Scientific Book

Tumoren und die Organisation des metabolischen Mikromilieus

Die Entwicklung von Tumoren umfasst genetische Veränderungen, unkontrollierte Zellproliferation und Modifikationen der Stoffwechselprogramme, die Wachstum und Überleben regulieren. Die PI3K/AKT/mTOR- und HIF-1α-Signalwege sowie Angiogeneseprozesse stellen wichtige Bereiche der Krebsforschung dar, auch aufgrund ihrer Wechselwirkungen mit der Tumorumgebung und dem Immunsystem. Im Buch „Die Entscheidung, gesund oder krank zu leben“ vertiefen Dr. A. Colonnese und R. Panzironi diese molekularen Mechanismen und ihre Relevanz für die Tumorbiologie.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Tumoren und die Organisation des metabolischen Mikromilieus. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/die-entscheidung-gesund-oder-krank-zu-leben/tumoren-und-die-organisation-des-metabolischen-mikromilieus
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.16

  • Veröffentlichung 05/11/2026
  • Aktualisierung 06/11/2026
  • TUMORMETABOLISMUS
  • PI3K/AKT/MTOR
  • HIF-1Α
  • WARBURG-EFFEKT
  • LAKTAT
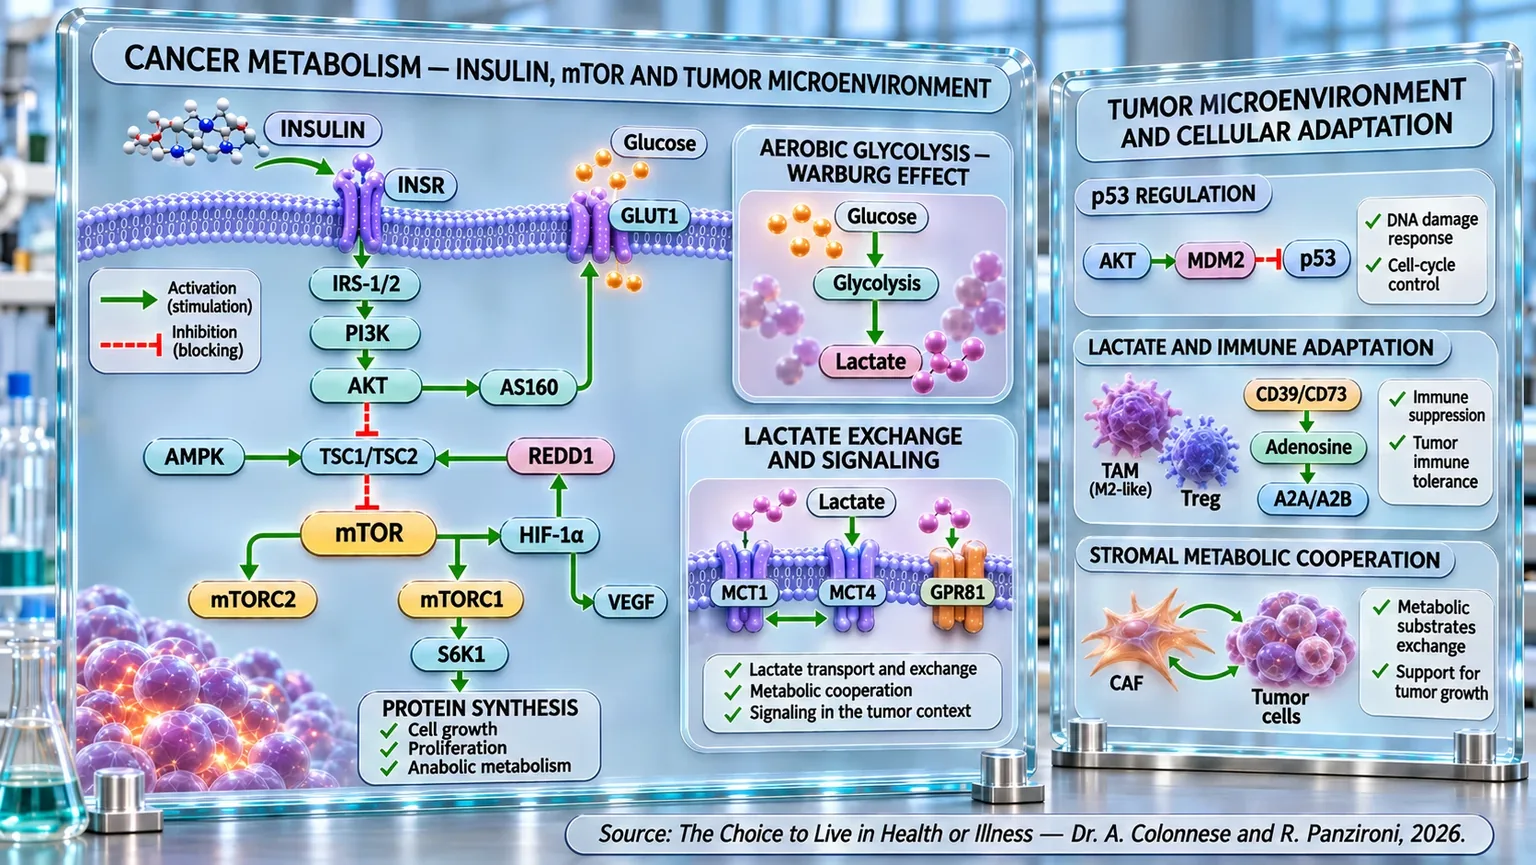
Zwei wissenschaftliche Tafeln verknüpfen Insulinsignale, aerobe Glykolyse, Laktat, p53-Regulation, Immunadaptation sowie die Kooperation zwischen Stroma und Tumor.
Schema des Tumormetabolismus: Insulin aktiviert IRS-1/2–PI3K–AKT und mTOR, während GLUT1 die aerobe Glykolyse und die Laktatproduktion speist. HIF-1α, VEGF, MCT1/MCT4-Transporter, p53, Adenosin, Immunzellen und tumorassoziierte Fibroblasten veranschaulichen die Anpassung und Kooperation im neoplastischen Mikromilieu.

ABSTRACT

Die Tumorprogression resultiert aus dem Zusammenspiel von genetischen Veränderungen, Stoffwechsel, proliferativen Signalen und der Mikroumgebung. Im Buch „Die Entscheidung, gesund oder krank zu leben“ untersuchen Dr. A. Colonnese und R. Panzironi diese Prozesse eingehend und beleuchten den möglichen Beitrag der Insulinsignalisierung zum neoplastischen Wachstum. Epidemiologische Studien bringen Hyperinsulinämie, Insulinresistenz und das insulinogene Potenzial der Ernährung mit spezifischen onkologischen Ergebnissen in Verbindung, ohne dabei zwingend eine Kausalität zu beweisen.

Die Aktivierung des Insulinrezeptors kann den PI3K/AKT/mTOR-Signalweg einbeziehen und so die Proteinsynthese, Proliferation und das Überleben regulieren. In zahlreichen Tumoren ist die Glykolyse auch in Anwesenheit von Sauerstoff erhöht, was dem Warburg-Effekt entspricht. mTOR kann HIF-1α unterstützen, das unter hypoxischen Bedingungen metabolische Anpassungen und die Expression von GLUT1 begünstigt. Diese Umprogrammierung liefert Zwischenprodukte, die für das Wachstum notwendig sind, und verknüpft den Glukoseverbrauch mit der metabolischen Kooperation zwischen unterschiedlich mit Sauerstoff versorgten Tumorregionen. Das produzierte Laktat wird über MCT1 und MCT4 ausgetauscht, kann verschiedene Zelltypen versorgen und GPR81, intrazelluläre Signale sowie die Protein-Laktylierung modulieren.

Diese Schaltkreise interagieren mit den zellulären Kontrollsystemen. AKT kann MDM2 fördern und dadurch die Aktivität von p53 verringern, während p53 über AMPK und TSC1/TSC2 mTOR entgegenwirkt. In der Mikroumgebung tragen tumorassoziierte Fibroblasten durch den inversen Warburg-Effekt zum metabolischen Austausch bei. Laktat und Hypoxie können Makrophagen in Richtung immunregulatorischer Phänotypen lenken. HIF-1α begünstigt adenosinerge Prozesse, die durch CD39 und CD73 vermittelt werden; Adenosin kann über A2A- und A2B-Rezeptoren die Antitumorimmunität abschwächen. Regulatorische T-Zellen können sich an die lokalen Bedingungen anpassen und zur Immuntoleranz beitragen, was die Beziehung zwischen Stoffwechsel und Antitumorabwehr komplexer gestaltet. Regulatorische T-Zellen sind Teil dieses Kontextes, während der mit Hypoxie assoziierte VEGF die Angiogenese unterstützt.

Insgesamt beschreiben die Erkenntnisse den Tumor als ein dynamisches Ökosystem, in dem Energieverfügbarkeit, Proliferation, stromale Kooperation und Immunflucht sich gegenseitig beeinflussen. Die Integration dieser Mechanismen bietet Ansatzpunkte für weitere Forschungen, wobei experimentelle Beobachtungen von epidemiologischen Assoziationen und klinisch validierten therapeutischen Anwendungen unterschieden werden müssen.

Insulin und Tumor

Krebs ist keine einzelne Krankheit, sondern eine äußerst heterogene Gruppe von Erkrankungen, die durch den fortschreitenden Verlust der normalen Regulationssysteme für Zellwachstum, Überleben und Zellverhalten gekennzeichnet sind. Um das Ausmaß des Problems zu verstehen, genügt ein Blick auf die Zahlen: Im Jahr 2022 wurden weltweit fast 20 Millionen neue Krebsfälle und etwa 9,7 Millionen Todesfälle geschätzt. Das kumulative Risiko, vor dem 75. Lebensjahr eine Neoplasie zu entwickeln, wurde auf etwa 20 % der Weltbevölkerung geschätzt, mit einem Unterschied zwischen den Geschlechtern: etwa 21,8 % bei Männern und 18,5 % bei Frauen. Im selben Jahr wurden etwa 10,3 Millionen neue Krebserkrankungen bei Männern und 9,7 Millionen bei Frauen diagnostiziert. Zudem ist das Alter einer der Hauptfaktoren für das Risiko: Krebs tritt mit zunehmendem Alter immer häufiger auf, als Folge der im Laufe der Zeit akkumulierten genetischen, epigenetischen und metabolischen Veränderungen. Zusammengenommen beschreiben diese Daten eine Erkrankung, die einen beträchtlichen Teil der Bevölkerung betrifft und deren Entstehung von der Interaktion vielfältiger biologischer und umweltbedingter Faktoren abhängt (Bray et al., 2024) [1].

Unter den metabolischen Faktoren, die in den letzten Jahrzehnten zunehmend an Aufmerksamkeit gewonnen haben, ist Insulin zu nennen. Wir sind es gewohnt, es vor allem als das Hormon zu betrachten, das nach einer Mahlzeit eingreift, um den Blutzuckerspiegel unter Kontrolle zu halten. Diese Darstellung ist korrekt, aber unvollständig. Insulin ist auch ein biologisches Signal, das der Zelle mitteilt, dass Energie und Nährstoffe in der Umgebung verfügbar sind und dass – wenn die Bedingungen es zulassen – Wachstum, Synthese und Proliferation unterstützt werden können. Genau diese zweite Funktion wird besonders interessant, wenn die Insulinexposition nicht mehr nur vorübergehend ist, sondern chronisch erhöht bleibt.

Eine der wichtigsten Beobachtungen stammt aus einer Studie an 9.778 Erwachsenen ohne Diabetes und ohne vorherige Krebsdiagnose. Hyperinsulinämie, definiert durch einen Nüchterninsulinwert von 10 μU/mL oder mehr, lag bei 30,6 % der nicht fettleibigen Teilnehmer vor. In der Gesamtpopulation hatten hyperinsulinämische Probanden ein etwa doppelt so hohes Risiko für krebsbedingte Mortalität im Vergleich zu Probanden ohne Hyperinsulinämie; vor allem blieb der Zusammenhang auch dann signifikant, wenn ausschließlich nicht fettleibige Personen betrachtet wurden, bei denen das Risiko um 89 % erhöht war. Die Daten gewinnen zusätzlich an Bedeutung, da der Zusammenhang auch bei normalem Nüchternblutzucker beobachtbar war (Tsujimoto et al., 2017) [2].

Dies bedeutet, dass Blutzucker und Insulin nicht notwendigerweise als zwei deckungsgleiche Abbilder desselben Phänomens betrachtet werden dürfen. Der Organismus kann es über lange Zeit schaffen, einen scheinbar normalen Blutzuckerspiegel aufrechtzuerhalten, indem er die Menge an Insulin erhöht, die zur Erzielung dieses Ergebnisses erforderlich ist. Es ist ein wenig so, als würde man die Geschwindigkeit eines Autos konstant halten, indem man immer stärker auf das Gaspedal drückt: Wenn man nur die Geschwindigkeit beobachtet, könnte die Veränderung unbemerkt bleiben; beobachtet man hingegen, wie stark man das Pedal drückt, würde sie offensichtlich werden. Eine weitere große Kohorte, bestehend aus 12.238 japanischen Individuen, die über einen Median von zehn Jahren beobachtet wurden, hat diese Interpretation gestärkt. Die Gruppe mit den höchsten Nüchterninsulinwerten hatte ein um 55 % höheres Risiko für krebsbedingte Mortalität im Vergleich zur Gruppe mit den niedrigsten Werten, und der Zusammenhang bestand auch nach Bereinigung um Nüchternblutzucker und HbA1c fort. Jeder Anstieg des Nüchterninsulins um 1 μU/mL war mit einem um 4 % erhöhten Risiko für den Krebstod assoziiert (Kira et al., 2020) [3].

Die Erkenntnisse zum Kolorektalkarzinom zeigen, dass dieser Zusammenhang bereits in den Phasen bestehen könnte, die dem eigentlichen Karzinom vorausgehen. Eine Meta-Analyse von 27 Studien hat gezeigt, dass hohe Konzentrationen von Insulin, C-Peptid und HOMA-IR mit einem Anstieg des Risikos für kolorektale Adenome um 33 %, 44 % bzw. 33 % assoziiert waren. Das Adenom stellt eine der wichtigsten Krebsvorstufen des Kolorektums dar, und – ein wichtiger Aspekt – ein Großteil der Zusammenhänge blieb auch nach Bereinigung um die Adipositas signifikant (Yoon et al., 2015) [4]. Eine nachfolgende Meta-Analyse mit 35 Studien, 25.566 Patienten und über 5,7 Millionen Teilnehmern stellte einen Zusammenhang zwischen dem Risiko für kolorektale Karzinome und allen wichtigen Indikatoren für eine Störung des Glukosestoffwechsels fest. Ein erhöhtes Nüchterninsulin war mit einem um 42 % erhöhten Risiko assoziiert, während der HOMA-IR den stärksten Zusammenhang mit einem Anstieg von 47 % zeigte (Xu et al., 2016) [5].

Die epidemiologischen Daten gewinnen an Gewicht, wenn sie durch experimentelle Belege ergänzt werden. In einem Mausmodell für menschliches Prostatakarzinom führte eine Ernährung mit vielen raffinierten Kohlenhydraten zu höheren Insulin- und IGF-1-Konzentrationen und einem deutlich stärkeren Tumorwachstum: Nach neun Wochen erreichte das durchschnittliche Tumorvolumen 1.695 mm3 gegenüber 980 mm3 in der Gruppe, die mit einer kohlenhydratarmen Diät ernährt wurde. Zudem stimulierte das Serum der stärker hyperinsulinämischen Tiere die Proliferation von Tumorzellen in vitro intensiver (Venkateswaran et al., 2007) [6].

Noch interessanter ist das Experiment an der Bauchspeicheldrüse, da es ermöglichte, den Effekt von Insulin zumindest teilweise von dem des Blutzuckers zu trennen. Bei Mäusen, die genetisch für die Entwicklung von Pankreasläsionen in Verbindung mit der onkogenen Kras-Mutation (einer genetischen Veränderung, die das Zellwachstum kontinuierlich stimulieren kann) prädisponiert waren, halbierte eine moderate Reduktion der endogenen Insulinproduktion – die ohne signifikante Änderung des Blutzuckerspiegels bei den untersuchten Weibchen erreicht wurde – die von Läsionen und Tumoren eingenommene Pankreasfläche annähernd: 12,7 % gegenüber 25,4 %. Auch die Kollagenablagerung im Stroma nahm von 41,3 % auf 20,1 % ab. Das Ausmaß der Läsionen korrelierte mit dem Nüchterninsulin, nicht jedoch mit dem Blutzucker (Zhang et al., 2019) [7]. Diese Ergebnisse beweisen nicht, dass Insulin allein ausreicht, um einen Tumor zu erzeugen; sie deuten vielmehr darauf hin, dass in einem Gewebe, das bereits durch onkogene Veränderungen prädisponiert ist, ein hyperinsulinämisches Milieu dazu beitragen kann, Bedingungen zu schaffen, die für die Tumorentstehung günstiger sind.

Die gleiche Beziehung ergibt sich, wenn die Insulinexposition indirekt durch Ernährung und Lebensstil untersucht wird. Bei 78.356 postmenopausalen Frauen, die über zwanzig Jahre lang beobachtet wurden, wies das Quartil mit dem höchsten hyperinsulinämischen Potenzial der Ernährung ein um 68 % höheres Risiko für Leberzellkarzinome auf als das niedrigste Quartil (Zhang et al., 2023) [8]. Beim Endometriumkarzinom ist das Bild komplexer: Bei 60.441 Frauen zeigten Indizes, die ausschließlich auf der Ernährung basierten, nach den Anpassungen keinen signifikanten unabhängigen Zusammenhang, während umfassende Lebensstilmodelle, die durch ein höheres hyperinsulinämisches und insulinresistentes Potenzial gekennzeichnet waren, mit einem 2,58- bzw. 2,89-fach höheren Risiko assoziiert waren (Habeshian et al., 2025) [9]. Dieses Ergebnis mahnt dazu, das Phänomen nicht auf einen einzelnen Nährstoff zu reduzieren: Körpergewicht, körperliche Aktivität, Ernährung und metabolischer Status interagieren miteinander.

Die Insulinexposition könnte auch nach der Diagnose von Bedeutung sein. Bei 1.718 Patienten mit kolorektalem Karzinom im Stadium I-III war ein hohes insulinämisches Potenzial der Ernährung nach der Diagnose mit einem um 66 % höheren Risiko für eine kolorektalkarzinomspezifische Mortalität assoziiert. Patienten, die über die Zeit eine stark hyperinsulinämische Ernährung beibehielten, zeigten zudem eine weniger günstige Prognose als diejenigen, die ein Ernährungsmuster mit niedrigem insulinämischen Potenzial beibehielten (Tabung et al., 2020) [10].

Auch die Daten zu exogenem Insulin verdienen Aufmerksamkeit, erfordern jedoch besondere Vorsicht bei der Interpretation. In einer Kohorte von 127.031 Diabetikern wurde eine positive Beziehung zwischen Insulindosis und dem Auftreten von Neoplasien beobachtet. Nach Bereinigung um die Dosis zeigte Insulin glargin (ein synthetisches, langwirksames Insulin) zudem eine dosisabhängige Assoziation mit dem Krebsrisiko im Vergleich zu Humaninsulin, während Aspart und Lispro (schnellwirksame Analoga des Humaninsulins) keine signifikanten Unterschiede aufwiesen. Da es sich um eine Beobachtungsstudie mit relativ kurzem Follow-up und wichtigen potenziellen Störfaktoren handelt, erlauben diese Ergebnisse jedoch nicht die Schlussfolgerung, dass eine Insulintherapie oder Glargin Krebs verursachen (Hemkens et al., 2009) [11].

Zusammengenommen zeichnen diese Belege ein kohärentes Bild, das jedoch präzise interpretiert werden muss. Insulin kann nicht einfach als Ursache für einen Tumor definiert werden: Die Karzinogenese erfordert weitaus komplexere genetische, epigenetische und mikroumgebungsbedingte Veränderungen. Die Daten deuten vielmehr darauf hin, dass chronische Hyperinsulinämie in bestimmten biologischen Kontexten ein günstiges Milieu für den Beginn, das Wachstum oder die neoplastische Progression darstellen kann. Insulin kann der Zelle in der Tat Signale liefern, die Proliferation und Überleben begünstigen, und kann die Bioverfügbarkeit von IGF-1 erhöhen, wodurch die mitogenen Reize weiter verstärkt werden (Tsujimoto et al., 2017) [2]; (Kira et al., 2020) [3]. Der entscheidende Punkt ist daher nicht, sich Insulin als einen Schalter vorzustellen, der einen Tumor allein einschalten kann, sondern als eines der metabolischen Signale, die den Boden verändern können, auf dem eine transformierte Zelle entsteht, überlebt und sich ausbreitet. Um zu verstehen, wie dieses Signal innerhalb der Tumorzelle übersetzt werden kann, muss man nun den molekularen Pfad verfolgen und beobachten, was geschieht, wenn PI3K, AKT und mTOR beteiligt sind.

PI3K/AKT/mTOR und Krebs

Wie bisher deutlich wurde, kann Insulin dazu beitragen, ein biologisches Umfeld zu schaffen, das das neoplastische Wachstum begünstigt; der nächste Schritt besteht nun darin zu verstehen, was geschieht, wenn ein Wachstumssignal das Innere der Zelle erreicht. Hier kommt eines der wichtigsten Kommunikationsnetzwerke der Zellbiologie ins Spiel: der PI3K/AKT/mTOR-Signalweg. Unter physiologischen Bedingungen, wie im entsprechenden Kapitel 4 ausführlich erläutert, fungiert diese Kaskade als ausgeklügeltes Kontrollsystem, das es der Zelle ermöglicht, Wachstum, Proliferation, Stoffwechsel und Proteinsynthese an die Verfügbarkeit von Nährstoffen und Signale aus der Umgebung anzupassen. Das Problem entsteht, wenn dieses System nicht mehr korrekt auf seine normalen Regulationsmechanismen reagiert und dauerhaft aktiv bleibt. In Tumorzellen können genetische oder funktionelle Veränderungen einen physiologischen Signalweg, der für das Zellleben unerlässlich ist, in einen Schaltkreis verwandeln, der unkontrolliertes Wachstum, Überleben, Motilität und das Fortschreiten der Krankheit unterstützt (Wu et al., 2022) [12].

Man kann sich PI3K, AKT und mTOR als drei Stationen entlang derselben Übertragungsleitung vorstellen. Wenn PI3K aktiviert wird, wird das Signal schrittweise an AKT und dann an eine Reihe intrazellulärer Effektoren weitergeleitet, unter denen mTOR eine zentrale Position einnimmt. In einer normalen Zelle bleibt diese Leitung nicht ständig eingeschaltet: Sie wird aktiviert, wenn sie gebraucht wird, und gebremst, wenn der Reiz nachlässt. Im Tumor hingegen können die Hyperaktivität von PI3K, der Funktionsverlust negativer Regulatoren wie PTEN oder aktivierende Veränderungen von AKT dazu beitragen, den Schaltkreis dauerhaft in Betrieb zu halten. Das Ergebnis ist, dass die Zelle weiterhin Signale erhält, die Wachstum und Überleben begünstigen, selbst wenn sie sich physiologisch gesehen verlangsamen oder anhalten sollte (Jiang et al., 2024) [13].

mTOR stellt einen der wichtigsten Konvergenzpunkte dieses Systems dar und arbeitet über zwei funktionell unterschiedliche Komplexe, mTORC1 und mTORC2. mTORC1 steuert Prozesse, die eng mit Wachstum und Proteinsynthese verknüpft sind; mTORC2 hingegen ist an der vollständigen Aktivierung von AKT beteiligt und trägt so zur Aufrechterhaltung des Signals bei. Die Beziehung sollte daher nicht einfach als eine Reihe von Dominosteinen betrachtet werden, die einer nach dem anderen fallen. Sie ähnelt eher einem Netzwerk, in dem einige nachgeschaltete Elemente dazu beitragen können, die ihnen vorgelagerten Elemente aktiv zu halten. Diese Organisation hilft zu verstehen, warum die Fehlregulation dieser Achse besonders effektiv bei der Unterstützung der Tumorzelle werden kann (Ye et al., 2020) [14].

Die klinische Relevanz dieser Überaktivierung zeigt sich deutlich beim Nasopharynxkarzinom. Bei der Untersuchung von 119 Patienten im Vergleich zu 30 gesunden Probanden stellten Forscher eine stärkere Expression von PI3K, AKT und mTOR im Tumorgewebe fest. Doch die interessanteste Erkenntnis betraf den Krankheitsverlauf: Höhere Spiegel der drei Proteine waren mit fortgeschritteneren Tumorstadien, stärkerem Lymphknotenbefall, Rezidiven und Fernmetastasen assoziiert. Zudem korrelierte PI3K positiv mit AKT und AKT mit mTOR, was im menschlichen Gewebe dieselbe funktionelle Kontinuität zeigte, die von der molekularen Kaskade vorhergesagt wird. Patienten mit einer stärkeren Expression dieser Komponenten wiesen zudem ein geringeres Überleben auf, und in der multivariaten Analyse erwies sich die Überexpression von PI3K, AKT und mTOR als unabhängiger prognostischer Faktor (Yu et al., 2019) [15].

Ein ähnliches Bild wurde beim Plattenepithelkarzinom der Mundhöhle beobachtet. In Tumorgeweben erreichte die Positivität für PI3K, AKT und mTOR 58,8 %, 62,5 % bzw. 51,3 %, während sie im angrenzenden Normalgewebe nur bei 10 %, 15 % und 10 % lag. Die Aktivierung der Kaskade war mit dem fortgeschrittenen Stadium und Lymphknotenmetastasen assoziiert; zudem waren PI3K und AKT mit einer geringeren Tumordifferenzierung verbunden. Besonders signifikant war die Position von AKT: Die Positivität von AKT blieb unabhängig mit einem schlechteren Überleben assoziiert, mit einer Hazard Ratio (ein Indikator, der das Risiko eines Ereignisses zwischen zwei Gruppen im Zeitverlauf vergleicht) von 2,156 (Gu, 2026) [16].

Diese Beobachtungen helfen, ein wesentliches Konzept zu verstehen: Die Aktivierung von PI3K/AKT/mTOR scheint sich nicht darauf zu beschränken, eine Tumormasse schneller wachsen zu lassen. Sie kann auch zum Erwerb von Eigenschaften beitragen, die es den Zellen ermöglichen, aggressiver zu werden und sich auszubreiten. Beim Lungenkarzinom beispielsweise ist diese Kaskade an der Regulation der epithelial-mesenchymalen Transition, kurz EMT (Umwandlung von Epithelzellen in beweglichere Zellen, die wandern und in andere Gewebe eindringen können), beteiligt. Während dieses Prozesses verliert die Zelle schrittweise einige für das Epithelgewebe typische Merkmale, einschließlich eines Teils ihrer Adhäsionseigenschaften, und erwirbt einen beweglicheren und invasiveren Phänotyp. Es ist, als ob eine Zelle, die normalerweise an ihren Platz im Gewebe gebunden ist, schrittweise die notwendigen Werkzeuge erwirbt, um sich abzulösen, zu bewegen und andere Umgebungen zu besiedeln. Zahlreiche molekulare Regulatoren konvergieren auf dem PI3K/AKT/mTOR-Signalweg und beeinflussen genau dieses Verhalten; seine dauerhafte Aktivierung wurde nicht nur mit Proliferation, sondern auch mit Invasion, Metastasierung, Angiogenese und Therapieresistenz in Verbindung gebracht (Moghbeli, 2024) [17].

Ein besonders anschauliches experimentelles Beispiel stammt vom Schilddrüsenkarzinom. Midkine, ein Wachstumsprotein mit der Abkürzung MDK, ist in Tumorzellen überexprimiert und seine Expression nimmt mit dem Fortschreiten der Krankheit zu. Als die Forscher MDK experimentell reduzierten, nahm die Fähigkeit der Tumorzellen zur Migration und Invasion zusammen mit den Spiegeln von PI3K, AKT und mTOR ab. Doch der interessanteste Schritt erfolgte anschließend: Durch die pharmakologische Reaktivierung der Kaskade mittels IGF-1 wurden Migration und Invasivität wiederhergestellt. Zusammenfassend lässt sich sagen, dass das Abschalten des Signals das aggressive Verhalten der Zelle reduzierte, während das Wiedereinschalten es der Zelle ermöglichte, dieses zurückzugewinnen (Yuan et al., 2024) [18].

Ein ähnliches Prinzip zeigt sich beim dreifach negativen Mammakarzinom. In diesen Zellen ist die microRNA (winzige einzelsträngige RNA-Moleküle, die keine Proteine produzieren) reduziert, während das Protoonkogen MYB (ein normales Gen, das Zellen hilft, gesund zu wachsen und sich zu teilen) stärker exprimiert wird. Durch die experimentelle Erhöhung der microRNA wurde eine Verringerung der Proliferation, Migration und Invasion beobachtet; umgekehrt begünstigte deren Stilllegung diese Phänomene. MYB erwies sich als direktes Ziel dieser microRNA, und seine Überexpression war in der Lage, PI3K/AKT/mTOR zu reaktivieren und die Zellproliferation wiederherzustellen. Das Experiment zeigt also, wie unterschiedliche molekulare Signale auf derselben Kaskade konvergieren und sie als eine Art gemeinsamen Knotenpunkt nutzen können, um das bösartige Verhalten zu unterstützen (Tang et al., 2025) [19].

Doch eine Zelle, die proliferiert, benötigt nicht nur Wachstumssignale. Sie muss sich auch Energie und vor allem Material beschaffen, um neue Zellen aufzubauen. Deshalb gewinnt der PI3K/AKT-Signalweg eine noch umfassendere Bedeutung: Er verbindet das proliferative Signal mit der Reorganisation des Stoffwechsels. Die von einigen Forschern gesammelten Erkenntnisse zeigen, wie AKT den Glukoseeintritt in die Zelle durch die Regulation von GLUT1 erhöhen und die Aktivität glykolytischer Enzyme fördern kann. Die Tumorzelle nutzt PI3K/AKT also nicht nur als Befehl, der ihr sagt, dass sie wachsen soll: Sie nutzt denselben Schaltkreis, um ihre metabolischen Ressourcen im Hinblick auf das Wachstum neu zu organisieren (Fontana et al., 2024) [20].

Dass dieses Bild noch komplexer wird, liegt daran, dass dieser Signalweg auch von den Zellen beeinflusst werden kann, die den Tumor umgeben. Beim Osteosarkom konnten krebsassoziierte Fibroblasten den Stoffwechsel der neoplastischen Zellen verändern, indem sie die Expression der Phosphoserin-Aminotransferase 1 (PSAT1), einem an der Serin-Biosynthese beteiligten Enzym, erhöhten. Der Anstieg von PSAT1 ging mit der Aktivierung der PI3K/mTOR/S6K1-Achse sowie einer verstärkten Migration und epithelial-mesenchymalen Transition einher. Die Stilllegung von PSAT1 reduzierte diese Phänomene, während die Hemmung von mTOR mittels Rapamycin sowohl die Zellmigration als auch die Bildung von Metastasen in Tiermodellen begrenzte (Feng et al., 2025) [21]. Dies zeigt, dass PI3K/mTOR auch einer der Punkte sein kann, über die die Mikroumgebung mit der neoplastischen Zelle kommuniziert und deren Verhalten verändert.

Die zentrale Bedeutung dieser Kaskade wird noch deutlicher, wenn man beobachtet, was passiert, wenn sie experimentell blockiert wird. Beim Nierenzellkarzinom reduzierte der duale Inhibitor GNE-477 Wachstum, Vitalität, Proliferation, Migration und Invasion der Tumorzellen und induzierte gleichzeitig Apoptose. Die Verbindung blockierte die Phosphorylierung verschiedener Komponenten der Kaskade, einschließlich AKT, und interferierte gleichzeitig mit mTORC1 und mTORC2. Vor allem, als die Forscher künstlich ein konstitutiv aktives AKT wiederherstellten, wurde die antitumorale Wirkung der Verbindung im Wesentlichen aufgehoben. Umgekehrt führte die genetische Eliminierung von AKT zu ähnlichen Effekten wie denen des Medikaments (Ye et al., 2020) [14].

Doch gerade die Netzwerkstruktur der Kaskade erklärt, warum eine pharmakologische Blockade schwieriger ist, als es scheinen mag. Die Hemmung eines einzelnen Punktes kann einige physiologische Rückkopplungen aufheben und es der Zelle ermöglichen, AKT zu reaktivieren oder alternative Schaltkreise zu nutzen. Aus diesem Grund wurden Inhibitoren entwickelt, die gleichzeitig auf PI3K und mTOR wirken können: Das Ziel ist es, mehrere Fluchtwege gleichzeitig zu schließen und eine vollständigere Unterdrückung des Signals zu erreichen. Die verfügbaren Daten zeigen, dass diese Verbindungen die Proliferation reduzieren und die Apoptose fördern können, aber pharmakologische Resistenz, Toxizität und molekulare Unterschiede zwischen den Tumoren begrenzen weiterhin deren klinische Wirksamkeit (Wu et al., 2022) [12]. Auch beim Kopf-Hals-Karzinom haben Inhibitoren von PI3K, AKT und mTOR heterogene Ergebnisse geliefert, und auf die Blockade eines einzelnen Knotens kann eine kompensatorische Reaktivierung der Kaskade folgen (Jiang et al., 2024) [13].

Zusammengenommen ermöglichen diese Erkenntnisse es, PI3K/AKT/mTOR nicht als eine einfache Abfolge von Proteinen zu sehen, sondern als eine echte biologische Infrastruktur der Tumorzelle. Ihre Aktivierung kann extrazelluläre Signale, Wachstum, Überleben, Proteinsynthese, Stoffwechsel, Migration, Invasion und metastatisches Potenzial miteinander verknüpfen. Studien, die an grundlegend unterschiedlichen Tumoren durchgeführt wurden – vom Nasopharynx- bis zum Mundhöhlenkarzinom, von der Lunge bis zur Brust, von der Schilddrüse bis zur Niere und beim Osteosarkom –, konvergieren daher auf demselben Prinzip: Wenn dieses Netzwerk dauerhaft aktiv bleibt, verfügt die Zelle über ein System, das viele der für das neoplastische Fortschreiten notwendigen Funktionen koordinieren kann.

Doch unter diesen Funktionen gibt es eine, die es verdient, separat betrachtet zu werden. Eine Zelle, die kontinuierlich wächst, muss einen Weg finden, außergewöhnliche energetische und biosynthetische Anforderungen zu erfüllen, selbst wenn die Umgebung, die sie umgibt, arm an Sauerstoff und Nährstoffen wird. Genau an diesem Punkt trifft mTOR auf einen der wichtigsten Regulatoren der zellulären Anpassung, HIF-1α, und der Stoffwechsel der Tumorzelle beginnt, Merkmale anzunehmen, die sich grundlegend von denen unterscheiden, die wir bei einer normalen Zelle erwarten würden. Dies wird der notwendige Schritt sein, um im nächsten Abschnitt das Verhältnis zwischen mTOR, HIF-1α und dem Warburg-Effekt zu verstehen.

mTOR, HIF-1α und der Warburg-Effekt

Angesichts der Beobachtungen ist die Aktivierung des PI3K/AKT/mTOR-Signalwegs in der Lage, der Tumorzelle kontinuierliche Wachstums- und Überlebenssignale zu liefern. Doch eine Zelle, die sich schnell vermehrt, benötigt nicht nur den Befehl zum Wachsen: Sie muss sich auch Energie und vor allem eine große Menge an Material beschaffen, um neue Membranen, Proteine und Nukleinsäuren aufzubauen. Genau an diesem Punkt gewinnt mTOR eine noch wichtigere Bedeutung, da es das proliferative Signal mit der Neuorganisation des Zellstoffwechsels verknüpft. Eines der charakteristischsten Phänomene dieser Transformation ist der sogenannte Warburg-Effekt, also die Tendenz vieler Tumorzellen, die Nutzung der Glykolyse (ein Prozess, bei dem Zellen Glukose abbauen, um Energie zu gewinnen) und die Produktion von Laktat (ein Stoff, der von Zellen während des Glukosestoffwechsels produziert wird) stark zu erhöhen, selbst wenn Sauerstoff verfügbar ist. Dies bedeutet nicht zwangsläufig, dass die Mitochondrien aufgehört haben zu funktionieren: In zahlreichen Tumoren können aerobe Glykolyse und oxidative Phosphorylierung koexistieren. AKT kann tatsächlich gleichzeitig die Glukoseaufnahme, den glykolytischen Fluss und in einigen Kontexten auch die mitochondriale Energieproduktion steigern, weshalb es als mögliche „Warburg-Kinase“ vorgeschlagen wurde (Robey & Hay, 2009) [22].

Um den Vorteil zu verstehen, muss man die Vorstellung aufgeben, dass die Zelle ihren Stoffwechsel nur auf der Grundlage der maximalen ATP-Menge wählt, die aus einem Glukosemolekül gewonnen werden kann. Eine Tumorzelle muss sich schnell duplizieren und benötigt daher auch metabolische Zwischenprodukte, die zur Synthese von Nukleotiden (kleine Moleküle, die die grundlegenden Bausteine von DNA und RNA bilden), Lipiden und anderen Makromolekülen verwendet werden können. Eine sehr aktive Glykolyse ermöglicht es, einen Teil des Glukose-Kohlenstoffs in diese biosynthetischen Wege umzuleiten. Es ist, als ob eine Fabrik, anstatt den gesamten Rohstoff ausschließlich zur Energiegewinnung zu nutzen, einen Teil davon entlang der Verarbeitungskette zurückhält, um neue Maschinen und Strukturen zu bauen. Die neoplastische Zelle kann so den Stoffwechsel von einem einfachen Energiesystem in eine echte Infrastruktur für die Proliferation verwandeln (Robey & Hay, 2009) [22].

Eine der wichtigsten molekularen Verbindungen zwischen dem proliferativen Signal und dieser metabolischen Transformation verläuft über mTOR und HIF-1α. Normalerweise ist HIF-1α vor allem als Komponente der zellulären Antwort auf Sauerstoffmangel bekannt. In Zellen, die durch eine onkogene Aktivierung von mTOR gekennzeichnet sind, kann das normalerweise mit Hypoxie assoziierte Programm jedoch auch dann aufrechterhalten werden, wenn Sauerstoff verfügbar ist. In diesem Kontext begünstigt mTOR den Anstieg von HIF-1α, das wiederum zur Expression von Proteinen beiträgt, die an der Glukosenutzung und Glykolyse beteiligt sind. Die Zelle kann sich also metabolisch so verhalten, als müsste sie sich an einen Sauerstoffmangel anpassen, obwohl sie sich unter normoxischen Bedingungen befindet: eine Art „Pseudohypoxie“, die durch die intrazelluläre Signalübertragung erzeugt wird (Sun et al., 2011) [23].

Einige Forscher haben dieses Phänomen unter Verwendung von Zellen gezeigt, bei denen der Verlust von TSC1, TSC2 oder PTEN (ein Protein, das als natürliche Bremse des PI3K/AKT/mTOR-Signalwegs fungiert) zu einer starken Aktivierung von mTOR führte. Diese Zellen entwickelten eine intensive aerobe Glykolyse auch bei Anwesenheit von Sauerstoff; wenn mTOR mit Rapamycin gehemmt wurde, nahm der glykolytische Phänotyp signifikant ab. Parallel dazu stieg die Expression der Pyruvatkinase M2, PKM2, einer Isoform, die mit proliferierenden und Tumorzellen assoziiert ist. Als PKM2 experimentell unterdrückt wurde, nahmen sowohl die aerobe Glykolyse als auch das Tumorwachstum ab. Der Warburg-Effekt erschien somit nicht als isoliertes metabolisches Phänomen, sondern als funktionelle Konsequenz der Hyperaktivierung der vorgelagerten onkogenen Signalübertragung (Sun et al., 2011) [23].

Ein weiterer Beweis stammt aus dem Pankreaskarzinom. In diesen Zellen ist ARHGAP4 (ein menschliches Gen, das ein enzymatisches Protein produziert) reduziert, während PKM2 verstärkt exprimiert wird. Als ARHGAP4 experimentell wiederhergestellt wurde, verringerten sich die Phosphorylierung von mTOR, die Spiegel von HIF-1α und PKM2 sowie die Glukoseaufnahme und Laktatproduktion. Umgekehrt erhöhte das Silencing von ARHGAP4 all diese Parameter. Vor allem wurden die durch den Verlust von ARHGAP4 verursachten metabolischen Effekte sowohl durch die Hemmung von mTOR mit Rapamycin als auch durch die Hemmung von HIF-1α entgegengewirkt. Das Experiment skizziert somit eine funktionelle Sequenz, in der die Aktivierung von mTOR HIF-1α unterstützt, HIF-1α zum glykolytischen Programm beiträgt und PKM2 einen der Effektoren darstellt, durch die dieses Programm konkret umgesetzt wird (Shen et al., 2019) [24].

Dasselbe Prinzip zeigt sich beim kolorektalen Karzinom. Die lange nicht-kodierende RNA CRNDE (ein RNA-Molekül, das keine Proteine produziert, aber die Aktivität der Gene reguliert) erwies sich als fähig, den Warburg-Effekt über den AKT/mTORC1-Weg zu unterstützen. Ihr Silencing reduzierte die Glukoseaufnahme, die Produktion von ATP und Laktat sowie die Expression von GLUT1, was mit geringerer Proliferation, stärkerer Apoptose und höherer Empfindlichkeit gegenüber Cisplatin (einem lebensrettenden Chemotherapeutikum auf Platinbasis) einherging. Umgekehrt verstärkte die Überexpression von CRNDE den glykolytischen Stoffwechsel, aber diese Effekte wurden durch AKT- und mTOR-Inhibitoren aufgehoben (Yang et al., 2022) [25]. Die wichtige Konsequenz ist, dass der Warburg-Effekt nicht einfach als Ergebnis des Tumorwachstums erscheint: In diesen Modellen trägt er aktiv zur Aufrechterhaltung der Proliferation und des Zellüberlebens bei.

Beim Gemcitabin-resistenten Pankreaskarzinom (ein Antitumormedikament, das die DNA-Replikation blockiert und die Proliferation von Tumorzellen begrenzt) führte die Überexpression von mTOR tatsächlich zu einem Anstieg des Glukoseverbrauchs, der Laktatproduktion und des ATP, zusammen mit der Zunahme von GLUT1 und PKM2. Die Hemmung von mTOR mittels Everolimus (ein Medikament, das mTORC1 hemmt und dazu beiträgt, das Zellwachstum zu reduzieren) kehrte dieses metabolische Programm um und reduzierte gleichzeitig das Zellwachstum und die Zellmigration, was die Apoptose förderte; in Tiermodellen verringerte es zudem das Wachstum von Gemcitabin-resistenten Tumoren (Cui et al., 2021) [26]. Auch beim nicht-kleinzelligen Lungenkarzinom ging die experimentelle Reduktion der PI3K/AKT/mTOR-Aktivität durch Behandlung mit 1,25-Dihydroxy-Vitamin D3 mit einer Abnahme von GLUT1 und PKM2 sowie der Unterdrückung des glykolytischen Phänotyps einher, was sowohl in vitro als auch in experimentellen In-vivo-Modellen beobachtet wurde (Yiyan et al., 2022) [27].

Die Verbindung zu HIF-1 wurde auch in Zellen eines Typs von dreifach negativem Brustkrebs beobachtet. Ein experimenteller Extrakt aus Holothuria scabra reduzierte die Aktivität der AKT/mTOR/HIF-1-Achse, was mit einer Verringerung der Laktatproduktion und einer Zunahme der Apoptose einherging. Obwohl es sich ausschließlich um ein Zellmodell und nicht um einen klinischen therapeutischen Nachweis handelt, liefert das Experiment eine weitere Bestätigung für die funktionelle Verbindung zwischen der AKT/mTOR-Signalübertragung, HIF-1 und der Aufrechterhaltung der Tumorglykolyse (Yurasakpong et al., 2021) [28].

Andere Experimente zeigen, dass es auch durch Eingriffe am Anfang des Schaltkreises möglich ist, den Stoffwechsel zu verändern. In spezifischen Tumorzellen reduzierte Berberin (eine pflanzliche Substanz, die den Energiestoffwechsel beeinflussen kann) die AKT/mTOR-Aktivität, die Verfügbarkeit von GLUT1, den Glukoseeintritt und die ATP-Produktion; durch die experimentelle Reaktivierung von AKT wurde ein Großteil dieser Effekte abgeschwächt, was die Hypothese einer funktionellen Beziehung zwischen der Signalkaskade und der Glukosenutzung stärkte (Guo et al., 2021) [29]. Beim Docetaxel-resistenten Prostatakarzinom (ein Chemotherapeutikum) hingegen ging die Reduktion von PI3K, AKT, mTOR und HIF-1α mit einer Abnahme von Laktat, ATP und PKM2 sowie einem Anstieg der Pyruvatdehydrogenase einher, was auf eine teilweise Umkehrung der mit der Arzneimittelresistenz assoziierten glykolytischen Programmierung hindeutet (Xu et al., 2023) [30].

Eine weitere mechanistische Bestätigung, obwohl sie von Nicht-Tumorzellen stammt, zeigt, wie eng proliferatives Signal und Stoffwechsel miteinander verbunden sein können. In glatten Muskelzellen der Lungenarterie erhöht PDGF (ein von Blutplättchen abgeleiteter Wachstumsfaktor) gleichzeitig die Proliferation, die Aktivierung des PI3K/AKT/mTOR-Wegs, HIF-1α und die aerobe Glykolyse; die Blockade der Kaskade reduziert sowohl den Warburg-Effekt als auch die Proliferation. Dieses Modell zeigt, dass sich ein Wachstumssignal direkt in ein metabolisches Programm verwandeln kann, das dazu bestimmt ist, die Zellvermehrung zu unterstützen (Xiao et al., 2017) [31].

Zusammengenommen ermöglichen diese Belege daher, den Warburg-Effekt als Teil einer koordinierten metabolischen Strategie zu interpretieren. Die Aktivierung von AKT und mTOR sagt der Zelle nicht nur, dass sie wachsen soll: Sie trägt dazu bei, den Stoffwechsel so vorzubereiten, dass dieses Wachstum materiell möglich ist. HIF-1α stellt einen der wichtigsten Verbindungspunkte zwischen diesen beiden Welten dar, da es das von mTOR kommende Signal in ein Programm übersetzt, das in der Lage ist, die Glukosenutzung und die Glykolyse zu erhöhen, selbst wenn Sauerstoff verfügbar ist. Um diesen Schritt vollständig zu verstehen, muss man HIF-1α jedoch genauer betrachten: nicht nur als metabolischen Regulator, sondern als eines der wichtigsten Systeme, durch die die Tumorzelle ihr Verhalten verändert und sich an eine zunehmend feindseligere Umgebung anpasst.

HIF-1α bei Tumoren

In diesem Zusammenhang stellt HIF-1α einen der wichtigsten Schnittpunkte zwischen den proliferativen Signalen der Tumorzelle und ihrer metabolischen Umprogrammierung dar. Um die Bedeutung jedoch vollständig zu verstehen, muss man betrachten, was im Inneren eines soliden Tumors geschieht, während die neoplastische Masse wächst. Eine Zellpopulation, die schnell an Größe zunimmt, benötigt immer größere Mengen an Sauerstoff und Nährstoffen, doch das Gefäßnetz, das sie versorgen sollte, entwickelt sich nicht zwangsläufig mit der gleichen Geschwindigkeit. Zudem sind Tumorgefäße oft strukturell und funktionell fehlerhaft. So entstehen Regionen, in denen die Sauerstoffversorgung im Verhältnis zum Bedarf der Zellen unzureichend wird. Es ist jedoch wichtig zu klären, was es wirklich bedeutet, von Hypoxie zu sprechen. Die 20–21 % Sauerstoff, die in der Atmosphäre vorhanden sind und in Zellexperimenten häufig als „Normoxie“-Bedingung verwendet werden, entsprechen nicht der normalen Sauerstoffversorgung unserer Gewebe. In gesundem Gewebe liegen die physiologischen Konzentrationen, die treffender als Physioxie bezeichnet werden, im Allgemeinen zwischen etwa 3 und 7,4 %, mit einem Durchschnitt von etwa 5 %. In soliden Tumoren können die Werte weiter sinken, ungefähr auf 0,3 bis 4,2 %, und in den meisten Neoplasien wurden Medianwerte von unter 2 % beobachtet, mit besonders niedrigen Werten bei einigen Prostata- und Pankreastumoren (McKeown, 2014) [32].

Dieser Sauerstoffmangel ist nicht nur eine passive Folge des Tumorwachstums. Mit dem Fortschreiten der Krankheit wird er zu einem echten Selektionsdruck: Zellen, die sich nicht an die schwierigeren Bedingungen anpassen können, werden benachteiligt, während diejenigen, die über Systeme verfügen oder solche erwerben, die Hypoxie tolerieren können, einen Vorteil erlangen. Eine stärkere Präsenz hypoxischer Zellen wurde tatsächlich mit einer schlechteren Prognose in Verbindung gebracht, und hypoxische Regionen können Zellpopulationen begünstigen, die besonders resistente und aggressive Eigenschaften aufweisen (McKeown, 2014) [32]. In diesem Szenario kann man sich HIF-1α als einen Notfallschalter vorstellen, der es der Zelle ermöglicht zu erkennen, dass sich die Umgebung verändert hat, und ihr Verhalten schnell anzupassen.

HIF-1, ein Akronym für Hypoxia-Inducible Factor 1, ist ein Transkriptionsfaktor, der aus zwei Komponenten besteht: HIF-1α und HIF-1β. Die entscheidende Komponente bei der Reaktion auf Sauerstoff ist HIF-1α. Wenn Sauerstoff ausreichend verfügbar ist, modifizieren spezifische Enzyme, sogenannte PHD, HIF-1α. Letzteres ermöglicht es, es dem System zuzuführen, durch das es schnell abgebaut wird. Mit anderen Worten: Bei Anwesenheit von Sauerstoff produziert die Zelle zwar HIF-1α, verfügt aber gleichzeitig über ein System, das dessen Ansammlung verhindert. Wenn der Sauerstoff abnimmt, wird die Aktivität der PHD hingegen eingeschränkt; HIF-1α entgeht dem normalen Abbau, stabilisiert sich, reichert sich an und gelangt in den Zellkern. Dort verbindet es sich mit HIF-1β zu funktionalem HIF-1, das in der Lage ist, spezifische DNA-Sequenzen, sogenannte Hypoxia Response Elements oder HRE, zu erkennen und die Expression zahlreicher Gene zu verändern (Basheeruddin und Qausain, 2024) [33].

Dieser Mechanismus entstand als physiologisches Anpassungssystem. Das Problem im Tumor besteht darin, dass er genutzt wird, um in einer Umgebung zu überleben, die das Wachstum der neoplastischen Masse ansonsten behindern könnte. Einmal stabilisiert, koordiniert HIF-1α eine Reaktion, die weit über die bloße Energieeinsparung hinausgeht: Es greift in den Stoffwechsel, das Zellüberleben, die Angiogenese (Bildung neuer Blutgefäße), die Invasivität und die Fähigkeit der Zelle zur Interaktion mit der Mikroumgebung ein. Zudem hängt seine Aktivierung nicht ausschließlich vom Sauerstoffmangel ab. Onkogene Signale und Signalwege wie PI3K/AKT/mTOR können seine Expression oder Aktivität auch dann erhöhen, wenn der Sauerstoff nicht drastisch reduziert ist (Qannita et al., 2024) [34]. Diese Verbindung ist besonders wichtig, da sie das in den vorangegangenen Abschnitten Beschriebene direkt mit der hypoxischen Reaktion verknüpft: Im Tumor kann HIF-1α sowohl durch die physikalischen Eigenschaften der Mikroumgebung als auch durch molekulare Veränderungen innerhalb der Zelle unterstützt werden.

Eine der tiefgreifendsten Folgen seiner Aktivierung betrifft die Fähigkeit, den gesamten Zellstoffwechsel neu zu organisieren. HIF-1 verändert nicht nur das Schicksal von Glukose, sondern greift auch in den Lipid- und Aminosäurestoffwechsel sowie in die mitochondriale Funktion ein. Unter hypoxischen Bedingungen begrenzt es den Eintritt von Pyruvat in den oxidativen Stoffwechsel durch die Induktion von PDK1 (ein Enzym, das zur Aktivierung von AKT beiträgt), verändert die Funktionsweise der Atmungskette, reduziert den Sauerstoffverbrauch und trägt zur Kontrolle der Produktion reaktiver Sauerstoffspezies bei. Es kann zudem über zwei Proteine die Mitophagie begünstigen (ein biologischer Prozess, bei dem die Zelle ihre alten, kranken oder nicht mehr nützlichen Mitochondrien selektiv eliminiert) und die mitochondriale Biogenese reduzieren. Die Folge ist also nicht einfach ein „Abschalten“ des Mitochondriums, sondern eine Reorganisation, die darauf abzielt, den wenigen verfügbaren Sauerstoff besser zu nutzen und zu verhindern, dass ein übermäßiges Ungleichgewicht reaktiver Sauerstoffspezies das Zellüberleben gefährdet (Infantino et al., 2021) [35].

Auch der Lipid- und Aminosäurestoffwechsel wird an die neuen Bedürfnisse angepasst. Die Zellen können die Ansammlung von Lipidtröpfchen erhöhen, die Synthese und Nutzung von Fettsäuren verändern und verstärkt auf Glutamin und Serin zurückgreifen, um die Biosynthese und die Kontrolle des Redox-Gleichgewichts zu unterstützen (Infantino et al., 2021) [35]. HIF-1α muss daher nicht als einfacher Sauerstoffsensor interpretiert werden, sondern als Koordinator, der in der Lage ist, die metabolischen Prioritäten der Tumorzelle neu zu definieren.

Diese Anpassungsfähigkeit geht weit über den Stoffwechsel hinaus. HIF-1α fördert Prozesse, die an der Proliferation und dem Überleben beteiligt sind, trägt zur epithelial-mesenchymalen Transition bei und kann die Expression von Molekülen erhöhen, die den Umbau der extrazellulären Matrix, die Migration und die Invasion erleichtern. Auf diese Weise kann sich Hypoxie von einem Wachstumshindernis in einen Reiz verwandeln, der in der Lage ist, anpassungsfähigere und invasivere Phänotypen zu selektieren (Ghosh et al., 2022) [36].

Die hypoxische (sauerstoffarme) Umgebung verändert die Beziehungen zwischen Tumorzellen, Fibroblasten und Immunzellen. Diese Veränderungen begünstigen das Überleben und das Wachstum des Tumors, indem sie die Wirksamkeit der Immunantwort verringern. Hypoxie verändert zudem den Stoffwechsel der Tumorzellen, erhöht den oxidativen Stress und behindert die Apoptose (programmierter Zelltod). Eine zentrale Rolle spielt dabei HIF-1α, das es den Zellen ermöglicht, sich an den Sauerstoffmangel anzupassen und verschiedene Prozesse im Zusammenhang mit der Tumorprogression unterstützt. Das Verständnis dieser Mechanismen kann die Entwicklung neuer Therapien fördern, darunter Glykolyse- und HIF-Inhibitoren, anti-angiogenetische Medikamente und durch Hypoxie aktivierte Behandlungen (Chen et al., 2022) [37].

Ein besonders wichtiger Aspekt betrifft die Tumorstammzellen, kleine Zellpopulationen, die zur Selbsterneuerung fähig sind und als relevant für die Persistenz und das Wiederauftreten der Krankheit gelten. HIF-1α trägt zur Aufrechterhaltung der Stammzelleneigenschaften bei und wurde unter hypoxischen Bedingungen mit der Expansion von Populationen in Verbindung gebracht, die durch spezifische Marker und eine Zunahme von Faktoren im Zusammenhang mit der Selbsterneuerung gekennzeichnet sind. Dieses Phänomen wurde in verschiedenen neoplastischen Kontexten beschrieben, darunter Glioblastom, Brustkrebs, hepatozelluläres Karzinom, Lungen-, Kolorektal- und Blasenkrebs sowie einige hämatologische Neoplasien (Zhao et al., 2023) [38]. Es ist, als könnten die weniger mit Sauerstoff versorgten Zonen des Tumors zu echten Schutz-Nischen werden, in denen Zellen begünstigt werden, die besonders fähig sind zu überleben, die Tumorpopulation zu regenerieren und Umwelteinflüssen zu widerstehen.

Die Rolle von HIF-1α scheint tatsächlich nicht auf solide Tumoren beschränkt zu sein. Eine hohe Aktivität wurde auch bei Leukämien, Lymphomen und multiplem Myelom beobachtet. Beim diffusen großzelligen B-Zell-Lymphom wurden hohe HIF-1α-Spiegel bei Patienten, die mit Immunchemotherapie behandelt wurden, mit einer schlechteren Prognose in Verbindung gebracht; beim multiplen Myelom wurde HIF-1α mit der Produktion proangiogenetischer Signale, Proliferation, Invasion und Arzneimittelresistenz in Verbindung gebracht (Zhao et al., 2023) [38]. Das Phänomen kann daher nicht ausschließlich als Produkt der schlecht vaskularisierten Regionen einer soliden Masse betrachtet werden: HIF-1α ist in breitere onkogene Netzwerke eingebettet, die seine Aktivität in verschiedenen neoplastischen Kontexten unterstützen können.

Beim Brustkrebs erscheint dieses Netzwerk besonders deutlich. Die persistente Aktivierung von HIFs ist mit metabolischer Umprogrammierung, Invasivität, der Aufrechterhaltung von Tumorstammzellen und Chemioresistenz assoziiert. Insbesondere kann HIF-1α die Expression von Transportern erhöhen, die für den Ausstrom von Medikamenten verantwortlich sind, was zur Verringerung ihrer intrazellulären Konzentration beiträgt (Luo et al., 2022) [39]. Dies hilft zu verstehen, warum Hypoxie nicht nur ein metabolisches Problem darstellt, sondern auch konkret die therapeutische Reaktion beeinflussen kann.

Die Beziehung zwischen HIF-1α und Behandlungsresistenz wird durch seine Fähigkeit, gleichzeitig Stoffwechsel, Umbau der extrazellulären Matrix, Invasion und Modifikation der Mikroumgebung zu koordinieren, weiter gestärkt. Zudem können die auf mitochondrialer Ebene produzierten reaktiven Sauerstoffspezies zur Stabilisierung von HIF-1α beitragen und Verstärkungskreisläufe erzeugen, durch die die adaptive Reaktion tendenziell aufrechterhalten wird (Magar et al., 2024) [40]. Daraus ergibt sich ein extrem dynamisches System, in dem sich Hypoxie, Stoffwechsel und intrazelluläre Signalübertragung gegenseitig nähren.

HIF-1α übernimmt somit die Rolle eines echten Koordinationszentrums der tumorbedingten Anpassung. Die Abnahme des Sauerstoffs, die anfangs wie eine Wachstumsgrenze erscheinen könnte, wird in ein biologisches Programm übersetzt, das es der Zelle ermöglicht, ihren Stoffwechsel zu ändern, ihr Überleben zu sichern, die Mikroumgebung zu verändern, invasive Eigenschaften zu erwerben und ihre Fähigkeit zu erhöhen, Therapien zu widerstehen. Es überrascht daher nicht, dass seine Überexpression häufig mit aggressiveren Phänotypen und einer ungünstigen Prognose assoziiert ist. Aber HIF-1α führt nicht alle diese Transformationen direkt aus: Es tut dies durch die Aktivierung spezifischer Zielgene. In den nächsten Abschnitten wird es daher notwendig sein, einige der wichtigsten Instrumente, durch die dieses Programm konkret umgesetzt wird, separat zu verfolgen, beginnend mit einem der wichtigsten für die Energieversorgung der Tumorzelle: GLUT1.

HIF-1α, GLUT1 und Tumor

Basierend auf dem bisher Beschriebenen ermöglicht HIF-1α der Tumorzelle, sich an eine Umgebung anzupassen, in der Sauerstoff zunehmend schwerer zu finden ist. Doch sich an Hypoxie anzupassen bedeutet nicht nur, mit weniger Sauerstoff überleben zu können: Es bedeutet auch, einen alternativen Weg zu finden, um der Zelle einen ausreichenden Nährstofffluss zu sichern, der Proliferation, Biosynthese und Überleben unterstützt. In diesem Prozess ist eines der wichtigsten Ziele von HIF-1α GLUT1, der Glukosetransporter. Wenn wir uns die Zellmembran als Stadtgrenze vorstellen, kann GLUT1 mit einem der wichtigsten Tore verglichen werden, durch die Glukose eintreten kann. Die Erhöhung der Anzahl und Aktivität dieser Tore bedeutet, dass die Tumorzelle eine größere Menge Glukose aus der Umgebung aufnehmen und so den glykolytischen Stoffwechsel antreiben kann, auf den viele Neoplasien besonders angewiesen sind. Diese Beziehung zwischen HIF-1α und GLUT1 stellt daher einen der Punkte dar, über die die Antwort auf Hypoxie in eine echte funktionelle Veränderung des Tumorstoffwechsels umgewandelt wird.

Eine erste, besonders intuitive Demonstration dieser Beziehung stammt aus Studien, die HIF-1α und GLUT1 mit der Aufnahme des in der PET verwendeten Radiopharmakons 18F-FDG in Verbindung brachten. Das Prinzip ist auch wichtig, um klinisch zu verstehen, was im Tumor geschieht: 18F-FDG ist ein Glukoseanalogon, und seine erhöhte Aufnahme kann daher zumindest teilweise die gesteigerte Fähigkeit der neoplastischen Zellen widerspiegeln, Glukose aufzunehmen. In einem experimentellen Modell für Lungenkrebs beim Kaninchen beobachteten Forscher, dass die tumorale Aufnahme des Radiopharmakons positiv sowohl mit GLUT1 als auch mit HIF-1α korrelierte. Zudem war die Expression von GLUT1 direkt mit der von HIF-1α korreliert, während die Aufnahme des Tracers auch in Bezug auf die Größe der Tumormasse zunahm. Diese Ergebnisse ermöglichen es, fast von außen zu visualisieren, was im Inneren der Zelle geschieht: Während der Tumor wächst und hypoxische Regionen entwickelt, nimmt HIF-1α zu, GLUT1 nimmt zu und parallel dazu wächst die Fähigkeit, Glukose abzufangen (Xu et al., 2013) [41].

Die Stärke der HIF-1α/GLUT1-Achse tritt noch deutlicher hervor, wenn man sie während der fortschreitenden Umwandlung eines normalen Gewebes in neoplastisches Gewebe betrachtet. Beim Gebärmutterhalskrebs wurden 158 Proben analysiert, darunter 28 Fälle von normalem Zervixepithel, 32 zervikale intraepitheliale Neoplasien und 98 invasive Zervixkarzinome. Die Expression von HIF-1α und GLUT1 nahm entlang dieser Sequenz progressiv zu, vom normalen Gewebe über die präkanzeröse Läsion bis hin zum invasiven Karzinom. HIF-1α war mit dem Grad der pathologischen Differenzierung, dem klinischen Stadium, der Ausdehnung der Läsionen und dem Alter der Patientinnen assoziiert, während GLUT1 eine signifikante Assoziation mit Lymphknotenmetastasen zeigte. Vor allem zwischen HIF-1α und GLUT1 ergab sich eine starke positive Korrelation (Cheng et al., 2013) [42].

Als bestimmte spezifische Zellen des Zervixkarzinoms experimentell unter Hypoxiebedingungen gesetzt wurden, wurde das Phänomen noch deutlicher. Proliferation und Invasivität nahmen zu, die Apoptose nahm ab und die glykolytische Aktivität stieg signifikant an. Gleichzeitig erhöhten sich sowohl die Gen- als auch die Proteinexpression von GLUT1 und der Hexokinase II (ein Enzym, das die Glukosenutzung innerhalb der Zellen einleitet). HIF-1α zeigte hingegen ein anderes Verhalten: Seine mRNA nahm nicht signifikant zu, während die Menge des Proteins deutlich anstieg (Cheng et al., 2013) [42].

Dieses Detail knüpft direkt an das im vorangegangenen Absatz Beschriebene an: Während der Hypoxie kann HIF-1α zunehmen, nicht weil die Zelle notwendigerweise viel mehr mRNA produzieren muss, sondern weil das Protein stabilisiert und den normalen Abbauprozessen entzogen wird. Sobald es akkumuliert ist, kann es auf das Transkriptionsprogramm der Zelle einwirken und die Expression der für die Glykolyse notwendigen Gene erhöhen, darunter GLUT1. Auf diese Weise wird die Abnahme des Sauerstoffs in eine Erhöhung der Fähigkeit zur Glukoseaufnahme übersetzt.

Die funktionelle Bedeutung von GLUT1 tritt beim hepatozellulären Karzinom besonders klar hervor. In diesem Kontext zeigte die Analyse der Tumorgewebe, dass 68,2 % der Proben einen Anstieg der GLUT1-mRNA im Vergleich zum entsprechenden nicht-neoplastischen Lebergewebe aufwiesen. Die immunhistochemisch nachweisbare Proteinexpression war in 13,2 % der Tumoren vorhanden und fehlte hingegen in den nicht-tumoralen Lebergeweben. In den positiven Proben war GLUT1 mit einem höheren Proliferationsindex, fortgeschritteneren Tumorstadien und einer geringeren histologischen Differenzierung assoziiert (Amann et al., 2009) [43]. Der Transporter schien also nicht einfach die neoplastische Transformation zu begleiten, sondern charakterisierte vor allem Zellen, die mit einem aggressiveren biologischen Verhalten ausgestattet waren.

Der wichtigste Beweis kam jedoch aus Experimenten, bei denen GLUT1 direkt zum Schweigen gebracht wurde. Durch die Reduzierung seiner Expression mittels siRNA (kurze doppelsträngige RNA-Moleküle) nahmen sowohl die Proliferation als auch die Migrationsfähigkeit der hepatozellulären Karzinomzellen signifikant ab. Gleichzeitig verringerten sich die Glukoseaufnahme und die Laktatsekretion (Amann et al., 2009) [43]. Dieser Schritt ist grundlegend: GLUT1 erscheint nicht nur als Indikator für eine metabolisch aktive Zelle, sondern als funktionelles Element, das zur Aufrechterhaltung des Tumor-Phänotyps beiträgt. Wenn man das Tor verengt, durch das Glukose eintritt, verliert die Zelle einen Teil der Fähigkeit, sowohl ihren eigenen Stoffwechsel als auch einige mit der neoplastischen Progression assoziierte Verhaltensweisen aufrechtzuerhalten.

Die funktionelle Abhängigkeit zwischen HIF-1α und GLUT1 wurde beim Kehlkopfkarzinom unter Verwendung der Gentechnik weiter auf die Probe gestellt. Unter hypoxischen Bedingungen entwickelten die Tumorzellen eine höhere Radioresistenz, erhöhten die 18F-FDG-Aufnahme und zeigten gleichzeitig eine Aktivierung des PI3K/AKT/mTOR-Weges sowie eine höhere Expression von HIF-1α und GLUT1. Wenn HIF-1α oder GLUT1 eliminiert wurden, nahmen die Zellvitalität und die Glukoseaufnahme ab; wenn sie gleichzeitig eliminiert wurden, waren die Effekte noch ausgeprägter (Bao et al., 2022) [44].

Diese Studie enthüllt auch etwas besonders Wichtiges für das Verständnis der Komplexität der Tumorsignalisierung: Die Beziehung scheint nicht einfach eine unidirektionale Linie zu sein, in der PI3K/AKT/mTOR HIF-1α aktiviert, HIF-1α GLUT1 erhöht und der Prozess dort endet. Die Aktivierung von PI3K/AKT/mTOR erhöhte HIF-1α und GLUT1, aber die Gen-Inaktivierung von HIF-1α oder GLUT1 reduzierte wiederum die Aktivität der PI3K/AKT/mTOR-Kaskade. Die Autoren schlugen daher die Existenz eines gegenseitigen Regulationskreises vor, ohne endgültig feststellen zu können, welche Komponente die hierarchisch am weitesten oben liegende Position einnahm (Bao et al., 2022) [44]. Die Tumorzelle erscheint so weniger wie eine lineare Kette von Schaltern und mehr wie ein Netzwerk von Schaltkreisen, die sich gegenseitig verstärken: Das proliferative Signal unterstützt den Stoffwechsel und der Stoffwechsel trägt seinerseits dazu bei, die Überlebenssignale aktiv zu halten.

Die Bedeutung der HIF-1α/GLUT1-Achse wird weiter durch Experimente gestützt, bei denen ihre Unterbrechung mit einer Verringerung des Tumorwachstums assoziiert war. Beim Hypopharynxkarzinom reduzierte die Behandlung der Tumorzellen mit Pseudoginsenosid DQ (einer Art Heilpflanze, die dem echten Ginseng ähnelt) sowohl HIF-1α als auch GLUT1 auf mRNA- und Proteinebene, während gleichzeitig die Glukoseaufnahme abnahm. Die Analyse mittels Mikroskopie zeigte zudem etwas, das die einfache Quantifizierung der Expression nicht hätte aufzeigen können: Es nahm nicht nur die Gesamtmenge an GLUT1 ab, sondern es reduzierten sich auch die auf der Plasmamembran vorhandenen Moleküle und ihre Organisation in Clustern wurde verändert (Wang et al., 2021) [45]. Die Verfügbarkeit eines Transporters hängt nämlich nicht nur davon ab, wie viel davon produziert wird, sondern auch davon, wie viel davon die Membran erreichen und sich dort organisieren kann, also genau an dem Punkt, an dem er seine Funktion ausüben muss.

Eine weitere Bestätigung stammt vom Brustkarzinom. In verschiedenen experimentellen Modellen reduzierte Honokiol (eine natürliche Substanz, die in der Rinde des Magnolienbaums vorkommt) die Menge an HIF-1α und gleichzeitig die Expression von GLUT1. Die metabolische Konsequenz war eine Abnahme der Glukoseaufnahme, der Laktatproduktion und der ATP-Generierung, begleitet von einer Verringerung der extrazellulären Ansäuerung und einem Anstieg des Sauerstoffverbrauchs. Aus biologischer Sicht waren diese Veränderungen mit geringerer Proliferation, stärkerer Apoptose und einer Verringerung des Tumorwachstums in vivo assoziiert (Yi et al., 2022) [46].

Auch hier wurde HIF-1α vor allem auf der Ebene der Proteinstabilität reguliert. Honokiol veränderte seine mRNA nicht in offensichtlicher Weise, begünstigte aber seinen Abbau durch einen Mechanismus, der bestimmte Ligasen einbezog. Durch die Reduzierung von HIF-1α nahmen daher seine glykolytischen Ziele stromabwärts ab, darunter GLUT1 (Yi et al., 2022) [46]. Dieses Experiment stärkt ein Prinzip, das bereits beim Zervixkarzinom aufgetaucht ist: Um den Tumorstoffwechsel tiefgreifend zu verändern, ist es nicht immer notwendig, die Transkription von HIF-1α zu ändern; es kann ausreichen, seine Proteinstabilität und dadurch das gesamte metabolische Programm, das es steuert, zu modifizieren.

Ein konzeptionell ähnlicher Mechanismus wurde beim kolorektalen Karzinom durch die Untersuchung von Natriumbutyrat beobachtet. In Zellen dieser Tumorzelllinie erhöhte die Behandlung SIRT4 (ein Protein, das sich in den Mitochondrien befindet) und begünstigte den autophagischen Abbau von HIF-1α. Die Abnahme von HIF-1α war von einer Reduzierung von GLUT1, einer geringeren Glukoseaufnahme, einer geringeren Laktatproduktion und einer geringeren ATP-Generierung begleitet. Parallel dazu nahmen das Überleben und die klonogene Kapazität (die Fähigkeit einer Zelle, sich zu reproduzieren und andere Zellen zu erzeugen) der Tumorzellen ab, während in einem Xenotransplantat-Modell Buttersäure das Tumorwachstum hemmte (Zhang et al., 2024) [47].

Die Daten sind besonders interessant, weil sie die Verfügbarkeit von HIF-1α mit der Menge an GLUT1 und über GLUT1 mit der Möglichkeit der Zelle selbst verknüpfen, ihren glykolytischen Stoffwechsel effektiv zu speisen. Als SIRT4 die autophagische Eliminierung von HIF-1α begünstigte, nahm der gesamte metabolische Fluss stromabwärts ab: weniger GLUT1 bedeutete weniger verfügbare Glukose, und damit assoziiert waren niedrigere Laktat- und ATP-Spiegel (Zhang et al., 2024) [47].

Ein weiterer, sehr aktueller Beleg erweitert die biologische Bedeutung der HIF-1α/GLUT1-Achse noch weiter. Beim hochmetastatischen Osteosarkom wurde eine Verbindung zwischen lysosomalem Zinkstoffwechsel (in den Lysosomen enthaltenes Zink) und Glukosestoffwechsel über die HIF-1α/GLUT1-Achse identifiziert. In experimentellen Modellen veränderte die Aktivierung von TRPML1 (ein Protein, das einen auf der Membran der Lysosomen lokalisierten Ionenkanal bildet) den intrazellulären Fluss des Zinkions und die durch reaktive Sauerstoffspezies vermittelte Signalisierung, was zur Hemmung von HIF-1α, der Reduzierung von GLUT1 und einer daraus resultierenden Abnahme der Glukoseaufnahme führte (Wang et al., 2026) [48].

In dieser Studie führte die Beeinträchtigung des Glukosestoffwechsels zu Konsequenzen, die über die einfache Reduzierung der Energieverfügbarkeit hinausgingen. Die geringere Nutzung der Glukose beeinträchtigte die Regeneration antioxidativer Systeme und verringerte die Fähigkeit der Zelle, oxidativen Stress zu kontrollieren. Die verwendete experimentelle Plattform induzierte zudem immunogene programmierte Zelltode und reduzierte in den In-vivo-Modellen sowohl das Wachstum des Osteosarkoms als auch Lungenmetastasen; die Kombination mit einem Medikament der onkologischen Immuntherapie erhöhte die Antitumorantwort weiter (Wang et al., 2026) [48]. Es handelt sich noch um ein präklinisches Ergebnis, aber es deutet darauf hin, wie tiefgreifend die Kontrolle des Glukoseeintritts nicht nur mit der Energieproduktion, sondern auch mit der Redox-Homöostase und der immunen Tumormikroumgebung verflochten sein kann.

Zusammengenommen ergibt sich ein kohärentes Bild. HIF-1α ermöglicht es der Tumorzelle, die reduzierte Sauerstoffverfügbarkeit wahrzunehmen und zu bewältigen; GLUT1 stellt eines der Instrumente dar, durch die diese Antwort konkret in einen metabolischen Vorteil umgewandelt wird. Wenn sich HIF-1α stabilisiert, kann die Expression von GLUT1 zunehmen und die Zellmembran wird effizienter darin, Glukose aus der Umgebung abzufangen. Je mehr Glukose in die Zelle gelangt, desto größer wird die Menge an Substrat, das zur Unterstützung des glykolytischen Stoffwechsels zur Verfügung steht. Die Studien zum Zervix-, Leber-, Kehlkopf-, Hypopharynx-, Brust- und Kolorektalkarzinom, zusammen mit den experimentellen Modellen für spezifische Kaninchen-Tumoren und Osteosarkome, konvergieren darin, dass eine Störung von HIF-1α oder GLUT1 die Glukoseaufnahme reduzieren kann und mit einer Abnahme der Proliferation, des Überlebens oder des Tumorwachstums einhergeht, wenn auch mit wichtigen Unterschieden zwischen den verschiedenen experimentellen Modellen.

GLUT1 sollte daher nicht nur als passives Tor betrachtet werden. Im Kontext der metabolischen Reprogrammierung des Tumors wird es zu einem der Punkte, über die die Zelle die Glukoseversorgung an ihre Bedürfnisse anpasst. HIF-1α trägt dazu bei, diese Kapazität vor allem dann zu erhöhen, wenn Sauerstoff knapp wird, was es der Zelle ermöglicht, weiterhin einen Stoffwechsel zu speisen, der stark von der Glykolyse abhängig ist. Aber sobald die Glukose durch GLUT1 eingetreten ist, muss sie metabolisiert werden, und dieser Prozess erzeugt Konsequenzen, die nicht auf das Innere der Zelle beschränkt bleiben. Eine der wichtigsten ist die zunehmende Produktion von Laktat, ein Element, das zunehmend eine zentrale Rolle nicht nur im Stoffwechsel der neoplastischen Zelle, sondern auch beim Aufbau der Tumormikroumgebung einnehmen wird.

HIF-1α, Laktatanstieg und MCT4

HIF-1α spielt eine grundlegende Rolle bei der Anpassung von Tumorzellen an Sauerstoffmangel. Wenn der Sauerstoffgehalt sinkt, fördert dieser Faktor das Zellüberleben durch zwei wichtige Mechanismen. Einerseits stimuliert er die Produktion von VEGF, einem Protein, das die Bildung neuer Blutgefäße begünstigt. Andererseits verändert er den Energiestoffwechsel, indem er die Glykolyse verstärkt (ein Prozess, der es ermöglicht, Energie aus Glukose zu gewinnen). Diese metabolische Umstellung führt dazu, dass die Tumorzelle mehr Glukose verbraucht und einen größeren Anteil an Pyruvat in Laktat umwandelt. Auf diese Weise kann die Zelle auch bei Sauerstoffmangel weiterhin Energie produzieren und ihre Aktivitäten aufrechterhalten.

Die erhöhte Laktatproduktion bringt jedoch eine neue Anforderung mit sich. Um eine übermäßige Ansammlung zu vermeiden, muss die Zelle über Systeme verfügen, die in der Lage sind, das Laktat durch die Membran zu transportieren. Hier kommen die Monocarboxylat-Transporter (MCT) ins Spiel, Proteine, die den Durchtritt von Laktat erleichtern. Unter diesen gewinnt MCT4 bei Tumorzellen, die durch eine hohe glykolytische Aktivität gekennzeichnet sind, besondere Bedeutung.

Der allgemeine Zusammenhang zwischen Hypoxie, gesteigerter Glykolyse und Laktatproduktion lässt sich auch außerhalb von Tumoren beobachten. Bei menschlichen Adipozyten, die 1 % Sauerstoff ausgesetzt waren, beobachteten Forscher bereits nach 24 Stunden einen 2,3-fachen Anstieg der Laktatfreisetzung. Nach 48 Stunden war die mRNA von MCT1 um das 8,5-Fache und die von MCT4 sogar um das 14,3-Fache angestiegen. Die Rückkehr zur Normoxie kehrte die beobachteten Veränderungen zudem um, was darauf hindeutet, dass es sich um eine dynamische Reaktion auf die Sauerstoffverfügbarkeit handelte (Pérez de Heredia et al., 2010) [49]. Auch wenn es sich nicht um Tumorzellen handelt, ist dieses Experiment nützlich, um das physiologische Prinzip zu verstehen: Wenn Sauerstoff knapp wird, können eine erhöhte Laktatproduktion und die Remodellierung der Transportsysteme Hand in Hand gehen.

Im Tumor nimmt diese Anpassung eine noch komplexere Bedeutung an. Bei Brustkrebs haben andere Forscher gezeigt, dass die konstitutive Aktivierung von HIF-1α in Fibroblasten (Zellen, die das Stützgewebe produzieren) eine Verschiebung hin zur aeroben Glykolyse induziert, mit erhöhter Produktion und Sekretion von L-Laktat, einem Anstieg von MCT4 und einer gleichzeitigen Verringerung der mitochondrialen Aktivität. Wenn diese Fibroblasten zusammen mit spezifischen Brustkrebszellen injiziert wurden, förderten sie das Tumorwachstum signifikant (Chiavarina et al., 2012) [50]. Diese Daten führen ein grundlegendes Konzept ein: Das als Reaktion auf HIF-1α produzierte Laktat sollte nicht einfach als „Abfallprodukt“ der Glykolyse betrachtet werden. Seine Produktion und sein Transport können Teil der metabolischen Organisation des Tumors und seiner Mikroumgebung werden.

Die Verteilung von MCT4 im menschlichen neoplastischen Gewebe macht dieses Konzept noch anschaulicher. Bei der Analyse fortgeschrittener Kopf-Hals-Karzinome beobachteten Forscher, dass GLUT1 und MCT4 ein sehr ähnliches räumliches Muster aufwiesen. Mit zunehmender Entfernung von den Blutgefäßen, also in Regionen, in denen Sauerstoff zunehmend weniger verfügbar ist, nahm die Expression beider Proteine zu. In einer Entfernung von etwa 150–200 μm von den Gefäßen war der positive Anteil zwei- bis viermal höher. Zudem zeigten GLUT1 und MCT4 eine hohe Kolokalisation (Rademakers et al., 2011) [51]. Man kann sich fast eine metabolische Landkarte des Tumors vorstellen: Während man sich von den Gefäßen entfernt, nimmt GLUT1 zu, was den Einstrom der für die Glykolyse notwendigen Glukose unterstützt, und gleichzeitig nimmt MCT4 zu, was mit der Notwendigkeit der glykolytischen Zellen übereinstimmt, das produzierte Laktat zu verarbeiten und auszuschleusen.

Eine ähnliche Reaktion wurde direkt in Gehirn- und Brusttumorzellen beobachtet. Forscher verglichen spezifische Glioblastomzellen mit Brustkrebszellen und stellten fest, dass Hypoxie MCT1 und MCT4 in beiden Zelllinien erhöhte. MCT2 zeigte hingegen eine zelltypspezifische Reaktion; sie interpretierten den Anstieg von MCT4 als konsistent mit seiner Rolle beim Ausstrom des von hochgradig glykolytischen Zellen produzierten Laktats (Cheng et al., 2012) [52]. Dieser Schritt ist wesentlich: Wenn man sich die Glykolyse als beschleunigte Produktionslinie vorstellt, stellt MCT4 einen der Hauptwege dar, über die die Zelle verhindert, dass sich das Endprodukt dieser Linie unkontrolliert ansammelt.

Die verfügbaren Daten zeigen jedoch, dass nicht alle Tumoren diese Funktion vorwiegend MCT4 übertragen. Beim Glioblastom beobachteten Forscher, dass Hypoxie vor allem die Expression von MCT1 an der Plasmamembran erhöhte. Dieser Anstieg ging mit einem höheren Glukoseverbrauch, einer gesteigerten Laktatproduktion und einer Zunahme glykolytischer Marker wie GLUT1 und HKII (ein Enzym, das die Glukoseverwertung durch die Zellen einleitet) einher. Die Reduktion von MCT1 verringerte die Laktatproduktion und beeinträchtigte die Proliferation und Invasivität, während MCT1 in menschlichem Gewebe mit hypoxischen Regionen und spezifischen Markern assoziiert war (Miranda-Gonçalves et al., 2016) [53]. Die Bedeutung dieser Beobachtung ist wichtig: MCT4 stellt ein zentrales Element der hypoxischen glykolytischen Anpassung dar, aber die Laktatverwaltung kann nicht als ein System beschrieben werden, das nur einem einzigen Transporter anvertraut ist.

Dasselbe Prinzip zeigt sich beim Blasenkarzinom. Eine hohe Expression von MCT1 war mit Lymphknotenmetastasen, Fernmetastasen und einem geringeren Gesamtüberleben assoziiert. Als MCT1 experimentell reduziert wurde, nahmen Proliferation, Migration und Invasion ab, zusammen mit dem Laktat im extrazellulären Medium und der Expression von HK2, GLUT1 und LDHB (einem Bestandteil eines Enzyms, das es Zellen ermöglicht, Laktat in Pyruvat umzuwandeln). Vor allem erhöhte Hypoxie gleichzeitig HIF-1α und MCT1, während das Silencing von HIF-1α zu einer Reduktion von MCT1 führte (Zhang et al., 2018) [54]. Diese Ergebnisse verknüpfen daher die hypoxische Reaktion, die glykolytische Reprogrammierung und den Laktatstoffwechsel auch mit biologischen Merkmalen, die mit der Aggressivität des Tumors assoziiert sind.

Beim Dickdarmkrebs lieferten andere Forscher einen weiteren Beweis dafür, wie eng HIF-1α mit dieser metabolischen Reorganisation verknüpft sein kann. Die Depletion von TRAP1 (einem Protein, das in den Mitochondrien lokalisiert ist) beeinträchtigte die mitochondriale Funktion, erhöhte die ROS-Werte und trieb die Zellen zu einem stärkeren glykolytischen Fluss an, mit erhöhtem Glukoseverbrauch und Laktatsekretion. Gleichzeitig zeigte HIF-1α eine stärkere nukleäre Lokalisierung und eine höhere transkriptionelle Aktivität der Hypoxie-Antwort-Elemente, während GLUT1 und MCT1 hochreguliert waren (Tsai et al., 2025) [55]. Mit anderen Worten: Das System agiert nicht nur durch eine Steigerung der Glykolyse; es kann gleichzeitig den Eintritt von Pyruvat in den oxidativen Stoffwechsel begrenzen und eine metabolische Konfiguration begünstigen, in der die Produktion und Verwaltung von Laktat zunehmend an Bedeutung gewinnen.

Ein noch direkterer Zusammenhang zwischen HIF-1α und einem Laktattransporter ergibt sich aus der Studie anderer Forscher zu sechswertigem Chrom. In Lungenkrebszellen erhöhte das Metall HIF-1α, MCT1 und MCT4 und begünstigte die Laktatverwertung. Die experimentelle Induktion von HIF-1α erhöhte MCT1, während die Hemmung von HIF-1α oder MCT1 die Laktatverwertung und das Zellwachstum reduzierte. Der mechanistisch relevanteste Aspekt ist, dass HIF-1α in der Lage war, direkt an die Promotorregion von MCT1 zu binden und dessen Transkription zu fördern (Li et al., 2025) [56]. Diese Studie zeigt also, wie HIF-1α direkt in den Apparat eingreifen kann, der für die Laktatverwertung notwendig ist, auch wenn in diesem spezifischen Modell der funktionelle Protagonist MCT1 und nicht MCT4 ist.

Schließlich bietet ein nicht-tumorales Modell eine weitere Bestätigung für die funktionelle Beziehung zwischen HIF-1α und dem Laktatstoffwechsel. In bovinen Brustepithelzellen erhöhte die Stimulation mit LPS (eine in der Immunologie verwendete Labortechnik) die Glykolyse, das intrazelluläre Laktat, HIF-1α und MCT1. Die Induktion von HIF-1α erhöhte die Laktatansammlung weiter, während seine Hemmung den gegenteiligen Effekt bewirkte und parallel dazu MCT1 veränderte (Cheng et al., 2025) [57].

Insgesamt ergibt sich ein adaptives System, in dem die Verringerung des Sauerstoffgehalts und die Aktivierung von HIF-1α die Verschiebung des Stoffwechsels in Richtung Glykolyse begünstigen können, was folglich die Laktatproduktion erhöht. An diesem Punkt muss die Zelle diesen Metaboliten zwangsläufig über die MCT-Transporter verwalten. MCT4 erscheint besonders mit hypoxischen und glykolytischen Tumorregionen sowie mit der Exportfunktion von Laktat assoziiert, während MCT1 eine größere Vielseitigkeit zeigt und je nach metabolischem Kontext eine relevante Rolle beim Ausstrom oder bei der Verwertung von Laktat einnehmen kann. Der Tumor baut so eine Art Netzwerk zur Verwaltung von Monocarboxylaten auf, das es ihm ermöglicht, sich an die tiefgreifenden Unterschiede in der Sauerstoffversorgung in seinem Inneren anzupassen. Aber das Laktat, das produziert und exportiert wird, verschwindet nicht. Es reichert sich in der Mikroumgebung an, kann von anderen Zellpopulationen genutzt werden und deren Verhalten tiefgreifend verändern. Genau diese Umwandlung von Laktat von einem Produkt, das immer als Abfall der Glykolyse betrachtet wurde, zu einer biologisch aktiven Komponente der Tumormikroumgebung werden wir im nächsten Abschnitt behandeln.

Laktat und Tumor

Wie bisher deutlich wurde, begünstigt die Aktivierung von HIF-1α einen Stoffwechsel, der stärker auf die Glykolyse ausgerichtet ist, was die Laktatproduktion erhöht und eine Verstärkung der für dessen Transport zuständigen Systeme erforderlich macht. An dieser Stelle ist es jedoch notwendig, sich endgültig von der Vorstellung zu verabschieden, dass Laktat lediglich das Endprodukt einer besonders intensiven Glykolyse darstellt. Lange Zeit wurde es fast wie ein Abfallprodukt beschrieben, das die Zelle einfach loswerden musste. Die in den letzten Jahrzehnten gesammelten Erkenntnisse haben diese Interpretation grundlegend verändert. Laktat kann als Brennstoff genutzt, von einer Zelle zur anderen übertragen werden, an der Zellkommunikation teilnehmen und das Verhalten der Zellen beeinflussen, die das Tumormikromilieu bilden. In jüngerer Zeit ist sogar die Möglichkeit aufgekommen, dass es den Stoffwechsel durch die Laktylierung direkt mit der Regulation der Genexpression verknüpfen könnte. Im Tumor kann das, was zunächst als Endpunkt der Glykolyse erscheint, daher zum Ausgangspunkt zahlreicher anderer biologischer Prozesse werden.

Eine der radikalsten Interpretationen dieses Phänomens wurde von den Forschern San-Millán und Brooks vorgeschlagen. Die Autoren der Studie schlagen vor, den Fokus vom hohen Glukoseverbrauch, der für den Warburg-Effekt charakteristisch ist, auf die daraus resultierende Laktatproduktion zu verlagern und das Konzept der „Laktogenese“ einzuführen. Dieser Hypothese zufolge wäre die anhaltende Laktatproduktion nicht einfach eine Folge der metabolischen Umprogrammierung des Tumors, sondern könnte eines ihrer funktionalen Ziele darstellen. Onkogene, der Verlust der Aktivität von Tumorsuppressorgenen, eine Zunahme von GLUT1, die Aktivierung der Glykolyse und von LDHA (ein Gen, das für eine Untereinheit des Enzyms L-Laktat-Dehydrogenase kodiert), die Hemmung der Pyruvat-Dehydrogenase (ein Enzymkomplex, der die Nutzung von Pyruvat zur Energiegewinnung durch den Krebs-Zyklus ermöglicht) und die Zunahme von MCT-Transportern würden in einem System konvergieren, das in der Lage ist, eine hohe Produktion und Verteilung von Laktat aufrechtzuerhalten. Das angereicherte Laktat könnte dann an Feedback-Schleifen teilnehmen, die Glykolyse, Angiogenese, Migration und tumorale Anpassung weiter unterstützen (San-Millán und Brooks, 2017) [58].

Was sich immer deutlicher abzeichnet, ist, dass Laktat in Tumoren sehr hohe Konzentrationen erreichen kann und dass sein Vorhandensein mit ungünstigen biologischen Merkmalen assoziiert ist. Einige Forscher berichten von Tumorkonzentrationen, die bis zu vierzigmal höher sind als in normalem Gewebe, sowie von einem Zusammenhang zwischen hohen Laktatwerten, Lymphknoten- oder Fernmetastasen und einer verringerten Überlebensrate. Laktat kann zudem zur Aufrechterhaltung des glykolytischen Phänotyps, zur Migration und Angiogenese beitragen und das Tumormikromilieu tiefgreifend verändern (Zhang et al., 2023) [59]. Dies bedeutet, dass die Laktatproduktion nicht endet, sobald das Molekül aus der Zelle ausgestoßen wird, die es erzeugt hat. Von diesem Moment an gelangt das Laktat in einen gemeinsamen Raum und kann zu einer Ressource oder einem Signal für andere Zellen werden.

Eine Übersichtsarbeit anderer Forscher beschreibt genau diese konzeptionelle Transformation und definiert Laktat als einen echten Onkometaboliten. Die intensive Tumorglykolyse kann eine erhebliche Ansäuerung des extrazellulären Mikromilieus bewirken, während MCT1 und MCT4 einen kontinuierlichen Austausch von Laktat zwischen verschiedenen Zellpopulationen ermöglichen. Die erhöhte Expression dieser Systeme wurde bei zahlreichen Neoplasien beobachtet und ist häufig mit einer höheren Invasivität, Metastasierung und einer ungünstigen Prognose assoziiert (de la Cruz-López et al., 2019) [60]. Mit anderen Worten: Der Tumor sollte nicht als eine Ansammlung metabolisch identischer Zellen betrachtet werden, sondern als ein Ökosystem, in dem verschiedene Populationen Metaboliten auf unterschiedliche Weise produzieren, exportieren, importieren und nutzen können.

Eine der elegantesten experimentellen Demonstrationen dieser Kooperation wurde von anderen Forschern geliefert. In soliden Tumoren ist die Sauerstoffverteilung nicht gleichmäßig: Einige Zellen befinden sich in hypoxischen Regionen und sind stärker von der Glykolyse abhängig, während andere sich in der Nähe von Gefäßen befinden und über mehr Sauerstoff verfügen. Die Autoren zeigten, dass das von hypoxischen Zellen produzierte Laktat über MCT1 von den mit Sauerstoff versorgten Tumorzellen aufgenommen und in Pyruvat umgewandelt werden kann, um den oxidativen Stoffwechsel anzutreiben. Auf diese Weise können die besser mit Sauerstoff versorgten Zellen das Laktat nutzen und Glukose einsparen, wodurch diese für die hypoxischen Zellen, die sie dringender benötigen, verfügbar bleibt. Wenn MCT1 pharmakologisch gehemmt oder stillgelegt wurde, waren die mit Sauerstoff versorgten Zellen gezwungen, wieder auf Glukose zurückzugreifen; dadurch stieg die Konkurrenz um diese Ressource, und die hypoxischen Zellen starben infolge von Energiemangel ab. In Mausmodellen und menschlichen Xenotransplantaten verlangsamte die Unterbrechung dieses Systems zudem das Tumorwachstum und erhöhte die Empfindlichkeit gegenüber der Strahlentherapie (Sonveaux et al., 2008) [61].

Laktat kann daher als eine Art „Energiewährung“ betrachtet werden, die zwischen verschiedenen Kompartimenten des Tumors zirkuliert. Zellen, die es im Überfluss produzieren, können es abgeben, während andere Zellen es zurückgewinnen und nutzen können. Einige Forscher haben diese Organisation als eine echte metabolische Symbiose beschrieben. Hypoxische und glykolytische Zellen neigen dazu, durch MCT4 charakterisiert zu sein und Laktat freizusetzen; die stärker mit Sauerstoff versorgten Zellen können hingegen MCT1 exprimieren, es importieren, durch die Laktat-Dehydrogenase in Pyruvat umwandeln und es nutzen, um den Krebs-Zyklus und die oxidative Phosphorylierung anzutreiben. Die Verfügbarkeit von Sauerstoff, Nährstoffen, onkogenen Veränderungen und das Mikromilieu bestimmen somit das Auftreten metabolisch spezialisierter Populationen innerhalb desselben Tumors (Nakajima und Van Houten, 2013) [62].

Ein besonders anschauliches Beispiel für diese Plastizität stammt aus dem Glioblastom (einem bösartigen Hirntumor). Einige Forscher setzten spezifische Zellen einem Glukosemangel aus und beobachteten, dass die Zugabe von Milchsäure es ermöglichte, höhere intrazelluläre ATP-Spiegel aufrechtzuerhalten und den Zelltod zu reduzieren. Gleichzeitig nahmen MCT1 und MCT4 zu, HIF-1α nahm ab und Proteine, die mit der oxidativen Phosphorylierung assoziiert sind, nahmen zu. In Gegenwart von Laktat konnten Zellen, die unter Glukosemangel litten, ihr Energieprogramm ändern und sich stärker in Richtung mitochondriale Atmung orientieren (Duan et al., 2018) [63]. Dies ist ein grundlegender konzeptioneller Schritt: Eine Tumorzelle, die Laktat produziert, muss nicht zwangsläufig dieselbe sein, die es anschließend nutzt. Innerhalb der Tumormasse können echte Produktions- und Verbrauchskreisläufe existieren.

Doch Laktat wirkt nicht nur als Brennstoff. Seine Anreicherung verändert auch die physikalisch-chemischen Bedingungen der Umgebung. Andere Forscher berichten von pH-Werten des Tumormikromilieus zwischen etwa 6,3 und 6,9 in Verbindung mit der Laktatanreicherung, was zur Aktivierung von Metalloproteinasen, Cathepsinen und Hyaluronidasen führt (Enzyme, die Gewebekomponenten abbauen), die den Abbau der extrazellulären Matrix erleichtern können. Parallel dazu kann die Hyaluronsäure zunehmen, was günstige Bedingungen für Motilität und Invasion schafft (Zhang et al., 2023) [59]. Eine Übersichtsarbeit aus dem Jahr 2019 beschreibt analog, wie das saure Milieu zur Tumorprogression, Angiogenese, therapeutischen Resistenz und zur Selektion aggressiverer Phänotypen beiträgt (de la Cruz-López et al., 2019) [60].

Diese Fähigkeit von Laktat, das Verhalten der umliegenden Zellen zu verändern, erstreckt sich auch auf das Immunsystem. Einige Forscher beschreiben Laktat als ein regulatorisches Molekül, das über MCT-Transporter wirken kann. Im Tumormikromilieu kann seine Anreicherung die zytotoxische Funktion von NK-Zellen (Fähigkeit, infizierte oder tumoröse Zellen zu erkennen und zu zerstören) und CD8+-T-Lymphozyten reduzieren und Merkmale fördern, die mit der M2-Makrophagen-Polarisierung assoziiert sind. Laktat kann zudem durch seinen über MCT1 vermittelten Eintritt in Endothelzellen zur Angiogenese beitragen, mit Stabilisierung von HIF-1α und Zunahme von VEGF (Liu et al., 2024) [64]. Diese Aspekte werden in den folgenden Abschnitten vertieft; hier geht es darum zu verstehen, dass ein vom Tumorstoffwechsel produziertes Molekül zu einem Mittel werden kann, durch das der Tumor Zellen beeinflusst, die genetisch nicht zur Neoplasie gehören.

In den letzten Jahren hat sich diese Interpretation durch die Entdeckung der Laktylierung weiter ausgeweitet, einer posttranslationalen Modifikation, durch die Gruppen, die aus dem Laktatstoffwechsel stammen, an Lysinreste von Histon- und Nicht-Histon-Proteinen (Proteine, die verschiedene zelluläre Funktionen erfüllen, einschließlich der Regulation und des Schutzes der DNA) gebunden werden können. Andere Forscher beschreiben die Laktylierung als eine mögliche Brücke zwischen Stoffwechsel, Epigenetik (Gesamtheit der Mechanismen, die die Aktivität von Genen aktivieren oder reduzieren können, ohne die DNA zu verändern) und Zellsignalisierung. Durch Modifikationen des Chromatins und von Nicht-Histon-Proteinen kann dieser Prozess die Gentranskription, DNA-Reparatur, den Zellzyklus und das therapeutische Ansprechen beeinflussen. Die analysierten Erkenntnisse verknüpfen Laktat und Laktylierung mit Proliferation, Invasion, Metastasierung, Rezidivbildung und Behandlungsresistenz (Fang et al., 2026) [65]. Das Konzept ist faszinierend, da es impliziert, dass eine metabolische Veränderung eine funktionelle Spur auf dem Apparat hinterlassen kann, der steuert, welche Gene von der Zelle genutzt werden.

Derselbe Zusammenhang ergibt sich aus der Übersichtsarbeit anderer Forscher. Die Laktylierung von Histon- und Nicht-Histon-Proteinen wurde mit der Regulation von Genen in Verbindung gebracht, die an Proliferation, Migration, Autophagie, dem epithelial-mesenchymalen Übergang und dem Zellüberleben beteiligt sind. In verschiedenen Tumoren sind hohe Laktylierungsniveaus mit aggressiveren biologischen Merkmalen assoziiert; zudem wurden spezifische Modifikationen mit der Resistenz gegen Bevacizumab (ein Medikament, das die Bildung neuer Blutgefäße behindert), DNA-Reparatur, Chemoresistenz und Radioresistenz in Verbindung gebracht (Li et al., 2026) [66]. Auch in diesem Fall bleibt jedoch ein Großteil der gegen diese Mechanismen gerichteten therapeutischen Strategien im experimentellen Stadium und bedarf klinischer Bestätigungen.

So zeichnet sich eine radikale Transformation der Art und Weise ab, wie wir Laktat betrachten müssen. Es ist nicht einfach die Substanz, die am Ende der Glykolyse übrig bleibt. Es kann von einer Zellpopulation produziert und von einer anderen verbraucht werden; es kann den mit Sauerstoff versorgten Zellen ermöglichen, Glukose für die hypoxischen Zellen einzusparen; es kann zur Ansäuerung des Mikromilieus beitragen; es kann Angiogenese, Invasion und Immunzellen beeinflussen; und durch die Laktylierung kann es sogar den metabolischen Zustand mit der Regulation der Genexpression verknüpfen. Die aktuellsten Übersichtsarbeiten führen genau diese Aspekte zusammen und beschreiben Laktat und Laktylierung als integrierte Bestandteile der metabolischen und epigenetischen Plastizität des Tumors (Fang et al., 2026) [65].

Der Tumor erscheint daher immer weniger als eine Masse von Zellen, die wahllos Glukose verbrauchen, und immer mehr als ein Ökosystem, das in der Lage ist, seine Ressourcen zu verteilen. Einige Zellen produzieren Laktat, andere nutzen es; einige leben überwiegend von der Glykolyse, andere behalten eine bedeutende oxidative Aktivität bei. Laktat wird so zu einer der Sprachen, durch die diese Populationen metabolisch kommunizieren. Und genau diese Fähigkeit, ein Stoffwechselprodukt in ein Signal und eine Energieressource zu verwandeln, eröffnet den nächsten Schritt: zu verstehen, über welche Rezeptoren und Transporter Laktat von der Tumorzelle wahrgenommen und genutzt werden kann und wie diese Kommunikation erneut AKT und mTOR erreichen kann.

Laktat, GPR81, MCT1, AKT und mTOR

Angesichts der bisherigen Beobachtungen ist Lactat nicht nur das Endprodukt der Glykolyse, sondern kann auch als Brennstoff, Signalmolekül und Instrument dienen, über das verschiedene Zellpopulationen innerhalb eines Tumors kommunizieren. Damit dies jedoch geschehen kann, muss die Zelle in der Lage sein, die Anwesenheit von Lactat „wahrzunehmen“ oder es durch ihre Membran zu transportieren. Zwei Systeme sind daher von besonderer Bedeutung: GPR81, ein Lactat-sensitiver Membranrezeptor, und die Monocarboxylat-Transporter, darunter MCT1. Über diese beiden Zugangswege – der eine dient primär der Signalübertragung, der andere dem Stoffwechsel – kann Lactat grundlegende intrazelluläre Netzwerke erreichen, die für Wachstum und Überleben entscheidend sind, darunter AKT und mTOR.

Die Bedeutung von GPR81 im Tumor geht deutlich aus der Arbeit des Forschers Roland aus dem Jahr 2014 hervor. Der Rezeptor war in Zelllinien zahlreicher Neoplasiearten exprimiert und vor allem im menschlichen Pankreaskarzinom stark vertreten: 148 der 158 untersuchten Proben, also etwa 94 %, zeigten eine hohe GPR81-Expression. Das Silencing des Rezeptors hatte relativ geringe Auswirkungen, wenn Glukose im Überfluss vorhanden war, wurde jedoch schnell letal, wenn die Glukoseverfügbarkeit abnahm und Lactat als alternativer Energiesubstrat diente. Zudem erhöhte Lactat MCT1 nur in Zellen, die GPR81 beibehielten. Der Verlust des Rezeptors hingegen reduzierte die Lactataufnahme sowie die mitochondriale Aktivität und führte in In-vivo-Modellen zu einer deutlichen Verringerung des Tumorwachstums und der Metastasierung (Roland et al., 2014) [67].

GPR81 kann daher als ein Sensor auf der Zelloberfläche betrachtet werden: Er erkennt, dass im Mikromilieu Lactat verfügbar ist, und trägt dazu bei, die notwendigen Anpassungen für dessen Nutzung zu aktivieren. Dies bedeutet, dass Signalübertragung und Stoffwechsel Hand in Hand gehen können. Dieses Konzept wird besonders deutlich beim nicht-kleinzelligen Lungenkarzinom, das resistent gegen EGFR-Inhibitoren ist (ein klinischer Parameter, der die Fähigkeit der Nieren misst, das Blut zu filtern und Abfallstoffe zu entfernen). In Gegenwart von Erlotinib (einem zielgerichteten Antitumormedikament) erhöhte die Zugabe von Lactat die Vitalität spezifischer Zellen und reduzierte deren Apoptose. Parallel dazu stiegen GPR81 und AKT an. Wurde GPR81 stillgelegt, nahm die AKT-Aktivierung ab und die Zellen gewannen ihre Empfindlichkeit gegenüber Erlotinib zurück (ein Medikament, das EGFR blockiert und wachstumsfördernde Signale reduziert). Gleichzeitig erhöhte Lactat MCT1, was die metabolische Kapazität der Zelle unterstützte; in klinischen Proben waren GPR81 und MCT1 in resistenten Tumoren stärker exprimiert als in sensitiven (Ma et al., 2022) [68].

Lactat scheint also über zwei komplementäre Arme wirken zu können: Über GPR81 kann es ein überlebensförderndes Signal via AKT übertragen, während es über MCT1 in die Zelle gelangen und direkt am Stoffwechsel teilnehmen kann. Diese Unterscheidung ist wichtig, da sie verhindert, GPR81 und MCT1 als zwei Komponenten zu betrachten, die zwingend auf derselben Linie liegen müssen. In manchen Kontexten kann Lactat tatsächlich vorwiegend über den Rezeptor wirken; in anderen ist sein Eintritt durch die Transporter entscheidender.

Ein Nachweis für das erste Szenario stammt von Osteoblasten (spezialisierten Zellen des Knochengewebes): In bestimmten Zellen verstärkte Lactat die durch Parathormon induzierte Differenzierung über GPR81 und eine Kaskade, die AKT umfasst. Die Hemmung von MCT1 hob diesen Effekt nicht auf, während die Interferenz mit GPR81 oder AKT ihn signifikant reduzierte (Wu et al., 2018) [69]. Auch wenn es sich nicht um ein onkologisches Modell handelt, liefert die Studie einen wichtigen mechanistischen Nachweis: Lactat kann extrazellulär erkannt und in ein intrazelluläres Signal umgewandelt werden, das AKT erreichen kann, ohne dass sein Transport durch MCT1 notwendigerweise der entscheidende Schritt ist.

Das Gegenteil wurde in Vorläuferzellen des adulten Hippocampus beobachtet. In diesem Modell erhöhte Lactat die Proliferation, aber der Effekt hing vom Eintritt durch die Transporter MCT1 und MCT2 ab und nicht von der Anwesenheit von GPR81. Parallel dazu stieg die Phosphorylierung von AKT vorübergehend an. Die Deletion von GPR81 verhinderte die proliferative Antwort nicht, während die Blockade der MCTs sie aufhob (Pötzsch et al., 2021) [70]. Auch dies ist ein Nicht-Tumor-Modell, zeigt aber, wie Lactat unterschiedliche Wege nutzen kann, um dieselben Signalknotenpunkte zu erreichen.

Die Verbindung kann sich weiter bis zu mTOR erstrecken. Im Pankreaskarzinom, das einer Strahlentherapie unterzogen wurde, stieg das von überlebenden Tumorzellen produzierte Lactat dauerhaft an und veränderte das Verhalten der myeloischen Suppressorzellen, der MDSCs. In diesen Zellen aktivierte Lactat eine Sequenz, die GPR81, mTOR und HIF-1α umfasste. Die Hemmung von PI3K oder mTOR reduzierte die durch Lactat induzierte Akkumulation von HIF-1α; zudem veränderte die Interferenz mit HIF-1α wiederum AKT, was auf die Existenz von Verstärkerschaltkreisen zwischen diesen Wegen hindeutet. Durch die Blockade der Lactatproduktion des Tumors oder die Eliminierung von HIF-1α in den MDSCs wurde die Antitumoraktivität der T-Zellen wiederhergestellt und die Krankheitskontrolle nach der Strahlentherapie verbessert (Yang et al., 2020) [71].

Ein weiterer Beleg für die Fähigkeit von Lactat, AKT zu aktivieren, stammt von Endothelzellen. Einige Forscher haben gezeigt, dass Lactat über MCT1 eintritt und die Aktivierung spezifischer Rezeptor-Tyrosinkinasen fördert, die auf dem PI3K/AKT-Weg konvergieren. Diese Aktivierung war für die Bildung von tubulären Strukturen und neuen Gefäßen notwendig. Die Blockade der Rezeptoren oder der entsprechenden Liganden reduzierte die angiogene Antwort substanziell (Ruan und Kazlauskas, 2013) [72]. Auch in diesem Fall fungiert Lactat also als metabolischer Botenstoff, der einen der wichtigsten Wachstumswege erreichen kann, die bereits in den vorangegangenen Abschnitten erwähnt wurden.

Die Beziehung zu mTOR findet weitere Bestätigungen in physiologischen Systemen. Bei Ratten erhöhte die akute orale Verabreichung von Lactat im Skelettmuskel die Expression von AKT und mTOR und führte bereits nach dreißig Minuten zu einem signifikanten Anstieg der mTOR-Phosphorylierung, obwohl die AKT-Phosphorylierung nicht signifikant variierte (Kyun et al., 2020) [73]. In einem anschließenden, fünf Wochen dauernden Experiment an Mäusen erhöhte die Lactatverabreichung hingegen die mRNAs von AKT und mTOR, was auf eine Veränderung der mit der Proteinsynthese und dem Proteinabbau assoziierten Signale hindeutet (Kyun et al., 2024) [74]. Diese Studien beweisen natürlich nicht, dass derselbe Mechanismus automatisch im Tumor abläuft, bestätigen aber, dass Lactat das AKT/mTOR-Netzwerk auch in nicht-neoplastischem Gewebe beeinflussen kann.

MCT1 kann zudem Lactat direkt mit der Regulation von mTOR über verschiedene Mechanismen verbinden. In Stammzellen des menschlichen Parodontalligaments interferierten hohe Lactatkonzentrationen mit der Autophagie und der osteogenen Differenzierung. Die Blockade von MCT1 stellte die Autophagie-Marker teilweise wieder her, während Rapamycin sowohl die Autophagie als auch verschiedene osteogene Marker wiederherstellte, was auf die funktionelle Beteiligung einer MCT1-mTOR-Achse hindeutet (Luo et al., 2022) [75]. Die Daten unterstreichen erneut, dass der Eintritt von Lactat mTOR in einer vom Zellkontext abhängigen Weise verändern kann und die biologische Konsequenz nicht zwangsläufig immer proliferativ sein muss.

Zusammengenommen zeigen diese Belege, dass Lactat über mehrere Tore in das PI3K/AKT/mTOR-Netzwerk gelangen kann. Es kann von GPR81 erkannt werden, die Membran durch MCT1 durchqueren und indirekt die Aktivität von Rezeptor-Tyrosinkinasen oder anderen Stoffwechselkreisläufen verändern. Das Ergebnis hängt vom Zelltyp und dem Kontext ab: In manchen Modellen überwiegt GPR81-AKT, in anderen übernimmt MCT1 die Hauptrolle, während im immunen Tumormikromilieu direkt eine GPR81/mTOR/HIF-1α-Achse hervortritt. Lactat darf daher nicht als einfaches lineares Signal verstanden werden, das ausnahmslos zu AKT und mTOR führt, sondern als Metabolit, der in verschiedene molekulare Netzwerke eintreten und diese zentralen Knotenpunkte nutzen kann, um Überleben, Stoffwechsel und die Reaktion auf das Mikromilieu zu verändern. Es ist genau diese Aktivierung von AKT, die nun einen neuen Abschnitt unserer Sequenz eröffnet: die Beziehung zwischen AKT, MDM2 und p53 (einem Protein, das Zellen vor DNA-Schäden schützt).

AKT, MDM2 und p53

Wie bereits hervorgehoben, kann Laktat das PI3K/AKT-Netzwerk erreichen und in einigen Kontexten zu dessen Aktivierung beitragen. An diesem Punkt ist es notwendig, dem Signal noch weiter stromabwärts zu folgen, da AKT nicht nur den Stoffwechsel und das Zellwachstum steuert: Es kann auch in eines der wichtigsten Schutzsysteme gegen neoplastische Transformation eingreifen, das von p53 gesteuert wird. Die Verbindung verläuft über MDM2, ein Protein, das als wichtigster negativer Regulator von p53 fungiert. Um diesen Mechanismus zu verstehen, können wir uns p53 als einen Inspektor vorstellen, der kontinuierlich die genomische Integrität der Zelle überprüft. Wenn er einen ausreichend wichtigen Schaden feststellt, kann er den Zellzyklus verlangsamen, die Reparatur fördern oder verhindern, dass diese Zelle weiter proliferiert. MDM2 hingegen stellt eines der Systeme dar, durch die die Aktivität dieses Inspektors physiologisch begrenzt wird. Wenn AKT MDM2 verstärkt, kann sich das Gleichgewicht weiter in Richtung einer Reduzierung von p53 verschieben.

Eine der grundlegenden molekularen Demonstrationen dieser Beziehung wurde 2002 von einigen Forschern erbracht: Die Aktivierung von AKT reduzierte die Menge des Proteins p53, ohne die entsprechende mRNA zu verringern, was darauf hindeutet, dass das Phänomen nicht auf eine geringere Produktion des genetischen Botenstoffs zurückzuführen war, sondern auf einen verstärkten Abbau des bereits synthetisierten Proteins. Der Zwischenschritt war MDM2: AKT förderte dessen Phosphorylierung und erhöhte die Fähigkeit von MDM2, p53 zu ubiquitinieren, d. h. ihm ein molekulares Signal anzuheften, das seinen Abbau begünstigt (Ogawara et al., 2002) [76].

Dieser Mechanismus verdeutlicht, warum die AKT–MDM2-Achse bei Tumoren besonders relevant werden kann. AKT liefert Überlebens- und Proliferationssignale; p53 hingegen kann einen Stopp erzwingen, wenn die Zelle gefährliche Veränderungen ansammelt. Die Stärkung von MDM2 bedeutet daher, eine der wichtigsten Bremsen zu lösen, die dem Überleben einer geschädigten Zelle entgegenwirken könnten. Beim kolorektalen Karzinom beispielsweise reduzierte Involucrasin A (ein natürliches Flavonoid) die Phosphorylierung von AKT und MDM2, während es p53 erhöhte. Damit verbunden waren ein Zellzyklusarrest und eine Zunahme der Apoptose. Wenn eine konstitutiv aktive Form von AKT eingeführt oder p53 eliminiert wurde, verringerten sich die antiproliferativen und pro-apoptotischen Wirkungen der Verbindung signifikant (Wei et al., 2023) [77].

Eine ähnliche Beziehung wurde beim Gliom (dem primären Tumor des zentralen Nervensystems) beobachtet. FOXN3 (ein menschliches Gen, das den Zellzyklus reguliert) ist in Tumorgewebe reduziert, und niedrige Proteinspiegel sind mit einem schlechteren Gesamtüberleben assoziiert. Seine Überexpression reduziert Proliferation, Koloniebildung, Migration und Invasion, während sie gleichzeitig die Apoptose erhöht. Aus molekularer Sicht reduziert die Erhöhung von FOXN3 AKT und MDM2 und erhöht p53; das Silencing erzeugt hingegen das gegenteilige Profil. Bei Xenotransplantaten verlangsamt die Überexpression von FOXN3 zudem das Tumorwachstum (Wang et al., 2021) [78]. Wenn der von AKT und MDM2 ausgeübte Druck nachlässt, reichert sich p53 wieder an und das tumoröse Verhalten wird abgeschwächt.

Ein Experiment, das in einem nicht-tumorösen Kontext durchgeführt wurde, hilft zu verstehen, wie wirkungsvoll dieser Schaltkreis bei der Kontrolle des Zellüberlebens sein kann. Bei der durch Doxorubicin (ein Chemotherapeutikum) induzierten Kardiotoxizität erhöht Licochalcon A (ein natürliches Flavonoid, das aus Süßholzwurzeln extrahiert wird) die Phosphorylierung von PI3K, AKT und MDM2 und reduziert p53, wodurch die Zellen vor Ferroptose (einer Form des programmierten Zelltods) geschützt werden. Die Hemmung von PI3K/AKT oder die Überexpression von p53 eliminiert einen Großteil dieses Schutzeffekts (Chen et al., 2024) [79]. Die Bedeutung für unseren Weg ist nicht therapeutisch, sondern mechanistisch: Dieselbe AKT–MDM2–p53-Achse kann physiologisch genutzt werden, um das Überleben einer unter Stress stehenden Zelle zu fördern. Bei Tumoren kann diese Fähigkeit jedoch für Zellen vorteilhaft werden, die eigentlich eliminiert werden sollten.

Beim Ösophaguskarzinom bietet Genistein (eine natürliche Substanz pflanzlichen Ursprungs mit einer Struktur, die menschlichen Östrogenen ähnelt) eine Bestätigung in entgegengesetzter Richtung. Die Behandlung reduziert EGFR sowie die Phosphorylierung von AKT und MDM2, während sie gleichzeitig p53 erhöht. Diese Modifikation geht mit verstärkter Apoptose und einem Zellzyklusarrest einher. In Xenotransplantat-Modellen wird zudem eine dosisabhängige Reduktion des Tumorwachstums beobachtet (Gao et al., 2020) [80]. Die Achse erscheint somit als ein Punkt, an dem proliferative Signale von Membranrezeptoren in eine Verringerung der von p53 ausgeübten Kontrolle übersetzt werden können.

Auch Signale aus der extrazellulären Matrix können diesen Mechanismus nutzen. In Stammzellen, die aus Fettgewebe gewonnen wurden, erhöhen Fibronektin und Vitronektin AKT und MDM2 und reduzieren p53, wodurch die zelluläre Seneszenz abgeschwächt wird. Wenn MDM2 gehemmt wird, steigt p53 und gleichzeitig erhöht sich der Anteil seneszenter Zellen (Tragoonlugkana et al., 2024) [81]. Auch hier handelt es sich nicht um ein onkologisches Modell, aber das Ergebnis zeigt deutlich, dass die AKT/MDM2/p53-Achse ein allgemeines System darstellt, durch das extrazelluläre Signale die Entscheidung der Zelle beeinflussen können, weiter zu proliferieren oder zu stoppen.

Die onkologische Bedeutung der Phosphorylierung von MDM2 wurde auch direkt in vivo nachgewiesen. Einige Forscher untersuchten einen spezifischen Rest von MDM2, der Ziel von AKT ist, und beobachteten, dass die Verhinderung seiner Phosphorylierung die Reaktion von p53 auf ionisierende Strahlung nicht wesentlich verändert, aber die Reaktion auf oxidativen Stress tiefgreifend beeinflusst. Die Mutation reduziert die nukleäre Stabilität von MDM2, erhöht die Aktivität von p53 und fördert die Seneszenz. In Mausmodellen für Leberkarzinome, Lungenkrebs und Hautkarzinogenese geht die Unfähigkeit, diesen Rest zu phosphorylieren, mit einer signifikanten Reduktion der Tumorgenese einher (Chibaya et al., 2021) [82]. Die Studie zeigt also, dass die AKT–MDM2-Achse nicht nur die Menge an p53 im Reagenzglas verändert, sondern konkret die Fähigkeit eines Gewebes, das onkogenem Stress ausgesetzt ist, zur Entwicklung einer Neoplasie beeinflussen kann.

An diesem Punkt können wir den Mechanismus auch mit dem in den vorangegangenen Abschnitten beschriebenen Laktatstoffwechsel verknüpfen. In Zellen des hepatozellulären Karzinoms, des Lungenadenokarzinoms und des Ovarialkarzinoms erhöht Laktat die Expression von ESM1 (einem spezifischen Gen, das die Bildung neuer Blutgefäße reguliert). ESM1 aktiviert in der Folge AKT und MDM2, was zur funktionellen Hemmung von p53 führt und die Reaktion auf DNA-Schäden durch Cisplatin (ein Antitumormittel, das die DNA der Zellen schädigt) abschwächt (Tan et al., 2026) [83]. So zeichnet sich eine besonders interessante Verbindung ab: Laktat → ESM1 → AKT → MDM2 → p53, durch die eine metabolische Veränderung direkt ein zentrales System der DNA-Schadensantwort erreichen kann.

Dieselbe Architektur trägt auch zur Chemoresistenz bei. Beim Plattenepithelkarzinom der Mundhöhle fördert MINK1 (ein spezifisches Gen, das Zellbewegungen, Zellform und die Reaktion auf biologischen Stress reguliert) die Aktivierung von AKT und die Phosphorylierung von MDM2, was zum Abbau von p53 beiträgt. Der Knockout von MINK1 reduziert AKT und MDM2 und erhöht phosphorylierte Formen von p53, die mit seiner Stabilisierung assoziiert sind. Derselbe Effekt wurde experimentell durch pharmakologische Hemmung von MINK1 erzielt (Mohanty et al., 2022) [84].

Beim Blasenkarzinom erscheint der Mechanismus noch direkter. TPI1, das hauptsächlich als glykolytisches Enzym bekannt ist, erwirbt eine onkogene Funktion, die unabhängig von seiner traditionellen metabolischen Aktivität ist: Es bildet einen Komplex mit AKT und MDM2 und erleichtert deren Zusammentreffen. Auf diese Weise erhöht es die Phosphorylierung von MDM2 und begünstigt die Ubiquitinierung (ein Prozess, bei dem die Zelle bestimmte Proteine markiert, um sie zu regulieren oder zu eliminieren) und den Abbau von p53. Die Hemmung von AKT wirkt diesem Effekt entgegen und bewahrt p53. Hohe TPI1-Spiegel sind zudem mit einer schlechteren Prognose assoziiert, während sein Silencing Proliferation, Migration, Invasion und Tumorwachstum reduziert (Wang et al., 2025) [85].

Die Gesamtheit dieser Belege zeigt also, wie AKT, MDM2 und p53 einen grundlegenden Knotenpunkt bilden, an dem metabolische, rezeptorvermittelte und onkogene Signale zusammenlaufen können. AKT kann MDM2 verstärken; MDM2 kann p53 ubiquitinieren und dessen Abbau fördern; die Reduzierung von p53 kann es der Zelle schließlich ermöglichen, einige der wichtigsten Programme zu umgehen, die normalerweise die Proliferation einer geschädigten Zelle begrenzen würden. Um jedoch vollständig zu verstehen, warum der funktionelle Verlust von p53 einen so wichtigen Vorteil für den Tumor darstellt, ist es notwendig, alles, was dieses Protein zu leisten vermag, separat zu betrachten. Es ist daher p53 und seinen vielfältigen onkosuppressiven Wirkungen, mit denen unser Weg fortgesetzt werden muss.

p53 und die genomische Integrität

Basierend auf dem oben Beschriebenen verstärkt die Aktivierung von AKT die Wirkung von MDM2 und begünstigt so die Reduktion von p53. Um zu verstehen, warum dieser Schritt einen so wichtigen Vorteil für eine Tumorzelle darstellen kann, müssen wir nun betrachten, was geschieht, wenn p53 voll funktionsfähig ist. Seine Bezeichnung als „Wächter des Genoms“ entspringt nicht einfach nur der Fähigkeit, den Zellzyklus anzuhalten oder den Tod einer schwer geschädigten Zelle einzuleiten. p53 ist Teil eines weitaus umfassenderen Überwachungssystems, das die Erkennung von Schäden, die Organisation des Chromatins (eine Kombination aus DNA und Proteinen, die das genetische Material strukturiert), die DNA-Reparatur, den Schutz der Chromosomenenden (die terminalen Teile der Chromosomen) und sogar die Aufrechterhaltung der mitochondrialen DNA umfasst. Mit anderen Worten: p53 greift nicht erst ein, wenn das Problem bereits offensichtlich ist; es trägt kontinuierlich dazu bei, die Anhäufung von Fehlern zu begrenzen, die, wenn sie sich weiter ausbreiten könnten, die Grundlage für eine neoplastische Transformation bilden würden.

Bereits Ende der 90er Jahre wurde vorgeschlagen, dass dieser Schutz mindestens zwei Ebenen aufweist. Unter basalen Bedingungen, noch bevor ein signifikanter genotoxischer Schaden auftritt, könnte p53 durch eigene biochemische Aktivitäten zur DNA-Überwachung beitragen. Wenn hingegen ein schwerwiegenderer Schaden eintritt, verändert das Protein seinen funktionellen Zustand, und die sequenzspezifische Bindung an die DNA, die zur Aktivierung transkriptioneller Stressantwortprogramme erforderlich ist, gewinnt an Bedeutung. Die beiden Aktivitäten scheinen sich gegenseitig zu regulieren: Die Aktivierung der sequenzspezifischen Bindung ist mit einer Verringerung der Aktivität zum Abbau von DNA-Strängen verbunden, was darauf hindeutet, dass p53 seine Arbeitsweise je nach Zellzustand ändern kann (Janus et al., 1999) [86].

Es ist, als verfüge die Zelle über ein Sicherheitssystem, das sowohl während der normalen täglichen Wartung als auch im Notfall funktioniert. Unter gewöhnlichen Bedingungen würde p53 dazu beitragen, die Anhäufung kleiner Fehler zu vermeiden; wenn der Schaden eine bestimmte Schwelle überschreitet, wird die Reaktion strukturierter und umfasst eine weitaus größere Anzahl von Genen und zellulären Prozessen. Diese Fähigkeit hängt weitgehend von der äußerst komplexen Beziehung zwischen p53 und der DNA ab.

Tatsächlich erkennt p53 nicht nur eine bestimmte Basensequenz. Als Transkriptionsfaktor kann es an Antwortelemente binden, die aus spezifischen Konsensussequenzen bestehen (Abschnitte von DNA, RNA oder Proteinen, die als Erkennungssignale für spezifische Moleküle fungieren), aber seine Aktivität wird auch durch die lokal eingenommene Form der DNA beeinflusst. Neben der klassischen Doppelhelix kann sich die DNA falten und unterschiedliche dreidimensionale Strukturen bilden. p53 ist in der Lage, viele dieser Konformationen zu erkennen, und in einigen Fällen kann das Vorhandensein einer bestimmten Struktur die Affinität des Proteins für diese genomische Region signifikant erhöhen (Brázda und Fojta, 2019) [87].

Dies bedeutet, dass p53 die DNA nicht nur wie einen aus Buchstaben bestehenden Text liest, sondern zumindest teilweise auch deren Form wahrnehmen kann. Eine gefaltete, verformte oder in einer bestimmten Konfiguration organisierte Region kann daher zu einem wichtigen Element für die Erkennung werden. Einige Forscher haben hervorgehoben, wie diese Beziehung zwischen Sequenz und Topologie die möglichen Funktionen von p53 auf die Reparatur, Replikation, Rekombination und die Organisation des Chromatins selbst ausdehnt (Brázda und Coufal, 2017) [88].

Doch einen Schaden zu erkennen, reicht nicht aus. Die nukleäre DNA liegt nicht frei in der Zelle vor: Sie ist um Histone (Proteine, die die DNA organisieren) gewickelt und im Chromatin organisiert. Um eine Läsion zu reparieren, müssen die für die Instandhaltung zuständigen Proteine den beschädigten Abschnitt physisch erreichen können. Eine aktuelle Studie hat gezeigt, dass p53 auch direkt an diesem Schritt beteiligt ist: Nach der Bildung von Doppelstrangbrüchen wird das Protein schnell an die geschädigten Stellen und das umliegende Chromatin rekrutiert, was dessen Entspannung begünstigt. Wenn p53 stummgeschaltet oder nur schwach exprimiert wird, ist die Reparatur der Brüche weniger effizient, wobei ein besonders deutlicher Beitrag zum Weg der nicht-homologen Endverknüpfung (ein System, mit dem die Zelle gebrochene DNA repariert, indem sie die beschädigten Enden direkt verbindet) erkennbar ist (Chen et al., 2025) [89].

Der Vergleich mit einem Wartungsteam ist besonders nützlich. Zu wissen, wo sich ein Defekt befindet, reicht nicht aus, wenn der Bereich geschlossen und unzugänglich ist. p53 scheint nicht nur zur Identifizierung des Problems beizutragen, sondern auch zur Öffnung des Raums, der erforderlich ist, damit die Reparatursysteme eingreifen können. Diese Funktion scheint sehr früh einzusetzen: Die Rekrutierung von p53 in die geschädigten Regionen kann schnell erfolgen und seinen bekannteren transkriptionellen Konsequenzen wie dem Zellzyklusarrest oder der Apoptose vorausgehen (Chen et al., 2025) [89].

Der schützende Effekt von p53 auf das Chromatin zeigt sich auch in seneszenten Zellen. Eine Studie aus dem Jahr 2025 hat gezeigt, dass die Aktivierung von p53 die Bildung von zytoplasmatischen Chromatinfragmenten (CCF, Fragmente von genetischem Material, die aus dem Zellkern austreten und entzündliche Reaktionen in der Zelle auslösen können), die aus beschädigter nukleärer DNA stammen können, reduziert. Die erhöhte Aktivität von p53 begünstigt eine bessere DNA-Reparatur und bewahrt die genomische Integrität, während gleichzeitig der Ausstoß von Chromatin in das Zytoplasma verringert wird. Da diese Fragmente Entzündungssignale befeuern können, verbindet die Funktion von p53 somit die Stabilität des Genoms mit der Kontrolle von Entzündungen (Miller et al., 2025) [90].

Besonders heikel ist der Schutz der Chromosomenenden. Telomere können als Kappen betrachtet werden, die die Chromosomenenden schützen und verhindern, dass sie als DNA-Brüche interpretiert werden. In menschlichen und murinen Subtelomeren wurden Bindungsstellen für p53 identifiziert, die von Elementen stammen, die Retrotransposonen ähneln (DNA-Fragmente, die sich kopieren und in andere Teile des Erbguts einfügen können). Als Reaktion auf Schäden können diese Stellen das Chromatin lokal verändern und die Produktion einer RNA stimulieren, die mit der Regulierung der Telomere assoziiert ist. Der Verlust von p53 oder die Deletion dieser Stellen erhöht die Telomerinstabilität (Lieberman, 2016) [91].

Das Konzept des „Wächters des Genoms“ muss zudem über den Zellkern hinaus erweitert werden. Die Mitochondrien besitzen eine eigene DNA, die mtDNA, die besonders anfällig für oxidativen Schaden ist und eine höhere Mutationsrate als die nukleäre DNA aufweist. Auch hier scheint p53 an der Überwachung beteiligt zu sein. Es kann Gene regulieren, die für die Aufrechterhaltung der mtDNA notwendig sind, und kann direkt mit Proteinen interagieren, die an der mitochondrialen Replikation und Reparatur beteiligt sind. Besondere Bedeutung kommt der Reparatur der wichtigsten Systeme zu, durch die das Mitochondrium oxidativen Schaden korrigiert (Park et al., 2016) [92].

p53 erscheint somit als ein System, das in der Lage ist, die Stabilität zweier unterschiedlicher Erbgüter zu koordinieren, des nukleären und des mitochondrialen. Dies ist besonders bedeutsam, da ein mitochondrialer Schaden nicht nur die Energieproduktion betrifft: Er kann den oxidativen Stress verändern und folglich den Druck auf das nukleäre Genom weiter erhöhen.

Betrachtet man diese Funktionen im Gesamtzusammenhang, wird leichter verständlich, warum die genomische Stabilität so tiefgreifend von p53 abhängt. Das Protein kann die Proliferation vorübergehend stoppen, damit die DNA repariert werden kann, direkt einige Reparaturprozesse begünstigen und, falls erforderlich, verhindern, dass sich eine genetisch beeinträchtigte Zelle weiter vermehrt. Wenn diese Überwachung ausfällt, können Zellen, die Träger chromosomaler Veränderungen sind, überleben und sich vermehren. Erkenntnisse aus menschlichen Tumoren, Tiermodellen und dem „Li-Fraumeni-Syndrom“ (einer seltenen erblichen genetischen Erkrankung, die das Risiko für die Entwicklung verschiedener Tumorarten erhöht) verknüpfen die Beeinträchtigung des p53-Weges tatsächlich mit Aneuploidie (einer genetischen Anomalie, bei der Zellen eine im Vergleich zum normalen Chromosomensatz der Spezies veränderte Anzahl von Chromosomen aufweisen), chromosomaler Instabilität und Telomerveränderungen (Eischen, 2016) [93].

Schließlich ist es wichtig zu verstehen, dass p53 nicht auf alle Stressfaktoren auf die gleiche Weise reagiert. Die Antwort hängt von deren Intensität und Dauer ab. Bei moderaten Bedingungen von Energiemangel, Hypoxie oder oxidativem Stress kann p53 zunächst zur Anpassung beitragen, indem es das Wachstum verlangsamt und eine effizientere Ressourcenverwaltung begünstigt. Wenn der Stress jedoch schwerwiegend oder anhaltend wird und die zelluläre Integrität nicht angemessen bewahrt werden kann, kann sich die Reaktion in Richtung der Eliminierung der geschädigten Zelle verschieben (Humpton und Vousden, 2016) [94].

p53 ist also nicht einfach ein Schalter, der entscheidet, ob eine Zelle leben oder sterben soll. Es ist ein dynamisches Überwachungssystem, das zunächst versucht, das Genom zu schützen, die DNA für die Reparatur zugänglich zu machen, Telomere und mitochondriale DNA zu bewahren und die Ausbreitung von Fehlern zu begrenzen. Erst wenn der Schaden die Möglichkeiten der Wiederherstellung übersteigt, kommen drastischere Antworten ins Spiel. Genau aus diesem Grund hat der Verlust von p53 weitaus tiefgreifendere Konsequenzen als nur die Verringerung der Apoptose: Es bedeutet, der Zelle eines der wichtigsten Systeme zu entziehen, das in der Lage ist zu verhindern, dass genomische Instabilität an nachfolgende Zellgenerationen weitergegeben wird. Von diesem Kontrollverlust aus müssen wir daher fortfahren, um die Beziehung zwischen dem Verlust von p53 und der Tumorentstehung zu verstehen.

Verlust von p53 und Tumorentstehung

Im vorangegangenen Unterabschnitt haben wir gesehen, wie p53 durch eine mehrstufige Überwachung von DNA, Chromatin, Telomeren und sogar dem mitochondrialen Genom zur Wahrung der genomischen Integrität beiträgt. An dieser Stelle wird intuitiv verständlich, warum ihr Verlust einen so günstigen Schritt für die neoplastische Transformation darstellen kann. Wenn p53 inaktiviert wird, verliert die Zelle nicht nur eine Bremse für die Proliferation: Sie verliert ein System, das in der Lage ist, zu verhindern, dass potenziell gefährliche genetische Veränderungen beibehalten, weitergegeben und selektiert werden. Die Folge ist nicht notwendigerweise eine sofortige tumoröse Transformation, sondern die Schaffung eines evolutionären Nährbodens, in dem die genomische Instabilität zunehmen kann und bestimmte Zellpopulationen schrittweise proliferative Vorteile und Überlebensvorteile erwerben können.

Ein besonders elegantes Beispiel stammt aus menschlichen Magenorganoiden (kleine Modelle des menschlichen Magens, die im Labor gezüchtet werden, um deren Funktionsweise zu untersuchen). Einige Forscher inaktivierten beide Kopien von TP53 (dem menschlichen Gen, das das Protein p53 produziert) und beobachteten die Kulturen etwa zwei Jahre lang, wobei sie die prämaligne Entwicklung in Echtzeit verfolgten. Der Verlust von TP53 führte schrittweise zu Aneuploidie, Veränderungen der Kopienzahl und strukturellen Varianten, die denen ähnelten, die bei Magenkarzinomen mit chromosomaler Instabilität beobachtet werden. Der interessanteste Aspekt war jedoch, dass diese Entwicklung nicht völlig zufällig verlief. Einige Veränderungen traten in einer bevorzugten Reihenfolge auf, und anfangs seltene Subklone mit höherer Fitness (Zellgruppen, die anfangs selten waren, aber eine größere Fähigkeit zum Überleben und zur Proliferation besaßen) neigten wiederholt dazu, dominant zu werden. Parallel dazu erwarben die Zellen transkriptionelle Programme, die denen in malignen Zellen immer ähnlicher wurden (Karlsson et al., 2023) [95].

Dieses Ergebnis verändert eine intuitive, aber unvollständige Vorstellung von genomischer Instabilität. Der Verlust von p53 scheint das Genom nicht einfach in ein chaotisches System zu verwandeln, in dem jede Veränderung die gleiche Wahrscheinlichkeit hat, beibehalten zu werden. Es gleicht eher der Öffnung eines evolutionären Raums, in dem viele Varianten erzeugt werden, die Selektion jedoch diejenigen begünstigt, die einen Vorteil verleihen. Einige Zellen erwerben Eigenschaften, die es ihnen ermöglichen, besser zu wachsen als andere, und nehmen so nach und nach einen größeren Anteil der Population ein. Die Tumorentstehung erscheint somit als Ergebnis des Zusammenspiels zwischen genomischer Instabilität und klonaler Selektion.

Eine noch geordnetere Dynamik wurde beim duktalen Pankreaskarzinom beobachtet. Einige Forscher verfolgten die Folgen des p53-Verlusts in einem Mausmodell longitudinal und identifizierten eine reproduzierbare Abfolge genomischer Ereignisse. Der erste Schritt war der Verlust der Heterozygotie (ein genetischer Zustand, bei dem ein Individuum zwei verschiedene Versionen desselben Gens besitzt) von TP53; darauf folgte eine Anhäufung chromosomaler Deletionen; anschließend kam es zur Verdopplung des gesamten Genoms, und erst in den fortgeschritteneren Stadien traten chromosomale Gewinne und Amplifikationen auf (Baslan et al., 2022) [96].

Auch in diesem Fall erzeugt der Verlust von p53 also kein logikloses Chaos. Die Veränderungen werden in einer Abfolge erworben, die der Zelle schrittweise neue Eigenschaften verleihen kann. Deletionen überwiegen in den frühen Phasen, während Polyploidie später auftritt und eine Art Kompensation für den Verlust von genetischem Material bieten kann. Nach der Genomverdopplung verfügt die Zelle über eine größere Menge an DNA, auf der sich weitere onkogene Gewinne und Amplifikationen ansammeln können. Der Verlust von p53 schafft so die notwendige Permissivität, damit das Genom schrittweise durch die tumoröse Selektion umgestaltet werden kann.

Es ist jedoch von grundlegender Bedeutung zu betonen, dass der vollständige genetische Verlust von TP53 nicht notwendigerweise das erste Ereignis sein muss. Beim kolorektalen Karzinom haben einige Forscher ein Modell vorgeschlagen, bei dem p53 bereits in den frühen Phasen durch seinen Proteinabbau funktionell reduziert werden kann. In diesem Modell kann das Protein also funktionell eliminiert werden, noch bevor das TP53-Gen verloren geht oder mutiert. Die Wiederherstellung der p53-Spiegel, die experimentell durch eine Erhöhung von p53 erreicht wurde, verhinderte die Tumorentstehung und verlängerte das Überleben der Tiere (Herranz-Montoya et al., 2025) [97].

Diese Studie führt ein wichtiges Konzept ein: Was biologisch zählt, ist nicht nur der genetische Status von TP53, sondern auch die Menge an funktionellem p53, die tatsächlich in der Zelle verfügbar ist. Wenn das Protein zu schnell abgebaut wird, kann die onkosuppressive Barriere auch ohne eine anfängliche Mutation des Gens reduziert werden. Dem vorgeschlagenen Modell zufolge ermöglicht der frühe funktionelle Verlust von p53 ein fehlerhaftes Fortschreiten des Zellzyklus, erhöht die Hyperproliferation und begünstigt replikativen Stress sowie DNA-Schäden, wodurch die Bedingungen für den Erwerb weiterer Veränderungen geschaffen werden, die mit der Tumorprogression assoziiert sind (Herranz-Montoya et al., 2025) [97].

Die Folgen des p53-Verlusts betreffen nicht nur die chromosomale Instabilität. Beim entzündungsassoziierten kolorektalen Karzinom verändert die Deletion von TP53 auch das Verhältnis zwischen Gewebeschaden, Stammzellcharakter und Tumorentstehung. In einem AOM/DSS-Mausmodell entwickelten Tiere, die vollständig frei von TP53 waren, eine schwerere Kolitis, zeigten eine signifikant verkürzte Tumorlatenz und erreichten eine neoplastische Inzidenz von 100 %. Die Tumoren wiesen zudem aggressivere Merkmale und eine selektive Zunahme von Zellen auf, die mit Eigenschaften von Tumorstammzellen assoziiert sind (Cunha et al., 2024) [98].

Dies bedeutet, dass der Verlust von p53 nicht nur das Genom einer Zelle verändern kann, sondern auch den funktionellen Zustand der Zellpopulationen, aus denen das Gewebe besteht. Die Zunahme dieser spezifischen Zellen deutet darauf hin, dass in Abwesenheit von p53 Populationen begünstigt werden könnten, die besser in der Lage sind, sich selbst zu erneuern und das Tumorwachstum zu unterstützen. In einer Umgebung, die gleichzeitig Entzündungen und Schäden ausgesetzt ist, kann diese Kombination besonders günstige Bedingungen für die neoplastische Progression schaffen.

Ein konzeptionell ähnliches Phänomen wurde bei neuronalen Stammzellen beobachtet. Im erwachsenen Gehirn bleiben viele dieser Zellen physiologisch ruhend, das heißt metabolisch aktiv, aber außerhalb des proliferativen Zyklus. p53 trägt dazu bei, diesen Zustand durch die Förderung der Fettsäureoxidation aufrechtzuerhalten. Wenn p53 eliminiert wird, verlassen die Zellen vorzeitig die Ruhephase und beginnen zu proliferieren (Amodeo et al., 2023) [99].

Die Bedeutung ist groß, da eine onkogene Mutation biologisch stumm bleiben kann, wenn die Zelle, die sie trägt, nicht proliferiert. Der Verlust von p53 kann es dieser Zelle hingegen ermöglichen, in den Zyklus einzutreten und eine genetische Veranlagung in ein biologisch aktives Phänomen zu verwandeln. Im von den Autoren analysierten Glioblastom-Mausmodell war die Modulation der metabolischen Achse in der Lage, die Ruhephase der p53-defizienten Zellen wiederherzustellen und die Tumorentstehung zu verzögern (Amodeo et al., 2023) [99].

Die Beziehung zwischen p53-Verlust und der Veränderung der Zellidentität tritt bei Reprogrammierungsexperimenten noch deutlicher hervor. Einige Forscher haben beobachtet, dass die Verringerung der p53-Aktivität schrittweise die Effizienz erhöht, mit der somatische Zellen (Zellen des Organismus, mit Ausnahme der Fortpflanzungszellen, die Gewebe und Organe bilden) in einen pluripotenten Zustand (Zellzustand, der fähig ist, sich in zahlreiche spezialisierte Zelltypen zu differenzieren) reprogrammiert werden können. Eine mutierte Form von p53 steigerte die Reprogrammierung sogar noch stärker als das vollständige Fehlen des Proteins. Diese höhere Effizienz hatte jedoch einen biologischen Preis: Die in Gegenwart von mutiertem p53 reprogrammierten Zellen verloren leichter die Fähigkeit, sich korrekt zu differenzieren, und erzeugten maligne Tumoren (Sarig et al., 2010) [100].

p53 scheint also auch als Barriere gegen übermäßige Zellplastizität zu fungieren. Die Beseitigung dieser Kontrolle macht es einfacher, die Identität zu ändern, kann es aber genomisch veränderten Zellen ermöglichen, den Reprogrammierungsprozess ohne angemessene Qualitätskontrollen der DNA zu durchlaufen. Es ist, als würde man einen Wiederaufbau beschleunigen, indem man die Sicherheitskontrollen eliminiert: Der Prozess wird schneller, aber die Wahrscheinlichkeit steigt, dass Fehler in die endgültige Struktur eingebaut werden.

Man muss jedoch sorgfältig zwischen zwei verschiedenen Phänomenen unterscheiden: dem Verlust der normalen p53-Funktion und dem möglichen Erwerb neuer Eigenschaften durch die mutierten Proteine. Jahrelang wurde angenommen, dass viele p53-Mutanten echte onkogene Gain-of-Function-Aktivitäten erwerben (wenn eine genetische Mutation dazu führt, dass ein Protein neue anomale Eigenschaften oder eine Hyperaktivität erwirbt). Einige Forscher haben diese Hypothese kürzlich auf die Probe gestellt, indem sie verschiedene TP53-Mutanten in zahlreichen Tumorzelllinien, Organoiden und Tiermodellen eliminierten. Die Entfernung des mutierten Proteins veränderte im Allgemeinen weder die Proliferation, das Überleben, die Metastasierung noch das Ansprechen auf die Chemotherapie. Auch die Analyse von 391 Tumorlinien, die insgesamt 158 verschiedene TP53-Mutationen enthielten, zeigte keine allgemeine Abhängigkeit von den mutierten Proteinen. Im Gegenteil, die Wiederherstellung der Wildtyp-Form, also der ursprünglichen und häufigsten Form von TP53, führte zum Stopp der Tumorproliferation (Wang et al., 2024) [101].

Dieses Ergebnis bedeutet nicht, dass kein p53-Mutant neue Eigenschaften erwerben kann, aber es legt nahe, dass für viele Tumoren der grundlegende Vorteil vor allem daraus resultiert, die normale onkosuppressive Funktion des Proteins verloren zu haben. Dies ist eine wichtige Unterscheidung: Die Tumorzelle benötigt möglicherweise nicht unbedingt ein „potenteres“ mutiertes p53 im onkogenen Sinne; es könnte ausreichen, kein normales p53 mehr zur Verfügung zu haben.

Eine der intuitivsten Demonstrationen des biologischen Gewichts dieses Verlusts stammt aus Mausmodellen, die Nonsense-Mutationen (DNA-Veränderungen, die die Produktion eines Proteins vorzeitig unterbrechen) tragen. Einige Forscher untersuchten eine spezifische Mutation: Bei homozygoten Mäusen entwickelten 95 % makroskopische Tumoren, und die Neoplasien konnten bereits nach etwa 2 Monaten auftreten; kein Tier überlebte länger als 8 Monate. Auch bei den Heterozygoten entwickelten 73 % Tumoren, und in 71 % der analysierten Neoplasien ging die verbleibende Wildtyp-Kopie verloren. Multizentrische oder metastatische Erkrankungen waren zudem häufig (Strandgren et al., 2025) [102].

Zusammengenommen zeigen diese Belege, dass der Verlust von p53 nicht einfach das Fehlen einer einzelnen molekularen Bremse darstellt. Er verändert die Art und Weise, wie die Zelle ihr Genom, ihre Identität und ihren proliferativen Status verwaltet. Er ermöglicht die Anhäufung chromosomaler Veränderungen, begünstigt die Selektion wettbewerbsfähigerer Subklone, erleichtert das Verlassen der Ruhephase, kann die Plastizität und den Stammzellcharakter erhöhen und macht das Überleben von Zellen einfacher, die normalerweise eliminiert würden. In einigen Kontexten erfolgt dieser funktionelle Verlust zudem lange vor der endgültigen Mutation des TP53-Gens durch einen übermäßigen Abbau des Proteins.

Die Tumorentstehung, die auf den Verlust von p53 folgt, ist also nicht einfach das Ergebnis der zufälligen Anhäufung von Fehlern. Es ist ein evolutionärer Prozess, bei dem Instabilität Variabilität erzeugt und die Selektion schrittweise die für das Wachstum günstigsten Konfigurationen bewahrt. Sobald dieses wichtige Überwachungssystem eliminiert ist, können andere proliferative und metabolische Wege mit weniger Einschränkungen agieren. Unter diesen gewinnen mTOR und HIF-1α besondere Bedeutung, da p53 normalerweise mit beiden Systemen interagiert und dazu beiträgt, einige ihrer Konsequenzen zu begrenzen. Zu verstehen, was passiert, wenn dieser Dialog unterbrochen wird, stellt daher den nächsten Schritt dar.

p53, Hemmung, mTOR und HIF-1α

In diesem Zusammenhang haben wir gesehen, wie p53 die Integrität des Genoms schützt und wie sein Verlust fortschreitend chromosomale Instabilität, klonale Selektion und Tumorentstehung begünstigt. Doch die tumorsuppressive Funktion von p53 erschöpft sich nicht in der Kontrolle der DNA. Das Protein greift auch in eines der zentralen Systeme ein, die das Wachstum, den Stoffwechsel und die Reaktion der Zelle auf ihren Ernährungszustand regulieren: den mTOR-Signalweg. Diese Verbindung ist besonders wichtig, da sie verdeutlicht, wie p53 einen Stresszustand in eine metabolische Entscheidung übersetzen kann. Wenn die Zelle geschädigt ist oder die Ressourcen nicht ausreichen, wäre es biologisch riskant, weiter zu wachsen und neue Strukturen zu synthetisieren. p53 trägt daher dazu bei, die anabolen und proliferativen Programme, die von mTOR abhängen, zu bremsen und so die Stressantwort mit der Wachstumskontrolle zu koordinieren.

Eine der klarsten Demonstrationen dieser Beziehung wurde durch eine Studie aus dem Jahr 2005 geliefert: Die Aktivierung von p53 infolge von DNA-Schäden führt zu einer deutlichen Hemmung der mTOR-Aktivität. Dieser Effekt hängt nicht einfach vom Stillstand des Zellzyklus ab, da er auch bei Abwesenheit von p21 (einem Protein, das als Bremse der Zellteilung fungiert) bestehen bleibt. Der Mechanismus erfordert stattdessen die Aktivierung von AMPK und die Integrität des Komplexes TSC1/TSC2: Wenn AMPK oder TSC1/TSC2 inaktiviert werden, verliert p53 die Fähigkeit, mTOR zu unterdrücken (Feng et al., 2005) [103].

Die physiologische Bedeutung dieser Abfolge ist intuitiv. mTOR fungiert als starker Förderer des Anabolismus: Wenn Nährstoffe und Wachstumsfaktoren verfügbar sind, begünstigt es die Proteinsynthese, das Wachstum und die Proliferation. AMPK hingegen signalisiert einen Zustand des Energiemangels. Über AMPK und TSC1/TSC2 kann p53 also ein Stresssignal in eine Reduktion der biosynthetischen Programme umwandeln. Es ist, als würde die Zelle angesichts eines strukturellen Schadens die Erweiterung der Fabrik vorübergehend unterbrechen, um die Ressourcen auf die Instandhaltung zu konzentrieren.

Diese Hemmung kann auf unterschiedlichen Zeitskalen erfolgen. In den frühen Phasen der Antwort aktiviert p53 schnell AMPK und den TSC1/TSC2-Komplex; anschließend kann es die Expression von PTEN (einem Protein, das die Aktivität des PI3K/AKT/mTOR-Signalwegs begrenzt) und TSC2 erhöhen, wodurch die Blockade von mTOR innerhalb von 12–24 Stunden verstärkt wird (Feng et al., 2005) [103]. Parallel dazu induziert der Glukoseentzug sowohl die Hemmung von mTOR als auch eine vorübergehende Phosphorylierung von p53, was zeigt, dass die Kommunikation nicht nur in eine Richtung verläuft: p53 kontrolliert mTOR, aber die Systeme, die den Energiestatus wahrnehmen, können ihrerseits mit p53 kommunizieren.

Der Einfluss von p53 auf die proliferative Achse ist in Wirklichkeit noch umfassender. Einige Forscher haben ein koordiniertes Netzwerk beschrieben, durch das p53 die IGF-1/AKT/mTOR-Signalübertragung begrenzt; PTEN begrenzt die Aktivität von AKT, während TSC2, AMPK und REDD1 auf die Hemmung von mTORC1 konvergieren (Feng und Levine, 2010) [104]. Auf diese Weise wirkt p53 nicht auf einen einzelnen Schalter, sondern baut ein echtes Netzwerk von Bremsen auf, das die Fähigkeit der Zelle, Wachstumssignale während Stress aufrechtzuerhalten, schrittweise verringert.

Dieselbe Arbeit zeigt, dass diese Regulation eng mit dem Energiestoffwechsel verflochten ist. Der Verlust von p53 ist tatsächlich mit einer Verringerung des Sauerstoffverbrauchs und der mitochondrialen Atmung sowie mit einem verstärkten Rückgriff auf die aerobe Glykolyse verbunden. Im Gegensatz dazu unterstützt p53 die Atmung, begrenzt die Glykolyse und unterdrückt Komponenten, die am Eintritt und der Verwertung von Glukose beteiligt sind, darunter GLUT1 und GLUT4 (Feng und Levine, 2010) [104]. Daraus ergibt sich ein Bild, in dem p53 gleichzeitig das proliferative Signal und das metabolische Programm, das dieses stützen sollte, begrenzt.

Diese Antwort ist jedoch nicht in jeder Zelle und jedem Gewebe identisch. Die Analyse einiger Forscher zu PTEN, TSC2 und AMPK zeigte eine deutliche Abhängigkeit von der Art des Stresses und dem zellulären Kontext. Einige Reize induzieren gleichzeitig PTEN, TSC2 und AMPK; andere erzeugen unterschiedliche Kombinationen. Auch die Gewebeantwort variiert: PTEN und TSC2 werden von p53 vor allem in Geweben reguliert, die stark vom insulinempfindlichen Energiestoffwechsel abhängen, wie Skelettmuskulatur, Herz, weißes Fettgewebe und Leber (Feng et al., 2007) [105].

Diese Spezifität ist wichtig, da sie verhindert, p53 als starren Schalter zu beschreiben. Das Protein fungiert eher als Signalintegrator: Es modifiziert seine Antwort in Abhängigkeit von der Art des Schadens, dem Energiestatus und dem betroffenen Gewebe. Das Endergebnis ist jedoch konsistent: das Wachstum zu begrenzen, wenn die Proliferation die zelluläre Integrität weiter gefährden könnte.

Eine weitere Kontrollebene betrifft das endosomale Kompartiment (ein System aus kleinen Vesikeln innerhalb der Zellen). p53 induziert PTEN, TSC2 und AMPK, wodurch IGF-1/AKT/mTOR reduziert wird; parallel dazu erhöht es die Produktion von Exosomen (winzige Vesikel, die von Zellen freigesetzt werden), die Autophagie und die Internalisierung von Membranrezeptoren (Feng, 2010) [106]. Dies ist ein weiterer Weg, um den proliferativen Druck zu verringern: Nicht nur das Signal innerhalb der Zelle wird gebremst, sondern auch die Fähigkeit, es von außen zu empfangen, wird reduziert.

An diesem Punkt wird die Verbindung zu HIF-1α besonders wichtig. Wie wir in den vorangegangenen Abschnitten gesehen haben, unterstützt HIF-1α die Anpassung an Hypoxie, die Expression von VEGF und die glykolytische Umprogrammierung. p53 kann diesem System direkt entgegenwirken. Einige Forscher haben gezeigt, dass p53 mit HIF-1α interagiert und dessen Ubiquitinierung über MDM2 begünstigt, wodurch es dem proteasomalen Abbau zugeführt wird (ein System, mit dem die Zelle nicht mehr benötigte Proteine eliminiert und recycelt). Wenn p53 eliminiert wird, reichert sich HIF-1α während der Hypoxie stärker an, die Transkription von VEGF nimmt zu und Neoangiogenese sowie die Entwicklung von Tumor-Xenotransplantaten wachsen (Ravi et al., 2000) [107].

Beim Mammakarzinom kann das Gleichgewicht zwischen diesen Netzwerken in die entgegengesetzte Richtung verschoben werden. MARK2 (ein Enzym, das die Stabilität der Mikrotubuli und die Polarität der Zellen kontrolliert) ist in Tumorgeweben erhöht und mit einer ungünstigen Prognose assoziiert. Funktionell stimuliert MARK2 die transkriptionelle Aktivität von HIF-1α über mTOR und unterdrückt gleichzeitig die von p53. Seine Hemmung reduziert die aerobe Glykolyse und das Zellwachstum und erhöht den Zellzyklusstillstand sowie die Apoptose. In den Daten zeigt MARK2 zudem positive Korrelationen mit mTOR, S6K1, GLUT1, HIF-1α und negative Korrelationen mit p53 (Ponnusamy und Natarajan, 2022) [108].

Dieses Modell stellt fast das Spiegelbild der physiologischen p53-Antwort dar. Einerseits neigt p53 dazu, mTOR und HIF-1α zu begrenzen; andererseits begünstigt MARK2 mTOR/HIF-1α und schwächt p53 ab. Das Ergebnis ist ein molekulares Umfeld, das für die aerobe Glykolyse, das Wachstum und das Überleben des Tumors günstiger ist.

Insgesamt zeigen diese Belege, dass p53 eine zentrale Position bei der Bekämpfung eines Tumorprogramms einnimmt, das Wachstum und metabolische Anpassung vereint. Über AMPK, TSC1/TSC2 und PTEN reduziert p53 den PI3K/AKT/mTOR-Signalweg; parallel dazu begrenzt es die Glykolyse und unterstützt die mitochondriale Atmung. An einer anderen Front kann es HIF-1α eindämmen, indem es sowohl dessen Abbau begünstigt als auch dessen Synthese reduziert. Wenn p53 inaktiviert oder unterdrückt wird, fallen diese Bremsen nach und nach weg: mTOR kann aktiver bleiben, HIF-1α kann sich anreichern und die Zelle kann sich leichter in Richtung eines glykolytischen Stoffwechsels und eines an Hypoxie angepassten Phänotyps orientieren.

Der Verlust von p53 bedeutet daher nicht nur den Verzicht auf den Schutz des Genoms. Es bedeutet auch, ein System zu entfernen, das normalerweise Wachstum, Biosynthese und metabolische Anpassung begrenzt, wenn die zellulären Bedingungen ungünstig sind. Und genau diese metabolische Dimension führt uns zum letzten Unterabschnitt, der den Aktionen von p53 gewidmet ist: der Beziehung zwischen Laktat, Laktylierung und p53.

Lactylierung und p53

In den vorangegangenen Abschnitten haben wir gesehen, dass p53 weit mehr ist als nur ein Kontrollorgan des Zellzyklus. Seine Aktivität trägt dazu bei, die Integrität des Genoms zu bewahren, begrenzt die Proliferation unter ungünstigen Zellbedingungen und wirkt einigen der wichtigsten Stoffwechselprogramme entgegen, die das Tumorwachstum unterstützen, einschließlich derjenigen, die von mTOR und HIF-1α abhängig sind. Es gibt jedoch eine weitere Regulationsebene, die es ermöglicht, p53 mit einem der metabolischen Hauptakteure zu verbinden, denen wir in diesem Kapitel bereits mehrfach begegnet sind: Laktat. Lange Zeit hauptsächlich als Endprodukt der Glykolyse betrachtet, kann Laktat tatsächlich als echtes regulatorisches Molekül fungieren. Einer der Mechanismen, durch die es diese Funktion ausübt, ist die Laktylierung, eine posttranslationale Modifikation, bei der vom Laktat abgeleitete Gruppen an spezifische Lysinreste von Proteinen gebunden werden. Auf diese Weise kann eine metabolische Veränderung direkt in eine funktionelle Veränderung der zellulären Proteine übersetzt werden.

Diese Beziehung ist bei Tumoren von besonderer Bedeutung, da die hohe glykolytische Aktivität zu einer beträchtlichen Laktatproduktion führen kann. Die biologische Bedeutung ist tiefgreifend: Der Tumorstoffwechsel verändert nicht nur die Menge an verfügbarer Energie und Metaboliten, sondern kann direkt in die Systeme eingreifen, die normalerweise der neoplastischen Transformation entgegenwirken sollten. p53 ist eines der signifikantesten Beispiele für diese Kommunikation zwischen Stoffwechsel und Tumorkontrolle.

Ein entscheidender Schritt zum Verständnis dieses Phänomens war die Identifizierung von AARS1 als intrazellulärer Laktatsensor und als Enzym, das die Laktylierung fördern kann. AARS1 ist traditionell als Alanyl-tRNA-Synthetase bekannt, also als Bestandteil der für die Proteinübersetzung notwendigen Maschinerie. Einige Forscher haben jedoch nachgewiesen, dass es eine zweite Funktion besitzt: Es kann Laktat erkennen, binden und die Bildung eines Laktat-AMP-Intermediats katalysieren, um anschließend die Laktylgruppe auf spezifische Lysinreste der Zielproteine zu übertragen. Mit anderen Worten: AARS1 kann die intrazelluläre Verfügbarkeit von Laktat in eine chemische Modifikation des Proteoms (die Gesamtheit aller von einer Zelle produzierten Proteine) umwandeln (Zong et al., 2024) [109].

Zu den zahlreichen identifizierten Zielen gehört auch p53. Insbesondere fördert AARS1 die Laktylierung spezifischer Reste, die sich in der Domäne befinden, über die p53 mit der DNA interagiert. Die Position der Modifikation ist entscheidend, um ihre Konsequenzen zu verstehen. Um seine onkosuppressive Aktivität effektiv auszuüben, muss p53 bestimmte DNA-Sequenzen erkennen und die Transkription seiner Zielgene regulieren können. Die Laktylierung behindert die Gruppierung der p53-Moleküle, verringert ihre Fähigkeit, an DNA zu binden, und beeinträchtigt folglich ihre transkriptionelle Aktivität (Zong et al., 2024) [109].

Man kann sich p53 wie einen Schlüssel vorstellen, der spezifische Schlösser auf der DNA erkennen kann. In diesem Fall kann das TP53-Gen vollkommen intakt sein und der Schlüssel vorhanden sein, aber eine Veränderung seiner Struktur erschwert seine korrekte Verwendung. Dies führt ein besonders wichtiges Konzept ein: Die onkosuppressive Funktion von p53 kann auch dann beeinträchtigt sein, ohne dass TP53 notwendigerweise mutiert ist. Eine laktatreiche metabolische Umgebung kann direkt auf das bereits produzierte Protein einwirken und dessen Eigenschaften verändern.

Die onkologische Relevanz dieses Phänomens wird auch durch die Beobachtung gestützt, dass hohe AARS1-Spiegel und eine verstärkte Laktylierung von p53 bei Krebspatienten mit p53-Wildtyp mit einer ungünstigen Prognose assoziiert sind. Darüber hinaus verringert die experimentelle Beeinflussung der Bindung zwischen Laktat und AARS1 mittels β-Alanin die globale Laktylierung, vermindert die Laktylierung von p53 und schwächt die Tumorgenese in Tiermodellen ab (Zong et al., 2024) [109].

Ein noch direkteres Beispiel liefern Knochenmetastasen des Lungenkarzinoms. Einige Forscher haben das Gen SLC2A3 des Glukosetransporters GLUT3 als wichtigen metabolischen Regulator der Knochenmetastasierung identifiziert. SLC2A3 ist in metastatischen Knochenzellen und -geweben stärker exprimiert, und seine erhöhte Aktivität steigert den Glukoseeinstrom, unterstützt die Glykolyse und führt zu einer erhöhten Laktatproduktion (Ding et al., 2026) [110].

An diesem Punkt wird die Sequenz im Lichte dessen, was wir in den vorangegangenen Abschnitten erarbeitet haben, besonders bedeutsam. Die durch SLC2A3 vermittelte erhöhte Glukoseaufnahme intensiviert die Glykolyse; die verstärkte Glykolyse erhöht die Verfügbarkeit von Laktat; das Laktat begünstigt die Laktylierung von p53. Diese Modifikation antagonisiert die Acetylierung desselben Rests und reduziert die transkriptionelle und onkosuppressive Aktivität von p53 (Ding et al., 2026) [110]. So entsteht eine direkte Verbindung zwischen Glukoseverfügbarkeit, glykolytischem Stoffwechsel und dem funktionellen Verlust eines der wichtigsten Tumorsuppressionssysteme.

Dieselbe Beziehung kann bei der Reaktion auf Therapien von Bedeutung sein. Beim fortgeschrittenen Prostatakarzinom haben andere Forscher die Mechanismen untersucht, durch die Tumorzellen eine Resistenz gegen Enzalutamid (ein hormonelles Medikament) erwerben. Die längere Exposition gegenüber dem Medikament führt zur Aktivierung von NF-κB und STAT3 (zwei Proteine, die die Aktivität von Genen regulieren), was den Anstieg der SLC4A4-Expression begünstigt. Diese Reaktion geht mit metabolischen Veränderungen einher, die mit der Glykolyse assoziiert sind, sowie mit einer erhöhten Laktatproduktion und einer stärkeren Laktylierung von p53 (Chen et al., 2024) [111].

Wenn SLC4A4 experimentell reduziert wird, nimmt die extrazelluläre Anreicherung von Bikarbonat zu, es tritt eine intrazelluläre Azidose auf und die aus der Glykolyse stammende Laktatproduktion sinkt. Parallel dazu nimmt die Laktylierung von p53 ab und die Empfindlichkeit gegenüber Enzalutamid wird wiederhergestellt, wobei diese Ergebnisse sowohl in vitro als auch in vivo beobachtet wurden (Chen et al., 2024) [111]. Die metabolische Modifikation von p53 kann also nicht nur bei der Tumorprogression eine Rolle spielen, sondern auch bei den adaptiven Prozessen, durch die eine neoplastische Population zunehmend in der Lage ist, dem pharmakologischen Druck zu widerstehen.

Das Verhältnis zwischen Laktat und p53 wird noch komplexer, wenn man bedenkt, dass p53 nicht notwendigerweise das direkte Ziel der Laktylierung sein muss. Beim Pankreasadenokarzinom haben einige Forscher eine mit der Laktylierung assoziierte prognostische Signatur identifiziert, die aus fünf Genen besteht. Unter diesen ist PRKCG im Tumor herunterreguliert, und eine geringere Expression ist mit einer fortgeschritteneren Erkrankung und einer ungünstigen Prognose verbunden. Wenn PRKCG experimentell überexprimiert wird, nehmen Proliferation, Migration und Invasion der Tumorzellen ab, die Apoptose nimmt zu und das Wachstum von Xenotransplantaten verringert sich (Zhu et al., 2026) [112].

Laktat kann jedoch PRKCG laktylieren, ohne dessen Menge wesentlich zu verändern. Was sich ändert, ist seine Funktion: Das laktylierte Protein verliert einen Teil seiner Fähigkeit, die Aktivierung von phosphoryliertem p53 zu unterstützen. Wenn die vorgesehenen Laktylierungsstellen experimentell modifiziert werden, wird diese Aktivität zumindest teilweise wiederhergestellt (Zhu et al., 2026) [112]. Der Laktatstoffwechsel kann p53 also auf verschiedenen Wegen erreichen. In einigen Fällen modifiziert er das Protein direkt; in anderen Fällen modifiziert er einen seiner Regulatoren und verändert p53 indirekt. Das biologische Ergebnis kann jedoch in jedem Fall in einer Verringerung der onkosuppressiven Wirkung konvergieren.

Die Studien, die wir gesehen haben, sind gerade im Hinblick auf den Warburg-Effekt und die erhöhte Glykolyse von Bedeutung, da diese nicht einfach nur mehr Laktat produzieren, das eliminiert werden muss. Dieses Laktat kann zum Rohstoff für posttranslationale Modifikationen werden, die direkt in die genomischen Kontrollsysteme der Zelle eingreifen können. Im Fall von p53 ist die Verbindung besonders signifikant, da sie einen möglichen Verstärkerkreis schafft: Der Tumorstoffwechsel erhöht das Laktat, und das Laktat kann dazu beitragen, p53 zu schwächen; der funktionelle Verlust von p53 reduziert, wie wir gesehen haben, wiederum einige der Bremsen, die auf die glykolytischen und proliferativen Programme wirken. Auf diese Weise können sich Stoffwechsel und Tumorkontrolle gegenseitig beeinflussen.

Die neoplastische Zelle kann also dazu übergehen, p53 auf verschiedenen Ebenen zu neutralisieren. Sie kann TP53 verlieren oder mutieren, sie kann den Abbau des Proteins begünstigen, sie kann die Schaltkreise verändern, die dessen Aktivität regulieren, oder, wie diese neueren Erkenntnisse zeigen, sie kann eine Konsequenz ihres eigenen glykolytischen Stoffwechsels nutzen, um es chemisch durch Laktylierung zu modifizieren. Dies ist ein konzeptionell wichtiger Schritt, da er Laktat nicht nur zum Ergebnis der metabolischen Reprogrammierung des Tumors macht, sondern zu einem der Moleküle, durch die diese Reprogrammierung in biologische Information umgewandelt werden kann.

Und genau von hier aus kann sich die Diskussion über die einzelne Tumorzelle hinaus ausweiten. Das vom Tumor produzierte Laktat kann sich im Tumormikromilieu ansammeln, Stromazellen und Immunzellen erreichen und dazu beitragen, deren Verhalten und Funktion zu verändern. Der nächste Schritt wird daher sein zu verstehen, wie diese metabolische Kommunikation zum Aufbau einer Umgebung beitragen kann, die den Tumor unterstützt, wobei das TME und der inverse Warburg-Effekt eingeführt werden.

TME und der inverse Warburg-Effekt

Bisher haben wir vor allem betrachtet, was innerhalb der Tumorzelle geschieht: die Aktivierung proliferativer Signalwege, das Eingreifen von HIF-1α, die Zunahme der Glykolyse, die Produktion von Laktat und der fortschreitende Verlust der von p53 ausgeübten Kontrollsysteme. Doch ein Tumor wächst niemals isoliert. Neoplastische Zellen sind in eine komplexe Umgebung eingebettet, mit der sie ständig kommunizieren und die im Laufe der Zeit durch die bloße Anwesenheit der Neoplasie tiefgreifend verändert wird. Diese Gesamtheit wird als Tumormikroumgebung oder TME bezeichnet und umfasst Stromazellen und Immunzellen, Fibroblasten, die extrazelluläre Matrix, Blut- und Lymphgefäße sowie physikalische und metabolische Bedingungen wie Hypoxie, Azidität, interstitiellen Druck und die Verfügbarkeit von Nährstoffen. Das TME sollte daher nicht als passiver Hintergrund betrachtet werden, in dem der Tumor wächst, sondern als ein echtes dynamisches Ökosystem, in dem sich die verschiedenen Komponenten gegenseitig beeinflussen (Wang et al., 2025) [115].

Tumorzellen beteiligen sich aktiv am Aufbau dieses Ökosystems. Durch Zytokine, Chemokine und zahlreiche andere Mediatoren können sie das Verhalten der umliegenden Stromazellen (Zellen, die Gewebe und Organe stützen und schützen) und Immunzellen verändern und sie schrittweise dazu bringen, Eigenschaften anzunehmen, die Proliferation, Angiogenese, Invasion und Metastasierung begünstigen. Auch Fibroblasten (Zellen, die Kollagen und andere für die Gewebestützung notwendige Substanzen produzieren), die extrazelluläre Matrix und das Gefäßkompartiment tragen dann zur Aufrechterhaltung dieser Bedingungen bei und schaffen ein Signalnetzwerk, in dem es immer schwieriger wird, klar zwischen dem zu unterscheiden, was zum Tumor gehört, und dem, was zum umliegenden Gewebe gehört (Hinshaw & Shevde, 2019) [116].

Diese Kooperation betrifft auch den Stoffwechsel. Die Vorstellung, dass alle Tumorzellen Glukose auf die gleiche Weise durch eine sehr intensive aerobe Glykolyse nutzen, reicht nicht mehr aus, um die innerhalb von Neoplasien beobachtete Heterogenität zu beschreiben. Im selben Tumor können überwiegend glykolytische Populationen und Populationen mit einem eher oxidativen Stoffwechsel nebeneinander existieren. Diese Vielfalt ermöglicht die Entwicklung einer echten metabolischen Kooperation, bei der die von einem Kompartiment erzeugten Produkte zu Energiesubstraten für ein anderes werden können (Wilde et al., 2017) [113].

In dieser Perspektive entstand das Konzept des inversen Warburg-Effekts. Beim klassischen Warburg-Effekt ist es die Tumorzelle, die die Glykolyse stark erhöht und selbst bei Vorhandensein von Sauerstoff Laktat produziert. Im inversen Modell hingegen wird ein Teil dieses glykolytischen Verhaltens von den Stromazellen übernommen, insbesondere von den krebsassoziierten Fibroblasten, den CAFs. Diese Fibroblasten können einen überwiegend glykolytischen Stoffwechsel annehmen und Laktat, Pyruvat und andere energiereiche Metaboliten produzieren, die dann von den Tumorzellen genutzt werden, in denen der oxidative mitochondriale Stoffwechsel sehr aktiv bleiben kann (Fu et al., 2017) [118].

Es entsteht also eine Art Arbeitsteilung. Das Stromakompartiment wird kataboler: Es verbraucht Substrate und produziert Metaboliten. Das neoplastische Kompartiment hingegen kann diese Metaboliten nutzen, um Energieproduktion, Biosynthese und Wachstum zu unterstützen. In dieser Organisation kann das, was eine Zelle ausscheidet, zum Treibstoff einer anderen werden.

Einer der experimentellen Mechanismen, die vorgeschlagen wurden, um zu erklären, wie diese Transformation des Stromas beginnen könnte, beinhaltet oxidativen Stress. Einige Forscher beobachteten bei der Verwendung einer Kokultur aus spezifischen Tumorzellen und Fibroblasten, dass die neoplastischen Zellen Wasserstoffperoxid freisetzen und den oxidativen Stress in den umliegenden Fibroblasten erhöhen. In den Fibroblasten nimmt die mitochondriale Aktivität ab und die Glukoseaufnahme zu, während in den Tumorzellen das Gegenteil geschieht: Die mitochondriale Aktivität steigt und die Glukoseaufnahme sowie die Expression von GLUT1 nehmen ab (Martinez-Outschoorn et al., 2011) [117].

Oxidativer Stress kann die Fibroblasten also in Richtung Autophagie, Mitophagie und fortschreitender Beeinträchtigung der mitochondrialen Funktion drängen und so den Übergang zur Glykolyse begünstigen. Dieser Prozess wurde auch mit der Aktivierung von HIF-1α und NF-κB in Verbindung gebracht. Auf diese Weise nehmen glykolytische Enzyme und Systeme, die für die Produktion und den Transport von Metaboliten zuständig sind, zu und schaffen einen Kreislauf, durch den das Stromakompartiment zunehmend besser geeignet wird, vom Tumor verwertbare Substrate zu produzieren (Fu et al., 2017) [118].

Laktat nimmt in diesem System natürlich eine zentrale Stellung ein. Die glykolytischen CAFs können es vorwiegend über MCT4 exportieren, während die Tumorzellen es über MCT1 aufnehmen und anschließend im oxidativen Stoffwechsel verwerten können. Dieser metabolische Shuttle ermöglicht es den beiden Kompartimenten, sich zu spezialisieren: Eines produziert und exportiert, das andere importiert und nutzt (Wilde et al., 2017) [113].

Die Bedeutung dieses Modells ergibt sich nicht nur aus zellulären Experimenten. Beim Prostatakarzinom analysierten Forscher Proben von 480 Patienten und beobachteten einen deutlichen metabolischen Unterschied zwischen Stroma und neoplastischem Kompartiment. Die CAFs exprimierten stark MCT4, während in den Tumorzellen eine intensive membranöse Expression von MCT1 erkennbar war. Zudem waren Proteine, die mit der Oxidation von Fettsäuren assoziiert sind, vorwiegend in den Tumorzellen lokalisiert, was mit einem stärker oxidativen Stoffwechsel übereinstimmt (Pértega-Gomes et al., 2014) [119].

Ein besonders interessanter Aspekt war die Frühzeitigkeit der stromalen Veränderungen: MCT4 zeigte bereits in den frühen Phasen der malignen Transformation Veränderungen. Zudem war die Kombination aus hoher stromaler MCT4-Expression und starker tumoraler MCT1-Expression mit dem Stadium pT3 (ein Tumor, der die Grenzen der Zone, in der er entstanden ist, überschritten hat) und anderen ungünstigen prognostischen Merkmalen assoziiert (Pértega-Gomes et al., 2014) [119]. Das Stroma kann also sehr früh metabolisch umprogrammiert werden und zu einem integralen Bestandteil der Evolution der Neoplasie werden.

Eine klinisch-pathologische Bestätigung stammt aus einer späteren Analyse an 535 Patienten mit Prostatakarzinom. Einige Forscher beobachteten, dass weder MCT1 noch MCT4, isoliert betrachtet, signifikant mit dem biochemischen rezidivfreien Überleben assoziiert waren. Die Daten änderten sich jedoch, wenn sie gemeinsam analysiert wurden. Das Profil, das durch eine hohe Expression von MCT1 in den Tumorzellen und eine hohe stromale Expression von MCT4 gekennzeichnet war, war mit einer signifikant schlechteren Prognose assoziiert und behielt seinen Wert auch nach Bereinigung um andere prognostische Faktoren bei, mit einer Hazard Ratio (ein Wert, der angibt, wie stark das Risiko für das Eintreten eines Ereignisses steigt oder sinkt) von 1,99 (Andersen et al., 2015) [114]. Die Bedeutung ist wichtig: Was zählt, ist nicht unbedingt das Vorhandensein eines einzelnen Transporters, sondern die Kombination der beiden Kompartimente, die den metabolischen Austausch ermöglicht.

Ein noch deutlicheres Ergebnis wurde beim triple-negativen Mammakarzinom beobachtet. Forscher untersuchten über 180 Patienten und stellten fest, dass eine hohe stromale MCT4-Expression mit einem Zehn-Jahres-Gesamtüberleben von unter 18 % assoziiert war, während bei Patientinnen ohne stromale MCT4-Expression das Überleben etwa 97 % erreichte. Im Gegensatz dazu zeigte das von den epithelialen Tumorzellen exprimierte MCT4 nicht denselben prognostischen Wert (Witkiewicz et al., 2012) [120].

Dieser Befund macht besonders deutlich, wie reduktionistisch es sein kann, ausschließlich die neoplastische Zelle zu betrachten. In dieser spezifischen Kohorte lieferte ein metabolisches Merkmal des Stromas weitaus relevantere prognostische Informationen als derselbe Marker, der direkt vom Tumor exprimiert wurde.

Das TME betrifft jedoch nicht nur Stoffwechsel und Fibroblasten. Seine physikalischen, metabolischen und immunologischen Kompartimente sind tief miteinander verbunden. Hypoxie und Azidität begünstigen die tumorale Anpassung und Behandlungsresistenz; HIF-1α steigert glykolytische und angiogene Programme; die Laktatansammlung trägt zur Ansäuerung des Milieus bei und verändert das Verhalten der Immunzellen. Parallel dazu tragen CAFs, die extrazelluläre Matrix und eine veränderte Vaskularisierung zur Invasion, Migration und der Schwierigkeit bei, mit der Medikamente und Immunzellen in die Tumormasse eindringen können (Wang et al., 2025) [115].

Es ist jedoch entscheidend, ein zu einfaches Modell nicht durch ein anderes, ebenso starres zu ersetzen. Der inverse Warburg-Effekt impliziert nicht, dass alle Tumorzellen das stromale Laktat nutzen, noch dass der klassische Warburg-Effekt verschwindet. Die beiden Konfigurationen können im selben Tumor koexistieren. Einige neoplastische Populationen können stark glykolytisch bleiben, während andere stärker die oxidative Phosphorylierung nutzen und die vom Stromakompartiment produzierten Metaboliten verwerten können (Fu et al., 2017) [118].

Der Tumor erscheint somit als ein metabolisch organisiertes und plastisches Ökosystem, in dem Ressourcen nicht einfach verbraucht, sondern umverteilt werden. Laktat kann von einer Zelle produziert, in den extrazellulären Raum exportiert und anschließend von einer anderen Population zurückgewonnen werden. Die tumorassoziierten Fibroblasten nehmen in diesem System eine besonders wichtige Funktion ein: Sie sind nicht mehr nur strukturelle Zellen des Stromas, sondern können zu echten metabolischen Partnern der Neoplasie werden. Es ist daher genau das Verhältnis zwischen Laktat und CAFs, auf das sich der nächste Schritt nun konzentrieren muss.

Laktat und CAF

Wie wir gesehen haben, kann sich die Tumormikroumgebung (TME) wie ein echtes metabolisches Ökosystem organisieren, in dem neoplastische Zellen und das Stroma-Kompartiment kontinuierlich Nährstoffe, Metaboliten und Signale austauschen. Innerhalb dieses Netzwerks nehmen die krebsassoziierten Fibroblasten, die CAF, eine besonders wichtige Rolle ein. Sie sind nicht einfach nur Strukturzellen, die das Tumorgewebe umgeben: Sie können progressiv umprogrammiert werden, bis sie Eigenschaften erwerben, die Proliferation, Invasion, Fibrose, Immunsuppression und Therapieresistenz unterstützen. Laktat stellt eines der wichtigsten Instrumente dar, mit denen die Tumorzelle diese Transformation beeinflussen kann. Die Beziehung ist jedoch komplexer als ein bloßer Brennstofftransfer von einer Zelle zur anderen: Laktat kann von den CAF metabolisch verwertet werden, ihren Redox-Status verändern, ihr Epigenom (die Gesamtheit der chemischen Signale, die die Genaktivität regulieren) umprogrammieren und ihr Sekretionsprofil in Richtung von Phänotypen lenken, die auch das Immunkompartiment verändern können.

Ein besonders deutlicher Beweis hierfür stammt aus dem duktalen Adenokarzinom des Pankreas. In diesem Tumor konkurrieren die stark glykolytischen neoplastischen Zellen effizient um Glukose und entziehen den umliegenden Stromazellen einen erheblichen Anteil. Die CAF, die gezwungen sind, unter Bedingungen relativer Glukoseknappheit zu leben, können sich anpassen, indem sie genau das von den Tumorzellen produzierte Laktat nutzen. Über MCT1 importieren sie es, schleusen es in den oxidativen Stoffwechsel ein und nutzen es zur Befeuerung des Krebs-Zyklus, wodurch sie ihre eigene Proliferation auch bei geringer Glukoseverfügbarkeit aufrechterhalten (Kitamura et al., 2023) [121].

Dieses Verhalten verändert die Bedeutung von Laktat in der Mikroumgebung grundlegend. Dieselbe Tumorzelle, die die Glukose monopolisiert, produziert gleichzeitig einen Metaboliten, der es den umliegenden Fibroblasten ermöglicht zu überleben. Doch der Effekt ist nicht nur energetischer Natur. Die Laktatexposition erhöht in den CAF die Produktion immunsuppressiver Mediatoren, darunter IL-6, und die so stimulierten Fibroblasten reduzieren die Aktivität zytotoxischer Immunzellen. In PDAC-Modellen (der häufigsten und aggressivsten Form von Bauchspeicheldrüsenkrebs) ist zudem ein hohes tumorales LDHA (ein Enzym, das Zellen bei der Energiegewinnung hilft, indem es Pyruvat in Laktat umwandelt) mit einer stärkeren Präsenz von CAF und einer geringeren Infiltration von CD8+-T-Zellen (Immunzellen, die Tumorzellen erkennen und zerstören) assoziiert, während die experimentelle Hemmung von LDHA sowohl das Tumorwachstum als auch die fibroblastische Komponente reduziert und die Infiltration sowie die zytotoxische Aktivität der CD8+-Zellen erhöht (Kitamura et al., 2023) [121].

Laktat kann jedoch noch früher ansetzen und zur eigentlichen Ausbildung des CAF-Phänotyps beitragen. Beim Mammakarzinom erhöht es direkt die Transkription von LDHA und treibt die Tumorzellen zu einer verstärkten Produktion und Sekretion von Laktat an. Letzteres erhöht nicht nur die Proliferation, Migration und Invasivität der neoplastischen Zellen, sondern induziert bei den Fibroblasten deren Umwandlung in einen CAF-assoziierten Phänotyp. Wenn LDHA reduziert wird, nehmen das Tumorwachstum und die metabolische Aktivität der Xenotransplantate parallel ab (Martínez-Ordoñez et al., 2021) [122].

Das allgemeine Prinzip, das sich daraus ergibt, ist somit eine bidirektionale Kommunikation. Tumorzellen können Laktat produzieren und es nutzen, um den Fibroblasten zu „erziehen“; sobald er transformiert ist, kann der CAF seinerseits Metaboliten, Zytokine und Signale produzieren, die die Neoplasie unterstützen. Die neuesten Erkenntnisse beschreiben Laktat als einen zentralen Knotenpunkt dieses Dialogs, mit Auswirkungen auf den Umbau des Stromas, die Epithel-Mesenchym-Transition, die Heterogenität der CAF und die Therapieresistenz. Zu dieser metabolischen und Signalgebungsfunktion kommt zudem die Laktylierung hinzu, durch die Laktat Proteine und Chromatin modifizieren und den Stoffwechsel direkt mit der Genregulation verknüpfen kann (Tan et al., 2025) [123].

Ein besonders signifikantes Beispiel für diese Verbindung zwischen Stoffwechsel und Epigenetik wurde beim Pankreaskarzinom beobachtet: Eine Studie zeigt, dass das von Tumorzellen produzierte Laktat das Wachstum und die Ausbreitung des Tumors fördern kann. Laktat verändert das Verhalten benachbarter Zellen und wandelt sie in Zellen um, die die Tumorentwicklung unterstützen können. Dieser Prozess involviert TET-Enzyme, die die Aktivität bestimmter Gene modifizieren und auch die Zunahme eines Rezeptors begünstigen, der an der Tumorinvasion beteiligt ist; Laktat kann somit das molekulare Gedächtnis der Stromazelle verändern. Es induziert nicht nur ein vorübergehendes Signal, sondern kann an einer epigenetischen Reorganisation teilhaben, die zur Stabilisierung neuer funktioneller Merkmale beiträgt (Bhagat et al., 2019) [124].

Das Magenkarzinom bietet eine komplementäre Demonstration. Tumorzellen produzieren Laktat sowohl unter Normoxie als auch unter Hypoxie, wobei die Produktion bei abnehmendem Sauerstoffgehalt zunimmt. Das Laktat wird in mesenchymale Stammzellen aus dem Knochenmark transportiert und begünstigt dort den Erwerb eines pro-tumoralen Phänotyps, der den iCAF ähnelt. Die Blockade des Transports oder die Reduzierung der Laktatproduktion schwächen diese Transformation ab. Die so aktivierten Zellen zeigen eine stärkere Migration und Invasion der Tumorzellen (Tao et al., 2023) [125].

Auch beim hepatozellulären Karzinom ist die Verbindung eng von der glykolytischen Reprogrammierung abhängig: Eine Studie zeigt, dass das von Lebertumorzellen produzierte Laktat die Bildung einer Umgebung begünstigt, die die Ausbreitung des Krebses erleichtert. Insbesondere trägt Laktat dazu bei, benachbarte Zellen in krebsassoziierte Fibroblasten (CAF) umzuwandeln, die deren Wachstum und Ausbreitung unterstützen können. Die Forscher identifizierten in einem spezifischen Protein einen wichtigen Regulator dieses Prozesses. Die Blockade dieses Proteins reduzierte die Laktatproduktion, die Aktivierung der CAF und die Bildung von Metastasen in experimentellen Modellen (Mai et al., 2025) [126].

Insgesamt zeigen diese Erkenntnisse, dass Laktat die CAF auf mindestens drei Ebenen unterstützen kann. Es kann als metabolischer Brennstoff dienen, als Signal fungieren, das den Redox- und Transkriptionsstatus verändert, und zu einer relativ stabilen epigenetischen Reprogrammierung beitragen. Der so transformierte Fibroblast bleibt jedoch nicht in seinem eigenen Kompartiment beschränkt: Er produziert IL-6, IL-8 und andere Mediatoren, die Tumorzellen und Immunpopulationen verändern. Laktat wird somit zum Ausgangspunkt einer mehrstufigen Kommunikation: Tumorzelle → CAF → Immunzellen. Unter letzteren nehmen die tumorassoziierten Makrophagen eine besonders relevante Rolle ein, da einige der von den CAF produzierten Signale deren Rekrutierung und Polarisierung in Richtung M2-Phänotypen (Immunzellen, die helfen, Entzündungen zu reduzieren) begünstigen. Es ist also die Beziehung zwischen Laktat, TAM und M2-Polarisierung, an der unser Weg fortgesetzt werden muss.

Laktat, TAM und M2-Makrophagen

Angesichts der Beobachtungen verändert das von der Tumorzelle produzierte Laktat das Verhalten der krebsassoziierten Fibroblasten grundlegend, indem es ein Produkt des glykolytischen Stoffwechsels in ein echtes Signal verwandelt, das in der Lage ist, das Stroma (das Stützgewebe, das die Zellen eines Organs oder Tumors umgibt) umzugestalten. Dasselbe Prinzip gilt auch für das Immunsystem. Zu den Zellen, die am stärksten vom metabolischen Mikromilieu beeinflusst werden, gehören die tumorassoziierten Makrophagen, die TAMs. Diese Zellen besitzen eine bemerkenswerte Plastizität und können als Reaktion auf Signale aus dem umliegenden Gewebe unterschiedliche funktionelle Zustände annehmen. Die Unterscheidung zwischen M1- und M2-Makrophagen ist eine nützliche Vereinfachung, um zwei Extreme dieses Spektrums zu beschreiben: Erstere werden im Allgemeinen mit entzündungshemmenden und antitumorösen Funktionen in Verbindung gebracht, während Letztere eher immunregulatorische, pro-angiogene und reparative Eigenschaften aufweisen und im Kontext von Neoplasien häufig das Tumorwachstum begünstigen. Laktat ist eines der metabolischen Signale, die dieses Gleichgewicht in Richtung M2-Eigenschaften verschieben können.

Eine der grundlegenden Demonstrationen dieses Phänomens wurde durch eine wissenschaftliche Arbeit aus dem Jahr 2014 erbracht: In Mausmodellen für das Lewis-Lungenkarzinom und das B16-Melanom induzierte die von den Tumorzellen produzierte Milchsäure in den Makrophagen die Expression von Markern, die mit dem M2-Phänotyp assoziiert sind: Tumorzelllinien, die mehr Laktat produzierten, lösten eine stärkere Makrophagenreaktion aus, während die Verringerung der tumorbedingten Laktatproduktion durch das Silencing von PKM2 das Tumorwachstum reduzierte. Auch die Ausschaltung eines spezifischen Gens in den Makrophagen begrenzte die Entwicklung der Neoplasie signifikant (Colegio et al., 2014) [127].

Die Bedeutung ist weitreichend: Der Tumorstoffwechsel kann die funktionelle Identität einer Immunzelle direkt verändern. Die neoplastische Zelle produziert Laktat, um ihren eigenen Stoffwechsel aufrechtzuerhalten, aber dieser Metabolit diffundiert in das Mikromilieu und erreicht die Makrophagen, wo er tumorfördernde Transkriptionsprogramme aktivieren kann. Beim Magenkarzinom wurde dieser Zusammenhang weiter präzisiert. Eine hohe glykolytische Aktivität war mit einem vermehrten Vorkommen von M2-Makrophagen assoziiert. Die Reduzierung von LDHA in den Tumorzellen verringerte deren Fähigkeit, diese Polarisierung zu induzieren. Noch wichtiger ist, dass die Blockade der Monocarboxylat-Transporter (MCTs) die M2-Reaktion fast vollständig aufhob, ebenso wie das Silencing von HIF-1α in den Makrophagen (Zhang und Li, 2020) [128].

Es zeichnet sich also eine besonders lineare Sequenz ab: Der Tumor steigert die Glykolyse, produziert Laktat, das Laktat gelangt über die MCTs in den Makrophagen und verändert über HIF-1α die Expression der Gene, die den M2-Phänotyp charakterisieren. Es ist also nicht nur die Ansäuerung des Mikromilieus, die von Bedeutung ist: Es ist der Metabolit selbst, der nach dem Transport in die Zelle aktiv an der Reprogrammierung des Makrophagen teilnimmt.

Beim Ösophaguskarzinom zeigt sich jedoch ein zweiter Weg. Die Exposition gegenüber Laktat erhöht die Phosphorylierung von AKT. Die Intensität der Reaktion nimmt mit steigender Laktatkonzentration zu, während die Verringerung der Produktion dieses Metaboliten mittels Oxalat sowohl die M2-Polarisierung als auch die AKT-Aktivierung abschwächt. Die so reprogrammierten Makrophagen erhöhen ihrerseits die Proliferation und Migration der Tumorzellen; wenn die AKT-Signalübertragung abgeschwächt wird, nehmen diese tumorfördernden Effekte ab (Zhang et al., 2023) [129].

Dies führt ein Prinzip ein, dem wir wiederholt begegnen werden: Die Kommunikation zwischen Tumor und TAMs ist bidirektional. Die Tumorzelle verändert den Makrophagen durch ihren eigenen Stoffwechsel, aber der veränderte Makrophage sendet Signale an die Neoplasie zurück, die deren Aggressivität steigern können.

Das Hypophysenadenom liefert ein besonders klares Beispiel für diesen Kreislauf. Bei invasiven Tumoren ist die Laktatproduktion höher und mit einer stärkeren Infiltration von M2-TAMs verbunden. Laktat induziert die Polarisierung über mTORC2; anschließend produzieren die M2-Makrophagen CCL17: Dieses Chemokin wirkt auf die Tumorzellen und aktiviert mTORC1, was das invasive Verhalten verstärkt. Eine hohe Expression von CCL17 ist zudem mit einer größeren Tumorgröße, Invasivität und einer höheren Anfälligkeit für postoperative Rezidive assoziiert (Zhang et al., 2021) [130].

Beim Melanom wurde eine weitere metabolische Ebene identifiziert. Das konditionierte Tumormedium induziert in Makrophagen einen Anstieg von Schlüsselmarkern, die mit dem M2-Phänotyp assoziiert sind; Hypoxie verstärkt das Phänomen zusätzlich. Laktat ist einer der Hauptmediatoren, und die Blockade seines Transports schwächt die M2-Polarisierung ab. In diesem Modell hängt der Prozess jedoch vor allem vom oxidativen Stoffwechsel ab: Die Hemmung des Krebs-Zyklus reduziert Schlüsselmarker, während die Blockade der Glykolyse keine vergleichbaren Effekte zeigt. Die so polarisierten Makrophagen erhöhen die Proliferation, Clonogenität (die Fähigkeit einer einzelnen Zelle, sich zu vermehren und eine Kolonie neuer Zellen zu bilden), Migration und Invasion der Melanomzellen und reduzieren deren Apoptose (Wang et al., 2025) [131].

Laktat kann den Makrophagen zudem über epigenetische Wege verändern. Beim Melanom haben einige Forscher gezeigt, dass die Beeinflussung des MCT1-Komplexes mittels Crizotinib (einem Antitumor-Medikament) sowohl die tumorale Sekretion als auch die makrophagische Aufnahme von Laktat reduziert. Diese Verringerung ist mit einer geringeren M2-Polarisierung und einem besseren Ansprechen auf die Blockade von Immun-Checkpoints (Kontrollmechanismen, die die Aktivität des Immunsystems regulieren) verbunden. In Makrophagen erhöht Laktat ein weiteres spezifisches Chemokin, und dieses Phänomen geht mit einer stärkeren Laktylierung im Promotor des Gens einher. Durch die Verringerung des Laktattransports nehmen sowohl die genetische Modifikation als auch das Chemokin ab (Zhou et al., 2025) [132].

Dieser Schritt ist besonders bedeutsam, da er der Sequenz eine neue Ebene hinzufügt: Laktat muss sich nicht notwendigerweise darauf beschränken, eine Kinase zu aktivieren oder einen Transkriptionsfaktor zu stabilisieren. Es kann dazu beitragen, das Chromatin und damit das genetische Programm zu verändern, mit dem der Makrophage auf den Tumor reagiert.

Neuere Übersichten bestätigen diese Integration von Stoffwechsel und Epigenetik. In Makrophagen wird Laktat überwiegend mit der Förderung von M2-Phänotypen in Verbindung gebracht, und die Laktylierung anderer Proteine kann immunsuppressive Transkriptionsprogramme unterstützen, was Invasion, Metastasierung, Chemoresistenz und eine verringerte Phagozytose begünstigt (Dong et al., 2025) [133].

Intratumorale Tregs sind ein Beispiel für Zellen, die besonders gut an diese Umgebung angepasst sind. Im Gegensatz zu Effektor-T-Zellen, die stärker unter Glukosemangel und der Ansammlung von Metaboliten leiden, können Tregs dank ihrer stärkeren Abhängigkeit von der oxidativen Phosphorylierung und ihrer Flexibilität bei der Nutzung verschiedener Energiesubstrate eine wichtige immunsuppressive Aktivität aufrechterhalten (Rao et al., 2021) [134]. Diese Studie beweist zwar nicht direkt eine Laktat-vermittelte M2-Polarisierung, hilft aber zu verstehen, warum ein metabolisch feindliches TME gleichzeitig Effektor-Zellen benachteiligen und immunregulatorische Populationen selektieren kann.

Schließlich verstärkt ein experimenteller Nachweis in die entgegengesetzte Richtung die Rolle von Laktat bei TAMs zusätzlich. Beim kleinzelligen Lungenkarzinom reduziert ACT001 (ein experimentelles Medikament natürlichen Ursprungs) die glykolytische Aktivität und führt zu einer Verringerung der Laktatproduktion. Dieser metabolischen Veränderung entspricht eine Verringerung der Infiltration von M2-Makrophagen und eine Zunahme der M1-Eigenschaften, zusammen mit einem geringeren Tumorwachstum, einer verminderten Invasion und Metastasierung (Ding et al., 2025) [135].

Insgesamt stellt Laktat also einen der wichtigsten Kommunikationspunkte zwischen Tumorstoffwechsel und Makrophagen-Kompartiment dar. Über MCT, HIF-1α, AKT, mTOR, mitochondrialen Stoffwechsel und Laktylierung kann es TAMs in Richtung M2-ähnlicher funktioneller Zustände lenken. Diese Makrophagen produzieren dann weitere Mediatoren, die Angiogenese, Invasion, Wachstum und Immunoevasion unterstützen können. Laktat verändert also nicht nur das, was die Tumorzelle tut: Es verändert auch ihre Umgebung und schafft schrittweise ein Immun-Ökosystem, das gegenüber der Neoplasie toleranter ist.

Und genau diese Fähigkeit, das Immun-Mikromilieu zu transformieren, führt uns zum nächsten Schritt: der Aktivierung von HIF-1α und CD73, wodurch der Tumorstoffwechsel beginnt, sich direkt mit der Produktion von Adenosin (einer natürlich vom Körper produzierten Substanz, die zur Regulierung von Schlaf, Gehirnaktivität und Durchblutung beiträgt) zu verbinden.

HIF-1α, CD39, CD73 und Adenosin

Auf dem bisher beschriebenen Weg haben wir gesehen, dass Hypoxie nicht nur eine Folge des ungeordneten Tumorwachstums ist, sondern ein Zustand, der das Verhalten der neoplastischen Zellen und der sie umgebenden Mikroumgebung grundlegend verändern kann. Wenn der Sauerstoff knapp wird, ermöglicht die Stabilisierung von HIF-1α der Zelle, sich durch eine umfassende transkriptionelle Umprogrammierung anzupassen. Ein Teil dieser Anpassung betrifft den Energiestoffwechsel, ein anderer die Angiogenese und ein weiterer verändert das Verhältnis zwischen Tumor und Immunsystem. Genau in diesem Kontext tritt ein neuer Akteur auf: Adenosin. In Tumorgeweben kann dieses Molekül tatsächlich höhere extrazelluläre Konzentrationen erreichen als in gesundem Gewebe, und seine Produktion ist eng mit der Aktivität zweier Ektoenzyme, CD39 und CD73 (Proteine auf der äußeren Zelloberfläche, die Substanzen in der Umgebung umwandeln oder abbauen), verknüpft (Arab et al., 2019) [136].

Um den Mechanismus zu verstehen, kann man sich eine kleine Montagelinie auf der Zelloberfläche vorstellen. Wenn sich ATP und ADP (Moleküle, die Zellen zur Energiegewinnung nutzen) infolge von Stress, Ischämie oder Zellschäden im extrazellulären Raum ansammeln, wandelt CD39 sie in AMP um; anschließend verwandelt CD73 das AMP (ein Molekül in den Zellen, das eine Verringerung der verfügbaren Energie signalisiert) in Adenosin. Unter physiologischen Bedingungen trägt dieses System dazu bei, übermäßige Entzündungen einzudämmen. Im Tumor kann derselbe Weg jedoch in einer chronisch veränderten Umgebung ausgenutzt werden. Hypoxie begünstigt diesen Prozess durch HIF-1α, das die Expression von CD73 erhöht und so dazu beiträgt, günstige Bedingungen für eine anhaltende Adenosinproduktion zu schaffen (Arab et al., 2019) [136].

Eine wichtige experimentelle Bestätigung für diesen Zusammenhang liefert das hepatozelluläre Karzinom (HCC). Einige Forscher untersuchten ein spezifisches microRNA (microRNA-223) (kleine RNA-Moleküle, die die Genaktivität regulieren), das in gesunden Zellen stark exprimiert wird, in HCC-Tumorgeweben jedoch reduziert ist. Sein Fehlen verschlimmerte die Tumorentstehung und ging mit verstärkter Angiogenese, Hypoxie und Immunsuppression einher. Der entscheidende Schritt war HIF-1α: Diese microRNA wirkte direkt auf diesen Faktor, und in Modellen, denen sie fehlte, waren CD39, CD73 und Adenosin erhöht. Umgekehrt verringerten sich durch die Erhöhung von microRNA-223 in hypoxischen Tumorzellen die Ektoenzyme und die Adenosinkonzentration (Fu et al., 2023) [137].

Diese Ergebnisse erlauben es, das Phänomen als physiologische Sequenz zu lesen: Hypoxie begünstigt HIF-1α; HIF-1α unterstützt den CD39/CD73-Weg; die Aktivität dieser Ektonukleotidasen (Enzyme auf der Zelloberfläche, die Moleküle wie ATP und ADP umwandeln) erhöht die Fähigkeit der Mikroumgebung, Adenosin zu produzieren. Im selben Modell reduzierte die Hemmung von CD73 oder des Adenosin-A2A-Rezeptors sowohl einige immunsuppressive Signale als auch die Tumorgröße, was die funktionelle Bedeutung des gesamten Schaltkreises unterstreicht (Fu et al., 2023) [137].

HIF-1α kann zudem CD73 mit anderen Mechanismen der tumorbedingten Anpassung koordinieren. Beim dreifach negativen Mammakarzinom führt die Exposition gegenüber verschiedenen Chemotherapeutika – Carboplatin, Doxorubicin, Gemcitabin und Paclitaxel – bei den überlebenden Zellen zu einem koordinierten Anstieg von CD47 und CD73. Wenn die Aktivität von HIF-1α genetisch oder pharmakologisch gehemmt wird, wird diese Anreicherung verhindert; umgekehrt reicht Hypoxie aus, um einen analogen Phänotyp auch ohne Chemotherapie zu fördern (Samanta et al., 2018) [138].

Diese Daten legen nahe, dass CD73 nicht als isoliertes Element betrachtet werden sollte. Es kann Teil eines umfassenderen Programms sein, durch das HIF-1α gleichzeitig verschiedene Eigenschaften der Tumorzelle verändert. Ein komplementäres Beispiel ist CD47. Im hypoxischen Mammakarzinom erhöht HIF-1α dessen Transkription direkt; eine Reduktion von HIF-1α oder CD47 steigert hingegen die Phagozytose (ein Abwehrmechanismus, bei dem bestimmte Zellen des Immunsystems Tumorzellen erkennen und zerstören) der Tumorzellen durch Makrophagen. CD47 ist zudem in Tumorstammzellen stärker exprimiert, und seine Reduktion verringert deren Population signifikant (Zhang et al., 2015) [139]. Auch wenn CD47 einem anderen Weg als dem adenosinergen angehört, zeigt diese Beobachtung, wie umfassend das durch Hypoxie gesteuerte Anpassungsprogramm sein kann.

Es gibt jedoch einen noch interessanteren Aspekt: HIF-1α kann zum Anstieg von CD39 und CD73 beitragen, selbst wenn Sauerstoff nicht notwendigerweise das initiale Signal darstellt. In myeloisch abgeleiteten Suppressorzellen von Patienten mit nicht-kleinzelligem Lungenkarzinom induziert TGF-β (ein Protein, das die Zellaktivität reguliert und zur Entzündungskontrolle beiträgt) in der Tumormikroumgebung die Phosphorylierung von mTOR; nachgeschaltet zu dieser Antwort steigt HIF-1α an, was für die Induktion von CD39 und CD73 auch unter normoxischen Bedingungen erforderlich ist (Li et al., 2017) [140].

Es entsteht somit eine Verbindung zu Mechanismen, denen wir bereits früher auf unserem Weg begegnet sind: TGF-β → mTOR → HIF-1α → CD39/CD73. Die CD39+CD73+-myeloischen Zellen erweisen sich als besonders immunsuppressiv, und ihre Häufigkeit korreliert mit Lymphknotenbefall, Metastasen, Tumorstadium und einem weniger günstigen Ansprechen auf die Chemotherapie (Li et al., 2017) [140]. HIF-1α erscheint somit nicht nur als Sensor für Hypoxie, sondern als Konvergenzpunkt, über den verschiedene Signale aus der Mikroumgebung die enzymatische Maschinerie zur Adenosinproduktion antreiben können.

Einer der intuitivsten Beweise für die Beziehung zwischen Hypoxie, HIF-1α und Adenosin stammt aus Experimenten, bei denen der Weg in die entgegengesetzte Richtung beeinflusst wurde. Einige Forscher verwendeten in Mausmodellen eine Atemluft mit 60 % Sauerstoff. Durch die Verringerung der Tumorhypoxie nahmen HIF-1α und die von ihm abhängigen Proteine ab; gleichzeitig verringerten sich die an der Adenosinproduktion beteiligten Ektoenzyme und die extrazelluläre Adenosinkonzentration in der Mikroumgebung (Hatfield et al., 2014) [141].

Es ist fast so, als würde man den Schalter am Anfang der Kaskade betätigen: Durch die Erhöhung der Sauerstoffverfügbarkeit wird das Signal, das HIF-1α aufrechterhält, reduziert, und durch die Verringerung von HIF-1α wird ein Teil des Netzwerks geschwächt, das die Adenosinansammlung unterstützt. Parallel dazu verbesserte sich die Erkennung der Tumorzellen durch zytotoxische T-Lymphozyten (Hatfield et al., 2014) [141].

Das Prinzip wurde anschließend unter Berücksichtigung der gesamten Hypoxie-Adenosin-Achse weiterentwickelt. Die von Steingold und Hatfield gesammelten Erkenntnisse beschreiben Hypoxie, HIF-1α, CD39/CD73, Adenosin und den A2A-Rezeptor als funktionell verknüpfte Komponenten einer immunsuppressiven Barriere. CD39 und CD73 kontrollieren die extrazelluläre Adenosingenerierung, während die Korrektur der Hypoxie HIF-1α, Adenosin und verschiedene Elemente desselben Weges reduzieren kann (Steingold und Hatfield, 2020) [142].

Im selben Jahr schlugen andere Forscher vor, Hypoxie und adenosinerge Signalgebung als verschiedene Enden desselben Schaltkreises zu interpretieren: Hypoxie und HIF-1α nehmen den vorgelagerten Teil ein, während Adenosin und seine Rezeptoren den nachgelagerten Teil repräsentieren. Die experimentelle Umkehrung der Hypoxie durch respiratorische Hyperoxie schwächt verschiedene Phasen der Achse und macht die Mikroumgebung empfänglicher für die Immunantwort (Halpin-Veszeleiova und Hatfield, 2020) [143].

Neuere experimentelle Ansätze haben versucht, eines der Probleme solider Tumoren zu überwinden: Sauerstoff in eine unregelmäßige und desorganisierte Vaskularisation zu bringen. Eine stabile Mischung aus synthetischen chemischen Verbindungen, die ausschließlich aus Kohlenstoff- und Fluoratomen bestehen, in Verbindung mit respiratorischer Hyperoxie, reduzierte die Hypoxie der Mikroumgebung und schwächte die HIF-1α–Adenosin-Achse. Parallel dazu nahmen die intratumorale Infiltration und die Aktivität von T- und NK-Zellen zu (Halpin-Veszeleiova et al., 2025) [144].

Eine weitere Bestätigung stammt von einem Nanoreaktor, der darauf ausgelegt ist, gleichzeitig auf die Sauerstoffproduktion und den -verbrauch einzuwirken. Durch die Verringerung der Hypoxie bewirkte dieses System eine signifikante Abnahme von HIF-1α, CD39 und CD73; in den analysierten Zellen nahmen CD39 und CD73 um 50,7 % bzw. 31,5 % ab. Der Stoffwechsel von extrazellulärem ATP verlangsamte sich und die Adenosinbildung wurde reduziert (Gu et al., 2024) [145].

Insgesamt ergibt sich ein kohärenter Zusammenhang: Die hypoxische Tumormikroumgebung stabilisiert HIF-1α und begünstigt die Aktivierung eines Netzwerks, das CD39 und vor allem CD73 umfasst, wodurch der Stoffwechsel extrazellulärer Nukleotide schrittweise von ATP in Richtung Adenosin verschoben wird. Auch Signale, die unabhängig von Hypoxie über mTOR verlaufen, können auf HIF-1α konvergieren und dasselbe System speisen. Das gegenteilige Experiment vervollständigt das Bild: Wenn die Hypoxie abgeschwächt wird, nimmt HIF-1α ab, CD39/CD73 werden reduziert und die Adenosinansammlung wird begrenzt.

An diesem Punkt bleibt jedoch die wichtigste Frage: Warum stellt Adenosin einen Vorteil für den Tumor dar? Zu verstehen, wie es produziert wird, sagt uns noch nicht vollständig, was mit den Immunzellen geschieht, wenn sie in eine mit diesem Metaboliten angereicherte Mikroumgebung eintauchen. Genau diesen Schritt werden wir als Nächstes angehen, indem wir CD73, Adenosin und die Immunflucht analysieren.

CD73, Adenosin und Immunflucht

Um vollständig zu verstehen, wie es einem Tumor gelingt, sich der Überwachung durch das Immunsystem zu entziehen, muss man sich von der Vorstellung lösen, dass die Immunflucht allein auf der Unfähigkeit der Abwehrzellen beruht, den Tumor zu erkennen. In vielen Tumoren dringen Immunzellen tatsächlich in das Gewebe ein, erkennen Gefahrensignale und verfügen zumindest anfangs über die notwendigen Instrumente, um zu reagieren. Das Problem besteht darin, dass sich die Tumormikroumgebung schrittweise in einen Ort verwandeln kann, an dem diese Zellen gebremst, metabolisch geschwächt und funktionell zum Schweigen gebracht werden. In diesem Prozess stellt extrazelluläres Adenosin einen der wichtigsten Mediatoren dar. Unter Bedingungen von Stress, Zellschädigung und Hypoxie wird ATP in den extrazellulären Raum freigesetzt; dort fördert CD39 dessen Abbau zu AMP, während CD73 den Prozess abschließt, indem es AMP in Adenosin umwandelt. Auf diese Weise findet eine Art Veränderung der biologischen Bedeutung des Signals statt: Ein extrazelluläres Molekül, das potenziell in der Lage ist, entzündliche und immunstimulierende Signale zu unterstützen, wird schrittweise in einen Metaboliten mit starken immunsuppressiven Eigenschaften umgewandelt (Kaplinsky et al., 2024) [146].

Adenosin ist also nicht einfach nur ein Endprodukt des Nukleotidstoffwechsels, sondern kann zu einem echten Instrument werden, mit dem der Tumor das Verhalten der ihn umgebenden Zellen verändert. In der Tumormikroumgebung kann es hohe Konzentrationen erreichen und über spezifische Rezeptoren wirken, die auf Immunzellen exprimiert werden, insbesondere A2A und A2B. Das Ergebnis betrifft nicht nur eine einzige Zellpopulation: Beteiligt sind CD4+- und CD8+-T-Lymphozyten, natürliche Killerzellen, dendritische Zellen, regulatorische T-Zellen, tumorassoziierte Makrophagen und myeloische Suppressorzellen. Adenosin fungiert somit als Umgebungssignal, das den Immunabwehrkräften mitteilt, dass dieses Territorium toleriert statt angegriffen werden soll (Xing et al., 2023) [147].

Dieser Effekt wird besonders deutlich bei der Betrachtung von T-Lymphozyten, einer der wichtigsten Waffen der Antitumor-Immunität. Die T-Zelle kann im Tumor vorhanden sein und sogar das erkennen, was sie angreifen sollte, aber die Signale, die notwendig sind, um diese Erkennung in eine wirksame Antwort umzuwandeln, werden abgeschwächt. Tatsächlich nehmen in Gegenwart von Adenosin die Effektordifferenzierung, Proliferation, Adhäsion, Migration und Zytotoxizität ab, und die Produktion grundlegender Mediatoren wird reduziert. Parallel dazu begünstigt dieselbe Umgebung die Differenzierung und Aktivität regulatorischer T-Zellen, wodurch das Gleichgewicht weiter von der Antitumor-Antwort in Richtung Toleranz verschoben wird (Vigano et al., 2019) [148].

Ein besonders deutliches Beispiel für diesen Mechanismus stammt aus dem Magenkarzinom. In menschlichen Tumorproben wurde eine stärkere Infiltration von FoxP3+-regulatorischen T-Zellen und eine höhere Präsenz von CD8+-T-Zellen beobachtet, wobei die Häufigkeit der Treg-Zellen jedoch mit dem Krankheitsstadium und dem Vorhandensein von Metastasen assoziiert war. Funktionelle Experimente zeigten einen noch wichtigeren Schritt: Die von Patienten isolierten Treg-Zellen waren in der Lage, CD39 und CD73 zu nutzen, um extrazelluläres ATP abzubauen und Adenosin zu erzeugen. Wenn diese Zellen zusammen mit CD8+-T-Lymphozyten platziert wurden, begünstigten sie deren Apoptose, begrenzten deren Proliferation und reduzierten deren Aktivität. Durch die Blockierung der Adenosinrezeptoren wurde ein signifikanter Teil dieser Unterdrückung abgeschwächt (Shi et al., 2019) [149].

Diese Erkenntnis ist grundlegend, da sie es ermöglicht, experimentell fast die gesamte Sequenz zu verfolgen: extrazelluläres ATP, Aktivität von CD39 und CD73, Bildung von Adenosin, Zunahme der Treg-Zellen und fortschreitender Verlust der Effizienz der CD8+-T-Zelle. Mit anderen Worten: Die Immunflucht kann zumindest teilweise metabolisch aufgebaut werden. Die Tumorzelle muss nicht zwangsläufig unsichtbar werden: Sie kann diejenigen, die sie eliminieren sollten, weniger effizient machen.

Regulatorische T-Zellen nehmen zudem eine besonders interessante Position in diesem Kreislauf ein, da sie gleichzeitig Produzenten und Nutznießer der adenosinergen Umgebung sein können. Die Co-Expression von CD39 und CD73 ermöglicht es ihnen, zur lokalen Adenosinproduktion beizutragen, während die Stimulation des A2A-Rezeptors ihre suppressive Funktion und ihre Rekrutierung in den Tumor weiter fördern kann. So entsteht ein potenziell selbstverstärkender Mechanismus: Während Effektorzellen gebremst werden, werden diejenigen, die für die Immunregulation zuständig sind, unterstützt (Xing et al., 2023) [147].

Das Phänomen beschränkt sich jedoch nicht auf Treg-Zellen. Ein besonders signifikanter Schritt ergibt sich aus Studien zum Ovarialkarzinom, bei denen nachgewiesen wurde, dass die neoplastischen Zellen selbst über einen effizienten Apparat zur Adenosinproduktion verfügen können. CD39 wurde in 29 von 36 analysierten Tumorproben nachgewiesen und CD73 in 31 von 34 Karzinomen; in Tumorzellkulturen waren beide Ectonukleotidasen funktionell aktiv. Noch interessanter ist, dass Ovarialkarzinomzellen eine Fähigkeit zum Verbrauch von extrazellulärem ATP und zur Generierung von Adenosin zeigten, die diejenige aktivierter Treg-Zellen übertraf (Häusler et al., 2011) [150].

Dies verändert die Perspektive grundlegend. Es sind nicht nur die vom Tumor rekrutierten immunregulatorischen Zellen, die die immunsuppressive Umgebung aufbauen: Die neoplastische Zelle selbst kann direkt an deren Entstehung mitwirken. Es ist, als ob der Tumor in der Lage wäre, einen metabolischen Schutzschild um sich herum aufzubauen. Dass dieser Schild eine funktionelle Bedeutung hat, wird durch die Tatsache nahegelegt, dass das Silencing oder die Hemmung von CD39 und CD73 die Proliferation von CD4+-T-Zellen (einer Art weißer Blutkörperchen, die die Immunabwehr koordinieren), die Aktivierung zytotoxischer T-Zellen und die Fähigkeit von NK-Zellen, Tumorzellen zu eliminieren, erhöhte. Ähnliche Ergebnisse wurden durch die Blockierung des A2A-Gens erzielt, das den Adenosinrezeptor produziert, wodurch die tumorale Adenosinproduktion direkt mit der tatsächlichen Unterdrückung von Immunzellen verknüpft wurde (Häusler et al., 2011) [150].

Die Beeinträchtigung der Immunantwort endet nämlich nicht bei den T-Lymphozyten. Adenosin kann auch die Reifung, Migration und zytotoxische Aktivität natürlicher Killerzellen reduzieren und die Fähigkeit dendritischer Zellen (Zellen des Immunsystems, die fremde Substanzen wie Viren und Bakterien erkennen und einfangen) beeinträchtigen, eine wirksame Immunantwort aufrechtzuerhalten. Gleichzeitig kann es tolerogenere dendritische Phänotypen begünstigen und immunsuppressive Populationen wie Treg-Zellen, myeloische Suppressorzellen und tumorassoziierte Makrophagen unterstützen (Xing et al., 2023) [147]. Das Gesamtergebnis ist daher tiefgreifender als die bloße Hemmung einer einzelnen Zelle: Das gesamte Immunökosystem wird schrittweise neu organisiert.

Dieses Netzwerk zeigt sich besonders deutlich auch beim nicht-kleinzelligen Lungenkarzinom. CD73 wird nicht nur von neoplastischen Zellen exprimiert, sondern auch von verschiedenen Immun- und Stromapopulationen. Das lokal generierte Adenosin kann CD4+- und CD8+-T-Zellen unterdrücken und mit dendritischen Zellen interferieren; parallel dazu beteiligen sich Makrophagen, Fibroblasten und Endothelzellen ihrerseits am adenosinergen Netzwerk und tragen jeweils zur Immunsuppression, zur Stromakomponente und zu angiogenen Prozessen bei (Saigí et al., 2023) [151]. Auf diese Weise darf CD73 nicht als ein Schalter betrachtet werden, der ausschließlich auf der Oberfläche der Tumorzelle vorhanden ist, sondern als einer der Knotenpunkte eines metabolischen Netzwerks, das auf mehrere Komponenten der Mikroumgebung verteilt ist.

Dasselbe Prinzip zeigt sich beim duktalen Adenokarzinom des Pankreas, wo die CD39-CD73-Adenosin-Achse gleichzeitig Immunzellen, krebsassoziierte Fibroblasten und neoplastische Zellen einbezieht. A2A und A2B tragen zur Beeinträchtigung von CD8+-T-Zellen und NK-Zellen sowie zur Unterstützung immunregulatorischer Populationen bei; tumorassoziierte Fibroblasten können CD39 und CD73 exprimieren und direkt zur lokalen Adenosinproduktion beitragen (Liu et al., 2025) [152]. Der adenosinerge Weg nimmt so die Eigenschaften eines multizellulären Kreislaufs an, in dem Tumor-, Stroma- und Immunkompartiment kooperieren, wenn auch auf unterschiedliche Weise, um eine Umgebung zu schaffen, die der Immunüberwachung weniger förderlich ist.

Besonders interessant ist die Beobachtung, dass dieser Mechanismus bereits in den frühen Phasen der neoplastischen Transformation relevant werden könnte. In einem genetisch veränderten Mausmodell, das durch die spontane Entwicklung intraepithelialer Pankreasläsionen gekennzeichnet ist, reduzierte die Hemmung von CD73 Pankreatitis sowie frühe und fortgeschrittene Neoplasien. Gleichzeitig veränderte sich die Immunmikroumgebung: M1-Makrophagen nahmen zu, während M2-Makrophagen abnahmen, und die Infiltration von CD4+-T-Lymphozyten, CD8+-T-Zellen und reifen B-Zellen (Zellen des Immunsystems, die ihre Entwicklung abgeschlossen haben und bereit sind, spezifische fremde Substanzen zu erkennen) nahm zu (Strickland et al., 2024) [153].

Das Konzept des „metabolischen Checkpoints“ wird bei der Betrachtung hämatologischer Neoplasien noch deutlicher. In diesem Kontext beteiligen sich CD39 und CD73 an der Umwandlung von extrazellulärem ATP in Adenosin, und die daraus resultierende Aktivierung der adenosinergen Signalübertragung interferiert mit wichtigen Faktoren, die an der Aktivierung von T-Zellen beteiligt sind. CD8+-T-Zellen, die CD39 exprimieren, können Merkmale einer immunologischen Erschöpfung aufweisen, mit geringerer Produktion spezifischer Proteine, die es den Zellen des Immunsystems ermöglichen, miteinander zu kommunizieren, und einer stärkeren Expression co-inhibitorischer Moleküle (Jiang et al., 2023) [154].

Das Gleichgewicht zwischen extrazellulärem ATP und Adenosin kann jedoch sowohl proinflammatorische als auch immunstimulierende Signale unterstützen, während sein Abbau durch CD39 und CD73 die Umgebung in Richtung Adenosinakkumulation und Immunsuppression verschiebt. Extrazelluläres ATP besitzt jedoch nicht ausschließlich Antitumor-Eigenschaften und kann über verschiedene Rezeptoren in bestimmten Kontexten auch an Proliferation, Invasion und Metastasierung beteiligt sein (Kaplinsky et al., 2024) [146]. Die Tumorphysiologie funktioniert auch hier nicht über einfache Ein-Aus-Schalter, sondern über dynamische Gleichgewichte.

Insgesamt zeigt sich eine schrittweise Umkehrung der metabolischen Bedeutung der extrazellulären Umgebung. Schädigung und Stress können ATP freisetzen; CD39 und CD73 wandeln es schrittweise bis zur Produktion von Adenosin um; Adenosin trifft auf seine Rezeptoren auf den Immunzellen und verändert deren Verhalten. Einerseits nehmen Proliferation, Zytokinproduktion und zytotoxische Kapazität der Effektorzellen ab; andererseits werden Zellpopulationen und -programme mit immunregulatorischen Eigenschaften unterstützt. Adenosin wird so zu einem Verbindungspunkt zwischen verändertem Tumorstoffwechsel und Immunflucht. Die wachsende Relevanz dieser Achse wird auch durch eine bibliometrische Analyse von 1.721 Publikationen belegt, in der Immuntherapie, Immunsuppression, T-Zellen, Treg-Zellen, Immun-Checkpoints und Immuninfiltration als Hauptkerne der zeitgenössischen Forschung zu CD39-CD73 hervorgehen (Huang et al., 2024) [155].

Der interessanteste Beweis für die biologische Relevanz dieses Weges ergibt sich aus dem experimentellen Versuch, ihn zu unterbrechen. In präklinischen Modellen kann die Blockade von CD73 das Tumorwachstum und Metastasen reduzieren und die intratumorale Ansammlung von CD8+-T-Zellen erhöhen, während der Antagonismus der A2A- und A2B-Rezeptoren eine stärkere Präsenz von Effektor-Immunzellen begünstigen kann (Vigano et al., 2019) [148].

Auch eine Übersichtsarbeit aus dem Jahr 2024 unterstreicht, wie die Enzyme CD39 und CD73 die Fähigkeit von Tumoren begünstigen, sich der Immunabwehr zu entziehen. Diese Enzyme wandeln ATP in Adenosin um, und dessen Akkumulation trägt dazu bei, eine für das Tumorwachstum günstige Umgebung zu schaffen. CD39 könnte zudem helfen, das Ansprechen auf eine Immuntherapie vorherzusagen. Die Blockierung von CD39 und CD73 stellt eine mögliche therapeutische Strategie dar, die derzeit mit experimentellen Medikamenten untersucht wird, auch in Kombination mit anderen Immuntherapien (Kaplinsky et al., 2024) [146].

Die tumorale Immunflucht erscheint daher nicht als Ergebnis eines einzigen Signals, sondern als Konsequenz eines Netzwerks, in dem Stoffwechsel, Hypoxie, neoplastische Zellen, Stroma und Immunsystem kontinuierlich kommunizieren. Innerhalb dieses Netzwerks nimmt CD73 eine strategische Position ein, da es an der Umwandlung von AMP in Adenosin und damit am Aufbau einer Umgebung beteiligt ist, die in der Lage ist, die Zellen zu bremsen, die den Tumor eliminieren sollten. Adenosin wiederum beschränkt sich nicht darauf, eine einzelne Antwort abzuschalten: Es kann gleichzeitig mehrere Arme der Antitumor-Immunität schwächen und diejenigen stärken, die für die Regulation zuständig sind (Xing et al., 2023) [147].

So zeichnet sich ein grundlegendes Prinzip ab: Um zu überleben, muss eine Neoplasie nicht zwangsläufig dem Blick des Immunsystems vollständig entgehen. Sie kann auch die Umgebung verändern, in der dieses Immunsystem operieren muss. Durch CD39, CD73 und die Akkumulation von Adenosin kann sich ein metabolisches Signal in ein immunologisches Signal verwandeln; und was anfangs ein von Zellschädigung und ATP-Freisetzung geprägtes Territorium war, kann schrittweise zu einer Umgebung werden, in der die Antitumor-Antwort eingedämmt wird. Genau in dieser Transformation werden Stoffwechsel und Immunflucht zu zwei Seiten desselben Prozesses.

Adenosin und M2-Makrophagen-Polarisierung

Auf der Grundlage des bisher Beschriebenen haben wir gesehen, wie Adenosin zur Immunumgehung beitragen kann, indem es T-Zellen, NK-Zellen und andere Komponenten der Antitumor-Antwort direkt schwächt. Es gibt jedoch einen zweiten, ebenso wichtigen Effekt: Adenosin schaltet nicht nur die Zellen ab, die den Tumor angreifen sollten, sondern kann auch aktiv das Verhalten der im Mikromilieu vorhandenen Makrophagen verändern. Diese Zellen besitzen eine bemerkenswerte Plastizität und können je nach den metabolischen, entzündlichen und gewebespezifischen Signalen, denen sie ausgesetzt sind, unterschiedliche funktionelle Zustände einnehmen. Die traditionelle Unterscheidung zwischen M1- und M2-Makrophagen bleibt zwar nützlich, um die Extreme dieses Spektrums zu beschreiben, sollte jedoch nicht als starre Klassifizierung interpretiert werden. Adenosin ist genau eines der Signale, die in der Lage sind, Makrophagen in Richtung entzündungshemmender, pro-angiogener und immunregulatorischer Eigenschaften zu lenken, die im Kontext eines Tumors das Fortschreiten der Neoplasie begünstigen können.

Dieser Schritt ist grundlegend, da er verhindert, „M2“ als eine einzelne zelluläre Identität zu betrachten. Makrophagen können protumorale Funktionen durch unterschiedliche molekulare Programme erreichen. Im Fall von Adenosin ist der Anstieg von IL-10 (Moleküle, die hauptsächlich von Zellen des Immunsystems produziert werden und eine entzündungshemmende Funktion haben) und VEGF besonders signifikant: Ersteres trägt dazu bei, den Entzündungstonus und die Immunaktivität zu reduzieren, während Letzteres die Angiogenese und die Gewebeanpassung fördert. Adenosin kann daher eine Zelle, die eigentlich dazu bestimmt ist, auf Schäden zu reagieren, in eine Zelle verwandeln, die an der Phase der Auflösung und Reparatur beteiligt ist; im Tumor kann jedoch ein physiologisch nützliches Heilungsprogramm dazu missbraucht werden, das neoplastische Gewebe zu schützen und zu vaskularisieren.

Der A2A-Rezeptor stellt einen der Hauptmediatoren dieser Antwort dar. Ein mechanistischer Beleg stammt aus einem Modell der chronischen zerebralen Hypoperfusion, bei dem die Aktivierung von A2AR unter Bedingungen von Hypoxie und geringer Glukoseverfügbarkeit bei Makrophagen einen M2-Phänotyp begünstigte, indem IL-10 erhöht und TNF-α sowie IL-1β (zwei Moleküle, die hauptsächlich von Immunzellen produziert werden und als chemische Botenstoffe fungieren, die Entzündungen aktivieren und regulieren) reduziert wurden. Wenn der nukleäre Rezeptor zum Schweigen gebracht wurde, wurden der Anstieg von IL-10 und die M2-Polarisierung abgeschwächt (Mou et al., 2022) [156]. Obwohl es sich nicht um ein Tumormodell handelt, zeigt diese Studie, dass das A2A-Signal über den Rezeptor direkt ein mit entzündungshemmenden Eigenschaften assoziiertes Transkriptionsprogramm erreichen kann.

Im Tumor wird dieser Zusammenhang besonders deutlich, wenn man die räumliche Verteilung von Adenosin betrachtet. Beim duktalen Adenokarzinom des Pankreas haben einige Forscher gezeigt, dass extrazelluläres Adenosin nicht gleichmäßig in der neoplastischen Masse verteilt ist. Die höchsten Konzentrationen finden sich vor allem in hypoxischen Regionen, genau dort, wo sich myeloische Zellen ansammeln. M2-Makrophagen weisen hohe Spiegel des menschlichen Gens auf, das den Adenosin-A2A-Rezeptor produziert, was besonders bei Tumoren ausgeprägt ist, die resistent gegen immunonkologische Therapien sind. Wenn die Produktion von Adenosin durch CD73 und seine Signalübertragung durch Adora2a (Gene, die die Adenosin-A2A-Rezeptoren produzieren) gleichzeitig blockiert werden, nehmen M2-Makrophagen und Treg-Zellen ab, und das Tumorwachstum sowie die Metastasierung werden reduziert (Graziano et al., 2023) [157].

Diese Ergebnisse ermöglichen es, viele der in den vorangegangenen Abschnitten beschriebenen Mechanismen in einer einzigen Sequenz zu verknüpfen. Das Tumorwachstum erzeugt sauerstoffarme Regionen; Hypoxie erhöht HIF-1α und begünstigt das CD39/CD73-System; dieses System erhöht das Adenosin; Adenosin trifft auf Makrophagen, die reich an A2A-Rezeptoren sind, und trägt dazu bei, deren M2-Eigenschaften zu unterstützen. Wir haben es also nicht mehr mit einer einfachen Abfolge unabhängiger Ereignisse zu tun, sondern mit einem Netzwerk, in dem sich Hypoxie, Purinstoffwechsel (ein Kommunikationssystem zwischen Zellen, das Moleküle wie ATP und Adenosin nutzt) und myeloische Polarisierung gegenseitig verstärken.

Ein ebenso klares Beispiel stammt aus der chronischen lymphatischen Leukämie. In den Lymphknoten der Patienten wurde eine ausgeprägte Aktivierung von HIF-1α beobachtet, die mit einer erhöhten Adenosinproduktion assoziiert war. Unter hypoxischen Bedingungen werden Monozyten (im Blut vorhandene Zellen des Immunsystems) in Richtung Makrophagen mit M2-Eigenschaften gelenkt, was die Produktion von IL-6 erhöht. Gleichzeitig erwerben diese Makrophagen eine stärkere Expression von CD73 und die Fähigkeit, Adenosin zu erzeugen, während A2A in den verschiedenen Zellpopulationen der Nische zunimmt. Der A2A-Antagonismus schwächt den durch Hypoxie induzierten Makrophagen-Phänotyp ab und stellt einen Teil der beeinträchtigten Immunfunktionen wieder her (Serra et al., 2016) [158].

Hier taucht ein noch interessanteres Element auf: Der Makrophage ist nicht einfach nur das Ziel von Adenosin, sondern kann auch zu dessen Quelle werden. Unter hypoxischen Bedingungen erwirbt er CD73, erhöht die Adenosin-Erzeugung und exprimiert gleichzeitig verstärkt den Rezeptor, über den er auf dasselbe Molekül reagiert. So entsteht die Möglichkeit eines autokrinen und parakrinen Kreislaufs (im autokrinen Kreislauf kommuniziert die Zelle mit sich selbst; im parakrinen kommuniziert sie mit den umliegenden Zellen), in dem das Mikromilieu einen immunsuppressiven Phänotyp induziert, der, sobald er etabliert ist, dazu beiträgt, genau dieses Milieu aufrechtzuerhalten.

Das Ovarialkarzinom bietet einen noch direkteren Beweis für diesen selbstverstärkenden Mechanismus. Tumorzellen, die CD39 und CD73 exprimieren, produzieren Adenosin und begünstigen die Migration von Monozyten in Richtung der Neoplasie. Sobald sie rekrutiert sind, können sich diese Monozyten in TAM-ähnliche Makrophagen mit M2-Eigenschaften differenzieren, wobei sie ein höheres Verhältnis von IL-10 zu IL-12 aufweisen. Die so gewonnenen Makrophagen exprimieren ihrerseits CD39 und CD73 und produzieren biologisch aktives Adenosin in Konzentrationen, die mit denen der Tumorzellen vergleichbar sind (Montalbán del Barrio et al., 2016) [159].

Der Kreislauf wird also zu: Tumor-Adenosin → myeloische Rekrutierung → TAM/M2-Differenzierung → weitere Adenosinproduktion. Die so umprogrammierten Makrophagen sind zudem in der Lage, die Proliferation von CD4+-T-Zellen zu unterdrücken. Der Tumor baut so ein System auf, in dem das myeloische Kompartiment gleichzeitig Folge und Verstärker des adenosinergen Stoffwechsels wird.

Ein besonders nützlicher Beleg stammt auch aus dem umgekehrten Prozess. In einem Mausmodell der pankreatischen intraepithelialen Neoplasie reduziert die Hemmung von CD73 die Population der M2-Makrophagen signifikant und erhöht die der M1-Makrophagen. Mit diesem immunologischen Umbau gehen eine Abnahme der Fibrose und eine Verringerung des Fortschreitens der PanIN (pankreatische intraepitheliale Neoplasien) einher (Strickland et al., 2024) [153]. Das Ergebnis erhält in diesem Kontext eine spezifische Bedeutung: Durch die Verringerung der Fähigkeit, Adenosin über CD73 zu produzieren, ändert sich konkret das Makrophagen-Gleichgewicht des Gewebes.

Die Produktion von Adenosin hängt zudem nicht nur von Tumorzellen und Makrophagen ab. Auch regulatorische T-Zellen können einen wichtigen Beitrag leisten. Einige Forscher haben gezeigt, dass die Stabilisierung von HIF-1α CD73 in menschlichen Treg-Zellen stark erhöht. Wenn CD73 zusammen mit CD39 exprimiert wird, erwerben diese Zellen den gesamten enzymatischen Apparat, der notwendig ist, um extrazelluläres ATP in Adenosin umzuwandeln. Die metabolisch umprogrammierten Treg-Zellen zeigen so eine besonders hohe suppressive Kapazität (Jarvis et al., 2021) [160].

Diese Daten fügen dem Netzwerk eine weitere Ebene hinzu. Im hypoxischen Tumormikromilieu kann HIF-1α gleichzeitig CD73 in immunregulatorischen Zellen und die Adenosinproduktion begünstigen; Adenosin kann dann auf Makrophagen wirken und M2-Zustände unterstützen, während Treg-Zellen und TAMs bei der weiteren Reduzierung der Antitumor-Immunität kooperieren. Die Übersicht über den Stoffwechsel der Treg-Zellen verstärkt genau diese Verbindung zwischen Hypoxie, HIF-1α, Laktat und Adenosin und beschreibt die regulatorischen Zellen als metabolisch anpassungsfähige Populationen, die ihre immunsuppressive Aktivität auch in einem sauerstoff- und nährstoffarmen TME aufrechterhalten können (Mortezaee, 2026) [161].

So gelangen wir zu einer ganz anderen Sichtweise als der, mit der wir begonnen haben. Der M2-Makrophage ist nicht einfach nur im Tumor „vorhanden“: Er kann vom Mikromilieu schrittweise aufgebaut werden. Hypoxie verändert HIF-1α; HIF-1α begünstigt CD73 und Adenosin; Adenosin wirkt auf die A2A- und A2B-Rezeptoren des myeloischen Kompartiments; Makrophagen reduzieren Entzündungsprogramme und erhöhen IL-10, VEGF und andere Eigenschaften, die mit immunregulatorischen und protumoralen Phänotypen assoziiert sind. Sobald sie umprogrammiert sind, können diese Makrophagen selbst weiteres Adenosin produzieren und den Kreislauf verstärken. Wir haben in diesem Kapitel mehrfach den vaskulären endothelialen Wachstumsfaktor VEGF eingeführt, der, wie wir im nächsten Abschnitt sehen werden, ebenfalls einen wichtigen Effektor stromabwärts der PI3K/AKT/mTOR/HIF-1α-Kaskade darstellt.

HIF-1α, VEGF und Krebs

Wenn eine Tumormasse wächst, steigt ihr Bedarf an Sauerstoff und Nährstoffen rapide an. Die bereits vorhandene Vaskularisierung reicht jedoch nicht immer aus, um diese Ausdehnung zu unterstützen, und es bilden sich hypoxische Bereiche innerhalb des Tumors. Wie wir gesehen haben, führt die Hypoxie zur Stabilisierung von HIF-1α, was das Transkriptionsprogramm der Zelle verändert und ihr ermöglicht, sich an ungünstige Umweltbedingungen anzupassen. Eine der wichtigsten Folgen dieser Reaktion ist die erhöhte Expression von Faktoren aus der VEGF-Familie, insbesondere VEGFA, einem der Hauptregulatoren der Tumorangiogenese (dem Prozess, durch den ein Tumor die Bildung neuer Blutgefäße stimuliert). Intuitiv ausgedrückt beschränkt sich die neoplastische Zelle, die sich in einem Sauerstoffmangel befindet, also nicht darauf, ihren eigenen Stoffwechsel zu verändern: Über HIF-1α kann sie ein echtes „Anforderungssignal“ an das umliegende Gefäßsystem senden und so die Bildung neuer Blutgefäße anregen. Dieser Prozess mag zunächst vorteilhaft erscheinen, da er versucht, die Sauerstoffversorgung wiederherzustellen, doch im neoplastischen Kontext liefert er der Tumormasse letztlich neue Ressourcen, um Wachstum, Überleben und Ausbreitung zu unterstützen.

Ein besonders deutliches Beispiel für diesen Zusammenhang liefert das hepatozelluläre Karzinom. Einige Forscher haben einen Mechanismus identifiziert, bei dem der Verlust eines spezifischen Enzyms zur Anreicherung des Metaboliten Succinylaceton (einem sehr toxischen chemischen Nebenprodukt) führt: Letzterer begünstigt die Stabilisierung von HIF-1α und erhöht die Expression von VEGFA. Parallel dazu nehmen Proliferation, Migration und angiogene Kapazität der Endothelzellen zu. In klinischen Proben des hepatozellulären Karzinoms beobachteten die Autoren zudem eine umgekehrte Beziehung zwischen dem Enzym und HIF-1α (Luo et al., 2023) [162].

Die Beziehung zwischen HIF-1α und VEGF hängt jedoch nicht ausschließlich von Hypoxie oder Metaboliten ab. Auch die in den vorangegangenen Abschnitten beschriebenen Proliferationswege können auf dieser Achse zusammenlaufen. Beim Osteosarkom aktiviert die Überexpression eines Gens tatsächlich die PI3K/AKT/mTOR-Kaskade, was in der Folge HIF-1α und VEGF erhöht. Dieses Phänomen geht mit der Beibehaltung von Eigenschaften einher, die denen von Tumorstammzellen ähneln, sowie mit einer höheren Fähigkeit zur Bildung von Sphäroiden (kleine Gruppen von im Labor kultivierten Zellen, die sich zu dreidimensionalen Strukturen organisieren), Migration, Invasion, Chemioresistenz und Lungenmetastasen. Wenn PI3K oder HIF-1α gehemmt werden, werden die onkogenen Effekte der Überexpression des betroffenen Gens im Wesentlichen aufgehoben (Wang et al., 2026) [163]. Diese Daten bestärken die Vorstellung, dass VEGF nicht einfach nur eine passive Reaktion auf Sauerstoffmangel ist, sondern das Ende eines Signalnetzwerks darstellen kann, das von vorgelagerten onkogenen Signalwegen ausgeht.

Eine experimentelle Bestätigung desselben Prinzips stammt aus dem hepatozellulären Karzinom. Das Derivat von Epigallocatechingallat (einem natürlichen Wirkstoff aus grünem Tee) reduzierte die Tumorproliferation, die Mikrogefäßdichte und das Wachstum von Xenotransplantaten. Diese Effekte waren mit einer Abnahme des PI3K/AKT/mTOR-Weges und parallel dazu mit einer Verringerung von HIF-1α und VEGF sowohl auf transkriptioneller als auch auf Proteinebene verbunden (Liao et al., 2020) [164]. Die Bedeutung dieses Experiments liegt weniger in der verwendeten Verbindung als vielmehr in der Beobachtung, dass die Interferenz mit den vorgelagerten Proliferationswegen mit einer Reduktion der HIF-1α/VEGF-Achse und einer geringeren vaskulären Tumorentwicklung einhergeht.

Ein ähnliches Phänomen wurde beim Mammakarzinom beobachtet. Echinacosid (ein Wirkstoff pflanzlichen Ursprungs) reduzierte die Expression von PI3K, AKT, HIF-1α und VEGFA in MCF-7-Zellen (menschliche Tumorzellen, die von einem Brustkarzinom stammen) sowie in Tiermodellen, was mit geringerer Proliferation, verstärkter Apoptose und einer Verringerung des Tumorwachstums einherging (Liang et al., 2024) [165]. Auch hier erscheint die Kaskade kontinuierlich: Die Reduktion der vorgelagerten Wachstumssignale spiegelt sich in der hypoxischen Reaktion und schließlich in der Verfügbarkeit des wichtigsten angiogenen Stimulus wider.

Die HIF-1α/VEGF-Achse gewinnt auch bei Metastasen an besonderer Bedeutung. Beim Zervixkarzinom ist ein spezifisches Gen bei Patientinnen mit Lymphknotenmetastasen stärker exprimiert. Seine Überexpression erhöht die Migration und Invasion der Tumorzellen, induziert die Epithel-Mesenchym-Transition und erhöht gleichzeitig HIF-1α und VEGFA auf mRNA- und Proteinebene. Umgekehrt reduziert das Silencing des betroffenen Gens die Migrations- und Invasionsfähigkeit (Peng et al., 2024) [166]. Diese Ergebnisse legen nahe, dass sich die Aktivierung der HIF-1α/VEGFA-Achse in ein umfassenderes Programm einfügen kann, durch das die Tumorzelle gleichzeitig Invasionsfähigkeit und vaskuläre Unterstützung erwirbt.

Beim Melanom wurde dieselbe Beziehung bei der Untersuchung der Wirkung von Luteolin (einem Flavonoid, einer natürlichen Substanz aus der Familie der Polyphenole) beobachtet. In nicht signifikant zytotoxischen Konzentrationen reduzierte die Verbindung Migration, Invasion, Adhäsion und die Bildung tubulärer Strukturen durch Endothelzellen. Gleichzeitig nahmen AKT, HIF-1α und VEGF-A ab (Li et al., 2019) [167]. Auch in diesem Modell scheinen Angiogenese und Invasivität also keine unabhängigen Prozesse zu sein, sondern Teile einer koordinierten molekularen Antwort.

Das hepatozelluläre Karzinom bietet eine weitere Bestätigung. Die experimentelle Behandlung mit Arsensulfid reduzierte HIF-1α und VEGF, verringerte die VEGF-Sekretion und beeinträchtigte die Fähigkeit der Tumorzellen, die Bildung vaskulärer Strukturen zu induzieren. Gleichzeitig wurde eine Verringerung der Migration und Invasion sowie eine Veränderung der EMT-Marker beobachtet (Lu et al., 2023) [168]. Die Daten stützen somit die Existenz einer funktionellen Beziehung zwischen HIF-1α, VEGF, Angiogenese und metastatischem Verhalten.

Beim Glioblastom schließlich fügt sich das Verhältnis zwischen HIF-1α und VEGFA direkt in den Dialog zwischen Tumorzellen und Mikroumgebung ein. Ein spezifisches Gen erhöht Proliferation, Migration, Invasion und angiogene Kapazität über die HIF-1α/VEGFA-Achse. Glioblastomzellen setzen zudem Exosomen frei, die in der Lage sind, die umliegenden Astrozyten zu verändern, in ihnen eine stärkere Expression von HIF-1α und VEGFA zu induzieren und zur Übertragung der Resistenz gegen das Chemotherapeutikum beizutragen. Die Reduktion des Medikaments verringert die Aktivierung der HIF-1α/VEGFA-Achse sowohl in den Tumorzellen als auch in der Mikroumgebung (Shen et al., 2025) [169]. Diese Studie zeigt also, dass VEGF nicht nur als Produkt einer einzelnen hypoxischen Zelle betrachtet werden darf: Es kann Teil eines Kommunikationsnetzwerks werden, das die Stromazellen einbezieht und zur Therapieresistenz beiträgt.

Insgesamt zeigen diese Belege, dass die HIF-1α/VEGF-Achse eines der wichtigsten Instrumente darstellt, mit denen die Tumorzelle Sauerstoffmangel und onkogene Signale in eine Antwort übersetzt, die in der Lage ist, ihre Umgebung aktiv zu verändern. Durch die Stabilisierung von HIF-1α erhöht die Zelle die Expression von VEGF-Faktoren und stimuliert so die Angiogenese. Auf diese Weise passt sich der Tumor nicht nur an eine sauerstoffarme Umgebung an, sondern versucht, diese zu seinem eigenen Vorteil umzugestalten. Diese Reaktion verwebt sich zudem mit EMT, Invasion, Stammzellcharakteristika und Therapieresistenz, was einmal mehr zeigt, wie Stoffwechsel, Signalübertragung und Mikroumgebung untrennbare Aspekte der neoplastischen Progression darstellen.

Schlussfolgerungen

Die in diesem Kapitel analysierten wissenschaftlichen Untersuchungen zeigen, dass Krebs das Ergebnis eng miteinander verknüpfter biologischer Prozesse ist. Genetische Veränderungen stellen sicherlich eine Komponente dar, erklären jedoch nicht allein die Komplexität der Erkrankung. Auch der Stoffwechsel, Wachstumssignale und zelluläre Interaktionen tragen zur Tumorprogression bei. Um diese Zusammenhänge zu verstehen, begann unser Weg beim Insulin, einem Hormon, das für die Regulierung des Blutzuckerspiegels unerlässlich ist. Neben der Kontrolle des Stoffwechsels überträgt Insulin Signale, die das Zellwachstum, die Proliferation und das Überleben beeinflussen. Verschiedene epidemiologische Studien bringen Hyperinsulinämie mit einer erhöhten krebsbedingten Sterblichkeit in Verbindung, auch bei nicht fettleibigen Personen. Andere Untersuchungen verknüpfen Insulinresistenz und das insulinogene Potenzial der Ernährung mit dem Risiko für spezifische Neoplasien.

Um diesen Zusammenhang zu verstehen, muss man dem Insulinsignal innerhalb der Zelle folgen. Die Aktivierung des Rezeptors kann PI3K und AKT einbeziehen und in der Folge mTOR erreichen. Dieser Komplex reguliert die Proteinsynthese, das Zellwachstum und zahlreiche Stoffwechselaktivitäten. Wenn diese Signale dauerhaft werden, können sie zur unkontrollierten Proliferation und zur Therapieresistenz beitragen. Eine Zelle, die sich schnell vermehrt, benötigt jedoch auch Energie und Materialien, um neue Strukturen aufzubauen. Genau dieser Bedarf führt zum nächsten Schritt: der Umwandlung des Tumorstoffwechsels.

Viele neoplastische Zellen erhöhen ihren Glukoseverbrauch und nutzen intensiv die Glykolyse, selbst bei Vorhandensein von Sauerstoff. Dieses Verhalten, bekannt als Warburg-Effekt, unterstützt die Produktion von Zwischenprodukten, die für das Wachstum notwendig sind. In diesem Zusammenhang kann mTOR zur Regulierung von HIF-1α beitragen, einem Protein, das am metabolischen Anpassungsprozess beteiligt ist. Wenn der Sauerstoffgehalt sinkt, stabilisiert sich HIF-1α und fördert die Expression von Genen, die für das Zellüberleben nützlich sind. Unter diesen befindet sich GLUT1, ein Transporter, der den Eintritt von Glukose erleichtert. Die erhöhte Verfügbarkeit von Substraten unterstützt so die Glykolyse und bereitet den Boden für die Produktion eines weiteren grundlegenden Moleküls: Laktat.

Lange Zeit wurde Laktat vor allem als Endprodukt des Energiestoffwechsels betrachtet. Die untersuchten Forschungen zeigen jedoch, dass es weitaus umfassendere Funktionen erfüllen kann. Über Transporter wie MCT1 und MCT4 wird Laktat zwischen verschiedenen Zellen und Tumorregionen ausgetauscht. Einige Zellen produzieren es im Überfluss, während andere es als Brennstoff nutzen können. Diese Kooperation begünstigt die Anpassung an unterschiedliche Sauerstoffversorgungsbedingungen. Zudem kann Laktat spezifische Rezeptoren beeinflussen, darunter GPR81, und verschiedene intrazelluläre Signalwege verändern, zu denen auch PI3K/AKT/mTOR gehört. Die Laktylierung fügt eine weitere Regulationsebene hinzu, die den Stoffwechsel mit der Proteinaktivität und der Genexpression verbindet.

Diese metabolischen Veränderungen verflechten sich mit den Mechanismen, die die Zelle normalerweise vor tumorösen Transformationen schützen. Unter diesen nimmt p53, ein Protein, das an der DNA-Reparatur und der Kontrolle der Proliferation beteiligt ist, eine besondere Bedeutung ein. Die Aktivierung von AKT kann die Aktivität von MDM2 fördern und so zum Abbau von p53 beitragen. Wenn dieser Schutz nachlässt, können geschädigte Zellen eine höhere Überlebenschance erlangen. Parallel dazu kann p53 die Aktivität von mTOR durch Mechanismen hemmen, an denen AMPK und TSC1/TSC2 beteiligt sind. Es zeichnet sich also ein Gleichgewicht zwischen wachstumsfördernden Signalen und Systemen ab, die versuchen, diese zu begrenzen.

Doch ein Tumor besteht nicht nur aus neoplastischen Zellen. Um sie herum entwickelt sich eine Mikroumgebung, die aus Fibroblasten, Immunzellen, Blutgefäßen und Metaboliten besteht. Die tumorassoziierten Fibroblasten, kurz CAF genannt, können zur metabolischen Unterstützung der bösartigen Zellen beitragen. Beim inversen Warburg-Effekt produzieren einige Stromazellen Metaboliten, die von den Tumorzellen genutzt werden können. Auch Laktat kann das Verhalten der CAF verändern und die Interaktionen zwischen Stoffwechsel und umliegendem Gewebe verstärken. Diese Kooperation zeigt, wie sehr die Tumorprogression auch von den Ressourcen abhängt, die von benachbarten Zellen bereitgestellt werden.

Die Verbindung wird noch deutlicher, wenn man das Immunsystem betrachtet. Laktat und Hypoxie können die Aktivität der tumorassoziierten Makrophagen verändern und immunregulatorische sowie protumorale Eigenschaften begünstigen. Diese Phänotypen werden oft als M2-ähnlich beschrieben, auch wenn sie heterogene biologische Zustände repräsentieren. Gleichzeitig kann HIF-1α Mechanismen fördern, die das extrazelluläre Adenosin durch Enzyme wie CD39 und CD73 erhöhen. Adenosin interagiert mit spezifischen Rezeptoren, darunter A2A und A2B, und trägt zur Unterdrückung der antitumorale Immunantwort bei. Auch regulatorische T-Zellen können sich an diese Umgebung anpassen und die Immuntoleranz weiter unterstützen.

Schließlich kann Hypoxie die Produktion von VEGF fördern, einem Molekül, das die Bildung neuer Blutgefäße stimuliert. Die Angiogenese trägt somit zur Versorgung des Tumorgewebes mit Sauerstoff und Nährstoffen bei und begünstigt dessen Progression.

Insgesamt entsteht ein Netzwerk, in dem Insulin, mTOR, HIF-1α, Glykolyse, erhöhter Laktatspiegel, Adenosin-Stoffwechsel, p53-Hemmung, Fibroblasten und Immunität kontinuierlich interagieren. Jede Veränderung kann die nachfolgenden beeinflussen und so Kreisläufe schaffen, die sich gegenseitig aufrechterhalten. Der Tumor erscheint somit als dynamisches Ökosystem, in dem Stoffwechsel, Zellwachstum und Immunantwort untrennbar miteinander verbunden sind. Das Verständnis dieser Zusammenhänge bietet neue Perspektiven für Forschung und Behandlung, wobei die experimentelle Evidenz von den bereits nachgewiesenen klinischen Anwendungen unterschieden bleibt.

Quellen

[1] Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries

Bray et al., 2024

CA: A Cancer Journal for Clinicians, 2024, 74(3):229–263.

[2] Association between hyperinsulinemia and increased risk of cancer death in nonobese and obese people: A population-based observational study

Tsujimoto et al., 2017

International Journal of Cancer, 2017, 141(1):102–111.

[3] Increased cancer mortality among Japanese individuals with hyperinsulinemia

Kira et al., 2020

Metabolism Open, 2020, 7:100048.

[4] Hyperinsulinemia, insulin resistance and colorectal adenomas: A meta-analysis

Yoon et al., 2015

Metabolism, 2015, 64(10):1324–1333.

[5] Association between markers of glucose metabolism and risk of colorectal cancer

Xu et al., 2016

BMJ Open, 2016, 6(6):e011430.

[6] Association of Diet-Induced Hyperinsulinemia With Accelerated Growth of Prostate Cancer (LNCaP) Xenografts

Venkateswaran et al., 2007

Journal of the National Cancer Institute, 2007, 99(23):1793–1800.

[7] Endogenous Hyperinsulinemia Contributes to Pancreatic Cancer Development

Zhang et al., 2019

Cell Metabolism, 2019, 30(3):403–404.

[8] Association of insulinemic and inflammatory dietary potential with risk of liver cancer and chronic liver disease mortality in postmenopausal women: a prospective cohort study

Zhang et al., 2023

The American Journal of Clinical Nutrition, 2023, 118(3):530–537.

[9] Inflammatory and insulinemic dietary and lifestyle patterns and incidence of endometrial cancer: the multiethnic cohort

Habeshian et al., 2025

The American Journal of Clinical Nutrition, 2025, 121(6):1236–1245.

[10] Post-diagnosis dietary insulinemic potential and survival outcomes among colorectal cancer patients

Tabung et al., 2020

BMC Cancer, 2020, 20(1):817.

[11] Risk of malignancies in patients with diabetes treated with human insulin or insulin analogues: a cohort study

Hemkens et al., 2009

Diabetologia, 2009, 52(9):1732–1744.

[12] Recent Advances in Dual PI3K/mTOR Inhibitors for Tumour Treatment

Wu et al., 2022

Frontiers in Pharmacology, 2022, 13:875372.

[13] The Role of the PI3K/Akt/mTOR Axis in Head and Neck Squamous Cell Carcinoma

Jiang et al., 2024

Biomedicines, 2024, 12(7):1610.

[14] PI3K-Akt-mTOR inhibition by GNE-477 inhibits renal cell carcinoma cell growth in vitro and in vivo

Ye et al., 2020

Aging (Albany NY), 2020, 12(10):9489–9499.

[15] PI3K-PKB-mTOR hyperactivation in relation to nasopharyngeal carcinoma progression and prognosis

Yu et al., 2019

Journal of Cellular Biochemistry, 2019, 120(6):10186–10194.

[16] Molecular heterogeneity and individualized therapeutic targets of oral squamous cell carcinoma: A study of PI3K/AKT/mTOR pathway and PD-L1 expression

Gu, 2026

Journal of Stomatology, Oral and Maxillofacial Surgery, 2026, 127(6):102856.

[17] PI3K/AKT pathway as a critical regulator of epithelial-mesenchymal transition in lung cancer cells

Moghbeli, 2024

Cancer Cell International, 2024, 24:165.

[18] Midkine promotes thyroid cancer cell migration and invasion by activating the phosphatidylinositol 3 kinase/protein kinase B/mammalian target of rapamycin pathway

Yuan et al., 2024

CytoJournal, 2024, 21:41.

[19] MicroRNA-195-5p Targets MYB to Regulate Proliferation and Malignant Metastasis in Triple-Negative Breast Cancer via PI3K/AKT/mTOR Signaling

Tang et al., 2025

The Breast Journal, 2025, 2025:7303173.

[20] The PI3K/Akt Pathway and Glucose Metabolism: A Dangerous Liaison in Cancer

Fontana et al., 2024

International Journal of Biological Sciences, 2024, 20(8):3113–3125.

[21] Cancer-associated Fibroblast-like Cells Promote Osteosarcoma Metastasis by Upregulation of Phosphoserine Aminotransferase 1 and Activation of the mTOR/S6K Pathway

Feng et al., 2025

International Journal of Biological Sciences, 2025, 21(9):4153–4171.

[22] Is Akt the “Warburg kinase”?—Akt-energy metabolism interactions and oncogenesis

Robey et al., 2009

Seminars in Cancer Biology, 2009, 19(1):25–31.

[23] Mammalian target of rapamycin up-regulation of pyruvate kinase isoenzyme type M2 is critical for aerobic glycolysis and tumor growth

Sun et al., 2011

Proceedings of the National Academy of Sciences of the United States of America, 2011, 108(10):4129–4134.

[24] ARHGAP4 mediates the Warburg effect in pancreatic cancer through the mTOR and HIF-1α signaling pathways

Shen et al., 2019

OncoTargets and Therapy, 2019, 12:5003–5012.

[25] CRNDE silencing promotes apoptosis and enhances cisplatin sensitivity of colorectal carcinoma cells by inhibiting the Akt/mTORC1-mediated Warburg effect

Yang et al., 2022

Oncology Letters, 2022, 23(2):70.

[26] Everolimus regulates the activity of gemcitabine-resistant pancreatic cancer cells by targeting the Warburg effect via PI3K/AKT/mTOR signaling

Cui et al., 2021

Molecular Medicine, 2021, 27(1):38.

[27] Vitamin D Affects the Warburg Effect and Stemness Maintenance of Non-Small-Cell Lung Cancer Cells by Regulating the PI3K/AKT/mTOR Signaling Pathway

Yiyan et al., 2022

Current Cancer Drug Targets, 2022, 22(1):86–95.

[28] Holothuria scabra Extract Induces Cell Apoptosis and Suppresses Warburg Effect by Down-Regulating Akt/mTOR/HIF-1 Axis in MDA-MB-231 Breast Cancer Cells

Yurasakpong et al., 2021

Nutrition and Cancer, 2021, 73(10):1964–1975.

[29] Berberine exerts its antineoplastic effects by reversing the Warburg effect via downregulation of the Akt/mTOR/GLUT1 signaling pathway

Guo et al., 2021

Oncology Reports, 2021, 46(6):253.

[30] Icariin-Curcumol promotes docetaxel sensitivity in prostate cancer through modulation of the PI3K-Akt signaling pathway and the Warburg effect

Xu et al., 2023

Cancer Cell International, 2023, 23(1):190.

[31] PDGF Promotes the Warburg Effect in Pulmonary Arterial Smooth Muscle Cells via Activation of the PI3K/AKT/mTOR/HIF-1α Signaling Pathway

Xiao et al., 2017

Cellular Physiology and Biochemistry, 2017, 42(4):1603–1613.

[32] The definition of hypoxia in tumours and its implications for treatment response

McKeown, 2014

British Journal of Radiology, 2014, 87(1035):20130676.

[33] Hypoxia-Inducible Factor 1-Alpha (HIF-1α) and Cancer: Mechanisms of Tumor Hypoxia and Targeted Therapeutic Strategies

Basheeruddin e Qausain, 2024

Cureus, 2024, 16(10):e70700.

[34] Targeting Hypoxia-Inducible Factor-1 (HIF-1) in Cancer: Emerging Therapeutic Strategies and Pathway Regulation

Qannita et al., 2024

Pharmaceuticals, 2024, 17(2):195.

[35] Cancer Cell Metabolism in Hypoxia: Role of HIF-1 as Key Regulator and Therapeutic Target

Infantino et al., 2021

International Journal of Molecular Sciences, 2021, 22(11):5703.

[36] Targeting HIF-1α by Natural and Synthetic Compounds: A Promising Approach for Developing Anticancer Therapeutics

Ghosh et al., 2022

Molecules, 2022, 27(16):5192.

[37] Role of hypoxia in the tumor microenvironment and targeted therapy

Chen et al., 2022

Frontiers in Oncology, 2022, 12:961637.

[38] HIF-1α signaling: Essential roles in tumorigenesis and implications in targeted therapies

Zhao et al., 2024

Genes & Diseases, 2024, 11(1):234–251.

[39] Targeting hypoxia-inducible factors for breast cancer therapy: A narrative review

Luo et al., 2022

Frontiers in Pharmacology, 2022, 13:1064661.

[40] A Molecular Perspective on HIF-1α and Angiogenic Stimulatory Networks and Their Role in Solid Tumors: An Update

Magar et al., 2024

International Journal of Molecular Sciences, 2024, 25(6):3313.

[41] Correlation between 18F-FDG uptake and the expression of glucose transporter-1 and hypoxia-inducible factor-1α in transplanted VX2 tumors

Xu et al., 2013

Nuclear Medicine Communications, 2013, 34(10):953–958.

[42] How does hypoxia inducible factor-1α participate in enhancing the glycolysis activity in cervical cancer?

Cheng et al., 2013

Annals of Diagnostic Pathology, 2013, 17(3):305–311.

[43] GLUT1 Expression Is Increased in Hepatocellular Carcinoma and Promotes Tumorigenesis

Amann et al., 2009

The American Journal of Pathology, 2009, 174(4):1544–1552.

[44] Effect of Glut-1 and HIF-1α double knockout by CRISPR/CAS9 on radiosensitivity in laryngeal carcinoma via the PI3K/Akt/mTOR pathway

Bao et al., 2022

Journal of Cellular and Molecular Medicine, 2022, 26(10):2881–2894.

[45] Pseudoginsengenin DQ exerts antitumour activity against hypopharyngeal cancer cells by targeting the HIF-1α-GLUT1 pathway

Wang et al., 2021

Cancer Cell International, 2021, 21(1):382.

[46] Honokiol Inhibits HIF-1α-Mediated Glycolysis to Halt Breast Cancer Growth

Yi et al., 2022

Frontiers in Pharmacology, 2022, 13:796763.

[47] Sodium butyrate blocks the growth of colorectal cancer by inhibiting the aerobic glycolysis mediated by SIRT4/HIF-1α

Zhang et al., 2024

Chemical-Biological Interactions, 2024, 403:111227.

[48] A High-Loading Zn Single-Atom Nanozyme Targets the Zn/HIF-1α/GLUT1 Axis to Disrupt Glucose Metabolic Reprogramming and Remodel the Tumor Immune Microenvironment

Wang et al., 2026

Advanced Science, 2026, online ahead of print:e76780.

[49] Hypoxia stimulates lactate release and modulates monocarboxylate transporter (MCT1, MCT2, and MCT4) expression in human adipocytes

Pérez de Heredia et al., 2010

Pflügers Archiv, 2010, 459(3):509–518.

[50] Metabolic reprogramming and two-compartment tumor metabolism

Chiavarina et al., 2012

Pestell RG, Sotgia F, Lisanti MP. Cell Cycle, 2012, 11(17):3280–3289.

[51] Metabolic markers in relation to hypoxia; staining patterns and colocalization of pimonidazole, HIF-1α, CAIX, LDH-5, GLUT-1, MCT1 and MCT4

Rademakers et al., 2011

BMC Cancer, 2011, 11:167.

[52] Alterations of monocarboxylate transporter densities during hypoxia in brain and breast tumour cells

Cheng et al., 2012

Cellular Oncology, 2012, 35(3):217–227.

[53] Hypoxia-mediated upregulation of MCT1 expression supports the glycolytic phenotype of glioblastomas

Miranda-Gonçalves et al., 2016

Oncotarget, 2016, 7(29):46335–46353.

[54] MCT1 regulates aggressive and metabolic phenotypes in bladder cancer

Zhang et al., 2018

Journal of Cancer, 2018, 9(14):2492– 2501.

[55] Restricting metabolic plasticity enhances stress adaptation through the modulation of PDH and HIF-1Α in TRAP1-depleted colon cancer

Tsai et al., 2025

Cancer Letters, 2025, 632:217977.

[56] Cr (VI) induces lactate utilization through HIF-1α/MCT1 dependent on p53 protein level

Li et al., 2025

Food and Chemical Toxicology, 2025, 202:115505.

[57] Regulation of lactate accumulation in bovine mammary epithelial cells by LPS-induced HIF-1α/MCT1 pathway

Cheng et al., 2025

Microbial Pathogenesis, 2025, 199:107261.

[58] Reexamining cancer metabolism: lactate production for carcinogenesis could be the purpose and explanation of the Warburg Effect

San-Millán e Brooks, 2017

Carcinogenesis, 2017, 38(2):119–133.

[59] Function and mechanism of lactate and lactylation in tumor metabolism and microenvironment

Zhang et al., 2023

Genes & Diseases, 2023, 10(5):2029–2037.

[60] Lactate in the Regulation of Tumor Microenvironment and Therapeutic Approaches

de la Cruz-López et al., 2019

Frontiers in Oncology, 2019, 9:1143.

[61] Targeting lactate-fueled respiration selectively kills hypoxic tumor cells in mice

Sonveaux et al., 2008

Journal of Clinical Investigation, 2008, 118(12):3930–3942.

[62] Metabolic symbiosis in cancer: refocusing the Warburg lens

Nakajima e Van Houten, 2013

Molecular Carcinogenesis, 2013, 52(5):329–337.

[63] Lactic acid induces lactate transport and glycolysis/OXPHOS interconversion in glioblastoma

Duan et al., 2018

Biochemical and Biophysical Research Communications, 2018, 503(2):888–894.

[64] Lactate: a rising star in tumors and inflammation

Liu et al., 2024

Frontiers in Immunology, 2024, 15:1496390.

[65] Lactate metabolism and lactylation in cancer: from pathogenesis to therapeutic advances

Fang et al., 2026

Signal Transduction and Targeted Therapy, 2026, 11(1):190.

[66] Role of lactate and lactylation in tumor immunosuppression and drug resistance

Li et al., 2026

Frontiers in Immunology, 2026, 17:1836534.

[67] Cell surface lactate receptor GPR81 is crucial for cancer cell survival

Roland et al., 2014

Cancer Research, 2014, 74(18):5301– 5310.

[68] Dual roles of lactate in EGFR-TKI-resistant lung cancer by targeting GPR81 and MCT1

Ma et al., 2022

Journal of Oncology, 2022, 2022:3425841.

[69] Lactate enhanced the effect of parathyroid hormone on osteoblast differentiation via GPR81-PKC-Akt signaling

Wu et al., 2018

Biochemical and Biophysical Research Communications, 2018, 503(2):737–743.

[70] L-lactate exerts a pro-proliferative effect on adult hippocampal precursor cells in vitro

Pötzsch et al., 2021

iScience, 2021, 24(2):102126.

[71] Lactate-modulated immunosuppression of myeloid-derived suppressor cells contributes to the radioresistance of pancreatic cancer

Yang et al., 2020

Cancer Immunology Research, 2020, 8(11):1440–1451.

[72] Lactate activates Axl, Tie2, and VEGF receptor 2 tyrosine kinases to activate phosphoinositide 3-kinase/Akt and promote angiogenesis

Ruan e Kazlauskas, 2013

Journal of Biological Chemistry, 2013, 288(29):21161–21172.

[73] The effects of exogenous lactate administration on the IGF1/Akt/mTOR pathway in rat skeletal muscle

Kyun et al., 2020

International Journal of Environmental Research and Public Health, 2020, 17(21):7805.

[74] Lactate administration induces skeletal muscle synthesis by affecting Akt/mTOR and MuRF1 in untrained mice, but not in trained mice

Kyun et al., 2024

Physiological Reports, 2024, 12(4):e15952.

[75] Lactate inhibits osteogenic differentiation of human periodontal ligament stem cells through autophagy via the MCT1-mTOR signaling pathway

Luo et al., 2022

Bone, 2022, 162:116444.

[76] Akt enhances Mdm2-mediated ubiquitination and degradation of p53

Ogawara et al., 2002

Journal of Biological Chemistry, 2002, 277(24):21843–21850.

[77] Antitumor effect of involucrasin A on colorectal cancer cells by modulating the Akt/MDM2/p53 pathway

Wei et al., 2023

Oncology Letters, 2023, 25(6):218.

[78] FOXN3 inhibits cell proliferation and invasion by modulating the AKT/MDM2/p53 axis in human glioma

Wang et al., 2021

Aging (Albany NY), 2021, 13(17):21587–21598.

[79] Licochalcone A alleviates ferroptosis in doxorubicin-induced cardiotoxicity through the PI3K/AKT/MDM2/p53 pathway

Chen et al., 2024

Naunyn-Schmiedeberg's Archives of Pharmacology, 2024, 397(6):4247–4262.

[80] Inhibition of esophageal-carcinoma cell proliferation by genistein via suppression of JAK1/2-STAT3 and AKT/MDM2/p53 signaling pathways

Gao et al., 2020

Aging (Albany NY), 2020, 12(7):6240–6259.

[81] Fibronectin and vitronectin attenuate adipose-derived stem cell senescence during long-term culture through the AKT/MDM2/P53 pathway

Tragoonlugkana et al., 2024

Scientific Reports, 2024, 14(1):14242.

[82] Mdm2 phosphorylation by Akt regulates the p53 response to oxidative stress to promote cell proliferation and tumorigenesis

Chibaya et al., 2021

Proceedings of the National Academy of Sciences of the United States of America, 2021, 118(4):e2003193118.

[83] Lactic acid stimulates ESM1 expression to attenuate DNA damage and CD8+ T-cell infiltration in cancer

Tan et al., 2026

Oncology Research, 2026, 34(4):28.

[84] CRISPR-based kinome screening revealed MINK1 as a druggable factor to reprogram 5-FU resistance in oral squamous cell carcinoma through the AKT/MDM2/p53 axis

Mohanty et al., 2022

Oncogene, 2022, 41(45):4929–4940.

[85] TPI1 promotes p53 ubiquitination in bladder cancer by recruiting AKT to enhance MDM2 phosphorylation

Wang et al., 2025

Pharmacological Research, 2025, 215:107695.

[86] The dual role model for p53 in maintaining genomic integrity

Janus et al., 1999

Cellular and Molecular Life Sciences, 1999, 55(1):12–27.

[87] The Rich World of p53 DNA Binding Targets: The Role of DNA Structure

Brázda e Fojta, 2019

International Journal of Molecular Sciences, 2019, 20(22):5605.

[88] Recognition of Local DNA Structures by p53 Protein

Brázda e Coufal, 2017

International Journal of Molecular Sciences, 2017, 18(2):375.

[89] p53-dependent chromatin relaxation is required for DNA double-strand break repair

Chen et al., 2025

Acta Biochimica et Biophysica Sinica, 2025, 57(5):701–711.

[90] p53 enhances DNA repair and suppresses cytoplasmic chromatin fragmentation and inflammation in senescent cells

Miller et al., 2025

Nature Communications, 2025, 16:2229.

[91] Retrotransposon-derived p53 binding sites enhance telomere maintenance and genome protection

Lieberman, 2016

BioEssays, 2016, 38(10):943–949.

[92] p53 as guardian of the mitochondrial genome

Park et al., 2016

FEBS Letters, 2016, 590(7):924–934.

[93] Genome stability requires p53

Eischen, 2016

Cold Spring Harbor Perspectives in Medicine, 2016, 6(6):a026096.

[94] Regulation of Cellular Metabolism and Hypoxia by p53

Humpton e Vousden, 2016

Cold Spring Harbor Perspectives in Medicine, 2016, 6(7):a026146.

[95] Deterministic evolution and stringent selection during preneoplasia

Karlsson et al., 2023

Nature, 2023, 618(7964):383–393.

[96] Ordered and deterministic cancer genome evolution after p53 loss

Baslan et al., 2022

Nature, 2022, 608(7924):795–802.

[97] p53 protein degradation redefines initiation mechanisms and drives transition mutations in colorectal cancer

Herranz-Montoya et al., 2025

Nature Communications, 2025, 16:3934.

[98] Trp53 deletion promotes colitis exacerbation, facilitates Lgr5+ cancer stem cell expansion and fuels tumorigenesis in AOM/DSS-induced colorectal cancer

Cunha et al., 2024

International Journal of Molecular Sciences, 2024, 25(20):10953.

[99] Diet suppresses glioblastoma initiation in mice by maintaining quiescence of mutation-bearing neural stem cells

Amodeo et al., 2023

Developmental Cell, 2023, 58(10):836–846.e6.

[100] Mutant p53 facilitates somatic cell reprogramming and augments the malignant potential of reprogrammed cells

Sarig et al., 2010

Journal of Experimental Medicine, 2010, 207(10):2127–2140.

[101] Loss-of-function but not gain-of-function properties of mutant TP53 are critical for the proliferation, survival, and metastasis of a broad range of cancer cells

Wang et al., 2024

Cancer Discovery, 2024, 14(2):362–379.

[102] Mice carrying p53 nonsense mutations frequently develop multicentric or metastatic tumors

Strandgren et al., 2025

Cell Death & Disease, 2025, 17(1):85.

[103] The coordinate regulation of the p53 and mTOR pathways in cells

Feng et al., 2005

Proceedings of the National Academy of Sciences. 2005;102(23):8204–8209.

[104] The regulation of energy metabolism and the IGF-1/mTOR pathways by the p53 protein

Feng e Levine, 2010

Trends in Cell Biology, 2010, 20(7):427–434.

[105] The regulation of AMPK beta1, TSC2, and PTEN expression by p53: stress, cell and tissue specificity, and the role of these gene products in modulating the IGF-1-AKT-mTOR pathways

Feng et al., 2007

Cancer Research, 2007, 67(7):3043–3053.

[106] p53 regulation of the IGF-1/AKT/mTOR pathways and the endosomal compartment

Feng, 2010

Cold Spring Harbor Perspectives in Biology, 2010, 2(2):a001057.

[107] Regulation of tumor angiogenesis by p53-induced degradation of hypoxia-inducible factor 1α

Ravi et al., 2000

Genes & Development, 2000, 14(1):34–44.

[108] MARK2 enhances aerobic glycolysis-mediated cell growth in breast cancer through regulating mTOR/HIF-1α and p53 signaling pathways

Ponnusamy e Natarajan, 2022

Journal of Cellular Biochemistry, 2022, 123:759–771.

[109] Alanyl-tRNA synthetase, AARS1, is a lactate sensor and lactyltransferase that lactylates p53 and contributes to tumorigenesis

Zong et al., 2024

Cell, 2024, 187(10):2375–2392.e33.

[110] SLC2A3-mediated lactate metabolism promotes lung cancer bone metastasis by modulating P53 lactylation and immune evasion

Ding et al., 2026

Advanced Science, 2026, 13(22):e16622.

[111] SLC4A4 is a novel determinant of enzalutamide resistance in prostate cancer

Chen et al., 2024

Cancer Letters, 2024, 597:217070.

[112] Integrative analysis of lactylation patterns reveals prognostic biomarkers and therapeutic targets in pancreatic cancer

Zhu et al., 2026

Cancer Letters, 2026, 651:218536.

[113] Metabolic coupling and the Reverse Warburg Effect in cancer: implications for novel biomarker and anticancer agent development

Wilde et al., 2017

Seminars in Oncology, 2017, 44(3):198–203.

[114] Organized metabolic crime in prostate cancer: the coexpression of MCT1 in tumor and MCT4 in stroma is an independent prognosticator for biochemical failure

Andersen et al., 2015

Urologic Oncology, 2015, 33(8):338. e9–338.e17.

[115] The microenvironment of solid tumors and corresponding targeting strategies: a brief review

Wang et al., 2025

Frontiers in Immunology, 2025, 16:1563858.

[116] The tumor microenvironment innately modulates cancer progression

Hinshaw e Shevde, 2019

Cancer Research, 2019, 79(18):4557–4566.

[117] Cancer cells metabolically “fertilize” the tumor microenvironment with hydrogen peroxide, driving the Warburg effect

Martinez-Outschoorn et al., 2011

Cell Cycle, 2011, 10(15):2504–2520.

[118] The reverse Warburg effect is likely to be an Achilles' heel of cancer that can be exploited for cancer therapy

Fu et al., 2017

Oncotarget, 2017, 8(34):57813–57825.

[119] A lactate shuttle system between tumour and stromal cells is associated with poor prognosis in prostate cancer

Pértega-Gomes et al., 2014

BMC Cancer, 2014, 14:352.

[120] Using the “reverse Warburg effect” to identify high-risk breast cancer patients: stromal MCT4 predicts poor clinical outcome in triple-negative breast cancers

Witkiewicz et al., 2012

Cell Cycle, 2012, 11(6):1108–1117.

[121] Cancer-associated fibroblasts reuse tumor-derived lactate to maintain a fibrotic and immunosuppressive microenvironment in pancreatic cancer

Kitamura et al., 2023

JCI Insight, 2023, 8(20):e163022.

[122] The transcription factor POU1F1 induces metabolic reprogramming and breast cancer progression through LDHA regulation

Martínez-Ordoñez et al., 2021

Oncogene, 2021, 40(15):2725–2740.

[123] Lactate-mediated crosstalk between cancer cells and cancer-associated fibroblasts: mechanisms and therapeutic opportunities

Tan et al., 2025

International Journal of Molecular Sciences, 2025, 26(12):5583.

[124] Lactate-mediated epigenetic reprogramming regulates formation of human pancreatic cancer-associated fibroblasts

Bhagat et al., 2019

eLife, 2019, 8:e50663.

[125] Lactate-induced activation of mesenchymal stem cells promotes migration and proliferation of gastric cancer cells

Tao et al., 2023

Experimental Cell Research, 2023, 424(1):113492.

[126] Increased ITGB4 expression promotes hepatocellular carcinoma metastasis by activating hypoxia-mediated glycolysis and cancer-associated fibroblasts

Mai et al., 2025

European Journal of Pharmacology, 2025, 986:177102.

[127] Functional polarization of tumour-associated macrophages by tumour-derived lactic acid

Colegio et al., 2014

Nature, 2014, 513(7519):559–563.

[128] Lactic acid promotes macrophage polarization through MCT-HIF1α signaling in gastric cancer

Zhang e Li, 2020

Experimental Cell Research, 2020, 388(2):111846.

[129] Lactate secreted by esophageal cancer cells induces M2 macrophage polarization through the AKT/ERK pathway

Zhang et al., 2023

Thoracic Cancer, 2023, 14(22):2139– 2148.

[130] Lactate-induced M2 polarization of tumor-associated macrophages promotes the invasion of pituitary adenoma by secreting CCL17

Zhang et al., 2021

Theranostics, 2021, 11(8):3839–3852.

[131] A375 melanoma-derived lactate controls A375 melanoma phenotypes by inducing M2 macrophage polarization through the TCA cycle and TGF-β signaling

Wang et al., 2025

PeerJ, 2025, 13:e18887.

[132] Crizotinib: a novel strategy to reverse immunosuppression in melanoma by targeting lactate transport

Zhou et al., 2025

MedComm, 2025, 6(8):e70286.

[133] Lactate at the crossroads of tumor metabolism and immune evasion: a new frontier in cancer therapy

Dong et al., 2025

Journal of Translational Medicine, 2025, 23(1):1239.

[134] Metabolic profiles of regulatory T cells in the tumor microenvironment

Rao et al., 2021

Cancer Immunology, Immunotherapy, 2021, 70(9):2417–2427.

[135] ACT001 suppresses malignant progression of small cell lung cancer by inhibiting lactate production and promoting antitumor immunity

Ding et al., 2025

Thoracic Cancer, 2025, 16(5):e70028.

[136] Adenosine Blockade in Tumor Microenvironment and Improvement of Cancer Immunotherapy

Arab e Hadjati, 2019

Immune Network, 2019, 19(4):e23.

[137] MicroRNA-223 attenuates hepatocarcinogenesis by blocking hypoxia-driven angiogenesis and immunosuppression

Fu et al., 2023

Gut, 2023, 72(10):1942–1958.

[138] Chemotherapy induces enrichment of CD47+/CD73+/PDL1+ immune evasive triple-negative breast cancer cells

Samanta et al., 2018

Proceedings of the National Academy of Sciences of the United States of America, 2018, 115(6):E1239–E1248.

[139] HIF-1 regulates CD47 expression in breast cancer cells to promote evasion of phagocytosis and maintenance of cancer stem cells

Zhang et al., 2015

Proceedings of the National Academy of Sciences of the United States of America, 2015, 112(45):E6215–E6223.

[140] Upregulation of CD39/CD73 on myeloid-derived suppressor cells via TGF-β-mTOR-HIF-1 signaling in patients with non-small cell lung cancer

Li et al., 2017

OncoImmunology, 2017, 6(6):e1320011.

[141] Systemic oxygenation weakens the hypoxia and hypoxia inducible factor 1α-dependent and extracellular adenosine-mediated tumor protection

Hatfield et al., 2014

Journal of Molecular Medicine, 2014, 92(12):1283–1292.

[142] Targeting hypoxia-A2A adenosinergic immunosuppression in antitumor T cells during cancer immunotherapy

Steingold e Hatfield, 2020

Frontiers in Immunology, 2020, 11:570041.

[143] Oxygenation and A2AR blockade to eliminate hypoxia/HIF-1α-adenosinergic immunosuppressive axis and improve cancer immunotherapy

Halpin-Veszeleiova e Hatfield, 2020

Current Opinion in Pharmacology, 2020, 53:84–90.

[144] Oxygen-carrying nanoemulsions and respiratory hyperoxia eliminate tumor hypoxia-induced immunosuppression

Halpin-Veszeleiova et al., 2025

JCI Insight, 2025, 10(6):e174675.

[145] Suppression of the hypoxia-adenosinergic axis by a tailored nanoreactor for enhanced photothermal immunotherapy

Gu et al., 2024

Small Science, 2024, 4(4):2300242.

[146] Regulatory role of CD39 and CD73 in antitumor immunity

Kaplinsky et al., 2024

Future Oncology, 2024, 20(19):1367-1380.

[147] The Immunomodulatory Role of Adenosine in the Tumor Microenvironment

Xing et al., 2023

International Journal of Molecular Sciences, 2023, 24(19):14928.

[148] Targeting Adenosine in Cancer Immunotherapy to Enhance T-Cell Function

Vigano et al., 2019

Frontiers in Immunology, 2019, 10:925.

[149] Regulatory T Cell-Derived Adenosine Induces CD8+ T Cell Exhaustion in Gastric Cancer through A2aR Pathway

Shi et al., 2019

BioMed Research International, 2019, 2019:4093214.

[150] Ectonucleotidases CD39 and CD73 on OvCA cells are potent adenosine-generating enzymes responsible for adenosine receptor 2A-dependent suppression of T cell function and NK cell cytotoxicity

Häusler et al., 2011

Cancer Immunology, Immunotherapy, 2011, 60(10):1405-1418.

[151] Unveiling the Complex Mechanisms of CD73/Adenosine Signaling: The Lung Immune and Stromal Tumor Microenvironment in Lung Cancer

Saigí et al., 2023

Cancers, 2023, 15(23):5706.

[152] The CD39-CD73-adenosine axis: A key regulator of immune evasion and therapeutic target in pancreatic ductal adenocarcinoma

Liu et al., 2025

Biochimica et Biophysica Acta (BBA) -Reviews on Cancer, 2025, 1880(5):189443.

[153] Preventive Treatment with a Small-Molecule CD73 Inhibitor Improves Immune Surveillance in K-Ras Mutant Pancreatic Intraepithelial Neoplasia

Strickland et al., 2024

Cancer Prevention Research, 2024, 17(10):457-470.

[154] Ectonucleotidases CD39 and CD73 on T cells: The new pillar of hematological malignancy

Jiang et al., 2023

Frontiers in Immunology, 2023, 14:1110325.

[155] Current research perspectives and trends of CD39-CD73-eAdo/A2aR in tumor microenvironment: a bibliometric analysis

Huang et al., 2024

Frontiers in Immunology, 2024, 15:1427380.

[156] Adenosine A2A receptor in bone marrow-derived cells mediates macrophage M2 polarization through PPARγ-P65 pathway in chronic hypoperfusion situations

Mou et al., 2022

Frontiers in Aging Neuroscience, 2022, 13:792733.

[157] Defining the spatial distribution of extracellular adenosine revealed a myeloid-dependent immunosuppressive microenvironment in pancreatic ductal adenocarcinoma

Graziano et al., 2023

Journal for ImmunoTherapy of Cancer, 2023, 11(8):e006457.

[158] Adenosine signaling mediates hypoxic responses in the chronic lymphocytic leukemia microenvironment

Serra et al., 2016

Blood Advances, 2016, 1(1):47–61.

[159] Adenosine-generating ovarian cancer cells attract myeloid cells which differentiate into adenosine-generating tumor associated macrophages – a self-amplifying, CD39- and CD73-dependent mechanism for tumor immune escape

Montalbán del Barrio et al., 2016

Journal for ImmunoTherapy of Cancer, 2016, 4:49.

[160] Therapeutically expanded human regulatory T-cells are super-suppressive due to HIF-1Α induced expression of CD73

Jarvis et al., 2021

Communications Biology, 2021, 4(1):1186.

[161] Regulatory T cell metabolism in cancer

Mortezaee, 2026

Immunology, 2026, 177(4):686–700.

[162] The signaling metabolite succinylacetone activates HIF-1α and promotes angiogenesis in GSTZ1-deficient hepatocellular carcinoma

Luo et al., 2023

JCI Insight, 2023, 8(23):e164968.

[163] ANXA3 Activates HIF-1α/VEGF Signaling via the PI3K/AKT/mTOR Pathway to Promote the Stem Cell-Like Phenotype of Osteosarcoma

Wang et al., 2026

Stem Cell Reviews and Reports, 2026, 22(6):2919–2937.

[164] Epigallocatechin gallate derivative Y6 inhibits human hepatocellular carcinoma by inhibiting angiogenesis in MAPK/ERK1/2 and PI3K/AKT/HIF-1α/VEGF dependent pathways

Liao et al., 2020

Journal of Ethnopharmacology, 2020, 259:112852.

[165] Echinacoside regulates the PI3K/AKT/HIF-1α/VEGF cross-talk signaling axis in breast cancer proliferation and apoptosis

Liang et al., 2024

Analytical Biochemistry, 2024, 684:115360.

[166] JAM3 promotes cervical cancer metastasis by activating the HIF-1α/VEGFA pathway

Peng et al., 2024

BMC Women’s Health, 2024, 24(1):293.

[167] Epithelial-mesenchymal transition and angiogenesis mediated by the HIF-1α/VEGF signaling pathway are critically involved in the anti-metastatic effect of luteolin in melanoma cells

Li et al., 2019

Phytotherapy Research, 2019, 33(3):798–807.

[168] Arsenic sulfide inhibits hepatocellular carcinoma metastasis by suppressing the HIF-1α/VEGF signaling pathway

Lu et al., 2023

Frontiers in Bioscience-Landmark, 2023, 28(7):152.

[169] KIF4A promotes malignant progression of glioblastoma and transmits temozolomide resistance in the tumor microenvironment through the HIF-1Α/VEGFA axis

Shen et al., 2025

CNS Neuroscience & Therapeutics, 2025, 31(10):e70550.