


Charakterisierung der durch Hyperinsulinämie induzierten Insulinresistenz in menschlichen Skelettmuskelzellen - Überprüfung der Nachweise
Die Studie zeigt, dass ein dreitägiger erhöhter Insulinspiegel in menschlichen Muskelzellen die Glukoseaufnahme sowie die Aktivierung von IRS-1 und AKT reduziert. Unabhängige Untersuchungen, einschließlich Studien am Menschen, stützen die Annahme, dass Hyperinsulinämie zur Insulinresistenz beiträgt; es bestehen jedoch weiterhin wichtige Unterschiede zwischen Modellen, Dosierungen, Dauer und Gewebearten, die weitere klinische Bestätigungen erfordern.
- Veröffentlichung 16/11/2026
- Aktualisierung 16/11/2026
- Artikelverlauf
ABSTRACT
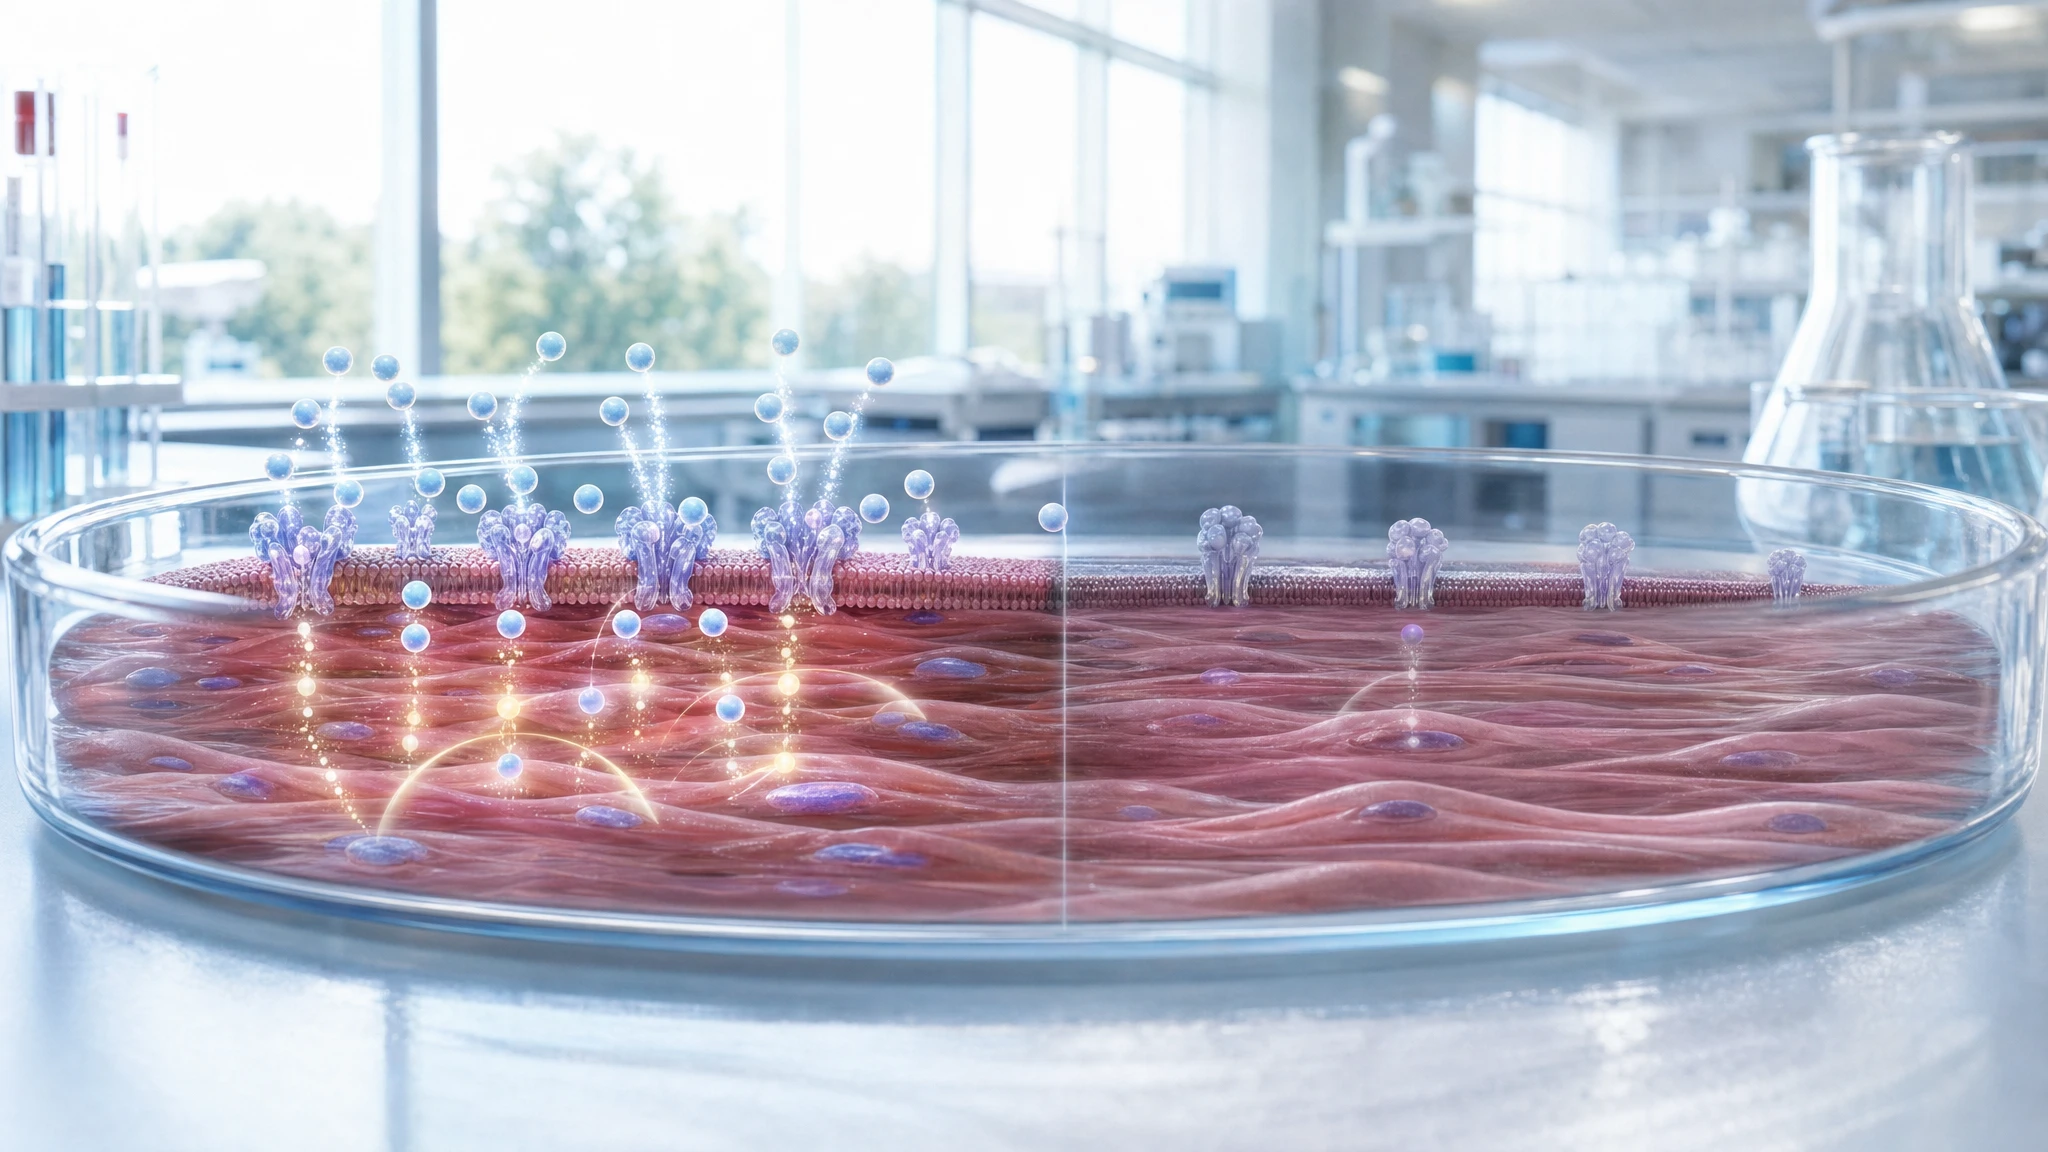
Die analysierte Studie untersuchte, ob eine längere Exposition gegenüber Insulin menschliche Muskelzellen, die im Labor kultiviert wurden, weniger empfänglich für das Hormon machen kann. Differenzierte Muskelzellen von gesunden Spendern wurden drei Tage lang Insulin ausgesetzt und anschließend erneut akut stimuliert. Im Vergleich zu den nicht vorbehandelten Zellen zeigten sie eine geringere insulininduzierte Glukoseaufnahme sowie eine verminderte Aktivierung von IRS-1 und AKT, zwei zentralen Knotenpunkten der Insulinsignalübertragung.
Im Abschnitt 3.5 von „Die Wahl zu leben in Gesundheit oder Krankheit“ von Dr. A. Colonnese und R. Panzironi trägt die Publikation dazu bei, die Hypothese zu stützen, dass eine anhaltende Hyperinsulinämie direkt zur Desensibilisierung des Muskels beitragen kann, ohne notwendigerweise alle entzündlichen und lipidbedingten Veränderungen des Diabetes zu reproduzieren. Experimentelle Studien am Menschen, an menschlichen Zellen sowie transkriptomische Analysen konvergieren in dieser Möglichkeit. Die Stärke der Reaktionen variiert jedoch je nach Zellmodell, Dauer und Insulinkonzentration: Das Bild ist auf mechanistischer Ebene gut belegt und beim Menschen moderat gestützt, beweist jedoch für sich allein keine universelle Kausalkette beim Menschen.
Analysierte Studie
Characterising hyperinsulinemia-induced insulin resistance in human skeletal muscle cells
DOI: 10.1530/jme-19-0169
PMID: 31990657
Die Forschungsfrage lautete, ob eine kontinuierliche Exposition gegenüber hohen Insulinkonzentrationen die nachfolgende Insulinreaktion in menschlichen Skelettmuskelzellen verringern kann. Die untersuchte Hypothese war daher spezifisch: Ein anhaltender Hormonüberschuss könnte die Zelle weniger fähig machen, Glukose aufzunehmen, wenn sie einen neuen Reiz erhält.
Diese Fragestellung ist für Abschnitt 3.5 von „Die Wahl zu leben in Gesundheit oder Krankheit“ von Dr. A. Colonnese und R. Panzironi relevant, da sie das im Buch vorgeschlagene Muskel-Segment der Kette betrifft: verlängerte Insulinexposition → verringerte Insulin-Signalübertragung → verringerter Glukoseeintritt in die Zelle.
Die Studie kann einen direkten Effekt von Insulin im verwendeten Zellmodell nachweisen, da die Zellen mit und ohne Insulin-Vorbehandlung verglichen wurden. Sie kann jedoch nicht feststellen, wie häufig dieser Mechanismus im menschlichen Organismus auftritt, welche Insulinkonzentration im Alltag am relevantesten ist, noch beweisen, dass dies die einzige Ursache für die Insulinresistenz bei Diabetes ist.
Materialien und Methoden der Originalstudie
Es handelt sich um eine experimentelle In-vitro-Studie, das heißt, sie wurde an Zellen und nicht an behandelten Personen durchgeführt. Die Autoren verwendeten Zellen aus menschlicher Skelettmuskulatur von gesunden Spendern, die zu reifen Muskelzellen differenziert wurden. Die Anzahl der Spender sowie die entsprechenden Ein- und Ausschlusskriterien sind im verfügbaren Material, das lediglich aus dem Abstract besteht, nicht aufgeführt.
Die Zellen wurden drei Tage lang mit oder ohne Insulin in einer Konzentration von 100 Nanomolar kultiviert. Nach diesem Zeitraum erhielten sie eine akute Insulinstimulation. Zu den gemessenen Ergebnissen gehörten die Glukoseaufnahme, also das Eindringen des Zuckers in die Zellen; die Phosphorylierung von IRS-1 an Tyr612 und von AKT an Ser473, chemische Veränderungen, die die Aktivierung von Schritten des Insulin-Signalwegs signalisieren; sowie die Expression von Genen und Proteinen, die am Glukosetransport, am Stoffwechsel, an Entzündungsprozessen, am Lipidstoffwechsel und an der mitochondrialen Funktion beteiligt sind.
Die detaillierten Laborverfahren, die Anzahl der Replikate, die statistische Methode, die Signifikanzwerte, die Konfidenzintervalle und die vollständigen quantitativen Ergebnisse sind im verfügbaren Material nicht enthalten.
Ergebnisse
Einfach ausgedrückt: Zellen, die drei Tage lang Insulin ausgesetzt waren, reagierten weniger gut auf eine anschließende akute Dosis desselben Hormons. Die durch Insulin stimulierte Glukoseaufnahme war im Vergleich zu Zellen, die keiner längeren Exposition ausgesetzt waren, verringert. Das Abstract nennt weder das numerische Ausmaß der Reduktion noch den P-Wert.
Die geringere funktionelle Reaktion ging mit einer Abschwächung der zellulären Signalübertragung einher. Nach der akuten Stimulation waren die Phosphorylierung von IRS-1 an Tyr612 und die von AKT an Ser473 abgeschwächt. IRS-1 ist ein Protein, das das Signal vom Insulinrezeptor empfängt und weiterleitet; AKT ist ein nachgeschalteter Schritt, der unter anderem dazu beiträgt, die Glukoseverwertung zu fördern. Das Ergebnis deutet also auf eine verringerte Reaktion entlang dieses Teils der Kaskade hin und nicht nur auf eine isolierte Veränderung eines Gens.
Der Transporter GLUT1, ein Protein, das den basalen Glukoseeintritt erleichtern kann, nahm sowohl auf Ebene der messenger-RNA als auch auf Proteinebene zu. GLUT4, der Transporter, der am stärksten an der Insulinreaktion des Muskels beteiligt ist, blieb hingegen im berichteten Material unverändert. Ebenfalls verringert waren die messenger-RNA von PDK4, einem Regulator des Energiestoffwechsels, sowie von TNF-a, einem Molekül, das mit der Entzündungsreaktion assoziiert ist. Es wurden keine Veränderungen bei den Lipidmarkern SREBP1 und CD36 sowie beim mitochondrialen Marker UCP3 beobachtet.
Der für das Buch relevanteste Punkt ist daher richtungsweisend und konsistent: Die längere Exposition gegenüber Insulin reduzierte die durch Insulin induzierte Glukoseaufnahme und schwächte IRS-1 und AKT ab, ohne dass dies im untersuchten Modell mit einem Anstieg von TNF-a oder Veränderungen bei den ausgewählten Lipid- und Mitochondrienmarkern einherging.
Interpretation
Die biologische Bedeutung des Ergebnisses besteht darin, dass eine Muskelzelle, die einer kontinuierlichen Insulinstimulation ausgesetzt ist, weniger bereit sein kann, auf ein neues Signal zu reagieren. Vereinfacht ausgedrückt ist es so, als würde ein System, das ständig eingeschaltet bleibt, seine Fähigkeit verringern, die Aktivität bei einer weiteren Anforderung noch weiter zu steigern.
Der in der Studie dokumentierte Ablauf ist: anhaltende experimentelle Hyperinsulinämie → verringerte Phosphorylierung von IRS-1 und AKT nach akuter Stimulation → verringerte insulininduzierte Glukoseaufnahme. Dieser Schritt entspricht direkt der Aussage im Buch bezüglich der in vitro kultivierten menschlichen Muskelzellen.
Die Verringerung von TNF-a beweist nicht, dass Entzündungen bei der menschlichen Insulinresistenz keine Rolle spielen. Sie zeigt vielmehr, dass in diesem Modell und unter den beobachteten Bedingungen die verringerte Insulinantwort ohne einen Anstieg dieses Entzündungsmarkers und ohne nachweisbare Veränderungen bei bestimmten Lipid- und Mitochondriengenen auftrat. Die Interpretation, dass Insulin allein ausreichte, um eine zelluläre Form der Insulinresistenz zu induzieren, ist im experimentellen Modell plausibel, entspricht jedoch nicht dem Nachweis der gesamten Pathophysiologie des Diabetes.
Unabhängige Bestätigungsnachweise
Die direkteste Bestätigung beim Menschen stammt aus einer experimentellen Studie an 15 gesunden jungen Erwachsenen. Ein physiologischer und anhaltender Anstieg des Insulinspiegels bei normalem Blutzuckerspiegel über 72–96 Stunden führte zu einer verringerten Insulinsensitivität. Das Defizit betraf vor allem die nicht-oxidative Glukoseverwertung, die zu einem großen Teil die Glykogensynthese im Muskel widerspiegelt. Dieser Befund bestätigt die allgemeine wissenschaftliche Annahme, dass Hyperinsulinämie direkt zur Insulinresistenz beitragen kann, noch bevor es zu manifesten Blutzuckerveränderungen kommt [1]. Die Einschränkung liegt in der geringen Teilnehmerzahl und der kurzen Dauer der experimentellen Exposition.
Eine zweite Studie an 20 gesunden Erwachsenen untersuchte dasselbe Phänomen mittels euglykämischem Clamp – einem Verfahren, das den Blutzuckerspiegel stabil hält, während die Reaktion auf Insulin gemessen wird – sowie durch Muskelbiopsien. Nach 24 oder 72 Stunden physiologischer Hyperinsulinämie steigerte das Insulin die gesamte Glukoseaufnahme, den für die Glykogensynthese vorgesehenen Anteil sowie die Aktivität der Glykogensynthase, des Enzyms, das die Glukosereserven im Muskel aufbaut, in geringerem Maße. Die Verringerung des nicht-oxidativen Anteils betrug 34 % nach 24 Stunden und 58 % nach 72 Stunden. Dieser Nachweis verbindet den beim Menschen beobachteten systemischen Effekt mit der Muskelfunktion, misst jedoch nicht direkt IRS-1 oder AKT [2].
Ein unabhängiges Experiment an menschlichen Myoblasten, Muskelvorläuferzellen, ergab ein funktionell konsistentes Bild. Nach drei Wochen unter hohem Insulinspiegel steigerte eine erneute akute Stimulation den Glukosetransport nur in den Zellen, die bei niedrigem Insulinspiegel kultiviert wurden. In den Zellen, die hohem Insulin ausgesetzt waren, steigerte die erneute Stimulation die Phosphorylierung von IRS-1, die Aktivität von PI3K und die Phosphorylierung von AKT nicht signifikant. PI3K ist ein Enzym, das IRS-1 mit AKT in dem Signalweg verbindet, der die Glukoseverwertung fördert. Die Studie bestätigt somit die Desensibilisierung nach der Insulinstimulation in menschlichen Zellen, auch wenn Dauer und Konzentrationen von denen der analysierten Publikation abweichen [3].
Eine Arbeit, die Humandaten, Zellexperimente und Mausmodelle kombinierte, fügte einen möglichen vorgelagerten Schritt hinzu. In einer Meta-Analyse von Transkriptomdaten aus über 450 menschlichen Skelettmuskelproben war ein höherer Nüchterninsulinspiegel mit einer geringeren Expression der Boten-RNA von INSR, dem Gen des Insulinrezeptors, assoziiert. Die Assoziation beim Menschen beweist keine Kausalität; jedoch reduzierte eine längere Insulinexposition in murinen Myotuben das Insr-Gen, den Rezeptor auf der Zelloberfläche und die Gesamtmenge des Rezeptors, wodurch die akute AKT-Signalübertragung abgeschwächt wurde. Das Ergebnis vervollständigt das Bild, indem es einen möglichen weiteren Ort der Desensibilisierung aufzeigt, wobei der direkte kausale Zusammenhang vor allem aus den Zell- und Tierversuchen abgeleitet wird [4].
Widersprüchliche Belege
Ein relevantes, aber nicht vollständig übertragbares Ergebnis stammt aus einem Experiment an murinen C2C12-Zellen. Die chronische Insulinexposition während der Differenzierung verringerte die akute Phosphorylierung von AKT sowie die insulinestimulierte Glukoseaufnahme. In bereits differenzierten Myotuben veränderte dieselbe chronische Exposition jedoch nicht die Phosphorylierung von AKT, obwohl die Expression einiger metabolischer Gene, einschließlich GLUT4 und Hexokinase II, reduziert wurde [5].
Dieser Befund widerlegt das Ergebnis der analysierten Studie nicht, zeigt jedoch, dass die Wirkung von persistentem Insulin vom Zelltyp, dem Reifungsstadium, der Spezies und den experimentellen Bedingungen abhängt. Insbesondere kann eine Verringerung der AKT-Signalübertragung nicht in jedem Muskelmodell, das erhöhtem Insulin ausgesetzt ist, als unvermeidlich angesehen werden. In den hier ausgewählten Studien am Menschen wurden keine direkt widersprüchlichen Belege von ausreichender Relevanz identifiziert; dies beweist jedoch nicht das Fehlen gegenteiliger Ergebnisse.
Zusammenfassende Tabelle der Belege
Die Tabelle unterscheidet zwischen der im Review behandelten Publikation und unabhängigen Forschungsarbeiten und fasst zusammen, inwieweit jede einzelne zur Darstellung im Buch beiträgt.
| Referenz | Studientyp | Population oder Modell | Hauptergebnis | Richtung der Evidenz | Stärke der Evidenz |
|---|---|---|---|---|---|
| Originalstudie | In-vitro-Zellkultur | Menschliche Skelettmuskelzellen von gesunden Spendern | Drei Tage Insulin reduzierten die Glukoseaufnahme sowie die akute Phosphorylierung von IRS-1 und AKT. | direkte Bestätigung | moderat |
| [1] | Experimentell am Menschen | 15 gesunde junge Menschen | 72–96 Stunden physiologische Hyperinsulinämie reduzierten die Insulinsensitivität, insbesondere die Glykogensynthese. | direkte Bestätigung | moderat |
| [2] | Experimentell am Menschen | 20 gesunde Erwachsene | 24–72 Stunden Hyperinsulinämie reduzierten die Aktivierung der Glykogensynthase und den nicht-oxidativen Glukosestoffwechsel. | direkte Bestätigung | moderat |
| [3] | Zellkultur | Drei Wochen lang kultivierte menschliche Myoblasten | Hohe Insulinkonzentrationen verhinderten den akuten Anstieg der IRS-1/PI3K/AKT-Signalübertragung und des Glukosetransports. | direkte Bestätigung | moderat |
| [4] | Transkriptomische Meta-Analyse, Zell- und Tiermodelle | Über 450 menschliche Muskelproben; Myotuben und Mäuse | Höheres Nüchterninsulin war mit geringerem INSR assoziiert; anhaltende Insulineinwirkung reduzierte den Rezeptor und schwächte AKT in experimentellen Modellen ab. | indirekte Bestätigung | moderat |
| [5] | Zellkultur | Differenzierende murine C2C12-Zellen oder Myotuben | Der Effekt auf AKT war während der Differenzierung vorhanden, jedoch nicht in bereits ausgereiften Myotuben. | widersprüchliche Evidenz | vorläufig |
Bestätigung der Evidenz
Aussage im Buch
Im Abschnitt 3.5 des Buches „Die Wahl zu leben in Gesundheit oder Krankheit“ von Dr. A. Colonnese und R. Panzironi wird festgestellt, dass menschliche Muskelzellen nach einer dreitägigen Insulinexposition eine verminderte Reaktion zeigen: Die Glukoseaufnahme sowie die Phosphorylierung von IRS-1 und AKT nehmen ab. Die gleichzeitige Verringerung von TNF-a und das Fehlen signifikanter Veränderungen bei ausgewählten Lipid- und Mitochondrienmarkern deuten darauf hin, dass das Modell nicht das gesamte entzündliche und lipotoxische Umfeld von Diabetes abbildet.
Anhaltende Insulinexposition → Abschwächung von IRS-1 und AKT → verringerte Glukoseaufnahme/-verwertung im Muskel → Insulindesensibilisierung
Die in der Evidenzprüfung untersuchte Publikation wurde im Buch verwendet, um die folgende Passage zu belegen: In menschlichen Muskelzellen kann eine längere Exposition gegenüber Insulin die Reaktion auf eine erneute Insulinstimulation verringern, indem die IRS-1/AKT-Signalübertragung und die Glukoseaufnahme abgeschwächt werden, ohne dass das Modell einen Anstieg von TNF-a oder Veränderungen der untersuchten Lipid- und Mitochondrienmarker erfordert.
Die Übereinstimmung zwischen der Studie und dem Abschnitt ist für das zelluläre Segment der Kette direkt. Die analysierte Publikation beobachtet in menschlichen Muskelzellen eine koordinierte Reduktion der Signalübertragung und der Glukoseaufnahme nach längerer Insulinexposition. Unabhängige Studien am Menschen zeigen, dass ein physiologischer und anhaltender Anstieg von Insulin die insulin-stimulierte Glukoseverwertung verringern kann, wobei sich der Defekt vor allem auf die Glykogensynthese im Muskel konzentriert [1,2].
Die mechanistische Konvergenz wird durch menschliche Myoblasten gestärkt, bei denen ein hoher Insulinspiegel die Fähigkeit einer erneuten Stimulation zur Aktivierung von IRS-1, PI3K und AKT sowie zur Steigerung des Glukosetransports abschwächt [3]. Eine weitere Studie legt nahe, dass eine längere Exposition auch die Expression des Insulinrezeptors verringern kann: Dieser Teil wird durch Assoziationen in menschlichen Proben sowie durch kausale Experimente an Zellen und Mäusen gestützt [4].
Der Satz im Buch über das Fehlen des gesamten entzündlichen und lipotoxischen Umfelds ist präzise zu lesen. Die Originalstudie zeigt lediglich, dass TNF-a abnimmt und dass einige ausgewählte Marker in ihrem zellulären System unverändert bleiben; sie beweist nicht, dass Entzündungen und Lipotoxizität bei Diabetes irrelevant sind. Zudem erinnert das Ausbleiben eines Effekts auf AKT in bereits ausgereiften murinen Myotuben daran, dass die Desensibilisierung vom experimentellen Kontext abhängt [5].
Gesamtgrad der Bestätigung
STARKE BESTÄTIGUNG
Der zentrale Schritt ist direkt in der menschlichen Zellstudie dokumentiert und wird durch unabhängige Experimente am Menschen gestützt, die eine verringerte Insulinantwort bei anhaltender Hyperinsulinämie zeigen. Die molekularen Nachweise zu IRS-1 und AKT bleiben vorwiegend zellulärer Natur, und die Variabilität zwischen den Modellen erfordert Vorsicht bei der Verallgemeinerung.
Schlussfolgerungen
Die analysierte Studie stützt direkt die Annahme, dass eine verlängerte Insulinexposition zu einer verringerten Insulinantwort in menschlichen Muskelzellen führen kann, was mit einer geringeren Aktivierung von IRS-1 und AKT sowie einer reduzierten Glukoseaufnahme einhergeht. Diese Beobachtung steht im Einklang mit Experimenten am Menschen, die nach einer anhaltenden physiologischen Hyperinsulinämie eine verminderte Glukoseverwertung und eine geringere Glykogensynthese zeigen.
Die Argumentation des Buches wird somit durch das Konzept eines möglichen Selbstverstärkungskreislaufs zwischen Hyperinsulinämie und Insulinresistenz gut gestützt. Die Bestätigung ist für die muskuläre und allgemeine metabolische Reaktion am stärksten, während einige molekulare Details sowie das Fehlen eines entzündlichen oder lipotoxischen Milieus spezifisch für das Zellmodell bleiben. Daraus ergibt sich weder eine alleinige Erklärung für Diabetes noch eine direkte therapeutische Indikation.
Gesamtbewertung
Die Darstellung ist gut belegt: Eine verlängerte Hyperinsulinämie kann die Insulinantwort im Muskel verringern, was durch experimentelle Bestätigungen am Menschen sowie auf zellulärer Ebene untermauert wird. Der IRS-1/AKT-Mechanismus ist vor allem auf zellulärer Ebene bestätigt. Die Unterschiede zwischen den Modellen und den Expositionsbedingungen machen Vorsicht erforderlich, wenn jedes Detail auf die gesamte menschliche Pathophysiologie übertragen wird.
Quellen
[1] Effect of sustained physiologic hyperinsulinaemia and hyperglycaemia on insulin secretion and insulin sensitivity in man
[2] Physiological hyperinsulinemia impairs insulin-stimulated glycogen synthase activity and glycogen synthesis
[3] Continually high insulin levels impair Akt phosphorylation and glucose transport in human myoblasts
[4] Human and mouse muscle transcriptomic analyses identify insulin receptor mRNA downregulation in hyperinsulinemia‐associated insulin resistance
Redaktioneller Hinweis
Künstliche Intelligenz wurde ausschließlich als Hilfsmittel zur redaktionellen und dokumentarischen Unterstützung eingesetzt. Alle Inhalte, Interpretationen, bibliografischen Angaben und Schlussfolgerungen wurden vom Autor geprüft, überarbeitet und freigegeben, der die volle wissenschaftliche Verantwortung dafür übernimmt.
Das Manuskript wurde zudem vor der Veröffentlichung einer unabhängigen Begutachtung durch Fachkollegen (Peer Review) unterzogen.
Um größtmögliche Transparenz zu gewährleisten, ist die vollständige Chronik des Artikels — einschließlich der Daten von Einreichung, Begutachtung, Annahme und Veröffentlichung sowie Informationen zum Peer-Review-Verfahren — auf der eigens dafür vorgesehenen Seite zur Artikelhistorie verfügbar.