
Scientific Book

Glykämische Variabilität und Veränderungen im Vorfeld eines Diabetes

Die Glukoseregulation hängt vom Zusammenspiel zwischen der Insulinsekretion der pankreatischen β-Zellen, der hepatischen Insulin-Clearance und der Empfindlichkeit der Gewebe gegenüber dem Hormon ab. Glykämische Variabilität, Hyperinsulinämie und Insulinresistenz beschreiben unterschiedliche, aber eng miteinander verknüpfte Phänomene, die bereits auftreten können, bevor offensichtliche Veränderungen des Blutzuckerspiegels sichtbar werden. Im Buch «Die Wahl zu leben in Gesundheit oder Krankheit» analysieren Dr. A. Colonnese und R. Panzironi diese Mechanismen, um die Entwicklung metabolischer Störungen und deren Auswirkungen auf die Gesundheit zu verstehen.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Glykämische Variabilität und Veränderungen im Vorfeld eines Diabetes. Die Wahl zu leben in Gesundheit oder Krankheit. DOI: 10.68559/lsh.libro.3.de. https://lifesciencehub.info/de/die-wahl-zu-leben-in-gesundheit-oder-krankheit/glykaemische-variabilitaet-und-veraenderungen-im-vorfeld-eines-diabetes
Die Wahl zu leben in Gesundheit oder Krankheit · ISBN 979-12-82692-06-9

DOI 10.68559/lsh.libro.3.de

  • Veröffentlichung 05/11/2026
  • Aktualisierung 06/11/2026
  • GLYKÄMISCHE VARIABILITÄT
  • Β-ZELL-FUNKTION
  • HEPATISCHE CLEARANCE
  • HYPERINSULINÄMIE
  • INSULINRESISTENZ
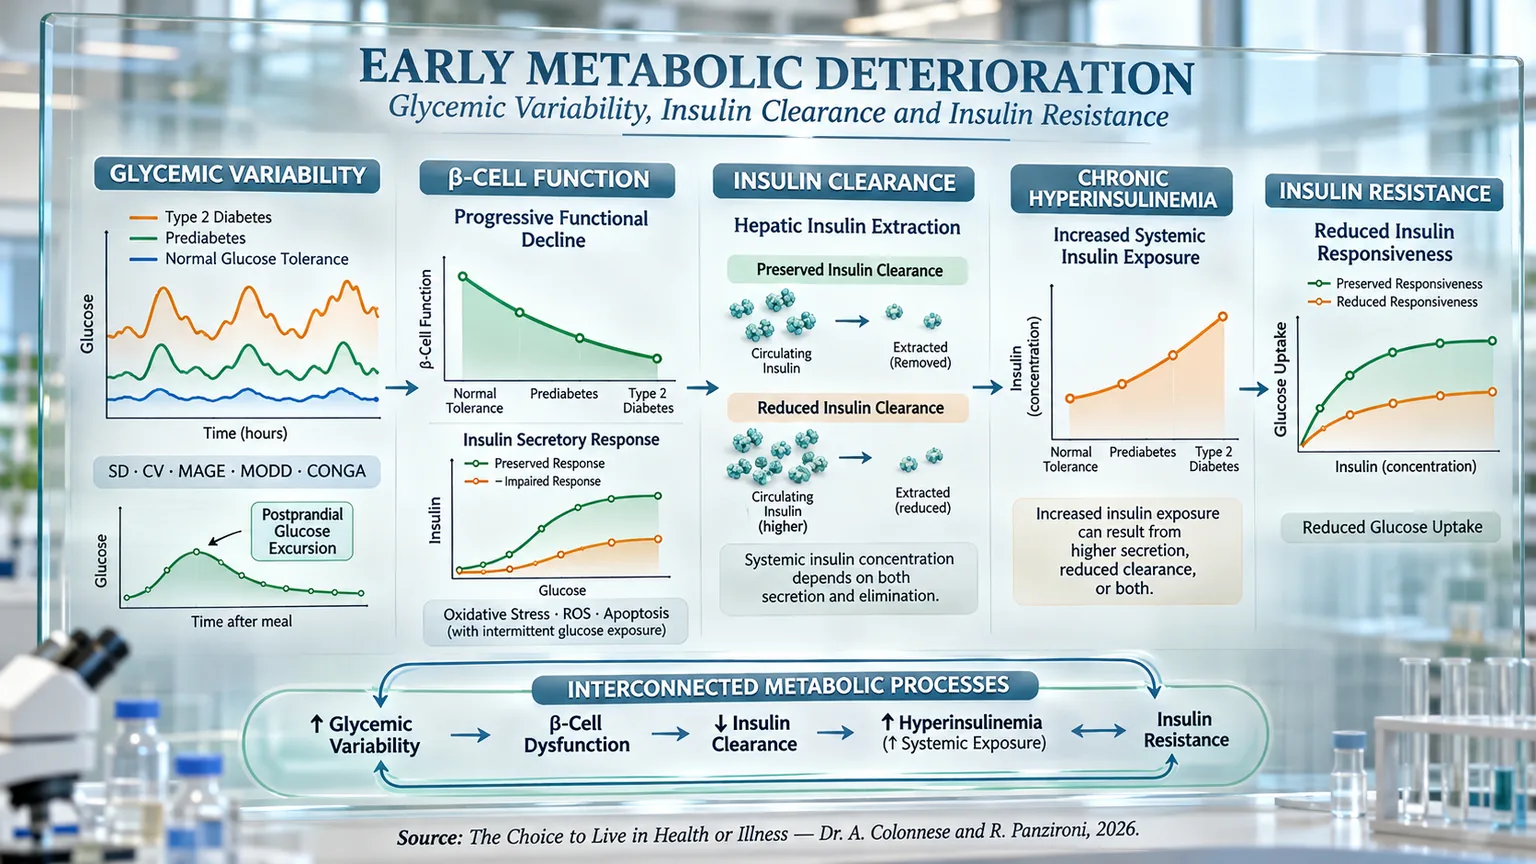
Wissenschaftliche Übersicht mit fünf Abschnitten, Grafiken und Pfeilen zwischen glykämischer Variabilität, Beta-Zell-Funktion, Insulin-Clearance, Hyperinsulinämie und Insulinresistenz.
Die Infografik verknüpft «Glycemic Variability», den Rückgang der «β-Cell Function», eine reduzierte «Insulin Clearance», «Chronic Hyperinsulinemia» und «Insulin Resistance»: Grafiken zu postprandialen Schwankungen, Sekretion, hepatischer Extraktion und Glukoseaufnahme beschreiben miteinander verbundene Stoffwechselprozesse, die einem Diabetes vorausgehen können, noch bevor deutliche glykämische Veränderungen auftreten, und die sich gegenseitig verstärken.

ABSTRACT

Stoffwechselstörungen können dem Auftreten einer manifesten Hyperglykämie um Jahre vorausgehen, bedingt durch miteinander verknüpfte Veränderungen der glykämischen Variabilität, der Pankreasfunktion und des Insulinmetabolismus. Im Buch „Die Wahl zu leben in Gesundheit oder Krankheit“ analysieren Dr. A. Colonnese und R. Panzironi diese Prozesse und beleuchten die Grenzen einer Beurteilung, die sich ausschließlich auf den konventionellen Blutzuckerspiegel stützt.

Das kontinuierliche Glukosemonitoring ermöglicht es, glykämische Schwankungen anhand von Indikatoren wie SD, CV, MAGE, MODD und CONGA zu beschreiben. Eine erhöhte Variabilität, insbesondere postprandial, kann sich bereits vor einem manifesten Diabetes zeigen und mit oxidativem Stress, Entzündungen, endothelialer Dysfunktion und vaskulären Komplikationen einhergehen. Auch ein erhöhter Blutzuckerspiegel eine Stunde nach einem OGTT kann auf frühe Veränderungen der β-Zell-Funktion und der Insulinsensitivität hinweisen.

Die sekretorische Kapazität der Bauchspeicheldrüse muss in Relation zur Gewebesensitivität interpretiert werden, wobei Parameter wie der Dispositionsindex zu berücksichtigen sind. Experimentelle Studien deuten zudem darauf hin, dass intermittierende Glukoseschwankungen die Produktion von ROS, die Lipidperoxidation und die Apoptose von β-Zellen stärker verstärken können als ein Zustand stabiler Hyperglykämie. Parallel dazu hängt die systemische Insulinkonzentration nicht nur von der pankreatischen Sekretion ab, sondern auch von der hepatischen Clearance. Eine Verringerung dieser Clearance kann signifikanten Sekretionssteigerungen vorausgehen und ist mit Adipositas, Fettleber und metabolischem Risiko assoziiert.

Hyperinsulinämie erweist sich somit als ein Phänomen, das potenziell aus einer erhöhten Sekretion, einer verringerten Elimination oder beidem resultiert. Eine persistierende Insulinexposition kann zudem die zelluläre Antwort durch Veränderungen des Insulinrezeptors und der IRS-1/PI3K/AKT-Signalwege abschwächen, was zu einem möglichen wechselseitigen Kreislauf mit der Insulinresistenz beiträgt.

Das Fortschreiten dieses Krankheitsbildes folgt nicht notwendigerweise einer einheitlichen Sequenz: Der relative Beitrag von Sekretion und Clearance variiert je nach Stoffwechsellage, während sich die Pankreasfunktion im Laufe der Zeit progressiv verschlechtern kann. Diese Perspektive integriert glykämische Variabilität, β-Zell-Degeneration und Insulin-Clearance in einen dynamischen Prozess und unterstreicht, wie wichtig es ist, metabolische Veränderungen frühzeitig zu erkennen, bevor diagnostische Schwellenwerte für eine Hyperglykämie erreicht werden.

Bevor offensichtliche glykämische Veränderungen oder eine Diabetes-Diagnose auftreten, kann sich das metabolische Gleichgewicht auf weitaus subtilere Weise verändern. Der Blutzuckerspiegel ist tatsächlich nur das Endergebnis eines komplexen Regulationsnetzwerks, an dem die Insulinausschüttung, die Fähigkeit der β-Zellen der Bauchspeicheldrüse, sich an die Bedürfnisse des Organismus anzupassen, die Empfindlichkeit der Gewebe gegenüber Insulin sowie die Geschwindigkeit, mit der dieses Hormon aus dem Kreislauf entfernt wird, beteiligt sind. Um wirklich zu verstehen, wie sich Hyperinsulinämie, Insulinresistenz und in der Folge der Verlust der glykämischen Kontrolle entwickeln, ist es daher notwendig, nicht nur zu betrachten, wie viel Glukose im Blut vorhanden ist, sondern auch, wie sie im Zeitverlauf schwankt und welche Mechanismen es dem Körper ermöglichen, sie innerhalb physiologischer Grenzen zu halten.

In dieser Perspektive gewinnen die glykämische Variabilität und postprandiale Schwankungen an besonderer Bedeutung, da sie eine Verschlechterung der metabolischen Regulation frühzeitig aufdecken können, selbst wenn die Durchschnittswerte noch scheinbar normal sind. Parallel dazu ist es von grundlegender Bedeutung, die Rolle der β-Zellen der Bauchspeicheldrüse zu verstehen, deren Fähigkeit, die Insulinausschüttung an die Bedürfnisse des Organismus anzupassen, maßgeblich zur Aufrechterhaltung der Glukosehomöostase beiträgt. Zu diesem Gleichgewicht trägt zudem die Insulin-Clearance bei, insbesondere in der Leber, welche die Menge des für das periphere Gewebe tatsächlich verfügbaren Hormons reguliert.

Zusammengenommen ermöglichen diese Prozesse es, eine vereinfachte Sichtweise zu überwinden, in der der Anstieg des Blutzuckerspiegels, Hyperinsulinämie und Insulinresistenz isolierte oder starr sequenzielle Ereignisse darstellen. Vielmehr bilden sie voneinander abhängige Komponenten eines dynamischen Systems, in dem sich anfänglich kompensatorische Veränderungen schrittweise in Mechanismen verwandeln können, die den metabolischen Abbau vorantreiben. Die folgenden Abschnitte analysieren daher diese Progression, ausgehend von den Blutzuckerschwankungen über die Funktion der β-Zellen und die Insulin-Clearance bis hin zur bidirektionalen Beziehung zwischen Hyperinsulinämie und Insulinresistenz.

Die glykämische Variabilität

Die glykämische Variabilität beschreibt die Gesamtheit der Schwankungen der Glukosekonzentration im Blut, die im Laufe des Tages und zwischen verschiedenen Tagen auftreten. Im Gegensatz zum durchschnittlichen Blutzuckerspiegel oder dem glykierten Hämoglobin (HbA1c), die eine Momentaufnahme der Stoffwechselkontrolle über einen langen Zeitraum liefern, gibt die glykämische Variabilität Aufschluss darüber, wie stabil oder instabil der Glukoseverlauf im Alltag ist. Zwei Personen können denselben HbA1c-Wert aufweisen, aber grundlegend unterschiedliche glykämische Profile haben: eine Person mit relativ konstanten Werten und eine andere, die durch ständige hyperglykämische Spitzen und anschließende schnelle Abfälle des Blutzuckerspiegels gekennzeichnet ist. Dieser Unterschied, der allein durch den HbA1c-Wert unsichtbar bleibt, wird heute als immer wichtiger erachtet, da er es ermöglicht, Aspekte der Stoffwechselregulation zu erfassen, die herkömmlichen Laborindikatoren entgehen (Færch et al., 2018) [1]; (Rodbard, 2018) [10].

Eine gewisse Schwankung des Blutzuckerspiegels ist ein natürliches physiologisches Phänomen. Nach jeder Mahlzeit steigt der Glukosespiegel tendenziell an, was die Insulinausschüttung stimuliert, um dann allmählich wieder auf die Ausgangswerte zurückzukehren. Bei stoffwechselgesunden Menschen erfolgt dieser Prozess dank der effizienten Koordination zwischen Insulinausschüttung, Gewebeempfindlichkeit gegenüber Insulin und hepatischer Glukoseproduktion mit großer Präzision. Wenn diese Mechanismen an Effizienz verlieren, werden die Schwankungen zunehmend größer und anhaltender und treten bereits in den Phasen auf, die einem manifesten Diabetes vorausgehen (Wang et al., 2012) [2]; (Chen et al., 2013) [9].

Moderne Technologien zur kontinuierlichen Glukosemessung (Continuous Glucose Monitoring, CGM) haben die Erforschung dieses Phänomens revolutioniert. Im Gegensatz zu herkömmlichen punktuellen Blutzuckermessungen zeichnet das CGM Hunderte von Werten innerhalb von vierundzwanzig Stunden auf. Dies ermöglicht es, das gesamte tägliche glykämische Profil zu beobachten, Spitzen nach den Mahlzeiten, eventuelle Hypoglykämien, nächtliche Schwankungen und deren Wiederholbarkeit an den Folgetagen zu identifizieren. Aus diesen Aufzeichnungen werden zahlreiche mathematische Parameter abgeleitet, darunter die Standardabweichung (SD), die misst, wie stark die Werte vom Durchschnitt abweichen; der Variationskoeffizient (CV), der diese Streuung ins Verhältnis zum durchschnittlichen Blutzuckerspiegel setzt; die Mean Amplitude of Glycemic Excursions (MAGE), die das Ausmaß der wichtigsten glykämischen Schwankungen quantifiziert; der MODD, der die Variabilität zwischen aufeinanderfolgenden Tagen bewertet, sowie weitere Indizes wie CONGA und HBGI, von denen jeder spezifische Aspekte der glykämischen Stabilität beschreiben kann (Færch et al., 2018) [1]; (Rodbard, 2018) [10].

Die Bedeutung der glykämischen Variabilität wird deutlich, wenn man betrachtet, wie sie sich entlang des gesamten Stoffwechselkontinuums entwickelt. In einer Studie an 162 Probanden, die drei Tage lang kontinuierlich mittels CGM überwacht wurden, konnte gezeigt werden, dass die glykämischen Schwankungen progressiv zunehmen, wenn man von einer normalen Glukosetoleranz über eine gestörte Glukoseregulation bis hin zu einem neu diagnostizierten Typ-2-Diabetes übergeht. Bereits bei Personen mit Prädiabetes waren die Standardabweichung, die maximale Amplitude der glykämischen Schwankungen und der MAGE-Wert im Vergleich zu normoglykämischen Individuen signifikant erhöht. Bei Patienten mit Diabetes wurden diese Veränderungen noch ausgeprägter und gingen mit stärkeren postprandialen Schwankungen, höheren nächtlichen Blutzuckerwerten und einer größeren Variabilität zwischen aufeinanderfolgenden Tagen einher. Die Studie verdeutlichte zudem starke Korrelationen zwischen den verschiedenen Variabilitätsmetriken, was darauf hindeutet, dass sie unterschiedliche Manifestationen desselben fortschreitenden Verfalls der Stoffwechselkontrolle darstellen (Wang et al., 2012) [2].

Dieser Verlauf scheint eng mit der Verschlechterung der Funktion der pankreatischen β-Zellen verbunden zu sein. Forscher untersuchten 220 Probanden über das gesamte Spektrum der Glukosetoleranz hinweg, von der Normoglykämie bis zum manifesten Diabetes, und zeigten, dass alle Indizes der glykämischen Variabilität parallel zur Verringerung des oralen Dispositionsindex ansteigen – einem Parameter, der die Sekretionskapazität der β-Zellen und die Insulinsensitivität integriert. Mit anderen Worten: Während die Bauchspeicheldrüse die Fähigkeit verliert, die Insulinresistenz zu kompensieren, werden die glykämischen Schwankungen immer ausgeprägter. Alle Variabilitätsindizes, einschließlich SD, MAGE, MODD, CONGA und HBGI, zeigten eine signifikante inverse Korrelation mit dem oralen Dispositionsindex, was darauf hindeutet, dass der Verlust der β-Zell-Funktion einer der wichtigsten pathophysiologischen Motoren der zunehmenden glykämischen Instabilität darstellt (Chen et al., 2013) [9].

Blutzuckerschwankungen sind jedoch nicht nur eine Folge der Stoffwechselverschlechterung, sondern scheinen deren Auftreten auch vorwegzunehmen. Die prospektive AEGIS-Studie begleitete sechs Jahre lang 497 anfangs nicht-diabetische Probanden und zeigte, dass diejenigen, die später einen Diabetes entwickelten, bereits zum Zeitpunkt der Aufnahme eine höhere glykämische Variabilität aufwiesen als die Teilnehmer, die normoglykämisch blieben. Unter allen analysierten Metriken erwies sich die Standardabweichung als der beste Prädiktor für das zukünftige Auftreten der Krankheit. Auch der Variationskoeffizient und der MAGE-Wert waren signifikant mit der zukünftigen Diabetesentwicklung assoziiert, was darauf hindeutet, dass die glykämische Instabilität ein sehr frühes Signal für den Verlust der Glukosehomöostase darstellen könnte (Rodríguez García et al., 2025) [6].

Das Interesse an der glykämischen Variabilität ergibt sich auch aus der Tatsache, dass sie eigene biologische Effekte ausüben könnte, die unabhängig vom einfachen durchschnittlichen Blutzuckerspiegel sind. Verschiedene experimentelle Studien deuten darauf hin, dass der ständige Wechsel zwischen hyperglykämischen Spitzen und abrupten Abfällen des Blutzuckerspiegels eine stärkere Produktion reaktiver Sauerstoffspezies begünstigt als eine stabile Hyperglykämie, was oxidativen Stress, endotheliale Dysfunktion, die Aktivierung entzündlicher Prozesse und Veränderungen der Thrombozytenaktivität fördert. Parallel dazu führen hypoglykämische Episoden zur Aktivierung des sympathischen Nervensystems mit Freisetzung von Katecholaminen, erhöhter Herzarbeit und Zunahme der systemischen Entzündung. Obwohl der unabhängige Beitrag der glykämischen Variabilität im Vergleich zum durchschnittlichen Blutzuckerspiegel weiterhin Gegenstand der Forschung ist, legt die Gesamtheit der Erkenntnisse nahe, dass die Begrenzung solcher Schwankungen ein zusätzliches Ziel der Stoffwechselkontrolle darstellen könnte (Suh und Kim, 2015) [7]; (Zhou et al., 2020) [8].

Im Einklang mit diesen Mechanismen haben zahlreiche Beobachtungsstudien eine hohe glykämische Variabilität mit einem höheren Risiko für mikrovaskuläre und makrovaskuläre Komplikationen in Verbindung gebracht. Größere Schwankungen korrelieren mit dem Fortschreiten der diabetischen Retinopathie, Nephropathie und Neuropathie (die wichtigsten mit der Diabeteserkrankung verbundenen Pathologien) sowie mit einer schlechteren kardiovaskulären Prognose, erhöhter arterieller Steifigkeit, karotiden Umbauprozessen, Herzinsuffizienz, Myokardinfarkt, Schlaganfall und einer erhöhten Mortalität durch alle Ursachen. Darüber hinaus stellt die glykämische Variabilität einen der besten Prädiktoren für das Risiko schwerer Hypoglykämien dar, oft besser als der HbA1c-Wert allein, was bestätigt, dass die Stoffwechselkontrolle nicht ausschließlich vom Durchschnittswert des Blutzuckers abhängt, sondern auch von dessen Stabilität im Zeitverlauf (Gerich, 2007) [3]; (Suh und Kim, 2015) [7]; (Zhou et al., 2020) [8].

Besonders interessant ist der Beitrag der postprandialen glykämischen Schwankungen. Bei der Analyse der Daten der ADAG-Studie wurde beobachtet, dass bei Personen ohne Diabetes der Blutzuckerspiegel nach den Mahlzeiten die wichtigste glykämische Determinante des HbA1c darstellt, während beim Typ-2-Diabetes der präprandiale und der postprandiale Blutzuckerspiegel nahezu gleichermaßen zur gesamten glykämischen Kontrolle beitragen. Zudem nimmt das Gewicht der glykämischen Faktoren bei der Bestimmung des HbA1c mit der Verschlechterung der Stoffwechsellage progressiv zu, während bei normoglykämischen Personen ein relevanter Anteil der HbA1c-Variabilität weiterhin von biologischen Faktoren abhängt, die nicht direkt mit dem Glukosespiegel korrelieren (Færch et al., 2018) [1]. Analog dazu unterstreicht eine Übersichtsarbeit aus dem Jahr 2007, dass postprandiale Blutzuckerspitzen die vorherrschende Komponente der täglichen glykämischen Variabilität darstellen und dass ihre Überwachung klinisch relevante Informationen liefern kann, die allein durch den Nüchternblutzucker oder den HbA1c-Wert nicht zu gewinnen sind (Gerich, 2007) [3].

Diese Erkenntnisse haben die Entwicklung von Ernährungsstrategien gefördert, die speziell darauf ausgerichtet sind, glykämische Schwankungen zu reduzieren. Eine randomisierte Crossover-Studie an jungen, gesunden Frauen hat gezeigt, dass die Aufteilung der Kohlenhydratzufuhr auf fünf kleine Mahlzeiten pro Tag, die jeweils nach Gemüse und Proteinen verzehrt werden, den MAGE-Wert, die postprandialen Blutzuckerspitzen, die inkrementelle Fläche unter der Blutzuckerkurve und die Zeit, in der der Wert über 140,4 mg/dL lag, im Vergleich zum herkömmlichen Schema mit drei Mahlzeiten signifikant reduziert. Zu den möglichen Mechanismen gehören die Verringerung der glykämischen Last jeder Mahlzeit, die durch Ballaststoffe induzierte Verlangsamung der Magenentleerung, die stärkere Sekretion von Inkretinen und der sogenannte „Second-Meal-Effekt“, der die Insulinantwort auf nachfolgende Mahlzeiten verbessert (Higuchi et al., 2025) [4].

Ähnliche Ergebnisse zeigen sich auch bei Patienten mit Typ-2-Diabetes. In einer zwölfwöchigen randomisierten klinischen Studie konnten Forscher nachweisen, dass eine Ernährung, die reich an Lebensmitteln mit langsam verdaulicher Stärke ist, den MAGE-Wert, die Standardabweichung, den Variationskoeffizienten, den CONGA- und den MODD-Wert im Vergleich zu einer Ernährung mit schnell verdaulicher Stärke signifikant reduziert. Die Intervention war mit einer hohen Adhärenz von 96 % und einem Trend zu einer besseren HbA1c-Kontrolle verbunden, was darauf hindeutet, dass einfache Änderungen in der Qualität der Kohlenhydrate konkret zur Stabilisierung des glykämischen Profils beitragen können, ohne dass komplexe Eingriffe erforderlich sind (Chisbert et al., 2025) [5].

Zusammengenommen zeigen diese Erkenntnisse, dass sich die moderne Bewertung des Glukosestoffwechsels nicht mehr nur auf den durchschnittlichen Blutzuckerspiegel beschränken kann. Zu verstehen, wie stark der Glukosespiegel im Laufe des Tages schwankt, ermöglicht es, den Verfall der β-Zell-Funktion frühzeitig zu erfassen, Personen mit einem höheren Risiko für die Entwicklung von Diabetes zu identifizieren, das Komplikationsrisiko abzuschätzen und die Wirksamkeit von Ernährungs- und Therapieinterventionen präziser zu überwachen. Die Überwachung der glykämischen Variabilität ersetzt daher nicht die Nüchternblutzuckeranalysen oder den HbA1c-Wert, sondern ergänzt sie und bietet eine wesentlich dynamischere und physiologisch genauere Sicht auf die Stoffwechselkontrolle.

Die postprandiale glykämische Variabilität

Während die glykämische Variabilität die Glukoseschwankungen im Tagesverlauf beschreibt, stellt ihre postprandiale Komponente wahrscheinlich die früheste Manifestation von Störungen des Glukosestoffwechsels dar. Nach einer Mahlzeit muss der Organismus eine komplexe physiologische Reaktion koordinieren, die die Magenentleerung, die intestinale Glukoseaufnahme, die Sekretion von Inkretinen, die rasche Insulinfreisetzung durch die pankreatischen β-Zellen, die Hemmung der hepatischen Glukoseproduktion sowie die periphere Glukoseaufnahme durch Muskeln und Fettgewebe umfasst. Wenn auch nur einer dieser Mechanismen an Effizienz verliert, ist die erste beobachtbare Konsequenz häufig ein übermäßiger Blutzuckeranstieg nach der Mahlzeit, während der Nüchternblutzucker noch völlig normal sein kann (Tfayli et al., 2011) [11]; (Giosuè et al., 2026) [16].

In den letzten Jahren ist das Interesse an der Glukosekonzentration eine Stunde nach einem oralen Glukosetoleranztest (OGTT) gestiegen. Traditionell wird der Test ausschließlich unter Berücksichtigung des Nüchternblutzuckers und des Wertes nach zwei Stunden interpretiert; zahlreiche Belege zeigen jedoch, dass dieser Ansatz Gefahr läuft, einen signifikanten Anteil an Personen zu übersehen, die zwar nach konventionellen Diagnosekriterien noch normoglykämisch sind, aber bereits wichtige metabolische Veränderungen aufweisen. Insbesondere identifiziert ein Blutzuckerwert nach einer Stunde von 155 mg/dL oder mehr eine Untergruppe, die ein deutlich höheres Risiko für die Entwicklung eines Typ-2-Diabetes aufweist. Dies deutet darauf hin, dass die pathophysiologischen Veränderungen bereits lange vor dem Auftreten eines nach traditionellen Kriterien diagnostizierten Prädiabetes begonnen haben (Jagannathan et al., 2016) [13]; (Nie et al., 2025) [15].

Der erste betroffene Mechanismus scheint der fortschreitende Verlust der Funktionsfähigkeit der pankreatischen β-Zellen zu sein. In einer Studie aus dem Jahr 2011 an jungen, übergewichtigen und adipösen Nicht-Diabetikern wurde gezeigt, dass Probanden mit einem Ein-Stunden-Blutzuckerwert über dem Schwellenwert von 155 mg/dL einen signifikant niedrigeren Dispositionsindex aufwiesen als Gleichaltrige mit niedrigeren Werten, unabhängig von der Klassifizierung der Glukosetoleranz. Der Dispositionsindex, der die Insulinsekretion mit der Insulinsensitivität integriert, erwies sich zudem als Hauptdeterminante des Ein-Stunden-Blutzuckers und erklärte etwa ein Fünftel seiner Variabilität. Dies bedeutet, dass ein übermäßiger postprandialer Blutzuckeranstieg bereits eine reduzierte Fähigkeit der β-Zellen widerspiegelt, den Insulinbedarf angemessen zu kompensieren, selbst wenn der Nüchternblutzucker und der Wert nach zwei Stunden noch im Normalbereich liegen (Tfayli et al., 2011) [11].

Diese Beobachtungen wurden in verschiedenen Populationen bestätigt. Einige Forscher verglichen Probanden mit normaler Glukosetoleranz, aber erhöhtem Ein-Stunden-Blutzucker mit Personen mit normalem Ein-Stunden-Blutzucker sowie mit Patienten mit gestörter Glukosetoleranz (IGT). Obwohl die Insulinsensitivität zwischen den beiden normoglykämischen Gruppen im Wesentlichen vergleichbar war, waren die Indizes für die β-Zell-Funktion, wie der orale Dispositionsindex und der ISSI-2, bei den Probanden mit erhöhtem Ein-Stunden-Blutzucker signifikant reduziert und erreichten Werte, die praktisch identisch mit denen von Patienten mit IGT waren. Mit anderen Worten: Diagnostisch scheinbar gesunde Personen wiesen bereits eine Pankreasfunktion auf, die der von als prädiabetisch eingestuften Patienten entsprach (Oh et al., 2015) [12].

Eine Studie im klinischen Alltag hat dieses Konzept weiter gestärkt. Forscher beobachteten, dass Probanden mit normaler Glukosetoleranz, aber einem Blutzuckerwert von über 155 mg/dL nach einer Stunde, eine signifikante Reduktion der Insulinsensitivität und eine Beeinträchtigung der β-Zell-Funktion zeigten, die denen bei Prädiabetes entsprachen. Die Autoren betonen, dass etwa 40 % der Personen, die später einen Diabetes entwickeln, anfangs eine normale Glukosetoleranz gemäß konventioneller Kriterien aufweisen. Die einfache Einführung des Ein-Stunden-Blutzuckerwerts in die Interpretation des OGTT würde es ermöglichen, viele dieser Personen frühzeitig zu identifizieren und die Chance zu bieten, einzugreifen, solange der metabolische Schaden noch reversibel ist (Jagannathan et al., 2016) [13].

Noch solidere Belege stammen aus einer Beobachtungsstudie mit über 9.400 Personen mit Diabetesrisiko. Forscher zeigten, dass fast 40 % der als normaltolerant eingestuften Probanden in Wirklichkeit einen Ein-Stunden-Blutzuckerwert von über 155 mg/dL aufwiesen. In dieser Population war die β-Zell-Funktion um mehr als 50 % reduziert, während der Rückgang der Insulinsensitivität vergleichsweise geringer ausfiel. Die frühe Insulinsekretion zeigte eine deutliche Beeinträchtigung, und die Blutzucker- sowie Insulinkurven waren überraschend ähnlich zu denen bei Personen mit gestörtem Nüchternblutzucker. Diese Daten legen nahe, dass der Verlust der β-Zell-Funktion zumindest in den frühen Stadien der Erkrankung ein dominantes Ereignis gegenüber dem Einsetzen einer ausgeprägten Insulinresistenz darstellen könnte, was den postprandialen Blutzucker zu einem äußerst sensiblen Indikator für eine frühe metabolische Verschlechterung macht (Nie et al., 2025) [15].

Die Bedeutung der postprandialen Blutzuckerantwort wird durch moderne Technologien zur kontinuierlichen Glukosemessung (CGM) weiter untermauert. Unter Verwendung von CGM identifizierte eine Studie aus dem Jahr 2026 drei verschiedene Profile der Blutzuckerantwort nach einer standardisierten Mahlzeit bei Patienten mit Typ-2-Diabetes. Die Gruppe mit den höchsten Blutzuckerspitzen und der langsamsten Normalisierung des Blutzuckers wies gleichzeitig eine reduzierte β-Zell-Funktion und eine stärkere Insulinresistenz auf. Im Gegensatz dazu zeigten Probanden mit einer effektiveren frühen Insulinantwort einen schnelleren Anstieg und Abfall des Blutzuckers, eine geringere Blutzuckerspitze und eine bessere Pankreasfunktion. Ein besonders interessanter Aspekt ist, dass diese unterschiedlichen Profile nicht durch gängige klinische Merkmale wie Alter, Body-Mass-Index oder Krankheitsdauer erkennbar waren, sondern erst durch die Analyse der Dynamik des postprandialen Blutzuckers deutlich wurden. Dies deutet darauf hin, dass die mittels CGM gewonnenen Blutzuckerkurven nicht einfach nur eine Aufzeichnung der Glukosespiegel darstellen, sondern eine echte "metabolische Signatur" bilden, die die zugrunde liegenden pathophysiologischen Mechanismen widerspiegelt und den Weg für zunehmend personalisierte Therapiestrategien ebnen kann (Giosuè et al., 2026) [16].

Die klinische Bedeutung postprandialer Schwankungen findet zudem Bestätigung in einer Studie aus dem Jahr 2018, in der Daten aus fünf anderen klinischen Phase-III-Studien zusammengeführt wurden. Die Autoren beobachteten, dass die tägliche glykämische Variabilität, deren dominierende Komponente die postprandialen Schwankungen darstellen, die Hauptdeterminante sowohl für das glykierte Hämoglobin (HbA1c) als auch für den durchschnittlichen täglichen Blutzuckerwert ist, unabhängig von der Diabetesform und dem gewählten Therapieregime. Zudem war die Verringerung der täglichen Variabilität mit einer besseren metabolischen Kontrolle und einem geringeren Hypoglykämierisiko assoziiert, was darauf hindeutet, dass die Stabilisierung der Blutzuckerschwankungen nach den Mahlzeiten nicht nur ein physiologisches Ziel, sondern auch ein wichtiges therapeutisches Ziel darstellt (Luo et al., 2018) [14].

Zusammengenommen verändern diese Erkenntnisse die Interpretation des postprandialen Blutzuckers grundlegend. Mehr als nur ein einfacher Wert, der nach einer Mahlzeit oder während eines oralen Glukosetoleranztests gemessen wird, stellt er ein privilegiertes Fenster dar, durch das die allerersten Veränderungen der metabolischen Physiologie beobachtet werden können. Der Anstieg des Ein-Stunden-Blutzuckers spiegelt den fortschreitenden Verlust der Fähigkeit der β-Zellen wider, zeitnah auf den Glukosereiz zu reagieren, sowie den zunehmenden Beitrag der Insulinresistenz. Die Bewertung der postprandialen glykämischen Variabilität ermöglicht es daher, Personen zu identifizieren, die zwar nach traditionellen Diagnosekriterien noch normoglykämisch sind, aber bereits einen tiefgreifend veränderten Stoffwechsel und ein signifikant erhöhtes Risiko für die Entwicklung von Typ-2-Diabetes und dessen Komplikationen in den Folgejahren aufweisen (Tfayli et al., 2011) [11]; (Oh et al., 2015) [12]; (Jagannathan et al., 2016) [13]; (Nie et al., 2025) [15].

Blutzuckerspiegel und β-Zell-Funktion

Der Zusammenhang zwischen Blutzuckerspiegel und der Funktion der pankreatischen β-Zellen lässt sich nicht allein durch die Schwellenwerte erklären, die zur Diagnose von Prädiabetes und Diabetes herangezogen werden. Der Blutzuckerspiegel steigt nämlich nicht plötzlich an, sobald ein bestimmter Wert überschritten wird, sondern verändert sich tendenziell schrittweise, während die für seine Kontrolle zuständigen Systeme an Effizienz verlieren. Die β-Zellen spielen bei diesem Gleichgewicht eine zentrale Rolle: Sie registrieren den Anstieg des Glukosespiegels und regulieren die Insulinausschüttung, damit die Glukoseproduktion der Leber begrenzt wird und die zirkulierende Glukose von den Geweben aufgenommen werden kann. Solange diese Reaktion angemessen bleibt, kann der Blutzuckerspiegel selbst bei bestehender Insulinresistenz innerhalb scheinbar normaler Grenzen gehalten werden. Wenn die Insulinausschüttung jedoch nicht mehr dem metabolischen Bedarf entspricht, beginnen die Blutzuckerwerte zu steigen – zunächst nur leicht und später bis hin zum Auftreten von Diabetes.

Um die Funktion der β-Zellen korrekt zu beurteilen, reicht es nicht aus, die absolute Menge des im Blut vorhandenen Insulins zu betrachten. Eine insulinresistente Person kann deutlich mehr Insulin produzieren als eine insulinempfindliche Person und dennoch eine im Verhältnis zum eigenen Bedarf unzureichende pankreatische Reaktion aufweisen. Die Insulinausschüttung muss daher im Verhältnis zum glykämischen Reiz und zur Insulinsensitivität interpretiert werden. Zu diesem Zweck werden Parameter wie der Dispositionsindex verwendet, der die Fähigkeit der Bauchspeicheldrüse beschreibt, die Insulinresistenz zu kompensieren. Eine Verringerung dieses Wertes zeigt an, dass die β-Zellen die Sekretion nicht mehr ausreichend steigern können, selbst wenn die Insulinämie (die Konzentration des zu einem bestimmten Zeitpunkt im Blut vorhandenen Insulins) noch erhöht erscheint.

Die „San Antonio“-Stoffwechselstudie hat deutlich gezeigt, dass die Verschlechterung der β-Zell-Funktion das gesamte Spektrum der Glukosetoleranz durchläuft. Bei der Analyse von normotoleranten Personen, Menschen mit eingeschränkter Glukosetoleranz und Patienten mit Typ-2-Diabetes beobachteten die Forscher einen progressiven umgekehrten Zusammenhang zwischen dem Zwei-Stunden-Blutzuckerwert und der Pankreasfunktion. Der Rückgang war bereits bei Personen mit formal normalen Blutzuckerwerten erkennbar: Werte nach zwei Stunden zwischen 101 und 119 mg/dL waren mit einer geringeren β-Zell-Funktion verbunden als niedrigere Werte, wobei sich die Situation bei Werten zwischen 121 und 139 mg/dL weiter verschlechterte. Die Beeinträchtigung setzte sich dann bei der Glukoseintoleranz fort und erreichte beim manifesten Diabetes ihren schwersten Grad (Gastaldelli et al., 2004) [17].

Eine normale Glukosetoleranz stellt daher keinen metabolisch einheitlichen Zustand dar. Zwei Personen mit einem Blutzuckerspiegel unterhalb der diagnostischen Schwelle können über sehr unterschiedliche β-Zell-Reserven verfügen. Die eine Person kann schnell auf den Glukosereiz reagieren, während die andere bereits einen signifikanten Teil ihrer Kompensationsfähigkeit verloren haben könnte. Der Blutzuckerspiegel wird zwar noch als normal eingestuft, aber die Bauchspeicheldrüse ist möglicherweise gezwungen, unter weniger günstigen Bedingungen und mit zunehmend reduzierten Anpassungsspielräumen zu arbeiten.

Diese pathophysiologische Kontinuität wurde auch bei fettleibigen jungen Menschen beobachtet. Bei 407 Kindern und Jugendlichen mit normaler Glukosetoleranz ging der Anstieg des Zwei-Stunden-Blutzuckerspiegels von Werten unter 100 mg/dL auf Werte zwischen 120 und 139 mg/dL mit einer ausgeprägteren frühen glykämischen Reaktion einher. In den ersten dreißig Minuten des OGTT stieg die Insulinausschüttung jedoch nicht proportional an. Dies führte zu einer fortschreitenden Verringerung des insulinogenen Index (ein Maß für die Fähigkeit der Bauchspeicheldrüse, die Insulinausschüttung als Reaktion auf einen steigenden Blutzuckerspiegel zu erhöhen), was selbst dann feststellbar war, wenn die Teilnehmer bei gleicher Insulinsensitivität verglichen wurden. Dies deutete darauf hin, dass die Beeinträchtigung der β-Zell-Reaktion nicht einfach eine Folge der Insulinresistenz war, sondern eine funktionelle Veränderung, die bereits innerhalb des Bereichs der Normoglykämie erkennbar ist (Yeckel et al., 2005) [18].

Die frühe Phase der Insulinausschüttung ist besonders wichtig, da sie den Anstieg des Blutzuckerspiegels unmittelbar nach dem Eintritt der Glukose in den Kreislauf begrenzt. Eine schnelle Insulinfreisetzung trägt dazu bei, die hepatische Glukoseproduktion zu unterdrücken und bereitet die peripheren Gewebe darauf vor, die aus der Mahlzeit stammende Glukose zu verwerten. Wenn diese Reaktion schwach oder verzögert ausfällt, steigt der Blutzuckerspiegel schneller an. Die Bauchspeicheldrüse kann versuchen, dies durch eine verlängerte Sekretion zu kompensieren, aber die späte Reaktion kann den anfänglichen Anstieg nicht immer vollständig korrigieren.

Der Zusammenhang zwischen Nüchternblutzucker und Pankreasfunktion bestätigt dieses Phänomen. Bei 531 nicht-diabetischen japanischen und mexikanisch-amerikanischen Probanden wurde die Insulinausschüttung anhand des C-Peptids (ein Indikator für die pankreatische Insulinproduktion) bewertet, wodurch der Einfluss der hepatischen Insulin-Clearance reduziert wurde. Bei Teilnehmern mit normaler Glukosetoleranz nahm der Dispositionsindex mit steigendem Nüchternblutzucker zwischen 70 und 125 mg/dL exponentiell ab. Jeder Anstieg um 28 mg/dL war mit einer Verringerung der um die Insulinresistenz korrigierten β-Zell-Funktion um 63 % verbunden. Die Verschlechterung betraf vor allem die Sekretion in den ersten dreißig Minuten, während die späte Phase keinen signifikanten Zusammenhang mit dem basalen Blutzuckerspiegel aufwies (Abdul-Ghani et al., 2008) [19].

Selbst scheinbar geringfügige Blutzuckerschwankungen können daher weitaus umfassendere funktionelle Veränderungen widerspiegeln. Der Blutzuckerspiegel stellt das Endergebnis des Zusammenspiels von hepatischer Produktion, peripherer Verwertung, Insulinausschüttung, Insulinsensitivität und anderen Regulationsmechanismen dar. Wenn er zu steigen beginnt, auch wenn er noch im nicht-diabetischen Bereich liegt, kann dies darauf hindeuten, dass ein Teil der pankreatischen Reserve bereits verloren gegangen ist.

Eine Studie an 527 Personen mit Normoglykämie und normaler Glukosetoleranz dokumentierte bei einem Teil der Teilnehmer eine Verringerung der β-Zell-Funktion um bis zu etwa 40 %. Die Beeinträchtigung war mit dem Alter, dem Körpergewicht, dem BMI (ein Parameter, der Gewicht und Körpergröße in Beziehung setzt), dem viszeralen Fett, dem Taillenumfang, den Triglyzeriden und dem Cholesterin assoziiert. Auch der Blutzuckerspiegel während des OGTT korrelierte umgekehrt mit der Pankreasfunktion. Das Produkt aus Nüchternblutzucker und dem Ein-Stunden-Blutzuckerwert zeigte die beste Fähigkeit, die β-Zell-Dysfunktion zu identifizieren, während ein Ein-Stunden-Blutzuckerwert von über 110 mg/dL mit einer fast siebenmal höheren Wahrscheinlichkeit für eine funktionelle Beeinträchtigung verbunden war (Vilchis-Flores et al., 2019) [20].

Die Verwundbarkeit der β-Zellen ist somit in einen Kontext eingebettet, in dem Alter, Adipositas, Lipidprofil und Nährstoffbelastung interagieren. Die Ansammlung von viszeralem Fett erhöht den Insulinbedarf und geht mit einem weniger günstigen metabolischen Umfeld einher, während eine übermäßige Energieverfügbarkeit die Bauchspeicheldrüse einer anhaltenden Stimulation aussetzen kann. Diese Beobachtungsdaten beweisen nicht notwendigerweise einen direkten kausalen Zusammenhang, zeigen aber, dass der Verlust der pankreatischen Effizienz bereits lange vor der Diagnose vorhanden sein kann.

Das Gewicht der β-Zell-Dysfunktion erscheint besonders deutlich bei Bevölkerungsgruppen indisch-asiatischer Herkunft, bei denen Diabetes in jungen Jahren und bei relativ geringem Adipositasgrad auftreten kann. In einer Studie an 1.264 Personen ohne bekannten Diabetes war der orale Dispositionsindex bei isolierter Nüchternhyperglykämie um 38 % und bei isolierter Glukoseintoleranz um 32 % im Vergleich zur normalen Toleranz reduziert. Die Veränderungen der Insulinresistenz waren hingegen moderater. Auch nach Korrektur für Alter, Geschlecht, BMI, Taillenumfang und familiäre Vorbelastung blieb die β-Zell-Funktion der Parameter, der am stärksten mit der leichten Dysglykämie assoziiert war (Staimez et al., 2013) [21].

Ähnliche Ergebnisse wurden bei jungen indisch-asiatischen Menschen mit Prädiabetes oder früh einsetzendem Typ-2-Diabetes erzielt. Bei diabetischen Patienten war der orale Dispositionsindex fast zehnmal niedriger als bei normotoleranten Kontrollpersonen. Beim Prädiabetes trugen sowohl die verringerte Insulinsensitivität als auch die pankreatische Beeinträchtigung bei; beim manifesten Diabetes hingegen behielt nur die β-Zell-Funktion eine signifikante unabhängige Assoziation bei (Mohan et al., 2013) [22].

Die Insulinresistenz spielt natürlich weiterhin eine wichtige Rolle, da sie die Menge an Insulin erhöht, die für die gleiche biologische Reaktion erforderlich ist, und somit die Arbeit der Bauchspeicheldrüse erschwert. Sie führt jedoch nicht zwangsläufig zur Hyperglykämie. Viele Menschen bleiben normoglykämisch, weil die β-Zellen die Sekretion angemessen steigern können. Das Fortschreiten in Richtung Diabetes hängt in hohem Maße von der Fähigkeit ab, diese Kompensation über die Zeit aufrechtzuerhalten.

Diese Interpretation wurde in einer Längsschnittstudie an 302 normoglykämischen Frauen drei Monate nach der Entbindung bestätigt. In den folgenden fünf Jahren entwickelten 89 von ihnen einen Prädiabetes oder Diabetes. Diese Frauen wiesen anfangs eine höhere Adipositas, Insulinresistenz und eine bereits reduzierte Pankreasfunktion auf, aber der wichtigste Prädiktor für das Fortschreiten war die kontinuierliche Verschlechterung des ISSI-2, eines Index, der Insulinausschüttung und Insulinsensitivität integriert. Sein prädiktiver Beitrag war weitaus höher als der von HOMA-IR, Matsuda-Index, BMI und Taillenumfang (Retnakaran et al., 2023) [23].

Die Debatte über die anfängliche Reihenfolge der Ereignisse bleibt offen. Das traditionelle Modell betrachtet die Hyperinsulinämie als kompensatorische Reaktion auf die Insulinresistenz, gefolgt vom fortschreitenden Versagen der β-Zellen. Eine alternative Hypothese schlägt hingegen vor, dass eine übermäßige Insulinausschüttung anfänglich zur Entwicklung der Resistenz beitragen könnte. Durch die Untersuchung klinischer, genetischer, experimenteller und pharmakologischer Studien kam eine Übersichtsarbeit zu dem Schluss, dass die verfügbaren Beweise überwiegend das Vorhandensein einer frühen β-Zell-Dysfunktion als Hauptdeterminante der Dysglykämie stützen, wobei eine mögliche Heterogenität zwischen Individuen und klinischen Untergruppen anerkannt wird (Esser et al., 2020) [24].

Insgesamt wird der Anstieg des Blutzuckerspiegels deutlich, wenn die Insulinausschüttung dem metabolischen Bedarf nicht mehr gerecht wird. Der Blutzuckerspiegel kann daher als Spiegel der verbleibenden Pankreasfunktion betrachtet werden, der oft erst spät reagiert. Sein Anstieg im Nüchternzustand, nach einer Stunde oder nach zwei Stunden nach einer Belastung zeigt nicht nur an, dass mehr Glukose im Kreislauf verblieben ist, sondern deutet darauf hin, dass das Kompensationssystem bereits an Effizienz verloren hat. Aus diesem Grund garantieren formal normale Werte nicht zwangsläufig die Integrität der β-Zellen, ebenso wenig wie eine erhöhte Insulinämie automatisch eine effiziente Pankreasfunktion beweist. Die Prävention sollte daher vor der manifesten Hyperglykämie ansetzen, indem die metabolische Belastung reduziert und die Anpassungsfähigkeit der β-Zellen so lange wie möglich bewahrt wird.

Variabilität und Funktion der β-Zellen

Die verfügbaren Erkenntnisse deuten darauf hin, dass nicht nur das Ausmaß der Hyperglykämie das Schicksal der pankreatischen β-Zellen beeinflusst, sondern auch die Art und Weise, wie sich der Glukosespiegel im Zeitverlauf verändert. Über viele Jahre hinweg konzentrierte sich die Aufmerksamkeit vorwiegend auf den durchschnittlichen Blutzuckerspiegel und das glykierte Hämoglobin, die als die wichtigsten Indikatoren für die Stoffwechselkontrolle galten. In den letzten Jahren haben jedoch zahlreiche Studien gezeigt, dass glykämische Schwankungen ein biologisch aktiver Faktor sind, der direkte Auswirkungen auf das Überleben und die Funktion der β-Zellen ausüben kann. Mit anderen Worten: Bei gleichem durchschnittlichem Blutzuckerspiegel scheint eine Belastung, die durch ständige Spitzen und schnelle Abfälle des Glukosespiegels gekennzeichnet ist, schädlicher zu sein als ein relativ stabiler, wenn auch erhöhter Zustand.

Diese Hypothese wird auch beim Menschen bestätigt. In einer Studie an 209 chinesischen Probanden mit normaler Glukosetoleranz war die glykämische Variabilität während eines oralen Glukosetoleranztests umgekehrt mit der β-Zellfunktion assoziiert, die anhand des für die Insulinsensitivität korrigierten Dispositionsindex bewertet wurde. Personen mit den stärksten glykämischen Schwankungen wiesen höhere Konzentrationen von TNF-α (einem Signalmolekül, das Entzündungen fördert und koordiniert) sowie Markern für oxidativen Stress auf, zusätzlich zu einer signifikanten Verringerung der β-Zellfunktion. Diese Zusammenhänge waren bereits erkennbar, obwohl alle Teilnehmer noch in die Kategorie der normalen Glukosetoleranz fielen, was darauf hindeutet, dass die glykämische Variabilität durch die Aktivierung entzündlicher und oxidativer Prozesse frühzeitig zum funktionellen Abbau der β-Zellen beitragen kann (Ma et al., 2021) [25].

Experimentelle Belege untermauern diese Interpretation zusätzlich. Verschiedene Studien haben die Auswirkungen konstanter Hyperglykämie direkt mit denen intermittierender Hyperglykämie an pankreatischen INS-1-β-Zellen verglichen, wobei im Wesentlichen gleichwertige durchschnittliche Glukosekonzentrationen verwendet wurden. In allen experimentellen Modellen führten beide Bedingungen zu Glukotoxizität, doch die glykämischen Schwankungen verursachten einen deutlich größeren Schaden. Die Apoptose (der Prozess des programmierten Zelltods) war systematisch höher, die Zellvitalität nahm stärker ab und die glukosestimulierte Insulinsekretion erschien stärker beeinträchtigt als bei Zellen, die unter kontinuierlicher Hyperglykämie gehalten wurden (Kim et al., 2010) [26]; (Shi et al., 2011) [27]; (Kim et al., 2012) [28]; (Shao et al., 2015) [29].

Der Mechanismus, der diese Studien verbindet, ist der oxidative Stress. Glykämische Schwankungen erhöhen die intrazelluläre Produktion reaktiver Sauerstoffspezies (ROS) stärker als eine stabile Hyperglykämie, was zu einer Zunahme der Lipidperoxidation (ein Prozess der oxidativen Schädigung von Lipiden) führt, die durch den Anstieg von Malondialdehyd (MDA, ein Molekül, das bei der Lipidperoxidation entsteht) dokumentiert wird, sowie zu einem gleichzeitigen Verbrauch der antioxidativen Abwehrkräfte, was durch die Verringerung von Glutathion (GSH, eines der wichtigsten vom Körper natürlich produzierten Antioxidantien) belegt wird (Shi et al., 2011) [27]; (Zhang et al., 2014) [30]; (Shao et al., 2015) [29].

Darüber hinaus betrifft der Schaden nicht nur das Überleben der β-Zellen, sondern auch ihre Regenerationsfähigkeit. Die intermittierende Hyperglykämie führt nämlich zu einem Stillstand des Zellzyklus: Dies hat eine gleichzeitige Verringerung der Proliferation und eine Zunahme der Apoptose zur Folge, zwei Prozesse, die den fortschreitenden Verlust der pankreatischen β-Zellmasse begünstigen (Zhang et al., 2014) [30].

Insgesamt deuten diese Erkenntnisse darauf hin, dass die glykämische Variabilität eine direkte Determinante für die Gesundheit der pankreatischen β-Zellen darstellt. Die ständigen Glukoseschwankungen begleiten nicht nur das Fortschreiten des Diabetes, sondern scheinen aktiv zum Abbau der sekretorischen Funktion und zum Verlust der β-Zellmasse beizutragen, indem sie oxidativen Stress, Entzündungen und zahlreiche pro-apoptotische Signalwege aktivieren. Aus dieser Perspektive gewinnt die Wahrung der glykämischen Stabilität eine Bedeutung, die über die bloße Kontrolle des durchschnittlichen Blutzuckerspiegels hinausgeht: Sie bedeutet die Reduzierung eines der Hauptreize, die das fortschreitende funktionelle Erschöpfen der Bauchspeicheldrüse begünstigen.

Die Insulin-Clearance

Die Insulinkonzentration im Blut wird, wie wir im vorangegangenen Kapitel gesehen haben, gemeinhin als direkte Folge der von den pankreatischen β-Zellen sezernierten Hormonmenge interpretiert. In Wirklichkeit stellt sie das Ergebnis eines Gleichgewichts zwischen zwei unterschiedlichen, aber eng miteinander verknüpften Prozessen dar: einerseits der pankreatischen Sekretion und andererseits der Geschwindigkeit, mit der das Insulin entfernt wird, bevor es in den Kreislauf gelangt. Letzterer Prozess wird als Insulin-Clearance bezeichnet und stellt einen der wichtigsten Faktoren für die metabolische Homöostase dar. Nachdem das Insulin in die Pfortader abgegeben wurde, erreicht es zunächst die Leber, die das wichtigste Organ für seine Eliminierung ist. Unter physiologischen Bedingungen entfernt die erste Leberpassage einen sehr bedeutenden Anteil des Hormons und reguliert so die Menge, die den systemischen Kreislauf und damit Muskeln, Fettgewebe und andere Zielorgane erreicht (Tillil et al., 1988) [31]; (Meier et al., 2005) [32].

Um die Bedeutung dieses Mechanismus zu verstehen, ist es hilfreich, sich die Leber als einen äußerst ausgeklügelten Filter vorzustellen. Jedes vom Pankreas sezernierte Insulinmolekül muss diesen passieren, bevor es den Rest des Organismus erreicht. Die Leber eliminiert keine feste Hormonmenge, sondern moduliert ihre Aktivität kontinuierlich in Abhängigkeit von den metabolischen Bedürfnissen. Bereits in den achtziger Jahren wurde nachgewiesen, dass die Insulin-Clearance kein statischer Parameter ist: Mit zunehmender Glukosebelastung steigt die pankreatische Sekretion, gleichzeitig nimmt jedoch die Geschwindigkeit ab, mit der das Insulin aus der Leber entfernt wird. Diese Anpassung ermöglicht es, die systemischen Insulinkonzentrationen während Perioden höherer Glukoseverfügbarkeit ausreichend hoch zu halten, unabhängig davon, ob diese oral aufgenommen oder intravenös verabreicht wird. Mit anderen Worten: Der Organismus reguliert gleichzeitig sowohl die Produktion als auch die Eliminierung des Hormons, um eine optimale Kontrolle des Blutzuckerspiegels aufrechtzuerhalten (Tillil et al., 1988) [31].

Die Regulierung der Clearance hängt zudem von der spezifischen Art und Weise ab, wie das Pankreas Insulin sekretiert. Entgegen der landläufigen Meinung wird das Hormon nicht kontinuierlich freigesetzt, sondern in rhythmischen Impulsen, die alle paar Minuten aufeinanderfolgen. Studien mittels direkter Probenahme aus der Lebervene haben gezeigt, dass etwa 80 % des sezernierten Insulins während der ersten Passage durch die Leber extrahiert werden und dass die Leber ihre Extraktionskapazität fast augenblicklich an den Rhythmus der pankreatischen Sekretion anpasst. Was sich bei einem Anstieg des Blutzuckerspiegels ändert, ist nicht so sehr die Frequenz der Impulse, sondern deren Amplitude: Jeder "Schub" enthält eine größere Menge an Insulin, und genau die Masse dieser Impulse stellt den Hauptfaktor für die hepatische Clearance dar. Daraus ergibt sich eine sehr enge funktionelle Integration zwischen Pankreas und Leber, bei der letztere nicht nur die einfache Rolle eines Organs zum Abbau von Insulin spielt, sondern als echter Regulator der Hormonverteilung im gesamten Organismus fungiert (Meier et al., 2005) [32].

Viele Jahre lang wurde die Verringerung der Insulin-Clearance ausschließlich als kompensatorische Reaktion auf eine Insulinresistenz betrachtet. Dieser Interpretation zufolge reduziert der Organismus bei abnehmender Empfindlichkeit der Gewebe gegenüber der Insulinwirkung dessen Eliminierung, um die zirkulierenden Konzentrationen hoch zu halten und die verringerte biologische Wirksamkeit des Hormons auszugleichen. In den letzten Jahren wurde diese Sichtweise jedoch grundlegend neu bewertet. Zahlreiche experimentelle und klinische Belege deuten tatsächlich auf eine gegenteilige Perspektive hin: Die verringerte Clearance könnte eines der ersten Ereignisse der metabolischen Pathogenese darstellen und dem Auftreten einer Insulinresistenz vorausgehen. In diesem Modell führt eine geringere hepatische Eliminierung zu einer chronischen Exposition der peripheren Gewebe gegenüber hohen Insulinkonzentrationen. Die persistierende Hyperinsulinämie würde die Insulinsignalisierung fortschreitend verändern: Dieser Mechanismus könnte das gleichzeitige Vorhandensein einer verringerten Glukoseverwertung und einer persistierenden Lipidsynthese erklären, wie sie bei Typ-2-Diabetes beobachtet werden (Watada und Tamura, 2017) [33]; (Bergman et al., 2019) [34].

Experimentelle Beobachtungen untermauern dieses neue Paradigma zusätzlich. In einer umfassenden Studie an neunzig metabolisch gesunden Hunden erwies sich die metabolische Insulin-Clearance als der wichtigste Bestimmungsfaktor für die Insulinsensitivität, der sogar den Beitrag von Adipositas und Insulinsekretion übertraf. Tiere mit einer geringeren Clearance wiesen höhere basale Insulinkonzentrationen und eine signifikant verringerte Insulinsensitivität auf, während die sekretorische Antwort der β-Zellen keinen unabhängigen Prädiktor für die Insulinresistenz darstellte. Die Autoren schlugen daher vor, dass eine verringerte Insulineliminierung eine chronische Hyperinsulinämie induziert, welche die peripheren Gewebe kontinuierlich dem Hormon aussetzt und so fortschreitend deren Desensibilisierung begünstigt. Dieses Modell kehrt das traditionelle Paradigma um und legt nahe, dass die Verringerung der Clearance der Entwicklung einer Insulinresistenz vorausgehen und direkt dazu beitragen kann, anstatt lediglich eine Folge davon zu sein (Ader et al., 2014) [35].

Die klinischen Belege beim Menschen sind ebenso überzeugend. In einer prospektiven Kohorte mit 570 erwachsenen amerikanischen Ureinwohnern, die anfangs keinen Diabetes hatten und über fast acht Jahre beobachtet wurden, war eine verringerte metabolische Insulin-Clearance mit höherer Adipositas, Nüchtern-Hyperinsulinämie, erhöhter kompensatorischer Sekretion und verringerter Insulinsensitivität assoziiert. Noch wichtiger ist, dass sich die Abnahme der Clearance als unabhängiger Prädiktor für das Auftreten von Typ-2-Diabetes erwies, selbst nach Bereinigung um Adipositas, Insulinsekretion, Insulinsensitivität und andere metabolische Risikofaktoren. Personen mit der geringsten Fähigkeit zur Insulineliminierung hatten daher eine signifikant höhere Wahrscheinlichkeit, in den Folgejahren an der Krankheit zu erkranken. Zudem deutet die beobachtete Assoziation mit erhöhten Werten der Alanin-Aminotransferase (ein Enzym, das als Indikator für eine mögliche Leberschädigung verwendet wird) darauf hin, dass eine Fettleber die Insulin-Extraktion beeinträchtigen und so weiter zur chronischen Hyperinsulinämie beitragen kann (Shah et al., 2021) [36].

Auch die ethnischen Unterschiede, die in zahlreichen Populationen beobachtet wurden, scheinen die zentrale Rolle der Insulin-Clearance zu bestätigen. Systematische Übersichtsarbeiten zu afrikanischen Populationen haben gezeigt, dass die peripheren Insulinspiegel häufig höher sind als bei europäischen Populationen. Wenn die Sekretion jedoch durch die Bestimmung des C-Peptids bewertet wird, was eine Unterscheidung zwischen pankreatischer Produktion und hepatischer Eliminierung ermöglicht, zeigt sich, dass ein Großteil der Hyperinsulinämie eher durch eine verringerte Insulin-Extraktion als durch eine tatsächliche Hypersekretion der β-Zellen erklärt werden kann. In den Populationen südlich der Sahara wurde sogar ein pathophysiologisches Modell vorgeschlagen, in dem die Hyperinsulinämie, unterstützt durch die Kombination aus erhöhter Sekretion und verringerter hepatischer Clearance, das initiale Ereignis darstellt, das Adipositas, Insulinresistenz und die nachfolgende Verschlechterung der β-Zellfunktion einleitet. Diese Beobachtungen zeigen, dass die Insulin-Clearance ein wichtiger Bestimmungsfaktor für die individuelle Anfälligkeit für Diabetes sein kann und dazu beiträgt, einen Teil der metabolischen Unterschiede zwischen verschiedenen ethnischen Gruppen zu erklären (Ladwa et al., 2019) [37]; (Goedecke e Mendham, 2022) [38].

Die Bedeutung der Insulin-Clearance zeigt sich auch bei einigen spezifischen klinischen Zuständen deutlich. Bei Frauen mit polyzystischem Ovarialsyndrom (PCOS) wurde die ausgeprägte Hyperinsulinämie beispielsweise traditionell ausschließlich der Insulinresistenz zugeschrieben. Beim Vergleich von Frauen mit PCOS und Frauen mit Prädiabetes, die hinsichtlich Alter und Body-Mass-Index sorgfältig abgeglichen wurden, zeigte sich jedoch, dass die periphere Insulinsensitivität in beiden Gruppen im Wesentlichen vergleichbar war. Der Hauptunterschied lag stattdessen in der Fähigkeit, Insulin zu eliminieren: Patientinnen mit PCOS wiesen eine signifikant verringerte metabolische Clearance auf, die eng mit den während des oralen Glukosetoleranztests beobachteten Hyperinsulinämiewerten korrelierte. Dies deutet darauf hin, dass der Überschuss an zirkulierendem Insulin zu einem großen Teil von einer gestörten Hormoneliminierung abhängt und nicht ausschließlich von einer erhöhten pankreatischen Sekretion (Amato et al., 2015) [39].

Zusammengenommen deuten diese Belege darauf hin, dass die Insulin-Clearance weit mehr als nur ein einfacher Mechanismus zur Hormoneliminierung ist. Sie stellt einen der wichtigsten Regulatoren der Insulinexposition der Gewebe dar und trägt entscheidend zur metabolischen Physiologie bei. Ihre Verringerung kann auch ohne eine signifikante pankreatische Hypersekretion zu einer chronischen Hyperinsulinämie führen, was mit der Zeit das Auftreten einer Insulinresistenz begünstigt und das Risiko für Typ-2-Diabetes erhöht. Die Insulinkonzentration im Blut sollte daher niemals ausschließlich als Index der β-Zellfunktion interpretiert werden, sondern als Ergebnis der dynamischen Wechselwirkung zwischen pankreatischer Sekretion und hepatischer Clearance. Dieses Gleichgewicht zu verstehen bedeutet, die Art und Weise, wie wir den Ursprung der Hyperinsulinämie und damit die Pathophysiologie des Typ-2-Diabetes selbst interpretieren, grundlegend zu verändern.

Insulin-Clearance und Hyperinsulinämie

Hyperinsulinämie wird oft als direktes Ergebnis einer erhöhten Insulinausschüttung durch die β-Zellen der Bauchspeicheldrüse interpretiert. Diese Erklärung ist jedoch unvollständig. Die Konzentration des Hormons im Blut hängt nämlich vom Gleichgewicht zwischen der ausgeschütteten Menge und der Geschwindigkeit ab, mit der es abgebaut wird, insbesondere durch die Leber. Folglich können erhöhte Insulinwerte aus einer gesteigerten Produktion der Bauchspeicheldrüse, einer verringerten Clearance oder einer variablen Kombination beider Prozesse resultieren. Diese Unterscheidung ist grundlegend, da die beiden Zustände nicht notwendigerweise dieselbe Stoffwechselphase oder denselben pathophysiologischen Mechanismus beschreiben.

Die Komplexität wird deutlich, wenn man das Nüchterninsulin betrachtet, das häufig als indirekter Indikator für eine Insulinresistenz verwendet wird. In einer Kohorte von 470 hispanoamerikanischen Probanden war dessen Konzentration unabhängig von der metabolischen Insulin-Clearance, der Insulinsensitivität, dem BMI, dem Taillenumfang und dem Nüchternblutzucker beeinflusst. Unter all diesen Faktoren wies die Clearance den quantitativ stärksten Zusammenhang auf, der sogar den der Insulinsensitivität übertraf. Die berücksichtigten Parameter erklärten insgesamt etwa 52 % der Variabilität des Nüchterninsulins, was zeigt, dass dieser Wert nicht automatisch als Maß für die Insulinresistenz allein interpretiert werden kann (Goodarzi et al., 2011) [40].

Die Fähigkeit, Insulin abzubauen, variiert auch unter scheinbar physiologischen Bedingungen erheblich. In einer experimentellen Studie, in der die hepatische Extraktion beim ersten Durchgang direkt gemessen wurde, schwankte der Anteil des von der Leber entfernten Insulins zwischen 22,4 % und 77,2 %, mit einem Durchschnitt von etwa 50 %. Eine höhere hepatische Extraktion war mit einer besseren Insulinsensitivität assoziiert, während eine geringere Extraktion höheren Nüchterninsulinwerten entsprach. Die große Streuung bei gesunden Probanden deutet darauf hin, dass die Clearance eine stark individuelle physiologische Eigenschaft darstellt, die wahrscheinlich durch genetische, umweltbedingte und metabolische Faktoren beeinflusst wird (Asare-Bediako et al., 2018) [41].

Diese Variabilität kann bereits in den frühesten Phasen der Gewichtszunahme eine pathologische Bedeutung erlangen. Bei zehn gesunden Männern, die eine gezielte Erhöhung ihres BMI um zwei Punkte von 21,8 auf 23,8 kg/m2 durchliefen, stiegen Insulinspiegel und Insulinresistenz an, obwohl das Körpergewicht im als normal geltenden Bereich blieb. Die basale Hyperinsulinämie beruhte sicherlich auf einem moderaten Anstieg der Sekretion, vor allem aber auf einer Verringerung der Clearance. Nach einer Mahlzeit, einer oralen Glukosebelastung oder einer intravenösen Stimulation hingegen war der Anstieg des Insulins vollständig durch den geringeren Abbau des Hormons zu erklären, da das C-Peptid und die Pankreassekretion im Wesentlichen unverändert blieben. Dies deutet darauf hin, dass die Verringerung der Clearance eine der ersten metabolischen Anpassungen an die Zunahme der Fettmasse darstellen kann, noch vor der ausgeprägten Hypersekretion, die für eine manifeste Adipositas typisch ist (Erdmann et al., 2008) [42].

Der relative Beitrag von Sekretion und Clearance bleibt jedoch nicht konstant, sondern ändert sich in Abhängigkeit vom Grad der Adipositas und dem metabolischen Zustand. Bei 291 Probanden, die nach BMI-Klassen unterteilt wurden, nahm das Nüchterninsulin mit dem Körpergewicht progressiv zu und wurde vorwiegend durch eine höhere Sekretion gestützt, während die Verringerung der Clearance einen geringeren Beitrag leistete. Nach der Mahlzeit hingegen stieg die Sekretion nur bei übergewichtigen Probanden an und nahm bei adipösen Personen nicht weiter zu. Bei letzteren hing der weitere Anstieg des zirkulierenden Insulins vor allem von der fortschreitenden Abnahme der Clearance ab. Parallel dazu verschlechterte sich die glykämische Reaktion nach dem Essen mit steigendem BMI, was darauf hindeutet, dass der erhöhte Insulinspiegel nicht mehr ausreichte, um den Verlust der Sensitivität vollständig auszugleichen (Erdmann et al., 2009) [43].

Neuere Studien haben die Hypothese weiter gestärkt, dass die Verringerung der Clearance ein initiales Ereignis bei der mit Adipositas assoziierten Hyperinsulinämie darstellen könnte. In zwei unabhängigen Kohorten mit insgesamt über fünfhundert Teilnehmern wiesen alle adipösen Probanden eine verringerte Insulin-Clearance auf, die mit zunehmender Insulinresistenz progressiv ausgeprägter war. In den frühen Stadien der metabolischen Beeinträchtigung blieb die Sekretion hingegen im Wesentlichen unverändert. Der Anstieg des zirkulierenden Insulins schien daher nicht notwendigerweise eine höhere Pankreasproduktion zu erfordern, sondern resultierte sicher aus einer Verringerung der Clearance (Fu et al., 2022) [44].

Wenn Typ-2-Diabetes auftritt, wird das Zusammenspiel zwischen Sekretion und Clearance noch komplexer. Bei 348 Patienten mit Diabetes war das basale Insulin im Vergleich zu den Kontrollgruppen im Allgemeinen höher, aber dieser Anstieg hing vor allem von der Verringerung der Clearance und nicht von einer höheren Sekretion ab. Im postprandialen Zeitraum waren die Insulinkonzentrationen hingegen niedriger und stiegen nicht in Relation zum BMI wie bei nicht-diabetischen Probanden. Mit fortschreitender Krankheit nahm die frühe sekretorische Reaktion progressiv ab, was die Verschlechterung der β-Zellen widerspiegelt. Die späte Sekretion konnte hingegen erheblich ansteigen, wurde aber durch eine Zunahme der Clearance ausgeglichen, sodass das periphere Insulin die tatsächlich ausgeschüttete Menge nicht vollständig widerspiegelte (Erdmann et al., 2012) [45].

Diese Beobachtungen zeigen, warum die einfache Messung des Plasma-Insulins irreführend sein kann. Eine hohe Konzentration beweist nicht notwendigerweise eine Hypersekretion, ebenso wenig wie ein relativ niedriger Wert eine intensive Pankreasreaktion ausschließt, wenn das Hormon schnell abgebaut wird. Um den Ursprung der Hyperinsulinämie zu verstehen, ist es daher notwendig, den Beitrag der Sekretion von dem der Clearance zu unterscheiden.

Die Leber nimmt in diesem Gleichgewicht eine zentrale Stellung ein: Bei Patienten mit einfacher Fettleber oder nicht-alkoholischer Steatohepatitis war die hepatische Insulin-Clearance um etwa 30 % gegenüber Probanden ohne Fettleber reduziert. Die Beeinträchtigung war bereits bei der einfachen Steatose vorhanden und verschlechterte sich nicht in Relation zum Schweregrad der Fibrose und Entzündung, was darauf hindeutet, dass der Leberdefekt früh mit der Ansammlung von Lipiden auftritt. Die systemische Clearance hingegen nahm mit der Verschlimmerung der Entzündung und des Zellschadens progressiv ab. Da sich die Insulinsekretion zwischen einfacher Steatose und nicht-alkoholischer Steatohepatitis nicht signifikant unterschied, war die Hyperinsulinämie stärker mit dem verringerten Abbau des Hormons assoziiert als mit einer Steigerung seiner Produktion (Bril et al., 2014) [46].

In einer anderen Studie an einer portugiesischen „PREVADIAB2“-Kohorte mit 1.019 Teilnehmern ging der Übergang von Normoglykämie zu Prädiabetes und Typ-2-Diabetes mit einem progressiven Anstieg des BMI, der Insulinresistenz, des Insulinspiegels und der Fettleber einher. Probanden mit dem schlechtesten metabolischen Profil zeigten gleichzeitig eine geringere Fähigkeit, Insulin abzubauen. Die Korrelation war bei normoglykämischen und weniger beeinträchtigten Probanden besonders deutlich (Patarrão et al., 2024) [47].

Der mögliche kausale Zusammenhang zwischen reduzierter Clearance und Hyperinsulinämie wurde auch anhand von Tiermodellen untersucht, die bereits im Alter von zwei Monaten eine deutliche Abnahme des hepatischen Insulinabbaus und Hyperinsulinämie aufwiesen, ohne Adipositas, Steatose, erhöhte Lipolyse oder systemische Insulinresistenz. Erst in den folgenden Monaten traten eine Reduktion des Insulinrezeptors, hepatische Insulinresistenz und Steatose auf. Die beobachtete zeitliche Abfolge ordnet die Verringerung der Clearance und die daraus resultierende Hyperinsulinämie somit an den Anfang der Kaskade ein, noch vor den wichtigsten Veränderungen, die traditionell als verantwortlich für die Insulinresistenz angesehen werden (Ghadieh et al., 2019) [48].

Insgesamt zeigen diese Belege, dass die Hyperinsulinämie kein einheitliches Phänomen darstellt und auch nicht automatisch einer übermäßigen Aktivität der β-Zellen zugeschrieben werden kann. In den frühen Phasen der Gewichtszunahme kann die Abnahme der Clearance der Hypersekretion vorausgehen und die systemische Insulinexposition erhöhen. Mit zunehmender Adipositas und Insulinresistenz können Sekretion und Clearance im basalen Zustand und nach den Mahlzeiten unterschiedlich stark beitragen. In fortgeschrittenen Stadien des Diabetes schließlich verändert die Verschlechterung der β-Zellfunktion dieses Gleichgewicht weiter. Die reduzierte Insulin-Clearance sollte daher nicht nur als kompensatorische Antwort betrachtet werden, sondern als möglicher initialer Regulator der Hyperinsulinämie und unter bestimmten Bedingungen als einer der Mechanismen, die das spätere Auftreten einer Insulinresistenz begünstigen können.

Hyperinsulinämie und Insulinresistenz

Über viele Jahre hinweg wurde Hyperinsulinämie fast ausschließlich als kompensatorische Reaktion auf eine Insulinresistenz interpretiert: Wenn das Gewebe weniger empfindlich auf die Wirkung von Insulin reagiert, erhöhen die β-Zellen der Bauchspeicheldrüse die Sekretion des Hormons, um den Blutzuckerspiegel innerhalb normaler Grenzen zu halten. Diese Erklärung ist zwar zu einem großen Teil korrekt, beschreibt jedoch nicht vollständig die Beziehung zwischen den beiden Phänomenen. Experimentelle Belege zeigen nämlich, dass eine längere Exposition gegenüber hohen Insulinkonzentrationen ihrerseits die Fähigkeit des Gewebes verringern kann, auf das Hormon zu reagieren. Hyperinsulinämie und Insulinresistenz sollten daher nicht als zwei Ereignisse betrachtet werden, die zwangsläufig in einer starren Abfolge stehen, sondern als Komponenten eines sich selbst verstärkenden Kreislaufs: Der Anstieg des Insulins kann anfangs die Blutzuckerkontrolle unterstützen, im Laufe der Zeit jedoch zur fortschreitenden Desensibilisierung der Zielgewebe beitragen.

Eine der aussagekräftigsten Demonstrationen stammt aus einer Studie an jungen, gesunden Probanden, bei denen über 72–96 Stunden eine physiologische Hyperinsulinämie induziert wurde, während der Blutzuckerspiegel normal blieb. Nach wenigen Tagen war die systemische Glukoseverwertung um 20–40 % reduziert. Das Defizit betraf nicht die Glukoseaufnahme, die im Wesentlichen im normoglykämischen Bereich blieb, sondern deren energetische Nutzung, also vor allem die Umwandlung und Speicherung in Form von Glykogen (dem Glukosespeicher des Körpers). Auch die Fähigkeit des Insulins, die hepatische Glukoseproduktion zu unterdrücken, blieb erhalten, was darauf hindeutet, dass die anfängliche Störung vorwiegend das periphere Gewebe, insbesondere die Skelettmuskulatur, betraf. Die isolierte Hyperinsulinämie reduzierte zudem die nachfolgende sekretorische Reaktion der β-Zellen auf einen hyperglykämischen Reiz. Wenn das erhöhte Insulin hingegen mit einer leichten chronischen Hyperglykämie assoziiert war, nahm die pankreatische Reaktion deutlich zu, aber der selektive Defekt der Glykogensynthese blieb bestehen. Diese Daten belegen, dass eine dauerhaft erhöhte Insulinkonzentration direkt eine Insulinresistenz induzieren kann, selbst bei ursprünglich gesunden Personen (Del Prato et al., 1994) [49].

In vitro kultivierte menschliche Muskelzellen bestätigen dieses Modell. Nach dreitägiger längerer Exposition gegenüber Insulin führte eine anschließende akute Stimulation zu einer signifikant geringeren Glukoseaufnahme. Parallel dazu verringerten sich die Phosphorylierung von IRS-1 und die von AKT, zwei wesentliche Schritte der Insulinkaskade, die wir im folgenden Kapitel behandeln werden. Die Reduktion von TNF-α (ein Molekül, das die Entzündungsreaktion des Körpers fördert) und das Fehlen signifikanter Veränderungen bei verschiedenen Lipid- und Mitochondriengenen zeigten zudem, dass Hyperinsulinämie allein ausreichte, um eine Insulinresistenz zu induzieren, ohne das gesamte entzündliche und lipotoxische Umfeld eines Diabetes zu reproduzieren (Turner et al., 2020) [50].

Die Desensibilisierung kann bereits auf Ebene des Insulinrezeptors beginnen. Die chronische Exposition gegenüber dem Hormon verringert die Fähigkeit des Rezeptors zur Autophosphorylierung (Start der Signalübertragung innerhalb der Zelle) nach einer erneuten Stimulation, ohne dass dessen Anzahl auf der Zellmembran notwendigerweise abnimmt. Nach der vorübergehenden Entfernung des Insulins kehrten Struktur und Autophosphorylierung scheinbar zur Normalität zurück; eine anschließende kurze Exposition stellte jedoch schnell den resistenten Phänotyp wieder her. Dieses Verhalten deutet auf die Existenz einer Art molekularem Gedächtnis der Hyperinsulinämie hin, durch das der Rezeptor auch nach dem vorübergehenden Verschwinden des chronischen Reizes dazu neigt, unangemessen zu reagieren (Catalano et al., 2014) [51].

In anderen Kontexten verändert die Hyperinsulinämie nicht nur die Funktionalität des Rezeptors, sondern reduziert auch dessen Expression. Eine Meta-Analyse mit über 450 Proben menschlicher Skelettmuskulatur zeigte eine umgekehrte Beziehung zwischen Nüchterninsulin und der mRNA-Expression von INSR (dem Gen, das die notwendigen Informationen zur Produktion des Insulinrezeptors enthält). In Myotuben (unreifen Zellen, aus denen Muskelfasern entstehen), die einer chronischen Insulinexposition ausgesetzt waren, nahmen das INSR-Gen, die Gesamtmenge des Rezeptorproteins und der auf der Zelloberfläche vorhandene Anteil ab. Gleichzeitig waren die Phosphorylierung von AKT und die Glukoseaufnahme abgeschwächt. Ein Teil dieser Veränderungen blieb auch nach einigen Stunden der Insulinentfernung bestehen. Der chronische Insulinüberschuss kann also die Expression der Hauptkomponenten seines eigenen Signalwegs umprogrammieren und die Fähigkeit der Zelle, das Hormon wahrzunehmen, schrittweise verringern (Cen et al., 2022) [52].

Ein ähnlicher Prozess wurde in Hep G2-Leberzellen beobachtet. Nach sechzehnstündiger Insulinexposition nahm die Menge des Rezeptors dosisabhängig ab. Die funktionellen Veränderungen waren jedoch noch ausgeprägter: Die Phosphorylierung des Rezeptors sank auf bis zu 22 %, und die Interaktion zwischen IRS-1 und PI3K (zwei wesentliche Schritte der Insulinkaskade) reduzierte sich um 66 %. Die Menge an PI3K blieb unverändert, was darauf hindeutet, dass das Problem nicht im Mangel des Enzyms lag, sondern in der Unfähigkeit, es korrekt in den Signalkomplex zu rekrutieren. Die Hyperinsulinämie beeinträchtigte also gleichzeitig den Rezeptor, IRS-1 und den Übergang zu PI3K, wodurch die Kaskade bereits in ihren Anfangsphasen unterbrochen wurde (Yuan et al., 2002) [53].

Eine weitere Form der Insulinresistenz wurde in zerebralen mikrovaskulären Endothelzellen beobachtet. In diesem Fall nahm die Gesamtzahl der Rezeptoren zu, aber ihre Funktionalität nahm ab: Die Autophosphorylierung war beeinträchtigt, ein größerer Anteil blieb auf der Membran blockiert und die Internalisierung nach dem Insulinreiz war reduziert. Die Hemmung stellte die Phosphorylierung, die Signalübertragung und die Internalisierung des Rezeptors wieder her. Solche Veränderungen könnten den Transport von Insulin durch die Blut-Hirn-Schranke (ein selektiver Filter, der das Gehirn vor potenziell schädlichen Substanzen schützt) verringern und zur mit Adipositas assoziierten zerebralen Insulinresistenz beitragen (Watson et al., 2022) [54].

Insgesamt zeigen die Belege, dass chronische Hyperinsulinämie auf mehreren Ebenen wirken kann: Sie verändert die Konformation und Autophosphorylierung des Rezeptors, reduziert dessen Expression oder beschleunigt dessen Abbau, verändert IRS-1 und die Rekrutierung von PI3K, schwächt AKT ab und beeinträchtigt den Transport sowie die Speicherung von Glukose. Diese Effekte betreffen Muskeln, Leber, Fettgewebe, Nieren und das zerebrale Endothel, wobei sie in den verschiedenen Geweben unterschiedliche Merkmale aufweisen.

So zeichnet sich ein pathophysiologischer Teufelskreis ab: Eine verringerte Insulin-Clearance oder eine erhöhte Sekretion erhöhen anfangs die systemische Exposition gegenüber dem Hormon; die anhaltende Stimulation induziert schrittweise eine Insulinresistenz; die geringere Wirksamkeit des Insulins macht es erforderlich, noch höhere Hormonkonzentrationen aufrechtzuerhalten, um den Blutzuckerspiegel zu kontrollieren; die weitere Hyperinsulinämie verstärkt die Desensibilisierungsmechanismen. Aus dieser Perspektive stellt die Hyperinsulinämie nicht nur den Versuch des Körpers dar, ein bereits bestehendes Defizit auszugleichen, sondern kann zu einem der Faktoren werden, die dessen Fortschreiten aufrechterhalten und beschleunigen.

Schlussfolgerungen

Zusammengenommen zeigen die in diesem Kapitel analysierten wissenschaftlichen Erkenntnisse, dass die metabolische Verschlechterung lange vor dem Auftreten einer manifesten Hyperglykämie beginnen kann. Das erste Anzeichen kann die glykämische Variabilität sein: Progressiv größere Glukoseschwankungen treten bereits beim Übergang von normaler Toleranz zu Prädiabetes auf und nehmen bei Typ-2-Diabetes weiter zu. Kontinuierliche Glukosemessungen haben es ermöglicht, diese Instabilität durch Parameter wie SD, CV, MAGE, MODD und CONGA zu quantifizieren. Zudem zeigen sie, dass eine erhöhte Variabilität der Diabetesdiagnose vorausgehen kann und mit oxidativem Stress, Entzündungen, endothelialer Dysfunktion sowie einem höheren Risiko für mikrovaskuläre und makrovaskuläre Komplikationen assoziiert ist. In diesem Zusammenhang sind postprandiale Exkursionen von besonderer Bedeutung, da sie bereits dann deutlich werden können, wenn der Nüchternblutzucker noch normal ist. Insbesondere identifiziert ein erhöhter Blutzuckerspiegel eine Stunde nach dem OGTT scheinbar normaltolerante Personen, die bereits eine Beeinträchtigung der β-Zell-Funktion und in einigen Fällen der Insulinsensitivität aufweisen.

Der nächste Schritt betrifft die pankreatischen β-Zellen: Die Forschung zeigt, dass deren Verschlechterung nicht plötzlich mit dem Diabetes einsetzt, sondern entlang des gesamten glykämischen Kontinuums erkennbar ist, selbst innerhalb der als normal geltenden Werte. Der Blutzuckerspiegel neigt dazu anzusteigen, wenn die Insulinsekretion nicht mehr in der Lage ist, sich adäquat an den metabolischen Bedarf anzupassen; daher reicht die absolute Insulinmenge nicht aus, um die Pankreasfunktion zu beschreiben, sondern muss in Relation zur Insulinsensitivität durch Parameter wie den Dispositionsindex interpretiert werden. Die Erkenntnisse zeigen zudem, dass Glukoseschwankungen direkt zur β-Zell-Verschlechterung beitragen können: Im Vergleich zu einer stabilen Hyperglykämie führt eine intermittierende Exposition zu stärkerem oxidativem Stress, höherer ROS-Produktion, Lipidperoxidation und Apoptose, während gleichzeitig die Vitalität, Proliferation und Sekretionskapazität der β-Zellen reduziert werden.

Die im Kreislauf vorhandene Insulinmenge hängt jedoch nicht nur davon ab, wie viel das Pankreas produziert. Ein weiterer grundlegender Schritt ist die Insulinclearance, insbesondere in der Leber. Die Leber entfernt einen erheblichen Anteil des Insulins während der ersten Passage und passt diese Extraktion dynamisch an die Pankreassekretion und den metabolischen Bedarf an. Die analysierten Erkenntnisse deuten darauf hin, dass eine verringerte Clearance frühzeitig auftreten kann, wodurch das Insulin länger im Blut verbleibt, auch ohne eine entsprechende pankreatische Hypersekretion. Diese Veränderung wurde mit Adipositas, Fettleber, reduzierter Insulinsensitivität und der zukünftigen Entwicklung von Typ-2-Diabetes in Verbindung gebracht.

Daraus ergibt sich eine andere Interpretation der Hyperinsulinämie: Erhöhte Insulinkonzentrationen deuten nicht zwangsläufig auf ein Pankreas hin, das übermäßige Mengen produziert, da sie aus einer erhöhten Sekretion, einer verringerten Elimination oder einer Kombination beider Phänomene resultieren können. In den frühen Phasen der Gewichtszunahme und der metabolischen Veränderung zeigen einige Untersuchungen, dass die Verringerung der Clearance einer signifikanten Hypersekretion vorausgehen kann, während sich mit dem Fortschreiten von Adipositas, Insulinresistenz und schließlich Diabetes der relative Beitrag der beiden Prozesse kontinuierlich verändert.

Der letzte Punkt betrifft genau das Verhältnis zwischen Hyperinsulinämie und Insulinresistenz. Das traditionelle Modell, in dem die Insulinresistenz einen kompensatorischen Anstieg des Insulins bewirkt, bleibt zwar gültig, jedoch nur in spezifischen pathophysiologischen Kontexten, da es nicht ausreicht, um alle beobachteten Bedingungen zu beschreiben. Experimentelle Studien am Menschen und Zellmodelle zeigen tatsächlich, dass eine hohe und persistierende Insulinexposition selbst die Reaktion auf das Hormon progressiv verringern kann. Eine chronische Hyperinsulinämie kann die Autophosphorylierung und Expression des Insulinrezeptors beeinträchtigen, IRS-1 und das Rekrutieren von PI3K verändern, AKT abschwächen und die Glukoseaufnahme sowie -speicherung reduzieren.

Auf diese Weise zeichnet sich ein potenziell selbstverstärkender pathophysiologischer Kreislauf ab: Die Verringerung der Clearance oder die Erhöhung der Sekretion können anfangs die systemische Insulinexposition steigern; die persistierende Stimulation kann die Desensibilisierung der Gewebe fördern; die geringere Wirksamkeit des Hormons erfordert noch höhere Insulinkonzentrationen, um die glykämische Kontrolle aufrechtzuerhalten, während parallel dazu die β-Zell-Funktion progressiv abnehmen und die glykämische Variabilität zunehmen kann. Glykämische Variabilität, β-Zell-Funktion, Clearance, Hyperinsulinämie und Insulinresistenz erscheinen somit nicht als isolierte Phänomene, sondern als eng miteinander verknüpfte und sequentielle Komponenten desselben dynamischen Prozesses, dessen Verständnis es ermöglicht, den Fokus von der bloßen manifesten Hyperglykämie auf die metabolischen Veränderungen zu verlagern, die ihr um viele Jahre vorausgehen können.

Quellen

[1] Contributions of Preprandial and Postprandial Glucose Exposures, Glycemic Variability, and Non-Glycemic Factors to HbA1c in People with and without Diabetes

Færch et al., 2018

Nutrition & Diabetes, 2018; 8:38.

[2] Glucose Fluctuations in Subjects with Normal Glucose Tolerance, Impaired Glucose Regulation and Newly Diagnosed Type 2 Diabetes Mellitus

Wang et al., 2012

Clinical Endocrinology, 2012; 76(6):810–815.

[3] The Rationale for Pre- and Postprandial Blood Glucose Monitoring: The Role of Glycemic Variability in Micro- and Macrovascular Risk

Gerich, 2007

Current Medical Research and Opinion, 2007; 23(8):1791–1798.

[4] Dietary Modification with Food Order and Split Carbohydrate Intake Improves Glycemic Excursions in Healthy Young Women

Higuchi et al., 2025

Nutrients, 2025; 17(20):3194.

[5] Optimizing Glycemic Variability in Type 2 Diabetes through Simple Dietary and Culinary Recommendations to Modulate Starch Digestibility: A Randomized Controlled Trial

Chisbert et al., 2025

The American Journal of Clinical Nutrition, 2025; 122(6):1591–1601.

[6] Continuous Glucose Monitoring Glycemic Variability Parameters as Predictors of Diabetes: A Prospective Evaluation in a General Non-Diabetic Population

Rodríguez García et al., 2025

Advances in Laboratory Medicine, 2025; 6(1):46–51.

[7] Glycemic Variability: How Do We Measure It and Why Is It Important?

Suh e Kim, 2015

Diabetes & Metabolism Journal, 2015; 39(4):273–282.

[8] Glycemic Variability: Adverse Clinical Outcomes and How to Improve It?

Zhou et al., 2020

Cardiovascular Diabetology, 2020;19(1):102.

[9] Glycemic Variability in Relation to Oral Disposition Index in Subjects with Different Stages of Glucose Tolerance

Chen et al., 2013

Diabetology & Metabolic Syndrome, 2013; 5:38.

[10] Glucose Variability: A Review of Clinical Applications and Research Developments

Rodbard, 2018

Diabetes Technology & Therapeutics, 2018; 20(Suppl. 2):S25–S215.

[11] One-Hour Plasma Glucose Concentration During the OGTT: What Does It Tell About β-Cell Function Relative to Insulin Sensitivity in Overweight/Obese Children?

Tfayli et al., 2011

Pediatric Diabetes, 2011; 12(6):572–579.

[12] Normal Glucose Tolerance with a High 1-Hour Postload Plasma Glucose Level Exhibits Decreased β-Cell Function Similar to Impaired Glucose Tolerance

Oh et al., 2015

Diabetes & Metabolism Journal, 2015; 39(2):147–153.

[13] Elevated 1-Hour Plasma Glucose Levels Are Associated with Dysglycemia, Impaired β-Cell Function and Insulin Sensitivity: Pilot Study from a Real-World Health Care Setting

Jagannathan et al., 2016

Endocrine, 2016; 52(1):172–175.

[14] Relationship Between Glycemic Variability, Hemoglobin A1c, and Mean Glucose in Phase 3 Clinical Trials Among Patients with Type 1 and Type 2 Diabetes

Luo et al., 2018

Journal of Diabetes Science and Technology, 2018; 12(2):325–332.

[15] Insulin Resistance and β-Cell Dysfunction in Individuals with Normal Glucose Tolerance but Elevated 1-Hour Plasma Glucose After Oral Glucose Load

Nie et al., 2025

Frontiers in Endocrinology, 2025; 16:1507107.

[16] Postprandial Glycemic Profiles Can Reflect Heterogeneity in Insulin Secretion and Insulin Sensitivity in Type 2 Diabetes

Giosuè et al., 2026

Metabolism, 2026; 181:156626.

[17] Beta-Cell Dysfunction and Glucose Intolerance: Results from the San Antonio Metabolism (SAM) Study

Gastaldelli et al., 2004

Diabetologia, 2004; 47(1):31–39.

[18] The Normal Glucose Tolerance Continuum in Obese Youth: Evidence for Impairment in β-Cell Function Independent of Insulin Resistance

Yeckel et al., 2005

The Journal of Clinical Endocrinology & Metabolism, 2005; 90(2):747–754.

[19] The Relationship Between Fasting Hyperglycemia and Insulin Secretion in Subjects with Normal or Impaired Glucose Tolerance

Abdul-Ghani et al., 2008

American Journal of Physiology-Endocrinology and Metabolism, 2008; 295(2)–E406.

[20] Pancreatic β-Cell Dysfunction in Normoglycemic Patients and Risk Factors

Vilchis-Flores et al., 2019

Acta Diabetologica, 2019; 56(12):1305–1314.

[21] Evidence of Reduced β-Cell Function in Asian Indians with Mild Dysglycemia

Staimez et al., 2013

Diabetes Care, 2013; 36(9):2772–2778.

[22] Associations of β-Cell Function and Insulin Resistance with Youth-Onset Type 2 Diabetes and Prediabetes Among Asian Indians

Mohan et al., 2013

Diabetes Technology & Therapeutics, 2013; 15(4):315–322.

[23] Deterioration of Beta Cell Function Is the Dominant Determinant of Progression from Normal Glucose Tolerance to Prediabetes/Diabetes in Young Women After Pregnancy

Retnakaran et al., 2023

Diabetologia, 2023; 66(11):2154–2163.

[24] Early Beta Cell Dysfunction Versus Insulin Hypersecretion as the Primary Event in the Pathogenesis of Dysglycaemia

Esser et al., 2020

Diabetologia, 2020; 63(10):2007–2021.

[25] Association Between Glucose Fluctuation During 2-h Oral Glucose Tolerance Test, Inflammatory Markers, Oxidative Stress and β-Cell Function in a Chinese Population with Normal Glucose Tolerance

Ma et al., 2021

Annals of Translational Medicine, 2021; 9(4):327.

[26] Effect of Glucose Fluctuation on Pancreatic Beta-Cell Apoptosis and Function

Kim et al., 2010

Korean Diabetes Journal, 2010; 34(1):47–54.

[27] Intermittent High Glucose Enhances Apoptosis in INS-1 Cells

Shi et al., 2011

Experimental Diabetes Research, 2011; 2011:754673.

[28] Enhanced Apoptosis of INS-1 Cells Under Glucose Fluctuation and the Involvement of FOXO-SIRT Pathway

Kim et al., 2012

Diabetes Research and Clinical Practice, 2012; 98(1):132–139.

[29] Systematic Investigation of the Role of Intermittent Hyperglycemia in Pancreatic Beta Cells

Shao et al., 2015

International Journal of Clinical and Experimental Medicine, 2015; 8(4):5462–5469. PMID: 26131124.

[30] Cytotoxic Effect of Intermittent High Glucose on Apoptosis and Cell Viability in Pancreatic Beta Cells

Zhang et al., 2014

Journal of Diabetes Research, 2014; 2014:712781.

[31] Reduction of Insulin Clearance During Hyperglycemia

Tillil et al., 1988

Diabetes, 1988; 37(10):1351–1357.

[32] Pulsatile Insulin Secretion Dictates Systemic Insulin Delivery by Regulating Hepatic Insulin Extraction in Humans

Meier et al., 2005

Diabetes, 2005; 54(6):1649–1656.

[33] Impaired Insulin Clearance as a Cause Rather than a Consequence of Insulin Resistance

Watada et al., 2017

Journal of Diabetes Investigation, 2017; 8(6):723–725.

[34] Hypothesis: Role of Reduced Hepatic Insulin Clearance in the Pathogenesis of Type 2 Diabetes

Bergman et al., 2019

Diabetes. 2019 Sep;68(9):1709-1716.

[35] Hepatic Insulin Clearance Is the Primary Determinant of Insulin Sensitivity in the Normal Dog

Ader et al., 2014

Obesity (Silver Spring), 2014; 22(5):1238–1245.

[36] Reduced Insulin Clearance Is Associated with Increased Risk of Type 2 Diabetes in Native Americans

Shah et al., 2021

Diabetologia, 2021; 64(4):914–922.

[37] A Systematic Review of Beta Cell Function in Adults of Black African Ethnicity

Ladwa et al., 2019

Journal of Diabetes Research, 2019; 2019:7891359.

[38] Pathophysiology of type 2 diabetes in sub-Saharan Africans

Goedecke e Mendham, 2022

Diabetologia. 2022 Dec;65(12):1967-1980.

[39] Hyperinsulinism and polycystic ovary syndrome (PCOS): role of insulin clearance

Amato et al., 2015

J Endocrinol Invest. 2015 Dec;38(12):1319-26.

[40] Fasting Insulin Reflects Heterogeneity in Predominant Pathophysiological Processes Underlying Glucose Intolerance: The Insulin Resistance Atherosclerosis Study (IRAS)

Goodarzi et al., 2011

Diabetes Care, 2011; 34(8):1824–1829.

[41] Variability in Directly Measured First-Pass Hepatic Insulin Extraction and Its Association with Insulin Sensitivity and Plasma Insulin

Asare-Bediako et al., 2018

Diabetes, 2018; 67(8):1495– 1503.

[42] Development of hyperinsulinemia and insulin resistance during the early stage of weight gain

Erdmann et al., 2008

Am J Physiol Endocrinol Metab. 2008 Mar;294(3):E568-75.

[43] Weight-dependent differential contribution of insulin secretion and clearance to hyperinsulinemia of obesity

Erdmann et al., 2009

Regul Pept. 2009 Jan 8;152(1-3):1-7.

[44] Impaired Insulin Clearance as the Initial Regulator of Obesity-Associated Hyperinsulinemia: Novel Insight Into the Underlying Mechanism Based on Serum Bile Acid Profiles

Fu et al., 2022

Diabetes Care. 2022 Feb 1;45(2):425-435.

[45] Disturbances of basal and postprandial insulin secretion and clearance in obese patients with type 2 diabetes mellitus

Erdmann et al., 2012

Horm Metab Res. 2012 Jan;44(1):60-9.

[46] Relationship between disease severity, hyperinsulinemia, and impaired insulin clearance in patients with nonalcoholic steatohepatitis

Bril et al., 2014

Hepatology. 2014 Jun;59(6):2178-87.

[47] Insights into circulating CEACAM1 in insulin clearance and disease progression: Evidence from the Portuguese PREVADIAB2 study

Patarrão et al., 2024

Eur J Clin Invest. 2024 Dec 14;54(Suppl 2):e14344.

[48] Hyperinsulinemia drives hepatic insulin resistance in male mice with liver-specific Ceacam1 deletion independently of lipolysis

Ghadieh et al., 2019

Metabolism. 2019 Apr:93:33-43.

[49] Effect of sustained physiologic hyperinsulinaemia and hyperglycaemia on insulin secretion and insulin sensitivity in man

Del Prato et al., 1994

Diabetologia. 1994 Oct;37(10):1025-35.

[50] Characterising hyperinsulinemia-induced insulin resistance in human skeletal muscle cells

Turner et al., 2020

J Mol Endocrinol. 2020 Apr;64(3):125-132.

[51] Insulin resistance induced by hyperinsulinemia coincides with a persistent alteration at the insulin receptor tyrosine kinase domain

Catalano et al., 2014

PLoS One. 2014 Sep 26;9(9):e108693.

[52] Human and mouse muscle transcriptomic analyses identify insulin receptor mRNA downregulation in hyperinsulinemia-associated insulin resistance

Cen et al., 2022

FASEB J. 2022 Jan;36(1):e22088.

[53] Chronic hyperinsulinism induced down-regulation of insulin post-receptor signaling transduction in Hep G2 cells

Yuan et al., 2002

J Huazhong Univ Sci Technolog Med Sci. 2002;22(4):313-6.

[54] Hyperinsulinemia alters insulin receptor presentation and internalization in brain microvascular endothelial cells

Watson et al., 2022

Diab Vasc Dis Res. 2022 Jul-Aug; 19 (4):14791641221118626.