
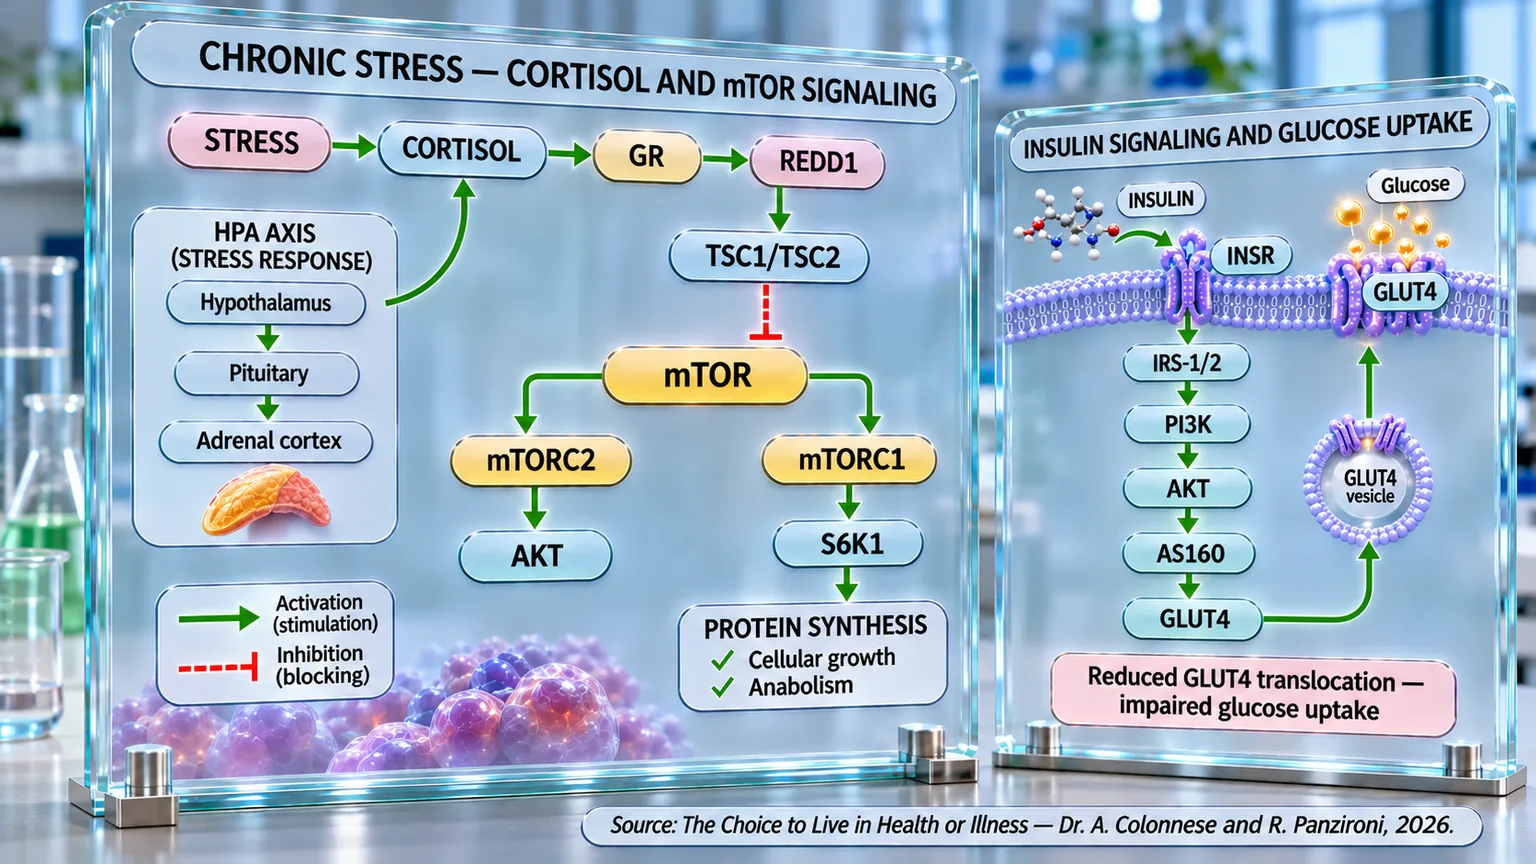
Tras comprender cómo el estrés crónico es capaz de alterar profundamente la actividad del eje hipotálamo-hipófisis-suprarrenal, el siguiente paso es entender cómo esta hiperactivación neuroendocrina puede transformarse progresivamente en resistencia a la insulina. En fisiología, el cortisol representa una hormona esencial para la supervivencia: durante una situación de peligro, su tarea es garantizar al cerebro y a los músculos una rápida disponibilidad de energía. Para ello, aumenta la producción hepática de glucosa, reduce el consumo periférico de azúcares y moviliza grasas y proteínas como fuentes energéticas alternativas. A corto plazo, este mecanismo es ventajoso; el problema surge cuando el cortisol permanece elevado durante semanas, meses o años. En ese momento, el cuerpo sigue comportándose como si estuviera constantemente bajo amenaza, manteniendo activos procesos metabólicos que terminan lentamente por comprometer la sensibilidad a la insulina.
Uno de los primeros efectos del cortisol crónico afecta precisamente al hígado. Los glucocorticoides estimulan la gluconeogénesis hepática, es decir, la producción de glucosa a partir de aminoácidos y otros sustratos energéticos. Paralelamente, reducen la utilización periférica de la glucosa por parte de los músculos e interfieren con la señalización normal de la insulina. A nivel celular, el cortisol reduce la translocación del transportador GLUT-4, altera la fosforilación (proceso de activación) de IRS-1 y compromete la vía PI3K/AKT, uno de los principales sistemas intracelulares a través de los cuales la insulina ejerce sus efectos metabólicos (Blaslov et al., 2018) [9]. Es como si la insulina siguiera llamando a la puerta de la célula, pero la señal fuera ignorada progresivamente.
Esta alteración inicialmente puede permanecer invisible en los exámenes estándar. El páncreas, de hecho, intenta compensar produciendo cantidades cada vez mayores de insulina. En una primera fase, el cuerpo aún logra mantener valores glucémicos relativamente normales gracias a la hiperinsulinemia compensatoria. Sin embargo, detrás de esta aparente normalidad metabólica, el sistema ya está trabajando en sobrecarga. Un estudio experimental realizado en mujeres sanas sometidas a tratamiento con dexametasona (fármaco similar al cortisol que reduce la inflamación) mostró claramente este mecanismo: tras pocos días de exposición a los glucocorticoides, la sensibilidad a la insulina disminuía drásticamente, mientras que la secreción de insulina aumentaba de forma compensatoria. A pesar de que el páncreas lograba temporalmente mantener una utilización periférica normal de la glucosa, el hígado seguía produciendo glucosa en exceso, señalando una persistente resistencia a la insulina hepática (Nicod et al., 2003) [10].
Este dato es particularmente importante porque sugiere que el hígado puede representar uno de los primeros órganos en perder sensibilidad a la insulina durante la hiperactivación crónica del eje HPA. Incluso en presencia de niveles elevados de insulina, la producción hepática de glucosa no se suprime adecuadamente. En la práctica, el cuerpo sigue “fabricando azúcar” incluso cuando no la necesita. A largo plazo, este mecanismo contribuye a la hiperinsulinemia crónica, al aumento glucémico y al progresivo agotamiento compensatorio de las células β pancreáticas.
En los últimos años, diversas investigaciones han demostrado que estos fenómenos pueden aparecer también en sujetos aparentemente sanos y con peso normal. Un estudio realizado en Argel observó que individuos con niveles de cortisol matutino situados en la franja alta del rango fisiológico presentaban valores significativamente más elevados del índice HOMA-IR, uno de los principales indicadores de resistencia a la insulina. Los sujetos con cortisol más elevado mostraban, además, mayor obesidad abdominal, insomnio, sedentarismo y un peor perfil metabólico general (Ould Bessi et al., 2025) [11]. Esto sugiere que no es necesario alcanzar niveles patológicos extremos de cortisol, como en el síndrome de Cushing (una condición causada por una exposición prolongada del organismo a niveles excesivos de cortisol), para observar alteraciones metabólicas significativas. Incluso una hiperactivación crónica moderada pero persistente del eje HPA puede contribuir gradualmente a la pérdida de sensibilidad a la insulina.
Un aspecto particularmente interesante es que la resistencia a la insulina no es exclusivamente una enfermedad de la obesidad. Durante muchos años se pensó que el principal motor de la disfunción insulínica era el exceso de tejido adiposo visceral; aunque la obesidad representa ciertamente uno de los factores más importantes, hoy sabemos que incluso individuos delgados pueden desarrollar una resistencia a la insulina significativa. Según la hipótesis propuesta por Blaslov y colaboradores, en estos sujetos el principal desencadenante patológico podría ser neuroendocrino en lugar de adipocéntrico. El estrés crónico, a través de la hiperactivación del eje HPA y el aumento persistente de las hormonas contrarreguladoras de la insulina, podría representar, por tanto, uno de los principales factores metabólicos ocultos en sujetos con peso normal (Blaslov et al., 2018) [9].
El estrés crónico parece, además, ejercer efectos profundos sobre las células β pancreáticas, es decir, las células responsables de la producción de insulina. En jóvenes latinoamericanos con sobrepeso, niveles más elevados de cortisol estaban asociados no solo a una reducción de la sensibilidad a la insulina, sino también a una menor capacidad compensatoria del páncreas. En particular, el cortisol se correlacionaba negativamente con la respuesta insulínica aguda a la glucosa y con el índice de disposición, parámetro que refleja la funcionalidad compensatoria de las células β. Esto significa que el cortisol no parece limitarse a hacer que las células periféricas sean menos sensibles a la insulina, sino que podría también comprometer progresivamente la capacidad del páncreas para reaccionar adecuadamente al aumento de la demanda de insulina (Adam et al., 2010) [12].
Este fenómeno es extremadamente relevante en la progresión hacia la diabetes tipo 2. En las fases iniciales, el páncreas logra compensar la resistencia a la insulina aumentando la secreción de insulina. Con el tiempo, sin embargo, la sobrecarga funcional crónica puede favorecer el deterioro de las células β. Es como pedir continuamente a un motor que funcione por encima de su límite: inicialmente logra mantener el rendimiento, pero a largo plazo comienzan los fallos estructurales.
Las evidencias experimentales muestran además que el estrés crónico no actúa solo sobre el metabolismo periférico, sino que puede alterar directamente también el metabolismo cerebral. En modelos murinos (animales de laboratorio, principalmente ratones) de estrés crónico impredecible, la exposición prolongada a los factores estresantes aumentaba significativamente el índice HOMA-IR e inducía alteraciones patológicas de la señalización insulínica en el hipocampo. En particular, se observaba una mayor fosforilación inhibitoria de IRS1 y una activación de la JNK, una quinasa involucrada en la resistencia a la insulina neuronal. Paralelamente, los animales desarrollaban importantes déficits cognitivos y de memoria (Rong et al., 2024) [13].
Paralelamente al desequilibrio endocrino, el estrés crónico promueve también una importante producción de especies reactivas del oxígeno. El estrés oxidativo parece representar, de hecho, uno de los principales mecanismos a través de los cuales el cortisol altera la sensibilidad a la insulina. En agentes de policía expuestos a un elevado estrés laboral, niveles más altos de cortisol urinario estaban asociados tanto a marcadores de estrés oxidativo como al aumento del índice HOMA-IR. Los investigadores observaron que el estrés percibido correlacionaba positivamente con un indicador de peroxidación lipídica (daño de las grasas celulares causado por la oxidación) y daño oxidativo (Janczura et al., 2020) [14].
Un estudio experimental en ratones expuestos a estrés ambiental crónico impredecible mostró de forma extremadamente clara las consecuencias sistémicas de esta condición. Tras semanas de exposición al estrés, los animales desarrollaban hiperglucemia persistente, aumento de la HbA1c, incremento del índice HOMA-IR y reducción significativa de los niveles de insulina. Paralelamente, se observaba una marcada reducción de las defensas antioxidantes, daño al ADN y alteraciones degenerativas difusas en páncreas, hígado, riñones y músculos (Raghav et al., 2019) [15].
Incluso durante el embarazo, el cortisol parece influir profundamente en la homeostasis insulínica. En una cohorte de más de 500 mujeres peruanas, niveles más elevados de cortisol en el cabello estaban asociados a aumentos significativos de la insulina en ayunas y del índice HOMA-IR. Esto sugiere que la hiperactivación crónica del eje HPA puede amplificar la fisiológica resistencia a la insulina gestacional, obligando a las células β pancreáticas a un esfuerzo compensatorio adicional.
Es interesante notar cómo el cortisol no resultaba directamente asociado a la aparición de diabetes gestacional manifiesta. Este dato sugiere que la hiperactivación del eje HPA puede alterar inicialmente el metabolismo insulínico sin producir inmediatamente una hiperglucemia clínicamente evidente. Una vez más emerge el concepto de una larga fase compensatoria “silenciosa”, en la cual el cuerpo logra temporalmente mantener el equilibrio glucémico a costa de una creciente sobrecarga metabólica (Juvinao-Quintero et al., 2023) [16].
En conjunto, todas estas evidencias convergen hacia un concepto central: el estrés crónico no representa solo un fenómeno psicológico, sino una condición biológica capaz de modificar profundamente la regulación insulínica de todo el organismo. A través del cortisol, las catecolaminas (sustancias que ayudan al organismo y al sistema nervioso a responder rápidamente al estrés y a los estímulos), el estrés oxidativo, la inflamación y las alteraciones de la señalización celular, la hiperactivación crónica del eje HPA parece contribuir progresivamente a la pérdida de la sensibilidad a la insulina, al deterioro de las células β y a la disfunción metabólica sistémica. Bajo esta óptica, la resistencia a la insulina ya no aparece solo como una consecuencia del exceso calórico o de la obesidad, sino como el resultado de una compleja interacción entre el metabolismo, el cerebro, el sistema endocrino y el entorno psicológico.