
Scientific Book

Estrés crónico y regulación del metabolismo

El estrés es una respuesta fisiológica a través de la cual el organismo afronta situaciones percibidas como exigentes o amenazantes. Cuando la activación se vuelve persistente, pueden surgir alteraciones del sistema nervioso autónomo, de la regulación hormonal y de los procesos metabólicos e inmunitarios. En el libro «La elección de vivir en salud o en enfermedad», el Dr. A. Colonnese y R. Panzironi profundizan en las diferencias entre estrés agudo y crónico, explorando las conexiones entre adaptación biológica, inflamación y salud.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Estrés crónico y regulación del metabolismo. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-eleccion-de-vivir-en-salud-o-en-enfermedad/estres-cronico-y-regulacion-del-metabolismo
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.22

  • Publicación 05/11/2026
  • Actualización 06/11/2026
  • ESTRÉS CRÓNICO
  • CORTISOL
  • INSULINORRESISTENCIA
  • REDD1
  • MTORC2
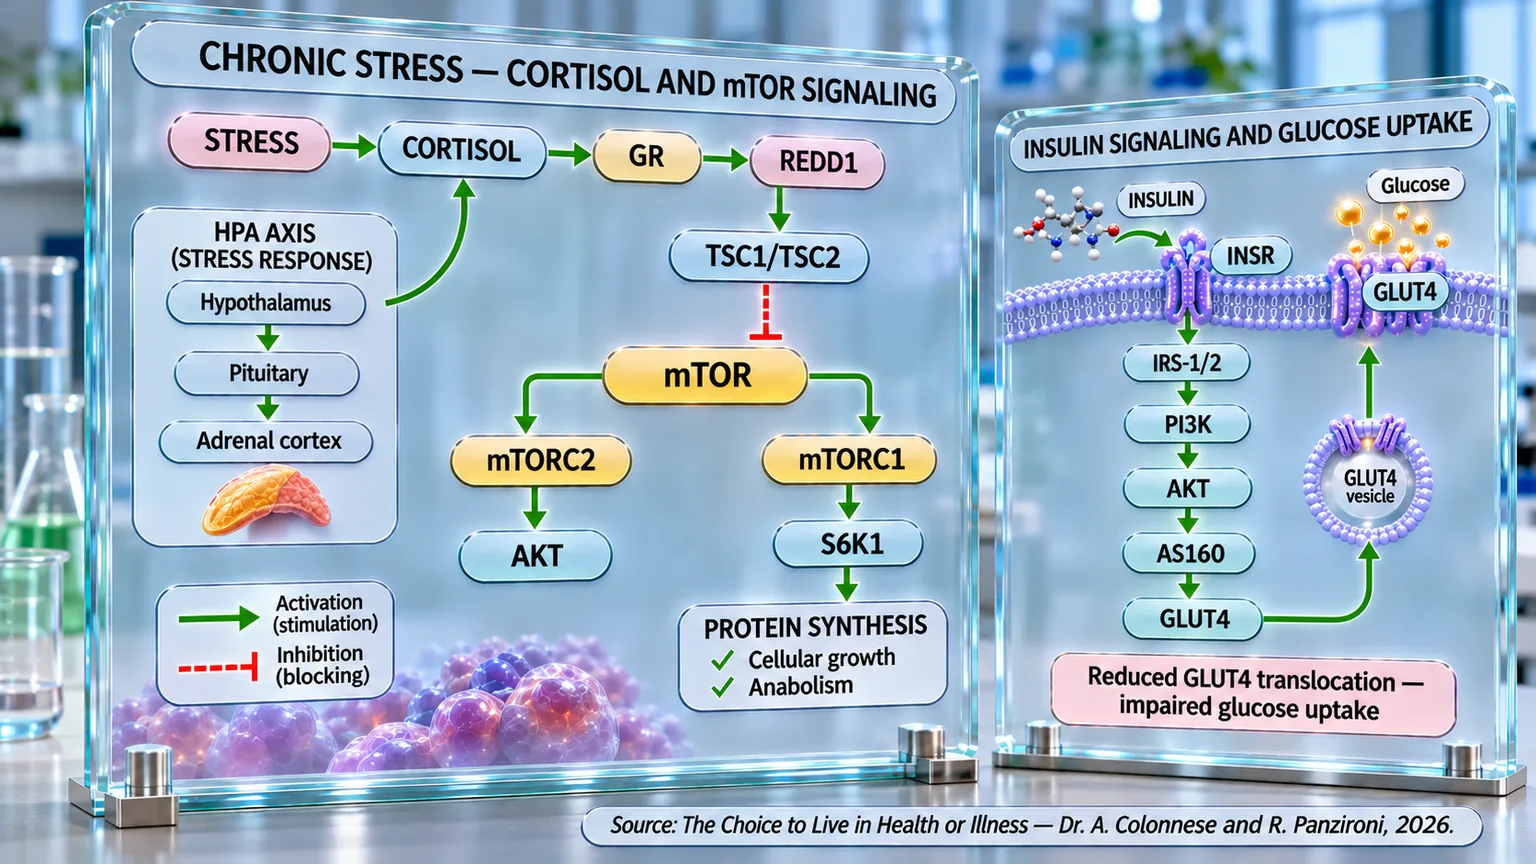
Infografía de dos paneles con el eje HPA, redes mTOR y receptor insulínico, vesículas GLUT4 y moléculas de glucosa.
El esquema conecta el estrés crónico con el eje HPA y la secuencia cortisol–GR–REDD1–TSC1/TSC2, que inhibe mTOR y las ramificaciones mTORC2–AKT y mTORC1–S6K1. A la derecha, la vía insulínica INSR–IRS-1/2–PI3K–AKT–AS160–GLUT4 destaca la reducción de la translocación de GLUT4 y la alteración de la absorción de glucosa, eje central de la insulinorresistencia.

ABSTRACT

El estrés crónico afecta a la regulación neuroendocrina y puede comprometer la homeostasis glucémica a través de modificaciones en la respuesta insulínica. En el libro "La elección de vivir en salud o en enfermedad", el Dr. A. Colonnese y R. Panzironi profundizan en las conexiones entre el eje hipotálamo-hipófisis-suprarrenal, el cortisol y la señalización metabólica. La respuesta aguda al estrés moviliza recursos energéticos; su persistencia, en cambio, se asocia con alteraciones de la respuesta al despertar del cortisol (Cortisol Awakening Response), hipertensión y un mayor estrés percibido, lo que pone de manifiesto la implicación sistémica de la respuesta neuroendocrina prolongada.

El cortisol estimula la producción hepática de glucosa y puede limitar su utilización periférica al interferir con IRS-1, PI3K/AKT y la translocación de GLUT4. Una mayor secreción insulínica puede compensar inicialmente la reducida sensibilidad de los tejidos, manteniendo valores glucémicos aparentemente normales. Los estudios sobre la exposición a glucocorticoides documentan una rápida disminución de la sensibilidad insulínica; niveles elevados de cortisol también se asocian con el HOMA-IR, el estrés oxidativo y alteraciones de la compensación pancreática, incluso independientemente de la obesidad.

A nivel molecular, los glucocorticoides inducen REDD1, que a través de TSC1/TSC2 limita mTORC1, reduciendo la síntesis proteica y las actividades anabólicas. Esta modulación puede ser adaptativa a corto plazo, pero si se prolonga, puede contribuir al catabolismo y a la atrofia muscular. Las evidencias sobre la inhibición prolongada de mTOR, incluidas las relativas a la rapamicina, indican posibles compromisos de mTORC2 y de la activación de AKT, con consecuencias en la respuesta insulínica. Sin embargo, no toda reducción de mTORC1 implica automáticamente un bloqueo de mTORC2.

AKT favorece la fosforilación de AS160 y la movilización de las vesículas que contienen GLUT4 hacia la membrana, permitiendo la captación de glucosa, especialmente en el músculo y el tejido adiposo. Los defectos de las vesículas GSV y del citoesqueleto pueden obstaculizar este proceso incluso con señales iniciales relativamente conservadas. En conjunto, el estrés persistente puede interactuar con múltiples niveles de la regulación insulínica. Comprender dichos vínculos requiere distinguir entre mecanismos experimentales, asociaciones clínicas e interpretaciones fisiopatológicas, evitando atribuir la insulinorresistencia a una única y lineal secuencia causal.

El estrés y el cortisol

El estrés, desde el punto de vista biológico, nace como un sofisticado mecanismo de supervivencia. Es el sistema que el cuerpo utiliza para prepararse ante un peligro, una amenaza o una situación percibida como exigente. En condiciones normales, este mecanismo es extremadamente útil: aumenta la atención, moviliza energía, acelera los reflejos y permite que el organismo se adapte rápidamente a las condiciones del entorno. El problema surge cuando el estrés deja de ser un evento temporal y se convierte en una condición crónica. En ese momento, el cuerpo sigue comportándose como si estuviera constantemente en peligro, manteniendo activos sistemas biológicos que deberían funcionar solo durante periodos breves. Es como mantener el motor de un automóvil constantemente a máximas revoluciones: inicialmente la máquina responde mejor, pero con el tiempo comienzan el desgaste, el sobrecalentamiento y los daños progresivos.

El principal director biológico de la respuesta al estrés es el eje hipotálamo-hipófisis-suprarrenal, conocido como eje HPA. Cuando el cerebro percibe un estímulo estresante, el hipotálamo (área del cerebro que coordina importantes funciones hormonales) envía señales a la hipófisis (glándula que controla, a través de las hormonas, numerosas funciones del organismo), que a su vez estimula las glándulas suprarrenales (glándulas que producen hormonas importantes para la respuesta al estrés, la presión arterial y el metabolismo) para producir cortisol, la principal hormona del estrés. El cortisol tiene la función de aumentar rápidamente la disponibilidad de energía, modificar el metabolismo, influir en el sistema inmunitario y preparar al cuerpo para la respuesta de “lucha o huida”. En los últimos años, el cortisol salival se ha convertido en uno de los biomarcadores más estudiados de la respuesta al estrés precisamente porque permite observar de forma sencilla y no invasiva lo que sucede dentro del eje HPA (Qin et al., 2025) [1].

Uno de los aspectos más interesantes surgidos de la investigación moderna es que el cortisol sigue un preciso ritmo circadiano (reloj biológico interno que organiza las funciones del organismo a lo largo de las 24 horas). Durante la noche, los niveles permanecen relativamente bajos, luego comienzan a aumentar poco antes del despertar, alcanzando un pico adicional en los 20–45 minutos posteriores a la apertura de los ojos. Esta respuesta se define como Respuesta al Despertar del Cortisol, o CAR (por sus siglas en inglés), y hoy se considera una especie de “prueba natural” del eje HPA (Chida y Steptoe, 2009) [2]. En la práctica, el cerebro utiliza el despertar para preparar al organismo ante las demandas de la jornada inminente. Cuando una persona vive en un estado de estrés constante, esta respuesta puede modificarse profundamente.

Las investigaciones muestran, de hecho, que el estrés laboral, los conflictos relacionales, las dificultades económicas y las presiones psicológicas crónicas tienden a aumentar la CAR, señalando una condición de hiperactivación neuroendocrina. Es como si el cerebro, incluso antes de que comience el día, preparara al cuerpo para afrontar una amenaza continua. Sin embargo, en condiciones de agotamiento crónico, síndrome de desgaste profesional (burnout) o trastorno de estrés postraumático, el fenómeno puede invertirse: el eje HPA parece “agotarse” y la CAR tiende a reducirse (Chida y Steptoe, 2009) [2]. Este comportamiento sugiere que el organismo, tras una larga fase de hiperactivación, puede entrar en una especie de estado de adaptación patológica, en el cual la respuesta endocrina pierde eficiencia.

El vínculo entre el estrés crónico y el aumento del cortisol también se ha observado en contextos de la vida real particularmente intensos. Un estudio longitudinal realizado con médicos recién graduados que se preparaban para el examen MIR mostró que meses de presión psicológica, estudio prolongado e incertidumbre profesional estaban asociados a un incremento progresivo del estrés percibido y del cortisol salival. Los investigadores observaron que el cortisol aumentaba tanto durante la fase de estrés crónico vinculada a los siete meses de preparación, como durante los episodios de estrés agudo representados por los simulacros de examen y el examen oficial en sí. Es interesante notar cómo la respuesta del cortisol resultaba particularmente sensible al estrés anticipatorio: cuanto mayor era la cercanía temporal del evento percibido como amenazante, mayor era la respuesta endocrina (González-Cabrera et al., 2014) [3].

Este fenómeno ayuda a comprender un aspecto fundamental del estrés moderno: a menudo el cuerpo reacciona no tanto al peligro real, sino a su anticipación mental. Una persona puede vivir un día entero con niveles elevados de cortisol simplemente imaginando problemas futuros, conflictos, plazos o fracasos que aún no han ocurrido. En términos evolutivos, el cerebro no distingue perfectamente entre una amenaza física concreta y una amenaza psicológica imaginada. Para el sistema neuroendocrino, una discusión laboral particularmente intensa puede activar mecanismos biológicos similares a los que, hace miles de años, se activaban ante un depredador.

Las consecuencias de esta activación crónica no se limitan a la esfera psicológica. Numerosas evidencias demuestran que una respuesta excesiva del cortisol puede contribuir al desarrollo de alteraciones cardiovasculares. En un estudio prospectivo derivado de la cohorte Whitehall II, los sujetos con mayor reactividad del cortisol ante factores estresantes mentales presentaban un riesgo significativamente más elevado de desarrollar hipertensión arterial en los tres años siguientes. Incluso después de corregir por edad, tabaquismo, IMC, glucemia y otros factores cardiovasculares, la respuesta del cortisol seguía siendo un predictor independiente de hipertensión (Hamer & Steptoe, 2012) [4].

Desde el punto de vista fisiológico, este resultado parece coherente con los efectos del cortisol en el sistema cardiovascular. La hormona favorece el aumento del tono vascular, la retención de sodio, la activación simpática (respuesta del organismo que lo prepara para la acción) y alteraciones metabólicas que, con el tiempo, pueden contribuir al aumento persistente de la presión arterial (Hamer & Steptoe, 2012) [4]. En otras palabras, el estrés crónico no representa solo una experiencia emocional desagradable, sino un verdadero factor biológico capaz de modificar progresivamente el funcionamiento de todo el organismo.

En los últimos años, la investigación también ha comenzado a estudiar no solo las variaciones agudas del cortisol, sino también la acumulación crónica de la hormona en los tejidos biológicos. Uno de los enfoques más innovadores se refiere a la medición del cortisol en las uñas: dado que estas crecen lentamente incorporando progresivamente hormonas provenientes de la sangre, representan una especie de “archivo biológico” del estrés vivido en los meses anteriores. En un estudio longitudinal de seis meses, los individuos con niveles persistentemente elevados de estrés percibido mostraron un incremento progresivo del cortisol ungueal a lo largo del tiempo (Moriishi et al., 2024) [5].

Este dato es particularmente importante porque sugiere que no son tanto los días estresantes aislados los que crean el mayor problema, sino la continuidad del estrés en el tiempo. Un episodio aislado de tensión puede ser gestionado por el cuerpo sin consecuencias relevantes; meses o años de activación constante, en cambio, parecen producir una verdadera huella biológica persistente. El estudio mostraba además que los eventos negativos objetivos tenían un impacto menor en comparación con la percepción subjetiva del estrés. Esto significa que dos personas pueden vivir la misma situación pero desarrollar respuestas biológicas profundamente diferentes según cómo el cerebro interprete esa experiencia (Moriishi et al., 2024) [5].

El contexto académico, como se ha visto anteriormente, también representa un potente modelo de estrés crónico. En los estudiantes de odontología, la anticipación de los exámenes estaba asociada a un aumento significativo del cortisol salival, confirmando que la presión por el rendimiento puede activar intensamente el eje HPA. Sin embargo, uno de los aspectos más interesantes surgidos de este estudio se refiere a la variabilidad individual de la respuesta al estrés. No todos los sujetos reaccionaban de la misma manera: diferentes rasgos temperamentales parecían influir en la vulnerabilidad psicológica y neuroendocrina (Špiljak et al., 2024) [6].

Esto ayuda a comprender por qué algunas personas parecen resistir mejor el estrés que otras. La activación del eje HPA no depende exclusivamente de la intensidad del estímulo externo, sino también de la estructura psicológica individual, de las experiencias previas, de la resiliencia emocional y de las estrategias de afrontamiento (comportamientos y modalidades utilizados para enfrentar y gestionar el estrés) aprendidas con el tiempo. Es como si cada individuo poseyera un “umbral biológico” diferente de respuesta al estrés.

Afortunadamente, las evidencias científicas muestran también que el eje HPA no es un sistema rígido e inmutable. Diversas intervenciones psicológicas parecen ser capaces de modular positivamente el cortisol. Un gran metaanálisis que analizó 58 estudios controlados aleatorizados demostró que el mindfulness (una práctica que consiste en llevar intencionalmente la atención al momento presente), la meditación y las técnicas de relajación producen mejoras significativas en la regulación del cortisol en adultos sanos. Los efectos resultaban particularmente evidentes en la respuesta del cortisol al despertar, lo que sugiere una normalización de la actividad neuroendocrina ya en las primeras horas del día (Rogerson et al., 2024) [7].

La relajación muscular progresiva también ha mostrado efectos relevantes. En los estudiantes de odontología sometidos a esta técnica, los niveles de cortisol disminuían significativamente en las mediciones posteriores (Špiljak et al., 2024) [6]. Desde el punto de vista fisiológico, tales enfoques parecen favorecer la activación del sistema parasimpático, el sistema “freno” del organismo, capaz de contrarrestar la hiperactivación simpática inducida por el estrés crónico.

Un elemento central surgido de la literatura, como se anticipó anteriormente, es la importancia creciente del cortisol salival como herramienta diagnóstica y de seguimiento. Gracias a la posibilidad de recolectar muestras de forma sencilla y no invasiva, hoy el cortisol salival se utiliza en numerosos ámbitos clínicos: salud mental, medicina del trabajo, endocrinología, medicina deportiva e investigación cardiovascular (Qin et al., 2025) [1]. Las tecnologías modernas están permitiendo además el desarrollo de sistemas de punto de atención (herramientas que permiten realizar pruebas diagnósticas directamente cerca del paciente) cada vez más rápidos y económicos.

Este progreso tecnológico abre perspectivas extremadamente interesantes. En el futuro podría ser posible monitorear el estrés crónico casi en tiempo real, integrando mediciones del cortisol con dispositivos portátiles capaces de evaluar la frecuencia cardíaca, el sueño, la actividad simpática y otros biomarcadores fisiológicos (Ahmed et al., 2024) [8]. La comprensión del estrés podría, por tanto, evolucionar de un concepto puramente psicológico a un parámetro biológico medible y monitoreable a lo largo del tiempo.

En conjunto, las evidencias científicas modernas muestran con claridad que el estrés crónico no es simplemente una sensación subjetiva, sino una condición biológica capaz de modificar profundamente el funcionamiento neuroendocrino, cardiovascular, inmunitario y metabólico del organismo. El cortisol representa uno de los principales mediadores de esta transformación. En condiciones agudas, ayuda al cuerpo a adaptarse y sobrevivir; sin embargo, cuando la activación del eje HPA se vuelve persistente, el mismo mecanismo que inicialmente protegía al organismo puede transformarse lentamente en uno de los principales factores de riesgo para la salud moderna.

El cortisol y la resistencia a la insulina

Tras comprender cómo el estrés crónico es capaz de alterar profundamente la actividad del eje hipotálamo-hipófisis-suprarrenal, el siguiente paso es entender cómo esta hiperactivación neuroendocrina puede transformarse progresivamente en resistencia a la insulina. En fisiología, el cortisol representa una hormona esencial para la supervivencia: durante una situación de peligro, su tarea es garantizar al cerebro y a los músculos una rápida disponibilidad de energía. Para ello, aumenta la producción hepática de glucosa, reduce el consumo periférico de azúcares y moviliza grasas y proteínas como fuentes energéticas alternativas. A corto plazo, este mecanismo es ventajoso; el problema surge cuando el cortisol permanece elevado durante semanas, meses o años. En ese momento, el cuerpo sigue comportándose como si estuviera constantemente bajo amenaza, manteniendo activos procesos metabólicos que terminan lentamente por comprometer la sensibilidad a la insulina.

Uno de los primeros efectos del cortisol crónico afecta precisamente al hígado. Los glucocorticoides estimulan la gluconeogénesis hepática, es decir, la producción de glucosa a partir de aminoácidos y otros sustratos energéticos. Paralelamente, reducen la utilización periférica de la glucosa por parte de los músculos e interfieren con la señalización normal de la insulina. A nivel celular, el cortisol reduce la translocación del transportador GLUT-4, altera la fosforilación (proceso de activación) de IRS-1 y compromete la vía PI3K/AKT, uno de los principales sistemas intracelulares a través de los cuales la insulina ejerce sus efectos metabólicos (Blaslov et al., 2018) [9]. Es como si la insulina siguiera llamando a la puerta de la célula, pero la señal fuera ignorada progresivamente.

Esta alteración inicialmente puede permanecer invisible en los exámenes estándar. El páncreas, de hecho, intenta compensar produciendo cantidades cada vez mayores de insulina. En una primera fase, el cuerpo aún logra mantener valores glucémicos relativamente normales gracias a la hiperinsulinemia compensatoria. Sin embargo, detrás de esta aparente normalidad metabólica, el sistema ya está trabajando en sobrecarga. Un estudio experimental realizado en mujeres sanas sometidas a tratamiento con dexametasona (fármaco similar al cortisol que reduce la inflamación) mostró claramente este mecanismo: tras pocos días de exposición a los glucocorticoides, la sensibilidad a la insulina disminuía drásticamente, mientras que la secreción de insulina aumentaba de forma compensatoria. A pesar de que el páncreas lograba temporalmente mantener una utilización periférica normal de la glucosa, el hígado seguía produciendo glucosa en exceso, señalando una persistente resistencia a la insulina hepática (Nicod et al., 2003) [10].

Este dato es particularmente importante porque sugiere que el hígado puede representar uno de los primeros órganos en perder sensibilidad a la insulina durante la hiperactivación crónica del eje HPA. Incluso en presencia de niveles elevados de insulina, la producción hepática de glucosa no se suprime adecuadamente. En la práctica, el cuerpo sigue “fabricando azúcar” incluso cuando no la necesita. A largo plazo, este mecanismo contribuye a la hiperinsulinemia crónica, al aumento glucémico y al progresivo agotamiento compensatorio de las células β pancreáticas.

En los últimos años, diversas investigaciones han demostrado que estos fenómenos pueden aparecer también en sujetos aparentemente sanos y con peso normal. Un estudio realizado en Argel observó que individuos con niveles de cortisol matutino situados en la franja alta del rango fisiológico presentaban valores significativamente más elevados del índice HOMA-IR, uno de los principales indicadores de resistencia a la insulina. Los sujetos con cortisol más elevado mostraban, además, mayor obesidad abdominal, insomnio, sedentarismo y un peor perfil metabólico general (Ould Bessi et al., 2025) [11]. Esto sugiere que no es necesario alcanzar niveles patológicos extremos de cortisol, como en el síndrome de Cushing (una condición causada por una exposición prolongada del organismo a niveles excesivos de cortisol), para observar alteraciones metabólicas significativas. Incluso una hiperactivación crónica moderada pero persistente del eje HPA puede contribuir gradualmente a la pérdida de sensibilidad a la insulina.

Un aspecto particularmente interesante es que la resistencia a la insulina no es exclusivamente una enfermedad de la obesidad. Durante muchos años se pensó que el principal motor de la disfunción insulínica era el exceso de tejido adiposo visceral; aunque la obesidad representa ciertamente uno de los factores más importantes, hoy sabemos que incluso individuos delgados pueden desarrollar una resistencia a la insulina significativa. Según la hipótesis propuesta por Blaslov y colaboradores, en estos sujetos el principal desencadenante patológico podría ser neuroendocrino en lugar de adipocéntrico. El estrés crónico, a través de la hiperactivación del eje HPA y el aumento persistente de las hormonas contrarreguladoras de la insulina, podría representar, por tanto, uno de los principales factores metabólicos ocultos en sujetos con peso normal (Blaslov et al., 2018) [9].

El estrés crónico parece, además, ejercer efectos profundos sobre las células β pancreáticas, es decir, las células responsables de la producción de insulina. En jóvenes latinoamericanos con sobrepeso, niveles más elevados de cortisol estaban asociados no solo a una reducción de la sensibilidad a la insulina, sino también a una menor capacidad compensatoria del páncreas. En particular, el cortisol se correlacionaba negativamente con la respuesta insulínica aguda a la glucosa y con el índice de disposición, parámetro que refleja la funcionalidad compensatoria de las células β. Esto significa que el cortisol no parece limitarse a hacer que las células periféricas sean menos sensibles a la insulina, sino que podría también comprometer progresivamente la capacidad del páncreas para reaccionar adecuadamente al aumento de la demanda de insulina (Adam et al., 2010) [12].

Este fenómeno es extremadamente relevante en la progresión hacia la diabetes tipo 2. En las fases iniciales, el páncreas logra compensar la resistencia a la insulina aumentando la secreción de insulina. Con el tiempo, sin embargo, la sobrecarga funcional crónica puede favorecer el deterioro de las células β. Es como pedir continuamente a un motor que funcione por encima de su límite: inicialmente logra mantener el rendimiento, pero a largo plazo comienzan los fallos estructurales.

Las evidencias experimentales muestran además que el estrés crónico no actúa solo sobre el metabolismo periférico, sino que puede alterar directamente también el metabolismo cerebral. En modelos murinos (animales de laboratorio, principalmente ratones) de estrés crónico impredecible, la exposición prolongada a los factores estresantes aumentaba significativamente el índice HOMA-IR e inducía alteraciones patológicas de la señalización insulínica en el hipocampo. En particular, se observaba una mayor fosforilación inhibitoria de IRS1 y una activación de la JNK, una quinasa involucrada en la resistencia a la insulina neuronal. Paralelamente, los animales desarrollaban importantes déficits cognitivos y de memoria (Rong et al., 2024) [13].

Paralelamente al desequilibrio endocrino, el estrés crónico promueve también una importante producción de especies reactivas del oxígeno. El estrés oxidativo parece representar, de hecho, uno de los principales mecanismos a través de los cuales el cortisol altera la sensibilidad a la insulina. En agentes de policía expuestos a un elevado estrés laboral, niveles más altos de cortisol urinario estaban asociados tanto a marcadores de estrés oxidativo como al aumento del índice HOMA-IR. Los investigadores observaron que el estrés percibido correlacionaba positivamente con un indicador de peroxidación lipídica (daño de las grasas celulares causado por la oxidación) y daño oxidativo (Janczura et al., 2020) [14].

Un estudio experimental en ratones expuestos a estrés ambiental crónico impredecible mostró de forma extremadamente clara las consecuencias sistémicas de esta condición. Tras semanas de exposición al estrés, los animales desarrollaban hiperglucemia persistente, aumento de la HbA1c, incremento del índice HOMA-IR y reducción significativa de los niveles de insulina. Paralelamente, se observaba una marcada reducción de las defensas antioxidantes, daño al ADN y alteraciones degenerativas difusas en páncreas, hígado, riñones y músculos (Raghav et al., 2019) [15].

Incluso durante el embarazo, el cortisol parece influir profundamente en la homeostasis insulínica. En una cohorte de más de 500 mujeres peruanas, niveles más elevados de cortisol en el cabello estaban asociados a aumentos significativos de la insulina en ayunas y del índice HOMA-IR. Esto sugiere que la hiperactivación crónica del eje HPA puede amplificar la fisiológica resistencia a la insulina gestacional, obligando a las células β pancreáticas a un esfuerzo compensatorio adicional.

Es interesante notar cómo el cortisol no resultaba directamente asociado a la aparición de diabetes gestacional manifiesta. Este dato sugiere que la hiperactivación del eje HPA puede alterar inicialmente el metabolismo insulínico sin producir inmediatamente una hiperglucemia clínicamente evidente. Una vez más emerge el concepto de una larga fase compensatoria “silenciosa”, en la cual el cuerpo logra temporalmente mantener el equilibrio glucémico a costa de una creciente sobrecarga metabólica (Juvinao-Quintero et al., 2023) [16].

En conjunto, todas estas evidencias convergen hacia un concepto central: el estrés crónico no representa solo un fenómeno psicológico, sino una condición biológica capaz de modificar profundamente la regulación insulínica de todo el organismo. A través del cortisol, las catecolaminas (sustancias que ayudan al organismo y al sistema nervioso a responder rápidamente al estrés y a los estímulos), el estrés oxidativo, la inflamación y las alteraciones de la señalización celular, la hiperactivación crónica del eje HPA parece contribuir progresivamente a la pérdida de la sensibilidad a la insulina, al deterioro de las células β y a la disfunción metabólica sistémica. Bajo esta óptica, la resistencia a la insulina ya no aparece solo como una consecuencia del exceso calórico o de la obesidad, sino como el resultado de una compleja interacción entre el metabolismo, el cerebro, el sistema endocrino y el entorno psicológico.

El cortisol y la inhibición de mTOR a través de la acción de REDD1

Si la resistencia a la insulina representa una de las principales consecuencias metabólicas de la hiperactivación crónica del cortisol, otro objetivo fundamental de los glucocorticoides es la vía de señalización mTOR, uno de los reguladores más importantes del crecimiento celular, la síntesis proteica y el anabolismo energético. mTOR actúa como una especie de “centralita metabólica” capaz de integrar información proveniente de nutrientes, aminoácidos, estado energético celular, oxígeno y señales hormonales. Cuando las condiciones ambientales son favorables, mTOR promueve el crecimiento celular, la síntesis proteica y la acumulación energética. Por el contrario, en presencia de estrés o carencia energética, su actividad se suprime progresivamente para reducir el consumo de ATP (principal fuente inmediata de energía utilizable por la célula) y preservar los recursos celulares.

Los glucocorticoides parecen aprovechar precisamente este mecanismo adaptativo. Numerosos estudios han demostrado, de hecho, que la dexametasona (fármaco corticoesteroide sintético) y la corticosterona (hormona glucocorticoide natural) son capaces de reprimir directamente la señalización mTOR, sobre todo en el músculo esquelético. De hecho, como demostraron Wang y sus colaboradores, este mecanismo ocurría mediante la inducción de la expresión de REDD1 en el músculo esquelético y, por consiguiente, el tratamiento glucocorticoide reducía significativamente la fosforilación de dos de los principales objetivos a favor de corriente de mTOR responsables de la activación de la síntesis proteica. En la práctica, el cortisol parecía “apagar” el programa anabólico celular (Wang et al., 2006) [17].

El aspecto más importante del estudio surgió, sin embargo, cuando los investigadores silenciaron REDD1 mediante ARN interferente (un mecanismo celular natural que actúa como un "interruptor" genético). En ausencia de REDD1, la dexametasona perdía gran parte de su capacidad para inhibir mTOR. Este dato demostró que REDD1 no representa un simple marcador del estrés glucocorticoide, sino un mediador funcional indispensable de la inhibición de mTOR.

Desde el punto de vista molecular, como hemos visto en el capítulo 4 dedicado a la vía de la insulina, REDD1 actúa a través del complejo de la esclerosis tuberosa TSC1/TSC2, constituido por hamartina y tuberina. Este complejo funciona como un potente represor de una enzima que se encuentra entre los principales activadores directos de mTORC1. En condiciones fisiológicas mantiene activo mTOR; REDD1, en cambio, favorece la activación del complejo TSC1/TSC2, apagando así la señalización anabólica. Es como si REDD1 activara un freno de emergencia metabólico capaz de ralentizar drásticamente el crecimiento celular en presencia de estrés.

Este papel adaptativo de REDD1 no parece limitarse a los glucocorticoides farmacológicos. Incluso condiciones fisiológicas de estrés energético, como el ayuno y la privación nutricional, inducen un marcado aumento de su expresión. En 2009, algunos investigadores demostraron que apenas 18 horas de privación de alimentos eran suficientes para aumentar drásticamente REDD1 en el músculo esquelético de la rata. La realimentación, por el contrario, devolvía rápidamente REDD1 a los niveles basales y reactivaba mTOR en menos de una hora (McGhee et al., 2009) [18].

El estudio reveló además un aspecto extremadamente importante: la inducción de REDD1 durante el ayuno no dependía principalmente de la reducción de la insulina, sino del aumento de los glucocorticoides. Los niveles de corticosterona resultaban, de hecho, estrechamente correlacionados con la expresión de REDD1, mientras que el bloqueo farmacológico del receptor glucocorticoide abolía casi completamente la inducción de la proteína. Esto sugiere que el cortisol representa una de las principales señales endocrinas a través de las cuales el cuerpo comunica al músculo la necesidad de reducir el consumo energético durante periodos de carencia nutricional.

Desde el punto de vista evolutivo, este mecanismo posee una lógica extremadamente eficiente. La síntesis proteica es uno de los procesos biológicamente más costosos en términos energéticos. En condiciones de escasez calórica o estrés crónico, mantener elevada la actividad de mTOR podría comprometer rápidamente las reservas energéticas celulares. REDD1 parece, por tanto, actuar como un “interruptor metabólico” que limita temporalmente los procesos anabólicos para favorecer la supervivencia.

Esta interpretación fue profundizada aún más por algunos investigadores en 2018. Los autores del estudio demostraron que REDD1 no actúa simplemente como represor del anabolismo muscular, sino como un verdadero regulador de la homeostasis energética. Los ratones carentes de REDD1 mostraban, de hecho, un metabolismo hiperactivo, con aumento del consumo de oxígeno y mayor agotamiento de las reservas energéticas durante el ayuno, la hipoxia o el ejercicio intenso (Britto et al., 2018) [19].

A través de la inhibición del eje AKT/mTORC1, REDD1 reduce la síntesis proteica, la acumulación de glucógeno y el consumo energético celular. En otras palabras, el cortisol, a través de REDD1, parece transformar temporalmente la célula en un modo de “ahorro energético”.

Este concepto ayuda a comprender una aparente paradoja biológica. En condiciones fisiológicas de estrés energético, REDD1 puede resultar protector porque evita el colapso energético celular. Sin embargo, cuando la activación glucocorticoide se vuelve crónica, el mismo mecanismo puede transformarse progresivamente en un potente motor catabólico (factor que favorece la degradación de las moléculas y de las reservas del organismo). La persistente inhibición de mTOR reduce, de hecho, la síntesis proteica muscular, favorece la atrofia (reducción del volumen y de la funcionalidad de un tejido), la pérdida de masa magra y el deterioro metabólico.

Un estudio anterior del mismo grupo ya había demostrado este fenómeno de forma extremadamente clara: en los ratones de tipo “salvaje” tratados con dexametasona se observaba una marcada reducción de la masa muscular y del tamaño de las fibras esqueléticas, acompañada de una fuerte supresión de la señalización mTORC1. Por el contrario, los ratones carentes de REDD1 resultaban casi completamente protegidos de la atrofia inducida por glucocorticoides (Britto et al., 2014) [20].

La ausencia de REDD1 impedía, de hecho, la reducción de la síntesis proteica y la inhibición funcional de mTORC1.

La inhibición de mTOR por parte de los glucocorticoides no involucra solamente el metabolismo muscular, sino también la regulación de la autofagia celular (). En los linfocitos tratados con dexametasona, el aumento de REDD1 induce, de hecho, una significativa activación del programa autofágico a través de la supresión de mTOR. La autofagia representa un proceso catabólico altamente conservado que permite a la célula degradar componentes intracelulares dañados o innecesarios para recuperar nutrientes y energía.

En este contexto, REDD1 actúa una vez más como mediador del estrés. El silenciamiento de REDD1 atenúa la inhibición de mTOR y disminuye significativamente el flujo autofágico. Paralelamente aumenta la muerte celular, lo que sugiere que la autofagia inducida por los glucocorticoides representa inicialmente un mecanismo adaptativo de supervivencia (Molitoris et al., 2011) [21].

Este aspecto es particularmente interesante porque muestra cómo el cortisol no actúa simplemente “destruyendo” los tejidos, sino induciendo programas biológicos de adaptación al estrés energético. A corto plazo, tales mecanismos pueden resultar ventajosos; el problema surge cuando la estimulación se vuelve crónica y persistente.

La relación entre REDD1, estrés energético y mTOR ya había sido intuida por un estudio publicado en 2005. Los autores demostraron que REDD1 era fuertemente inducido durante la depleción energética. En las células carentes de REDD1, la respuesta adaptativa al estrés metabólico resultaba profundamente comprometida, manteniendo activa la síntesis proteica en una situación metabólica crítica (Sofer et al., 2005) [22].

En conjunto, todas estas evidencias sugieren que el cortisol ejerce gran parte de sus efectos catabólicos a través de la modulación de REDD1 y la supresión de la vía mTOR. En condiciones agudas, este programa biológico representa una sofisticada estrategia de supervivencia capaz de reducir el gasto energético y preservar el ATP durante el estrés, el ayuno o la hipoxia. Sin embargo, cuando la activación del eje HPA se vuelve crónica, la persistente inhibición de mTOR puede contribuir progresivamente a la atrofia muscular, la pérdida de masa magra, la reducción de la síntesis proteica, las alteraciones metabólicas y el deterioro funcional sistémico.

El vínculo entre mTOR y AKT

Si mTOR representa uno de los principales reguladores del anabolismo celular, AKT constituye, por el contrario, el gran coordinador inicial de este sistema. La relación entre AKT y mTOR es tan estrecha que, en muchos contextos biológicos, ambas vías se describen como una única red funcional. En realidad, como hemos visto en el capítulo 4 dedicado a la vía de la insulina, la relación entre estas proteínas es mucho más compleja: AKT activa a mTOR, pero al mismo tiempo mTOR puede regular a AKT a través de sofisticados mecanismos de retroalimentación recíproca. Este diálogo continuo permite a la célula integrar información proveniente de nutrientes, insulina, factores de crecimiento y estado energético, modulando el crecimiento, la supervivencia, el metabolismo y la síntesis proteica.

AKT, también conocida como proteína quinasa B (PKB), representa uno de los principales efectores intracelulares de la vía PI3K. En condiciones fisiológicas, la estimulación por insulina o factores de crecimiento activa a PI3K, que a través de un fosfolípido (tipo de grasa que forma la estructura básica de las membranas celulares) fundamental en la señalización celular, actúa como plataforma de reclutamiento para AKT en la membrana celular, permitiendo su activación (Liu et al., 2015) [23].

La activación completa de AKT requiere dos eventos distintos de fosforilación (adición de un fosfato que puede activar, desactivar o modificar el funcionamiento de una proteína), pero es el segundo paso el que ha revolucionado la comprensión biológica de mTOR. Durante muchos años, mTOR se consideró casi exclusivamente un regulador posterior a AKT; hoy sabemos, en cambio, que uno de sus complejos, mTORC2, es indispensable para la activación completa de la propia AKT (Kim et al., 2021) [24].

De hecho, mTOR existe en dos complejos multiproteicos distintos: mTORC1, principalmente involucrado en la síntesis proteica y el crecimiento celular, y mTORC2, involucrado en la supervivencia celular, la organización del citoesqueleto y, sobre todo, en la activación de AKT (Jhanwar-Uniyal et al., 2019) [25].

Esta distinción es fundamental porque los dos complejos responden a señales diferentes y desempeñan funciones biológicas complementarias pero no superponibles.

Uno de los trabajos más importantes para la comprensión de la activación de mTORC2 se publicó en 2015. Los autores demostraron que un fosfolípido producido por PI3K no se limita a reclutar a AKT, sino que activa directamente a mTORC2 a través del dominio de una proteína (Liu et al., 2015) [23].

El resultado final es la fosforilación de AKT: este mecanismo aclara cómo PI3K, AKT y mTORC2 no son vías separadas, sino componentes profundamente integrados de la misma red metabólica.

Un aspecto aún más interesante se refiere a la localización espacial de la activación de AKT. Durante mucho tiempo se creyó que toda la activación de la vía PI3K/AKT ocurría exclusivamente en la membrana plasmática. Sin embargo, estudios más recientes han demostrado que la maduración completa de la señal requiere plataformas intracelulares específicas.

En 2021, algunos investigadores demostraron que los endosomas tempranos (orgánulos vesiculares presentes en el citoplasma de las células) representan verdaderos puntos neurálgicos de señalización, indispensables para la fosforilación de AKT por parte de mTORC2: de hecho, el estudio destaca cómo los componentes de mTORC2 se acumulan en los endosomas tempranos (Kim et al., 2021) [24].

Todo esto permite el correcto ensamblaje de mTORC2 y la posterior fosforilación de AKT. En la práctica, los endosomas funcionan como plataformas dinámicas que amplifican y estabilizan la señal de la vía PI3K/AKT, favoreciendo la supervivencia, el crecimiento y la persistencia de las células. Este modelo sugiere que la activación de AKT no es un evento estático, sino un proceso organizado espacialmente en diferentes compartimentos celulares (Kim et al., 2021) [24].

En la práctica, AKT representa el principal intérprete intracelular de la señal insulínica.

El papel metabólico de mTORC2 es particularmente evidente en el hígado. En 2012, algunos investigadores demostraron que el complejo mTORC2 hepático controla directamente la glucólisis y la lipogénesis a través de AKT (dos procesos metabólicos fundamentales y conectados entre sí que el organismo utiliza para gestionar y almacenar energía) (Hagiwara et al., 2012) [26]. En ausencia de mTORC2, el hígado pierde gran parte de su capacidad para activar los programas metabólicos inducidos por la insulina.

Esto significa que mTORC2 no es simplemente un "activador accesorio" de AKT, sino un regulador esencial del metabolismo glucídico y lipídico.

Los estudios de algunos investigadores demostraron, de hecho, que la rapamicina, si se administra a largo plazo, no se limita a inhibir mTORC1, sino que compromete progresivamente también el ensamblaje de mTORC2. La consecuencia es una reducción de la fosforilación de AKT y una pérdida progresiva de la sensibilidad a la insulina (Sarbassov et al., 2006) [28].

Otros investigadores confirmaron este fenómeno en estructuras celulares de ratones, mostrando que la rapamicina ejerce un efecto bifásico, es decir, una mejora inicial de la sensibilidad a la insulina y una posterior resistencia grave a la insulina tras una exposición crónica (Ye et al., 2012) [27].

El dato más importante del estudio fue que el silenciamiento de un componente específico de mTORC2 reproducía casi perfectamente la resistencia a la insulina inducida por la rapamicina. Por el contrario, el silenciamiento de mTORC1 alteraba principalmente la función mitocondrial sin comprometer significativamente la respuesta a la insulina.

Esto demuestra que mTORC1 está principalmente involucrado en el anabolismo y la biogénesis energética, mientras que mTORC2 es fundamental para el mantenimiento de la sensibilidad a la insulina a través de AKT. En otras palabras, bloquear crónicamente mTORC2 equivale a "apagar" una parte esencial de la señal insulínica.

Este descubrimiento ha modificado profundamente la comprensión biológica de la rapamicina y de la vía mTOR. Durante muchos años se había pensado que la inhibición de mTOR representaba una estrategia universalmente beneficiosa; hoy sabemos, en cambio, que la inhibición indiscriminada de mTORC2 puede tener importantes consecuencias metabólicas.

Por ejemplo, en el glioblastoma (el tumor cerebral primario más frecuente y agresivo en adultos), la hiperactivación de la vía PI3K/AKT/mTOR es una de las principales alteraciones genéticas que impulsan el origen y el crecimiento de un tumor. En estas enfermedades: PI3K activa a AKT y mTORC2, AKT promueve el crecimiento, la supervivencia y el metabolismo tumoral, y mTORC1 sostiene la síntesis proteica y la proliferación celular. Los dos complejos mTOR resultan, por tanto, recíprocamente interconectados: mTORC2 activa a AKT, AKT activa a mTORC1 y este último modula a mTORC2 mediante retroalimentación (Jhanwar-Uniyal et al., 2019) [25].

En conjunto, la relación entre AKT y mTOR representa uno de los sistemas de integración metabólica más sofisticados de todo el organismo. AKT activa los programas anabólicos celulares, mientras que mTOR coordina la disponibilidad energética necesaria para sostenerlos. mTORC2, a su vez, garantiza la plena activación de AKT, creando un circuito de regulación recíproca que controla el crecimiento, la supervivencia, el metabolismo glucídico y lipídico, la síntesis proteica y la respuesta a la insulina.

AKT, AS160, GLUT 4: de la señalización insulínica al transporte de glucosa

Tras la activación de AKT por parte de la cascada PI3K–mTORC2, la señal insulínica entra en una de sus fases más decisivas: el control directo de la entrada de glucosa en la célula. Es precisamente en este punto donde el metabolismo deja de ser un concepto abstracto y se traduce en un evento físico concreto: el movimiento de los GLUT4 (los transportadores de glucosa más conocidos y estudiados) hacia la membrana celular. Sin este paso, la glucosa permanece en la sangre; con este paso, en cambio, puede finalmente ser absorbida y utilizada por los tejidos periféricos.

El principal sistema molecular responsable de este proceso se identifica hoy en el eje AKT–AS160–GLUT4, considerado uno de los nodos más importantes de toda la homeostasis glucídica (mantenimiento de la glucemia dentro de valores fisiológicos). Este eje representa el punto de encuentro entre la señalización insulínica, el tráfico vesicular y el metabolismo celular. Cuando el sistema funciona correctamente, el organismo logra mantener una gestión eficiente de la glucosa; cuando, por el contrario, la red se altera progresivamente, comienzan a aparecer los primeros signos de la resistencia a la insulina (Sharma y Dey, 2021) [29].

En condiciones fisiológicas, la insulina se une a su receptor activando la cascada IRS–PI3K–AKT. Una vez fosforilada y plenamente activa, AKT comienza a transmitir la señal metabólica a diversos objetivos intracelulares. Entre ellos, uno de los más importantes es AS160, una proteína que controla directamente el tráfico de las vesículas que contienen GLUT4.

En condiciones basales, GLUT4 permanece casi completamente secuestrado dentro de la célula. Más del 95% del transportador se encuentra, de hecho, almacenado en compartimentos intracelulares especializados llamados vesículas de almacenamiento de GLUT4 (GLUT4 Storage Vesicles). AS160 funciona como una especie de freno molecular: mantiene inactivas proteínas específicas responsables de la movilización de estas vesículas, impidiendo así que GLUT4 llegue a la membrana plasmática.

Cuando, en cambio, la insulina activa AKT, esta última fosforila AS160; en ese momento, las vesículas GLUT4 pueden comenzar su movimiento hacia la membrana celular. Es un proceso extremadamente dinámico y coordinado, casi comparable a un sofisticado sistema logístico intracelular: las vesículas son movilizadas, transportadas a lo largo del citoesqueleto (estructura interna que sostiene, organiza y permite los movimientos de la célula), ancladas cerca de la membrana y finalmente fusionadas con ella, permitiendo la exposición de GLUT4 en la superficie celular.

El resultado final es el aumento de la entrada de glucosa en los tejidos periféricos, sobre todo en el músculo esquelético y en el tejido adiposo, los dos principales órganos responsables de la eliminación de la glucosa posprandial (Sharma y Dey, 2021) [29].

Las evidencias experimentales posteriores consolidaron aún más este concepto. Se observó que la inhibición funcional de AKT mediante anticuerpos o péptidos reducía drásticamente la translocación de GLUT4 inducida por la insulina (Hill et al., 1999) [30]. Paralelamente, algunos investigadores demostraron que formas constitutivamente activas de AKT eran suficientes para promover la translocación de GLUT4 incluso en ausencia de insulina. Por el contrario, una forma dominante negativa de AKT comprometía de manera significativa la respuesta insulínica (Cong et al., 1997) [31].

Estos estudios aclararon definitivamente que AKT no representa un simple elemento accesorio de la señalización insulínica, sino uno de sus principales nodos centrales. En la práctica, sin una adecuada activación de AKT, el tráfico de GLUT4 se vuelve profundamente ineficiente.

Algunos investigadores obtuvieron resultados similares utilizando una forma constitutivamente activa de AKT en los adipocitos. La activación persistente de la quinasa AKT inducía una marcada translocación de GLUT4, aumentaba la absorción de glucosa y estimulaba la lipogénesis (Kohn et al., 1996) [32].

Uno de los estudios más elegantes sobre el papel de AKT fue publicado en 2008: los autores desarrollaron un sofisticado sistema experimental capaz de activar rápidamente AKT independientemente del receptor insulínico. La activación de la quinasa producía en pocos minutos la fosforilación de AS160, la translocación de GLUT4 y un aumento significativo de la absorción de glucosa (Ng et al., 2008) [33]. En la práctica, AKT lograba replicar gran parte de los efectos metabólicos de la insulina.

En conjunto, el eje AKT–AS160–GLUT4 representa el verdadero corazón operativo de la gestión celular de la glucosa. AKT traduce la señal insulínica en un programa metabólico concreto, AS160 regula el tráfico de las vesículas y GLUT4 permite finalmente la entrada de la glucosa en la célula. Cuando esta comunicación intracelular se interrumpe progresivamente, comienzan a aparecer las principales alteraciones metabólicas que caracterizan la resistencia a la insulina y la diabetes tipo 2.

GLUT 4 e insulinorresistencia

El último paso de este proceso fisiopatológico conduce inevitablemente a GLUT4, el principal transportador de glucosa insulino-dependiente del músculo esquelético y del tejido adiposo. Si la insulina representa la señal y AKT el sistema de transmisión intracelular, GLUT4 constituye el verdadero ejecutor final de toda la respuesta metabólica. Es, de hecho, a través de este transportador como la glucosa puede entrar realmente en la célula. Cuando el sistema funciona correctamente, después de una comida, la insulina estimula rápidamente la translocación de GLUT4 hacia la membrana celular, permitiendo que la glucosa sea eliminada de la sangre y utilizada como combustible metabólico. Cuando, por el contrario, GLUT4 ya no logra alcanzar correctamente la membrana o pierde su eficiencia funcional, comienza a aparecer uno de los defectos centrales de la insulino-resistencia.

Durante muchos años se pensó que la insulino-resistencia derivaba principalmente de un defecto global de la señalización insulínica. Hoy sabemos que la situación es mucho más compleja. Numerosas evidencias demuestran, de hecho, que en muchos casos la cascada insulínica inicial puede permanecer relativamente conservada, mientras que el verdadero defecto surge en las fases terminales del tráfico intracelular de GLUT4 (van Gerwen et al., 2023) [34]. En otras palabras, la señal insulínica puede seguir transmitiéndose parcialmente, pero el transportador ya no logra completar correctamente su recorrido hacia la membrana plasmática.

Este concepto fue confirmado de manera particularmente elegante por el estudio de Judge y colaboradores, quienes desarrollaron una técnica de imagen de alta sensibilidad capaz de observar directamente la translocación del GLUT4 endógeno en las fibras musculares adultas sin recurrir a constructos artificiales o proteínas sobreexpresadas. Utilizando diferentes modelos de insulino-resistencia, incluyendo la exposición crónica a la insulina, el tratamiento con palmitato (ácido graso saturado utilizado por el organismo como fuente energética) y la obesidad inducida por una dieta con alto contenido lipídico, los autores observaron un dato extremadamente interesante: el tráfico de GLUT4 resultaba selectivamente comprometido, mientras que otras vías insulino-dependientes permanecían relativamente preservadas (Judge et al., 2025) [35].

Esto significa que la insulino-resistencia no representa necesariamente un “apagón” completo de la señalización insulínica, sino que puede adoptar la forma de un defecto altamente selectivo del sistema de transporte de glucosa. Es como si la red eléctrica siguiera funcionando, pero la principal puerta de entrada de la glucosa permaneciera bloqueada.

Como hemos visto en el párrafo anterior, las vesículas de almacenamiento de GLUT4, o GSV, representan compartimentos altamente especializados que funcionan como verdaderos “depósitos estratégicos” de GLUT4. En condiciones basales, la mayor parte del transportador permanece secuestrada dentro de estas vesículas; cuando llega la señal insulínica, las GSV son rápidamente movilizadas hacia la membrana celular a través de la activación coordinada de AKT, AS160 y motores moleculares dependientes del citoesqueleto (conjunto de estructuras celulares que forman una red tridimensional de túbulos y filamentos) (Drobiova et al., 2025) [36]. El sistema recuerda a una compleja red de transporte urbano: las vesículas deben ser correctamente ensambladas, encaminadas, transportadas y, finalmente, fusionadas con precisión en el área correcta de la membrana celular.

Precisamente esta extraordinaria complejidad hace que el sistema sea vulnerable. Basta una alteración, incluso mínima, del tráfico intracelular para comprometer toda la capacidad de absorción glucídica. En la insulino-resistencia, de hecho, se han observado defectos en la formación de las GSV, alteraciones en la clasificación de GLUT4 y desorganización del citoesqueleto (van Gerwen et al., 2023) [34] (Drobiova et al., 2025) [36].

El papel del músculo esquelético también parece fundamental. Algunos investigadores demostraron que la inactivación selectiva de GLUT4 en el músculo provoca una grave insulino-resistencia y una significativa intolerancia a la glucosa ya desde una edad temprana. La captación glucídica estimulada por la insulina resultaba casi completamente abolida, confirmando que el transporte de glucosa mediado por GLUT4 en el músculo esquelético representa uno de los principales determinantes de la homeostasis glucémica sistémica (Zisman et al., 2000) [37].

Paralelamente, otros investigadores mostraron que la sobreexpresión adipocitaria de GLUT4 era suficiente para revertir la insulino-resistencia sistémica, incluso en presencia de un defecto muscular persistente de captación glucídica (Carvalho et al., 2005) [38]. Este estudio modificó profundamente la visión clásica del metabolismo, demostrando que el tejido adiposo no representa un simple depósito energético, sino un verdadero órgano endocrino capaz de controlar la sensibilidad insulínica de todo el organismo.

En conjunto, todas estas evidencias convergen hacia un concepto central: GLUT4 representa el verdadero punto terminal operativo de la acción insulínica. La simple activación de la cascada insulínica no es suficiente si el transportador no logra ser correctamente ensamblado, movilizado, fusionado y distribuido en la membrana plasmática. La insulino-resistencia aparece, por tanto, cada vez menos como un defecto molecular único y cada vez más como una compleja desorganización de toda la arquitectura intracelular responsable del tráfico de glucosa.

Conclusiones

En conjunto, las evidencias analizadas muestran que el estrés no representa solo una experiencia psicológica, sino una respuesta biológica capaz de involucrar progresivamente al sistema neuroendocrino, el metabolismo y la señalización insulínica. El proceso comienza en el eje hipotálamo-hipófisis-suprarrenal (HPA): ante una amenaza, real o percibida, aumenta la producción de cortisol, necesario para movilizar energía y favorecer la adaptación. Sin embargo, cuando el estrés se vuelve crónico, esta respuesta pierde su carácter temporal. Las modificaciones de la respuesta de cortisol al despertar (CAR, por sus siglas en inglés), el aumento del cortisol durante el estrés prolongado y su asociación con la hipertensión y el estrés percibido documentan las consecuencias sistémicas de la activación neuroendocrina persistente.

El siguiente paso conduce a la regulación insulínica. El cortisol aumenta la producción hepática de glucosa y reduce su utilización periférica, interfiriendo con IRS-1, PI3K/AKT y la translocación de GLUT4. Inicialmente, el páncreas puede compensar aumentando la secreción de insulina y manteniendo una glucemia aparentemente normal. No obstante, las evidencias muestran que la exposición a los glucocorticoides reduce rápidamente la sensibilidad insulínica, mientras que niveles más elevados de cortisol se asocian con el HOMA-IR, el estrés oxidativo y una menor capacidad compensatoria de las células β. Por lo tanto, el estrés crónico puede contribuir a la resistencia a la insulina incluso independientemente de la obesidad.

El cortisol interviene simultáneamente en mTOR a través de REDD1. Los glucocorticoides inducen REDD1, que mediante TSC1/TSC2 reprime mTORC1, reduciendo la síntesis proteica y el consumo energético. A corto plazo, esto representa una adaptación protectora ante el estrés energético; si persiste, puede favorecer el catabolismo, la atrofia muscular y la pérdida de masa magra. REDD1 emerge, por tanto, como un importante vínculo molecular entre el estrés endocrino y la regulación energética celular. La inactivación de mTOR causa, en consecuencia, el bloqueo de mTORC2 que, como hemos visto, es fundamental para la activación completa de AKT; las mismas evidencias sobre la rapamicina muestran, de hecho, que la inhibición prolongada de mTORC2 reduce AKT, provocando resistencia a la insulina.

El proceso llega finalmente al mecanismo operativo de la acción insulínica: AKT–AS160–GLUT4. AKT fosforila AS160, liberando las vesículas que contienen GLUT4 y permitiendo su translocación hacia la membrana. De este modo, la glucosa puede entrar principalmente en el músculo esquelético y en el tejido adiposo. Las investigaciones demuestran que la activación de AKT es suficiente para promover AS160, GLUT4 y la captación de glucosa, confirmando su papel central en la respuesta insulínica.

El último paso se refiere precisamente a GLUT4. En la resistencia a la insulina, el defecto puede localizarse en las fases terminales de su tráfico intracelular, incluso cuando parte de la señalización insulínica inicial permanece conservada. Las alteraciones de las vesículas GSV, del citoesqueleto y de la movilización de GLUT4 comprometen, por tanto, la entrada de glucosa en la célula.

En conjunto, emerge así una secuencia biológica coherente: estrés crónico → eje HPA → cortisol → ↑ REDD1 → ↓ mTOR → ↓ mTORC2 → ↓ AKT → ↑ AS160 → ↓ GLUT4 → captación celular de glucosa → resistencia a la insulina. El estrés se convierte, por tanto, en un posible punto de partida neuroendocrino capaz, cuando es persistente, de propagar sus efectos hasta los mecanismos intracelulares que regulan la homeostasis energética y la sensibilidad insulínica.

Referencias

[1] Research prospect of human salivary cortisol: a bibliometric analysis

Qin et al., 2025

Frontiers in Psychology, 2025, 16:1552821.

[2] Cortisol awakening response and psychosocial factors: a systematic review and meta-analysis

Chida e Steptoe, 2009

Biological Psychology, 2009, 80(3):265-278.

[3] Acute and chronic stress increase salivary cortisol: a study in the real-life setting of a national examination undertaken by medical graduates

González-Cabrera et al., 2014

Stress, 2014, 17(2):149-156.

[4] Cortisol responses to mental stress and incident hypertension in healthy men and women

Hamer e Steptoe, 2012

The Journal of Clinical Endocrinology & Metabolism, 2012, 97(1):E29-E34.

[5] Prolonged perceived stress predicts fingernail cortisol increase: A longitudinal study

Moriishi et al., 2024

Journal of Psychiatric Research, 2024, 179:8-14.

[6] Perceived Stress, Salivary Cortisol, and Temperament Traits among Students of Dental Medicine: A Prospective and Interventional Study

Špiljak et al., 2024

Behavioral Sciences, 2024, 14(4):289.

[7] Effectiveness of stress management interventions to change cortisol levels: a systematic review and meta-analysis

Rogerson et al., 2024

Psychoneuroendocrinology, 2024, 159:106415.

[8] Rapid optical determination of salivary cortisol responses in individuals subjected to physiological and psychological stress

Ahmed et al., 2024

Scientific Reports, 2024, 14:31578.

[9] Possible role of stress-induced hormonal dysbalance in the pathophysiology of insulin resistance in lean individuals

Blaslov et al., 2018

Medical Hypotheses, 2018, 114:8-10.

[10] Metabolic adaptations to dexamethasone-induced insulin resistance in healthy volunteers

Nicod et al., 2003

Obesity Research, 2003, 11(5):625-631.

[11] Association between 8 AM cortisol levels and insulin resistance in healthy individuals from Algiers

Ould Bessi et al., 2025

Obesity Medicine, 2025, 58:100648.

[12] Cortisol is negatively associated with insulin sensitivity in overweight Latino youth

Adam et al., 2010

The Journal of Clinical Endocrinology & Metabolism, 2010, 95(10):4729-4735.

[13] Chronic stress induces insulin resistance and enhances cognitive impairment in AD

Rong et al., 2024

Brain Research Bulletin, 2024, 217:111083.

[14] Potential roles of psychological and oxidative stress in insulin resistance: a cohort-based study

Janczura et al., 2020

Diabetology & Metabolic Syndrome, 2020, 12:58.

[15] Chronic unpredictable environmental stress impair biochemical and physiological homeostasis: Role in diabetes mellitus

Raghav et al., 2019

Diabetes & Metabolic Syndrome: Clinical Research & Reviews, 2019, 13(2):1021-1030.

[16] Maternal hair cortisol concentrations and its association with increased insulin resistance in midpregnancy

Juvinao-Quintero et al., 2023

Annals of Epidemiology, 2023, 81:14-23.e8.

[17] Dexamethasone suppresses mTOR signaling through induction of REDD1 in skeletal muscle

Wang et al., 2006

Journal of Biological Chemistry, 2006, 281(51):39128-39134.

[18] Elevated corticosterone associated with food deprivation increases REDD1 expression in rat skeletal muscle

McGhee et al., 2009

Journal of Nutrition, 2009, 139(5):828-834.

[19] Glucocorticoid-dependent REDD1 expression reduces muscle metabolism to enable adaptation to energetic stress

Britto et al., 2018

BMC Biology, 2018, 16(1):65.

[20] REDD1 deletion prevents dexamethasone-induced skeletal muscle atrophyBritto et al., American Journal of Physiology-Endocrinology and Metabolism, 2014, 307(11):E983-E993

[21] Glucocorticoid-induced REDD1 expression mediates autophagy in lymphocytes

Molitoris et al., 2011

Journal of Biological Chemistry, 2011, 286(34):30181-30189.

[22] Regulation of mTOR and cell growth in response to energy stress by REDD1

Sofer et al., 2005

Molecular and Cellular Biology, 2005, 25(14):5834-5845.

[23] PtdIns(3,4,5)P3-dependent activation of the mTORC2 kinase complex

Liu et al., 2015

Cancer Discovery, 2015, 5(11):1194-1209.

[24] Endosomal mTORC2 Is Required for Phosphoinositide-Dependent AKT Activation in Platelet-Derived Growth Factor-Stimulated Glioma Cells

Kim et al., 2021

Cancers (Basel), 2021, 13(10):2405.

[25] Diverse signaling mechanisms of mTOR complexes: mTORC1 and mTORC2 in forming a formidable relationship.

Jhanwar-Uniyal et al., 2019

Advances in Biological Regulation, 2019, 72:51-62.

[26] Hepatic mTORC2 activates glycolysis and lipogenesis through Akt, glucokinase, and SREBP1c

Hagiwara et al., 2012

Cell Metabolism, 2012, 15(5):725-738.

[27] Rapamycin has a biphasic effect on insulin sensitivity in C2C12 myotubes due to sequential disruption of mTORC1 and mTORC2

Ye et al., 2012

Frontiers in Genetics, 2012, 3:177.

[28] Prolonged rapamycin treatment inhibits mTORC2 assembly and Akt/PKB

Sarbassov et al., 2006

Molecular Cell, 2006, 22(2):159-168.

[29] Akt isoforms-AS160-GLUT4: the defining axis of insulin resistance

Sharma e Dey, 2021

Reviews in Endocrine and Metabolic Disorders, 2021, 22(4):973-986.

[30] A role for protein kinase Bbeta/Akt2 in insulin-stimulated GLUT4 translocation in adipocytes

Hill et al., 1999

Molecular and Cellular Biology, 1999, 19(11):7771-7781.

[31] Physiological role of Akt in insulin-stimulated translocation of GLUT4 in transfected rat adipose cells

Cong et al., 1997

Molecular Endocrinology, 1997, 11(13):1881-1890.

[32] Expression of a constitutively active Akt Ser/Thr kinase in 3T3-L1 adipocytes stimulates glucose uptake and glucose transporter 4 translocation

Kohn et al., 1996

Journal of Biological Chemistry, 1996, 271(49):31372-31378.

[33] Rapid activation of Akt2 is sufficient to stimulate GLUT4 translocation in 3T3-L1 adipocytes

Ng et al., 2008

Cell Metabolism, 2008, 7(4):348-356.

[34] Insulin signalling and GLUT4 trafficking in insulin resistance

van Gerwen et al., 2023

Biochemical Society Transactions, 2023, 51(3):1057-1069.

[35] Analysis of Multiple Insulin Actions in Single Muscle Fibers From Insulin-Resistant Mice Reveals Selective Defect in Endogenous GLUT4 Translocation.

Judge et al., 2025

Diabetes, 2025, 74(7):1121-1134.

[36] GLUT4 Trafficking and Storage Vesicles: Molecular Architecture, Regulatory Networks, and Their Disruption in Insulin Resistance

Drobiova et al., 2025

International Journal of Molecular Sciences, 2025, 26(15):7568.

[37] Targeted disruption of the glucose transporter 4 selectively in muscle causes insulin resistance and glucose intolerance

Zisman et al., 2000

Nature Medicine, 2000, 6(8):924-928.

[38] Adipose-specific overexpression of GLUT4 reverses insulin resistance and diabetes in mice lacking GLUT4 selectively in muscle

Carvalho et al., 2005

American Journal of Physiology-Endocrinology and Metabolism, 2005, 289(4):E551-E561.