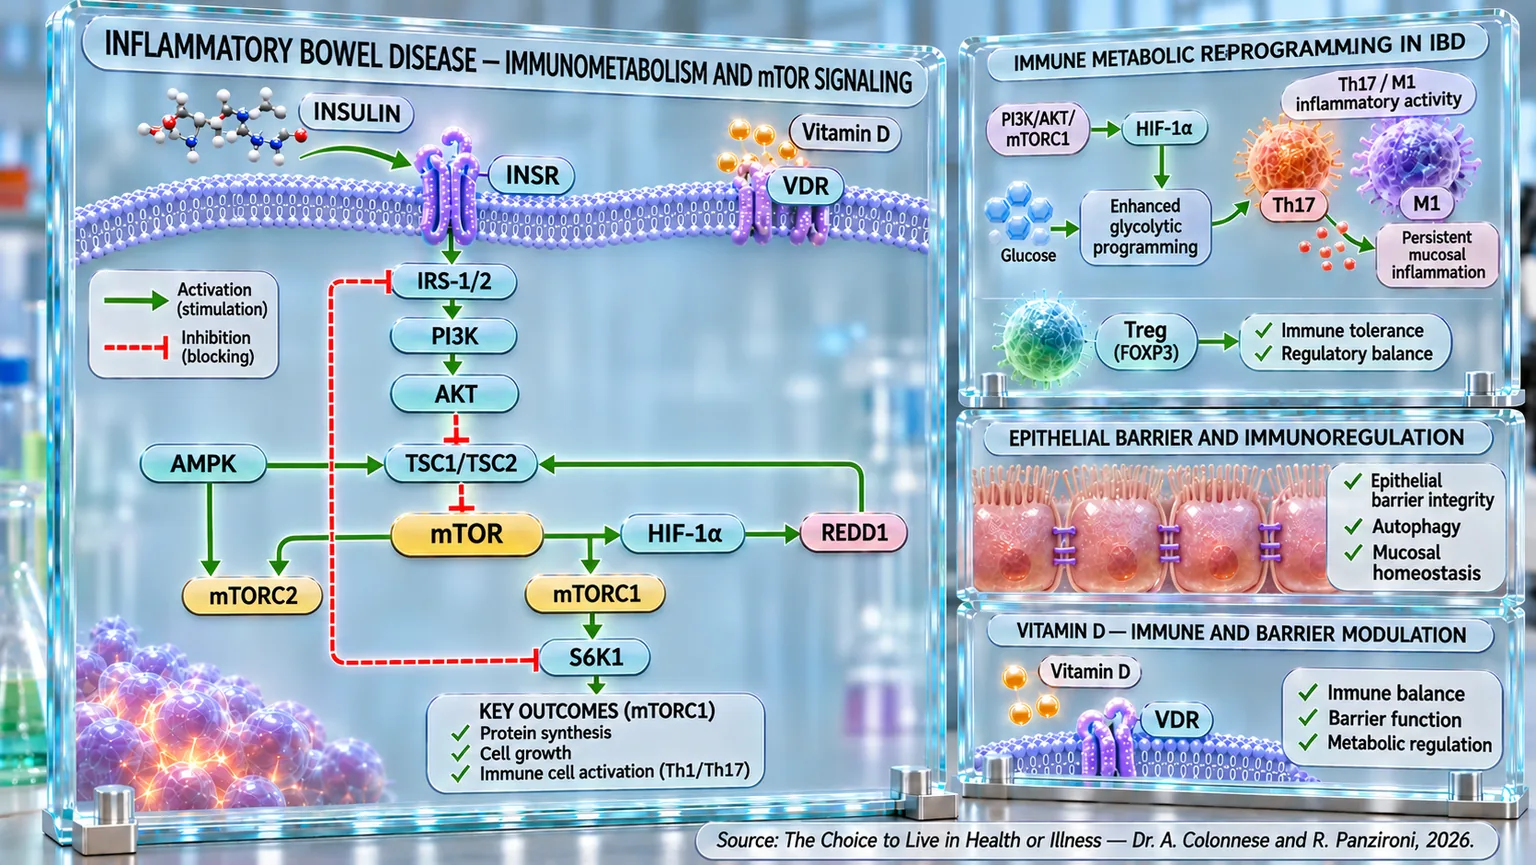
Es precisamente dentro de esta red de señales metabólicas e inflamatorias donde surge uno de los principales puntos de convergencia entre las alteraciones de la vía de la insulina y la disregulación inmunitaria característica de las EII: mTOR. Situado aguas abajo de la vía PI3K/AKT, mTOR no representa solo un efector de la señalización insulínica, sino un verdadero sensor metabólico capaz de integrar la disponibilidad de nutrientes, las señales de crecimiento, las citocinas y las condiciones de estrés. Su actividad puede, por tanto, traducir una alteración metabólica en una respuesta celular e inmunitaria distinta, creando un vínculo directo entre el cuadro de resistencia a la insulina descrito anteriormente y los mecanismos que sustentan la inflamación intestinal.
En 2024, algunos investigadores describen a mTOR como un importante regulador metabólico capaz de orientar el comportamiento de las células inmunitarias en función de los nutrientes y las citocinas presentes en el microambiente. Su actividad contribuye en particular a determinar el destino de los linfocitos T, influyendo en el equilibrio entre las poblaciones efectoras y reguladoras. En las EII, una alteración de este control puede, por tanto, favorecer una respuesta más proinflamatoria, sustentando la diferenciación y la actividad de las células Th17 en detrimento de los mecanismos reguladores necesarios para contener la inflamación de la mucosa intestinal (Zhang et al., 2024) [3].
Esta relación cobra especial importancia si consideramos que las células Th17 producen citocinas como IL-17, IL-21 e IL-22, capaces de modificar profundamente el microambiente inflamatorio intestinal. Cuando la actividad de mTOR favorece los programas metabólicos asociados a la respuesta efectora, las células T vírgenes (linfocitos T que aún no han sido activados por su antígeno específico) pueden orientarse más hacia fenotipos proinflamatorios; por el contrario, la reducción de la señalización de mTOR puede favorecer el desarrollo de células Treg, encargadas del control de la respuesta inmunitaria y del mantenimiento de la tolerancia.
Una demostración experimental de este equilibrio surge del trabajo de algunos investigadores, en el cual el uso del inhibidor de mTOR INK128 en modelos animales de colitis determinó una atenuación significativa de la inflamación intestinal. El tratamiento se asoció a una disminución de las poblaciones Th1 y Th17 y, simultáneamente, a un aumento del componente Treg. Los animales tratados mostraban además una mejor integridad del colon y una menor pérdida de peso, lo que indica cómo la intervención en la señalización de mTOR puede traducirse en modificaciones concretas tanto de la respuesta inmunitaria como del daño intestinal (Shi et al., 2019) [4].
Resultados concordantes se reportaron también en 2016, al evaluar los efectos de la inhibición de mTOR mediante AZD8055 (sustancia que inhibe directamente mTOR) en modelos experimentales de colitis. También en este caso, el tratamiento redujo la inflamación y la presencia de las poblaciones Th1 y Th17, favoreciendo paralelamente la expansión de las Treg y el aumento de IL-10, una importante citocina antiinflamatoria asociada a la respuesta reguladora. La inhibición de mTOR desplazó, por tanto, el equilibrio inmunitario desde una condición predominantemente efectora y proinflamatoria hacia un perfil más regulador (Hu et al., 2016) [5].
La contribución de mTOR no se agota en la inmunidad adaptativa: el epitelio (tejido que reviste y protege las superficies del organismo) del colon, lejos de ser una barrera pasiva, "habla" con el sistema inmunitario modulando el perfil citocínico del tejido en función de su estado de diferenciación, un proceso que depende precisamente de la señalización de mTOR. Cuando este circuito se altera, el epitelio favorece la hiperplasia y los reclutamientos proinflamatorios, alimentando la colitis desde el interior del propio tejido (Lyons et al., 2018) [13].
Esta misma "centralita" metabólica gobierna la elección del lenguaje de las células T: cuando mTOR está activo, las células T vírgenes toman las vías efectoras (Th1/Th2/Th17); cuando la señal se atenúa, prevalece la vía reguladora y aparecen las Treg y Foxp3+, más aptas para restablecer la tolerancia. Es un interruptor inmunológico que transforma un coro disonante en una música más ordenada (Delgoffe et al., 2009) [11].
En otra investigación de 2013 se definió a mTOR como un sensor metabólico que integra nutrientes, citocinas y estrés, y decide el destino de las células del intestino y del sistema inmunitario. Cuando su freno natural, PTEN (proteína que frena la vía PI3K/AKT), disminuye, la vía de la insulina PI3K/AKT/mTOR se hiperactiva en las células T y en los linfocitos mucosales de la enfermedad de Crohn, sustentando la proliferación, la supervivencia y los mediadores inflamatorios, como si se mantuviera el pie en el acelerador en una carretera ya congestionada por la inflamación (Long et al., 2013) [10].
No es casualidad que, en condiciones controladas ex vivo, la rapamicina (fármaco que inhibe principalmente la actividad de mTOR) permita expandir las Treg humanas manteniendo su fenotipo y función supresora, un indicio práctico de cómo modular mTOR puede reequilibrar el brazo regulador en contextos de hiperactivación crónica (Battaglia et al., 2012) [12].
No sorprende, por tanto, que las estrategias farmacológicas contra mTOR estén emergiendo, como veremos en el siguiente párrafo, como vías concretas en las EII: los datos preclínicos muestran reducciones de citocinas, restauración de la barrera y reequilibrio Th17/Treg, mientras que la clínica aún requiere estudios más amplios para definir la eficacia y la seguridad a largo plazo (Lashgari et al., 2021) [14]; (Afzal et al., 2022) [15].
En conjunto, las evidencias analizadas delinean en las EII una estrecha interacción entre alteraciones metabólicas, vías de la insulina y disregulación inmunitaria. En este escenario, mTOR emerge como un nodo central capaz de integrar las señales provenientes de la vía PI3K/AKT con los programas metabólicos que regulan la actividad de los linfocitos T. Una activación excesiva de este puede favorecer la proliferación, las respuestas proinflamatorias y la polarización efectora, contribuyendo al desequilibrio Th17/Treg y a la persistencia de la inflamación intestinal. Por el contrario, una correcta modulación de mTOR puede sustentar la autofagia, la función reguladora de las Treg y la homeostasis epitelial, destacando la importancia del equilibrio de esta red en la fisiopatología de las EII.