
Scientific Book

Hashimoto y la relación entre inmunidad y función tiroidea

La tiroiditis de Hashimoto es una patología autoinmune de la tiroides caracterizada por una inflamación persistente que puede comprometer progresivamente la producción de hormonas tiroideas. Los autoanticuerpos, los linfocitos y las alteraciones de la tolerancia inmunitaria participan en el proceso, mientras que el estudio del inmunometabolismo contribuye a aclarar algunos mecanismos celulares. En el libro «La elección de vivir en salud o en enfermedad», el Dr. A. Colonnese y R. Panzironi profundizan en la relación entre la función tiroidea, el metabolismo y la regulación del sistema inmunitario.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Hashimoto y la relación entre inmunidad y función tiroidea. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-eleccion-de-vivir-en-salud-o-en-enfermedad/hashimoto-y-la-relacion-entre-inmunidad-y-funcion-tiroidea
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.12

  • Publicación 05/11/2026
  • Actualización 06/11/2026
  • TIROIDITIS DE
  • INMUNOMETABOLISMO
  • PI3K/AKT/MTOR
  • AUTOFAGIA
  • LINFOCITOS TH17/TREG
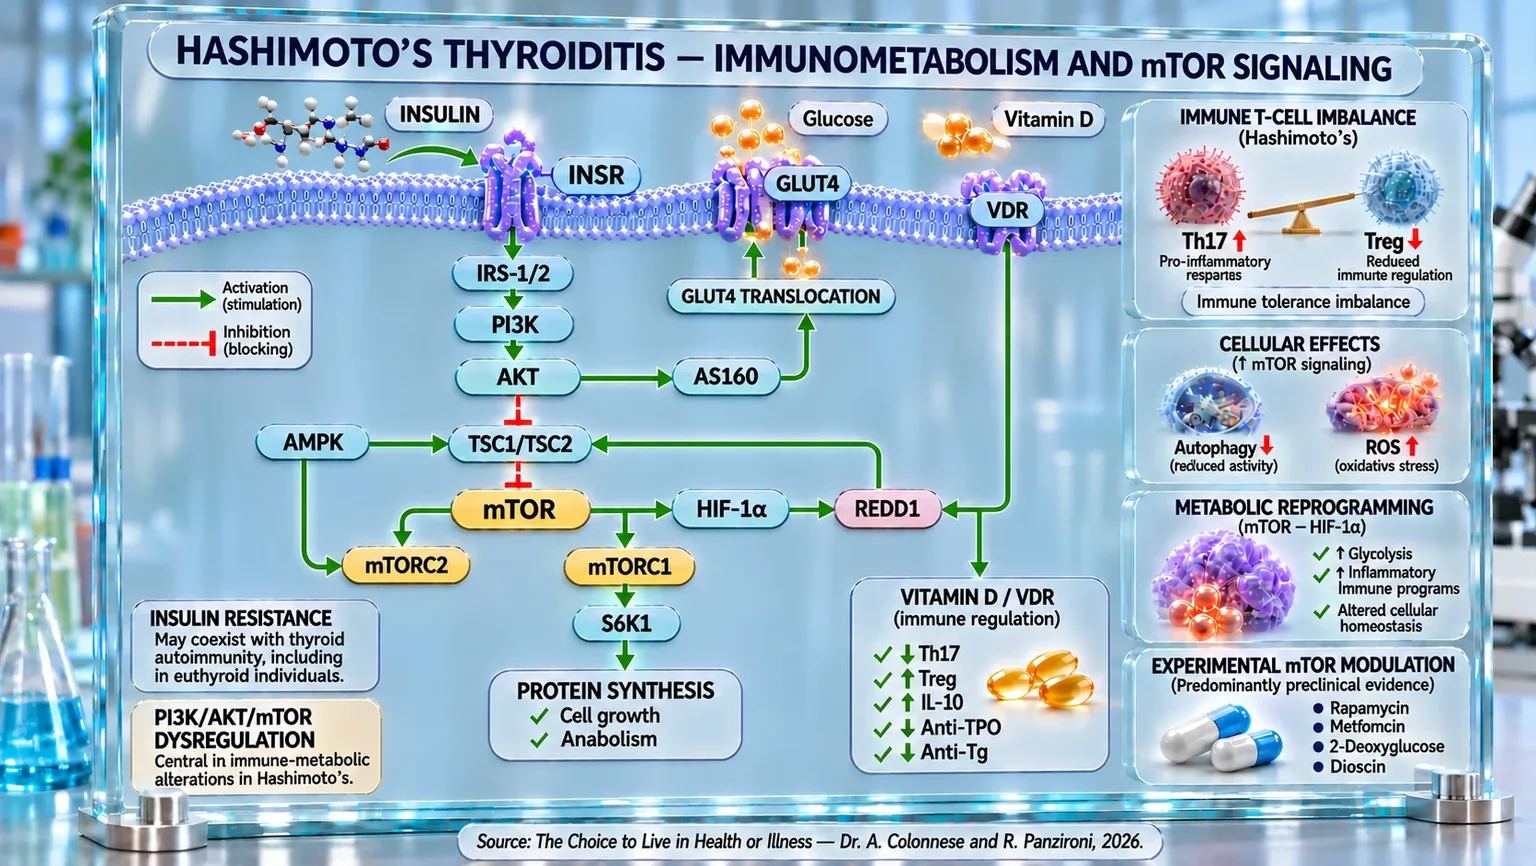
Esquema celular con membrana, receptores INSR y VDR, cascada PI3K/AKT/mTOR, GLUT4, balanza Th17/Treg e indicadores de autofagia y ROS.
Infografía de la tiroiditis de Hashimoto: insulina/INSR e IRS-1/2–PI3K–AKT–mTOR conectan la translocación de GLUT4, la entrada de glucosa y la síntesis proteica; la vitamina D/VDR modula la regulación inmunitaria. A la derecha, el desequilibrio Th17/Treg, la reducción de la autofagia, el aumento de los ROS y la reprogramación metabólica resumen la relación entre inmunidad y metabolismo tiroideo.

ABSTRACT

La tiroiditis de Hashimoto es una patología autoinmune en la que la pérdida de tolerancia hacia los antígenos tiroideos se asocia a alteraciones inmunitarias, metabólicas y endocrinas. En el libro "La elección de vivir en salud o en enfermedad", el Dr. A. Colonnese y R. Panzironi analizan estas interacciones, profundizando en los mecanismos que pueden contribuir al mantenimiento de la inflamación tiroidea.

Un elemento central se refiere al desequilibrio entre los linfocitos Th17, implicados en la respuesta proinflamatoria, y las células Treg, responsables de la tolerancia inmunológica. En la tiroiditis de Hashimoto, las Th17 se encuentran aumentadas, mientras que las Treg pueden estar reducidas o funcionalmente comprometidas. Paralelamente, la resistencia a la insulina se ha observado también en sujetos eutiroideos con autoinmunidad tiroidea y resulta asociada a los autoanticuerpos. La obesidad visceral y el síndrome de ovario poliquístico pueden acentuar las alteraciones metabólicas, mientras que la sensibilidad a la insulina puede influir en la respuesta a la levotiroxina.

La señalización PI3K/AKT/mTOR constituye un posible vínculo entre el metabolismo y la inmunidad. Una activación excesiva de mTOR puede obstaculizar la autofagia, favorecer el estrés oxidativo y sostener la diferenciación Th17 frente a las Treg. A través de HIF-1α, esta vía participa además en la reprogramación glucolítica de las células inmunitarias. Estudios predominantemente preclínicos indican que la rapamicina, la metformina, el 2-desoxiglucosa, la dioscina y los inhibidores de PI3K pueden modular estos procesos, reduciendo en diferentes modelos mediadores inflamatorios, autoanticuerpos o infiltración linfocitaria. Sin embargo, estos resultados no demuestran la eficacia clínica de los inhibidores de mTOR como tratamiento estándar.

Un elemento adicional se refiere a la vitamina D: concentraciones insuficientes se asocian frecuentemente a la enfermedad, mientras que estudios de intervención y metaanálisis reportan posibles reducciones de los anticuerpos anti-TPO y anti-Tg tras la suplementación, sobre todo en sujetos con carencias.

En conjunto, la tiroiditis de Hashimoto emerge como una condición multifactorial en la que la disfunción insulínica, la autofagia y la regulación linfocitaria pueden interactuar. Comprender estas relaciones ayuda a identificar cuestiones terapéuticas, distinguiendo asociaciones clínicas, resultados experimentales y beneficios aún por confirmar. Sigue siendo esencial definir la contribución relativa de cada mecanismo en las diferentes fases de la enfermedad y en los pacientes.

Epidemiología de la tiroiditis de Hashimoto

La tiroiditis de Hashimoto representa la expresión más frecuente de las enfermedades autoinmunes tiroideas en contextos con un aporte de yodo suficiente. Estudios recientes estiman que la prevalencia global se sitúa en torno al 7,5 % de la población adulta, con amplias variaciones geográficas (por ejemplo, hasta cerca del 11 % en áreas de ingresos bajos y medios).

Desde el punto de vista del sexo, la enfermedad muestra una clara predilección femenina: las mujeres se ven afectadas aproximadamente cuatro veces más frecuentemente que los hombres. Algunas fuentes indican proporciones aún más elevadas (4–10:1) en estudios específicos.

En cuanto a la edad de inicio, aunque es posible en todos los grupos de edad (incluso en la edad pediátrica), es más común en la edad adulta, con un pico entre los 30 y los 50 años y una prevalencia creciente en los grupos de edad media-avanzada (45-65 años) según diversos estudios.

En conjunto, estos datos definen la tiroiditis de Hashimoto como una patología autoinmune ampliamente difundida, caracterizada por una marcada predominancia en el sexo femenino y por una mayor frecuencia en la edad adulta. Sin embargo, la distribución epidemiológica representa solo la manifestación externa de un proceso biológico mucho más complejo. En la base de la pérdida progresiva de la tolerancia hacia los antígenos tiroideos se encuentra, de hecho, una profunda alteración de la respuesta inmunitaria adaptativa (defensa específica que reconoce un agente y puede recordarlo a lo largo del tiempo).

Desequilibrio de los linfocitos T

La tiroiditis de Hashimoto representa una de las patologías autoinmunes más emblemáticas, donde el sistema inmunitario, por razones aún no del todo esclarecidas, deja de reconocer como propias las células de la tiroides y comienza a destruirlas progresivamente. En este complejo escenario predominan los linfocitos T, células del sistema inmunitario que, en condiciones normales, regulan y coordinan las defensas del organismo. Cuando este equilibrio se altera, las mismas células encargadas de la protección se convierten en causa de daño.

En la tiroiditis de Hashimoto, los protagonistas de este desequilibrio son principalmente dos subtipos de linfocitos T: los Th17 y los Treg. Las células Th17 pueden imaginarse como “soldados impulsivos”, especializados en promover la inflamación mediante la secreción de interleucina-17 (IL-17). Las células Treg, en cambio, representan el “cuerpo diplomático” del sistema inmunitario: mantienen la tolerancia hacia los tejidos propios y limitan las respuestas excesivas. Cuando los Th17 toman el control y las Treg pierden su capacidad de regulación, se crea un terreno fértil para la autoinmunidad tiroidea, una especie de guerra civil celular que conduce a la destrucción de los tirocitos (células de la tiroides que producen las hormonas tiroideas).

Diversos estudios han descrito de manera coherente esta dinámica: algunos investigadores han demostrado que en los pacientes con tiroiditis de Hashimoto las células Treg resultan significativamente reducidas, mientras que las Th17 aumentan de forma proporcional a la gravedad de la enfermedad (Xue et al., 2015) [1]. Este desequilibrio está estrechamente relacionado con los niveles de los autoanticuerpos anti-TPO y anti-Tg, marcadores de la actividad autoinmune. En otras palabras, cuanto más disminuyen los “pacificadores” inmunitarios, más aumentan la inflamación y el daño.

El mecanismo molecular de este desequilibrio es complejo. Algunos estudios han puesto de manifiesto cómo en los pacientes con Hashimoto está alterada la expresión de los factores de transcripción que controlan la diferenciación de los linfocitos T. FOXP3, regulador clave de las Treg, resulta reducido, mientras que los genes asociados a las células efectoras están sobreexpresados. Este desplazamiento del centro de gravedad genético confirma la pérdida de la tolerancia y la expansión de las respuestas inflamatorias (Safdari et al., 2017) [2].

La relación Th17/Treg, por tanto, puede considerarse un indicador del estado inmunológico de la tiroides. Según algunos estudios, se ha observado que en los sujetos con Hashimoto dicha relación está fuertemente alterada incluso en la sangre periférica, acompañada de una alteración del sistema de puntos de control inmunitario (“freno” natural que controla la activación del sistema inmunitario), normalmente encargado de frenar la actividad de los linfocitos T (Fang et al., 2022) [3].

El aspecto más interesante surgido en los últimos años es la plasticidad de estas células: las Th17, en presencia de señales ambientales adecuadas (citoquinas como TGF-β o IL-10), pueden “reprogramarse” y adquirir rasgos reguladores, demostrando que la línea divisoria entre inflamación y tolerancia es sutil y dinámica (González-Amaro y Marazuela, 2016) [4].

Junto a estos mecanismos biológicos, algunos estudios experimentales han puesto de relieve la posibilidad de modular el desequilibrio Th17/Treg mediante intervenciones externas. En modelos animales, la suplementación con selenio ha mostrado la capacidad de reducir la producción de citoquinas inflamatorias y de favorecer la diferenciación de las Treg, mejorando la estructura y la función tiroidea (Wang et al., 2023) [5].

De manera similar, en un modelo animal de tiroiditis autoinmune, el tratamiento con gránulos de Jiayan Kangtai (JYKT, formulación de la medicina tradicional china compuesta por una combinación de nueve hierbas medicinales) reducía el daño tiroideo y la infiltración linfocitaria. El tratamiento determinaba además una disminución de las células Th17 y un aumento de las células T reguladoras (Treg), con la consiguiente reducción de la relación Th17/Treg. A las dosis más elevadas disminuían significativamente también los autoanticuerpos tiroideos. Los resultados indican que el efecto protector de JYKT está asociado al restablecimiento del equilibrio inmunológico entre células Th17 proinflamatorias y Treg reguladoras (Hou et al., 2018) [6].

También sobre una base genética, las células Treg se confirman como elementos protectores. Un reciente análisis de aleatorización mendeliana (método genético utilizado para obtener indicios sobre la posible relación causa-efecto entre un factor y una enfermedad) ha demostrado que firmas genéticas específicas asociadas a las Treg reducen significativamente el riesgo de desarrollar tiroiditis de Hashimoto, confirmando su papel causal en la prevención de la autoinmunidad (Guo et al., 2024) [7].

En resumen, la tiroiditis de Hashimoto puede interpretarse como una ruptura de la armonía inmunológica entre fuerzas proinflamatorias y reguladoras: las células Th17 encienden la mecha de la inflamación, las Treg intentan apagarla, pero cuando estas últimas fallan, por motivos ambientales o metabólicos, el sistema inmunitario termina por volver sus armas contra sí mismo. Restablecer este equilibrio, a través de la modulación genética, nutricional o farmacológica, representa hoy una de las fronteras más prometedoras para comprender y tratar la tiroiditis de Hashimoto.

Alteraciones metabólicas: vía de la insulina e insulinorresistencia

La relación entre la tiroiditis de Hashimoto y la resistencia a la insulina representa un entramado complejo en el que el metabolismo y la inmunidad se influyen mutuamente, dando lugar a una condición de inflamación sistémica crónica que alimenta la disfunción tiroidea y metabólica.

Diversos estudios han destacado que la resistencia a la insulina (RI) puede estar presente incluso en sujetos eutiroideos, es decir, con una función tiroidea normal, pero portadores de autoinmunidad tiroidea. En tales casos, la reducida sensibilidad a la insulina parece asociarse a niveles más elevados de anticuerpos anti-TPO y anti-Tg, lo que sugiere que la RI puede contribuir a la génesis misma de la respuesta autoinmune. En particular, por cada incremento del índice HOMA-IR (índice utilizado para estimar la resistencia a la insulina y la funcionalidad de las células β del páncreas) se observa un aumento medio del 18% de anticuerpos dirigidos contra una enzima tiroidea, confirmando una correlación directa entre disfunción metabólica y activación autoanticorpal (Blaslov et al., 2020) [8].

Cuando la enfermedad ya es manifiesta, la presencia de resistencia a la insulina empeora la evolución clínica y reduce la respuesta a los tratamientos convencionales. Algunos investigadores han demostrado que, en mujeres con hipotiroidismo subclínico autoinmune, la levotiroxina (fármaco utilizado para compensar o sustituir la carencia de hormonas tiroideas) logra reducir los títulos de anticuerpos en menor medida si existe RI, mientras que la asociación con metformina, al mejorar la sensibilidad a la insulina, potencia el efecto inmunomodulador de la hormona tiroidea (Krysiak et al., 2021) [9]. En otras palabras, el metabolismo glucídico actúa como un “amplificador o atenuador” de la eficacia terapéutica, lo que sugiere que el control de la RI es parte integrante del tratamiento de la autoinmunidad tiroidea.

En el plano fisiopatológico, el estrés del retículo endoplásmico (una red interna de membranas celulares) emerge como un mecanismo clave que conecta la inflamación y la resistencia a la insulina: en modelos animales de tiroiditis de Hashimoto, la activación crónica de las vías responsables de la respuesta al estrés celular determina una alteración de la señalización insulínica y un aumento de citoquinas proinflamatorias como el TNF-α y la IL-6. La inhibición farmacológica del estrés del retículo con 4-fenilbutirato, una molécula que ayuda a las células a gestionar el estrés interno, ha demostrado restablecer la sensibilidad a la insulina y reducir el daño tiroideo, lo que indica una posible vía terapéutica para modular el componente metabólico-inflamatorio de la enfermedad (Zhou et al., 2025) [10].

Incluso en los pacientes hipotiroideos tratados con levotiroxina (versión sintética de la hormona tiroidea T4), la presencia de autoinmunidad tiroidea puede asociarse a una respuesta insulínica alterada. Ya en algunos estudios se había observado que los sujetos con tiroiditis autoinmune presentaban niveles más elevados de insulina basal en comparación con los controles sanos, lo que sugería un defecto subclínico de sensibilidad a la insulina, incluso en condiciones de equilibrio hormonal de la tiroides (Lethagen et al., 2002) [11]. Además, la presencia de autoanticuerpos típicos de la diabetes autoinmune parece reducir la capacidad secretora de las células β pancreáticas, destacando un puente inmunológico entre la tiroides y el páncreas.

El papel de la obesidad central como factor agravante de esta relación ha sido bien ilustrado en un estudio reciente: en pacientes con diabetes tipo 2, el índice triglicéridos-glucosa (TyG) y sus derivados, que estiman indirectamente la resistencia a la insulina, resultan fuertemente correlacionados con la presencia de tiroiditis de Hashimoto. En particular, el parámetro TyG-IMC (índice que combina glucemia, triglicéridos e IMC para estimar indirectamente la resistencia a la insulina) media hasta el 74% del efecto entre la obesidad visceral y la autoinmunidad tiroidea, demostrando que la resistencia a la insulina no es solo una consecuencia, sino un verdadero mediador del riesgo autoinmune (Zhai et al., 2024) [12].

Otro escenario clínico significativo es el del síndrome de ovario poliquístico (SOP), en el que la tiroiditis de Hashimoto se manifiesta con una frecuencia superior a la de la población general. En estas pacientes, la asociación entre ambas patologías amplifica la resistencia a la insulina y agrava las alteraciones metabólicas, creando un círculo vicioso de inflamación, disfunción endocrina e hiperinsulinemia. Algunos estudios han destacado que las mujeres con SOP y tiroiditis de Hashimoto muestran valores más elevados de HOMA-IR y una reducción de la sensibilidad tiroidea, lo que sugiere una interacción bidireccional entre el sistema tiroideo y el metabolismo glucídico (Zhao et al., 2021) [13].

En su conjunto, estas evidencias dibujan un cuadro unitario: la tiroiditis de Hashimoto y la resistencia a la insulina comparten vías moleculares comunes, donde la inflamación crónica, el estrés oxidativo y la disfunción mitocondrial actúan como factores conectivos. La insulina, de simple regulador metabólico, asume un papel de “modulador inmunitario”, influyendo en la producción de citoquinas y en la tolerancia linfocitaria. Así, la tiroiditis de Hashimoto no es solo una enfermedad autoinmune, sino una manifestación sistémica de un trastorno inmunometabólico más amplio, en el que el control de la RI y del estilo de vida representa un componente tan esencial como la terapia hormonal sustitutiva.

mTOR como nodo central

En la historia de la tiroiditis de Hashimoto, mTOR es la «centralita» metabólico-inmunitaria que, cuando se queda bloqueada en la señal de ataque, transforma la defensa en daño. Algunos factores ambientales pueden subir el volumen de esta centralita: en un modelo animal, la exposición al plastificante DINP (sustancia química añadida a algunos plásticos para aumentar su flexibilidad) agravó la tiroiditis autoinmune al activar el eje AKT/mTOR, suprimiendo la autofagia «limpiadora» celular y amplificando el estrés oxidativo; reactivar la autofagia con rapamicina (fármaco que reduce principalmente la actividad de mTOR) o neutralizar los radicales con vitamina E atenuó las lesiones tiroideas, lo que demuestra el papel clave de este circuito (Duan et al., 2019) [14].

En la misma línea, en las células foliculares tiroideas, el exceso de IL-23 funciona como un pie fijo en el acelerador: activa la vía AKT/mTOR, frena la autofagia y favorece la acumulación de especies reactivas del oxígeno, alimentando un círculo vicioso inflamatorio; bloquear la IL-23 o mTOR reabre la vía de «limpieza» intracelular y reduce el estrés oxidativo (Zheng et al., 2018) [15].

En algunos modelos experimentales, no solo la glucosa, sino también los ácidos grasos oxidados activaban mTOR, impulsando la polarización Th17 en detrimento de las Treg; inhibir la oxidación de los ácidos grasos con etomoxir (inhibidor experimental) en modelos humanos y murinos reduce la activación de la vía, mejora la histología tiroidea y restablece el equilibrio regulador, lo que sugiere un objetivo terapéutico metabólico concreto (Zhang et al., 2025) [16].

Cuando faltan los «frenos de seguridad» endógenos, mTOR se acelera aún más: se han observado niveles séricos reducidos de la proteína sestrina-2, un modulador que normalmente mantiene a raya a mTOR y favorece la autofagia, en pacientes con Hashimoto, lo que sugiere una menor capacidad intrínseca para eliminar el estrés oxidativo y contener la inflamación (Ates et al., 2025) [17].

Por último, el metabolismo del triptófano (aminoácido esencial) añade una capa adicional de control: su carencia sistémica y la modulación de la vía PI3K-AKT influyen en el equilibrio entre las células T efectoras y reguladoras; en modelos animales, suplementar con triptófano reduce las lesiones y los mediadores inflamatorios, mientras que inhibir su metabolismo empeora la enfermedad, lo que señala un diálogo entre diversas vías y órganos metabólicos con los nodos previos a mTOR (Zhang et al., 2025) [18].

En conjunto, estas evidencias convergen en un punto central: en la tiroiditis de Hashimoto, mTOR puede representar un nodo de conexión entre alteraciones metabólicas, estrés oxidativo, autofagia y disregulación inmunitaria. Su activación excesiva puede, de hecho, reducir los mecanismos celulares de «limpieza», favorecer la inflamación y contribuir al desequilibrio entre las células Th17 y Treg, creando condiciones favorables para la persistencia del daño tiroideo. Por el contrario, la contención de su actividad emerge, en los modelos experimentales, como una posible estrategia para interrumpir este circuito. Precisamente estas observaciones plantean una pregunta fundamental: ¿qué sucede cuando se inhibe directamente mTOR? Los estudios realizados con inhibidores específicos de mTOR permiten comprender con mayor claridad qué efectos puede producir el control farmacológico de este nodo en la tiroiditis autoinmune.

Inhibidores de mTOR

En la tiroiditis de Hashimoto, la hiperactivación de mTOR puede contribuir al mantenimiento de la autoinmunidad al modificar tanto el comportamiento de las células inmunitarias como el de las células foliculares tiroideas. De hecho, la actividad de mTOR favorece programas anabólicos y glucolíticos compatibles con la expansión de las células Th17 y Th1, mientras que, al mismo tiempo, puede limitar la autofagia, un mecanismo importante de protección y recambio celular. En consecuencia, la inhibición directa o indirecta de esta vía puede intervenir en diversos aspectos de la enfermedad: metabolismo de los linfocitos, producción de IL-17, estrés oxidativo, autofagia e infiltración inflamatoria de la tiroides.

Una demostración particularmente directa se obtuvo en 2018: en las células foliculares tiroideas procedentes de pacientes con Hashimoto, los autores del estudio observaron un aumento de IL-23 asociado a la activación de la vía AKT–mTOR, a la supresión de la autofagia y a la acumulación de especies reactivas del oxígeno. El uso de rapamicina, un inhibidor directo de mTOR, restablecía significativamente la autofagia y reducía la acumulación de ROS. Este resultado demuestra que la inhibición de mTOR puede actuar directamente sobre las células tiroideas, interrumpiendo un circuito que conecta la inflamación, la degradación celular alterada y el estrés oxidativo en la tiroiditis de Hashimoto (Zheng et al., 2018) [15].

En un estudio de 2021 sobre linfocitos CD4+ de pacientes con Hashimoto, se observó un aumento de la glucólisis, GLUT1 (transportador que permite la entrada de glucosa en las células), HK2, PKM2 y LDHA (enzimas implicadas en el metabolismo de la glucosa), mientras que en el modelo murino objeto del mismo estudio se encontraba activado el eje mTOR–HIF-1α–glucólisis. El tratamiento con metformina y 2-desoxiglucosa (molécula similar a la glucosa que entra en las células pero que obstaculiza su metabolismo energético normal) reducía la actividad de esta vía metabólica y disminuía las poblaciones Th1 y Th17. La metformina no es un inhibidor directo de mTOR, pero puede limitar su actividad mediante la regulación energética celular, demostrando cómo la reducción funcional del eje mTOR–HIF-1α puede reequilibrar la respuesta inmunitaria en la tiroiditis autoinmune (Zhao et al., 2021) [19].

Una confirmación adicional llegó en 2023, cuando algunos investigadores estudiaron la diosgenina (compuesto natural perteneciente a las saponinas esteroideas) en un modelo de tiroiditis autoinmune. En las ratas enfermas se observó un aumento de mTOR, TLR4 y NF-κB (dos componentes importantes de la respuesta inmunitaria e inflamatoria) en el tejido tiroideo. El tratamiento con diosgenina reducía significativamente la expresión de mTOR tanto a nivel de ARNm como proteico, disminuía los TgAb, TPOAb y TRAb (anticuerpos dirigidos contra estructuras específicas de la tiroides) y reducía la infiltración linfocitaria y la destrucción folicular. Los autores propusieron, por tanto, que parte del efecto protector de la diosgenina depende de la supresión de la vía mTOR, con la consiguiente atenuación de la respuesta inflamatoria tiroidea (Zhang et al., 2023) [20].

Por último, un estudio reciente de 2024 analizó el bloqueo de la cascada situada inmediatamente aguas arriba de mTOR utilizando LY294002, un inhibidor de PI3K. En ratones con tiroiditis autoinmune experimental se observó un aumento de p-AKT, p-mTOR, S6K1, S6K2, células Th17 e IL-17A. El tratamiento con LY294002 reducía de forma dependiente de la dosis la activación de AKT/mTORC1, el número de células Th17, la producción de IL-17A y la gravedad histológica de la tiroiditis. El estudio muestra, por tanto, que interrumpir la señal PI3K–AKT–mTORC1 puede reducir directamente el programa Th17 responsable de parte del daño autoinmune tiroideo (He et al., 2024) [21].

En conjunto, estas evidencias indican que la inhibición de mTOR puede intervenir en la tiroiditis de Hashimoto a través de al menos dos grandes mecanismos complementarios. En las células foliculares tiroideas, el bloqueo de mTOR puede favorecer la autofagia; en las células inmunitarias, en cambio, puede limitar la reprogramación metabólica que sostiene a las Th1 y, sobre todo, a las Th17, reduciendo la IL-17 y la capacidad del sistema inmunitario para mantener el ataque contra el tejido tiroideo. Se puede, por tanto, trazar la secuencia: inhibición de PI3K/AKT/mTOR → glucólisis → reducción de Th17/IL-17 más recuperación de la autofagia → disminución del estrés oxidativo y de la inflamación tiroidea. Estos resultados son prometedores, pero derivan predominantemente de modelos celulares y animales y aún no constituyen una demostración de la eficacia clínica de los inhibidores de mTOR como terapia estándar de la tiroiditis de Hashimoto.

La vitamina D como modulador inmunometabólico

En los últimos años, la vitamina D ha asumido progresivamente un papel central en la comprensión de la tiroiditis de Hashimoto, pasando de ser un simple regulador del metabolismo óseo a un verdadero modulador inmunitario. Numerosas evidencias clínicas y experimentales han aclarado su impacto en el equilibrio entre la inflamación y la tolerancia, demostrando que su carencia es un elemento activo que favorece la autoinmunidad tiroidea.

Diversos estudios clínicos han documentado que en los pacientes con Hashimoto la carencia de vitamina D es extremadamente frecuente, a menudo superior al 80% de los casos, y se acompaña de niveles elevados de anticuerpos anti-TPO, signo directo de la actividad autoinmune. En un estudio realizado en la isla de Creta, algunos investigadores observaron que tras solo cuatro meses de suplementación con colecalciferol (1.200–4.000 UI/día) se producía una reducción media del 20% de los títulos de anti-TPO, con una mejora general del estado inmunitario (Mazokopakis et al., 2015) [22].

Estos resultados fueron posteriormente confirmados y ampliados por un amplio programa de intervención en más de 11 mil sujetos, que mostró cómo alcanzar niveles séricos de 25(OH)D ≥ 50 ng/mL estaba asociado a una disminución del 30% del riesgo de hipotiroidismo y a una reducción significativa de los autoanticuerpos tiroideos. Por tanto, una suplementación adecuada no solo sostiene la función endocrina, sino que ejerce un efecto protector sobre la progresión de la enfermedad (Mirhosseini et al., 2017) [23].

El mecanismo a través del cual la vitamina D ejerce este efecto parece doble: por un lado, modula directamente la actividad linfocitaria, promoviendo la diferenciación de las células T reguladoras (Treg) y reduciendo la proporción proinflamatoria Th17; por otro lado, actúa sobre las células dendríticas (células que reconocen los antígenos y los presentan a los linfocitos T), reduciendo la expresión de una clase de moléculas específicas y atenuando la presentación antigénica. De este modo, la vitamina D contribuye a reconducir el sistema inmunitario a una condición de tolerancia (Lebiedziński y Lisowska, 2023) [24].

En el plano clínico, los estudios controlados en cien pacientes con enfermedades autoinmunes tiroideas han demostrado que la suplementación con vitamina D puede reducir significativamente la autoinmunidad tiroidea. Tras el tratamiento, los pacientes con suplementación mostraron una reducción de los anticuerpos anti-tiroperoxidasa (TPO-Ab) del 46,73%, frente al 16,6% del grupo de control. Además, el 68% de los sujetos tratados respondió a la terapia frente al 44% de los controles. Los resultados indican, por tanto, un potencial efecto inmunomodulador de la vitamina D en las patologías autoinmunes tiroideas (Chaudhary et al., 2016) [25].

En 2019, otros investigadores destacaron que la suplementación con vitamina D puede reequilibrar las subpoblaciones de linfocitos T CD4+, reduciendo la relación Th17/Tr1 y aumentando la expresión de la citocina antiinflamatoria IL-10, elementos compatibles con un efecto inmunorregulador sostenido en el tiempo (Nodehi et al., 2019) [26].

Los metaanálisis publicados en los años siguientes han consolidado estos datos: algunos investigadores analizaron en conjunto a más de 1.500 pacientes, destacando una reducción significativa de los títulos de anti-TPO y anti-Tg tras la suplementación con vitamina D, acompañada de una leve mejora de la función tiroidea (aumento de las hormonas FT3 y FT4, reducción de TSH). Los efectos resultan más marcados en los protocolos de duración superior a 12 semanas y con dosis adecuadas de vitamina D3 o calcitriol (Tang et al., 2023) [27]; (Zhang et al., 2021) [28].

En su conjunto, estas evidencias describen la vitamina D como un modulador silencioso pero potente de la inmunidad tiroidea; de hecho, como hemos visto en el capítulo 6 dedicado al sistema inmunitario, a través de la modulación de mTOR, corrige el desequilibrio entre células efectoras y reguladoras, atenúa la inflamación sistémica y mejora la sensibilidad de las células tiroideas a las hormonas endógenas, mecanismos centrales en la génesis de la enfermedad. En términos metafóricos, es como si la vitamina D actuara como un "director de orquesta" que restablece el ritmo en un sistema inmunitario disonante.

En resumen, la investigación converge en un concepto claro: la vitamina D no es un simple coadyuvante, sino un elemento clave en la prevención y el control de la tiroiditis de Hashimoto, sobre todo en los sujetos con carencias. Una suplementación adecuada, calibrada de forma individual y prolongada en el tiempo, puede contribuir a reducir la actividad autoinmune, estabilizar la función tiroidea y mejorar la respuesta a las terapias convencionales.

Conclusiones

En conjunto, las evidencias científicas analizadas definen la tiroiditis de Hashimoto como una patología en la que la autoinmunidad, el metabolismo celular y la regulación endocrina se encuentran profundamente interconectados. La enfermedad, particularmente frecuente en el sexo femenino y en la edad adulta, surge de la pérdida progresiva de la tolerancia hacia los antígenos tiroideos, pero el recorrido desarrollado en el capítulo muestra cómo dicho proceso involucra una red biológica mucho más amplia.

El primer paso se refiere al desequilibrio de los linfocitos T. En los pacientes con Hashimoto, las células Th17 se encuentran aumentadas, mientras que las Treg, encargadas del mantenimiento de la tolerancia, están reducidas o funcionalmente comprometidas. Los estudios experimentales y genéticos refuerzan el papel protector de las Treg, mostrando cómo las intervenciones capaces de reequilibrar la relación Th17/Treg pueden acompañarse de una reducción del daño autoinmune tiroideo.

A esta alteración inmunológica se suma una disfunción significativa del metabolismo insulínico. La resistencia a la insulina ha sido documentada incluso en sujetos eutiroideos con autoinmunidad tiroidea y está asociada a los niveles de autoanticuerpos. La presencia de RI puede, además, condicionar la respuesta a la levotiroxina, mientras que la obesidad visceral y condiciones como el SOP amplifican la interacción entre hiperinsulinemia, alteraciones metabólicas y autoinmunidad.

En este entramado emerge mTOR como nodo central. La activación de AKT/mTOR puede reducir la autofagia, aumentar el estrés oxidativo y favorecer programas inmunitarios proinflamatorios; además, la actividad excesiva de mTOR favorece la polarización Th17 en detrimento de las Treg. Por lo tanto, mTOR representa un posible punto de convergencia entre señales metabólicas, autofagia, estrés celular y pérdida de la tolerancia inmunológica.

Coherentemente, los estudios sobre los inhibidores de mTOR muestran que la rapamicina puede restaurar la autofagia y reducir los ROS en las células foliculares tiroideas; la metformina y el 2-desoxiglucosa pueden atenuar el eje mTOR–HIF-1α–glucólisis y reducir Th1 y Th17; la diosgenina reduce mTOR, autoanticuerpos e infiltración linfocitaria; finalmente, la inhibición de PI3K aguas arriba reduce AKT/mTORC1, Th17 e IL-17A. Se perfila, por tanto, una secuencia en la que la reducción de PI3K/AKT/mTOR → contención de la reprogramación glucolítica y de las Th17/IL-17 + recuperación de la autofagia → reducción del estrés oxidativo y de la inflamación tiroidea. No obstante, es fundamental recordar que estas evidencias derivan predominantemente de estudios preclínicos y aún no demuestran la eficacia de los inhibidores de mTOR como terapia estándar de la Hashimoto.

Finalmente, la vitamina D completa este cuadro inmunometabólico. Su carencia está frecuentemente asociada a la Hashimoto, mientras que diversos estudios de intervención y metaanálisis muestran que la suplementación, sobre todo en sujetos carentes, puede reducir los anti-TPO y anti-Tg y favorecer un perfil inmunitario más regulador, con aumento de IL-10 y reequilibrio de las poblaciones T (Th17 y Treg). En conjunto, emerge un hilo conductor coherente: alteración metabólica → disregulación PI3K/AKT/mTOR → compromiso de la autofagia y reprogramación inmunometabólica → desequilibrio Th17/Treg → inflamación y autoinmunidad tiroidea, configurando la Hashimoto como una patología en la que el metabolismo y la inmunidad concurren estrechamente al mantenimiento del proceso autoinmune.

Referencias

[1] The possible role of CD4+CD25(high)Foxp3+/CD4+IL-17A+ cell imbalance in the autoimmunity of patients with Hashimoto thyroiditis

Xue et al., 2015

Endocrine. 2015 Dec;50(3):665-73.

[2] Imbalances in T Cell-Related Transcription Factors Among Patients with Hashimoto's Thyroiditis

Safdari et al., 2017

Sultan Qaboos Univ Med J. 2017 May;17(2):e174-e180.

[3] The changes in peripheral blood Th17 and Treg ratios in Hashimoto's thyroiditis are accompanied by differential PD-1/PD-L1 expression

Fang et al., 2022

Front Endocrinol (Lausanne). 2022 Aug 25:13:959477.

[4] T regulatory (Treg) and T helper 17 (Th17) lymphocytes in thyroid autoimmunity

González-Amaro e Marazuela, 2016

Review Endocrine. 2016 Apr;52(1):30-8.

[5] Selenium regulates T cell differentiation in experimental autoimmune thyroiditis in mice

Wang et al., 2023

Int Immunopharmacol. 2023 Nov;124(Pt B):110993.

[6] Protective effects of Jiayan Kangtai granules on autoimmune thyroiditis in a rat model by modulating Th17/Treg cell balance

Hou et al., 2018

J Tradit Chin Med. 2018 Jun;38(3):380-390.

[7] Treg cells as a protective factor for Hashimoto`s thyroiditis: a Mendelian randomization study

Guo et al., 2024

Front Endocrinol (Lausanne). 2024 Mar 8:15:1347695.

[8] The association of subclinical insulin resistance with thyroid autoimmunity in euthyroid individuals

Blaslov et al., 2020

Acta Clin Croat. 2020 Dec;59(4):696-702.

[9] Insulin resistance attenuates the impact of levothyroxine on thyroid autoimmunity and hypothalamic-pituitary-thyroid axis activity in women with autoimmune subclinical hypothyroidism

Krysiak et al., 2021

Clin Exp Pharmacol Physiol. 2021 Sep;48(9):1215-1223. Epub 2021 Jun 21.

[10] Endoplasmic reticulum stress contributes to insulin resistance in Hashimoto's thyroiditis

Zhou et al., 2025

Endocr Connect. 2025 Aug 11;14(8):e250158.

[11] Glutamic Acid Decarboxylase Antibody Positivity Is Associated with an Impaired Insulin Response to Glucose and Arginine in Nondiabetic Patients with Autoimmune Thyroiditis

Lethagen et al., 2002

J Clinic Endocr & Metab, Volume 87, Issue 3, 1 March 2002, Pages 1177–1183.

[12] Mediating role of triglyceride-glucose index and its derivatives in the relationship between central obesity and Hashimoto thyroiditis in type 2 diabetes

Zhai et al., 2024

Lipids Health Dis. 2024 Dec 19;23(1):411.

[13] A Comparative Study on Insulin Secretion, Insulin Resistance and Thyroid Function in Patients with Polycystic Ovary Syndrome with and without Hashimoto's Thyroiditis

Zhao et al., 2021

Diabetes Metab Syndr Obes. 2021 Apr 28:14:1817-1821.

[14] DINP aggravates autoimmune thyroid disease through activation of the Akt/mTOR pathway and suppression of autophagy in Wistar rats

Duan et al., 2019

Environ Pollut. 2019 Feb:245:316-324.

[15] Increased Interleukin-23 in Hashimoto's Thyroiditis Disease Induces Autophagy Suppression and Reactive Oxygen Species Accumulation

Zheng et al., 2018

Front Immunol. 2018 Jan 29:9:96.

[16] The immune mechanism of the mTOR/ACC1/CPT1A fatty acid oxidation signaling pathway in Hashimoto's thyroiditis

Zhang et al., 2025

J Endocrinol Invest. 2025 Apr;48(4):845-859.

[17] Reduced serum sestrin 2 levels in Hashimoto's disease: a cross-sectional study on a potential pathophysiological and diagnostic role

Ates et al., 2025

Endocr Connect. 2025 Sep 29;14(9):e250546.

[18] Dysregulated tryptophan metabolism: driving T cell subsets and PI3K-Akt pathway alterations in Hashimoto's thyroiditis

Zhang et al., 2025

Front Immunol. 2025 Sep 2:16:1605739.

[19] Reversal of Abnormal CD4+ T Cell Metabolism Alleviates Thyroiditis by Deactivating the mTOR/HIF1a/Glycolysis Pathway

Zhao et al., 2021

Front Endocrinol (Lausanne). 2021 Jun 4:12:659738.

[20] Dioscin Ameliorates Experimental Autoimmune Thyroiditis via the mTOR and TLR4/NF-κB Signaling.

Zhang et al. Drug Design, 2023

Development and Therapy, vol. 17, 2023, pp. 2273–2285.

[21] Notch Signaling Regulates Th17 Cells Differentiation through PI3K/AKT/mTORC1 Pathway and Involves in the Thyroid Injury of Autoimmune Thyroiditis.

He et al. Journal of Endocrinological Investigation, 2024

vol. 47, no. 8, 2024, pp. 1971–1986.

[22] Is vitamin D related to pathogenesis and treatment of Hashimoto's thyroiditis?

Mazokopakis et al., 2015

Clinical Trial Hell J Nucl Med. 2015 Sep-Dec;18(3):222-7.

[23] Physiological serum 25-hydroxyvitamin D concentrations are associated with improved thyroid function-observations from a community-based program

Mirhosseini et al., 2017

Endocrine. 2017 Dec;58(3):563-573.

[24] Impact of Vitamin D on Immunopathology of Hashimoto's Thyroiditis: From Theory to Practice

Lebiedziński e Lisowska, 2023

Review Nutrients. 2023 Jul 17;15(14):3174.

[25] Vitamin D supplementation reduces thyroid peroxidase antibody levels in patients with autoimmune thyroid disease: An open-labeled randomized controlled trial

Chaudhary et al., 2016

Indian J Endocrinol Metab. 2016 May-Jun;20(3):391-8.

[26] Effects of vitamin D supplements on frequency of CD4+ T-cell subsets in women with Hashimoto's thyroiditis: a double-blind placebo-controlled study

Nodehi et al., 2019

Eur J Clin Nutr. 2019 Sep;73(9):1236-1243.

[27] Effects of vitamin D supplementation on autoantibodies and thyroid function in patients with Hashimoto's thyroiditis: A systematic review and meta-analysis

Tang et al., 2023

Medicine (Baltimore). 2023 Dec 29;102(52):e36759.

[28] Effects of vitamin D on thyroid autoimmunity markers in Hashimoto's thyroiditis: systematic review and meta-analysis

Zhang et al., 2021

J Int Med Res. 2021 Dec;49(12):3000605211060675.