Scientific Book

La señalización de la insulina y la capacidad de adaptación celular

La vía de la insulina representa uno de los principales sistemas de comunicación celular a través del cual la insulina regula el metabolismo, el crecimiento y el uso de los nutrientes. Las vías IRS-1/2, PI3K, AKT y mTOR coordinan numerosos procesos biológicos, mientras que reguladores como AMPK y TSC1/2 contribuyen al control del equilibrio energético. En el libro «La elección de vivir en salud o en enfermedad», el Dr. A. Colonnese y R. Panzironi exploran estos mecanismos moleculares y su implicación en la salud y en las enfermedades crónicas.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). La señalización de la insulina y la capacidad de adaptación celular. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-eleccion-de-vivir-en-salud-o-en-enfermedad/la-senalizacion-de-la-insulina-y-la-capacidad-de-adaptacion-celular
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.4

  • Publicación 05/11/2026
  • Actualización 06/11/2026
  • PI3K/AKT/MTOR
  • SEÑALIZACIÓN DE
  • RESISTENCIA A
  • HIPERINSULINEMIA
  • MTORC1/MTORC2
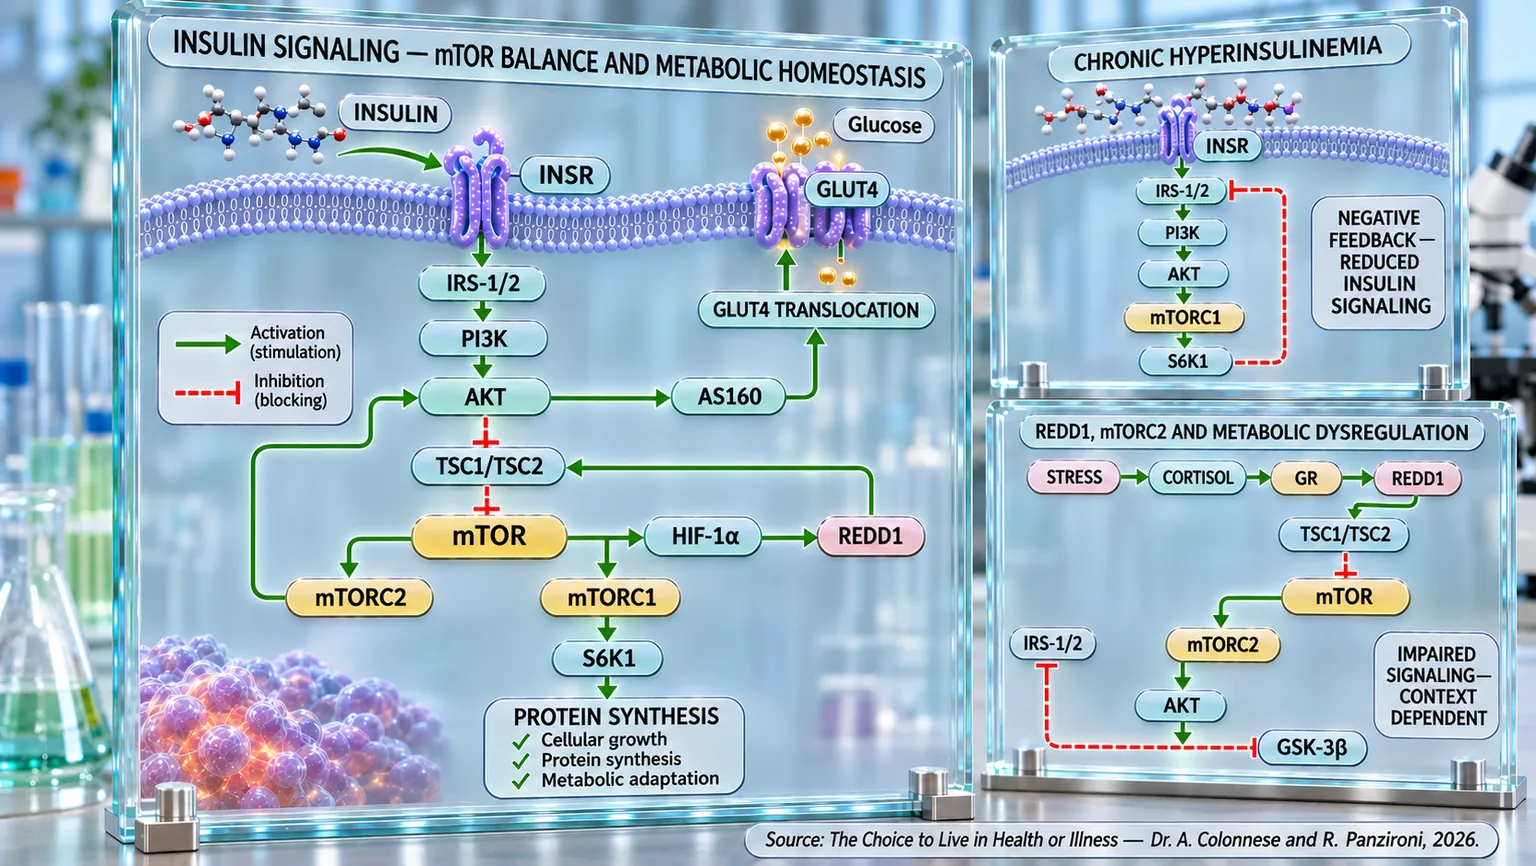
Infografía molecular sobre la membrana celular con flechas verdes de activación y rojas de inhibición entre el receptor de insulina, GLUT4 y los complejos mTOR.
Esquema de la señalización de la insulina: el INSR activa IRS-1/2, PI3K y AKT, favoreciendo la translocación de GLUT4 y la entrada de glucosa; TSC1/TSC2, mTORC1/2, S6K1, HIF-1α y REDD1 modulan la síntesis proteica y la adaptación metabólica. Los recuadros relacionan la hiperinsulinemia crónica y el estrés con la reducción o alteración de la señal.

ABSTRACT

La señalización de la insulina coordina la disponibilidad energética, la utilización de la glucosa y la adaptación celular a través de una red de regulación molecular. En el libro "La elección de vivir en salud o en enfermedad", el Dr. A. Colonnese y R. Panzironi profundizan en la vía PI3K/AKT/mTOR, destacando cómo su equilibrio funcional contribuye al mantenimiento de la homeostasis metabólica.

La unión de la insulina a su receptor activa IRS-1 e IRS-2, que transmiten la señal a PI3K y AKT. Esta última coordina procesos metabólicos y modula el complejo TSC1/TSC2, atenuando su acción inhibitoria sobre mTORC1. La actividad de mTOR integra así señales nutricionales, energéticas y hormonales, regulando la síntesis proteica, el crecimiento y la adaptación celular. La proteína REDD1 interviene en la regulación de este sistema a través de TSC1/TSC2, mientras que mTORC2 contribuye a la activación de AKT.

La persistencia de señales excesivas puede comprometer la funcionalidad de la cascada. En particular, la hiperactivación de mTORC1 favorece, a través de S6K1, un feedback negativo sobre los sustratos IRS-1/2, atenuando la transmisión de la insulina. Las interacciones con HIF-1α y REDD1 introducen niveles adicionales de regulación. Asimismo, una reducción de la actividad de mTORC2 puede obstaculizar la activación de AKT, modificando el control sobre TSC1/TSC2 y GSK-3β. Estos mecanismos indican que tanto la activación persistente como la inhibición inapropiada de los nodos reguladores pueden contribuir a la disfunción metabólica.

La perspectiva descrita recuerda además el valor de la modulación temporal de la señal: en condiciones fisiológicas, las fases de activación y atenuación permiten a la célula adaptar sus respuestas a las necesidades energéticas y nutricionales del organismo en evolución.

La resistencia a la insulina emerge, por tanto, como una posible consecuencia de alteraciones interconectadas, más que de un único defecto molecular. La relación con la hiperinsulinemia parece, además, bidireccional: junto a la respuesta compensatoria a la reducida sensibilidad a la insulina, una exposición hormonal crónica elevada podría favorecer una mayor desensibilización celular. Comprender esta dinámica permite considerar la regulación de la señal de la insulina como un objetivo relevante para la prevención metabólica, aunque requiere prudencia al trasladar los mecanismos moleculares a conclusiones clínicas generales.

La insulina: en los orígenes de la señal

En el silencioso lenguaje de nuestro cuerpo, la insulina es el director de orquesta. Una sola hormona, producida por un puñado de células en el páncreas, pero capaz de coordinar toda una sinfonía metabólica. Es ella quien, al terminar cada comida, interpreta la presencia de glucosa como una señal y orquesta la apertura de las células para que puedan recibirla como fuente de energía. Pero el papel de la insulina va mucho más allá de la gestión del azúcar: regula la síntesis de proteínas, promueve la acumulación de nutrientes en los tejidos, limita la lipólisis (proceso mediante el cual el cuerpo descompone las grasas acumuladas para usarlas como energía) y mantiene a raya la producción endógena de glucosa (la capacidad del cuerpo para producir glucosa internamente, sobre todo en el hígado, sin necesidad de ingerirla con los alimentos).

El primer paso para que la insulina pueda ejercer sus efectos dentro de lo que se define como “vía de la insulina” (pathway dell’insulina), es decir, el conjunto de todas sus reacciones bioquímicas, es la unión con el receptor de insulina (IR), una proteína transmembrana (proteína capaz de atravesar la membrana celular) que atraviesa completamente la bicapa lipídica de la membrana celular. El receptor de insulina funciona como una cerradura de dos partes: una parte externa que reconoce y se une a la insulina, y una parte interna que transmite la señal al interior de la célula. Cuando la insulina se engancha a la parte externa, el receptor se activa, cambiando de forma como si girara una llave, y así puede comenzar a comunicarse con el interior de la célula" (Ullrich et al., 1985) [1].

Este evento, definido como “autofosforilación”, es crucial ya que permite el inicio de la transducción de señales (proceso mediante el cual una célula recibe una señal del exterior y la traduce en una respuesta en su interior). En esta fase, la presencia y el correcto funcionamiento del receptor son determinantes. Cualquier alteración en el número, la estructura o la funcionalidad del receptor puede comprometer la eficacia de la señal.

Algunos cuadros clínicos pueden comprometer la expresión del receptor de insulina, como profundizaremos en los siguientes párrafos. Se ha observado, por ejemplo, que la administración de prednisona, un fármaco similar al cortisol (hormona producida por las glándulas suprarrenales, conocida como “hormona del estrés”, que ayuda al cuerpo a responder a situaciones difíciles y también regula el metabolismo), reduce la expresión del receptor en el músculo y en el hígado, interfiriendo con la capacidad de la insulina para activar su objetivo (Pagano et al., 1983) [2]. Otros estudios indican que situaciones de alteración del equilibrio energético e inflamación crónica pueden contribuir a una menor expresión y actividad del receptor de insulina en los tejidos periféricos (Huybrechts et al., 2014) [3].

En condiciones fisiológicas, sin embargo, la insulina interactúa con su receptor de manera eficiente, iniciando una respuesta intracelular ordenada y altamente regulada (un proceso controlado con gran precisión por el organismo). Es este enlace inicial, específico, reversible y estrictamente controlado, el que marca el comienzo de la cascada metabólica, fundamento de la regulación energética del organismo.

IRS-1/2: los mensajeros de la señal insulínica

En este apartado analizamos con más detalle cómo la insulina se une a su receptor para desencadenar su actividad dentro de la célula. Los sustratos (moléculas sobre las que actúan las enzimas) del receptor de insulina son una familia de proteínas llamadas IRS (Insulin Receptor Substrates), en particular las isoformas IRS-1 e IRS-2, que desempeñan un papel crucial en la amplificación y dirección de la respuesta insulínica dentro de la célula.

Las IRS son proteínas adaptadoras que carecen de actividad enzimática autónoma (proteínas que conectan otras proteínas entre sí para facilitar la transmisión de señales, pero que por sí solas no realizan reacciones químicas), dotadas de sitios específicos que les permiten interactuar con diversas moléculas intracelulares. Inmediatamente después de la activación del receptor de insulina, las IRS son reclutadas cerca de la membrana plasmática y fosforiladas (modificadas mediante la adición de un grupo fosfato, un paso que activa o desactiva muchas proteínas dentro de la célula). Este proceso de fosforilación transforma a las IRS en verdaderas plataformas de acoplamiento para otras enzimas, abriendo así el camino a la activación de las vías de señalización intracelular (Ola, 2022) [4].

La importancia estratégica de IRS-1 e IRS-2 en la activación de la señal insulínica se subraya por el hecho de que las alteraciones en su nivel o en su actividad comprometen toda la cascada. Algunos estudios han destacado que la expresión de IRS-1 puede reducirse en respuesta a tratamientos con glucocorticoides (hormonas producidas por las glándulas suprarrenales que regulan el metabolismo, la respuesta al estrés y las inflamaciones), lo que conduce a una menor fosforilación tras la estimulación insulínica (Pagano et al., 1983) [2]. Asimismo, la distribución celular de las IRS puede verse alterada en condiciones de estrés metabólico, contribuyendo a una reducción de la sensibilidad a la insulina (Huybrechts et al., 2014) [3].

IRS-1 e IRS-2 no son intercambiables: aunque comparten muchas características estructurales, tienen funciones distintas en los diferentes tejidos. IRS-1 es predominante en el músculo esquelético (tipo de músculo conectado a los huesos, que permite los movimientos voluntarios del cuerpo, como caminar o levantar objetos), donde media la absorción de glucosa, mientras que IRS-2 tiene un papel más marcado en el hígado y en el sistema nervioso central (conjunto formado por el cerebro y la médula espinal, que controla todas las funciones del cuerpo y coordina pensamientos, movimientos y sensaciones). La eficiencia de la señal insulínica depende, por tanto, también del equilibrio correcto entre estas dos isoformas, de su expresión específica en cada tejido y de su integridad funcional (Rabiee et al., 2018) [5].

En condiciones fisiológicas, la fosforilación de las IRS permite, por tanto, un paso lineal y ordenado de la señal de la insulina. Sin embargo, una fosforilación aberrante, evento que puede ser inducido por inflamación crónica o exceso de nutrientes, puede transformar a las IRS en inhibidores de la señal, bloqueando el correcto funcionamiento de la vía insulínica (Ola, 2022) [4].

El papel de las IRS, por tanto, es actuar como puente entre el receptor y las vías intracelulares, garantizando una transmisión fiel, selectiva y controlada. Su correcto funcionamiento es indispensable para la salud metabólica.

PI3K y AKT: el inicio de la vía

La activación de los receptores de insulina y, por tanto, la fosforilación de los sustratos IRS-1 e IRS-2 representan las primeras etapas de la cascada molecular que convierte la presencia de la insulina en acción biológica. Pero es solo a partir de aquí que la señal comienza a propagarse en lo profundo de la célula, iniciando una red compleja de activaciones intracelulares que determinan los efectos metabólicos, anabólicos y reguladores de la hormona. Los dos protagonistas centrales en este proceso son la fosfatidilinositol 3-quinasa (PI3K) y la proteína quinasa AKT, conocidas por su papel fundamental en la regulación del metabolismo, el crecimiento y la supervivencia celular.

Imaginando las proteínas IRS como imanes, la PI3K es atraída hacia la membrana de la célula. Una vez allí, la PI3K funciona como un técnico que prepara una plataforma especial: modifica una molécula que se convierte en el punto de partida para AKT, la proteína siguiente de la cadena. Es un poco como una carrera de relevos, donde la PI3K pasa el testigo a AKT para que el mensaje insulínico continúe su viaje dentro de la célula (Jiang y Liu, 2009) [6].

Posteriormente, la proteína quinasa AKT llega a la membrana, donde es fosforilada para su plena activación funcional. Una vez activada, AKT desempeña una multiplicidad de funciones: estimula el transporte de glucosa en los tejidos, promueve la síntesis proteica, inhibe los procesos apoptóticos (relativos a la apoptosis, es decir, al proceso natural mediante el cual las células se autodestruyen cuando están dañadas o ya no son necesarias) y regula el metabolismo lipídico (Hamada et al., 2005) [7].

La robustez y la eficiencia de la señal PI3K-AKT son determinantes para garantizar una respuesta insulínica eficaz. Las alteraciones en cualquier eslabón de esta cadena pueden comprometer la transducción de la señal y, en consecuencia, afectar la capacidad de la célula para adaptarse a las demandas metabólicas.

Es a través de la activación de PI3K y AKT que la señal insulínica adquiere fuerza y direccionalidad, transformándose de un impulso receptorial (IRS-1 e IRS-2) en una respuesta biológica concreta, capaz de orquestar numerosas funciones celulares vitales.

AKT - AS160 - Glut 4: el viaje de la glucosa hacia la célula

La activación de PI3K y de la proteína quinasa AKT representa uno de los momentos más importantes de toda la vía de señalización de la insulina. Es, de hecho, a través de estas moléculas que la señal, originada por la unión entre la insulina y el receptor, adquiere la capacidad de producir efectos metabólicos concretos dentro de la célula. Sin embargo, aunque AKT constituye uno de los principales nodos de la cascada de la insulina, su activación no es por sí misma suficiente para permitir la entrada de glucosa en las células. Para que esto ocurra, es necesario un paso adicional, menos conocido pero igualmente esencial, que involucra a una proteína llamada AS160 (sustrato de Akt de 160 kDa). Es precisamente a través de este objetivo molecular que AKT traduce la señal recibida de la insulina en un evento físico y observable: la translocación (desplazamiento de una molécula o de una proteína de una parte a otra de la célula) del transportador GLUT4 hacia la membrana celular (Sharma y Dey, 2021) [8].

Para comprender mejor este mecanismo, puede ser útil imaginar la célula como un gran almacén. En su interior hay numerosas "puertas" ya construidas, pero aún no instaladas en las paredes externas. Estas puertas están representadas por las moléculas de GLUT4 (transportador de glucosa tipo 4), el principal transportador de glucosa en los tejidos sensibles a la insulina, como el músculo esquelético, el tejido adiposo y el corazón. En condiciones de reposo, sin embargo, GLUT4 no se encuentra en la superficie celular, sino que está almacenado dentro del citoplasma (la parte interna de la célula que rodea el núcleo) en compartimentos intracelulares particulares llamados vesículas de almacenamiento de glucosa (GSV, por sus siglas en inglés), pequeñas vesículas que actúan como depósito y que mantienen el transportador inactivo hasta la llegada de la señal de insulina. Esta organización permite a la célula regular con extrema precisión la entrada de glucosa, evitando que ocurra cuando no es necesario; por lo tanto, la tarea de AKT consiste precisamente en dar la orden para que estas vesículas sean movilizadas. Esto ocurre a través de la fosforilación de AS160, una proteína que actúa como regulador del tráfico intracelular (Sharma y Dey, 2021) [8].

Este paso representa el verdadero momento conclusivo de la respuesta metabólica a la insulina. Todos los eventos descritos en los párrafos anteriores, desde la unión de la hormona con el receptor hasta la activación de IRS-1, IRS-2, PI3K y AKT, convergen de hecho hacia un único objetivo: aumentar el número de transportadores GLUT4 expuestos en la membrana celular y permitir así que la glucosa entre rápidamente al interior de la célula. En otras palabras, la eficacia de toda la vía de la insulina se mide en la capacidad de completar con éxito este último tramo de la cascada (Sharma y Dey, 2021) [8].

Un aspecto particularmente interesante es que la insulina, en la mayoría de los casos, no induce la síntesis de nuevas moléculas de GLUT4. Su efecto consiste más bien en modificar su distribución dentro de la célula. Estudios realizados en cardiomiocitos derivados de células madre pluripotentes humanas (células del músculo cardíaco obtenidas en laboratorio a partir de células madre) han demostrado que la estimulación insulínica determina un rápido aumento de la fosforilación de AKT y de AS160, acompañado de una marcada translocación de GLUT4 hacia la membrana plasmática, sin modificar significativamente la cantidad total de la proteína presente en la célula. Esto significa que el control ejercido por la insulina se refiere sobre todo a la localización del transportador y no a su producción. Esta observación es de gran importancia, ya que demuestra que evaluar exclusivamente la cantidad total de GLUT4 puede resultar engañoso: lo que realmente determina la captación de glucosa es la cantidad de transportador efectivamente expuesta en la membrana celular (Querio et al., 2024) [14].

Es, por tanto, evidente cómo el eje AKT-AS160-GLUT4 constituye la conexión directa entre la transducción de la señal de insulina y la respuesta metabólica final. Si cualquiera de sus componentes pierde eficiencia, toda la cascada se ve afectada. Las alteraciones de la fosforilación de AKT, los defectos funcionales de AS160 o las anomalías en la movilización de las vesículas que contienen GLUT4 comprometen progresivamente la capacidad de las células para absorber glucosa, abriendo el camino al desarrollo de la resistencia a la insulina (Sharma y Dey, 2021) [8].

Las observaciones obtenidas en los estudios experimentales confirman cómo este mecanismo no representa solo un modelo teórico, sino que constituye el principal determinante de la sensibilidad a la insulina en los diferentes tejidos del organismo. Independientemente del tipo de intervención utilizada, de hecho, la recuperación de la respuesta a la insulina resulta constantemente asociada a la reactivación del eje IRS-1–PI3K–AKT–AS160–GLUT4, mientras que su inhibición coincide con la aparición de la resistencia a la insulina. Es precisamente esta extraordinaria convergencia de resultados, observada en modelos experimentales diferentes, la que subraya el papel central de esta vía en el mantenimiento de la homeostasis glucémica.

Una de las confirmaciones más convincentes proviene de los estudios realizados sobre la neuregulina-1β (una proteína involucrada en el desarrollo y el metabolismo del músculo esquelético). En células musculares que se volvieron resistentes a la insulina mediante la exposición al ácido palmítico, el tratamiento con neuregulina-1β determinó un marcado incremento de la fosforilación de AKT, acompañado del restablecimiento de la translocación de GLUT4 hacia la membrana plasmática y de un aumento significativo de la captación de glucosa. Cuando la actividad de AKT fue bloqueada farmacológicamente, tales efectos desaparecieron casi por completo, demostrando que la activación de esta quinasa representa un paso indispensable para que la señal de insulina pueda llegar a AS160 y permitir el correcto tráfico de las vesículas que contienen GLUT4. Los mismos resultados fueron posteriormente confirmados también en modelos murinos (ratones o ratas utilizados en la investigación científica) de diabetes tipo 2, en los cuales el tratamiento mejoró el control glucémico y aumentó la presencia de GLUT4 en la membrana de las células musculares (Yu et al., 2023) [11].

Un cuadro totalmente superponible surgió en los estudios dedicados a la luteolina (sustancia natural de origen vegetal con actividades biológicas antioxidantes y antiinflamatorias). En adipocitos y modelos animales de obesidad, este flavonoide natural favoreció la reactivación de toda la cascada de la insulina, aumentando la fosforilación de IRS, PI3K, AKT y AS160 y promoviendo la translocación de GLUT4 hacia la membrana celular. Es particularmente significativo el hecho de que la inhibición farmacológica de la PI3K haya anulado completamente estos efectos, demostrando que la mejora de la captación de glucosa depende de la integridad de toda la secuencia de eventos que conecta PI3K con AKT, AS160 y, finalmente, con GLUT4 (Park et al., 2026) [10].

Resultados análogos se obtuvieron también con la trilobatina y con el esteviósido (sustancias naturales presentes en las plantas). Aunque se trata de compuestos diferentes, ambos mostraron la capacidad de contrarrestar la resistencia a la insulina restableciendo la funcionalidad de la vía IRS-1–AKT–GLUT4 en el músculo esquelético. En los modelos experimentales se observó una recuperación de la fosforilación de IRS-1 y AKT, una mayor translocación de GLUT4 y un consecuente incremento de la absorción de glucosa. En el caso del esteviósido, tales efectos fueron acompañados también por una marcada reducción del estrés oxidativo y por la recuperación de la expresión del receptor de insulina, de IRS-1, de AKT y de GLUT4, sugiriendo cómo el correcto funcionamiento de esta cascada depende no solo de la integridad de las proteínas involucradas, sino también del equilibrio redox del entorno intracelular (Liu et al., 2020) [12]; (Deenadayalan et al., 2021) [13].

También el estudio realizado con montelukast (un fármaco antiinflamatorio), en asociación con dapagliflozina (fármaco que favorece la eliminación de glucosa a través de la orina), refuerza esta interpretación. Aunque se trata de fármacos con mecanismos de acción diferentes, la mejora de la sensibilidad a la insulina resultó nuevamente asociada a la reactivación de la vía IRS-1/AKT/GLUT4. En este caso, la recuperación de la señalización de insulina fue acompañada por una reducción significativa del estrés celular, de la inflamación y por una recuperación del metabolismo de la glucosa. Una vez más, el punto de convergencia de estos procesos está representado por la capacidad de la célula para movilizar correctamente GLUT4 hacia la membrana plasmática y restablecer una captación eficiente de glucosa (Fleifel et al., 2022) [9].

En su conjunto, estas evidencias muestran cómo el eje AKT-AS160-GLUT4 constituye la conexión principal entre la activación del receptor de insulina y el efecto biológico final de la hormona. Sin embargo, la función de AKT no se agota en la regulación del tráfico de GLUT4. Una vez activada, esta quinasa continúa de hecho transmitiendo la señal hacia numerosos otros objetivos intracelulares, involucrados en la síntesis proteica, en el crecimiento celular y en el control del metabolismo energético. Entre estos, asume particular importancia el complejo formado por las proteínas TSC1 y TSC2, que representa uno de los principales puntos de control a través de los cuales AKT modula la actividad de mTOR, el gran regulador anabólico de la célula. Es precisamente a partir de este nivel adicional de regulación que dará inicio el próximo paso de la vía de la insulina.

TSC1/TSC2: los guardianes del anabolismo

Al llegar al núcleo de la señalización insulínica, la activación de la quinasa AKT representa un punto crucial: no solo propaga la cascada molecular, sino que actúa como un verdadero puente hacia el destino final de la vía insulínica. De hecho, AKT media la inhibición directa del complejo de la esclerosis tuberosa TSC1/TSC2 (dos proteínas que trabajan juntas para regular el crecimiento y el metabolismo de las células), encontrando su salida funcional en mTOR, el orquestador del crecimiento celular, la síntesis proteica y la regulación metabólica que abordaremos en el siguiente párrafo.

Este paso marca el punto en el que la señal, que partió del receptor de insulina (IRS-1 e IRS-2), se concreta en una acción bioquímica tangible, transformando la insulina en una orden operativa intracelular. Comprender cómo AKT desactiva el freno molecular representado por TSC1/TSC2 es esencial para descifrar la activación final de mTOR: la verdadera meta de la ruta.

TSC1 (hamartina) y TSC2 (tuberina) son dos proteínas que actúan conjuntamente para frenar la actividad de mTOR cuando las condiciones ambientales no son favorables.

Cuando el complejo TSC1/TSC2 está activo, mTOR no puede activarse. Por el contrario, en presencia de señales favorables como insulina, aminoácidos o disponibilidad energética, TSC2 es inhibida mediante fosforilación por parte de AKT, y la cascada anabólica continúa (Inoki et al., 2003) [15].

De hecho, la ausencia o el mal funcionamiento de la hamartina o la tuberina (TSC1 y TSC2) conduce a una desregulación del complejo por excelencia del crecimiento celular, "mTOR", lo que deriva en un desarrollo incontrolado, con consecuencias clínicas graves como se demuestra en las patologías relacionadas con la esclerosis tuberosa (enfermedad genética rara que causa la formación de tumores benignos en diversos órganos, como el cerebro, los riñones, el corazón y la piel, y puede afectar al desarrollo neurológico y cognitivo) (Wong, 2009) [16].

Desde el punto de vista evolutivo, el complejo TSC1/TSC2 ha permitido a las células desarrollar una capacidad de discernimiento, pero también un sistema de retroalimentación negativa; de hecho, no todas las situaciones en las que hay insulina (o un exceso de insulina) son necesariamente favorables para el crecimiento. Este complejo actúa como una barrera metabólica protectora, asegurando que la activación de mTOR solo se permita cuando todas las condiciones —oxígeno, nutrientes, energía y hormonas— son adecuadas.

TSC1 y TSC2, por tanto, no son simples inhibidores del crecimiento: son los garantes del equilibrio anabólico (condición en la que el cuerpo construye más tejidos de los que destruye, favoreciendo el crecimiento, la reparación y la acumulación de masa muscular y reservas energéticas), capaces de interpretar e integrar las señales extracelulares provenientes de múltiples vías.

mTOR: el gran regulador anabólico

Y aquí llegamos al punto central de la red de señales que la insulina activa dentro de la célula: mTOR, acrónimo de mechanistic Target of Rapamycin (diana de la rapamicina en mecanismos). Se trata de una proteína fundamental altamente conservada (una proteína que se ha mantenido idéntica en muchas especies durante la evolución, lo que indica su función esencial) que actúa como sensor e integrador de estímulos nutricionales, energéticos y hormonales. mTOR no funciona sola: existe en dos complejos funcionalmente distintos, mTORC1 y mTORC2, que orquestan de forma específica diferentes aspectos de la fisiología celular (Brugarolas et al., 2004) [17].

mTORC1 es el complejo más estudiado: es responsable de promover el crecimiento y la proliferación celular. Lo hace activando la síntesis proteica, inhibiendo la autofagia (proceso mediante el cual la célula "recicla" sus propios componentes dañados o que ya no son útiles) y estimulando la biosíntesis lipídica (proceso a través del cual el cuerpo produce grasas, como triglicéridos y colesterol, a partir de sustancias más simples). Este complejo responde, como hemos visto anteriormente, de forma directa a las señales de la insulina a través de la vía IRS–PI3K–AKT: la activación de AKT inhibe TSC1/TSC2 (que actúa como freno para mTORC1) y permite así la plena activación del complejo mTOR (Reiling & Hafen, 2004) [18].

mTORC2, por otro lado, está menos estudiado. Sin embargo, es esencial para la regulación de la organización del citoesqueleto (red interna de filamentos presentes en la célula, que mantiene su forma, permite los movimientos y organiza el transporte de sustancias en su interior), para la supervivencia celular y para la plena activación de AKT, dado que es precisamente mTORC2 quien fosforila AKT en uno de los dos sitios necesarios para su activación (Brugarolas et al, 2004) [17].

Se ha observado que la hiperactivación de mTOR puede conllevar consecuencias metabólicas negativas, como la reducción de la sensibilidad a la insulina y la promoción de condiciones patológicas como la obesidad y la diabetes de tipo 2 (Mao & Zhang, 2018) [19]. El mantenimiento de una activación equilibrada de mTOR es, por tanto, esencial para la salud metabólica y la longevidad celular.

Por último, cabe subrayar que mTOR no es solo una diana de la señalización insulínica: es un punto de convergencia de señales procedentes de nutrientes (como aminoácidos), del estado energético celular a través de AMPK (una enzima presente en todas las células que actúa como sensor para regular el metabolismo) y del estrés oxidativo (condición en la que se acumulan demasiados radicales libres, moléculas inestables que pueden dañar células, proteínas y ADN, contribuyendo al envejecimiento y a diversas enfermedades), actuando como regulador central del destino celular.

mTORC1 - S6K1

La activación de mTORC1 representa uno de los momentos centrales de toda la cascada de señalización insulínica. Sin embargo, el complejo no ejerce directamente la mayor parte de sus efectos biológicos. Como ya se observó para AKT, también mTORC1 confía la ejecución de sus decisiones metabólicas a proteínas efectoras específicas, encargadas de transformar una señal molecular en una respuesta celular concreta. Entre estas, la más importante es la ribosomal protein S6 kinase 1 (S6K1), una quinasa que constituye el principal objetivo a valle de mTORC1 y que coordina numerosos procesos involucrados en el crecimiento celular, la síntesis proteica, el metabolismo y la proliferación (Ghosh & Kapur, 2017) [20].

Para comprender el papel de esta proteína puede ser útil imaginar a mTORC1 como el director de una orquesta. El director decide el ritmo y coordina a todos los músicos, pero no produce directamente la música. Del mismo modo, mTORC1 representa el centro de decisión de la respuesta anabólica, mientras que S6K1 constituye uno de sus principales ejecutores, encargado de transmitir la señal hacia numerosos objetivos intracelulares para que la célula pueda aumentar la síntesis proteica, sostener el crecimiento y adaptar su metabolismo a la disponibilidad de nutrientes y factores de crecimiento (Ghosh & Kapur, 2017) [20].

La activación de S6K1 no ocurre, sin embargo, de manera aleatoria. Antes de poder ser fosforilada, la quinasa debe ser reclutada en proximidad al complejo mTORC1 a través de una precisa organización de las proteínas que componen la plataforma de señalización (Ahmed et al., 2019) [22].

Una vez completada su activación, S6K1 se convierte en el principal intérprete de la señal proveniente de mTORC1. A través de la fosforilación de numerosos objetivos intracelulares, esta quinasa coordina la síntesis proteica, el crecimiento celular y la adaptación metabólica, permitiendo a la célula traducir la disponibilidad de nutrientes en un programa anabólico coherente. No obstante, las investigaciones más recientes han demostrado que sus funciones no se agotan en el citoplasma. Una vez fosforilada, de hecho, S6K1 puede traslocarse también al núcleo, donde participa directamente en la regulación de la expresión génica (utilización de un gen por parte de la célula para producir proteínas), ampliando de forma significativa el alcance biológico de la señal transmitida por mTORC1 (Jeon et al., 2022) [21].

La importancia fisiológica de esta cascada emerge claramente en los tejidos caracterizados por una renovación celular continua. En el epitelio intestinal, por ejemplo, la activación selectiva del eje mTORC1-S6K1 favorece la proliferación sincronizada de las células madre intestinales. Este dato sugiere que la respuesta proliferativa depende principalmente de la activación de los programas biosintéticos regulados por S6K1 más que de un simple aumento de la producción energética (Casanova-Maldonado et al., 2023) [23].

La complejidad de la función de S6K1 emerge también cuando se comparan los resultados obtenidos en modelos experimentales con los observados en humanos. Aunque la fosforilación de S6K1 se utiliza frecuentemente como indicador de la activación anabólica de mTORC1, las evidencias disponibles sugieren que no representa necesariamente un índice cuantitativo directo de la síntesis proteica. La respuesta final depende, de hecho, de la integración de numerosos señales metabólicas, nutricionales y mecánicas, que modulan la eficiencia de la traducción proteica y la respuesta adaptativa de los tejidos. Este aspecto subraya cómo la simple activación de S6K1 constituye solo uno de los diversos niveles reguladores que determinan el resultado biológico final (Borack et al., 2021) [26].

Cuando la activación de S6K1 permanece finamente regulada, contribuye al mantenimiento de la homeostasis celular (mantenimiento del equilibrio y del correcto funcionamiento de la célula). Por el contrario, una hiperactivación persistente puede transformar un programa fisiológicamente adaptativo en un proceso patológico. Un ejemplo significativo proviene del corazón, donde la pérdida de una enzima específica que altera profundamente la regulación del ARN determina una persistente hiperactivación de la cascada mTORC1-S6K1. Tal condición se asocia a una marcada reducción de la autofagia, a la acumulación de daños intracelulares y a la aparición de atrofia y apoptosis de los cardiomiocitos, acelerando la progresión hacia la insuficiencia cardíaca. La inhibición farmacológica de la vía atenúa estas alteraciones, confirmando cómo una regulación excesiva de S6K1 puede transformar una señal anabólica en un importante mecanismo de daño celular (Annamalai et al., 2025) [24].

Un principio análogo emerge también en el estudio de la barrera hematoencefálica (un filtro natural que protege al cerebro de las sustancias potencialmente dañinas presentes en la sangre). En condiciones de insuficiencia hepática aguda, la marcada reducción de la disponibilidad de arginina (aminoácido involucrado en la producción de proteínas y en numerosos procesos celulares) impide la normal activación de la vía mTORC1-S6K1, determinando una detención del ciclo celular de las células endoteliales cerebrales y una contemporánea activación de la autofagia. La suplementación de arginina restablece la fosforilación de S6K1, favorece la reanudación de la proliferación celular y contribuye a la recuperación de la integridad de la barrera hematoencefálica. Estos resultados identifican a S6K1 como uno de los principales sensores de la disponibilidad de nutrientes y como un elemento central en el delicado equilibrio entre crecimiento celular y autofagia (Yang et al., 2025) [25].

En su conjunto, estas evidencias delinean una visión mucho más amplia del papel desempeñado por S6K1. Lejos de ser un simple sustrato de mTORC1, representa el principal traductor de la respuesta anabólica, integrando señales nutricionales, metabólicas y transcripcionales para coordinar el crecimiento, la proliferación, la síntesis proteica y la adaptación celular. Precisamente esta posición central, sin embargo, hace que S6K1 sea también uno de los principales responsables de los efectos desfavorables asociados a la hiperactivación crónica de la vía mTORC1/S6K1. Cuando la señal anabólica persiste más allá de los límites fisiológicos, la misma quinasa que sostiene el crecimiento celular puede, de hecho, activar mecanismos de retroalimentación destinados a limitar la señalización insulínica. Será precisamente este circuito de autorregulación, ejercido a través de la fosforilación de IRS-1, el que constituirá el vínculo directo entre la hiperactivación crónica de mTORC1 y el desarrollo de la resistencia a la insulina, tema de la sección siguiente (Ghosh y Kapur, 2017) [20].

S6K1 - IRS-1 – Insulinorresistencia

La activación de la vía de la insulina descrita en las secciones anteriores no es un proceso destinado a permanecer constantemente encendido. Como todos los sistemas biológicos dedicados al mantenimiento de la homeostasis, esta cascada también posee sofisticados mecanismos de autorregulación que limitan su intensidad una vez alcanzada la respuesta metabólica necesaria. Entre ellos, el más importante es el circuito de retroalimentación negativa ejercido por la quinasa S6K1 sobre el sustrato del receptor de insulina IRS-1. En condiciones fisiológicas, este mecanismo evita una estimulación excesiva de la vía PI3K-AKT, contribuyendo a mantener el equilibrio celular. Sin embargo, cuando la activación de mTORC1 y de S6K1 se vuelve persistente, el mismo circuito pierde su función adaptativa y se transforma progresivamente en uno de los principales eventos moleculares responsables de la aparición de la resistencia a la insulina (Um et al., 2006) [27].

Este cambio depende sobre todo de la disponibilidad crónica de nutrientes. Además de los lípidos, un exceso persistente de aminoácidos también es capaz de mantener activa la vía mTORC1: en estas condiciones, S6K1 continúa recibiendo un estímulo anabólico constante y fosforila IRS-1, reduciendo progresivamente su capacidad de transmitir la señal proveniente del receptor de insulina. La consecuencia es una menor activación de la PI3K, una reducida fosforilación de AKT y un compromiso progresivo de la absorción de glucosa en los tejidos periféricos. Los estudios realizados en humanos confirman este modelo al mostrar que la simple infusión de aminoácidos es suficiente para aumentar la actividad de S6K1, reducir en aproximadamente un cuarto la sensibilidad a la insulina y disminuir la utilización muscular de glucosa (Um et al., 2006) [27].

La hiperactivación crónica de la vía mTORC1 no se limita, sin embargo, a modificar funcionalmente IRS-1. El mismo estudio ha destacado que la fosforilación continua favorece también la degradación progresiva de la proteína, reduciendo su disponibilidad intracelular. De este modo, la retroalimentación negativa asume una doble naturaleza: por un lado, limita inmediatamente la capacidad de IRS-1 para transmitir la señal de insulina y, por otro, disminuye progresivamente su cantidad, haciendo cada vez más difícil el reclutamiento de la PI3K incluso en presencia de concentraciones fisiológicas de insulina. Este mecanismo proporciona una explicación molecular de la reducción de los niveles de IRS-1 observada frecuentemente en sujetos con obesidad y diabetes tipo 2 (Tzatsos & Kandror, 2006) [28].

Evidencias adicionales demuestran que la retroalimentación negativa ejercida por S6K1 puede afectar también a otros sitios reguladores de IRS-1. En las células carentes del complejo TSC1-TSC2, la persistente hiperactivación de la vía mTOR-S6K1 determina, de hecho, también la reducción de la interacción entre IRS-1 y el receptor activado, limitando el reclutamiento de la PI3K y comprometiendo la posterior activación de AKT. Simultáneamente, S6K1 reprime también la transcripción del gen IRS-1, reduciendo la cantidad total de proteína disponible. El resultado es un doble control negativo, agudo y crónico, que hace progresivamente ineficiente la transmisión de la señal de insulina. El tratamiento con rapamicina (un fármaco inmunosupresor que inhibe principalmente el complejo mTORC1) o el silenciamiento de S6K1 atenúan ambas alteraciones, permitiendo una recuperación parcial de la activación de AKT y confirmando el papel central de la cascada mTOR-S6K1 en el mantenimiento de la resistencia a la insulina (Harrington et al., 2004) [29].

La importancia de este circuito de retroalimentación emerge aún más claramente cuando se altera uno de los principales reguladores fisiológicos de la vía mTOR. La pérdida de la función del complejo TSC1-TSC2 determina, de hecho, una activación de la cascada mTOR-S6K1, suficiente para inducir una marcada reducción de la expresión de IRS-1 e IRS-2. Como consecuencia, la transmisión de la señal entre el receptor de insulina y la PI3K se ve profundamente comprometida, mientras que la activación de AKT en respuesta a la insulina resulta casi completamente abolida. Es interesante observar cómo las vías de señalización que no dependen de las proteínas IRS permanecen, en cambio, sustancialmente conservadas, lo que demuestra que el defecto afecta selectivamente a la conexión entre el receptor de insulina y la PI3K. Una vez más, el tratamiento con rapamicina restablece los niveles de IRS-1 e IRS-2 y recupera la capacidad de la insulina para activar AKT, confirmando que la hiperactivación crónica de mTOR-S6K1 constituye el principal responsable de la retroalimentación negativa (Shah et al., 2004) [30].

La importancia clínica de este mecanismo se ve confirmada además por los estudios realizados en humanos. En sujetos con obesidad y diabetes tipo 2 se ha observado una persistente hiperactivación de la vía mTOR-S6K1 acompañada de un aumento de la fosforilación inhibitoria de IRS-1 y de una reducida activación de AKT en los tejidos insulinosensibles. Estas alteraciones resultan estrechamente asociadas a la pérdida de la respuesta metabólica normal a la insulina y confirman que el circuito de retroalimentación descrito en los modelos celulares y animales está presente también en la fisiopatología humana, representando uno de los principales vínculos entre el exceso nutricional, la inflamación metabólica y el desarrollo de la resistencia a la insulina (Denhez et al., 2020) [31].

Afortunadamente, las mismas evidencias demuestran que este proceso puede ser, al menos en parte, contrarrestado. Tras nueve semanas de actividad física espontánea, el músculo esquelético de las ratas presenta una reducción significativa de la fosforilación de mTOR, de S6K1 y de IRS-1, sin modificar la cantidad total de las principales proteínas de la cascada de la insulina. Al mismo tiempo, aumenta la capacidad oxidativa muscular, disminuye la masa corporal y se reduce uno de los principales mecanismos moleculares responsables de la retroalimentación negativa sobre la señalización de la insulina. Estos resultados sugieren que los beneficios del ejercicio físico no dependen solo del aumento del consumo de glucosa durante la contracción muscular, sino también del reequilibrio de la vía mTOR-S6K1 y de la reducción progresiva de la fosforilación inhibitoria de IRS-1 (Glynn et al., 2008) [32].

En su conjunto, estas evidencias delinean un modelo fisiopatológico coherente. En condiciones normales, la fosforilación de IRS-1 mediada por S6K1 representa un sofisticado mecanismo de autorregulación, indispensable para evitar una estimulación excesiva de la cascada de la insulina. Sin embargo, cuando la disponibilidad de nutrientes permanece persistentemente elevada o la vía mTORC1-S6K1 se hiperactiva de forma crónica, este sistema pierde su función homeostática. La fosforilación y depleción progresiva de IRS-1 e IRS-2 interrumpen la conexión entre el receptor de insulina y la PI3K, reducen la activación de AKT y comprometen la translocación de GLUT4 y todas las principales respuestas metabólicas de la insulina. Se comprende así cómo la resistencia a la insulina no representa una alteración repentina del receptor de insulina, sino la consecuencia de una disfunción progresiva de la transmisión de la señal intracelular. Esta observación completa el cuadro funcional de la cascada PI3K-AKT-mTOR y prepara naturalmente la siguiente sección, en la cual se profundizará en el papel de otros reguladores intracelulares involucrados en el control de la sensibilidad a la insulina.

HIF-1α: el sensor celular de oxígeno

La activación de mTOR, como hemos visto anteriormente, representa el núcleo de la señalización insulínica en términos de promoción del crecimiento y de la biosíntesis celular (el conjunto de procesos mediante los cuales una célula construye nuevas moléculas). Sin embargo, el papel de este complejo no se agota en el control de la síntesis proteica y del anabolismo (producción de proteínas a partir de los aminoácidos); por el contrario, mTOR actúa también como un nodo estratégico para la activación de una nueva fase del programa celular: la regulación de la expresión génica, es decir, la forma en que una célula decide qué genes activar y cuáles mantener apagados, según el momento y las necesidades, como si fuera una dirección de escena que enciende solo las luces adecuadas en el escenario.

Es precisamente gracias a su capacidad para modular factores de transcripción (proteínas que se unen al ADN y regulan la actividad de los genes, decidiendo cuándo y cuánto debe estar "encendido" un gen) como, por ejemplo, HIF-1α (factor inducible por hipoxia, una proteína clave que actúa como un auténtico sensor celular de oxígeno), que mTOR extiende su influencia más allá del metabolismo inmediato, orientando a la célula hacia adaptaciones de mayor alcance. En este sentido, HIF-1α no representa un simple objetivo aguas abajo de la señal insulínica, sino la continuación natural de la trayectoria bioquímica activada por la insulina. Comprender este paso significa adentrarse en el corazón del funcionamiento celular, donde las señales que provienen del entorno o del metabolismo hacen que la célula active solo los genes que necesita en ese momento. Es como elegir la receta correcta de un cajón: la célula lee solo las instrucciones útiles para producir las proteínas necesarias para la situación.

En condiciones de normoxia (situaciones en las que el aporte de oxígeno a las células es normal, es decir, suficiente para garantizar el correcto funcionamiento celular), HIF-1α se sintetiza continuamente pero se degrada con la misma rapidez, perdiendo inevitablemente su capacidad transcripcional. Sin embargo, cuando el oxígeno escasea, HIF-1α se acumula dentro de la célula y activa algunos genes especiales que ayudan a la célula a adaptarse, precisamente, a la carencia de oxígeno. Estos genes sirven, por ejemplo, para producir más energía sin oxígeno, crear nuevos vasos sanguíneos, aumentar los glóbulos rojos y mejorar las defensas de la célula para permitir su supervivencia (Semenza, 2003) [33].

HIF-1α no solo está influenciado por el oxígeno, sino también por señales hormonales; la insulina, por ejemplo, es capaz de promover la expresión y la estabilización de HIF-1α, incluso en condiciones de oxígeno normal, a través de la activación de la vía PI3K/AKT/mTOR. Estudios realizados en células musculares lisas humanas y de rata han demostrado que la insulina aumenta la expresión de HIF-1α a nivel transcripcional (transcripción de genes implicados en la respuesta celular para la producción de proteínas). Esto sugiere que HIF-1α puede considerarse un punto de convergencia entre el metabolismo del oxígeno y la señalización insulínica (Doronzo et al., 2006) [34].

Otros estudios han destacado que PI3K y mTOR contribuyen a la regulación de HIF-1α, evidenciando una interacción multinivel entre señales metabólicas y respuesta hipóxica. De este modo, HIF-1α se configura no solo como un factor hipóxico que permite el funcionamiento celular incluso en ausencia de oxígeno, sino como un integrador de señales fisiológicas más amplias, capaz de modelar la transcripción génica en función de la disponibilidad energética y nutricional (Treins et al., 2002) [35].

La expresión de HIF-1α puede, por tanto, ser inducida de forma "no hipóxica", es decir, en presencia de oxígeno, demostrando que su activación representa un mecanismo más amplio de adaptación fisiológica, en el que incluso hormonas como la insulina desempeñan un papel activo. Esto sitúa a la proteína HIF-1α en la encrucijada entre el metabolismo, el entorno y la señalización intracelular.

REDD1: la génesis de una deriva metabólica

Con la activación de HIF-1α, la señal insulínica alcanza una nueva dimensión donde los cambios metabólicos se traducen en respuestas génicas adaptativas. Pero entre los objetivos transcripcionales inducidos por HIF-1α, uno en particular destaca por su importancia y su papel como freno fisiológico: REDD1.

Esta proteína, activada precisamente en respuesta a condiciones de estímulo anabólico o hipóxico, representa un mecanismo de autorregulación de la vía de la insulina. A través de su acción, REDD1 activa un sistema de control que inhibe la actividad de mTOR, señalando a la célula que la acción de la insulina debe ser redimensionada o modulada.

Diversos estudios han mostrado que REDD1 actúa estableciendo una conexión directa entre las señales estresoras (estímulos que indican una condición de estrés para la célula o el organismo, como la falta de nutrientes, inflamación, toxinas u otros factores que alteran el equilibrio interno) y el complejo TSC1/TSC2, como hemos visto en el apartado 4. En particular, REDD1 favorece la actividad de este complejo, que posteriormente actúa como freno sobre mTOR, impidiendo su activación en contextos de exceso energético o carencia de oxígeno (Brugarolas et al, 2004) [17].

Se ha observado que REDD1 puede ser inducido también por la propia insulina, con fines de contrarregulación de la señal insulínica: en los adipocitos, la hormona promueve su expresión mediante HIF-1α, lo que sugiere un circuito de retroalimentación negativa destinado a limitar la activación excesiva de mTORC1 cuando el anabolismo ya está estimulado (Regazzetti et al., 2010) [36]. Este sistema de equilibrio garantiza que el crecimiento celular (a través de la acción de la insulina) ocurra de manera controlada, previniendo daños metabólicos.

En condiciones de hipoxia o estrés celular, REDD1 se activa rápidamente y se acumula en el citoplasma (sustancia gelatinosa dentro de la célula, donde se encuentran los orgánulos). Su estabilidad está regulada de forma precisa por el propio mTOR, a través de mecanismos que incluyen la modulación proteica y el control de su degradación (Dennis et al., 2014) [37].

Cuando está activo, REDD1 interactúa con una proteína específica, favoreciendo la desfosforilación (inactivación) de AKT y bloqueando la señal en dirección a mTOR (DeYoung et al., 2008) [38].

Asimismo, se ha documentado que niveles elevados y persistentes de REDD1 están asociados a condiciones de resistencia a la insulina y disfunciones metabólicas, como las observadas en los músculos esqueléticos de sujetos con diabetes tipo 2 (Williamson et al, 2015) [39]. En estos contextos, la inhibición excesiva de mTOR, inducida por REDD1, puede contribuir a una menor eficacia de la insulina, demostrando que incluso los frenos moleculares, si están activos de forma desordenada, pueden tener efectos patológicos.

Y es precisamente aquí donde el círculo se cierra: la activación de REDD1, inducida por HIF-1α y sostenida por mTOR, no representa solo un freno momentáneo a la vía insulínica, sino que se configura como el mecanismo clave que determina su disfunción progresiva. En conclusión, por tanto, REDD1, al inhibir de forma estable mTOR a través de la activación del complejo de la esclerosis tuberosa TSC1/TSC2, rompe el flujo fisiológico de la señalización insulínica y, por ende, de la vía, obstaculizando las respuestas posteriores e instaurando un bloqueo funcional de la acción de la insulina que desemboca en la condición clínica más temida: la resistencia a la insulina.

mTOR – mTORC2 - AKT

En este punto surge un aspecto fundamental de la biología de mTOR que durante muchos años permaneció en segundo plano. Aunque la atención de la investigación se ha centrado predominantemente en mTORC1, hoy sabemos que la proteína mTOR ejerce sus funciones a través de dos complejos distintos pero estrechamente coordinados: mTORC1, responsable sobre todo del control de la síntesis proteica y del anabolismo celular, y mTORC2, un complejo que desempeña un papel igualmente esencial en la regulación de la supervivencia celular, la organización del citoesqueleto, el metabolismo y, sobre todo, la plena funcionalidad de AKT. Las evidencias acumuladas en los últimos años han modificado profundamente la visión tradicional de la vía de la insulina, mostrando que muchas funciones atribuidas anteriormente de forma genérica a mTOR dependen en realidad de la actividad específica de mTORC2, el cual representa uno de los principales reguladores de la familia de las quinasas, entre ellas AKT (Oh & Jacinto, 2011) [40].

Para que mTORC2 pueda desempeñar esta función, es necesario que el complejo mantenga una precisa organización estructural a través de una proteína específica que, como una verdadera plataforma de ensamblaje, une simultáneamente a mTOR y AKT, disponiendo el sustrato en la posición óptima para que pueda ser fosforilado. Es interesante observar que la asociación entre AKT y mTORC2 aumenta tras la estimulación con insulina a través de la vía PI3K, lo que confirma que la disponibilidad del sustrato constituye un nivel adicional de regulación de la respuesta insulínica (Yao et al., 2017) [41].

La actividad de mTORC2, sin embargo, no comienza cuando AKT ya está completamente formada. Las investigaciones más recientes han demostrado que el complejo interviene incluso durante la síntesis de la proteína, y este mecanismo demuestra que mTORC2 vincula directamente la síntesis proteica con los sistemas de control de calidad de las proteínas, asegurando que AKT adquiera una conformación estable ya durante su formación (Oh et al., 2010) [42].

Esta función se ve confirmada además por los estudios que han analizado que, en ausencia de mTORC2 o de sus componentes esenciales, AKT pierde la fosforilación constitutiva, se vuelve estructuralmente inestable y es rápidamente dirigida hacia la degradación. De ello se deriva que este complejo no regula solo la activación enzimática de AKT, sino que garantiza su maduración estructural (Facchinetti et al., 2008) [43].

La eficiencia de este sistema depende estrechamente también del estado energético de la célula. De hecho, se ha demostrado que mTORC2 necesita concentraciones intracelulares de ATP (principal fuente inmediata de energía utilizable por la célula) relativamente elevadas para mantener su actividad. La pérdida de esta regulación compromete simultáneamente la integridad de mTORC2 y el correcto plegamiento de AKT, lo que demuestra que la disponibilidad energética representa uno de los principales factores que modulan la funcionalidad del complejo. En otras palabras, mTORC2 actúa como un sistema capaz de adaptar la maduración de AKT al estado metabólico de la célula, evitando sostener programas anabólicos cuando los recursos energéticos resultan insuficientes (Chen et al., 2013) [44].

Una vez completada la maduración de la proteína, la fosforilación de AKT mediada por mTORC2 se vuelve esencial para permitir una correcta respuesta metabólica a la insulina. En el hígado, por ejemplo, la pérdida selectiva de Rictor (proteína esencial que forma parte del complejo mTORC2) impide la fosforilación de AKT, comprometiendo la normal transición metabólica entre el ayuno y el estado posprandial. En estas condiciones, el hígado continúa produciendo glucosa a pesar de la hiperinsulinemia, mantiene elevada la gluconeogénesis y limita tanto la síntesis de glucógeno (almacenamiento de glucosa en forma de glucógeno) como la lipogénesis (producción de grasas por parte del organismo). La expresión experimental de una forma constitutivamente activa de AKT es capaz de restablecer casi completamente estas alteraciones, demostrando cómo AKT representa el principal efector metabólico (componente que modifica o regula la actividad metabólica de la célula) de mTORC2 en la regulación de la homeostasis glucídica y lipídica (Hagiwara et al., 2012) [45].

También desde el punto de vista farmacológico, la relación entre mTORC2 y AKT resulta extremadamente importante. Durante muchos años se creyó que la rapamicina inhibía exclusivamente a mTORC1. Estudios posteriores han demostrado, en cambio, que un tratamiento prolongado impide también la formación de nuevos complejos mTORC2, reduciendo progresivamente la fosforilación de AKT. Este fenómeno contribuye de manera significativa a los efectos antitumorales de la rapamicina, explicando al menos en parte la diferente sensibilidad observada entre los distintos tejidos y las diferentes neoplasias (Sarbassov et al., 2006) [46].

Paradójicamente, sin embargo, la inhibición selectiva de mTORC1 puede determinar también una reactivación compensatoria de mTORC2. En modelos de linfoma difuso de células B grandes (tumor del sistema linfático) se ha observado que el tratamiento con rapamicina reduce eficazmente la fosforilación de los objetivos de mTORC1, pero induce simultáneamente un aumento de la fosforilación de AKT mediada por mTORC2. Tal adaptación representa un importante mecanismo de resistencia terapéutica, ya que mantiene activas las vías de supervivencia celular a pesar del bloqueo del anabolismo. La inhibición simultánea de ambos complejos o la desestabilización directa de mTORC2 permite, en cambio, abolir este mecanismo compensatorio, potenciando significativamente la eficacia del tratamiento antitumoral (Gupta et al., 2009) [47].

AKT – GSK-3B

En este punto de la cascada, emerge con claridad uno de los objetivos moleculares más importantes de AKT: la glucógeno sintasa quinasa 3 beta (GSK-3β). Esta proteína pertenece a la familia de las quinasas y fue identificada inicialmente como reguladora de la síntesis de glucógeno. Posteriormente, se comprendió que su papel es mucho más amplio, extendiéndose al control de la supervivencia celular, la proliferación, la diferenciación, la expresión génica, la síntesis proteica y la organización del citoesqueleto. A diferencia de muchas otras quinasas, GSK-3β presenta una característica peculiar: en las células sanas es constitutivamente activa y desempeña una función predominantemente frenante. En consecuencia, en la mayoría de los casos, la activación de una respuesta biológica no requiere la activación de GSK-3β, sino su inactivación. Precisamente esto representa una de las tareas principales de AKT dentro de la vía insulínica.

Sin embargo, durante muchos años no estuvo claro cuál era la quinasa responsable de esta inactivación. La cuestión se aclaró mediante elegantes experimentos en los que se desarrolló un mutante dominante negativo de PI3K/AKT capaz de impedir selectivamente su activación. Cuando AKT se bloqueaba, la insulina perdía completamente la capacidad de inactivar GSK-3β, demostrando que AKT representa el vínculo esencial entre la activación de la PI3K y la fosforilación inhibitoria de esta quinasa. Los autores demostraron además que AKT y GSK-3β pueden interactuar físicamente formando un complejo molecular, lo que hace que el proceso sea extremadamente eficiente (Van Weeren et al., 1998) [49].

Esta inactivación reviste una importancia que va mucho más allá del metabolismo de la glucosa. De hecho, en condiciones fisiológicas, una GSK-3β constitutivamente activa representa un estímulo favorable para la apoptosis. Experimentos realizados mediante sobreexpresión de la forma activa de la proteína han demostrado que el aumento de su actividad es suficiente, por sí solo, para inducir la muerte celular programada en diferentes líneas celulares. Por el contrario, la expresión de una forma dominante negativa protege eficazmente a las células de la apoptosis incluso cuando la vía PI3K se inhibe farmacológicamente. Estos resultados han modificado profundamente la comprensión de la cascada insulínica, demostrando que uno de los principales mecanismos a través de los cuales AKT promueve la supervivencia celular consiste precisamente en mantener a GSK-3β en un estado inactivo (Pap & Cooper, 1998) [48].

La importancia biológica de este eje emerge claramente también en el músculo esquelético, donde AKT coordina simultáneamente el crecimiento y el mantenimiento de la masa muscular. Estudios realizados en humanos han mostrado que ocho semanas de entrenamiento de resistencia determinan un aumento de la fosforilación de AKT, acompañado por la simultánea inactivación de GSK-3β y la activación de mTOR. Durante el posterior periodo de desentrenamiento, en cambio, se observa el fenómeno opuesto: disminuyen la fosforilación de AKT y la de GSK-3β, favoreciendo la pérdida de masa muscular. De ello deriva la imagen de un circuito perfectamente coordinado en el que AKT actúa como un interruptor capaz de orientar el tejido muscular hacia el anabolismo o hacia el catabolismo, modulando simultáneamente GSK-3β y mTOR (Léger et al., 2006) [50].

El eje AKT-GSK-3β asume un papel igualmente importante en el sistema nervioso. En las neuronas, de hecho, GSK-3β regula numerosos sustratos involucrados en la estabilidad del citoesqueleto, entre ellos la proteína Tau (proteína que ayuda a mantener estable y funcional la estructura interna de las neuronas). En células de neuroblastoma humano (células tumorales del sistema nervioso), la estimulación insulínica aumenta significativamente la fosforilación de AKT y, en consecuencia, la fosforilación inhibitoria de GSK-3β. Dicha inactivación va acompañada de una marcada reducción de la fosforilación de la proteína Tau. Aunque estos resultados se obtuvieron en un modelo celular y no representan una demostración directa de neuroprotección, ponen de relieve cómo la regulación de GSK-3β por parte de AKT influye simultáneamente en la fosforilación de Tau, la homeostasis redox y la supervivencia celular (Jorda et al., 2026) [51].

La importancia de esta relación se confirma también por las numerosas observaciones provenientes de la investigación sobre las enfermedades neurodegenerativas. En la enfermedad de Parkinson, la reducción de la actividad de la vía PI3K/AKT se asocia, de hecho, a una persistente hiperactivación de GSK-3β, favoreciendo la neuroinflamación, el estrés oxidativo, la apoptosis de las neuronas dopaminérgicas y el desarrollo de insulinorresistencia cerebral. Por el contrario, la activación farmacológica de la vía PI3K/AKT o la inhibición selectiva de GSK-3β reducen tales alteraciones en los modelos experimentales, hasta el punto de que numerosos fármacos ya aprobados para otras indicaciones, como metformina, pioglitazona, fenofibrato y estatinas, son hoy objeto de estudio también por su capacidad para modular esta cascada molecular. Las evidencias disponibles sugieren, además, que las estrategias terapéuticas más prometedoras son aquellas capaces de activar simultáneamente AKT e inhibir GSK-3β, restableciendo el equilibrio fisiológico de toda la vía de señalización (AlRuwaili et al., 2025) [52].

En los últimos años ha surgido, además, que el eje mTORC2-AKT-GSK-3β no regula exclusivamente el metabolismo y la supervivencia celular, sino que también controla la organización física de la célula: este descubrimiento amplía aún más el papel fisiológico de la cascada insulínica, demostrando que AKT y GSK3β participan también en la regulación de la homeostasis intracelular, la transferencia de calcio, el metabolismo energético y la comunicación entre orgánulos, procesos fundamentales para el correcto funcionamiento de la célula (Kalarikkal et al., 2024) [53].

La relevancia biológica de esta vía emerge, finalmente, también en el ámbito oncológico. En el glioblastoma, una de las neoplasias cerebrales más agresivas, la persistente activación de AKT favorece la proliferación, la supervivencia celular y el mantenimiento de las células madre tumorales, mientras que la modulación de GSK-3β influye simultáneamente en el ciclo celular, el metabolismo y los programas apoptóticos. Diversos inhibidores experimentales dirigidos contra AKT o contra GSK-3β han demostrado reducir el crecimiento tumoral, inducir la apoptosis y limitar la autorrenovación de las células madre del glioblastoma en los modelos preclínicos. Del mismo modo, también en las plaquetas (componentes de la sangre que ayudan a detener las hemorragias formando el coágulo), el eje AKT-GSK-3β representa uno de los principales reguladores funcionales: durante la activación plaquetaria, AKT inactiva fisiológicamente a GSK-3β favoreciendo la agregación, la secreción de los gránulos y la formación del trombo, mientras que el salidrosido (uno de los principales compuestos bioactivos de la Rhodiola rosea) interrumpe este proceso reduciendo la fosforilación tanto de AKT como de GSK-3β. De este modo, GSK-3β permanece funcionalmente activa, ejerciendo su efecto inhibitorio sobre la función plaquetaria y reduciendo la formación de trombos en los modelos experimentales. (Majewska & Szeliga, 2017) [54]; (Wei et al., 2020) [55].

GSK-3β - IRS-1

En este punto del recorrido surge un nivel adicional de regulación de la señalización insulínica. Si en los párrafos anteriores vimos cómo AKT inactiva fisiológicamente a GSK-3β, es igualmente importante comprender que la misma GSK-3β, cuando permanece activa o es reactivada, es capaz de ejercer un control directo sobre el principal adaptador de la vía insulínica: IRS-1. Se crea así un circuito de regulación bidireccional. Por un lado, AKT limita la actividad de GSK-3β para favorecer la respuesta metabólica a la insulina; por otro, cuando esta inhibición desaparece, GSK-3β modifica a IRS-1 reduciendo progresivamente su eficiencia funcional y atenuando la transducción de la señal. Este mecanismo representa uno de los principales puntos de conexión entre la fisiología de la vía insulínica y el desarrollo de la insulino-resistencia.

Las primeras demostraciones experimentales de este fenómeno se remontan a finales de los años noventa, cuando se identificó a IRS-1 como uno de los blancos directos de GSK-3β. Hasta entonces, esta quinasa era conocida sobre todo como reguladora de la glucógeno sintasa, mientras que su participación en la regulación de la señalización insulínica estaba aún poco definida. Los experimentos demostraron que GSK-3β es capaz de fosforilar directamente a IRS-1 y que dicha modificación altera profundamente el comportamiento de la proteína. De hecho, IRS-1 pierde parte de su capacidad para ser fosforilado por el receptor insulínico y, aspecto aún más interesante, adquiere la capacidad de obstaculizar la propia actividad del receptor. En otras palabras, una proteína normalmente encargada de transmitir la señal de la insulina se transforma progresivamente en un elemento que limita su propagación. Los autores propusieron entonces que una actividad excesiva de GSK-3β podría representar uno de los mecanismos moleculares responsables de la reducida sensibilidad insulínica observada en la obesidad y en la diabetes de tipo 2 (Eldar-Finkelman & Krebs, 1997) [56].

La interacción entre GSK-3β e IRS-1 ha resultado, sin embargo, más compleja de lo que se supuso inicialmente. Aunque la fosforilación de IRS-1 por parte de la quinasa reduce su actividad funcional, la actividad constitutiva de GSK-3β contribuye simultáneamente al mantenimiento de los niveles intracelulares de IRS-1 e IRS-2. Experimentos realizados en células específicas han mostrado, de hecho, que la inhibición farmacológica de GSK-3β, o su inactivación inducida por la insulina, determina una reducción progresiva de las cantidades celulares de ambas proteínas adaptadoras a través de un mecanismo dependiente principalmente de su degradación. Para IRS-2 se añade, además, una reducción de la expresión génica. Este aparente paradoja sugiere que GSK-3β ejerce una doble función: por una parte limita la eficiencia funcional de IRS-1, y por otra contribuye al mantenimiento del equilibrio cuantitativo de las proteínas IRS, evitando su degradación excesiva (Nemoto et al., 2006) [57].

La importancia fisiopatológica de estos mecanismos fue confirmada posteriormente en modelos animales de insulino-resistencia. En las ratas Zucker Diabetic Fatty, caracterizadas por una marcada hiperactividad de GSK-3β, la inhibición selectiva de la quinasa mejora significativamente la respuesta a la insulina. Dicha mejora va acompañada de una recuperación de la fosforilación de IRS-1, de una mayor activación de la vía PI3K-AKT y de un incremento de la translocación de GLUT4 hacia la membrana celular, con el consiguiente aumento del transporte de glucosa en el músculo esquelético. Estos efectos se observan tanto en preparados musculares estudiados in vitro como tras la administración sistémica de los inhibidores, lo que indica que la hiperactividad de GSK-3β no representa solo un marcador de la insulino-resistencia, sino que contribuye directamente al defecto de señalización post-receptor (Henriksen et al., 2003) [58].

Estudios adicionales han demostrado que esta recuperación de la sensibilidad insulínica afecta también a los eventos más proximales de la cascada de señalización. La inhibición selectiva de GSK-3β aumenta, de hecho, la fosforilación tanto del receptor insulínico como de IRS-1, incrementa la fosforilación de AKT y reduce simultáneamente la fosforilación inhibitoria de IRS-1, una modificación estrechamente asociada a la pérdida de la función de la proteína (Henriksen & Teachey, 2007) [59].

Observaciones análogas habían surgido ya en modelos de prediabetes, en los cuales la inhibición farmacológica de GSK-3β mejoraba la señalización insulínica sin modificar directamente la activación del receptor. El efecto principal consistía, de hecho, en el restablecimiento de la funcionalidad de IRS-1, en el aumento de su asociación con PI3K y en la posterior reactivación de AKT, demostrando que el blanco prioritario de GSK-3β está representado por los eventos post-receptor de la cascada insulínica. Esta recuperación resultaba particularmente evidente en el músculo esquelético, lo que sugiere que diferentes tejidos pueden presentar una susceptibilidad distinta a la modulación de esta quinasa (Dokken et al., 2005) [60].

El conjunto de estas evidencias ha consolidado progresivamente el papel de GSK-3β como uno de los principales reguladores negativos de la sensibilidad insulínica. Las revisiones publicadas en los años siguientes han mostrado, de hecho, cómo la sobreexpresión y la hiperactividad de la quinasa son características comunes de los modelos animales de obesidad y de los sujetos con diabetes de tipo 2. Su inhibición mejora simultáneamente la señalización post-receptor, favorece la translocación de GLUT4, incrementa la utilización periférica de la glucosa y reduce la producción hepática de glucosa, identificando a GSK-3β como un importante blanco terapéutico en la prevención y el tratamiento de la insulino-resistencia (Henriksen & Dokken, 2006) [61].

La confirmación más reciente de la centralidad de este mecanismo proviene de estudios sobre el daño renal asociado a la hiperinsulinemia. En los podocitos glomerulares (células renales que ayudan a filtrar la sangre), la exposición crónica a elevadas concentraciones de insulina determina un agotamiento progresivo del receptor insulínico, una reducción de la actividad de la vía IRS1-PI3K-AKT y una consiguiente reactivación de GSK-3β. La quinasa hiperactiva fosforila directamente a IRS1, instaurando un circuito de retroalimentación en el cual la pérdida de la sensibilidad insulínica favorece una mayor activación de GSK-3β y un deterioro progresivo de la función podocitaria. La inhibición farmacológica de la quinasa mediante tideglusib (molécula experimental que inhibe la enzima GSK-3) interrumpe este ciclo patológico, restablece la funcionalidad de la vía IRS1-PI3K-AKT y reduce significativamente el daño renal. Este estudio demuestra cómo el circuito GSK-3β/IRS1 no representa solo un mecanismo bioquímico de la cascada insulínica, sino que puede constituir uno de los principales motores de la progresión de la insulino-resistencia crónica y de sus complicaciones orgánicas (Chen et al., 2026) [62].

Hemos visto hasta aquí cómo la acción de la insulina, en una condición de hiperactivación, puede generar una respuesta alterada de la vía; sin embargo, existen otras condiciones fisiopatológicas que pueden interactuar negativamente en la activación fisiológica de este mecanismo biológicamente conservado y, en los próximos párrafos, abordaremos cómo otra hormona importante para la fisiología humana puede incidir negativamente en la respuesta insulínica de nuestras células.

Estrés y cortisol: la respuesta hormonal de la resistencia a la insulina

Existe otro factor, a menudo subestimado, pero capaz de comprometer también la correcta activación y modulación de la vía de la insulina: el estrés. Es necesario, por tanto, desplazar la atención también hacia otros tipos de hormonas, llamadas glucocorticoides, como el cortisol. En el complejo panorama de la regulación metabólica, los glucocorticoides ocupan un papel crucial como hormonas adaptativas al estrés. Sin embargo, su exposición crónica, ya sea endógena (producida por el propio organismo) o farmacológica, es capaz de comprometer profundamente la eficiencia de la cascada insulínica PI3K-AKT-mTOR.

Uno de los ejemplos más estudiados es la acción de la dexametasona, un potente glucocorticoide sintético (fármaco utilizado para reducir la inflamación y las reacciones inmunitarias). Su administración determina una marcada reducción de la sensibilidad a la insulina, a través de la interferencia en múltiples niveles de la vía: compromete la unión de la insulina a su receptor obstaculizando la fosforilación de IRS-1 y reduce la activación de la vía PI3K/AKT, con efectos evidentes en la absorción y utilización de la glucosa en las células musculares y adiposas (Buren et al., 2002) [63].

En el tejido muscular esquelético, la dexametasona altera la homeostasis anabólica (equilibrio interno del cuerpo que favorece los procesos de construcción y reparación de los tejidos, como la síntesis de proteínas y músculos, manteniendo condiciones óptimas para el crecimiento y la recuperación) estimulando la atrofia (reducción de la masa o de la funcionalidad de un tejido u órgano) e inhibiendo la señal insulínica. Esto ocurre también a través de la modulación negativa de mTOR y la inducción de la autofagia (proceso mediante el cual la célula "recicla" sus propios componentes dañados o que ya no son útiles, usándolos como fuente de energía o para renovarse), lo que reduce la síntesis proteica y favorece la degradación muscular (Britto et al., 2014) [64]. Paralelamente, en los mioblastos (células inmaduras del músculo que, durante el desarrollo o la reparación, se transforman en fibras musculares maduras), la dexametasona activa genes específicos induciendo catabolismo (la descomposición de moléculas para obtener energía), mientras suprime la señal anabólica mediada por AKT (Permpoon et al., 2025) [65].

En el tejido adiposo, en cambio, se inhibe la captación de glucosa debido a una reducida activación del transportador de la insulina en la membrana celular (IRS-1 e IRS-2), comprometiendo tanto la vía PI3K/AKT como la de la oxidación de la glucosa (proceso mediante el cual la glucosa es “quemada” dentro de las células para producir energía, agua y dióxido de carbono) (Olefsky, 1975) [66].

Estos efectos se traducen en un incremento de la glucemia posprandial (niveles de glucosa en sangre medidos después de una comida) y en un estado de resistencia insulínica sistémica, observable incluso en sujetos clínicamente sanos tras exposiciones breves a la prednisona, un fármaco similar al cortisol (Pagano et al., 1983) [2].

Además, la dexametasona ha demostrado actuar tanto sobre el complejo TSC1/TSC2 como sobre mTOR, modulando indirectamente la acción de la insulina. Algunos estudios indican que dicho fármaco estimula la síntesis de REDD1, una proteína supresora que actúa activando el complejo TSC1/TSC2, inhibiendo así mTORC1 incluso en condiciones en las que normalmente estaría activo (Britto et al., 2018) [67].

El cortisol, cuando está crónicamente elevado, puede ejercer efectos metabólicos en parte asimilables a los observados con glucocorticoides farmacológicos como la dexametasona, favoreciendo alteraciones de la sensibilidad insulínica. En un estudio de 2015, realizado en 766 trabajadores chinos, mayores niveles de estrés laboral, en particular exigencias e inseguridad laboral, resultaban asociados tanto a concentraciones más elevadas de cortisol como a una mayor resistencia a la insulina. El cortisol mostraba además una correlación positiva con la glucemia, el HOMA-IR (índice que estima cuánto es resistente el organismo a la acción de la insulina) y la circunferencia de la cintura en ambos sexos. Incluso después del ajuste por potenciales factores de confusión, el cortisol seguía siendo un predictor independiente del HOMA-IR, lo que sugiere una posible contribución del estrés crónico al desarrollo de la resistencia a la insulina (Yan et al., 2016) [68].

El cortisol ejerce también un efecto a largo plazo sobre las vías de señalización intracelular. En particular, interfiere con la activación de IRS-1 y con la vía PI3K/AKT, haciendo menos eficiente la entrada de glucosa en las células diana, como se ha demostrado en diversos modelos animales y humanos. Este mecanismo contribuye al desarrollo de una resistencia insulínica periférica (condición en la que las células de los músculos, del hígado y del tejido adiposo responden poco a la insulina, dificultando la entrada de glucosa en las células y causando un aumento de la glucemia), que puede anticipar trastornos como la diabetes mellitus tipo 2 (Beaupere et al., 2021) [69].

La activación aberrante de cortisol puede ser causada también por una peor calidad o cantidad de sueño; de hecho, un estudio observacional detectó una relación positiva entre los niveles de cortisol en el cabello y una peor calidad del sueño, factor también vinculado a una reducida sensibilidad a la insulina en mujeres en perimenopausia y menopausia. Estos datos sugieren que no solo la actividad aguda del cortisol, sino también su exposición acumulativa en el tiempo puede influir negativamente en el metabolismo (Mazgelytè et al., 2023) [76].

En un estudio controlado, sujetos sometidos a privación parcial de sueño (condición que eleva los niveles de cortisol) mostraron una clara resistencia a la insulina en múltiples vías metabólicas, confirmando el papel modulador del cortisol sobre la señal insulínica (Donga et al., 2010) [71]. Incluso la fragmentación del sueño, en ausencia de privación, demostró alterar la respuesta insulínica en sujetos sanos (Stamatakis & Punjabi, 2010) [72].

En conclusión, el estrés crónico y la hiperactividad del cortisol se configuran como agentes endocrinos (sustancias que transmiten señales hormonales en el organismo) de perturbación que comprometen la vía PI3K/AKT/mTOR. Estos datos refuerzan la idea de que el estrés no es solo una condición psicológica, sino una verdadera alteración metabólica que incide en la eficacia de la insulina, demostrando ser, por tanto, una de las causas que conducen finalmente a la resistencia a la insulina. En los próximos párrafos abordaremos las condiciones fisiopatológicas, vinculadas también a un estilo de vida incorrecto, que pueden influir en una disregulación de la hormona.

Insomnio y cortisol: cuando el sueño rompe el equilibrio metabólico

El estrés, como acabamos de ver, eleva los niveles de cortisol en circulación. Pero esta activación, si es crónica, no desaparece al finalizar el estímulo: al contrario, se infiltra en la vida cotidiana, altera los ritmos fisiológicos y afecta a una de las funciones biológicas más vulnerables y subestimadas: el sueño. De hecho, es precisamente durante la noche cuando sus efectos se manifiestan con mayor insidia: el cortisol permanece elevado cuando debería descender, perturbando la profundidad y la calidad del sueño.

El sueño no es, por tanto, solo un momento de descanso, sino una condición fisiológica fundamental para el mantenimiento de la homeostasis metabólica (proceso a través del cual el cuerpo mantiene estables sus funciones metabólicas, a pesar de las variaciones del entorno externo o interno) y de la correcta respuesta insulínica. Es un regulador neuroendocrino central (elemento que coordina la actividad del sistema nervioso y de las hormonas) que interviene en la modulación de la sensibilidad a la insulina, del metabolismo glucídico y de la secreción hormonal. Las investigaciones disponibles demuestran claramente que una reducción de la duración del sueño, su fragmentación o una privación parcial o total pueden comprometer de forma significativa la sensibilidad a la insulina, predisponiendo a la aparición de resistencia a la insulina, incluso en sujetos sanos; de hecho, la privación de sueño se traduce en una profunda alteración del eje hipotálamo-hipófisis-suprarrenal (un sistema neuroendocrino complejo que desempeña un papel crucial en la respuesta del organismo al estrés) con un incremento significativo del cortisol basal y de su secreción pulsátil. Este fenómeno ha sido ampliamente documentado por numerosos estudios que asocian el insomnio crónico o incluso episodios aislados de privación con una marcada reducción de la sensibilidad a la insulina. Una de las primeras señales observables es el aumento de los niveles vespertinos de cortisol tras la pérdida de sueño, lo que puede activar mecanismos contrarreguladores capaces de inhibir la captación de glucosa en los tejidos periféricos (Leproult et al., 1997) [73].

Ya después de 24 horas consecutivas de vigilia, los niveles de cortisol salival resultan significativamente más elevados en comparación con la condición de sueño normal, con una alteración del ritmo circadiano (ciclo biológico que regula los procesos del sueño y la vigilia) y un incremento en la franja vespertina y nocturna (Balbo et al., 2010) [74]. En paralelo, incluso una sola noche de privación parcial de sueño (ej. 4 horas) es capaz de generar una resistencia a la insulina sistémica, alterando la respuesta glucémica a una OGTT (prueba que prevé una carga oral de glucosa para analizar la respuesta insulínica) y reduciendo la eficiencia de la insulina periférica. Estos efectos se acompañan de un aumento del cortisol matutino, que amplifica aún más la disfunción metabólica (Donga et al., 2010) [71].

La restricción aguda del sueño puede comprometer rápidamente la sensibilidad a la insulina incluso en sujetos jóvenes y sanos. En un estudio de 2017, diez hombres fueron sometidos a dos noches con una duración del sueño reducida en un 50%. A pesar de la ausencia de variaciones significativas de la glucemia, la respuesta insulínica resultaba aumentada, mientras que el índice de Matsuda (indicador de la sensibilidad a la insulina) se reducía en un 18,6%. Paralelamente, la activación de la PI3K en el músculo esquelético mostraba una tendencia a la reducción, aunque no estadísticamente significativa. Estos resultados sugieren que incluso una breve restricción del sueño puede favorecer precozmente una condición de resistencia a la insulina sistémica (Sweeney et al., 2017) [75].

Otro estudio observacional mostró que los sujetos con una duración del sueño inferior a seis horas presentan niveles significativamente más altos de cortisol por la mañana y una mayor incidencia de resistencia a la insulina, independientemente del IMC (un índice de masa corporal que relaciona el peso de una persona con su altura), la edad o los hábitos alimentarios (Spiegel et al., 2005) [76]. A esto se añaden los datos de un estudio epidemiológico (una investigación científica que analiza la distribución y las causas de las enfermedades) realizado en una amplia población estadounidense: en los sujetos sometidos a restricción del sueño emergen evidencias de un deterioro progresivo de la sensibilidad a la insulina; de hecho, tras seis noches con solo cuatro horas de sueño, el área bajo la curva del índice HOMA-IR resultaba superior en más de un 50% respecto a la condición de descanso completo, lo que indica una mayor resistencia a la insulina. Paralelamente, la tolerancia a la glucosa disminuía en un 40% y el índice de disposición, indicador de la capacidad de las células beta para compensar la reducida sensibilidad a la insulina, se reducía también en un 40%. En algunos participantes alcanzaba valores típicos de poblaciones con alto riesgo metabólico, lo que sugiere que la pérdida de sueño puede inducir rápidamente alteraciones compatibles con la resistencia a la insulina (Knutson & Van Cauter, 2008) [77].

No solo la duración, sino también la calidad del sueño desempeña un papel crítico: la fragmentación del sueño, incluso en ausencia de una reducción cuantitativa, se asocia a un empeoramiento de la tolerancia a la glucosa (capacidad del organismo para regular los niveles de azúcar en sangre tras la ingesta de glucosa) y a una reducción de la funcionalidad de las células beta pancreáticas (células encargadas de la producción de insulina). Esto sugiere que el sueño, para ejercer un efecto protector sobre el metabolismo, debe ser tanto adecuado en duración como continuo y profundo (Stamatakis y Punjabi, 2010) [72].

En las mujeres en perimenopausia y posmenopausia, una peor calidad del sueño resulta asociada a una mayor exposición a los glucocorticoides. En un estudio realizado con 145 mujeres de entre 50 y 64 años, concentraciones más elevadas de cortisol en el cabello estaban significativamente correlacionadas con peores puntuaciones de calidad del sueño. El cortisol y los glucocorticoides totales resultaban además más elevados en las participantes con mayor latencia en el inicio del sueño, mientras que concentraciones inferiores de cortisol se asociaban a una mejor eficiencia del sueño. Los resultados sugieren, por tanto, una estrecha relación entre una mayor actividad del eje del estrés, la exposición prolongada a los glucocorticoides y la alteración de la calidad del sueño (Mazgelytė et al., 2023) [70].

La restricción crónica del sueño puede comprometer significativamente la sensibilidad a la insulina en las mujeres. En un estudio aleatorizado, 38 participantes redujeron el sueño en aproximadamente 1,34 horas por noche durante seis semanas, alcanzando una duración media de unas 6,2 horas. Respecto a la condición de sueño adecuado, la restricción determinaba un aumento significativo de la insulina en ayunas y del HOMA-IR, evidenciando el desarrollo de una mayor resistencia a la insulina. El efecto resultaba particularmente pronunciado en las mujeres en posmenopausia. Estas alteraciones eran independientes de las variaciones de la adiposidad, lo que indica que una reducción crónica de la duración del sueño puede comprometer la sensibilidad a la insulina incluso sin modificaciones significativas de la composición corporal (Zuraikat et al., 2024) [78].

Finalmente, una revisión sistemática realizada sobre estudios aleatorizados controlados (estudios experimentales que evalúan la eficacia de una intervención asignando a los participantes de forma aleatoria) ha confirmado que la manipulación del sueño, ya sea aguda o crónica, compromete la acción de la insulina a nivel tisular y promueve la acumulación de glucosa hemática (niveles de glucosa en sangre). Estas alteraciones tienen importantes implicaciones clínicas, aumentando el riesgo de desarrollo de síndrome metabólico, obesidad central y diabetes mellitus tipo 2 (Reutrakul y Van Cauter, 2018) [79].

En resumen, el insomnio y la privación de sueño, a menudo subestimados, representan a todos los efectos factores de riesgo primarios para el desarrollo de resistencia a la insulina. El cortisol, en este escenario, como hemos visto en el párrafo anterior, actúa como eje fisiopatológico central, transformando incluso alteraciones leves del sueño en un potente acelerador de la disfunción metabólica, abriendo el camino a la resistencia a la insulina, sobre todo en sujetos predispuestos o en condiciones de estrés crónico.

Café y cafeína: un enemigo inesperado

En el contexto de la disfunción metabólica inducida por el estrés crónico, un papel a menudo pasado por alto, pero potencialmente relevante, es el que desempeña el consumo habitual de café. Aunque es una bebida consumida habitualmente y socialmente aceptada, la cafeína, el principal principio activo de la misma, tiene la capacidad de alterar significativamente la respuesta insulínica. Las evidencias científicas sugieren que su impacto no se limita a un efecto estimulante sobre el sistema nervioso central (sistema nervioso que comprende el cerebro y la médula espinal), sino que involucra directamente el metabolismo glucídico y la sensibilidad a la insulina.

Además de interferir con la señalización de la insulina a nivel periférico (tejidos diana), la cafeína actúa como un potente estimulador del eje hipotálamo-hipófisis-adrenal, denominado eje HPA (sistema neuroendocrino que regula la respuesta del organismo al estrés), induciendo una respuesta hormonal similar a la de un estrés agudo (Lovallo et al., 2005) [80]. Estudios clínicos controlados han demostrado que la ingesta de café con cafeína compromete la homeostasis glucémica (proceso mediante el cual el cuerpo mantiene constantes los niveles de azúcar en sangre dentro de un rango fisiológico), tanto después de comidas con alto como con bajo índice glucémico, con un aumento de los niveles de glucosa posprandial (2/3 horas después de la comida) y una respuesta insulínica reducida. Este efecto no está mediado por el café en sí, sino que está relacionado con la cafeína, que ejerce una inhibición temporal sobre la eficiencia de la señalización de la insulina (Moisey et al., 2008) [81].

Por otro lado, diversos estudios han documentado un aumento significativo de la secreción de cortisol tras la ingestión de cafeína, independientemente del estado de estrés percibido; el simple consumo de una taza de café puede elevar el cortisol hemático en un plazo de 30 a 60 minutos, con picos más elevados en los hombres (Lovallo et al., 2005) [80]. Esta activación del eje HPA se confirma también en condiciones controladas: la administración intravenosa de cafeína durante el sueño no REM (fase del sueño en la que el organismo ralentiza progresivamente sus actividades) provocó un incremento de los niveles de ACTH (hormona que estimula la producción de glucocorticoides) y cortisol (Lin et al., 1997) [82].

Desde el punto de vista mecanístico, se ha observado que la cafeína obstaculiza la vía PI3K/AKT, reduciendo la translocación de los transportadores de glucosa en los tejidos diana e inhibiendo así la entrada de glucosa en las células. Este efecto se ve amplificado por la activación simultánea del cortisol, hormona conocida por su capacidad para reducir la sensibilidad a la insulina a través de la disfunción del receptor de insulina, de los sustratos IRS-1/2 y de los transportadores GLUT4 (una proteína que permite que la glucosa entre en las células) (Akiba et al., 2004) [83].

La ingesta aguda de cafeína se ha asociado con una reducción de la sensibilidad a la insulina tras una sola dosis, efecto documentado en estudios aleatorizados cruzados (un tipo de estudio clínico en el que cada participante recibe todos los tratamientos en estudio, pero en una secuencia aleatoria) (Keijzers et al., 2002) [84]. Además, el consumo de café con cafeína antes de una comida rica en carbohidratos indujo una respuesta insulínica significativamente superior en comparación con el placebo, sin mejorar la tolerancia a la glucosa (capacidad del cuerpo para regular los niveles de azúcar en sangre tras la ingesta de glucosa). También aquí la interferencia mediada por el cortisol aparece como el mecanismo predominante (Moisey et al., 2010) [85].

Un metaanálisis (técnica estadística que combina cuantitativamente los resultados de diferentes estudios) reveló que la cafeína puede reducir la sensibilidad a la insulina hasta en un 15%, independientemente de otros factores metabólicos, con un impacto mayor en sujetos predispuestos a trastornos del metabolismo glucídico (Shi et al., 2016) [86]. Como respaldo, otro estudio mostró que la absorción celular de glucosa resulta comprometida incluso en sujetos no obesos y no diabéticos, lo que sugiere que el efecto se manifiesta de forma precoz, mucho antes del desarrollo de la patología manifiesta (Lee et al., 2005) [87].

El cuadro empeora aún más en condiciones de privación de sueño: la ingesta combinada de cafeína y falta de descanso nocturno mostró un efecto sinérgico negativo sobre la homeostasis glucémica (proceso mediante el cual el cuerpo mantiene constantes los niveles de azúcar en sangre dentro de un rango fisiológico). En un estudio cruzado realizado en sujetos sanos, la sensibilidad a la insulina se redujo drásticamente cuando ambos factores estaban asociados, en comparación con el déficit de sueño por sí solo. Asimismo, se destacó que en los sujetos privados de sueño, la cafeína provocó un aumento adicional de la glucemia posprandial, de la secreción insulínica y de los valores de HOMA-IR (Rasaei et al., 2016) [88].

Incluso en el consumo crónico, a pesar de adaptaciones parciales de la curva de cortisol, el efecto estimulante de la cafeína sobre el eje HPA se mantiene activo en las horas centrales del día. Dicha activación resulta particularmente dañina en contextos de estrés psicofísico crónico o de alteración del ritmo circadiano, donde la cafeína actúa como un cofactor metabólico (Lovallo et al., 2005) [80].

En conclusión, todos estos datos convergen en un punto clave: la cafeína, especialmente después de una comida rica en carbohidratos y en cantidades moderadamente elevadas, ha resultado ser un potente modulador del eje del estrés y, a través de la estimulación persistente del cortisol, puede contribuir de manera relevante al establecimiento de la resistencia a la insulina. Esta interferencia, a menudo subestimada, se manifiesta incluso en individuos jóvenes y en buen estado de salud, sobre todo si están expuestos a estrés o privación de sueño.

Mecanismos de acción del cortisol en la vía

La vía de la insulina está estructurada para promover el crecimiento, la síntesis y la regeneración, pero esta trayectoria puede ser interrumpida eficazmente por señales de naturaleza catabólica. Entre ellas, una de las más potentes es el cortisol, la principal hormona glucocorticoide, liberada en respuesta al estrés agudo o crónico. Cuando el cortisol se une a sus receptores, activa un programa específico destinado a la conservación de los recursos y a la interrupción de los procesos anabólicos. Un nodo crucial de esta respuesta está representado por la inducción del gen REDD1.

De hecho, REDD1 actúa como un transductor negativo que, una vez expresado, inhibe directamente mTORC1, el centro neurálgico del crecimiento celular. Este efecto ha sido demostrado con claridad en modelos musculares: el tratamiento con dexametasona, un potente glucocorticoide sintético, induce una expresión marcada de REDD1 en el músculo esquelético y en los mioblastos, lo que determina una reducción neta de la actividad de mTOR, con la consiguiente supresión de la síntesis proteica (Wang et al., 2006) [89].

El mecanismo a través del cual REDD1 ejerce esta función involucra varios niveles: por un lado, favorece la activación de TSC2, el cual inhibe una enzima esencial para la activación de mTORC1. Por otro lado, REDD1 actúa también mediante la modulación de AKT, haciendo aún más sólido el bloqueo sobre la señal anabólica; la importancia de REDD1 como interruptor funcional se confirma mediante experimentos realizados en modelos animales genéticamente modificados: en los ratones knock-out para REDD1 (animales a los que se les han eliminado uno o más genes específicos), la atrofia muscular típicamente inducida por la dexametasona no se produce y la actividad de mTORC1 permanece conservada. La ausencia de REDD1, por tanto, es capaz de proteger al músculo de los efectos catabólicos de los glucocorticoides (Britto et al., 2014) [64].

Pero la acción de REDD1 no se limita al músculo: también en los linfocitos (células del sistema inmunitario), el cortisol induce su expresión, con la consiguiente inhibición de mTOR y activación de la autofagia, un proceso que puede actuar como mecanismo de supervivencia o, en ciertos contextos, como resistencia terapéutica. En modelos celulares carentes de REDD1, el tratamiento con dexametasona no fue capaz ni de inhibir mTOR ni de activar la autofagia, lo que confirma que REDD1 es necesario para mediar estos efectos (Molitoris et al., 2011) [90].

Finalmente, REDD1 también ha demostrado ser un biomarcador sensible de la activación del receptor de glucocorticoides: en modelos de hipercortisolismo por estrés, diabetes e ictus, el aumento de su expresión fue bloqueado, a pesar de que los niveles plasmáticos de cortisol permanecieron invariables. Esto demuestra que REDD1 refleja la actividad del receptor, y no simplemente la concentración hormonal (Kumari et al., 2011) [91].

En resumen, el eje cortisol–REDD1–mTOR representa un circuito fundamental a través del cual el estrés, tanto fisiológico como patológico, es capaz de apagar la señal anabólica incluso en presencia de insulina. Es un mecanismo evolutivamente conservado (un gen o un mecanismo que ha permanecido similar a lo largo de la evolución), que garantiza la supervivencia en momentos de carencia, pero que, si se activa crónicamente, puede contribuir al desarrollo de resistencia a la insulina y a un deterioro metabólico progresivo. Reconocer su impacto significa incluir, en la comprensión de la vía de la insulina, no solo la abundancia energética, sino también la percepción del estrés por parte del organismo.

Conclusiones

Cada activación de la insulina, por tanto, representa mucho más que una simple respuesta a la comida: es el inicio de una compleja red de toma de decisiones que informa a la célula sobre el estado del organismo. Cuando la insulina entra en circulación, señala que la energía está disponible y que puede utilizarse con seguridad. La unión con el receptor de insulina no es un evento aislado, sino el detonante de una cascada ordenada y jerárquica. IRS1 e IRS2 traducen la señal inicial y garantizan su correcta propagación; PI3K amplifica su dirección; AKT realiza sus efectos concretos, coordinando la entrada de glucosa, la supervivencia celular, la síntesis y la adaptación metabólica.

A este nivel, la vía converge hacia su nodo central: el sistema TSC1/TSC2–mTOR. TSC1 y TSC2 no son simples frenos, sino verdaderos sensores de contexto: solo cuando AKT confirma que el entorno es favorable, y no existe la presencia directa de la acción de REDD1, su acción se atenúa y mTOR puede activarse. mTOR se convierte así en el punto de integración final de todas las señales nutricionales, energéticas y hormonales: es el decisor último que establece si la célula puede invertir recursos, aumentar la síntesis proteica, crecer y diferenciarse.

La activación de mTOR, sin embargo, puede convertirse también en una condición fisiopatológica si es excesiva en un contexto metabólico incorrecto: de hecho, la hiperactivación de mTORC1, a través de S6K1, implementa un sistema de control de retroalimentación negativa aguas arriba de la vía, inhibiendo a IRS1/2; al mismo tiempo, esta desregulación de mTOR induce también la expresión de HIF-1α que, a través de la actividad de REDD1, aumenta la acción de inhibición de TSC1/TSC2 hacia mTOR.

No obstante, incluso la inhibición completa de mTOR, como hemos visto en la acción del cortisol sobre REDD1, puede causar por sí misma una interrupción de la señal de la cascada de insulina: de hecho, la inhibición de mTORC2, que actúa como promotor de AKT, puede causar por una parte la falta de inactivación de TSC1/TSC2 y, al mismo tiempo, la activación de GSK-3b, normalmente inhibido por la acción de AKT, lo que provoca como consecuencia el bloqueo aguas arriba de IRS1/2; esto demuestra que la función de mTOR debe conservarse, ya que tanto una hiperactivación como una inactivación pueden causar inevitablemente el bloqueo de la vía, con la consiguiente desregulación metabólica que culmina en la resistencia a la insulina.

En fisiología, este sistema funciona como un circuito elástico: la insulina sube, cumple su función y luego se retira. mTOR se enciende cuando es necesario y se apaga cuando el trabajo ha terminado. El resultado es un metabolismo adaptable, capaz de alternar fases de utilización y fases de reposo, crecimiento y conservación. La resistencia a la insulina no nace, por tanto, de un único defecto, sino que representa el resultado de un progresivo desequilibrio de toda la cascada de insulina. Una vía fisiológicamente destinada a coordinar el metabolismo, el crecimiento y la adaptación celular puede perder su capacidad de responder de forma apropiada, reduciendo o exacerbando su actividad. Es precisamente esta pérdida de equilibrio la que transforma un mecanismo esencial para la homeostasis en un terreno favorable para la disfunción metabólica y, con el tiempo, para el desarrollo de numerosas patologías crónico-degenerativas.

Llegados a este punto, es evidente que el análisis de la vía de la insulina PI3K/AKT/mTOR y de sus efectores aguas abajo y aguas arriba no es solo un constructo teórico, sino un elemento dinámico de la fisiología humana, observable, medible y, sobre todo, modificable incluso solo con un cambio de estilo de vida. Pero hay más: hoy podemos afirmar con creciente certeza que no es solo la resistencia a la insulina en algunos contextos fisiopatológicos lo que determina una hiperinsulinemia compensatoria: es la hiperinsulinemia misma, crónica y persistente, la que induce un progresivo bloqueo de la vía. Este paradoja invierte la perspectiva: no es la célula la que se "enferma" primero, sino que es la exposición crónica a niveles elevados de insulina la que la vuelve sorda a su señal. Bajo esta perspectiva, la hiperinsulinemia no es solo un biomarcador de riesgo, sino un motor patogénico activo: actúa directamente sobre los nodos cruciales de la señal intracelular, los distorsiona y los silencia. Es ella, la insulina en exceso, la que apaga su propia voz y, precisamente por esto, toda estrategia terapéutica o preventiva realmente eficaz debe partir del reconocimiento y la reducción de las causas de la hiperinsulinemia misma, mucho antes de que aparezcan los descompensaciones glucémicas evidentes.

Comprender la vía de la insulina significa comprender el pilar de la fisiología humana moderna: significa reconocer que la insulina no es un enemigo, sino una señal potentísima que requiere contexto, pausas y modulación, y es precisamente en este equilibrio donde reside la verdadera clave de la salud metabólica.

Referencias

[1] Human insulin receptor and its relationship to the tyrosine kinase family of oncogenes.

Ullrich et al., 1985

Nature. 1985;313(6005):756–761.

[2] An in vivo and in vitro study on the mechanism of prednisone-induced insulin resistance in healthy individuals.

Pagano et al., 1983

Institute of Internal Medicine, University of Turin, 10126 Torino-Corso Polonia 14, Italy; Lepetit Group spA, Milan, Italy Test clinico J Clin Investire.1983 novembre;72(5):1814-20.

[3] Mechanisms of stress, energy homeostasis and insulin resistance in European adolescents--the HELENA study

Huybrechts et al., 2014

Nutr Metab Cardiovasc Dis. 2014 Oct;24(10):1082-9.

[4] Reduced Tyrosine and Serine-632 Phosphorylation of Insulin Receptor Substrate-1 in the Gastrocnemius Muscle of Obese Zucker Rat

Ola, 2022

Curr Issues Mol Biol 2022 Nov 29;44(12):6015-6027.

[5] Distinct Signalling Properties of Insulin Receptor Substrate (IRS)-1 and IRS-2 in Mediating Insulin/IGF-1 Action

Rabiee et al., 2018

Cell Signal. 2018 Mar 14;47:1–15.

[6] PI3K/PTEN Signaling in Angiogenesis and Tumorigenesis

Jiang & Liu, 2009

Adv Cancer Res. 2009:102:19-65.

[7] The PTEN/PI3K pathway governs normal vascular development and tumor angiogenesis

Hamada et al., 2005

Genes Dev. 2005 Sep 1;19(17):2054–2065.

[8] AKT ISOFORMS-AS160-GLUT4: The defining axis of insulin resistance

Sharma e Dey, 2021

Rev Endocr Metab Disord. 2021 Dec;22(4):973-986.

[9] Preferential effect of montelukast on dapagliflozin: Modulation of IRS-1/AKT/GLUT4 signaling and endoplasmic reticulum stress response elements improves insulin sensitivity in soleus muscle of type 2 diabetic rat model

Fleifel et al., 2022

Life Sciences. 2022;307:120865.

[10] Luteolin extracted from Lonicera japonica Thunb. restores GLUT4-mediated glucose uptake through the PI3K/Akt signaling pathway in insulin resistance

Park et al., 2026

Biomedicine & Pharmacotherapy. 2026;201:119616.

[11] Neuregulin-1β increases glucose uptake and promotes GLUT4 translocation in palmitate-treated C2C12 myotubes by activating the PI3K/AKT signaling pathway

Yu et al., 2023

Frontiers in Pharmacology. 2023;13:1066279.

[12] Trilobatin ameliorates insulin resistance through the IRS-AKT-GLUT4 signaling pathway in C2C12 myotubes and ob/ob mice

Liu et al., 2020

Chinese Medicine. 2020;15:110.

[13] Stevioside attenuates insulin resistance in skeletal muscle by facilitating IR/IRS-1/Akt/GLUT4 signaling pathways: An in vivo and in silico approach

Deenadayalan et al., 2021

Molecules. 2021;26(24):7689.

[14] Insulin signaling pathway activation and GLUT4 membrane translocation in human induced pluripotent stem cell-derived cardiomyocytes

Querio et al., 2024

International Journal of Molecular Sciences. 2024;25(15):8197.

[15] Rheb GTPase is a direct target of TSC2 GAP activity and regulates mTOR signaling

Inoki et al., 2003

Genes Dev. 2003 Aug 1;17(15):1829-34.

[16] Mammalian Target of Rapamycin (mTOR) Inhibition as a Potential Antiepileptogenic Therapy: From Tuberous Sclerosis to Common Acquired Epilepsies

Wong, 2009

Epilepsia. 2009 Oct 8;51(1):27–36.

[17] Regulation of mTOR function in response to hypoxia by REDD1 and the TSC1/TSC2 tumor suppressor complex

Brugarolas et al., 2004

Genes Dev. 2004 Dec 1;18(23):2893-904.

[18] The hypoxia-induced paralogs Scylla and Charybdis inhibit growth by down-regulating S6K activity upstream of TSC in Drosophila

Reiling & Hafen, 2004

Genes Dev. 2004 Dec 1;18(23):2879-92.

[19] Role of mTOR in Glucose and Lipid Metabolism

Mao & Zhang, 2018

Int. J. Mol. Sci. 2018, 19, 2043.

[20] Role of mTORC1-S6K1 Signaling in Regulation of Hematopoietic Stem Cells and Acute Myeloid Leukemia

Ghosh & Kapur, 2017

Experimental Hematology. 2017;50:13–21.

[21] Nuclear S6K1 Regulates cAMP Response Element-Dependent Gene Transcription through Activation of the mTOR Signaling Pathway

Jeon et al., 2022

Biochemical and Biophysical Research Communications. 2022;594:101–108.

[22] Direct Visualization of S6K1 Recruitment and Phosphorylation in the mTORC1 Signaling Pathway in Living Cells

Ahmed et al., 2019

Scientific Reports. 2019;9:3408.

[23] Hyperbaric oxygen treatment increases intestinal stem cell proliferation through the mTORC1/S6K1 signaling pathway in Mus musculus

Casanova-Maldonado et al., 2023

Biol Res. 2023 Jul 13;56(1):41.

[24] Dysregulation of m6A RNA Methylation Impairs Adaptive Hypertrophic Response and Induces Maladaptation through Hyperactivation of mTORC1-S6K1 and Impaired Autophagy

Annamalai et al., 2025

Cell Communication and Signaling. 2025;23(1):522.

[25] Arginine Deficiency Induced by Acute Liver Failure Impairs the Blood-Brain Barrier by Inhibiting the mTORC1-S6K1/4EBP1 Pathway and Inducing Autophagy

Yang et al., 2025

Cell Death & Disease. 2025;16(1):842.

[26] Effect of the lysosomotropic agent chloroquine on mTORC1 activation and protein synthesis in human skeletal muscle

Borack et al., 2021

Nutr Metab (Lond). 2021 Jun 12;18(1):61.

[27] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1, S6K1

Um et al., 2006

Cell Metabolism. 2006;3(6):393–402.

[28] Nutrients suppress phosphatidylinositol 3-kinase/Akt signaling via raptor-dependent mTOR-mediated insulin receptor substrate 1 phosphorylation

Tzatsos & Kandror, 2006

Molecular and Cellular Biology. 2006;26(1):63–76.

[29] The TSC1-2 tumor suppressor controls insulin-PI3K signaling via regulation of IRS proteins

Harrington et al., 2004

J Cell Biol. 2004 Jul 19;166(2):213-23.

[30] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cascade Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology. 2004;14(18):1650–1656.

[31] Saturated fatty acids induce insulin resistance in podocytes through inhibition of IRS1 via activation of both IKKβ and mTORC1

Denhez et al., 2020

Sci Rep. 2020 Dec 10;10(1):21628.

[32] Chronic Increase in Physical Activity Inhibits mTOR/S6K1 Signaling and Reduces IRS-1 Serine Phosphorylation in Rat Skeletal Muscle in the Fed State

Glynn et al., 2008

Applied Physiology, Nutrition, and Metabolism. 2008;33(1):93–101.

[33] Targeting HIF-1 for cancer therapy

Semenza, 2003

Nat Rev Cancer. 2003 Oct;3(10):721-32.

[34] Insulin activates hypoxia-inducible factor-1alpha in human and rat vascular smooth muscle cells via phosphatidylinositol-3 kinase and mitogen-activated protein kinase pathways: impairment in insulin resistance owing to defects in insulin signalling

Doronzo et al., 2006

Diabetologia. 2006 May;49(5):1049-63.

[35] Insulin stimulates hypoxia-inducible factor 1 through a phosphatidylinositol 3-kinase/target of rapamycin-dependent signaling pathway

Treins et al., 2002

J Biol Chem. 2002 Aug 2;277(31):27975-81.

[36] Insulin induces REDD1 expression through hypoxia-inducible factor 1 activation in adipocytes

Regazzetti et al., 2010

J Biol Chem. 2010 Feb 19;285(8):5157-64.

[37] REDD1 enhances protein phosphatase 2A-mediated dephosphorylation of Akt to repress mTORC1 signaling

Dennis et al., 2014

Sci Signal. 2014 Jul 22;7(335):ra68.

[38] Hypoxia regulates TSC1/2-mTOR signaling and tumor suppression through REDD1-mediated 14-3-3 shuttling

DeYoung et al., 2008

Genes Dev. 2008 Jan 15;22(2):239-51.

[39] Aberrant REDD1-mTORC1 responses to insulin in skeletal muscle from Type2 diabetics

Williamson et al., 2015

Am J Physiol Regul Integr Comp Physiol. 2015 Oct 15;309(8):R855-63. Epub 2015 Aug 12.

[40] mTOR complex 2 signaling and functions

Oh & Jacinto, 2011

Cell Cycle. 2011;10(14):2305–2316.

[41] Association of mSin1 with mTORC2, Ras, and Akt Reveals a Crucial Domain on mSin1 Involved in Akt Phosphorylation

Yao et al., 2017

Oncotarget. 2017;8(38):63392–63404.

[42] mTORC2 Associates with Ribosomes to Promote Cotranslational Phosphorylation and Stability of Nascent Akt Polypeptide

Oh et al., 2010

EMBO Journal. 2010;29(23):3939–3951.

[43] mTORC2 Controls Folding and Stability of Akt and Protein Kinase C

Facchinetti et al., 2008

EMBO Journal. 2008;27(14):1932–1943.

[44] Autoregulation of the Mechanistic Target of Rapamycin (mTOR) Complex 2 Integrity Is Controlled by an ATP-Dependent Mechanism

Chen et al., 2013

Journal of Biological Chemistry. 2013;288(38):27019–27030.

[45] Hepatic mTORC2 Activates Glycolysis and Lipogenesis Through Akt, Glucokinase, and SREBP1c

Hagiwara et al., 2012

Cell Metabolism. 2012;15(5):725–738.

[46] Prolonged Rapamycin Treatment Inhibits mTORC2 Assembly and Akt/PKB

Sarbassov et al., 2006

Molecular Cell. 2006;22(2):159–168.

[47] Inhibition of histone deacetylase overcomes rapamycin-mediated resistance in diffuse large B-cell lymphoma by inhibiting Akt signaling through mTORC2

Gupta et al., 2009

Blood. 2009;114(14):2926–2935.

[48] Role of Glycogen Synthase Kinase-3 in the Phosphatidylinositol 3-Kinase/Akt Cell Survival Pathway

Pap & Cooper, 1998

Journal of Biological Chemistry. 1998;273(32):19929–19932.

[49] Essential Role for Protein Kinase B (PKB) in Insulin-induced Glycogen Synthase Kinase-3 Inactivation. Characterization of Dominant-negative Mutant of PKB

Van Weeren et al., 1998

Journal of Biological Chemistry. 1998;273(21):13150–13156.

[50] Akt Signalling Through GSK-3β, mTOR and Foxo1 Is Involved in Human Skeletal Muscle Hypertrophy and Atrophy

Léger et al., 2006

The Journal of Physiology. 2006;576(Pt 3):923–933.

[51] Insulin Regulates AKT/GSK-3β Signaling, Tau Phosphorylation and Redox Homeostasis in SH-SY5Y Neuroblastoma Cells

Jorda et al., 2026

International Journal of Molecular Sciences. 2026;27(12):5565.

[52] Targeting of the PI3 K/AKT/GSK3β Pathway in Parkinson's Disease: A Therapeutic Blueprint

AlRuwaili et al., 2025

Molecular Neurobiology. 2025;62(11):15108–15131.

[53] Nup358 restricts ER-mitochondria connectivity by modulating mTORC2/Akt/GSK3β signalling

Kalarikkal et al., 2024

EMBO Reports. 2024;25(10):4226–4251.

[54] AKT/GSK3β Signaling in Glioblastoma

Majewska & Szeliga, 2017

Neurochemical Research. 2017;42(3):918–924.

[55] Salidroside Inhibits Platelet Function and Thrombus Formation Through AKT/GSK3β Signaling Pathway

Wei et al., 2020

Aging (Albany NY). 2020;12(9):8151–8166.

[56] Phosphorylation of IRS-1 by Glycogen Synthase Kinase 3 Impairs Insulin Action

Eldar-Finkelman & Krebs, 1997

Proceedings of the National Academy of Sciences of the United States of America. 1997;94(18):9660–9664.

[57] Constitutive activity of glycogen synthase kinase-3β: Positive regulation of steady-state levels of insulin receptor substrates-1 and -2 in adrenal chromaffin cells

Nemoto et al., 2006

Brain Res. 2006 Sep 19;1110(1):1-12.

[58] Modulation of Muscle Insulin Resistance by Selective Inhibition of Glycogen Synthase Kinase-3 in Zucker Diabetic Fatty Rats

Henriksen et al., 2003

American Journal of Physiology – Endocrinology and Metabolism. 2003;284(5):E892– E900.

[59] Short-term in vitro inhibition of glycogen synthase kinase 3 potentiates insulin signaling in type I skeletal muscle of Zucker Diabetic Fatty rats

Henriksen & Teachey, 2007

Metabolism, Volume 56, Issue 7, July 2007, Pages 931-938.

[60] Acute selective glycogen synthase kinase-3 inhibition enhances insulin signaling in prediabetic insulin-resistant rat skeletal muscle

Dokken et al., 2005

American Journal of Physiology – Endocrinology and Metabolism. 2005;288(6):E1188–E1194.

[61] Role of Glycogen Synthase Kinase-3 in Insulin Resistance and Type 2 Diabetes

Henriksen & Dokken, 2006

Current Drug Targets. 2006;7(11):1435–1441.

[62] Hyperinsulinemia drives glomerular podocyte injury and albuminuria via a self-perpetuating GSK3β-IRS1 insulin desensitization circuit

Chen et al., 2026

Metabolism. 2026 Jun:179:156571.

[63] Dexamethasone impairs insulin signalling and glucose transport by depletion of insulin receptor substrate-1, phosphatidylinositol 3-kinase and protein kinase B in primary cultured rat adipocytes

Buren et al., 2002

Eur J Endocrinol. 2002 Mar;146(3):419-29.

[64] REDD1 deletion prevents dexamethasone-induced skeletal muscle atrophy

Britto et al., 2014

Am J Physiol Endocrinol Metab. 2014 Dec 1;307(11):E983-93.

[65] Glucocorticoid-Mediated Skeletal Muscle Atrophy: Molecular Mechanisms and Potential Therapeutic Targets

Permpoon et al., 2025

Int. J. Mol. Sci. 2025, 26(15), 7616.

[66] Effect of dexamethasone on insulin binding, glucose transport, and glucose oxidation of isolated rat adipocytes

Olefsky, 1975

J Clin Invest. 1975 Dec;56(6):1499-1508.

[67] Glucocorticoid-dependent REDD1 expression reduces muscle metabolism to enable adaptation under energetic stress

Britto et al., 2018

BMC Biology (2018) 16:65.

[68] Investigation of the Relationship Between Chronic Stress and Insulin Resistance in a Chinese Population

Yan et al., 2016

J Epidemiol. 2016 Jul 5;26(7):355-60.

[69] Molecular Mechanisms of Glucocorticoid-Induced Insulin Resistance

Beaupere et al., 2021

Int. Journal of Molecular. Science. 2021, 22, 623.

[70] Association of hair glucocorticoid levels with sleep quality indicators: a pilot study in apparently healthy perimenopausal and menopausal women

Mazgelytė et al., 2023

Front Endocrinol (Lausanne). 2023 Jul 17:14:1186014.

[71] A single night of partial sleep deprivation induces insulin resistance in multiple metabolic pathways in healthy subjects

Donga et al., 2010

J Clin Endocrinol Metab. 2010 Jun;95(6):2963-8.

[72] Effects of Sleep Fragmentation on Glucose Metabolism in Normal Subjects

Stamatakis & Punjabi, 2010

Chest. 2010 Jan;137(1):95-101.

[73] Sleep loss results in an elevation of cortisol levels the next evening

Leproult et al., 1997

Sleep, Volume 20, Issue 10, October 1997, Pages 865–870.

[74] Impact of Sleep and Its Disturbances on Hypothalamo-Pituitary-Adrenal Axis Activity

Balbo et al., 2010

Int J Endocrinol. 2010:2010:759234.

[75] Skeletal muscle insulin signaling and whole-body glucose metabolism following acute sleep restriction in healthy males

Sweeney et al., 2017

Physiol Rep. 2017; Dec 12;5(23):e13498.

[76] Sleep loss: a novel risk factor for insulin resistance and Type 2 diabetes

Spiegel et al., 2008

J Appl Physiol 99: 2008 –2019, 2005.

[77] Associations between sleep loss and increased risk of obesity and diabetes

Knutson & Eve Van Cauter, 2008

Ann N Y Acad Sci. 2008; 1129: 287–304.

[78] Chronic Insufficient Sleep in Women Impairs Insulin Sensitivity Independent of Adiposity Changes: Results of a Randomized Trial

Zuraikat et al., 2024

Diabetes Care. 2024 Jan 1;47(1):117-125.

[79] Sleep influences on obesity, insulin resistance, and risk of type 2 diabetes

Reutrakul & Eve Van Cauter, 2018

Metabolism. 2018 Jul:84:56-66.

[80] Caffeine Stimulation of Cortisol Secretion Across the Waking Hours in Relation to Caffeine Intake Levels

Lovallo et al., 2005

Psychosom Med. 2005 Sep-Oct;67(5):734-9.

[81] Caffeinated coffee consumption impairs blood glucose homeostasis in response to high and low glycemic index meals in healthy men

Moisey et al., 2008

Am J Clin Nutr. 2008 May;87(5):1254-61.

[82] Effects of intravenous caffeine administered to healthy males during sleep

Lin et al., 1997

Depress Anxiety. 1997;5(1):21-8. <21::AID-DA4>3.0.CO;2-8.

[83] Inhibitory mechanism of caffeine on insulin-stimulated glucose uptake in adipose cells

Akiba et al., 2004

Biochem Pharmacol. 2004 Nov 15;68(10):1929-37.

[84] Caffeine Can Decrease Insulin Sensitivity in Humans

Keijzers et al., 2002

Diabetes Care 25:364–369, 2002.

[85] Consumption of caffeinated coffee and a high carbohydrate meal affects postprandial metabolism of a subsequent oral glucose tolerance test in young, healthy males

Moisey et al., 2010

Br J Nutr. 2010 Mar;103(6):833-41.

[86] Acute caffeine ingestion reduces insulin sensitivity in healthy subjects: a systematic review and meta-analysis

Shi et al., 2016

Nutr J. 2016 Dec 28;15(1):103.

[87] Caffeine Ingestion Is Associated With Reductions in Glucose Uptake Independent of Obesity and Type 2 Diabetes Before and After Exercise Training

Lee et al., 2005

Diabetes Care. 2005 Mar;28(3):566-72.

[88] Simultaneous coffee caffeine intake and sleep deprivation alter glucose homeostasis in Iranian men: a randomized crossover trial

Rasaei et al., 2016

Asia Pac J Clin Nutr. 2016 Dec;25(4):729-739.

[89] Dexamethasone represses signaling through the mammalian target of rapamycin in muscle cells by enhancing expression of REDD1

Wang et al., 2006

J Biol Chem. 2006 Dec 22;281(51):39128-34.

[90] Glucocorticoid elevation of dexamethasone-induced gene 2 (Dig2/RTP801/REDD1) protein mediates autophagy in lymphocytes

Molitoris et al., 2011

J Biol Chem. 2011 Aug 26;286(34):30181-9.

[91] REDD1 (regulated in development and DNA damage response 1) expression in skeletal muscle as a surrogate biomarker of the efficiency of glucocorticoid receptor blockade

Kumari et al., 2011

Biochem Biophys Res Commun. 2011 Sep 9;412(4):644-7.