Scientific Book

Intestin et maintien de la barrière immunitaire

Les maladies inflammatoires chroniques de l'intestin, ou MICI, comprennent principalement la maladie de Crohn et la rectocolite hémorragique. Leur origine implique une prédisposition génétique, le microbiote intestinal, des altérations de la barrière épithéliale et une dérégulation immunitaire. Les voies métaboliques et inflammatoires, dont PI3K/AKT/mTOR, participent aux processus étudiés dans la pathogenèse de ces affections. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi explorent les liens entre intestin, métabolisme et inflammation chronique.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Intestin et maintien de la barrière immunitaire. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/intestin-et-maintien-de-la-barriere-immunitaire
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.10

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • MALADIES INFLAMMATOIRES
  • IMMUNOMÉTABOLISME
  • PI3K/AKT/MTOR
  • HIF-1Α
  • LYMPHOCYTES TH17/TREG
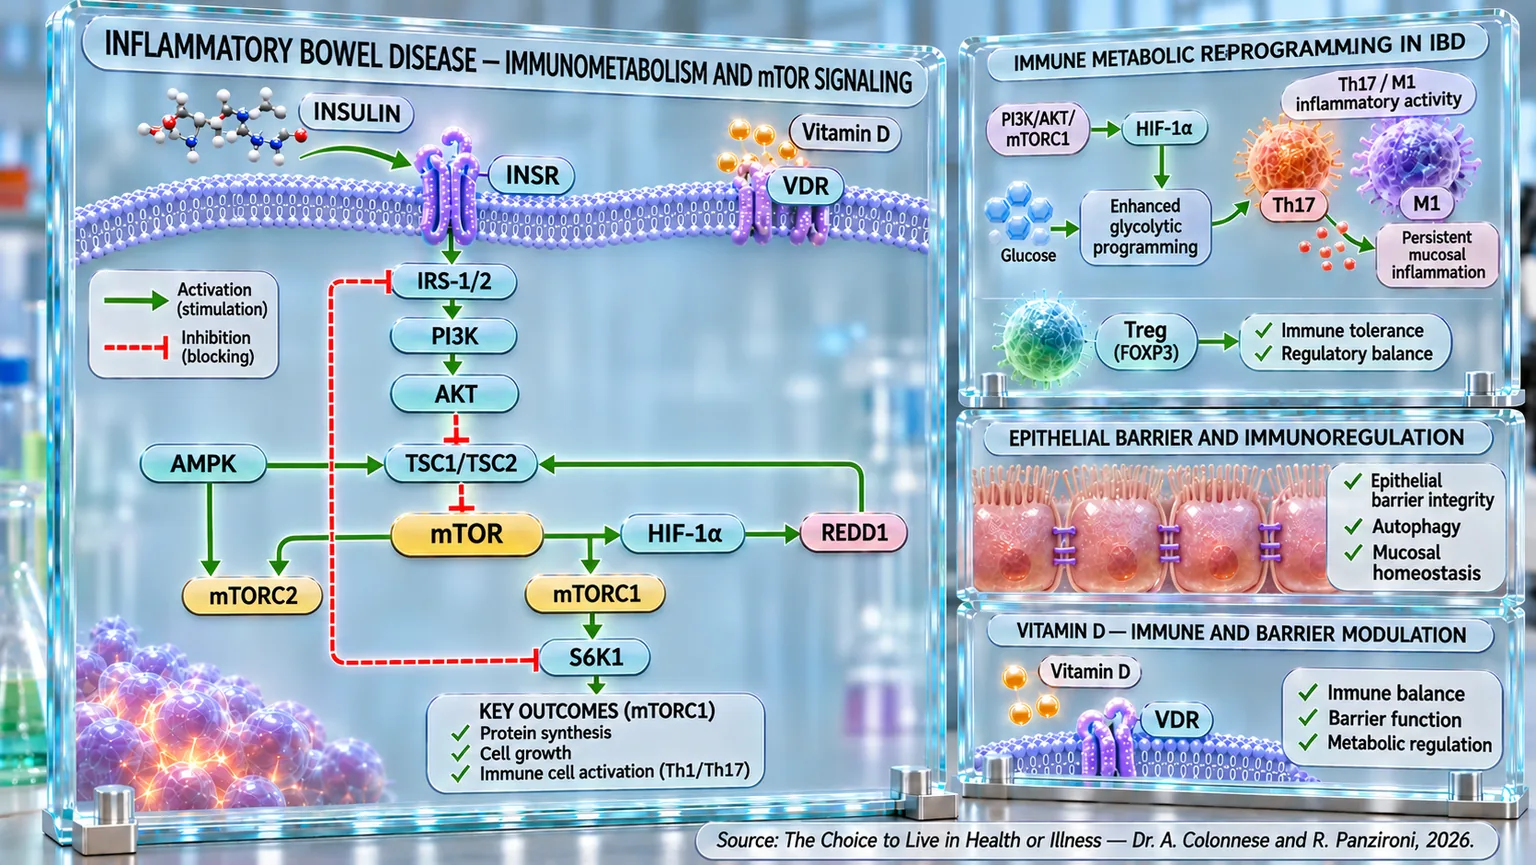
Infographie avec membrane cellulaire, cascade INSR–PI3K–AKT–mTOR et panneaux sur les cellules Th17, Treg, la barrière épithéliale et la vitamine D.
Schéma de l'immunométabolisme dans les MICI : l'insuline active INSR et la cascade IRS-1/2–PI3K–AKT–mTOR, tandis que la vitamine D et le VDR sont associés à la modulation immunitaire et de la barrière. HIF-1α, la glycolyse, les cellules Th17/M1 et Treg relient métabolisme, inflammation persistante, tolérance et homéostasie muqueuse.

ABSTRACT

Les maladies inflammatoires chroniques de l'intestin (MICI), qui comprennent la maladie de Crohn et la rectocolite hémorragique, impliquent des processus immunitaires et métaboliques qui contribuent à la persistance de l'inflammation. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi analysent ces interactions, en examinant la régulation de la muqueuse intestinale et les implications physiopathologiques systémiques potentielles.

Un élément central est le déséquilibre entre les lymphocytes Th17, associés à la réponse inflammatoire, et les cellules Treg, responsables de la tolérance immunologique. La signalisation mTOR favorise les programmes cellulaires effecteurs, tandis que l'AMPK peut soutenir des conditions métaboliques compatibles avec des fonctions régulatrices. Dans ce contexte, l'activité de PI3K/AKT/mTOR influence également la prolifération, l'autophagie et l'homéostasie épithéliale, reliant la disponibilité énergétique à la réponse immunitaire.

Sur le plan clinique, des études prospectives associent des valeurs élevées de l'indice triglycérides-glucose (TyG) à un risque accru de développer ultérieurement une maladie de Crohn ou une rectocolite hémorragique, sans pour autant démontrer de lien de causalité. Dans les modèles expérimentaux, les inhibiteurs de mTOR AZD8055 et INK128 ont atténué l'inflammation intestinale et modifié l'équilibre entre les cellules effectrices et régulatrices. Des résultats favorables sont également décrits avec l'évérolimus et le sirolimus, tandis que les observations dans les formes pédiatriques réfractaires restent préliminaires. La rhéine, la glaucocalyxine A, la moringine et le triptolide ont montré des effets expérimentaux sur la signalisation intracellulaire, les macrophages et la barrière intestinale.

L'axe mTOR/HIF-1α peut favoriser la glycolyse, soutenant la polarisation macrophagique M1 et l'expansion des Th17 par rapport aux Treg. Son inhibition expérimentale atténue certains programmes inflammatoires. Parallèlement, des niveaux insuffisants de vitamine D sont associés à une activité accrue et à un risque de récidive ; la supplémentation n'a produit des bénéfices cliniques que dans certaines études.

Dans l'ensemble, les MICI apparaissent comme des pathologies multifactorielles dans lesquelles le métabolisme insulinique, l'immunité et la fonction épithéliale interagissent. L'immunométabolisme offre donc une perspective utile pour interpréter les mécanismes de la maladie et approfondir les stratégies thérapeutiques potentielles, en distinguant les associations observationnelles, les résultats précliniques et les preuves cliniques. Leur intégration nécessite des vérifications supplémentaires sur la pertinence des mécanismes individuels chez les patients.

Épidémiologie des MICI

Les maladies inflammatoires chroniques de l'intestin, connues sous l'acronyme MICI, représentent un groupe de pathologies caractérisées par une inflammation persistante du tractus gastro-intestinal. Au sein de ce groupe, on distingue principalement deux formes : la maladie de Crohn et la rectocolite hémorragique. Bien qu'elles partagent plusieurs aspects cliniques et immuno-pathogéniques (la manière dont le système immunitaire participe au développement d'une maladie), les deux affections se différencient par la localisation des lésions et par la profondeur de l'inflammation : la rectocolite hémorragique touche exclusivement la muqueuse du côlon et du rectum (parties terminales de l'intestin), tandis que la maladie de Crohn peut impliquer n'importe quel segment du tube digestif, de la bouche à l'anus, avec une inflammation pouvant s'étendre à toute l'épaisseur de la paroi intestinale.

Dans le paysage européen, les MICI touchent environ 0,2 % de la population, soit plus de 2,5 à 3 millions d'individus : il s'agit donc de pathologies chroniques ayant un impact sanitaire croissant, y compris en termes de coûts sociaux et de qualité de vie.

L'apparition survient le plus fréquemment à l'âge jeune adulte, avec un pic entre 15 et 40 ans, période durant laquelle le métabolisme et le système immunitaire sont en pleine activité. Toutefois, des études épidémiologiques signalent un second pic d'incidence, plus rare, autour de 60 ans, suggérant que des facteurs environnementaux et immunitaires peuvent contribuer différemment à l'apparition de la maladie selon l'âge.

En ce qui concerne le sexe, les différences ne sont pas marquées, mais certaines données internationales mettent en évidence de légères variations : la maladie de Crohn montre une modeste prévalence féminine, tandis que la rectocolite hémorragique semble être distribuée de manière plus équilibrée entre les hommes et les femmes.

Les MICI se présentent donc comme des pathologies chroniques à évolution récidivante, c'est-à-dire qu'elles alternent des périodes de bien-être et des moments où le processus pathologique se réactive ; elles touchent principalement des individus jeunes en pleine vie productive et familiale, avec un impact significatif non seulement sur le plan clinique, mais aussi psychologique et social. Comprendre leur étiologie, les mécanismes inflammatoires sous-jacents et les facteurs qui modulent leur évolution représente la première étape pour les aborder avec une approche moderne, intégrée et fondée sur la physiologie du corps humain.

Déséquilibre des lymphocytes T

Les maladies inflammatoires chroniques de l'intestin (MICI) représentent une pathologie dans laquelle l'intestin perd progressivement sa capacité à maintenir un équilibre immunitaire stable. Au niveau microscopique, la muqueuse intestinale devient le théâtre d'un conflit constant entre des cellules du système immunitaire qui devraient coopérer pour préserver l'intégrité du tissu. Parmi les protagonistes de cette dynamique, on trouve les cellules T helper 17 (Th17, une classe de lymphocytes T effecteurs) et les cellules T régulatrices (Treg), deux populations dérivées des cellules T CD4+, aux fonctions profondément opposées mais complémentaires : les premières favorisent l'inflammation, les secondes la suppression et le contrôle de la réponse immunitaire.

Dans des conditions physiologiques, ces deux forces se maintiennent dans un équilibre dynamique qui garantit la tolérance envers le microbiote intestinal et empêche les réponses auto-immunes. Dans les MICI, cependant, cet équilibre est rompu : les Th17 augmentent de manière excessive et les Treg, bien que conservant leur capacité à réguler l'inflammation, s'avèrent numériquement et localement insuffisantes pour la contrer (Yan et al., 2020) [1].

La muqueuse intestinale enflammée montre une augmentation des cellules T helper CD4+ CD25 FOXP3+, mais cette expansion se révèle inadéquate par rapport à l'intensité de la réponse inflammatoire. C'est comme si une brigade de pompiers, bien que fonctionnelle, était numériquement trop restreinte pour éteindre un incendie désormais hors de contrôle. Des études histologiques ont mis en évidence que, lors des phases actives de la maladie, les Treg diminuent dans le sang périphérique, suggérant leur recrutement vers les sites d'inflammation intestinale où, toutefois, elles ne parviennent pas à rétablir une homéostasie efficace (Maul et al., 2005) [2].

Au-delà des mécanismes intracellulaires, le métabolisme et l'alimentation influencent également profondément cet équilibre. Un apport calorique excessif, par exemple, stimule la voie mTOR et la différenciation des Th17, tandis que la restriction calorique ou l'activation de la voie AMPK (une enzyme capteur d'énergie présente dans nos cellules et fondamentale pour le métabolisme énergétique) favorisent la formation des Treg, sans en compromettre la fonction. Cela suggère que des interventions nutritionnelles ciblées pourraient accompagner les thérapies pharmacologiques pour rétablir la tolérance immunitaire et réduire l'inflammation intestinale (Zhang et al., 2024) [3].

En résumé, les MICI peuvent être interprétées comme le résultat d'un équilibre immunitaire rompu, dans lequel la poussée inflammatoire des cellules Th17 et la réponse régulatrice des Treg perdent leur harmonie ; l'objectif thérapeutique n'est pas seulement de supprimer l'inflammation, mais de réconcilier ces deux forces, en restituant à l'intestin sa capacité naturelle à distinguer ce qu'il doit tolérer de ce qu'il doit combattre.

Altérations métaboliques : voie de l'insuline et insulinorésistance

Les maladies inflammatoires chroniques de l’intestin (MICI), toutefois, ne se limitent pas à toucher l’appareil digestif : elles représentent une affection systémique capable d’altérer profondément le métabolisme et le fonctionnement de l’organisme tout entier. L’inflammation chronique qui caractérise ces pathologies, comme la rectocolite hémorragique et la maladie de Crohn, ne reste pas confinée à la muqueuse intestinale, mais se propage comme un signal constant impliquant l’endothélium vasculaire (revêtement interne des vaisseaux sanguins), le système nerveux autonome et même le métabolisme du glucose et des lipides. Ces dernières années, de nombreuses recherches ont mis en évidence un lien de plus en plus étroit entre les MICI et la résistance à l’insuline, ouvrant de nouvelles perspectives sur la manière dont l’inflammation chronique peut interférer avec la régulation énergétique de l’organisme.

Dans une étude clinique menée sur des patients atteints de la maladie de Crohn, il a été observé que, même en l’absence de diabète, ces sujets présentent des taux plasmatiques d’insuline significativement plus élevés que les témoins sains. Cette hyperinsulinémie, accompagnée d’une augmentation de l’indice HOMA-IR (indice utilisé pour estimer la résistance à l’insuline et la fonctionnalité des cellules β du pancréas) et de l’indice de résistance à l’insuline, est un phénomène qui contraint les cellules β pancréatiques à une activité compensatoire plus intense pour maintenir une tolérance normale au glucose (Bregenzer et al., 2006) [6].

Cette condition de stress métabolique ne s’épuise pas au niveau endocrinien, mais implique également la fonction vasculaire. Les patients atteints de MICI présentent en effet une augmentation de la vitesse de l’onde de pouls (VOP), un indice fiable de rigidité artérielle et un marqueur précoce de dysfonctionnement endothélial (fonctionnement altéré du revêtement interne des vaisseaux sanguins). Même en l’absence de facteurs de risque cardiovasculaire traditionnels, tels que l’hypertension ou la dyslipidémie, la rigidité artérielle s’avère augmentée et corrèle positivement avec la durée de la maladie et avec les taux plasmatiques d’insuline et l’HOMA-IR. Cela suggère que l’inflammation chronique et la résistance à l’insuline coopèrent pour compromettre l’élasticité vasculaire, prédisposant les patients à un risque cardiovasculaire prématuré (Korkmaz et al., 2014) [7].

D’autres études ont mis en évidence que l’impact métabolique des MICI se reflète également sur la physiologie cardiaque : chez les patients atteints de rectocolite hémorragique et de maladie de Crohn, une dispersion de l’intervalle QT corrigé (QTcd) plus longue a été constatée par rapport aux sujets sains ; en d’autres termes, il s’agit d’une anomalie des processus électriques qui se produisent dans les cellules et les tissus biologiques, en particulier dans le cœur, ce qui augmente le risque d’arythmies ventriculaires. Ce prolongement du QTcd est associé à des valeurs plus élevées d’insuline et d’HOMA-IR, indiquant que la résistance à l’insuline peut contribuer à moduler également la fonction électrique du cœur par le biais d’altérations des processus inflammatoires systémiques (Yorulmaz et al., 2013) [8].

Au niveau épidémiologique, la relation entre dysfonctionnement insulinique et risque de développer des MICI a été confirmée par une récente étude prospective menée sur la UK Biobank, qui a impliqué plus de 327 000 participants : l’indice triglycérides-glucose (TyG), biomarqueur de substitution de l’insulinorésistance, s’est révélé significativement associé à une augmentation du risque de rectocolite hémorragique et de maladie de Crohn ; pour chaque unité d’augmentation du TyG, le risque de développer une MICI augmentait respectivement de 14,3 % et de 13,8 %. Les individus présentant les valeurs les plus élevées de TyG présentaient un risque de maladie jusqu’à 28 % supérieur par rapport aux sujets ayant des valeurs normales (Zhang et al., 2025) [9]. Cette association persistait même après avoir corrigé les données pour les facteurs génétiques et de mode de vie, suggérant que les altérations métaboliques peuvent contribuer de manière indépendante à l’étiologie des MICI.

Comprendre ces études signifie dépasser la vision traditionnelle des MICI comme des maladies exclusivement gastro-intestinales. Cela signifie reconnaître que, derrière la douleur abdominale et la diarrhée, se cache un réseau complexe de signaux inflammatoires, hormonaux et métaboliques qui implique tout l’organisme. Et peut-être qu’intervenir sur ce réseau, en agissant sur les facteurs métaboliques qui déterminent une altération de la voie de signalisation de l’insuline, pourrait représenter l’une des clés les plus prometteuses pour rétablir l’équilibre perdu.

mTOR comme nœud central

C'est précisément au sein de ce réseau de signaux métaboliques et inflammatoires qu'émerge l'un des principaux points de convergence entre les altérations de la voie de l'insuline et la dérégulation immunitaire caractéristique des MICI : mTOR. Situé en aval de la voie PI3K/AKT, mTOR ne représente pas seulement un effecteur de la signalisation insulinique, mais un véritable capteur métabolique capable d'intégrer la disponibilité des nutriments, les signaux de croissance, les cytokines et les conditions de stress. Son activité peut donc traduire une altération métabolique en une réponse cellulaire et immunitaire différente, créant un lien direct entre le tableau d'insulinorésistance précédemment décrit et les mécanismes qui soutiennent l'inflammation intestinale.

En 2024, certains chercheurs décrivent mTOR comme un régulateur métabolique important capable d'orienter le comportement des cellules immunitaires en fonction des nutriments et des cytokines présents dans le microenvironnement. Son activité contribue notamment à déterminer le destin des lymphocytes T, en influençant l'équilibre entre les populations effectrices et régulatrices. Dans les MICI, une altération de ce contrôle peut donc favoriser une réponse davantage pro-inflammatoire, en soutenant la différenciation et l'activité des cellules Th17 au détriment des mécanismes régulateurs nécessaires pour contenir l'inflammation de la muqueuse intestinale (Zhang et al., 2024) [3].

Cette relation devient particulièrement importante si l'on considère que les cellules Th17 produisent des cytokines telles que l'IL-17, l'IL-21 et l'IL-22, capables de modifier profondément le microenvironnement inflammatoire intestinal. Lorsque l'activité de mTOR favorise les programmes métaboliques associés à la réponse effectrice, les cellules T naïves (lymphocytes T non encore activés par leur antigène spécifique) peuvent être davantage orientées vers des phénotypes pro-inflammatoires ; à l'inverse, la réduction de la signalisation de mTOR peut favoriser le développement des cellules Treg, chargées du contrôle de la réponse immunitaire et du maintien de la tolérance.

Une démonstration expérimentale de cet équilibre émerge des travaux de certains chercheurs, dans lesquels l'utilisation de l'inhibiteur de mTOR INK128 dans des modèles animaux de colite a entraîné une atténuation significative de l'inflammation intestinale. Le traitement a été associé à une diminution des populations Th1 et Th17 et, simultanément, à une augmentation de la composante Treg. Les animaux traités présentaient également une meilleure intégrité du côlon et une perte de poids moindre, indiquant comment l'intervention sur la signalisation de mTOR peut se traduire par des modifications concrètes tant de la réponse immunitaire que des lésions intestinales (Shi et al., 2019) [4].

Des résultats concordants ont également été rapportés en 2016, en évaluant les effets de l'inhibition de mTOR par l'AZD8055 (substance qui inhibe directement mTOR) dans des modèles expérimentaux de colite. Là encore, le traitement a réduit l'inflammation et la présence des populations Th1 et Th17, favorisant parallèlement l'expansion des Treg et l'augmentation de l'IL-10, une cytokine anti-inflammatoire importante associée à la réponse régulatrice. L'inhibition de mTOR a donc déplacé l'équilibre immunitaire d'une condition principalement effectrice et pro-inflammatoire vers un profil davantage régulateur (Hu et al., 2016) [5].

La contribution de mTOR ne s'arrête pas à l'immunité adaptative : l'épithélium (tissu qui tapisse et protège les surfaces de l'organisme) du côlon, loin d'être une barrière passive, « communique » avec le système immunitaire en modulant le profil cytokinique du tissu en fonction de son état de différenciation, un processus qui dépend précisément de la signalisation mTOR. Lorsque ce circuit s'altère, l'épithélium favorise l'hyperplasie et les signaux pro-inflammatoires, alimentant la colite depuis l'intérieur même du tissu (Lyons et al., 2018) [13].

Cette même « centrale » métabolique gouverne le choix du langage des cellules T : lorsque mTOR est actif, les cellules T naïves empruntent les voies effectrices (Th1/Th2/Th17) ; lorsque le signal s'atténue, la voie régulatrice prévaut et les Treg et Foxp3+ apparaissent, plus aptes à rétablir la tolérance. C'est un interrupteur immunologique qui transforme un chœur dissonant en une musique plus ordonnée (Delgoffe et al., 2009) [11].

Dans une autre recherche de 2013, mTOR a été défini comme un capteur métabolique qui intègre les nutriments, les cytokines et le stress, et décide du destin des cellules de l'intestin et du système immunitaire. Lorsque son frein naturel, PTEN (protéine qui freine la voie PI3K/AKT), s'abaisse, la voie de l'insuline PI3K/AKT/mTOR s'hyperactive dans les cellules T et les lymphocytes muqueux de la maladie de Crohn, soutenant la prolifération, la survie et les médiateurs inflammatoires comme si l'on gardait le pied sur l'accélérateur sur une route déjà encombrée par l'inflammation (Long et al., 2013) [10].

Ce n'est pas un hasard si, dans des conditions contrôlées ex vivo, la rapamycine (médicament qui inhibe principalement l'activité de mTOR) permet d'étendre les Treg humaines tout en maintenant leur phénotype et leur fonction suppressive, un indice pratique de la manière dont la modulation de mTOR peut rééquilibrer le bras régulateur dans des contextes d'hyperactivation chronique (Battaglia et al., 2012) [12].

Il n'est donc pas surprenant que les stratégies pharmacologiques contre mTOR émergent, comme nous le verrons dans le paragraphe suivant, comme des pistes concrètes dans les MICI : les données précliniques montrent des réductions de cytokines, un rétablissement de la barrière et un rééquilibrage Th17/Treg, tandis que la clinique nécessite encore des études plus larges pour définir l'efficacité et la sécurité à long terme (Lashgari et al., 2021) [14] ; (Afzal et al., 2022) [15].

Dans l'ensemble, les preuves analysées soulignent dans les MICI une interaction étroite entre les altérations métaboliques, la voie de l'insuline et la dérégulation immunitaire. Dans ce scénario, mTOR émerge comme un nœud central capable d'intégrer les signaux provenant de la voie PI3K/AKT avec les programmes métaboliques qui régulent l'activité des lymphocytes T. Une activation excessive de mTOR peut favoriser la prolifération, les réponses pro-inflammatoires et la polarisation effectrice, contribuant au déséquilibre Th17/Treg et à la persistance de l'inflammation intestinale. À l'inverse, une modulation correcte de mTOR peut soutenir l'autophagie, la fonction régulatrice des Treg et l'homéostasie épithéliale, soulignant l'importance de l'équilibre de ce réseau dans la physiopathologie des MICI.

Inhibiteurs de mTOR

L’inhibition de mTOR représente aujourd'hui l'une des pistes les plus prometteuses dans la recherche thérapeutique sur les maladies inflammatoires chroniques de l'intestin (MICI). Si, dans les phases initiales, l'étude de mTOR se limitait à son rôle de régulateur de la croissance cellulaire, nous savons aujourd'hui que ce capteur métabolique est un véritable « interrupteur immunitaire » : il contrôle la différenciation des lymphocytes T, la production de cytokines et les processus d'autophagie qui maintiennent la santé de la muqueuse intestinale. Moduler mTOR ne signifie pas supprimer le système immunitaire, mais en rétablir la mesure, en le ramenant d'une condition d'hyperactivation pathologique à un équilibre physiologique.

L'un des premiers médicaments évalués dans ce contexte a été l'évérolimus (médicament dérivé de la rapamycine), un inhibiteur sélectif de mTORC1 de deuxième génération. Dans un modèle murin de colite chronique IL-10-/-, qui reproduit les caractéristiques immunopathologiques de la maladie de Crohn humaine, l'administration orale d'évérolimus a réduit de manière significative la gravité de la colite. Le traitement a entraîné une diminution des cellules T CD4+ dans la lamina propria (couche de tissu sous la muqueuse) et une production réduite d'interféron-γ (protéine produite naturellement par les cellules pour stimuler la réponse immunitaire), atténuant la réponse Th1 aberrante typique de la maladie (Matsuda et al., 2007) [16].

Son analogue structurel, le sirolimus (rapamycine), a également montré des résultats extraordinaires dans des modèles expérimentaux et lors des premiers cas cliniques humains : dans une étude murine de colite induite par le TNBS (un composé chimique utilisé en laboratoire comme réactif), le sirolimus a réduit les niveaux de TNF-α, IL-6 et IL-17 (molécules pro-inflammatoires de communication du système immunitaire) et a simultanément augmenté le TGF-β (molécule de signalisation qui régule la réponse immunitaire) ainsi que les cellules T régulatrices, corrigeant ainsi le déséquilibre Th17/Treg qui caractérise la muqueuse enflammée (Yin et al., 2013) [17].

L'efficacité du sirolimus a également été confirmée dans des populations pédiatriques : dans une cohorte d'enfants atteints de MICI réfractaires, c'est-à-dire ne répondant pas aux thérapies médicales conventionnelles, près de la moitié des patients atteints de rectocolite hémorragique et tous ceux atteints de la maladie de Crohn ont atteint la rémission clinique ou la guérison muqueuse, avec une réduction de l'utilisation de corticostéroïdes et de produits biologiques, sans effets indésirables graves (Mutalib et al., 2014) [18]. Ces résultats, bien que préliminaires, indiquent que le sirolimus peut agir comme thérapie de sauvetage dans les formes résistantes, en modulant sélectivement la prolifération lymphocytaire et en favorisant l'autophagie protectrice.

Du côté des molécules naturelles, plusieurs substances phytodérivées montrent des capacités à inhiber la voie PI3K/AKT/mTOR, rétablissant l'homéostasie immunitaire et l'intégrité épithéliale. La rhéine, un composé organique extrait de Rheum palmatum (plante médicinale connue sous le nom de rhubarbe chinoise), réduit les cytokines pro-inflammatoires TNF-α, IL-6 et IL-1β et supprime l'activation de PI3K, AKT et mTOR, tout en modulant le microbiote intestinal et en favorisant l'expansion de bactéries bénéfiques (Dong et al., 2022) [19]. Un effet similaire a été observé pour la glaucocalyxine A, un composé dérivé d'Isodon japonicus (plante asiatique de la famille des Lamiaceae), qui atténue la rectocolite hémorragique en inhibant AKT et mTOR, avec une réduction des médiateurs inflammatoires et une amélioration histologique (Zhou et al., 2025) [20].

Un autre composé d'intérêt est la moringine, composé organique extrait de Moringa oleifera (plante utilisée comme aliment et dans la tradition herboriste), capable d'agir simultanément sur plusieurs voies : elle active des facteurs antioxydants, supprime la voie de l'insuline PI3K/AKT/mTOR et protège la barrière muqueuse de l'inflammation oxydative (Zhang et al., 2024) [21]. Le triptolide, composé dérivé de Tripterygium wilfordii (plante médicinale originaire d'Asie de l'Est), agit également sur la voie mTOR en favorisant la repolarisation des macrophages du phénotype M1 pro-inflammatoire vers le phénotype M2 réparateur, réduisant ainsi la production de TNF-α et IL-6 et favorisant l'IL-10 (Zhu et al., 2022) [22].

Tous ces approches, pharmacologiques et naturelles, convergent vers un concept clé : mTOR est le point de rencontre entre métabolisme, immunité et régénération tissulaire. Son inhibition ciblée n'agit pas comme une suppression, mais comme une forme de « rééducation » cellulaire. En rétablissant l'autophagie, en réduisant la polarisation effectrice et en soutenant la barrière épithéliale, les inhibiteurs de mTOR offrent une perspective thérapeutique intégrée capable d'éteindre l'inflammation chronique à la racine, plutôt que de se limiter à contenir les symptômes. En ce sens, mTOR devient non seulement une cible pharmacologique, mais le symbole d'un changement de paradigme dans le traitement des MICI : du contrôle des dommages à la reconstruction de l'équilibre.

mTOR, HIF-1α et reprogrammation métabolique des cellules du système immunitaire

Dans les maladies inflammatoires chroniques de l'intestin (MICI), et en particulier dans la rectocolite hémorragique, l'activation de mTOR peut soutenir l'expression de HIF-1α, transformant profondément le métabolisme des cellules immunitaires. mTOR fonctionne en effet comme un capteur de la disponibilité énergétique et nutritionnelle et, lorsqu'il reste durablement actif, il favorise des programmes métaboliques orientés vers la glycolyse. HIF-1α représente l'un des effecteurs centraux de cette réponse : en augmentant l'expression de transporteurs et d'enzymes glycolytiques, il permet aux cellules immunitaires activées de produire rapidement l'énergie et les intermédiaires métaboliques nécessaires à la réponse inflammatoire. Dans le contexte intestinal, cet axe peut favoriser la polarisation des macrophages vers le phénotype M1 et modifier l'équilibre entre les lymphocytes Th17 et Treg, contribuant au maintien de l'inflammation de la muqueuse.

Cette vision s'inscrit dans un cadre plus large d'immunométabolisme : les lymphocytes T effecteurs et les cellules immunitaires innées vivent d'une glycolyse intense (un processus métabolique fondamental qui dégrade le glucose pour produire de l'énergie) et de mTORC1/HIF-1α ; les Treg, en revanche, privilégient l'oxydation des lipides et des conditions métaboliques qui réduisent la capacité de la cellule à activer des processus de croissance, l'orientant vers un état de conservation. Intervenir sur ces nœuds métaboliques, mTOR en premier lieu, permet de remodeler avec précision la réponse, en allant au-delà de l'immunosuppression qui affecte de manière diffuse toutes les composantes de la réponse immunitaire, qu'elle soit innée ou adaptative, et en se rapprochant de thérapies ciblant le métabolisme cellulaire (Bittencourt et al., 2021) [23].

Une démonstration particulièrement directe a été fournie par des chercheurs en 2024 : en utilisant une co-culture constituée de cellules épithéliales intestinales HT-29 et de lymphocytes T CD4+ humains exposés au TNF-α, les auteurs ont manipulé directement l'expression de mTOR. L'augmentation de mTOR entraînait une hausse de HIF-1α, de la glycolyse et de la proportion de cellules Th17, accompagnée d'une réduction des Treg et d'une augmentation des médiateurs pro-inflammatoires. À l'inverse, le silençage de mTOR réduisait HIF-1α, la glycolyse et la différenciation Th17, rééquilibrant la réponse vers un phénotype davantage régulateur. L'étude démontre donc directement la séquence mTOR → HIF-1α → glycolyse → déséquilibre Th17/Treg → inflammation dans la rectocolite hémorragique (Wang et al., 2024) [24].

Une deuxième contribution particulièrement significative a été fournie en 2021, en étudiant la polarisation des macrophages dans la colite induite par le DSS (substance utilisée expérimentalement pour induire la colite). Le traitement par la dioscinine (composé naturel appartenant aux saponines stéroïdiennes) inhibait l'axe mTORC1/HIF-1α, réduisant la glycolyse aérobie et la polarisation des macrophages vers le phénotype pro-inflammatoire M1 ; simultanément, le métabolisme oxydatif associé aux macrophages M2 était favorisé. L'importance causale de mTORC1 a été confirmée par la leucine, agoniste de mTORC1, qui atténuait les effets de la dioscinine et en réduisait le bénéfice sur la colite. Ce travail identifie donc l'axe mTORC1 → HIF-1α → glycolyse → M1 comme un mécanisme immunométabolique important de la maladie intestinale (Wu et al., 2021) [25].

Des preuves supplémentaires ont été obtenues en 2025 en étudiant le métabolisme des cellules T régulatrices dans un modèle murin de rectocolite hémorragique induite par le DSS. Chez les souris atteintes de colite, le métabolisme glycolytique ainsi que la distribution des populations Treg étaient altérés. Le traitement par des polysaccharides d'Astragalus (plante médicinale de la famille des Fabacées) réduisait l'activation de la voie mTOR/HIF-1α, diminuait la glycolyse et favorisait la récupération des cellules T régulatrices, s'accompagnant d'une réduction des cytokines pro-inflammatoires. Le travail suggère donc que l'activation persistante de cette voie puisse compromettre l'homéostasie des Treg par une reprogrammation glycolytique pathologique (Liu et al., 2025) [26].

Une confirmation encore plus récente provient d'une étude publiée en 2026, qui a analysé le rôle de l'artésunate (médicament dérivé de l'artémisinine utilisé principalement contre le paludisme) dans la colite induite par le DSS. Les auteurs ont démontré que le médicament réduit la polarisation des macrophages M1 et l'infiltration macrophagique par l'inhibition de la signalisation mTORC1/HIF-1α. L'utilisation de la leucine comme agoniste de mTORC1 a permis de confirmer fonctionnellement l'implication de la voie. De plus, des expériences d'identification de la cible ont indiqué l'INSR comme composant en amont : l'artésunate modulait l'INSR et réduisait par conséquent mTORC1, HIF-1α et la glycolyse associée au phénotype M1. Se dessine donc la séquence INSR → mTORC1 → HIF-1α → glycolyse → macrophage M1 → inflammation intestinale (Huang et al., 2026) [27].

Enfin, une autre recherche de 2026 a encore renforcé ce modèle en utilisant une approche in vivo et in vitro (deux manières différentes de mener une recherche scientifique) : dans le côlon des souris atteintes de colite induite par le DSS, les taux de PI3K, AKT, mTOR et HIF-1α étaient augmentés ; le même profil a été observé dans les macrophages RAW264.7 (cellules similaires aux macrophages de souris utilisées comme modèle) stimulés par le LPS (composant des bactéries Gram-négatives capable d'activer une réponse inflammatoire). Le traitement expérimental réduisait progressivement l'activation de la voie PI3K/AKT/mTOR et, parallèlement, l'expression de HIF-1α, diminuant les marqueurs des macrophages M1 et augmentant ceux des M2. Les auteurs ont donc identifié HIF-1α comme une cible en aval de la cascade PI3K–AKT–mTOR, reliant l'activation de cette voie à la polarisation pro-inflammatoire des macrophages dans la rectocolite hémorragique (Li et al., 2026) [28].

Dans leur ensemble, ces preuves dessinent un modèle cohérent dans lequel l'activation persistante de mTOR soutient HIF-1α et la glycolyse, modifiant le comportement des principales populations immunitaires impliquées dans les MICI. Chez les macrophages, l'axe mTOR–HIF-1α favorise la polarisation M1 et la production de médiateurs pro-inflammatoires ; chez les lymphocytes T, en revanche, il peut déplacer l'équilibre vers les cellules Th17 au détriment des Treg. De cette manière, un signal initialement métabolique est converti en un programme immunitaire capable de maintenir l'inflammation intestinale. La séquence globale peut donc être résumée comme suit : activation PI3K/AKT/mTORC1 → augmentation de HIF-1α → accroissement de la glycolyse → polarisation M1 → production de cytokines pro-inflammatoires → Th17 et réduction relative des Treg → persistance de l'inflammation de la muqueuse intestinale.

La vitamine D comme modulateur immuno-métabolique

Dans les MICI, la vitamine D agit comme un « chef d’orchestre » silencieux : elle ne fait pas de bruit, mais en son absence, toute la symphonie immunitaire devient discordante. Des taux bas de cette vitamine sont plus souvent associés à une maladie active et à des poussées : dans une vaste méta-analyse portant sur plus de huit mille patients, ceux qui présentaient une hypovitaminose D avaient une probabilité plus élevée d’activité clinique, d’inflammation muqueuse et de récidives, ainsi qu’une moins bonne qualité de vie. En termes simples : lorsque le réservoir est vide, l’intestin perd une partie de sa capacité à « tolérer » et s’enflamme plus facilement (Gubatan et al., 2019) [29].

Ce lien n’est pas théorique : dans des cohortes cliniques réelles, la carence est très fréquente et corrèle avec les indices d’activité et les marqueurs inflammatoires : dans une étude hospitalière, un seuil (cut-off) d’environ 27,5 ng/mL permettait de mieux distinguer les patients en rémission de ceux en phase active, suggérant un niveau-seuil pragmatique pour le suivi clinique ; les patients supplémentés présentaient des valeurs sériques significativement plus élevées et une évolution clinique plus favorable (Hausmann et al., 2019) [30].

En parallèle, une cohorte prospective de patients atteints de la maladie de Crohn suivis pendant trois ans a montré une association inverse entre la vitamine D et la protéine C-réactive (protéine produite par le foie en réponse à des processus inflammatoires) : plus la vitamine D était basse, plus l’inflammation systémique était élevée et plus la probabilité de maladie cliniquement active était grande (Alrefai et al., 2017) [31].

Les méta-analyses confirment ce tableau : chez les patients atteints de la maladie de Crohn, les taux de vitamine D sont en moyenne inférieurs à ceux des personnes en bonne santé, plus de la moitié présente une hypovitaminose D, et à mesure que la gravité clinique augmente, les valeurs chutent davantage : c’est comme observer la réserve de carburant qui baisse précisément au moment où le moteur, l’intestin, est le plus sollicité (Sadeghian et al., 2016) [32].

Une méta-analyse menée sur 18 essais cliniques randomisés, incluant au total 908 patients atteints de MICI, a évalué l’efficacité de la supplémentation en vitamine D : le traitement augmentait significativement les taux circulants de 25(OH)D3 et entraînait une réduction du taux de récidive par rapport aux témoins, sans augmenter significativement les événements indésirables. Les auteurs ont conclu que la vitamine D peut représenter un traitement adjuvant utile dans les MICI, surtout pour corriger la carence vitaminique et contribuer au contrôle des récidives (Li et al., 2018) [33].

Les mécanismes sont cohérents avec ce qui a été observé cliniquement : à travers son récepteur (VDR), la vitamine D réduit l’IL-6/IL-17/TNF-α, favorise l’IL-10, soutient les lymphocytes Treg et renforce les « charnières » des jonctions serrées (connexions entre les cellules intestinales qui régulent le passage des substances et protègent la barrière intestinale), comme la protéine occludine, limitant ainsi la translocation bactérienne et la réactivation inflammatoire. En d’autres termes, elle améliore à la fois le « contrôle aux frontières » de la barrière et l’éducation des cellules immunitaires, avec des répercussions sur le microbiote et la réponse aux thérapies (Wu et al., 2022) [34].

Sur le plan pratique, de petites études interventionnelles suggèrent un bénéfice clinique tangible : dans une étude pilote sur la maladie de Crohn légère à modérée, une supplémentation en vitamine D allant jusqu’à 5 000 UI/jour pendant 24 semaines a fait passer ses valeurs de ~16 à ~45 ng/mL et a réduit le CDAI (Indice d’activité pour évaluer la progression ou non de la maladie de Crohn) de plus de cent points, avec une amélioration perçue de la qualité de vie ; au quotidien, recharger le réservoir a coïncidé avec un intestin plus « silencieux » (Yang et al., 2013) [35].

De manière cohérente, dans une étude transversale chinoise, les taux de vitamine D diminuaient progressivement de la rémission vers les formes graves, tant dans la rectocolite hémorragique que dans la maladie de Crohn, renforçant la nécessité de les mesurer et de les corriger tout au long du parcours de soin (Zhao et al., 2019) [36].

La vitamine D, donc, en termes simples, aide l’intestin à « reconnaître ses amis », maintient la barrière solide et atténue les excès du système immunitaire. La surveiller et corriger sa carence ne remplace pas les traitements de fond, mais peut rendre l’environnement moins propice aux poussées et plus réceptif aux traitements.

En conclusion, cette vitamine agit comme un médiateur universel de l’équilibre immunitaire et métabolique ; en effet, comme nous l’avons vu dans le chapitre 6 consacré au système immunitaire, à travers la modulation de mTOR, elle réduit la production de médiateurs inflammatoires, limite la prolifération anormale des lymphocytes T effecteurs et stimule la production de lymphocytes T régulateurs, des processus centraux dans la pathogenèse de la maladie. Cet effet régulateur favorise un meilleur contrôle de la réponse immunitaire, prévenant l’agression auto-immune contre les tissus.

Conclusions

Dans l'ensemble, les preuves scientifiques analysées décrivent les maladies inflammatoires chroniques de l'intestin (MICI) comme des pathologies dans lesquelles l'inflammation, le métabolisme et la régulation immunitaire sont profondément interconnectés. La maladie de Crohn et la rectocolite hémorragique, bien que différant par la localisation et l'étendue des lésions, partagent en effet une condition inflammatoire chronique et récidivante qui ne reste pas confinée à l'intestin, mais peut impliquer l'organisme tout entier.

La première étape concerne la perte de l'équilibre immunitaire de la muqueuse intestinale. Les recherches documentent un déséquilibre entre les cellules Th17, promotrices de l'inflammation, et les Treg, responsables de la tolérance immunologique. Dans les MICI, l'expansion des Th17 n'est pas adéquatement compensée par les Treg, qui s'avèrent insuffisantes face à l'intensité de la réponse inflammatoire. Cet équilibre est étroitement lié à l'état métabolique cellulaire : les conditions qui stimulent mTOR favorisent les programmes effecteurs, tandis que l'activation de l'AMPK et des conditions de moindre disponibilité énergétique peuvent soutenir le compartiment régulateur.

À ce tableau s'associent des altérations du métabolisme insulinique : la donnée prospective selon laquelle des valeurs plus élevées de l'indice TyG sont associées à un risque futur accru de rectocolite hémorragique et de maladie de Crohn est particulièrement significative, renforçant l'hypothèse selon laquelle le dysfonctionnement métabolique pourrait précéder et contribuer au terrain pathologique des MICI.

C'est à ce stade que mTOR, situé en aval de PI3K/AKT, émerge comme un nœud de convergence entre le métabolisme insulinique et l'immunité. Son activation excessive peut favoriser les Th1 et Th17, la prolifération cellulaire et les signaux pro-inflammatoires, tandis que sa réduction favorise les Treg, FOXP3, l'autophagie et l'homéostasie épithéliale. De manière cohérente, l'inhibition expérimentale de mTOR par l'AZD8055 et l'INK128 a réduit l'inflammation intestinale et rééquilibré le rapport entre cellules effectrices et régulatrices.

Les études sur d'autres inhibiteurs de mTOR renforcent également ce modèle : l'évérolimus et le sirolimus ont réduit les médiateurs inflammatoires et favorisé les Treg, avec des résultats préliminaires également dans les MICI pédiatriques réfractaires. Des composés naturels tels que la rhéine, la glaucocalyxine A, la moringine et le triptolide ont en outre montré expérimentalement leur capacité à interférer avec PI3K/AKT/mTOR, en modulant l'inflammation, les macrophages et la barrière intestinale.

L'étape suivante implique HIF-1α. Les preuves reconstituent une séquence dans laquelle l'activation persistante de PI3K/AKT/mTOR soutient HIF-1α et la glycolyse, favorisant chez les macrophages le phénotype M1 et chez les lymphocytes l'expansion Th17 au détriment des Treg. Des études expérimentales ont démontré directement que la réduction de mTOR/HIF-1α atténue ces programmes métaboliques et inflammatoires, décrivant ainsi l'axe PI3K/AKT/mTORC1 → HIF-1α → glycolyse → M1/Th17 → réduction relative des Treg → persistance de l'inflammation intestinale.

Enfin, la vitamine D émerge comme un modulateur de l'équilibre immunométabolique et de la barrière intestinale. Sa carence est associée à une activité, une inflammation et un risque de récidive accrus, tandis que la supplémentation a montré des bénéfices sur le statut vitaminique et, dans certaines études, sur l'évolution clinique. Dans l'ensemble, les MICI apparaissent donc comme des pathologies dans lesquelles le dysfonctionnement métabolique, les voies de l'insuline, mTOR, HIF-1α et la reprogrammation des cellules immunitaires convergent dans le maintien de l'inflammation, faisant de l'immunométabolisme une clé d'interprétation centrale de la maladie.

Références

[1] The Function and Role of the Th17/Treg Cell Balance in Inflammatory Bowel Disease

Yan et al., 2020

J Immunol Res. 2020 Dec 15:2020:8813558.

[2] Peripheral and intestinal regulatory CD4+ CD25(high) T cells in inflammatory bowel disease

Maul et al., 2005

Gastroenterology. 2005 Jun;128(7):1868-78.

[3] Metabolic regulation of the Th17/Treg balance in inflammatory bowel disease

Zhang et al., 2024

Review Pharmacol Res. 2024 May:203:107184. Epub 2024 Apr 12.

[4] mTOR inhibitor INK128 attenuates dextran sodium sulfate-induced colitis by promotion of MDSCs on Treg cell expansion

Shi et al., 2019

J Cell Physiol. 2019 Feb;234(2):1618-1629.

[5] mTOR Inhibition Attenuates Dextran Sulfate Sodium-Induced Colitis by Suppressing T Cell Proliferation and Balancing TH1/TH17/Treg Profile

Hu et al., 2016

PLoS One. 2016 Apr 29;11(4):e0154564.

[6] Increased insulin resistance and beta cell activity in patients with Crohn's disease

Bregenzer et al., 2006

Inflamm Bowel Dis. 2006 Jan;12(1):53-6.

[7] Increased pulse wave velocity and relationship with inflammation, insulin, and insulin resistance in inflammatory bowel disease

Korkmaz et al., 2014

Eur J Gastroenterol Hepatol. 2014 Jul;26(7):725-32.

[8] Prolonged QT dispersion in inflammatory bowel disease

Yorulmaz et al., 2013

World J Gastroenterol. 2013 Jan 7;19(1):65-71.

[9] Evaluating the triglyceride-glucose index as a biomarker for inflammatory bowel disease risk: insights from a UK Biobank prospective study

Zhang et al., 2025

Front Immunol. 2025 Aug 27:16:1548444.

[10] Activation of PI3K/Akt/mTOR signaling pathway triggered by PTEN downregulation in the pathogenesis of Crohn's disease

Long et al., 2013

J Dig Dis. 2013 Dec;14(12):662-9.

[11] The mTOR kinase differentially regulates effector and regulatory T cell lineage commitment

Delgoffe et al., 2009

Immunity. 2009 Jun 19;30(6):832-44.

[12] Expanding human T regulatory cells with the mTOR-inhibitor rapamycin

Battaglia et al., 2012

Methods Mol Biol. 2012:821:279-93.

[13] The colonic epithelium plays an active role in promoting colitis by shaping the tissue cytokine profile

Lyons et al., 2018

PLoS Biol. 2018 Mar 29;16(3):e2002417.

[14] Targeting Mammalian Target of Rapamycin: Prospects for the Treatment of Inflammatory Bowel Diseases

Lashgari et al., 2021

Curr Med Chem. 2021;28(8):1605-1624.

[15] mTOR as a Potential Target for the Treatment of Microbial Infections, Inflammatory Bowel Diseases, and Colorectal Cancer

Afzal et al., 2022

Int J Mol Sci. 2022 Oct 18;23(20):12470.

[16] Therapeutic effect of a new immunosuppressive agent, everolimus, on interleukin-10 gene-deficient mice with colitis

Matsuda et al., 2007

Clin Exp Immunol. 2007 May;148(2):348-59.

[17] Sirolimus ameliorates inflammatory responses by switching the regulatory T/T helper type 17 profile in murine colitis

Yin et al., 2013

Immunology. 2013 Aug;139(4):494-502.

[18] The use of sirolimus (rapamycin) in the management of refractory inflammatory bowel disease in children

Mutalib et al., 2014

J Crohns Colitis. 2014 Dec;8(12):1730-4.

[19] Anti-inflammatory effect of Rhein on ulcerative colitis via inhibiting PI3K/Akt/mTOR signaling pathway and regulating gut microbiota

Dong et al., 2022

Phytother Res. 2022 May;36(5):2081-2094.

[20] Glaucocalyxin A alleviates ulcerative colitis by inhibiting PI3K/AKT/mTOR signaling

Zhou et al., 2025

Sci Rep. 2025 Feb 24;15(1):6556.

[21] Moringin alleviates DSS-induced ulcerative colitis in mice by regulating Nrf2/NF-κB pathway and PI3K/AKT/mTOR pathway

Zhang et al., 2024

Int Immunopharmacol. 2024 Jun 15:134:112241.

[22] Triptolide attenuates LPS-induced activation of RAW 264.7 macrophages by inducing M1-to-M2 repolarization via the mTOR/STAT3 signaling

Zhu et al., 2022

Immunopharmacol Immunotoxicol. 2022 Dec;44(6):894-901.

[23] Targeting Immune Cell Metabolism in the Treatment of Inflammatory Bowel Disease

Bittencourt et al., 2021

Inflamm Bowel Dis. 2021 Oct 18;27(10):1684-1693.

[24] mTOR Promotes an Inflammatory Response through the HIF1 Signaling Pathway in Ulcerative Colitis.

Wang et al. International Immunopharmacology, 2024

vol. 134, 2024, article 112217.

[25] Dioscin Ameliorates Murine Ulcerative Colitis by Regulating Macrophage Polarization.

Wu et al. Pharmacological Research, 2021

vol. 172, 2021, article 105796.

[26] Mechanisms of Astragalus Polysaccharide Alleviated Experimental Colitis Involved mTreg Cells and the mTOR/HIF-1α Pathway.

Liu et al. The Journal of Nutritional Biochemistry, 2025

vol. 145, 2025, article 110010.

[27] Artesunate Alleviated DSS Induced Colitis via Inhibiting M1 Polarization through Directly Targeting INSR/mTORC1/HIF-1α Pathway.

Huang et al. Phytomedicine, 2026

vol. 150, 2026, article 157752.

[28] Wenyang Decoction Ameliorates DSS-Induced Ulcerative Colitis by Regulating Macrophage Polarization and the PI3K/AKT/mTOR/HIF-1α Signaling Pathway.

Li et al. Mediators of Inflammation, 2026

vol. 2026, 2026, article 7737168.

[29] Systematic review with meta-analysis: association of vitamin D status with clinical outcomes in adult patients with inflammatory bowel disease

Gubatan et al., 2019

Aliment Pharmacol Ther. 2019 Dec;50(11-12):1146-1158.

[30] Vitamin D Deficiency is Associated with Increased Disease Activity in Patients with Inflammatory Bowel Disease

Hausmann et al., 2019

J Clin Med. 2019 Aug 27;8(9):1319.

[31] The Association of Vitamin D Status with Disease Activity in a Cohort of Crohn's Disease Patients in Canada

Alrefai et al., 2017

Nutrients. 2017 Oct 12;9(10):1112.

[32] Vitamin D status in relation to Crohn's disease: Meta-analysis of observational studies

Sadeghian et al., 2016

Nutrition. 2016 May;32(5):505-14.

[33] Efficacy of vitamin D in treatment of inflammatory bowel disease: A meta-analysis

Li et al., 2018

Medicine (Baltimore). 2018 Nov;97(46):e12662.

[34] The Role of Vitamin D in Immune System and Inflammatory Bowel Disease

Wu et al., 2022

J Inflamm Res. 2022 May 28;15:3167–3185.

[35] Therapeutic effect of vitamin d supplementation in a pilot study of Crohn's patients

Yang et al., 2013

Clin Transl Gastroenterol. 2013 Apr 18;4(4):e33.

[36] The association between serum vitamin D and inflammatory bowel disease

Zhao et al., 2019

Medicine (Baltimore). 2019 May;98(18):e15233.