Scientific Book

Darm und Aufrechterhaltung der Immunbarriere

Chronisch entzündliche Darmerkrankungen, kurz CED, umfassen vor allem Morbus Crohn und Colitis ulcerosa. Ihre Entstehung beruht auf einer genetischen Veranlagung, dem Darmmikrobiom, Veränderungen der Epithelbarriere und einer Fehlregulation des Immunsystems. Stoffwechsel- und Entzündungswege, darunter PI3K/AKT/mTOR, sind an den Prozessen beteiligt, die bei der Pathogenese dieser Erkrankungen untersucht werden. Im Buch „La scelta di Vivere in Salute o in Malattia“ untersuchen Dr. A. Colonnese und R. Panzironi die Zusammenhänge zwischen Darm, Stoffwechsel und chronischer Entzündung.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Darm und Aufrechterhaltung der Immunbarriere. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/darm-und-aufrechterhaltung-der-immunbarriere
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.10

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • CHRONISCH ENTZÜNDLICHE
  • IMMUNMETABOLISMUS
  • PI3K/AKT/MTOR
  • HIF-1Α
  • TH17/TREG-LYMPHOZYTEN
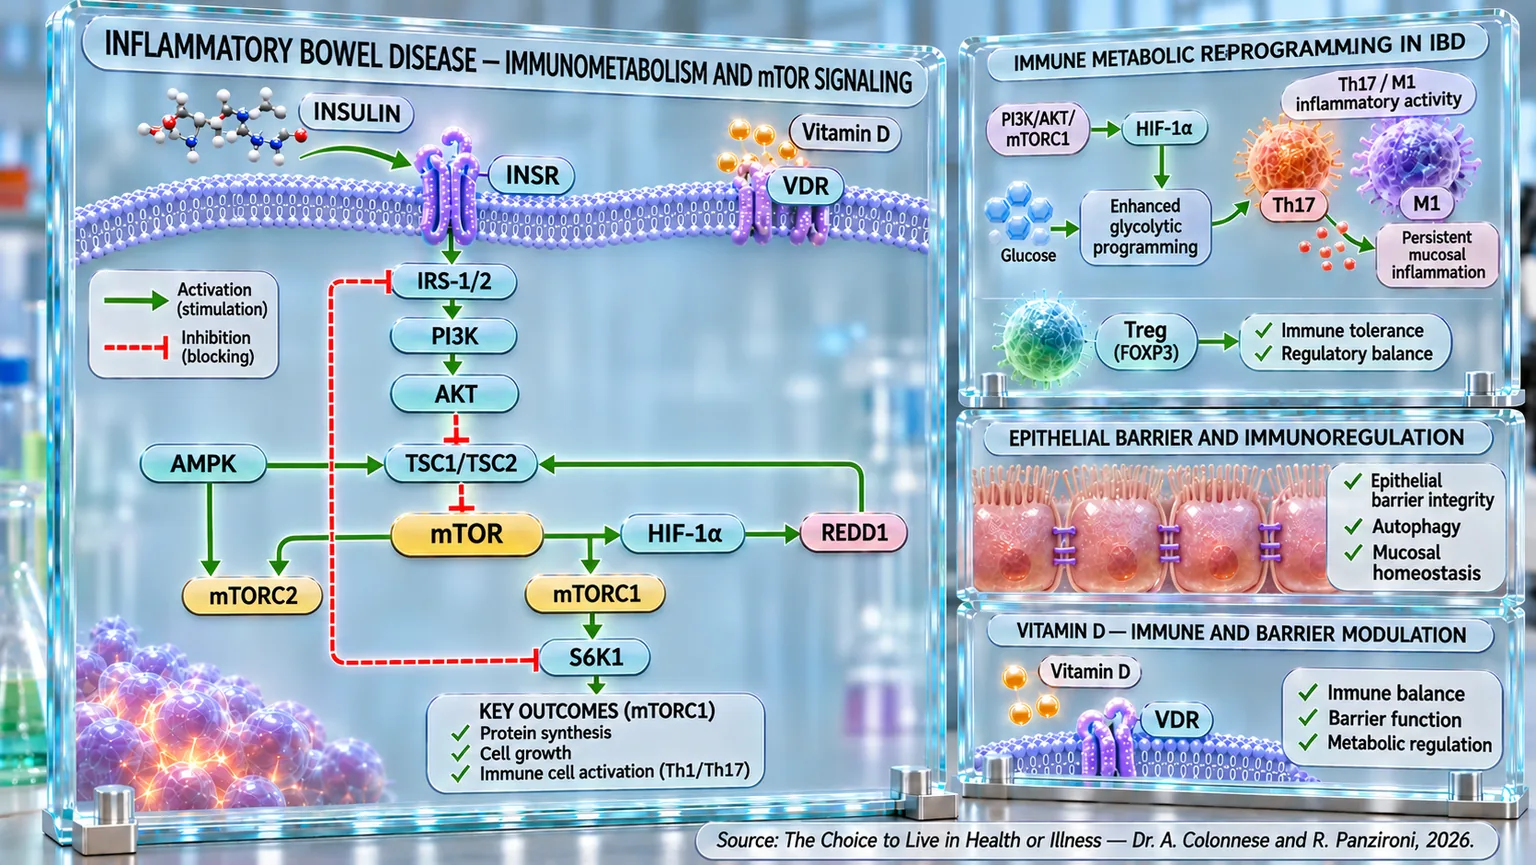
Infografik mit Zellmembran, INSR–PI3K–AKT–mTOR-Kaskade und Panels zu Th17-Zellen, Treg-Zellen, Epithelbarriere und Vitamin D.
Schema des Immunmetabolismus bei CED: Insulin aktiviert INSR und die IRS-1/2–PI3K–AKT–mTOR-Kaskade, während Vitamin D und VDR mit der Immunmodulation und der Barrierefunktion assoziiert sind. HIF-1α, Glykolyse, Th17/M1-Zellen und Treg-Zellen verbinden Stoffwechsel, anhaltende Entzündung, Toleranz und mukosale Homöostase.

ABSTRACT

Chronisch entzündliche Darmerkrankungen (CED), zu denen Morbus Crohn und Colitis ulcerosa zählen, beinhalten immunologische und metabolische Prozesse, die zum Fortbestehen der Entzündung beitragen. Im Buch "La scelta di Vivere in Salute o in Malattia" analysieren Dr. A. Colonnese und R. Panzironi diese Wechselwirkungen unter Berücksichtigung der Regulation der Darmschleimhaut und möglicher systemischer pathophysiologischer Auswirkungen.

Ein zentrales Element ist das Ungleichgewicht zwischen Th17-Lymphozyten, die mit der Entzündungsreaktion assoziiert sind, und Treg-Zellen, die für die immunologische Toleranz zuständig sind. Die mTOR-Signalgebung begünstigt zelluläre Effektorprogramme, während AMPK metabolische Bedingungen unterstützen kann, die mit regulatorischen Funktionen vereinbar sind. In diesem Zusammenhang beeinflusst die Aktivität von PI3K/AKT/mTOR auch die Proliferation, Autophagie und epitheliale Homöostase, wodurch die Energieverfügbarkeit mit der Immunantwort verknüpft wird.

Auf klinischer Ebene assoziieren prospektive Studien erhöhte Werte des Triglyzerid-Glukose-Index (TyG) mit einem höheren späteren Risiko für Morbus Crohn und Colitis ulcerosa, ohne jedoch einen kausalen Zusammenhang zu beweisen. In experimentellen Modellen konnten die mTOR-Inhibitoren AZD8055 und INK128 die Darmentzündung abschwächen und das Gleichgewicht zwischen Effektor- und regulatorischen Zellen verändern. Günstige Ergebnisse werden auch für Everolimus und Sirolimus beschrieben, während Beobachtungen bei refraktären pädiatrischen Formen vorläufig bleiben. Rhein, Glaucocalyxin A, Moringin und Triptolid zeigten experimentelle Wirkungen auf die intrazelluläre Signalgebung, Makrophagen und die Darmbarriere.

Die mTOR/HIF-1α-Achse kann die Glykolyse fördern und so die M1-Makrophagen-Polarisierung sowie die Th17-Expansion gegenüber den Treg-Zellen unterstützen. Ihre experimentelle Hemmung schwächt bestimmte Entzündungsprogramme ab. Parallel dazu sind unzureichende Vitamin-D-Spiegel mit einer höheren Krankheitsaktivität und einem höheren Rückfallrisiko assoziiert; eine Supplementierung erbrachte jedoch nur in einigen Studien klinische Vorteile.

Insgesamt erweisen sich CED als multifaktorielle Erkrankungen, bei denen Insulinmetabolismus, Immunität und Epithelfunktion interagieren. Der Immunmetabolismus bietet daher eine nützliche Perspektive, um die Krankheitsmechanismen zu interpretieren und potenzielle therapeutische Strategien zu vertiefen, wobei zwischen beobachtungsbasierten Zusammenhängen, präklinischen Ergebnissen und klinischen Nachweisen unterschieden werden muss. Deren Integration erfordert weitere Untersuchungen zur Relevanz der einzelnen Mechanismen bei Patienten.

Epidemiologie der CED

Chronisch entzündliche Darmerkrankungen, bekannt unter dem Akronym CED, bezeichnen eine Gruppe von Krankheiten, die durch eine anhaltende Entzündung des Magen-Darm-Trakts gekennzeichnet sind. Innerhalb dieser Gruppe unterscheidet man hauptsächlich zwei Formen: Morbus Crohn und Colitis ulcerosa. Obwohl sie verschiedene klinische und immunpathogenetische Aspekte (die Art und Weise, wie das Immunsystem an der Entstehung einer Krankheit beteiligt ist) teilen, unterscheiden sich die beiden Erkrankungen durch die Lokalisation der Läsionen und die Tiefe der Entzündung: Die Colitis ulcerosa betrifft ausschließlich die Schleimhaut des Dickdarms und des Enddarms (die terminalen Abschnitte des Darms), während Morbus Crohn jeden Abschnitt des Verdauungstrakts befallen kann, vom Mund bis zum Anus, wobei sich die Entzündung auf die gesamte Dicke der Darmwand ausdehnen kann.

In Europa sind etwa 0,2 % der Bevölkerung von CED betroffen, was mehr als 2,5 bis 3 Millionen Menschen entspricht: Es handelt sich also um chronische Erkrankungen mit wachsender gesundheitlicher Bedeutung, auch im Hinblick auf die sozialen Kosten und die Lebensqualität.

Der Krankheitsbeginn erfolgt am häufigsten im jungen Erwachsenenalter, mit einem Gipfel zwischen dem 15. und 40. Lebensjahr, einer Phase, in der Stoffwechsel und Immunsystem besonders aktiv sind. Epidemiologische Studien weisen jedoch auf einen zweiten, selteneren Inzidenzgipfel um das 60. Lebensjahr hin, was darauf hindeutet, dass Umwelt- und Immunfaktoren je nach Alter unterschiedlich zum Ausbruch der Krankheit beitragen können.

Was das Geschlecht betrifft, so sind die Unterschiede nicht ausgeprägt, aber einige internationale Daten zeigen leichte Variationen: Morbus Crohn weist eine leicht höhere Prävalenz bei Frauen auf, während die Colitis ulcerosa bei Männern und Frauen ausgewogener verteilt zu sein scheint.

CED stellen sich somit als chronische Erkrankungen mit rezidivierendem Verlauf dar, das heißt, sie wechseln zwischen Phasen des Wohlbefindens und Momenten, in denen der Krankheitsprozess wieder aufflammt; sie betreffen vor allem junge Menschen in der Blüte ihres Berufs- und Familienlebens, mit erheblichen Auswirkungen nicht nur auf klinischer, sondern auch auf psychologischer und sozialer Ebene. Das Verständnis ihrer Ätiologie, der zugrunde liegenden Entzündungsmechanismen und der Faktoren, die ihren Verlauf modulieren, ist der erste Schritt, um ihnen mit einem modernen, integrierten und auf der Physiologie des menschlichen Körpers basierenden Ansatz zu begegnen.

Ungleichgewicht der T-Lymphozyten

Chronisch entzündliche Darmerkrankungen (CED) stellen einen Zustand dar, bei dem der Darm zunehmend die Fähigkeit verliert, ein stabiles immunologisches Gleichgewicht aufrechtzuerhalten. Auf mikroskopischer Ebene wird die Darmschleimhaut zum Schauplatz eines ständigen Konflikts zwischen Zellen des Immunsystems, die eigentlich zusammenarbeiten sollten, um die Integrität des Gewebes zu bewahren. Zu den Hauptakteuren dieser Dynamik gehören T-Helfer-17-Zellen (Th17, eine Klasse von Effektor-T-Zellen) und regulatorische T-Zellen (Treg). Diese beiden Populationen stammen von CD4+-T-Zellen ab und haben grundlegend gegensätzliche, aber komplementäre Funktionen: Erstere fördern Entzündungen, während letztere die Immunantwort unterdrücken und kontrollieren.

Unter physiologischen Bedingungen halten sich diese beiden Kräfte in einem dynamischen Gleichgewicht, das die Toleranz gegenüber dem Darmmikrobiom gewährleistet und Autoimmunreaktionen verhindert. Bei CED ist dieses Gleichgewicht jedoch gestört: Die Th17-Zellen nehmen übermäßig zu, und die Treg-Zellen sind, obwohl sie ihre Fähigkeit zur Regulierung von Entzündungen beibehalten, numerisch und lokal nicht ausreichend, um diese zu bekämpfen (Yan et al., 2020) [1].

Die entzündete Darmschleimhaut weist einen Anstieg an CD4+ CD25+ FOXP3+-T-Helferzellen auf, doch diese Expansion erweist sich im Vergleich zur Intensität der Entzündungsreaktion als unzureichend. Es ist, als ob eine Feuerwehr zwar funktionsfähig wäre, aber zahlenmäßig zu schwach, um einen bereits außer Kontrolle geratenen Brand zu löschen. Histologische Studien haben gezeigt, dass die Treg-Zellen in den aktiven Phasen der Erkrankung im peripheren Blut abnehmen, was auf ihre Rekrutierung an die Orte der Darmentzündung hindeutet, wo sie jedoch kein wirksames Gleichgewicht (Homöostase) wiederherstellen können (Maul et al., 2005) [2].

Neben intrazellulären Mechanismen beeinflussen auch der Stoffwechsel und die Ernährung dieses Gleichgewicht maßgeblich. Eine übermäßige Kalorienzufuhr stimuliert beispielsweise den mTOR-Signalweg und die Differenzierung von Th17-Zellen, während eine Kalorienrestriktion oder die Aktivierung des AMPK-Signalwegs (ein Energiesensor-Enzym in unseren Zellen, das für den Energiestoffwechsel von grundlegender Bedeutung ist) die Bildung von Treg-Zellen begünstigt, ohne deren Funktion zu beeinträchtigen. Dies deutet darauf hin, dass gezielte ernährungsphysiologische Interventionen die medikamentöse Therapie bei der Wiederherstellung der Immuntoleranz und der Verringerung der Darmentzündung unterstützen könnten (Zhang et al., 2024) [3].

Zusammenfassend lässt sich sagen, dass CED als Ergebnis eines gestörten immunologischen Gleichgewichts verstanden werden können, bei dem der entzündungsfördernde Antrieb der Th17-Zellen und die regulatorische Antwort der Treg-Zellen ihre Harmonie verlieren. Das therapeutische Ziel besteht nicht nur darin, die Entzündung zu unterdrücken, sondern diese beiden Kräfte wieder in Einklang zu bringen und dem Darm seine natürliche Fähigkeit zurückzugeben, zwischen dem, was er tolerieren muss, und dem, was er bekämpfen muss, zu unterscheiden.

Stoffwechselveränderungen: Insulin-Signalweg und Insulinresistenz

Chronisch entzündliche Darmerkrankungen (CED) beschränken sich jedoch nicht nur auf den Verdauungstrakt: Sie stellen eine systemische Erkrankung dar, die den Stoffwechsel und die Funktion des gesamten Organismus tiefgreifend verändern kann. Die chronische Entzündung, die für diese Krankheitsbilder wie Colitis ulcerosa und Morbus Crohn charakteristisch ist, bleibt nicht auf die Darmschleimhaut beschränkt, sondern verbreitet sich als konstantes Signal, das das vaskuläre Endothel (die Innenauskleidung der Blutgefäße), das vegetative Nervensystem und sogar den Glukose- und Lipidstoffwechsel einbezieht. In den letzten Jahren haben zahlreiche Untersuchungen einen immer engeren Zusammenhang zwischen CED und Insulinresistenz aufgezeigt, was neue Perspektiven darauf eröffnet, wie chronische Entzündungen die energetische Regulation des Körpers stören können.

In einer klinischen Studie an Patienten mit Morbus Crohn wurde beobachtet, dass diese Personen auch ohne Diabetes signifikant höhere Plasmainsulinspiegel aufweisen als gesunde Kontrollpersonen. Diese Hyperinsulinämie, begleitet von einem Anstieg des HOMA-IR-Index (ein Index zur Schätzung der Insulinresistenz und der Funktion der β-Zellen der Bauchspeicheldrüse) und des Insulinresistenz-Index, ist ein Phänomen, das die pankreatischen β-Zellen zu einer intensiveren kompensatorischen Aktivität zwingt, um die normale Glukosetoleranz aufrechtzuerhalten (Bregenzer et al., 2006) [6].

Dieser Zustand des metabolischen Stresses beschränkt sich nicht auf die endokrine Ebene, sondern betrifft auch die Gefäßfunktion. Patienten mit CED zeigen tatsächlich eine erhöhte Pulswellen-Geschwindigkeit (PWV), einen zuverlässigen Indikator für arterielle Steifigkeit und einen frühen Marker für eine endotheliale Dysfunktion (gestörte Funktion der Innenauskleidung der Blutgefäße). Selbst ohne traditionelle kardiovaskuläre Risikofaktoren wie Bluthochdruck oder Dyslipidämie ist die arterielle Steifigkeit erhöht und korreliert positiv mit der Krankheitsdauer sowie den Plasmainsulinspiegeln und dem HOMA-IR. Dies deutet darauf hin, dass chronische Entzündungen und Insulinresistenz bei der Beeinträchtigung der Gefäßelastizität zusammenwirken und die Patienten für ein vorzeitiges kardiovaskuläres Risiko prädisponieren (Korkmaz et al., 2014) [7].

Andere Studien haben gezeigt, dass sich die metabolischen Auswirkungen von CED auch auf die Herzphysiologie auswirken: Bei Patienten mit Colitis ulcerosa und Morbus Crohn wurde eine längere korrigierte QT-Dispersion (QTcd) im Vergleich zu gesunden Probanden festgestellt. Einfach ausgedrückt handelt es sich um eine Anomalie der elektrischen Prozesse, die in den biologischen Zellen und Geweben, insbesondere im Herzen, ablaufen und das Risiko für ventrikuläre Arrhythmien erhöht. Diese Verlängerung des QTcd ist mit höheren Insulin- und HOMA-IR-Werten assoziiert, was darauf hindeutet, dass die Insulinresistenz auch dazu beitragen kann, die elektrische Funktion des Herzens durch Veränderungen der systemischen Entzündungsprozesse zu modulieren (Yorulmaz et al., 2013) [8].

Auf epidemiologischer Ebene wurde der Zusammenhang zwischen Insulindysfunktion und dem Risiko, an CED zu erkranken, durch eine kürzlich durchgeführte prospektive Studie an der UK Biobank mit über 327.000 Teilnehmern weiter bestätigt: Der Triglyzerid-Glukose-Index (TyG), ein Surrogat-Biomarker für Insulinresistenz, war signifikant mit einem erhöhten Risiko für Colitis ulcerosa und Morbus Crohn assoziiert; für jede Einheit Anstieg des TyG stieg das Risiko, an IBD zu erkranken, um 14,3 % bzw. 13,8 %. Personen mit den höchsten TyG-Werten hatten ein bis zu 28 % höheres Krankheitsrisiko im Vergleich zu Personen mit normalen Werten (Zhang et al., 2025) [9]. Diese Assoziation blieb auch nach Bereinigung der Daten um genetische Faktoren und Lebensstilfaktoren bestehen, was darauf hindeutet, dass metabolische Veränderungen unabhängig zur Ätiologie von CED beitragen können.

Diese Studien zu verstehen bedeutet, die traditionelle Sichtweise von CED als rein gastrointestinale Erkrankungen zu überwinden. Es bedeutet zu erkennen, dass sich hinter Bauchschmerzen und Durchfall ein komplexes Netzwerk aus Entzündungs-, Hormon- und Stoffwechselsignalen verbirgt, das den gesamten Organismus betrifft. Und vielleicht könnte ein Eingreifen in dieses Netzwerk, indem man auf die metabolischen Faktoren einwirkt, die eine Veränderung des Insulin-Pathways verursachen, einen der vielversprechendsten Schlüssel zur Wiederherstellung des verlorenen Gleichgewichts darstellen.

mTOR als zentraler Knotenpunkt

Genau innerhalb dieses Netzwerks aus Stoffwechsel- und Entzündungssignalen tritt einer der wichtigsten Konvergenzpunkte zwischen den Veränderungen des Insulin-Signalwegs und der für CED charakteristischen Immun-Dysregulation hervor: mTOR. Als nachgeschaltetes Element des PI3K/AKT-Signalwegs ist mTOR nicht nur ein Effektor der Insulinsignalisierung, sondern ein echter Stoffwechselsensor, der in der Lage ist, die Verfügbarkeit von Nährstoffen, Wachstumssignale, Zytokine und Stressbedingungen zu integrieren. Seine Aktivität kann daher eine Stoffwechselveränderung in eine veränderte zelluläre und immunologische Antwort übersetzen und so eine direkte Verbindung zwischen dem zuvor beschriebenen Bild der Insulinresistenz und den Mechanismen herstellen, die die Darmentzündung aufrechterhalten.

Im Jahr 2024 beschreiben einige Forscher mTOR als einen wichtigen Stoffwechselregulator, der das Verhalten von Immunzellen in Abhängigkeit von den im Mikromilieu vorhandenen Nährstoffen und Zytokinen steuern kann. Seine Aktivität trägt insbesondere dazu bei, das Schicksal von T-Lymphozyten zu bestimmen, indem sie das Gleichgewicht zwischen Effektor- und regulatorischen Populationen beeinflusst. Bei CED kann eine Störung dieser Kontrolle daher eine stärker proinflammatorische Antwort begünstigen, indem sie die Differenzierung und Aktivität von Th17-Zellen auf Kosten der regulatorischen Mechanismen fördert, die zur Eindämmung der Entzündung der Darmschleimhaut erforderlich sind (Zhang et al., 2024) [3].

Dieser Zusammenhang wird besonders wichtig, wenn man bedenkt, dass Th17-Zellen Zytokine wie IL-17, IL-21 und IL-22 produzieren, die das entzündliche Mikromilieu des Darms tiefgreifend verändern können. Wenn die mTOR-Aktivität die mit der Effektorantwort verbundenen Stoffwechselprogramme begünstigt, können naive T-Zellen (T-Lymphozyten, die noch nicht durch ihr spezifisches Antigen aktiviert wurden) stärker in Richtung proinflammatorischer Phänotypen gelenkt werden; umgekehrt kann eine Verringerung der mTOR-Signalisierung die Entwicklung von Treg-Zellen fördern, die für die Kontrolle der Immunantwort und die Aufrechterhaltung der Toleranz zuständig sind.

Ein experimenteller Nachweis dieses Gleichgewichts ergibt sich aus der Arbeit einiger Forscher, bei der der Einsatz des mTOR-Inhibitors INK128 in Tiermodellen für Colitis zu einer signifikanten Abschwächung der Darmentzündung führte. Die Behandlung war mit einer Abnahme der Th1- und Th17-Populationen und gleichzeitig mit einer Zunahme der Treg-Komponente verbunden. Die behandelten Tiere zeigten zudem eine bessere Integrität des Dickdarms und einen geringeren Gewichtsverlust, was darauf hindeutet, dass sich ein Eingriff in die mTOR-Signalisierung in konkrete Veränderungen sowohl der Immunantwort als auch des Darmschadens übersetzen lässt (Shi et al., 2019) [4].

Übereinstimmende Ergebnisse wurden auch 2016 berichtet, als die Auswirkungen der mTOR-Hemmung durch AZD8055 (eine Substanz, die mTOR direkt hemmt) in experimentellen Colitis-Modellen bewertet wurden. Auch in diesem Fall reduzierte die Behandlung die Entzündung sowie das Vorhandensein von Th1- und Th17-Populationen, während sie gleichzeitig die Expansion von Tregs und den Anstieg von IL-10, einem wichtigen entzündungshemmenden Zytokin, das mit der regulatorischen Antwort assoziiert ist, förderte. Die Hemmung von mTOR verschob somit das Immungleichgewicht von einem überwiegend effektorischen und proinflammatorischen Zustand hin zu einem stärker regulatorischen Profil (Hu et al., 2016) [5].

Der Beitrag von mTOR erschöpft sich nicht in der adaptiven Immunität: Das Epithel (Gewebe, das die Oberflächen des Körpers auskleidet und schützt) des Dickdarms ist weit davon entfernt, eine passive Barriere zu sein; es „spricht“ mit dem Immunsystem, indem es das Zytokinprofil des Gewebes in Abhängigkeit von seinem Differenzierungszustand moduliert – ein Prozess, der genau von der mTOR-Signalisierung abhängt. Wenn dieser Kreislauf gestört ist, begünstigt das Epithel Hyperplasie und proinflammatorische Signale, was die Colitis aus dem Gewebe selbst heraus anheizt (Lyons et al., 2018) [13].

Dieselbe metabolische „Schaltzentrale“ bestimmt die Sprachwahl der T-Zellen: Wenn mTOR aktiv ist, schlagen naive T-Zellen die Effektorwege (Th1/Th2/Th17) ein; wenn das Signal abklingt, überwiegt der regulatorische Weg und es erscheinen Tregs und Foxp3+-Zellen, die besser geeignet sind, die Toleranz wiederherzustellen. Es ist ein immunologischer Schalter, der einen dissonanten Chor in eine geordnetere Musik verwandelt (Delgoffe et al., 2009) [11].

In einer weiteren Untersuchung aus dem Jahr 2013 wurde mTOR als Stoffwechselsensor definiert, der Nährstoffe, Zytokine und Stress integriert und über das Schicksal der Zellen des Darms und des Immunsystems entscheidet. Wenn seine natürliche Bremse, PTEN (ein Protein, das den PI3K/AKT-Weg bremst), nachlässt, wird der Insulin-Signalweg PI3K/AKT/mTOR in T-Zellen und mukosalen Lymphozyten bei Morbus Crohn überaktiv, was Proliferation, Überleben und Entzündungsmediatoren unterstützt, als würde man auf einer bereits durch Entzündungen überfüllten Straße auf dem Gaspedal stehen bleiben (Long et al., 2013) [10].

Es ist kein Zufall, dass Rapamycin (ein Medikament, das hauptsächlich die mTOR-Aktivität hemmt) unter kontrollierten ex-vivo-Bedingungen die Expansion menschlicher Tregs ermöglicht, während deren Phänotyp und suppressive Funktion erhalten bleiben – ein praktischer Hinweis darauf, wie die Modulation von mTOR den regulatorischen Arm bei chronischer Überaktivierung wieder ins Gleichgewicht bringen kann (Battaglia et al., 2012) [12].

Es überrascht daher nicht, dass pharmakologische Strategien gegen mTOR, wie wir im nächsten Abschnitt sehen werden, als konkrete Ansätze bei CED aufkommen: Präklinische Daten zeigen eine Verringerung von Zytokinen, die Wiederherstellung der Barriere und ein Wiederausgleich des Th17/Treg-Verhältnisses, während die klinische Praxis noch umfangreichere Studien erfordert, um die Wirksamkeit und Sicherheit langfristig zu definieren (Lashgari et al., 2021) [14]; (Afzal et al., 2022) [15].

Insgesamt zeichnen die analysierten Erkenntnisse bei CED eine enge Wechselwirkung zwischen Stoffwechselveränderungen, dem Insulin-Signalweg und der Immun-Dysregulation nach. In diesem Szenario erweist sich mTOR als zentraler Knotenpunkt, der in der Lage ist, die Signale aus dem PI3K/AKT-Weg mit den Stoffwechselprogrammen zu integrieren, die die Aktivität von T-Lymphozyten regulieren. Eine übermäßige Aktivierung kann Proliferation, proinflammatorische Antworten und eine effektorische Polarisierung begünstigen, was zum Th17/Treg-Ungleichgewicht und zur Persistenz der Darmentzündung beiträgt. Im Gegensatz dazu kann eine korrekte Modulation von mTOR die Autophagie, die regulatorische Funktion der Tregs und die epitheliale Homöostase unterstützen, was die Bedeutung des Gleichgewichts dieses Netzwerks in der Pathophysiologie der CED unterstreicht.

mTOR-Inhibitoren

Die Hemmung von mTOR stellt heute einen der vielversprechendsten Ansätze in der therapeutischen Forschung zu chronisch-entzündlichen Darmerkrankungen (CED) dar. Während sich die Untersuchung von mTOR in der Anfangsphase auf seine Rolle als Regulator des Zellwachstums beschränkte, wissen wir heute, dass dieser metabolische Sensor ein echter „Immunschalter“ ist: Er steuert die Differenzierung von T-Lymphozyten, die Zytokinproduktion und die Autophagie-Prozesse, die die Gesundheit der Darmschleimhaut aufrechterhalten. mTOR zu modulieren bedeutet nicht, das Immunsystem zu unterdrücken, sondern dessen Maß wiederherzustellen und es von einem Zustand pathologischer Überaktivierung in ein physiologisches Gleichgewicht zurückzuführen.

Eines der ersten Medikamente, das in diesem Zusammenhang bewertet wurde, war Everolimus (ein von Rapamycin abgeleitetes Medikament), ein selektiver mTORC1-Inhibitor der zweiten Generation. In einem Mausmodell für chronische IL-10-/--Kolitis, das die immunpathologischen Merkmale des menschlichen Morbus Crohn nachbildet, reduzierte die orale Verabreichung von Everolimus die Schwere der Kolitis signifikant. Die Behandlung führte zu einer Abnahme der CD4+-T-Zellen in der Lamina propria (der Gewebeschicht unter der Schleimhaut) und einer verringerten Produktion von Interferon-γ (einem Protein, das natürlicherweise von Zellen produziert wird, um die Immunantwort zu stimulieren), wodurch die für die Krankheit typische, fehlerhafte Th1-Antwort abgeschwächt wurde (Matsuda et al., 2007) [16].

Auch sein strukturelles Analogon Sirolimus (Rapamycin) zeigte außergewöhnliche Ergebnisse in experimentellen Modellen und in ersten klinischen Fällen beim Menschen: In einer Mausstudie mit TNBS-induzierter Kolitis (einer chemischen Verbindung, die im Labor als Reagenz verwendet wird) senkte Sirolimus die Spiegel von TNF-α, IL-6 und IL-17 (proinflammatorische Kommunikationsmoleküle des Immunsystems) und erhöhte gleichzeitig TGF-β (ein Signalmolekül, das die Immunantwort reguliert) sowie regulatorische T-Zellen, wodurch das für die entzündete Schleimhaut charakteristische Th17/Treg-Ungleichgewicht korrigiert wurde (Yin et al., 2013) [17].

Die Wirksamkeit von Sirolimus wurde auch in pädiatrischen Populationen bestätigt: In einer Kohorte von Kindern mit refraktärer CED, also solchen, die nicht auf konventionelle medizinische Therapien ansprechen, erreichten fast die Hälfte der Patienten mit Colitis ulcerosa und alle Patienten mit Morbus Crohn eine klinische Remission oder Schleimhautheilung, bei gleichzeitiger Reduzierung des Einsatzes von Kortikosteroiden und Biologika und ohne schwerwiegende unerwünschte Ereignisse (Mutalib et al., 2014) [18]. Diese Ergebnisse deuten, wenn auch vorläufig, darauf hin, dass Sirolimus als Rettungstherapie bei resistenten Formen fungieren kann, indem es die Lymphozytenproliferation selektiv moduliert und die schützende Autophagie fördert.

Auf der Seite der natürlichen Moleküle zeigen verschiedene pflanzliche Substanzen die Fähigkeit, den PI3K/AKT/mTOR-Signalweg zu hemmen und so die Immunhomöostase und die Integrität des Epithels wiederherzustellen. Rhein, eine organische Verbindung, die aus Rheum palmatum (einer als chinesischer Rhabarber bekannten Heilpflanze) extrahiert wird, reduziert die proinflammatorischen Zytokine TNF-α, IL-6 und IL-1β und unterdrückt die Aktivierung von PI3K, AKT und mTOR, während es gleichzeitig das Darmmikrobiom moduliert und die Ausbreitung nützlicher Bakterien fördert (Dong et al., 2022) [19]. Ein ähnlicher Effekt wurde für Glaucocalyxin A beobachtet, eine Verbindung, die aus Isodon japonicus (einer asiatischen Pflanze aus der Familie der Lippenblütler) gewonnen wird; sie lindert Colitis ulcerosa durch die Hemmung von AKT und mTOR, was zu einer Verringerung der Entzündungsmediatoren und einer histologischen Verbesserung führt (Zhou et al., 2025) [20].

Eine weitere Verbindung von Interesse ist Moringin, eine organische Verbindung, die aus Moringa oleifera (einer Pflanze, die als Nahrungsmittel und in der Kräutertradition verwendet wird) extrahiert wird und in der Lage ist, gleichzeitig auf mehreren Wegen zu wirken: Sie aktiviert antioxidative Faktoren, unterdrückt den Insulin-Signalweg PI3K/AKT/mTOR und schützt die Schleimhautbarriere vor oxidativer Entzündung (Zhang et al., 2024) [21]. Auch Triptolid, eine Verbindung, die aus Tripterygium wilfordii (einer in Ostasien beheimateten Heilpflanze) gewonnen wird, wirkt auf den mTOR-Weg, indem es die Repolarisierung von Makrophagen vom proinflammatorischen M1-Phänotyp zum reparativen M2-Phänotyp begünstigt, wodurch die Produktion von TNF-α und IL-6 reduziert und IL-10 gefördert wird (Zhu et al., 2022) [22].

Alle diese Ansätze, ob pharmakologisch oder natürlich, laufen auf ein Schlüsselkonzept hinaus: mTOR ist der Schnittpunkt zwischen Stoffwechsel, Immunität und Geweberegeneration. Seine gezielte Hemmung wirkt nicht als Unterdrückung, sondern als eine Form der zellulären „Umerziehung“. Durch die Wiederherstellung der Autophagie, die Verringerung der Effektor-Polarisierung und die Unterstützung der Epithelbarriere bieten mTOR-Inhibitoren eine integrierte therapeutische Perspektive, die in der Lage ist, chronische Entzündungen an der Wurzel zu bekämpfen, anstatt sich nur auf die Eindämmung der Symptome zu beschränken. In diesem Sinne wird mTOR nicht nur zu einem pharmakologischen Ziel, sondern zum Symbol für einen Paradigmenwechsel in der Behandlung von CED: von der Schadenskontrolle hin zur Wiederherstellung des Gleichgewichts.

mTOR, HIF-1α und metabolische Reprogrammierung von Immunzellen

Bei chronisch-entzündlichen Darmerkrankungen, insbesondere bei Colitis ulcerosa, kann die Aktivierung von mTOR die Expression von HIF-1α unterstützen und den Stoffwechsel der Immunzellen grundlegend verändern. mTOR fungiert dabei als Sensor für die Energie- und Nährstoffverfügbarkeit; bleibt es dauerhaft aktiv, fördert es Stoffwechselprogramme, die auf die Glykolyse ausgerichtet sind. HIF-1α stellt einen der zentralen Effektoren dieser Reaktion dar: Durch die Steigerung der Expression von Transportern und glykolytischen Enzymen ermöglicht es den aktivierten Immunzellen, schnell Energie und Stoffwechselzwischenprodukte zu produzieren, die für die Entzündungsreaktion erforderlich sind. Im Darmkontext kann diese Achse die Polarisierung von Makrophagen in Richtung des M1-Phänotyps begünstigen und das Gleichgewicht zwischen Th17-Lymphozyten und Treg-Zellen verschieben, was zur Aufrechterhaltung der Schleimhautentzündung beiträgt.

Diese Sichtweise fügt sich in einen breiteren Rahmen des Immunmetabolismus ein: Effektor-T-Zellen und entzündliche angeborene Immunzellen leben von einer forcierten Glykolyse (einem grundlegenden Stoffwechselprozess, bei dem Glukose zur Energiegewinnung gespalten wird) sowie von mTORC1/HIF-1α; Treg-Zellen hingegen bevorzugen die Oxidation von Lipiden und Stoffwechselbedingungen, die die Fähigkeit der Zelle zur Aktivierung von Wachstumsprozessen reduzieren und sie in einen Erhaltungszustand versetzen. Ein Eingreifen in diese Stoffwechselknotenpunkte, allen voran mTOR, ermöglicht eine präzise Umgestaltung der Reaktion. Dies geht über eine Immunsuppression hinaus, die alle Komponenten der Immunantwort – sowohl die angeborene als auch die adaptive – unspezifisch beeinträchtigt, und nähert sich Therapien an, die gezielt auf den Zellstoffwechsel ausgerichtet sind (Bittencourt et al., 2021) [23].

Ein besonders direkter Nachweis wurde 2024 von Forschern erbracht: Unter Verwendung einer Co-Kultur aus HT-29-Darmepithelzellen und menschlichen CD4+-T-Lymphozyten, die TNF-α ausgesetzt waren, manipulierten die Autoren direkt die mTOR-Expression. Ein Anstieg von mTOR führte zu einer Zunahme von HIF-1α, der Glykolyse und des Anteils an Th17-Zellen, begleitet von einer Reduktion der Treg-Zellen und einer Zunahme proinflammatorischer Mediatoren. Umgekehrt reduzierte die Stilllegung von mTOR HIF-1α, die Glykolyse und die Th17-Differenzierung, wodurch die Reaktion wieder in Richtung eines stärker regulatorischen Phänotyps ausgeglichen wurde. Die Studie belegt somit direkt die Sequenz mTOR → HIF-1α → Glykolyse → Th17/Treg-Ungleichgewicht → Entzündung bei Colitis ulcerosa (Wang et al., 2024) [24].

Ein zweiter, besonders bedeutender Beitrag wurde 2021 durch die Untersuchung der Makrophagen-Polarisierung bei DSS-induzierter Colitis (eine Substanz, die experimentell zur Auslösung von Colitis verwendet wird) geleistet. Die Behandlung mit Dioscin (einer natürlichen Verbindung aus der Gruppe der Steroidsaponine) hemmte die mTORC1/HIF-1α-Achse, reduzierte die aerobe Glykolyse und die Polarisierung der Makrophagen in Richtung des proinflammatorischen M1-Phänotyps; gleichzeitig wurde der mit M2-Makrophagen assoziierte oxidative Stoffwechsel gefördert. Die kausale Bedeutung von mTORC1 wurde durch Leucin, einen mTORC1-Agonisten, bestätigt, der die Wirkung von Dioscin abschwächte und dessen positiven Effekt auf die Colitis verringerte. Diese Arbeit identifiziert somit die Achse mTORC1 → HIF-1α → Glykolyse → M1 als einen wichtigen immunmetabolischen Mechanismus der Darmerkrankung (Wu et al., 2021) [25].

Weitere Belege wurden 2025 durch die Untersuchung des Stoffwechsels regulatorischer T-Zellen in einem Mausmodell für DSS-induzierte Colitis gewonnen. Bei Mäusen mit Colitis waren sowohl der glykolytische Stoffwechsel als auch die Verteilung der Treg-Populationen verändert. Die Behandlung mit Astragalus-Polysacchariden (einer Heilpflanze aus der Familie der Hülsenfrüchtler) reduzierte die Aktivierung des mTOR/HIF-1α-Signalwegs, verringerte die Glykolyse und förderte die Erholung der regulatorischen T-Zellen, was mit einer Reduktion proinflammatorischer Zytokine einherging. Die Arbeit legt daher nahe, dass die persistierende Aktivierung dieses Signalwegs die Homöostase der Treg-Zellen durch eine pathologische glykolytische Umprogrammierung beeinträchtigen kann (Liu et al., 2025) [26].

Eine noch aktuellere Bestätigung stammt aus einer 2026 veröffentlichten Studie, die die Rolle von Artesunat (einem von Artemisinin abgeleiteten Medikament, das hauptsächlich gegen Malaria eingesetzt wird) bei DSS-induzierter Colitis analysierte. Die Autoren zeigten, dass das Medikament die M1-Makrophagen-Polarisierung und die Makrophagen-Infiltration durch die Hemmung der mTORC1/HIF-1α-Signalübertragung reduziert. Der Einsatz von Leucin als mTORC1-Agonist ermöglichte es, die Beteiligung des Signalwegs funktionell zu bestätigen. Darüber hinaus deuteten Experimente zur Zielidentifizierung auf INSR als vorgelagerte Komponente hin: Artesunat modulierte INSR und reduzierte folglich mTORC1, HIF-1α und die mit dem M1-Phänotyp assoziierte Glykolyse. Es zeichnet sich somit die Sequenz INSR → mTORC1 → HIF-1α → Glykolyse → M1-Makrophage → Darmentzündung ab (Huang et al., 2026) [27].

Schließlich hat eine weitere Forschungsarbeit aus dem Jahr 2026 dieses Modell durch einen In-vivo- und In-vitro-Ansatz (zwei verschiedene Arten der wissenschaftlichen Forschung) weiter gestärkt: Im Dickdarm von Mäusen mit DSS-induzierter Colitis waren PI3K, AKT, mTOR und HIF-1α erhöht; dasselbe Profil wurde in RAW264.7-Makrophagen (einer als Modell verwendeten mausähnlichen Makrophagen-Zelllinie) beobachtet, die mit LPS (einer Komponente gramnegativer Bakterien, die eine Entzündungsreaktion auslösen kann) stimuliert wurden. Die experimentelle Behandlung reduzierte schrittweise die Aktivierung des PI3K/AKT/mTOR-Signalwegs und parallel dazu die Expression von HIF-1α, wodurch M1-Makrophagen-Marker abnahmen und M2-Marker zunahmen. Die Autoren identifizierten HIF-1α somit als nachgeschaltetes Ziel der PI3K–AKT–mTOR-Kaskade und verknüpften die Aktivierung dieses Signalwegs mit der proinflammatorischen Polarisierung von Makrophagen bei Colitis ulcerosa (Li et al., 2026) [28].

Zusammengenommen zeichnen diese Erkenntnisse ein kohärentes Modell, in dem die persistierende Aktivierung von mTOR HIF-1α und die Glykolyse stützt und das Verhalten der wichtigsten an chronisch-entzündlichen Darmerkrankungen beteiligten Immunpopulationen verändert. Bei Makrophagen begünstigt die mTOR–HIF-1α-Achse die M1-Polarisierung und die Produktion proinflammatorischer Mediatoren; bei T-Lymphozyten hingegen kann sie das Gleichgewicht zugunsten von Th17-Zellen auf Kosten der Treg-Zellen verschieben. Auf diese Weise wird ein ursprünglich metabolisches Signal in ein Immunprogramm umgewandelt, das in der Lage ist, die Darmentzündung aufrechtzuerhalten. Die gesamte Sequenz lässt sich daher zusammenfassen als: PI3K/AKT/mTORC1-Aktivierung → Anstieg von HIF-1α → Zunahme der Glykolyse → M1-Polarisierung → Produktion proinflammatorischer Zytokine → Th17 und relative Reduktion der Treg → Persistenz der Schleimhautentzündung im Darm.

Vitamin D als immunometabolischer Modulator

Bei chronisch-entzündlichen Darmerkrankungen (CED) fungiert Vitamin D wie ein stiller „Orchesterdirigent“: Es macht keine Geräusche, aber wenn es fehlt, gerät die gesamte Immun-Symphonie aus dem Takt. Niedrige Spiegel dieses Vitamins werden häufiger mit aktiver Erkrankung und Schüben in Verbindung gebracht: In einer großen Übersichtsarbeit mit über achttausend Patienten hatten diejenigen mit einem Vitamin-D-Mangel eine höhere Wahrscheinlichkeit für klinische Aktivität, Schleimhautentzündungen und Rückfälle sowie eine schlechtere Lebensqualität. Einfach ausgedrückt: Wenn der Tank leer ist, verliert der Darm einen Teil seiner Fähigkeit zur „Toleranz“ und entzündet sich leichter (Gubatan et al., 2019) [29].

Dieser Zusammenhang ist nicht nur theoretisch: In realen klinischen Kohorten ist ein Mangel sehr häufig und korreliert mit Aktivitätsindizes und Entzündungsmarkern. In einer Krankenhausstudie unterschied ein Cut-off-Wert von etwa 27,5 ng/mL (Grenzwert) am besten zwischen Patienten in Remission und solchen in der aktiven Phase, was einen pragmatischen Schwellenwert für die klinische Überwachung nahelegt; Patienten, die substituiert wurden, zeigten signifikant höhere Serumwerte und einen günstigeren klinischen Verlauf (Hausmann et al., 2019) [30].

Parallel dazu zeigte eine prospektive Kohorte von Morbus-Crohn-Patienten, die drei Jahre lang beobachtet wurden, eine inverse Assoziation zwischen Vitamin D und dem C-reaktiven Protein (einem Protein, das von der Leber als Reaktion auf Entzündungsprozesse produziert wird): Je niedriger der Vitamin-D-Spiegel war, desto höher war die systemische Entzündung und desto größer die Wahrscheinlichkeit einer klinisch aktiven Erkrankung (Alrefai et al., 2017) [31].

Meta-Analysen bestätigen dieses Bild: Bei Patienten mit Morbus Crohn sind die Vitamin-D-Spiegel im Durchschnitt niedriger als bei Gesunden, mehr als die Hälfte weist einen Vitamin-D-Mangel auf, und mit zunehmender klinischer Schwere sinken die Werte weiter: Es ist, als würde man beobachten, wie die Treibstoffreserve genau dann sinkt, wenn der Motor – der Darm – am stärksten belastet ist (Sadeghian et al., 2016) [32].

Eine Meta-Analyse von 18 randomisierten klinischen Studien mit insgesamt 908 Patienten mit CED bewertete die Wirksamkeit einer Vitamin-D-Supplementierung: Die Behandlung erhöhte die zirkulierenden 25(OH)D3-Spiegel signifikant und führte zu einer Verringerung der Rückfallrate im Vergleich zu den Kontrollgruppen, ohne die unerwünschten Ereignisse signifikant zu erhöhen. Die Autoren kamen zu dem Schluss, dass Vitamin D eine nützliche Zusatzbehandlung bei CED darstellen kann, insbesondere um einen Vitaminmangel zu korrigieren und zur Kontrolle von Rückfällen beizutragen (Li et al., 2018) [33].

Die Mechanismen stimmen mit den klinischen Beobachtungen überein: Über seinen Rezeptor (VDR) reduziert Vitamin D IL-6/IL-17/TNF-α, fördert IL-10, unterstützt regulatorische T-Zellen (Treg) und stärkt die „Scharniere“ der Tight Junctions (Verbindungen zwischen den Darmzellen, die den Durchtritt von Substanzen regulieren und die Darmbarriere schützen), wie das Protein Occludin, wodurch die bakterielle Translokation und das Wiederaufflammen von Entzündungen begrenzt werden. Mit anderen Worten: Es verbessert sowohl die „Grenzkontrolle“ der Barriere als auch die Schulung der Immunzellen, was sich auf das Mikrobiom und das Ansprechen auf Therapien auswirkt (Wu et al., 2022) [34].

Auf praktischer Ebene deuten kleine Interventionsstudien auf einen spürbaren klinischen Nutzen hin: In einer Pilotstudie bei leichtem bis mittelschwerem Morbus Crohn führte die Supplementierung von Vitamin D mit bis zu 5.000 IE/Tag über 24 Wochen dazu, dass die Werte von ~16 auf ~45 ng/mL stiegen und der CDAI (Crohn's Disease Activity Index zur Beurteilung des Krankheitsverlaufs) um über hundert Punkte sank, bei gleichzeitig wahrgenommener Verbesserung der Lebensqualität; im Alltag bedeutete das Auffüllen des Speichers einen „ruhigeren“ Darm (Yang et al., 2013) [35].

Konsistent dazu sanken in einer chinesischen Querschnittsstudie die Vitamin-D-Spiegel sowohl bei Colitis ulcerosa als auch bei Morbus Crohn progressiv von der Remission bis hin zu schweren Verlaufsformen, was die Notwendigkeit unterstreicht, den Spiegel während des gesamten Behandlungsverlaufs zu messen und zu korrigieren (Zhao et al., 2019) [36].

Einfach ausgedrückt hilft Vitamin D dem Darm also dabei, „Freunde zu erkennen“, hält die Barriere stabil und dämpft die Überreaktionen des Immunsystems. Die Überwachung und Korrektur eines Mangels ersetzt zwar keine grundlegenden Therapien, kann das Milieu jedoch weniger anfällig für Schübe machen und empfänglicher für Behandlungen gestalten.

Zusammenfassend lässt sich sagen, dass dieses Vitamin als universeller Vermittler des Immun- und Stoffwechselgleichgewichts fungiert; wie wir im 6. Kapitel über das Immunsystem gesehen haben, reduziert es durch die Modulation von mTOR die Produktion von Entzündungsmediatoren, begrenzt die anomale Proliferation von T-Effektorzellen und stimuliert die Produktion von regulatorischen T-Zellen – alles zentrale Prozesse in der Pathogenese der Erkrankung. Dieser regulatorische Effekt fördert eine bessere Kontrolle der Immunantwort und beugt so Autoimmunangriffen gegen das Gewebe vor.

Schlussfolgerungen

Zusammenfassend lässt sich sagen, dass die analysierten wissenschaftlichen Erkenntnisse chronisch-entzündliche Darmerkrankungen (CED) als Krankheitsbilder definieren, bei denen Entzündung, Stoffwechsel und Immunregulation eng miteinander verknüpft sind. Obwohl sich Morbus Crohn und Colitis ulcerosa hinsichtlich der Lokalisation und Ausdehnung der Läsionen unterscheiden, teilen sie einen chronisch-rezidivierenden Entzündungszustand, der nicht auf den Darm beschränkt bleibt, sondern den gesamten Organismus betreffen kann.

Der erste Schritt betrifft den Verlust des immunologischen Gleichgewichts der Darmschleimhaut. Die Forschung dokumentiert ein Ungleichgewicht zwischen Th17-Zellen, die Entzündungen fördern, und Treg-Zellen, die für die immunologische Toleranz verantwortlich sind. Bei CED wird die Expansion der Th17-Zellen nicht ausreichend durch Treg-Zellen kompensiert, die im Verhältnis zur Intensität der Entzündungsreaktion unzureichend sind. Dieses Gleichgewicht ist eng mit dem zellulären Stoffwechselzustand verbunden: Bedingungen, die mTOR stimulieren, begünstigen Effektorprogramme, während die Aktivierung von AMPK und eine geringere Energieverfügbarkeit das regulatorische Kompartiment unterstützen können.

Mit diesem Bild gehen Veränderungen des Insulinstoffwechsels einher: Besonders aussagekräftig ist die prospektive Erkenntnis, dass höhere Werte des TyG-Index mit einem höheren zukünftigen Risiko sowohl für Colitis ulcerosa als auch für Morbus Crohn assoziiert sind. Dies stützt die Hypothese, dass eine metabolische Dysfunktion dem pathologischen Boden der CED vorausgehen und zu diesem beitragen kann.

An dieser Stelle erweist sich mTOR, das sich stromabwärts von PI3K/AKT befindet, als Konvergenzpunkt zwischen Insulinstoffwechsel und Immunität. Seine übermäßige Aktivierung kann Th1- und Th17-Zellen, Zellproliferation und proinflammatorische Signale fördern, während seine Hemmung Treg-Zellen, FOXP3, Autophagie und die epitheliale Homöostase begünstigt. Dementsprechend hat die experimentelle Hemmung von mTOR durch AZD8055 und INK128 die Darmentzündung reduziert und das Verhältnis zwischen Effektor- und regulatorischen Zellen wieder ins Gleichgewicht gebracht.

Auch Studien zu anderen mTOR-Inhibitoren stärken dieses Modell: Everolimus und Sirolimus reduzierten Entzündungsmediatoren und begünstigten Treg-Zellen, mit vorläufigen Ergebnissen auch bei refraktären pädiatrischen CED. Natürliche Verbindungen wie Rhein, Glaucocalyxin A, Moringin und Triptolid haben zudem experimentell die Fähigkeit gezeigt, in den PI3K/AKT/mTOR-Signalweg einzugreifen und Entzündungen, Makrophagen sowie die Darmbarriere zu modulieren.

Der nächste Schritt betrifft HIF-1α. Die Erkenntnisse rekonstruieren eine Sequenz, in der die persistierende Aktivierung von PI3K/AKT/mTOR HIF-1α und die Glykolyse unterstützt, was bei Makrophagen den M1-Phänotyp und bei Lymphozyten die Th17-Expansion auf Kosten der Treg-Zellen begünstigt. Experimentelle Studien haben direkt gezeigt, dass eine Reduktion von mTOR/HIF-1α diese metabolischen und entzündlichen Programme abschwächt, was die Achse PI3K/AKT/mTORC1 → HIF-1α → Glykolyse → M1/Th17 → relative Reduktion der Treg-Zellen → Persistenz der Darmentzündung verdeutlicht.

Schließlich erweist sich Vitamin D als Modulator des immunometabolischen Gleichgewichts und der Darmbarriere. Ein Mangel ist mit einer höheren Krankheitsaktivität, Entzündung und einem Rezidivrisiko verbunden, während eine Supplementierung Vorteile für den Vitaminstatus und in einigen Studien auch für den klinischen Verlauf gezeigt hat. Insgesamt erweisen sich CED somit als Krankheiten, bei denen metabolische Dysfunktion, Insulin-Signalwege, mTOR, HIF-1α und die Reprogrammierung von Immunzellen bei der Aufrechterhaltung der Entzündung konvergieren, was den Immunmetabolismus als zentralen Schlüssel zum Verständnis der Krankheit ausweist.

Quellen

[1] The Function and Role of the Th17/Treg Cell Balance in Inflammatory Bowel Disease

Yan et al., 2020

J Immunol Res. 2020 Dec 15:2020:8813558.

[2] Peripheral and intestinal regulatory CD4+ CD25(high) T cells in inflammatory bowel disease

Maul et al., 2005

Gastroenterology. 2005 Jun;128(7):1868-78.

[3] Metabolic regulation of the Th17/Treg balance in inflammatory bowel disease

Zhang et al., 2024

Review Pharmacol Res. 2024 May:203:107184. Epub 2024 Apr 12.

[4] mTOR inhibitor INK128 attenuates dextran sodium sulfate-induced colitis by promotion of MDSCs on Treg cell expansion

Shi et al., 2019

J Cell Physiol. 2019 Feb;234(2):1618-1629.

[5] mTOR Inhibition Attenuates Dextran Sulfate Sodium-Induced Colitis by Suppressing T Cell Proliferation and Balancing TH1/TH17/Treg Profile

Hu et al., 2016

PLoS One. 2016 Apr 29;11(4):e0154564.

[6] Increased insulin resistance and beta cell activity in patients with Crohn's disease

Bregenzer et al., 2006

Inflamm Bowel Dis. 2006 Jan;12(1):53-6.

[7] Increased pulse wave velocity and relationship with inflammation, insulin, and insulin resistance in inflammatory bowel disease

Korkmaz et al., 2014

Eur J Gastroenterol Hepatol. 2014 Jul;26(7):725-32.

[8] Prolonged QT dispersion in inflammatory bowel disease

Yorulmaz et al., 2013

World J Gastroenterol. 2013 Jan 7;19(1):65-71.

[9] Evaluating the triglyceride-glucose index as a biomarker for inflammatory bowel disease risk: insights from a UK Biobank prospective study

Zhang et al., 2025

Front Immunol. 2025 Aug 27:16:1548444.

[10] Activation of PI3K/Akt/mTOR signaling pathway triggered by PTEN downregulation in the pathogenesis of Crohn's disease

Long et al., 2013

J Dig Dis. 2013 Dec;14(12):662-9.

[11] The mTOR kinase differentially regulates effector and regulatory T cell lineage commitment

Delgoffe et al., 2009

Immunity. 2009 Jun 19;30(6):832-44.

[12] Expanding human T regulatory cells with the mTOR-inhibitor rapamycin

Battaglia et al., 2012

Methods Mol Biol. 2012:821:279-93.

[13] The colonic epithelium plays an active role in promoting colitis by shaping the tissue cytokine profile

Lyons et al., 2018

PLoS Biol. 2018 Mar 29;16(3):e2002417.

[14] Targeting Mammalian Target of Rapamycin: Prospects for the Treatment of Inflammatory Bowel Diseases

Lashgari et al., 2021

Curr Med Chem. 2021;28(8):1605-1624.

[15] mTOR as a Potential Target for the Treatment of Microbial Infections, Inflammatory Bowel Diseases, and Colorectal Cancer

Afzal et al., 2022

Int J Mol Sci. 2022 Oct 18;23(20):12470.

[16] Therapeutic effect of a new immunosuppressive agent, everolimus, on interleukin-10 gene-deficient mice with colitis

Matsuda et al., 2007

Clin Exp Immunol. 2007 May;148(2):348-59.

[17] Sirolimus ameliorates inflammatory responses by switching the regulatory T/T helper type 17 profile in murine colitis

Yin et al., 2013

Immunology. 2013 Aug;139(4):494-502.

[18] The use of sirolimus (rapamycin) in the management of refractory inflammatory bowel disease in children

Mutalib et al., 2014

J Crohns Colitis. 2014 Dec;8(12):1730-4.

[19] Anti-inflammatory effect of Rhein on ulcerative colitis via inhibiting PI3K/Akt/mTOR signaling pathway and regulating gut microbiota

Dong et al., 2022

Phytother Res. 2022 May;36(5):2081-2094.

[20] Glaucocalyxin A alleviates ulcerative colitis by inhibiting PI3K/AKT/mTOR signaling

Zhou et al., 2025

Sci Rep. 2025 Feb 24;15(1):6556.

[21] Moringin alleviates DSS-induced ulcerative colitis in mice by regulating Nrf2/NF-κB pathway and PI3K/AKT/mTOR pathway

Zhang et al., 2024

Int Immunopharmacol. 2024 Jun 15:134:112241.

[22] Triptolide attenuates LPS-induced activation of RAW 264.7 macrophages by inducing M1-to-M2 repolarization via the mTOR/STAT3 signaling

Zhu et al., 2022

Immunopharmacol Immunotoxicol. 2022 Dec;44(6):894-901.

[23] Targeting Immune Cell Metabolism in the Treatment of Inflammatory Bowel Disease

Bittencourt et al., 2021

Inflamm Bowel Dis. 2021 Oct 18;27(10):1684-1693.

[24] mTOR Promotes an Inflammatory Response through the HIF1 Signaling Pathway in Ulcerative Colitis.

Wang et al. International Immunopharmacology, 2024

vol. 134, 2024, article 112217.

[25] Dioscin Ameliorates Murine Ulcerative Colitis by Regulating Macrophage Polarization.

Wu et al. Pharmacological Research, 2021

vol. 172, 2021, article 105796.

[26] Mechanisms of Astragalus Polysaccharide Alleviated Experimental Colitis Involved mTreg Cells and the mTOR/HIF-1α Pathway.

Liu et al. The Journal of Nutritional Biochemistry, 2025

vol. 145, 2025, article 110010.

[27] Artesunate Alleviated DSS Induced Colitis via Inhibiting M1 Polarization through Directly Targeting INSR/mTORC1/HIF-1α Pathway.

Huang et al. Phytomedicine, 2026

vol. 150, 2026, article 157752.

[28] Wenyang Decoction Ameliorates DSS-Induced Ulcerative Colitis by Regulating Macrophage Polarization and the PI3K/AKT/mTOR/HIF-1α Signaling Pathway.

Li et al. Mediators of Inflammation, 2026

vol. 2026, 2026, article 7737168.

[29] Systematic review with meta-analysis: association of vitamin D status with clinical outcomes in adult patients with inflammatory bowel disease

Gubatan et al., 2019

Aliment Pharmacol Ther. 2019 Dec;50(11-12):1146-1158.

[30] Vitamin D Deficiency is Associated with Increased Disease Activity in Patients with Inflammatory Bowel Disease

Hausmann et al., 2019

J Clin Med. 2019 Aug 27;8(9):1319.

[31] The Association of Vitamin D Status with Disease Activity in a Cohort of Crohn's Disease Patients in Canada

Alrefai et al., 2017

Nutrients. 2017 Oct 12;9(10):1112.

[32] Vitamin D status in relation to Crohn's disease: Meta-analysis of observational studies

Sadeghian et al., 2016

Nutrition. 2016 May;32(5):505-14.

[33] Efficacy of vitamin D in treatment of inflammatory bowel disease: A meta-analysis

Li et al., 2018

Medicine (Baltimore). 2018 Nov;97(46):e12662.

[34] The Role of Vitamin D in Immune System and Inflammatory Bowel Disease

Wu et al., 2022

J Inflamm Res. 2022 May 28;15:3167–3185.

[35] Therapeutic effect of vitamin d supplementation in a pilot study of Crohn's patients

Yang et al., 2013

Clin Transl Gastroenterol. 2013 Apr 18;4(4):e33.

[36] The association between serum vitamin D and inflammatory bowel disease

Zhao et al., 2019

Medicine (Baltimore). 2019 May;98(18):e15233.