
Scientific Book

Stress chronique et régulation du métabolisme

Le stress est une réponse physiologique par laquelle l'organisme fait face à des situations perçues comme exigeantes ou menaçantes. Lorsque cette activation devient persistante, des altérations du système nerveux autonome, de la régulation hormonale et des processus métaboliques et immunitaires peuvent apparaître. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent les différences entre stress aigu et chronique, en explorant les liens entre adaptation biologique, inflammation et santé.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Stress chronique et régulation du métabolisme. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/stress-chronique-et-regulation-du-metabolisme
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.22

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • STRESS CHRONIQUE
  • CORTISOL
  • INSULINORÉSISTANCE
  • REDD1
  • MTORC2
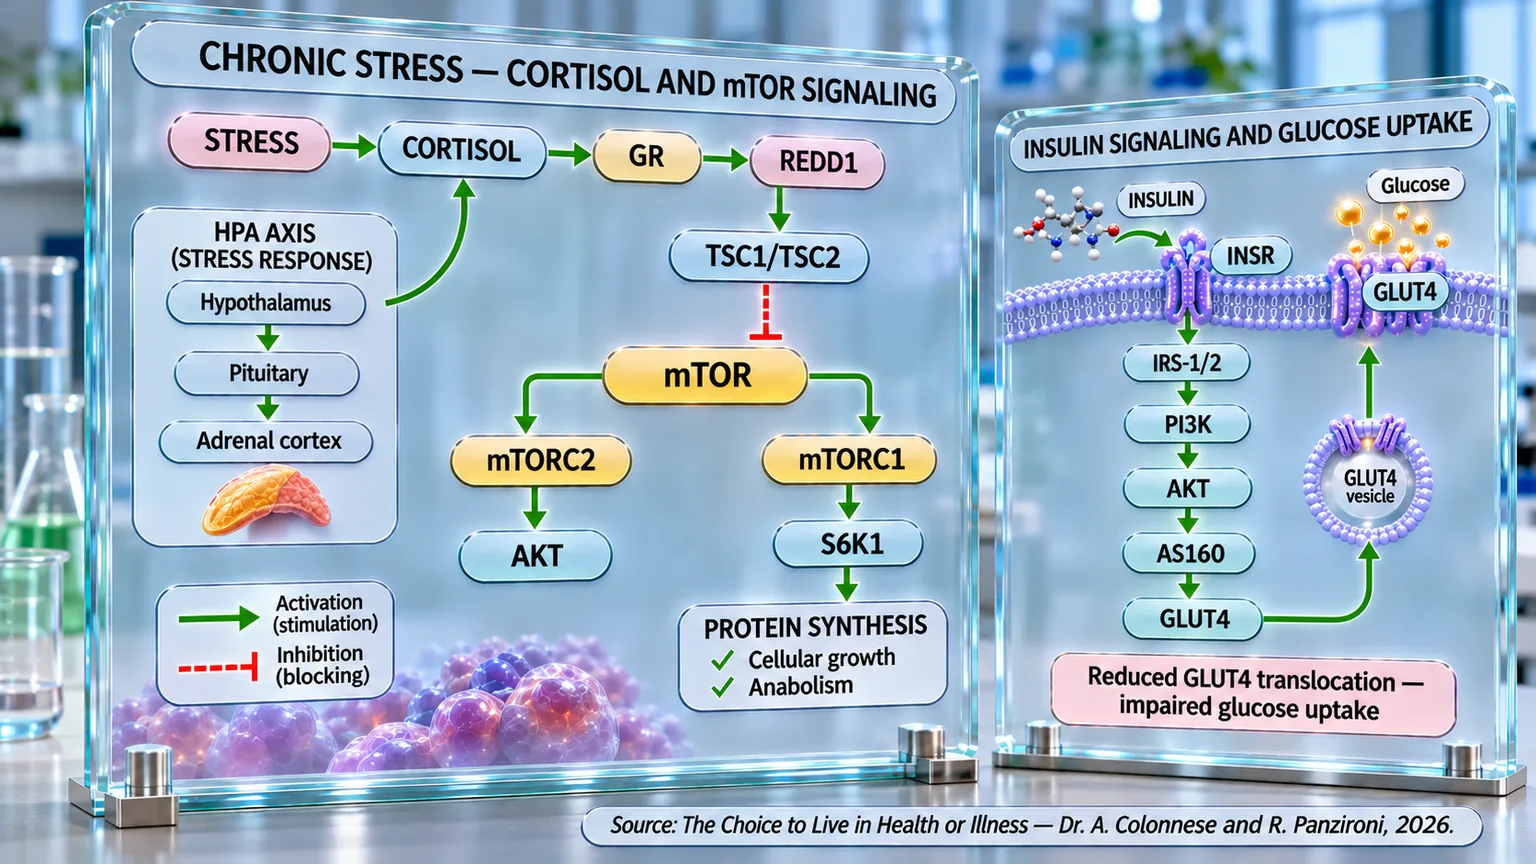
Infographie sur deux panneaux avec l'axe HPA, les réseaux mTOR et le récepteur à l'insuline, les vésicules GLUT4 et les molécules de glucose.
Le schéma relie le stress chronique à l'axe HPA et à la séquence cortisol–GR–REDD1–TSC1/TSC2, qui inhibe mTOR et les ramifications mTORC2–AKT et mTORC1–S6K1. À droite, la voie insulinique INSR–IRS-1/2–PI3K–AKT–AS160–GLUT4 met en évidence la translocation réduite de GLUT4 et l'altération de l'absorption du glucose, au cœur de l'insulinorésistance.

ABSTRACT

Le stress chronique implique une régulation neuroendocrinienne et peut compromettre l'homéostasie glycémique par des modifications de la réponse insulinique. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi approfondissent les liens entre l'axe hypothalamo-hypophyso-surrénalien, le cortisol et la signalisation métabolique. La réponse aiguë au stress mobilise des ressources énergétiques ; sa persistance, en revanche, est associée à des altérations de la réponse au réveil du cortisol (Cortisol Awakening Response), à l'hypertension et à un stress perçu plus élevé, soulignant l'implication systémique de la réponse neuroendocrinienne prolongée.

Le cortisol stimule la production hépatique de glucose et peut en limiter l'utilisation périphérique en interférant avec IRS-1, PI3K/AKT et la translocation de GLUT4. Une sécrétion insulinique accrue peut initialement compenser la sensibilité réduite des tissus, en maintenant des valeurs glycémiques apparemment normales. Des études sur l'exposition aux glucocorticoïdes documentent une diminution rapide de la sensibilité à l'insuline ; des niveaux élevés de cortisol sont par ailleurs associés à l'indice HOMA-IR, au stress oxydatif et à des altérations de la compensation pancréatique, même indépendamment de l'obésité.

Sur le plan moléculaire, les glucocorticoïdes induisent REDD1, qui, par l'intermédiaire de TSC1/TSC2, limite mTORC1, réduisant ainsi la synthèse protéique et les activités anaboliques. Cette modulation peut être adaptative à court terme, mais si elle se prolonge, elle peut contribuer au catabolisme et à l'atrophie musculaire. Les preuves concernant l'inhibition prolongée de mTOR, y compris celles relatives à la rapamycine, indiquent des compromissions possibles de mTORC2 et de l'activation d'AKT, avec des conséquences sur la réponse insulinique. Toutefois, toute réduction de mTORC1 n'implique pas automatiquement un blocage de mTORC2.

AKT favorise la phosphorylation d'AS160 et la mobilisation des vésicules contenant GLUT4 vers la membrane, permettant la captation du glucose, surtout dans le muscle et le tissu adipeux. Des défauts des vésicules GSV et du cytosquelette peuvent entraver ce processus, même avec des signaux initiaux relativement conservés. Dans l'ensemble, le stress persistant peut interagir avec de multiples niveaux de la régulation insulinique. Comprendre ces liens nécessite de distinguer les mécanismes expérimentaux, les associations cliniques et les interprétations physiopathologiques, en évitant d'attribuer l'insulinorésistance à une séquence causale unique et linéaire.

Le stress et le cortisol

Le stress, d'un point de vue biologique, naît comme un mécanisme de survie sophistiqué. C'est le système que le corps utilise pour se préparer à affronter un danger, une menace ou une situation perçue comme exigeante. Dans des conditions normales, ce mécanisme est extrêmement utile : il augmente l'attention, mobilise l'énergie, accélère les réflexes et permet à l'organisme de s'adapter rapidement aux conditions de l'environnement alentour. Le problème survient lorsque le stress cesse d'être un événement temporaire pour devenir une condition chronique. À ce moment-là, le corps continue de se comporter comme s'il était constamment en danger, maintenant actifs des systèmes biologiques qui ne devraient fonctionner que pendant de courtes périodes. C'est comme laisser le moteur d'une voiture constamment à haut régime : au début, la machine répond mieux, mais avec le temps, l'usure, la surchauffe et les dommages progressifs apparaissent.

Le principal chef d'orchestre biologique de la réponse au stress est l'axe hypothalamo-hypophyso-surrénalien, connu sous le nom d'axe HPA. Lorsque le cerveau perçoit un stimulus stressant, l'hypothalamus (zone du cerveau qui coordonne d'importantes fonctions hormonales) envoie des signaux à l'hypophyse (glande qui contrôle, par le biais d'hormones, de nombreuses fonctions de l'organisme), qui à son tour stimule les glandes surrénales (glandes qui produisent des hormones importantes pour la réponse au stress, la pression artérielle et le métabolisme) pour produire du cortisol, la principale hormone du stress. Le cortisol a pour mission d'augmenter rapidement la disponibilité d'énergie, de modifier le métabolisme, d'influencer le système immunitaire et de préparer le corps à la réponse de « lutte ou fuite ». Ces dernières années, le cortisol salivaire est devenu l'un des biomarqueurs les plus étudiés de la réponse au stress, précisément parce qu'il permet d'observer de manière simple et non invasive ce qui se passe à l'intérieur de l'axe HPA (Qin et al., 2025) [1].

L'un des aspects les plus intéressants apparus grâce à la recherche moderne est que le cortisol suit un rythme circadien précis (horloge biologique interne qui organise les fonctions de l'organisme sur 24 heures). Pendant la nuit, les niveaux restent relativement bas, puis commencent à augmenter peu avant le réveil, atteignant un pic supplémentaire dans les 20 à 45 minutes suivant l'ouverture des yeux. Cette réponse est définie comme la Cortisol Awakening Response, ou CAR, et est aujourd'hui considérée comme une sorte de « test naturel » de l'axe HPA (Chida et Steptoe, 2009) [2]. En pratique, le cerveau utilise le réveil pour préparer l'organisme aux exigences de la journée à venir. Lorsqu'une personne vit dans un état de stress constant, cette réponse peut être profondément modifiée.

Les recherches montrent en effet que le stress professionnel, les conflits relationnels, les difficultés économiques et les pressions psychologiques chroniques ont tendance à augmenter la CAR, signalant une condition d'hyperactivation neuroendocrinienne. C'est comme si le cerveau, avant même que la journée ne commence, préparait le corps à affronter une menace continue. Toutefois, dans des conditions d'épuisement chronique, de burn-out ou de trouble de stress post-traumatique, le phénomène peut s'inverser : l'axe HPA semble « s'épuiser » et la CAR a tendance à diminuer (Chida et Steptoe, 2009) [2]. Ce comportement suggère que l'organisme, après une longue phase d'hyperactivation, peut entrer dans une sorte d'état d'adaptation pathologique, dans lequel la réponse endocrinienne perd en efficacité.

Le lien entre stress chronique et augmentation du cortisol a également été observé dans des contextes de vie réelle particulièrement intenses. Une étude longitudinale menée sur des jeunes diplômés en médecine préparant l'examen MIR a montré que des mois de pression psychologique, d'étude prolongée et d'incertitude professionnelle étaient associés à une augmentation progressive du stress perçu et du cortisol salivaire. Les chercheurs ont observé que le cortisol augmentait aussi bien pendant la phase de stress chronique liée aux sept mois de préparation que lors des épisodes de stress aigu représentés par les simulations d'examen et l'examen officiel lui-même. Il est intéressant de noter que la réponse du cortisol se révélait particulièrement sensible au stress anticipatoire : plus l'événement perçu comme menaçant était proche dans le temps, plus la réponse endocrinienne était forte (González-Cabrera et al., 2014) [3].

Ce phénomène aide à comprendre un aspect fondamental du stress moderne : le corps réagit souvent moins au danger réel qu'à son anticipation mentale. Une personne peut vivre une journée entière avec des niveaux élevés de cortisol simplement en imaginant des problèmes futurs, des conflits, des échéances ou des échecs qui ne se sont pas encore produits. En termes évolutifs, le cerveau ne distingue pas parfaitement une menace physique concrète d'une menace psychologique imaginée. Pour le système neuroendocrinien, une discussion professionnelle particulièrement intense peut activer des mécanismes biologiques similaires à ceux qui, il y a des milliers d'années, s'activaient face à un prédateur.

Les conséquences de cette activation chronique ne se limitent pas à la sphère psychologique. De nombreuses preuves démontrent qu'une réponse excessive du cortisol peut contribuer au développement d'altérations cardiovasculaires. Dans une étude prospective issue de la cohorte Whitehall II, les sujets présentant une plus grande réactivité du cortisol aux facteurs de stress mentaux présentaient un risque significativement plus élevé de développer une hypertension artérielle dans les trois années suivantes. Même après correction pour l'âge, le tabagisme, l'IMC, la glycémie et d'autres facteurs cardiovasculaires, la réponse du cortisol restait un prédicteur indépendant de l'hypertension (Hamer & Steptoe, 2012) [4].

D'un point de vue physiologique, ce résultat semble cohérent avec les effets du cortisol sur le système cardiovasculaire. L'hormone favorise l'augmentation du tonus vasculaire, la rétention sodique, l'activation sympathique (réponse de l'organisme qui le prépare à l'action) et des altérations métaboliques qui, avec le temps, peuvent contribuer à l'augmentation persistante de la pression artérielle (Hamer & Steptoe, 2012) [4]. En d'autres termes, le stress chronique ne représente pas seulement une expérience émotionnelle désagréable, mais un véritable facteur biologique capable de modifier progressivement le fonctionnement de l'organisme tout entier.

Ces dernières années, la recherche a également commencé à étudier non seulement les variations aiguës du cortisol, mais aussi l'accumulation chronique de l'hormone dans les tissus biologiques. L'une des approches les plus innovantes concerne le dosage du cortisol dans les ongles : comme ceux-ci poussent lentement en incorporant progressivement des hormones provenant du sang, ils représentent une sorte d'« archive biologique » du stress vécu au cours des mois précédents. Dans une étude longitudinale de six mois, les individus présentant des niveaux de stress perçu persistants et élevés montraient une augmentation progressive du cortisol unguéal au fil du temps (Moriishi et al., 2024) [5].

Cette donnée est particulièrement importante car elle suggère que ce ne sont pas tant les journées stressantes isolées qui créent le problème majeur, mais plutôt la continuité du stress dans le temps. Un épisode isolé de tension peut être géré par le corps sans conséquences significatives ; des mois ou des années d'activation constante, en revanche, semblent produire une véritable empreinte biologique persistante. L'étude montrait également que les événements négatifs objectifs avaient un impact moindre que la perception subjective du stress. Cela signifie que deux personnes peuvent vivre la même situation mais développer des réponses biologiques profondément différentes selon la manière dont le cerveau interprète cette expérience (Moriishi et al., 2024) [5].

Le contexte académique, comme vu précédemment, représente également un puissant modèle de stress chronique. Chez les étudiants en odontologie, l'anticipation des examens était associée à une augmentation significative du cortisol salivaire, confirmant que la pression de performance peut activer intensément l'axe HPA. Toutefois, l'un des aspects les plus intéressants apparus dans cette étude concerne la variabilité individuelle de la réponse au stress. Tous les sujets ne réagissaient pas de la même manière : des traits de tempérament différents semblaient influencer la vulnérabilité psychologique et neuroendocrinienne (Špiljak et al., 2024) [6].

Cela aide à comprendre pourquoi certaines personnes semblent mieux résister au stress que d'autres. L'activation de l'axe HPA ne dépend pas exclusivement de l'intensité du stimulus externe, mais aussi de la structure psychologique individuelle, des expériences passées, de la résilience émotionnelle et des stratégies de coping (comportements et méthodes utilisés pour affronter et gérer le stress) apprises au fil du temps. C'est comme si chaque individu possédait un « seuil biologique » de réponse au stress différent.

Heureusement, les preuves scientifiques montrent également que l'axe HPA n'est pas un système rigide et immuable. Diverses interventions psychologiques semblent capables de moduler positivement le cortisol. Une grande méta-analyse ayant analysé 58 études randomisées contrôlées a démontré que la pleine conscience (une pratique qui consiste à porter intentionnellement son attention sur le moment présent), la méditation et les techniques de relaxation produisent des améliorations significatives dans la régulation du cortisol chez les adultes en bonne santé. Les effets se révélaient particulièrement évidents sur la réponse du cortisol au réveil, suggérant une normalisation de l'activité neuroendocrinienne dès les premières heures de la journée (Rogerson et al., 2024) [7].

La relaxation musculaire progressive a également montré des effets significatifs. Chez les étudiants en odontologie soumis à cette technique, les niveaux de cortisol diminuaient de manière significative lors des mesures ultérieures (Špiljak et al., 2024) [6]. D'un point de vue physiologique, ces approches semblent favoriser l'activation du système parasympathique, le système « frein » de l'organisme, capable de contrer l'hyperactivation sympathique induite par le stress chronique.

Un élément central apparu dans la littérature, comme anticipé précédemment, est l'importance croissante du cortisol salivaire en tant qu'outil de diagnostic et de suivi. Grâce à la possibilité de recueillir des échantillons de manière simple et non invasive, le cortisol salivaire est aujourd'hui utilisé dans de nombreux domaines cliniques : santé mentale, médecine du travail, endocrinologie, médecine du sport et recherche cardiovasculaire (Qin et al., 2025) [1]. Les technologies modernes permettent également le développement de systèmes point-of-care (outils permettant d'effectuer des tests diagnostiques directement auprès du patient) de plus en plus rapides et économiques.

Ce progrès technologique ouvre des perspectives extrêmement intéressantes. À l'avenir, il pourrait devenir possible de surveiller le stress chronique presque en temps réel, en intégrant des mesures du cortisol avec des dispositifs portables capables d'évaluer la fréquence cardiaque, le sommeil, l'activité sympathique et d'autres biomarqueurs physiologiques (Ahmed et al., 2024) [8]. La compréhension du stress pourrait donc évoluer d'un concept purement psychologique vers un paramètre biologique mesurable et monitorable dans le temps.

Dans l'ensemble, les preuves scientifiques modernes montrent clairement que le stress chronique n'est pas simplement une sensation subjective, mais une condition biologique capable de modifier profondément le fonctionnement neuroendocrinien, cardiovasculaire, immunitaire et métabolique de l'organisme. Le cortisol représente l'un des principaux médiateurs de cette transformation. Dans des conditions aiguës, il aide le corps à s'adapter et à survivre ; cependant, lorsque l'activation de l'axe HPA devient persistante, le mécanisme même qui protégeait initialement l'organisme peut lentement se transformer en l'un des principaux facteurs de risque pour la santé moderne.

Le cortisol et l'insulinorésistance

Après avoir compris comment le stress chronique est capable d'altérer profondément l'activité de l'axe hypothalamo-hypophyso-surrénalien, l'étape suivante consiste à comprendre comment cette hyperactivation neuroendocrinienne peut se transformer progressivement en insulinorésistance. En physiologie, le cortisol est une hormone essentielle à la survie : lors d'une situation de danger, sa mission est de garantir au cerveau et aux muscles une disponibilité rapide d'énergie. Pour ce faire, il augmente la production hépatique de glucose, réduit la consommation périphérique de sucres et mobilise les graisses et les protéines comme sources d'énergie alternatives. À court terme, ce mécanisme est avantageux ; le problème survient lorsque le cortisol reste élevé pendant des semaines, des mois ou des années. À ce moment-là, le corps continue de se comporter comme s'il était constamment sous menace, maintenant actifs des processus métaboliques qui finissent lentement par compromettre la sensibilité à l'insuline.

L'un des premiers effets du cortisol chronique concerne précisément le foie. Les glucocorticoïdes stimulent la néoglucogenèse hépatique, c'est-à-dire la production de glucose à partir d'acides aminés et d'autres substrats énergétiques. Parallèlement, ils réduisent l'utilisation périphérique du glucose par les muscles et interfèrent avec le signal insulinique normal. Au niveau cellulaire, le cortisol réduit la translocation du transporteur GLUT-4, altère la phosphorylation (processus d'activation) d'IRS-1 et compromet la voie PI3K/AKT, l'un des principaux systèmes intracellulaires par lesquels l'insuline exerce ses effets métaboliques (Blaslov et al., 2018) [9]. C'est comme si l'insuline continuait de frapper à la porte de la cellule, mais que le signal était progressivement ignoré.

Cette altération peut initialement rester invisible lors des examens standards. Le pancréas, en effet, tente de compenser en produisant des quantités toujours plus importantes d'insuline. Dans une première phase, le corps parvient encore à maintenir des valeurs glycémiques relativement normales grâce à l'hyperinsulinémie compensatoire. Cependant, derrière cette apparente normalité métabolique, le système travaille déjà en surcharge. Une étude expérimentale menée sur des femmes en bonne santé traitées par dexaméthasone (un médicament similaire au cortisol qui réduit l'inflammation) a clairement montré ce mécanisme : après quelques jours d'exposition aux glucocorticoïdes, la sensibilité à l'insuline diminuait drastiquement, tandis que la sécrétion insulinique augmentait de manière compensatoire. Bien que le pancréas parvienne temporairement à maintenir une utilisation périphérique normale du glucose, le foie continuait de produire du glucose en excès, signalant une insulinorésistance hépatique persistante (Nicod et al., 2003) [10].

Cette donnée est particulièrement importante car elle suggère que le foie pourrait être l'un des premiers organes à perdre sa sensibilité à l'insuline lors de l'hyperactivation chronique de l'axe HPA. Même en présence de niveaux élevés d'insuline, la production hépatique de glucose n'est pas correctement supprimée. En pratique, le corps continue de « fabriquer du sucre » même lorsqu'il n'en a pas besoin. À long terme, ce mécanisme contribue à l'hyperinsulinémie chronique, à l'augmentation de la glycémie et à l'épuisement compensatoire progressif des cellules β pancréatiques.

Ces dernières années, plusieurs recherches ont démontré que ces phénomènes peuvent apparaître même chez des sujets apparemment sains et de poids normal. Une étude menée à Alger a observé que des individus ayant des niveaux de cortisol matinal situés dans la fourchette haute de la normale présentaient des valeurs significativement plus élevées de l'indice HOMA-IR, l'un des principaux indicateurs d'insulinorésistance. Les sujets ayant le cortisol le plus élevé présentaient également une obésité abdominale plus marquée, de l'insomnie, une sédentarité et un profil métabolique général moins bon (Ould Bessi et al., 2025) [11]. Cela suggère qu'il n'est pas nécessaire d'atteindre des niveaux pathologiques extrêmes de cortisol, comme dans le syndrome de Cushing (une condition causée par une exposition prolongée de l'organisme à des niveaux excessifs de cortisol), pour observer des altérations métaboliques significatives. Même une hyperactivation chronique modérée mais persistante de l'axe HPA peut contribuer graduellement à la perte de sensibilité à l'insuline.

Un aspect particulièrement intéressant concerne le fait que l'insulinorésistance n'est pas exclusivement une maladie liée à l'obésité. Pendant de nombreuses années, on a pensé que le principal moteur du dysfonctionnement insulinique était l'excès de tissu adipeux viscéral ; bien que l'obésité représente certainement l'un des facteurs les plus importants, nous savons aujourd'hui que des individus minces peuvent également développer une insulinorésistance significative. Selon l'hypothèse proposée par Blaslov et ses collaborateurs, chez ces sujets, le principal déclencheur pathologique pourrait être neuroendocrinien plutôt qu'adipocentrique. Le stress chronique, par l'hyperactivation de l'axe HPA et l'augmentation persistante des hormones contre-régulatrices de l'insuline, pourrait donc représenter l'un des principaux facteurs métaboliques cachés chez les sujets de poids normal (Blaslov et al., 2018) [9].

Le stress chronique semble également exercer des effets profonds sur les cellules β pancréatiques, c'est-à-dire les cellules responsables de la production d'insuline. Chez des jeunes latino-américains en surpoids, des niveaux plus élevés de cortisol étaient associés non seulement à une réduction de la sensibilité à l'insuline, mais aussi à une moindre capacité compensatoire du pancréas. En particulier, le cortisol était corrélé négativement avec la réponse insulinique aiguë au glucose et avec l'indice de disposition, un paramètre qui reflète la fonctionnalité compensatoire des cellules β. Cela signifie que le cortisol ne semble pas se limiter à rendre les cellules périphériques moins sensibles à l'insuline, mais pourrait également compromettre progressivement la capacité du pancréas à réagir adéquatement à l'augmentation de la demande en insuline (Adam et al., 2010) [12].

Ce phénomène est extrêmement pertinent dans la progression vers le diabète de type 2. Dans les phases initiales, le pancréas parvient à compenser l'insulinorésistance en augmentant la sécrétion d'insuline. Avec le temps, cependant, la surcharge fonctionnelle chronique peut favoriser la détérioration des cellules β. C'est comme demander continuellement à un moteur de fonctionner au-delà de sa limite : initialement, il parvient à maintenir ses performances, mais à long terme, des défaillances structurelles apparaissent.

Les preuves expérimentales montrent également que le stress chronique n'agit pas seulement sur le métabolisme périphérique, mais peut aussi altérer directement le métabolisme cérébral. Dans des modèles murins (animaux de laboratoire, principalement des souris) de stress chronique imprévisible, l'exposition prolongée aux facteurs stressants augmentait significativement l'indice HOMA-IR et induisait des altérations pathologiques de la signalisation insulinique dans l'hippocampe. En particulier, on observait une phosphorylation inhibitrice accrue d'IRS1 et une activation de la JNK, une kinase impliquée dans l'insulinorésistance neuronale. Parallèlement, les animaux développaient d'importants déficits cognitifs et de mémoire (Rong et al., 2024) [13].

Parallèlement au déséquilibre endocrinien, le stress chronique favorise également une production importante d'espèces réactives de l'oxygène. Le stress oxydatif semble en effet représenter l'un des principaux mécanismes par lesquels le cortisol altère la sensibilité à l'insuline. Chez des agents de police exposés à un stress professionnel élevé, des niveaux plus élevés de cortisol urinaire étaient associés à la fois à des marqueurs de stress oxydatif et à l'augmentation de l'indice HOMA-IR. Les chercheurs ont observé que le stress perçu était corrélé positivement avec un indicateur de peroxydation lipidique (dommages causés aux graisses cellulaires par l'oxydation) et de dommages oxydatifs (Janczura et al., 2020) [14].

Une étude expérimentale sur des souris exposées à un stress environnemental chronique imprévisible a montré de manière extrêmement claire les conséquences systémiques de cette condition. Après des semaines d'exposition au stress, les animaux développaient une hyperglycémie persistante, une augmentation de l'HbA1c, une hausse de l'indice HOMA-IR et une réduction significative des niveaux d'insuline. Parallèlement, on observait une réduction marquée des défenses antioxydantes, des dommages à l'ADN et des altérations dégénératives diffuses dans le pancréas, le foie, les reins et les muscles (Raghav et al., 2019) [15].

Même pendant la grossesse, le cortisol semble influencer profondément l'homéostasie insulinique. Dans une cohorte de plus de 500 femmes péruviennes, des niveaux plus élevés de cortisol dans les cheveux étaient associés à des augmentations significatives de l'insuline à jeun et de l'indice HOMA-IR. Cela suggère que l'hyperactivation chronique de l'axe HPA peut amplifier l'insulinorésistance gestationnelle physiologique, contraignant les cellules β pancréatiques à un effort compensatoire supplémentaire.

Il est intéressant de noter que le cortisol n'était pas directement associé à l'apparition d'un diabète gestationnel avéré. Cette donnée suggère que l'hyperactivation de l'axe HPA peut initialement altérer le métabolisme insulinique sans produire immédiatement une hyperglycémie cliniquement évidente. Une fois de plus, le concept d'une longue phase compensatoire « silencieuse » émerge, durant laquelle le corps parvient temporairement à maintenir l'équilibre glycémique au prix d'une surcharge métabolique croissante (Juvinao-Quintero et al., 2023) [16].

Dans l'ensemble, toutes ces preuves convergent vers un concept central : le stress chronique ne représente pas seulement un phénomène psychologique, mais une condition biologique capable de modifier profondément la régulation insulinique de l'organisme tout entier. Par le biais du cortisol, des catécholamines (substances qui aident l'organisme et le système nerveux à répondre rapidement au stress et aux stimuli), du stress oxydatif, de l'inflammation et des altérations de la signalisation cellulaire, l'hyperactivation chronique de l'axe HPA semble contribuer progressivement à la perte de sensibilité à l'insuline, à la détérioration des cellules β et au dysfonctionnement métabolique systémique. Dans cette optique, l'insulinorésistance n'apparaît plus seulement comme une conséquence de l'excès calorique ou de l'obésité, mais comme le résultat d'une interaction complexe entre le métabolisme, le cerveau, le système endocrinien et l'environnement psychologique.

Le cortisol et l'inhibition de mTOR par l'action de REDD1

Si l'insulinorésistance représente l'une des principales conséquences métaboliques de l'hyperactivation chronique du cortisol, une autre cible fondamentale des glucocorticoïdes est la voie de signalisation mTOR, l'un des plus importants régulateurs de la croissance cellulaire, de la synthèse protéique et de l'anabolisme énergétique. mTOR agit comme une sorte de « centrale métabolique » capable d'intégrer des informations provenant des nutriments, des acides aminés, de l'état énergétique cellulaire, de l'oxygène et des signaux hormonaux. Lorsque les conditions environnementales sont favorables, mTOR favorise la croissance cellulaire, la synthèse protéique et le stockage énergétique. À l'inverse, en présence de stress ou de carence énergétique, son activité est progressivement supprimée afin de réduire la consommation d'ATP (principale source immédiate d'énergie utilisable par la cellule) et de préserver les ressources cellulaires.

Les glucocorticoïdes semblent exploiter précisément ce mécanisme adaptatif. De nombreuses études ont en effet démontré que la dexaméthasone (médicament corticostéroïde synthétique) et la corticostérone (hormone glucocorticoïde naturelle) sont capables de réprimer directement la signalisation mTOR, surtout dans le muscle squelettique. En effet, comme l'ont démontré Wang et ses collaborateurs, ce mécanisme se produisait par l'induction de l'expression de REDD1 dans le muscle squelettique et, par conséquent, le traitement glucocorticoïde réduisait significativement la phosphorylation de deux des principales cibles en aval de mTOR responsables de l'activation de la synthèse protéique. En pratique, le cortisol semblait « éteindre » le programme anabolique cellulaire (Wang et al., 2006) [17].

L'aspect le plus important de l'étude est toutefois apparu lorsque les chercheurs ont réduit au silence REDD1 au moyen d'ARN interférent (un mécanisme cellulaire naturel qui agit comme un « interrupteur » génétique). En l'absence de REDD1, la dexaméthasone perdait une grande partie de sa capacité à inhiber mTOR. Cette donnée a prouvé que REDD1 ne représente pas un simple marqueur du stress glucocorticoïde, mais un médiateur fonctionnel indispensable de l'inhibition de mTOR.

Du point de vue moléculaire, comme nous l'avons vu dans le chapitre 4 consacré à la voie de l'insuline, REDD1 agit par l'intermédiaire du complexe de la sclérose tubéreuse TSC1/TSC2, constitué d'hamartine et de tubérine. Ce complexe fonctionne comme un puissant répresseur d'une enzyme parmi les principaux activateurs directs de mTORC1. Dans des conditions physiologiques, il maintient mTOR actif ; REDD1, en revanche, favorise l'activation du complexe TSC1/TSC2, éteignant ainsi la signalisation anabolique. C'est comme si REDD1 activait un frein d'urgence métabolique capable de ralentir radicalement la croissance cellulaire en présence de stress.

Ce rôle adaptatif de REDD1 ne semble pas se limiter aux glucocorticoïdes pharmacologiques. Même des conditions physiologiques de stress énergétique, comme le jeûne et la privation nutritionnelle, induisent une augmentation marquée de son expression. En 2009, des chercheurs ont démontré qu'à peine 18 heures de privation de nourriture suffisaient à augmenter radicalement REDD1 dans le muscle squelettique du rat. La réalimentation, au contraire, ramenait rapidement REDD1 aux niveaux basaux et réactivait mTOR en moins d'une heure (McGhee et al., 2009) [18].

L'étude a également révélé un aspect extrêmement important : l'induction de REDD1 pendant le jeûne ne dépendait pas principalement de la réduction de l'insuline, mais de l'augmentation des glucocorticoïdes. Les niveaux de corticostérone étaient en effet étroitement corrélés à l'expression de REDD1, tandis que le blocage pharmacologique du récepteur glucocorticoïde abolissait presque complètement l'induction de la protéine. Cela suggère que le cortisol représente l'un des principaux signaux endocriniens par lesquels le corps communique au muscle la nécessité de réduire la consommation énergétique pendant les périodes de carence nutritionnelle.

D'un point de vue évolutif, ce mécanisme possède une logique extrêmement efficace. La synthèse protéique est l'un des processus biologiquement les plus coûteux en termes énergétiques. Dans des conditions de rareté calorique ou de stress chronique, maintenir une activité élevée de mTOR pourrait compromettre rapidement les réserves énergétiques cellulaires. REDD1 semble donc agir comme un « interrupteur métabolique » qui limite temporairement les processus anaboliques pour favoriser la survie.

Cette interprétation a été approfondie par certains chercheurs en 2018. Les auteurs de l'étude ont démontré que REDD1 n'agit pas simplement comme un répresseur de l'anabolisme musculaire, mais comme un véritable régulateur de l'homéostasie énergétique. Les souris dépourvues de REDD1 présentaient en effet un métabolisme hyperactif, avec une augmentation de la consommation d'oxygène et un épuisement plus important des réserves énergétiques pendant le jeûne, l'hypoxie ou l'exercice intense (Britto et al., 2018) [19].

Par l'inhibition de l'axe AKT/mTORC1, REDD1 réduit la synthèse protéique, le stockage du glycogène et la consommation énergétique cellulaire. En d'autres termes, le cortisol, par l'intermédiaire de REDD1, semble transformer temporairement la cellule en un mode « économie d'énergie ».

Ce concept aide à comprendre un paradoxe biologique apparent. Dans des conditions physiologiques de stress énergétique, REDD1 peut s'avérer protecteur car il évite l'effondrement énergétique cellulaire. Cependant, lorsque l'activation glucocorticoïde devient chronique, le même mécanisme peut se transformer progressivement en un puissant moteur catabolique (facteur qui favorise la dégradation des molécules et des réserves de l'organisme). L'inhibition persistante de mTOR réduit en effet la synthèse protéique musculaire, favorise l'atrophie (réduction du volume et de la fonctionnalité d'un tissu), la perte de masse maigre et la détérioration métabolique.

Une étude précédente du même groupe avait déjà démontré ce phénomène de manière extrêmement claire : chez les souris de type « sauvage » traitées à la dexaméthasone, on observait une réduction marquée de la masse musculaire et de la taille des fibres squelettiques, accompagnée d'une forte suppression de la signalisation mTORC1. À l'inverse, les souris dépourvues de REDD1 s'avéraient presque complètement protégées de l'atrophie induite par les glucocorticoïdes (Britto et al., 2014) [20].

L'absence de REDD1 empêchait en effet la réduction de la synthèse protéique et l'inhibition fonctionnelle de mTORC1.

L'inhibition de mTOR par les glucocorticoïdes n'implique pas seulement le métabolisme musculaire, mais aussi la régulation de l'autophagie cellulaire. Dans les lymphocytes traités à la dexaméthasone, l'augmentation de REDD1 induit en effet une activation significative du programme autophagique par la suppression de mTOR. L'autophagie représente un processus catabolique hautement conservé qui permet à la cellule de dégrader des composants intracellulaires endommagés ou inutiles pour récupérer des nutriments et de l'énergie.

Dans ce contexte, REDD1 agit une fois de plus comme un médiateur du stress. Le silençage de REDD1 atténue l'inhibition de mTOR et diminue significativement le flux autophagique. Parallèlement, la mort cellulaire augmente, ce qui suggère que l'autophagie induite par les glucocorticoïdes représente initialement un mécanisme adaptatif de survie (Molitoris et al., 2011) [21].

Cet aspect est particulièrement intéressant car il montre comment le cortisol n'agit pas simplement en « détruisant » les tissus, mais en induisant des programmes biologiques d'adaptation au stress énergétique. À court terme, ces mécanismes peuvent s'avérer avantageux ; le problème émerge lorsque la stimulation devient chronique et persistante.

La relation entre REDD1, stress énergétique et mTOR avait déjà été pressentie par une étude publiée en 2005. Les auteurs ont démontré que REDD1 était fortement induit lors d'une déplétion énergétique. Dans les cellules dépourvues de REDD1, la réponse adaptative au stress métabolique s'avérait profondément compromise, maintenant active la synthèse protéique dans une situation métabolique critique (Sofer et al., 2005) [22].

Dans l'ensemble, toutes ces preuves suggèrent que le cortisol exerce une grande partie de ses effets cataboliques par la modulation de REDD1 et la suppression de la voie mTOR. Dans des conditions aiguës, ce programme biologique représente une stratégie de survie sophistiquée capable de réduire la dépense énergétique et de préserver l'ATP pendant le stress, le jeûne ou l'hypoxie. Cependant, lorsque l'activation de l'axe HPA devient chronique, l'inhibition persistante de mTOR peut contribuer progressivement à l'atrophie musculaire, à la perte de masse maigre, à la réduction de la synthèse protéique, aux altérations métaboliques et à la détérioration fonctionnelle systémique.

Le lien entre mTOR et AKT

Si mTOR représente l'un des principaux régulateurs de l'anabolisme cellulaire, AKT constitue quant à lui le grand coordinateur en amont de ce système. La relation entre AKT et mTOR est si étroite que, dans de nombreux contextes biologiques, les deux voies sont décrites comme un réseau fonctionnel unique. En réalité, comme nous l'avons vu dans le chapitre 4 consacré à la voie de l'insuline, le rapport entre ces protéines est beaucoup plus complexe : AKT active mTOR, mais dans le même temps, mTOR peut réguler AKT par le biais de mécanismes sophistiqués de rétroaction réciproque. Ce dialogue continu permet à la cellule d'intégrer des informations provenant des nutriments, de l'insuline, des facteurs de croissance et de l'état énergétique, modulant ainsi la croissance, la survie, le métabolisme et la synthèse protéique.

AKT, également connue sous le nom de protéine kinase B (PKB), représente l'un des principaux effecteurs intracellulaires de la voie PI3K. Dans des conditions physiologiques, la stimulation par l'insuline ou par les facteurs de croissance active PI3K qui, grâce à un phospholipide (type de graisse formant la structure de base des membranes cellulaires) essentiel à la signalisation cellulaire, sert de plateforme de recrutement pour AKT sur la membrane cellulaire, permettant son activation (Liu et al., 2015) [23].

L'activation complète d'AKT nécessite deux événements distincts de phosphorylation (ajout d'un phosphate pouvant activer, désactiver ou modifier le fonctionnement d'une protéine), mais c'est la seconde étape qui a révolutionné la compréhension biologique de mTOR. Pendant de nombreuses années, mTOR a été considéré presque exclusivement comme un régulateur en aval d'AKT ; nous savons aujourd'hui que l'un de ses complexes, mTORC2, est indispensable à l'activation complète d'AKT lui-même (Kim et al., 2021) [24].

mTOR existe en effet sous deux formes de complexes multiprotéiques distincts : mTORC1, principalement impliqué dans la synthèse protéique et la croissance cellulaire, et mTORC2, impliqué dans la survie cellulaire, l'organisation du cytosquelette et surtout l'activation d'AKT (Jhanwar-Uniyal et al., 2019) [25].

Cette distinction est fondamentale car les deux complexes répondent à des signaux différents et remplissent des fonctions biologiques complémentaires mais non superposables.

L'un des travaux les plus importants pour la compréhension de l'activation de mTORC2 a été publié en 2015. Les auteurs ont démontré qu'un phospholipide produit par PI3K ne se limite pas à recruter AKT, mais active directement mTORC2 par le biais du domaine d'une protéine (Liu et al., 2015) [23].

Le résultat final est la phosphorylation d'AKT : ce mécanisme clarifie le fait que PI3K, AKT et mTORC2 ne sont pas des voies séparées, mais des composants profondément intégrés du même réseau métabolique.

Un aspect encore plus intéressant concerne la localisation spatiale de l'activation d'AKT. Pendant longtemps, on a pensé que l'activation complète de la voie PI3K/AKT se produisait exclusivement sur la membrane plasmique. Cependant, des études plus récentes ont démontré que la pleine maturation du signal nécessite des plateformes intracellulaires spécifiques.

En 2021, des chercheurs ont démontré que les endosomes précoces (organites vésiculaires présents dans le cytoplasme des cellules) représentent de véritables points névralgiques de signalisation, indispensables à la phosphorylation d'AKT par mTORC2 : en effet, l'étude souligne comment les composants de mTORC2 s'accumulent sur les endosomes précoces (Kim et al., 2021) [24].

Tout cela permet l'assemblage correct de mTORC2 et la phosphorylation ultérieure d'AKT. En pratique, les endosomes fonctionnent comme des plateformes dynamiques qui amplifient et stabilisent le signal de la voie PI3K/AKT, favorisant la survie, la croissance et la persistance des cellules. Ce modèle suggère que l'activation d'AKT n'est pas un événement statique, mais un processus spatialement organisé dans différents compartiments cellulaires (Kim et al., 2021) [24].

En pratique, AKT représente le principal interprète intracellulaire du signal insulinique.

Le rôle métabolique de mTORC2 est particulièrement évident dans le foie. En 2012, des chercheurs ont démontré que le complexe mTORC2 hépatique contrôle directement la glycolyse et la lipogenèse par le biais d'AKT (deux processus métaboliques fondamentaux et liés entre eux que l'organisme utilise pour gérer et stocker l'énergie) (Hagiwara et al., 2012) [26]. En l'absence de mTORC2, le foie perd une grande partie de sa capacité à activer les programmes métaboliques induits par l'insuline.

Cela signifie que mTORC2 n'est pas simplement un « activateur accessoire » d'AKT, mais un régulateur essentiel du métabolisme glucidique et lipidique.

Les études de certains chercheurs ont en effet démontré que la rapamycine, si elle est administrée sur une longue période, ne se limite pas à inhiber mTORC1 mais compromet progressivement aussi l'assemblage de mTORC2. La conséquence est une réduction de la phosphorylation d'AKT et une perte progressive de la sensibilité à l'insuline (Sarbassov et al., 2006) [28].

D'autres chercheurs ont confirmé ce phénomène dans les structures cellulaires de souris, montrant que la rapamycine exerce un effet biphasique, c'est-à-dire une amélioration initiale de la sensibilité à l'insuline suivie d'une grave insulinorésistance après une exposition chronique (Ye et al., 2012) [27].

La donnée la plus importante de l'étude était que le silençage d'un composant spécifique de mTORC2 reproduisait presque parfaitement l'insulinorésistance induite par la rapamycine. À l'inverse, le silençage de mTORC1 altérait principalement la fonction mitochondriale sans compromettre significativement la réponse insulinique.

Cela démontre que mTORC1 est principalement impliqué dans l'anabolisme et la biogenèse énergétique, tandis que mTORC2 est fondamental pour le maintien de la sensibilité à l'insuline par le biais d'AKT. En d'autres termes, bloquer chroniquement mTORC2 équivaut à « éteindre » une partie essentielle du signal insulinique.

Cette découverte a profondément modifié la compréhension biologique de la rapamycine et de la voie mTOR. Pendant de nombreuses années, on avait en effet pensé que l'inhibition de mTOR représentait une stratégie universellement bénéfique ; nous savons aujourd'hui que l'inhibition indiscriminée de mTORC2 peut avoir des conséquences métaboliques importantes.

Par exemple, dans le glioblastome (la tumeur cérébrale primaire la plus fréquente et la plus agressive chez l'adulte), l'hyperactivation de la voie PI3K/AKT/mTOR est l'une des principales altérations génétiques qui guident l'origine et la croissance d'une tumeur. Dans ces maladies : PI3K active AKT et mTORC2, AKT favorise la croissance, la survie et le métabolisme tumoral, et mTORC1 soutient la synthèse protéique et la prolifération cellulaire. Les deux complexes mTOR sont donc réciproquement interconnectés : mTORC2 active AKT, AKT active mTORC1 et ce dernier module mTORC2 par rétroaction (Jhanwar-Uniyal et al., 2019) [25].

Dans l'ensemble, la relation entre AKT et mTOR représente l'un des systèmes d'intégration métabolique les plus sophistiqués de tout l'organisme. AKT active les programmes anaboliques cellulaires, tandis que mTOR coordonne la disponibilité énergétique nécessaire pour les soutenir. mTORC2, à son tour, garantit la pleine activation d'AKT, créant un circuit de régulation réciproque qui contrôle la croissance, la survie, le métabolisme glucidique et lipidique, la synthèse protéique et la réponse insulinique.

AKT, AS160, GLUT 4 : de la signalisation insulinique au transport du glucose

Après l’activation d’AKT par la cascade PI3K–mTORC2, le signal insulinique entre dans l’une de ses phases les plus décisives : le contrôle direct de l’entrée du glucose dans la cellule. C’est précisément à ce stade que le métabolisme cesse d’être un concept abstrait pour se traduire par un événement physique concret : le mouvement des GLUT4 (les transporteurs de glucose les plus connus et étudiés) vers la membrane cellulaire. Sans cette étape, le glucose reste dans le sang ; avec elle, en revanche, il peut enfin être absorbé et utilisé par les tissus périphériques.

Le principal système moléculaire responsable de ce processus est aujourd’hui identifié comme l’axe AKT–AS160–GLUT4, considéré comme l’un des réseaux les plus importants de l’homéostasie glucidique globale (maintien de la glycémie dans des valeurs physiologiques). Cet axe représente le point de rencontre entre la signalisation insulinique, le trafic vésiculaire et le métabolisme cellulaire. Lorsque le système fonctionne correctement, l’organisme parvient à maintenir une gestion efficace du glucose ; lorsque le réseau s’altère progressivement, les premiers signes de l’insulinorésistance commencent à apparaître (Sharma et Dey, 2021) [29].

Dans des conditions physiologiques, l’insuline se lie à son récepteur, activant la cascade IRS–PI3K–AKT. Une fois phosphorylée et pleinement active, AKT commence à transmettre le signal métabolique à différents cibles intracellulaires. Parmi celles-ci, l’une des plus importantes est AS160, une protéine qui contrôle directement le trafic des vésicules contenant GLUT4.

Dans des conditions basales, GLUT4 reste presque entièrement séquestré à l’intérieur de la cellule. Plus de 95 % du transporteur se trouve en effet stocké dans des compartiments intracellulaires spécialisés appelés vésicules de stockage de GLUT4 (GLUT4 Storage Vesicles). AS160 fonctionne comme une sorte de frein moléculaire : il maintient inactives des protéines spécifiques responsables de la mobilisation de ces vésicules, empêchant ainsi GLUT4 d’atteindre la membrane plasmique.

Lorsque l’insuline active AKT, cette dernière phosphoryle AS160 ; à ce stade, les vésicules GLUT4 peuvent commencer leur mouvement vers la membrane cellulaire. Il s’agit d’un processus extrêmement dynamique et coordonné, presque comparable à un système logistique intracellulaire sophistiqué : les vésicules sont mobilisées, transportées le long du cytosquelette (structure interne qui soutient, organise et permet les mouvements de la cellule), ancrées près de la membrane et enfin fusionnées avec celle-ci, permettant l’exposition de GLUT4 à la surface cellulaire.

Le résultat final est l’augmentation de l’entrée du glucose dans les tissus périphériques, surtout dans le muscle squelettique et le tissu adipeux, les deux principaux organes responsables de l’élimination du glucose postprandial (Sharma et Dey, 2021) [29].

Les preuves expérimentales ultérieures ont consolidé ce concept. Il a été observé que l’inhibition fonctionnelle d’AKT par des anticorps ou des peptides réduisait radicalement la translocation de GLUT4 induite par l’insuline (Hill et al., 1999) [30]. Parallèlement, certains chercheurs ont démontré que des formes constitutivement actives d’AKT suffisaient à favoriser la translocation de GLUT4 même en l’absence d’insuline. À l’inverse, une forme dominante négative d’AKT compromettait de manière significative la réponse insulinique (Cong et al., 1997) [31].

Ces études ont définitivement clarifié qu’AKT ne représente pas un simple élément accessoire de la signalisation insulinique, mais l’un de ses principaux nœuds centraux. En pratique, sans une activation adéquate d’AKT, le trafic de GLUT4 devient profondément inefficace.

Certains chercheurs ont obtenu des résultats similaires en utilisant une forme constitutivement active d’AKT dans les adipocytes. L’activation persistante de la kinase AKT induisait une translocation marquée de GLUT4, augmentait l’absorption du glucose et stimulait la lipogenèse (Kohn et al., 1996) [32].

L’une des études les plus élégantes sur le rôle d’AKT a été publiée en 2008 : les auteurs ont développé un système expérimental sophistiqué capable d’activer rapidement AKT indépendamment du récepteur insulinique. L’activation de la kinase produisait en quelques minutes la phosphorylation d’AS160, la translocation de GLUT4 et une augmentation significative de l’absorption de glucose (Ng et al., 2008) [33]. En pratique, AKT parvenait à reproduire une grande partie des effets métaboliques de l’insuline.

Dans l’ensemble, l’axe AKT–AS160–GLUT4 représente le véritable cœur opérationnel de la gestion cellulaire du glucose. AKT traduit le signal insulinique en un programme métabolique concret, AS160 régule le trafic des vésicules et GLUT4 permet enfin l’entrée du glucose dans la cellule. Lorsque cette communication intracellulaire s’interrompt progressivement, les principales altérations métaboliques qui caractérisent l’insulinorésistance et le diabète de type 2 commencent à apparaître.

GLUT 4 et insulinorésistance

La dernière étape de ce processus physiopathologique mène inévitablement à GLUT4, le principal transporteur de glucose insulino-dépendant du muscle squelettique et du tissu adipeux. Si l’insuline représente le signal et AKT le système de transmission intracellulaire, GLUT4 constitue le véritable exécuteur final de toute la réponse métabolique. C’est en effet par l’intermédiaire de ce transporteur que le glucose peut réellement pénétrer dans la cellule. Lorsque le système fonctionne correctement, après un repas, l’insuline stimule rapidement la translocation de GLUT4 vers la membrane cellulaire, permettant au glucose d’être retiré du sang et utilisé comme carburant métabolique. En revanche, lorsque GLUT4 ne parvient plus à atteindre correctement la membrane ou perd son efficacité fonctionnelle, l’un des défauts centraux de l’insulinorésistance commence à apparaître.

Pendant de nombreuses années, on a pensé que l’insulinorésistance découlait principalement d’un défaut global de la signalisation insulinique. Aujourd’hui, nous savons que la situation est beaucoup plus complexe. De nombreuses preuves démontrent en effet que, dans bien des cas, la cascade insulinique en amont peut rester relativement conservée, tandis que le véritable défaut émerge lors des phases terminales du trafic intracellulaire de GLUT4 (van Gerwen et al., 2023) [34]. En d’autres termes, le signal insulinique peut encore être partiellement transmis, mais le transporteur ne parvient plus à terminer correctement son trajet vers la membrane plasmique.

Ce concept a été confirmé de manière particulièrement élégante par l’étude de Judge et ses collaborateurs, qui ont développé une technique d’imagerie à haute sensibilité capable d’observer directement la translocation du GLUT4 endogène dans les fibres musculaires adultes sans recourir à des constructions artificielles ou à des protéines surexprimées. En utilisant différents modèles d’insulinorésistance, notamment l’exposition chronique à l’insuline, le traitement au palmitate (acide gras saturé utilisé par l’organisme comme source d’énergie) et l’obésité induite par un régime riche en lipides, les auteurs ont observé une donnée extrêmement intéressante : le trafic de GLUT4 était sélectivement compromis, tandis que d’autres voies insulino-dépendantes restaient relativement préservées (Judge et al., 2025) [35].

Cela signifie que l’insulinorésistance ne représente pas nécessairement un « black-out » complet de la signalisation insulinique, mais peut prendre la forme d’un défaut hautement sélectif du système de transport du glucose. C’est comme si le réseau électrique était encore fonctionnel, mais que le principal portail d’entrée du glucose restait bloqué.

Comme nous l’avons vu dans le paragraphe précédent, les vésicules de stockage de GLUT4, ou GSV, représentent des compartiments hautement spécialisés qui fonctionnent comme de véritables « dépôts stratégiques » de GLUT4. Dans les conditions basales, la majeure partie du transporteur reste séquestrée à l’intérieur de ces vésicules ; lorsque le signal insulinique arrive, les GSV sont rapidement mobilisées vers la membrane cellulaire par l’activation coordonnée d’AKT, d’AS160 et de moteurs moléculaires dépendants du cytosquelette (ensemble de structures cellulaires formant un réseau tridimensionnel de tubules et de filaments) (Drobiova et al., 2025) [36]. Le système rappelle un réseau complexe de transport urbain : les vésicules doivent être correctement assemblées, acheminées, transportées et enfin fusionnées avec précision dans la bonne zone de la membrane cellulaire.

C’est précisément cette extraordinaire complexité qui rend le système vulnérable. Une altération, même minime, du trafic intracellulaire suffit à compromettre toute la capacité d’absorption du glucose. Dans l’insulinorésistance, des défauts dans la formation des GSV, des altérations du tri de GLUT4 et une désorganisation du cytosquelette ont en effet été observés (van Gerwen et al., 2023) [34] (Drobiova et al., 2025) [36].

Le rôle du muscle squelettique apparaît également fondamental. Certains chercheurs ont démontré que l’inactivation sélective de GLUT4 dans le muscle provoque une grave insulinorésistance et une intolérance significative au glucose dès le plus jeune âge. La captation du glucose stimulée par l’insuline était presque totalement abolie, confirmant que le transport du glucose médié par GLUT4 dans le muscle squelettique représente l’un des principaux déterminants de l’homéostasie glycémique systémique (Zisman et al., 2000) [37].

Parallèlement, d’autres chercheurs ont montré que la surexpression adipocytaire de GLUT4 suffisait à inverser l’insulinorésistance systémique, même en présence d’un défaut musculaire persistant de captation du glucose (Carvalho et al., 2005) [38]. Cette étude a profondément modifié la vision classique du métabolisme, démontrant que le tissu adipeux ne représente pas un simple dépôt énergétique, mais un véritable organe endocrinien capable de contrôler la sensibilité à l’insuline de l’organisme entier.

Dans l’ensemble, toutes ces preuves convergent vers un concept central : GLUT4 représente le véritable point terminal opérationnel de l’action de l’insuline. La simple activation de la cascade insulinique ne suffit pas si le transporteur ne parvient pas à être correctement assemblé, mobilisé, fusionné et distribué dans la membrane plasmique. L’insulinorésistance apparaît donc de moins en moins comme un défaut moléculaire unique et de plus en plus comme une désorganisation complexe de toute l’architecture intracellulaire responsable du trafic du glucose.

Conclusions

Dans l'ensemble, les preuves analysées montrent que le stress ne représente pas seulement une expérience psychologique, mais une réponse biologique capable d'impliquer progressivement le système neuroendocrinien, le métabolisme et la signalisation insulinique. Le processus commence par l'axe hypothalamo-hypophyso-surrénalien (HPA) : face à une menace, réelle ou perçue, la production de cortisol augmente, ce qui est nécessaire pour mobiliser l'énergie et soutenir l'adaptation. Lorsque le stress devient chronique, cependant, cette réponse perd son caractère temporaire. Les modifications de la réponse au réveil du cortisol (CAR), l'augmentation du cortisol lors d'un stress prolongé et son association avec l'hypertension et le stress perçu documentent les conséquences systémiques d'une activation neuroendocrinienne persistante.

L'étape suivante mène à la régulation insulinique. Le cortisol augmente la production hépatique de glucose et réduit son utilisation périphérique, en interférant avec IRS-1, PI3K/AKT et la translocation de GLUT4. Initialement, le pancréas peut compenser en augmentant la sécrétion d'insuline et en maintenant une glycémie apparemment normale. Les preuves montrent cependant que l'exposition aux glucocorticoïdes réduit rapidement la sensibilité à l'insuline, tandis que des niveaux plus élevés de cortisol sont associés à l'indice HOMA-IR, au stress oxydatif et à une capacité compensatoire réduite des cellules β. Le stress chronique peut donc contribuer à l'insulinorésistance, même indépendamment de l'obésité.

Le cortisol intervient simultanément sur mTOR par l'intermédiaire de REDD1. Les glucocorticoïdes induisent REDD1 qui, via TSC1/TSC2, réprime mTORC1, réduisant ainsi la synthèse protéique et la consommation énergétique. À court terme, cela représente une adaptation protectrice au stress énergétique ; si elle persiste, elle peut en revanche favoriser le catabolisme, l'atrophie musculaire et la perte de masse maigre. REDD1 apparaît donc comme un lien moléculaire important entre le stress endocrinien et la régulation énergétique cellulaire. L'inactivation de mTOR entraîne alors le blocage de mTORC2 qui, comme nous l'avons vu, est fondamental pour l'activation complète d'AKT ; les preuves concernant la rapamycine montrent en effet que l'inhibition prolongée de mTORC2 réduit AKT, provoquant ainsi une insulinorésistance.

Le processus aboutit enfin au mécanisme opérationnel de l'action insulinique : AKT–AS160–GLUT4. AKT phosphoryle AS160, libérant les vésicules contenant GLUT4 et permettant leur translocation vers la membrane. Le glucose peut ainsi pénétrer principalement dans le muscle squelettique et le tissu adipeux. Les recherches démontrent que l'activation d'AKT est suffisante pour promouvoir AS160, GLUT4 et la captation du glucose, confirmant son rôle central dans la réponse insulinique.

La dernière étape concerne précisément GLUT4. Dans l'insulinorésistance, le défaut peut se situer dans les phases terminales de son trafic intracellulaire, même lorsque qu'une partie de la signalisation insulinique en amont reste conservée. Les altérations des vésicules GSV, du cytosquelette et de la mobilisation de GLUT4 compromettent donc l'entrée du glucose dans la cellule.

Dans l'ensemble, une séquence biologique cohérente émerge ainsi : stress chronique → axe HPA → cortisol → ↑ REDD1 → ↓ mTOR → ↓ mTORC2 → ↓ AKT → ↑ AS160 → ↓ GLUT4 → captation cellulaire du glucose → insulinorésistance. Le stress devient donc un point de départ neuroendocrinien possible capable, lorsqu'il est persistant, de propager ses effets jusqu'aux mécanismes intracellulaires qui régulent l'homéostasie énergétique et la sensibilité à l'insuline.

Références

[1] Research prospect of human salivary cortisol: a bibliometric analysis

Qin et al., 2025

Frontiers in Psychology, 2025, 16:1552821.

[2] Cortisol awakening response and psychosocial factors: a systematic review and meta-analysis

Chida e Steptoe, 2009

Biological Psychology, 2009, 80(3):265-278.

[3] Acute and chronic stress increase salivary cortisol: a study in the real-life setting of a national examination undertaken by medical graduates

González-Cabrera et al., 2014

Stress, 2014, 17(2):149-156.

[4] Cortisol responses to mental stress and incident hypertension in healthy men and women

Hamer e Steptoe, 2012

The Journal of Clinical Endocrinology & Metabolism, 2012, 97(1):E29-E34.

[5] Prolonged perceived stress predicts fingernail cortisol increase: A longitudinal study

Moriishi et al., 2024

Journal of Psychiatric Research, 2024, 179:8-14.

[6] Perceived Stress, Salivary Cortisol, and Temperament Traits among Students of Dental Medicine: A Prospective and Interventional Study

Špiljak et al., 2024

Behavioral Sciences, 2024, 14(4):289.

[7] Effectiveness of stress management interventions to change cortisol levels: a systematic review and meta-analysis

Rogerson et al., 2024

Psychoneuroendocrinology, 2024, 159:106415.

[8] Rapid optical determination of salivary cortisol responses in individuals subjected to physiological and psychological stress

Ahmed et al., 2024

Scientific Reports, 2024, 14:31578.

[9] Possible role of stress-induced hormonal dysbalance in the pathophysiology of insulin resistance in lean individuals

Blaslov et al., 2018

Medical Hypotheses, 2018, 114:8-10.

[10] Metabolic adaptations to dexamethasone-induced insulin resistance in healthy volunteers

Nicod et al., 2003

Obesity Research, 2003, 11(5):625-631.

[11] Association between 8 AM cortisol levels and insulin resistance in healthy individuals from Algiers

Ould Bessi et al., 2025

Obesity Medicine, 2025, 58:100648.

[12] Cortisol is negatively associated with insulin sensitivity in overweight Latino youth

Adam et al., 2010

The Journal of Clinical Endocrinology & Metabolism, 2010, 95(10):4729-4735.

[13] Chronic stress induces insulin resistance and enhances cognitive impairment in AD

Rong et al., 2024

Brain Research Bulletin, 2024, 217:111083.

[14] Potential roles of psychological and oxidative stress in insulin resistance: a cohort-based study

Janczura et al., 2020

Diabetology & Metabolic Syndrome, 2020, 12:58.

[15] Chronic unpredictable environmental stress impair biochemical and physiological homeostasis: Role in diabetes mellitus

Raghav et al., 2019

Diabetes & Metabolic Syndrome: Clinical Research & Reviews, 2019, 13(2):1021-1030.

[16] Maternal hair cortisol concentrations and its association with increased insulin resistance in midpregnancy

Juvinao-Quintero et al., 2023

Annals of Epidemiology, 2023, 81:14-23.e8.

[17] Dexamethasone suppresses mTOR signaling through induction of REDD1 in skeletal muscle

Wang et al., 2006

Journal of Biological Chemistry, 2006, 281(51):39128-39134.

[18] Elevated corticosterone associated with food deprivation increases REDD1 expression in rat skeletal muscle

McGhee et al., 2009

Journal of Nutrition, 2009, 139(5):828-834.

[19] Glucocorticoid-dependent REDD1 expression reduces muscle metabolism to enable adaptation to energetic stress

Britto et al., 2018

BMC Biology, 2018, 16(1):65.

[20] REDD1 deletion prevents dexamethasone-induced skeletal muscle atrophyBritto et al., American Journal of Physiology-Endocrinology and Metabolism, 2014, 307(11):E983-E993

[21] Glucocorticoid-induced REDD1 expression mediates autophagy in lymphocytes

Molitoris et al., 2011

Journal of Biological Chemistry, 2011, 286(34):30181-30189.

[22] Regulation of mTOR and cell growth in response to energy stress by REDD1

Sofer et al., 2005

Molecular and Cellular Biology, 2005, 25(14):5834-5845.

[23] PtdIns(3,4,5)P3-dependent activation of the mTORC2 kinase complex

Liu et al., 2015

Cancer Discovery, 2015, 5(11):1194-1209.

[24] Endosomal mTORC2 Is Required for Phosphoinositide-Dependent AKT Activation in Platelet-Derived Growth Factor-Stimulated Glioma Cells

Kim et al., 2021

Cancers (Basel), 2021, 13(10):2405.

[25] Diverse signaling mechanisms of mTOR complexes: mTORC1 and mTORC2 in forming a formidable relationship.

Jhanwar-Uniyal et al., 2019

Advances in Biological Regulation, 2019, 72:51-62.

[26] Hepatic mTORC2 activates glycolysis and lipogenesis through Akt, glucokinase, and SREBP1c

Hagiwara et al., 2012

Cell Metabolism, 2012, 15(5):725-738.

[27] Rapamycin has a biphasic effect on insulin sensitivity in C2C12 myotubes due to sequential disruption of mTORC1 and mTORC2

Ye et al., 2012

Frontiers in Genetics, 2012, 3:177.

[28] Prolonged rapamycin treatment inhibits mTORC2 assembly and Akt/PKB

Sarbassov et al., 2006

Molecular Cell, 2006, 22(2):159-168.

[29] Akt isoforms-AS160-GLUT4: the defining axis of insulin resistance

Sharma e Dey, 2021

Reviews in Endocrine and Metabolic Disorders, 2021, 22(4):973-986.

[30] A role for protein kinase Bbeta/Akt2 in insulin-stimulated GLUT4 translocation in adipocytes

Hill et al., 1999

Molecular and Cellular Biology, 1999, 19(11):7771-7781.

[31] Physiological role of Akt in insulin-stimulated translocation of GLUT4 in transfected rat adipose cells

Cong et al., 1997

Molecular Endocrinology, 1997, 11(13):1881-1890.

[32] Expression of a constitutively active Akt Ser/Thr kinase in 3T3-L1 adipocytes stimulates glucose uptake and glucose transporter 4 translocation

Kohn et al., 1996

Journal of Biological Chemistry, 1996, 271(49):31372-31378.

[33] Rapid activation of Akt2 is sufficient to stimulate GLUT4 translocation in 3T3-L1 adipocytes

Ng et al., 2008

Cell Metabolism, 2008, 7(4):348-356.

[34] Insulin signalling and GLUT4 trafficking in insulin resistance

van Gerwen et al., 2023

Biochemical Society Transactions, 2023, 51(3):1057-1069.

[35] Analysis of Multiple Insulin Actions in Single Muscle Fibers From Insulin-Resistant Mice Reveals Selective Defect in Endogenous GLUT4 Translocation.

Judge et al., 2025

Diabetes, 2025, 74(7):1121-1134.

[36] GLUT4 Trafficking and Storage Vesicles: Molecular Architecture, Regulatory Networks, and Their Disruption in Insulin Resistance

Drobiova et al., 2025

International Journal of Molecular Sciences, 2025, 26(15):7568.

[37] Targeted disruption of the glucose transporter 4 selectively in muscle causes insulin resistance and glucose intolerance

Zisman et al., 2000

Nature Medicine, 2000, 6(8):924-928.

[38] Adipose-specific overexpression of GLUT4 reverses insulin resistance and diabetes in mice lacking GLUT4 selectively in muscle

Carvalho et al., 2005

American Journal of Physiology-Endocrinology and Metabolism, 2005, 289(4):E551-E561.