
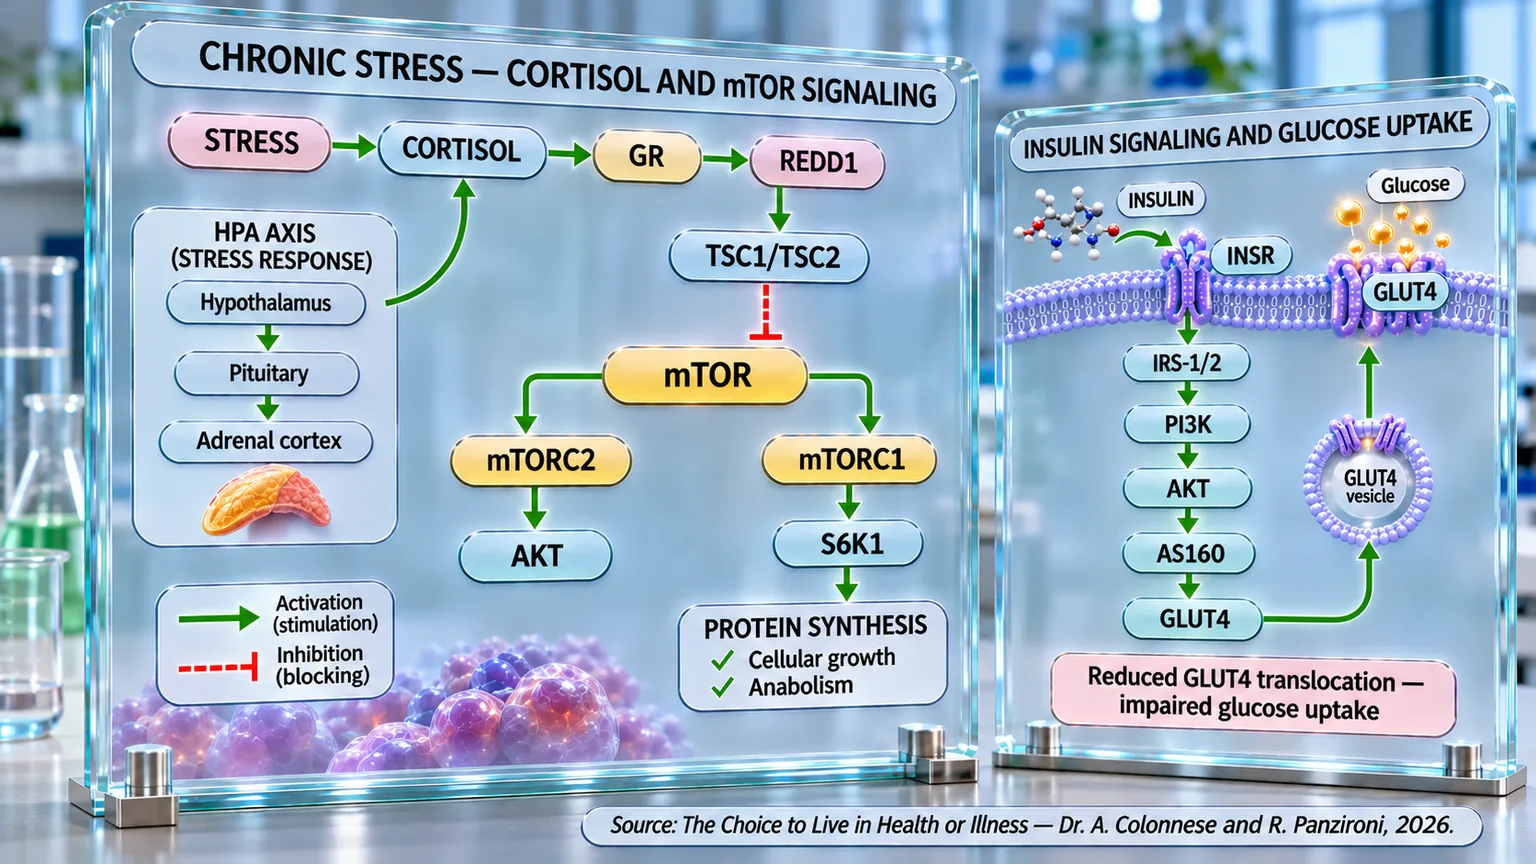
Nachdem wir verstanden haben, wie chronischer Stress die Aktivität der Hypothalamus-Hypophysen-Nebennierenrinden-Achse tiefgreifend verändern kann, ist der nächste Schritt zu verstehen, wie sich diese neuroendokrine Überaktivierung schrittweise in eine Insulinresistenz verwandeln kann. In der Physiologie ist Cortisol ein für das Überleben essentielles Hormon: In einer Gefahrensituation besteht seine Aufgabe darin, dem Gehirn und den Muskeln schnell Energie zur Verfügung zu stellen. Um dies zu erreichen, erhöht es die Glukoseproduktion in der Leber, reduziert den peripheren Zuckerverbrauch und mobilisiert Fette und Proteine als alternative Energiequellen. Kurzfristig ist dieser Mechanismus vorteilhaft; das Problem entsteht, wenn der Cortisolspiegel über Wochen, Monate oder Jahre hinweg erhöht bleibt. In diesem Moment verhält sich der Körper weiterhin so, als stünde er ständig unter Bedrohung, und hält Stoffwechselprozesse aufrecht, die letztlich langsam die Insulinsensitivität beeinträchtigen.
Einer der ersten Effekte von chronisch erhöhtem Cortisol betrifft direkt die Leber. Glukokortikoide stimulieren die hepatische Glukoneogenese, also die Produktion von Glukose aus Aminosäuren und anderen Energiesubstraten. Gleichzeitig reduzieren sie die periphere Glukoseaufnahme durch die Muskeln und stören das normale Insulinsignal. Auf zellulärer Ebene reduziert Cortisol die Translokation des GLUT-4-Transporters, verändert die Phosphorylierung (Aktivierungsprozess) von IRS-1 und beeinträchtigt den PI3K/AKT-Weg, eines der wichtigsten intrazellulären Systeme, über das Insulin seine metabolischen Wirkungen ausübt (Blaslov et al., 2018) [9]. Es ist, als würde das Insulin ständig an die Tür der Zelle klopfen, aber das Signal wird zunehmend ignoriert.
Diese Veränderung kann bei Standarduntersuchungen zunächst unsichtbar bleiben. Die Bauchspeicheldrüse versucht nämlich, dies durch die Produktion immer größerer Mengen an Insulin auszugleichen. In einer ersten Phase gelingt es dem Körper dank der kompensatorischen Hyperinsulinämie noch, relativ normale Blutzuckerwerte aufrechtzuerhalten. Hinter dieser scheinbaren metabolischen Normalität arbeitet das System jedoch bereits unter Überlastung. Eine experimentelle Studie an gesunden Frauen, die mit Dexamethason (einem entzündungshemmenden Medikament, das dem Cortisol ähnelt) behandelt wurden, zeigte diesen Mechanismus deutlich: Nach nur wenigen Tagen der Exposition gegenüber Glukokortikoiden sank die Insulinsensitivität drastisch, während die Insulinsekretion kompensatorisch anstieg. Obwohl die Bauchspeicheldrüse vorübergehend in der Lage war, eine normale periphere Glukoseverwertung aufrechtzuerhalten, produzierte die Leber weiterhin überschüssige Glukose, was auf eine persistierende hepatische Insulinresistenz hindeutete (Nicod et al., 2003) [10].
Diese Erkenntnis ist besonders wichtig, da sie darauf hindeutet, dass die Leber eines der ersten Organe sein könnte, das während der chronischen Überaktivierung der HPA-Achse die Insulinsensitivität verliert. Selbst bei hohen Insulinspiegeln wird die hepatische Glukoseproduktion nicht ausreichend unterdrückt. In der Praxis fährt der Körper fort, „Zucker herzustellen“, auch wenn er ihn nicht benötigen würde. Langfristig trägt dieser Mechanismus zur chronischen Hyperinsulinämie, zum Anstieg des Blutzuckerspiegels und zur fortschreitenden kompensatorischen Erschöpfung der β-Zellen der Bauchspeicheldrüse bei.
In den letzten Jahren haben verschiedene Untersuchungen gezeigt, dass diese Phänomene auch bei scheinbar gesunden und normalgewichtigen Personen auftreten können. Eine in Algier durchgeführte Studie beobachtete, dass Personen mit morgendlichen Cortisolwerten im oberen Bereich des physiologischen Bereichs signifikant höhere Werte des HOMA-IR-Index aufwiesen, einem der wichtigsten Indikatoren für Insulinresistenz. Die Probanden mit höherem Cortisolspiegel zeigten zudem eine stärkere abdominale Adipositas, Schlaflosigkeit, Bewegungsmangel und ein schlechteres allgemeines Stoffwechselprofil (Ould Bessi et al., 2025) [11]. Dies deutet darauf hin, dass es nicht notwendig ist, extreme pathologische Cortisolwerte wie beim Cushing-Syndrom (einem Zustand, der durch eine längere Exposition des Organismus gegenüber übermäßigen Cortisolmengen verursacht wird) zu erreichen, um signifikante Stoffwechselveränderungen zu beobachten. Auch eine moderate, aber anhaltende chronische Überaktivierung der HPA-Achse kann allmählich zum Verlust der Insulinsensitivität beitragen.
Ein besonders interessanter Aspekt ist, dass die Insulinresistenz nicht ausschließlich eine Krankheit der Adipositas ist. Viele Jahre lang dachte man, dass der Haupttreiber der Insulindysfunktion der Überschuss an viszeralem Fettgewebe sei; obwohl Adipositas sicherlich einer der wichtigsten Faktoren ist, wissen wir heute, dass auch schlanke Personen eine signifikante Insulinresistenz entwickeln können. Nach der von Blaslov und Mitarbeitern vorgeschlagenen Hypothese könnte bei diesen Personen der primäre pathologische Auslöser eher neuroendokrin als adipozentrisch sein. Chronischer Stress könnte durch die Überaktivierung der HPA-Achse und den anhaltenden Anstieg der insulin-gegenregulierenden Hormone daher einer der wichtigsten versteckten metabolischen Faktoren bei normalgewichtigen Personen sein (Blaslov et al., 2018) [9].
Chronischer Stress scheint zudem tiefgreifende Auswirkungen auf die β-Zellen der Bauchspeicheldrüse zu haben, also die Zellen, die für die Insulinproduktion verantwortlich sind. Bei übergewichtigen lateinamerikanischen Jugendlichen waren höhere Cortisolspiegel nicht nur mit einer verringerten Insulinsensitivität assoziiert, sondern auch mit einer geringeren kompensatorischen Kapazität der Bauchspeicheldrüse. Insbesondere korrelierte Cortisol negativ mit der akuten Insulinantwort auf Glukose und dem Dispositionsindex, einem Parameter, der die kompensatorische Funktionalität der β-Zellen widerspiegelt. Dies bedeutet, dass Cortisol nicht nur die peripheren Zellen weniger empfindlich für Insulin zu machen scheint, sondern auch die Fähigkeit der Bauchspeicheldrüse, angemessen auf den steigenden Insulinbedarf zu reagieren, schrittweise beeinträchtigen könnte (Adam et al., 2010) [12].
Dieses Phänomen ist für das Fortschreiten in Richtung Typ-2-Diabetes äußerst relevant. In den Anfangsphasen gelingt es der Bauchspeicheldrüse, die Insulinresistenz durch eine erhöhte Insulinsekretion auszugleichen. Mit der Zeit kann die chronische funktionelle Überlastung jedoch die Verschlechterung der β-Zellen begünstigen. Es ist, als würde man einen Motor ständig über seine Leistungsgrenze hinaus beanspruchen: Anfangs gelingt es ihm, die Leistung aufrechtzuerhalten, aber langfristig beginnen die strukturellen Schäden.
Experimentelle Belege zeigen zudem, dass chronischer Stress nicht nur auf den peripheren Stoffwechsel wirkt, sondern auch direkt den zerebralen Stoffwechsel verändern kann. In Mausmodellen (Labortiere, hauptsächlich Mäuse) für unvorhersehbaren chronischen Stress erhöhte die längere Exposition gegenüber Stressfaktoren den HOMA-IR-Index signifikant und induzierte pathologische Veränderungen der Insulinsignalisierung im Hippocampus. Insbesondere wurde eine erhöhte inhibitorische Phosphorylierung von IRS1 und eine Aktivierung von JNK beobachtet, einer Kinase, die an der neuronalen Insulinresistenz beteiligt ist. Parallel dazu entwickelten die Tiere erhebliche kognitive Defizite und Gedächtnisstörungen (Rong et al., 2024) [13].
Parallel zum endokrinen Ungleichgewicht fördert chronischer Stress auch eine erhebliche Produktion von reaktiven Sauerstoffspezies. Oxidativer Stress scheint tatsächlich einer der Hauptmechanismen zu sein, durch die Cortisol die Insulinsensitivität verändert. Bei Polizeibeamten, die hohem beruflichem Stress ausgesetzt waren, waren höhere Cortisolwerte im Urin sowohl mit Markern für oxidativen Stress als auch mit einem Anstieg des HOMA-IR-Index assoziiert. Die Forscher beobachteten, dass der wahrgenommene Stress positiv mit einem Indikator für Lipidperoxidation (Schädigung von Zellfetten durch Oxidation) und oxidativem Schaden korrelierte (Janczura et al., 2020) [14].
Eine experimentelle Studie an Mäusen, die unvorhersehbarem chronischem Umweltstress ausgesetzt waren, zeigte die systemischen Folgen dieses Zustands sehr deutlich. Nach wochenlanger Stressbelastung entwickelten die Tiere eine persistierende Hyperglykämie, einen Anstieg des HbA1c-Wertes, eine Erhöhung des HOMA-IR-Index und eine signifikante Verringerung der Insulinspiegel. Parallel dazu wurde eine deutliche Reduktion der antioxidativen Abwehrkräfte, DNA-Schäden und diffuse degenerative Veränderungen in Bauchspeicheldrüse, Leber, Nieren und Muskeln beobachtet (Raghav et al., 2019) [15].
Auch während der Schwangerschaft scheint Cortisol die Insulin-Homöostase tiefgreifend zu beeinflussen. In einer Kohorte von über 500 peruanischen Frauen waren höhere Cortisolspiegel im Haar mit signifikanten Anstiegen des Nüchterninsulins und des HOMA-IR-Index assoziiert. Dies deutet darauf hin, dass die chronische Überaktivierung der HPA-Achse die physiologische schwangerschaftsbedingte Insulinresistenz verstärken und die β-Zellen der Bauchspeicheldrüse zu einer zusätzlichen kompensatorischen Anstrengung zwingen kann.
Interessanterweise war Cortisol nicht direkt mit dem Auftreten eines manifesten Schwangerschaftsdiabetes assoziiert. Diese Erkenntnis legt nahe, dass die Überaktivierung der HPA-Achse den Insulinstoffwechsel zunächst verändern kann, ohne sofort eine klinisch offensichtliche Hyperglykämie zu verursachen. Wieder einmal zeigt sich das Konzept einer langen „stillen“ Kompensationsphase, in der es dem Körper vorübergehend gelingt, das glykämische Gleichgewicht auf Kosten einer zunehmenden metabolischen Überlastung aufrechtzuerhalten (Juvinao-Quintero et al., 2023) [16].
Insgesamt laufen alle diese Belege auf ein zentrales Konzept hinaus: Chronischer Stress ist nicht nur ein psychologisches Phänomen, sondern ein biologischer Zustand, der die Insulinregulation des gesamten Organismus tiefgreifend verändern kann. Durch Cortisol, Katecholamine (Substanzen, die dem Organismus und dem Nervensystem helfen, schnell auf Stress und Reize zu reagieren), oxidativen Stress, Entzündungen und Veränderungen der zellulären Signalübertragung scheint die chronische Überaktivierung der HPA-Achse schrittweise zum Verlust der Insulinsensitivität, zur Verschlechterung der β-Zellen und zur systemischen Stoffwechselstörung beizutragen. Unter diesem Gesichtspunkt erscheint die Insulinresistenz nicht mehr nur als Folge von Kalorienüberschuss oder Adipositas, sondern als Ergebnis einer komplexen Wechselwirkung zwischen Stoffwechsel, Gehirn, endokrinem System und psychologischem Umfeld.