Scientific Book

Tumeurs et organisation du microenvironnement métabolique

Le développement des tumeurs implique des altérations génétiques, une prolifération cellulaire incontrôlée et des modifications des programmes métaboliques qui régulent la croissance et la survie. Les voies PI3K/AKT/mTOR, HIF-1α et les processus d'angiogenèse représentent des domaines importants de la recherche oncologique, notamment en raison de leurs interactions avec l'environnement tumoral et le système immunitaire. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent ces mécanismes moléculaires et leur pertinence dans la biologie des tumeurs.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Tumeurs et organisation du microenvironnement métabolique. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/tumeurs-et-organisation-du-microenvironnement-metabolique
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.16

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • MÉTABOLISME TUMORAL
  • PI3K/AKT/MTOR
  • HIF-1Α
  • EFFET WARBURG
  • LACTATE
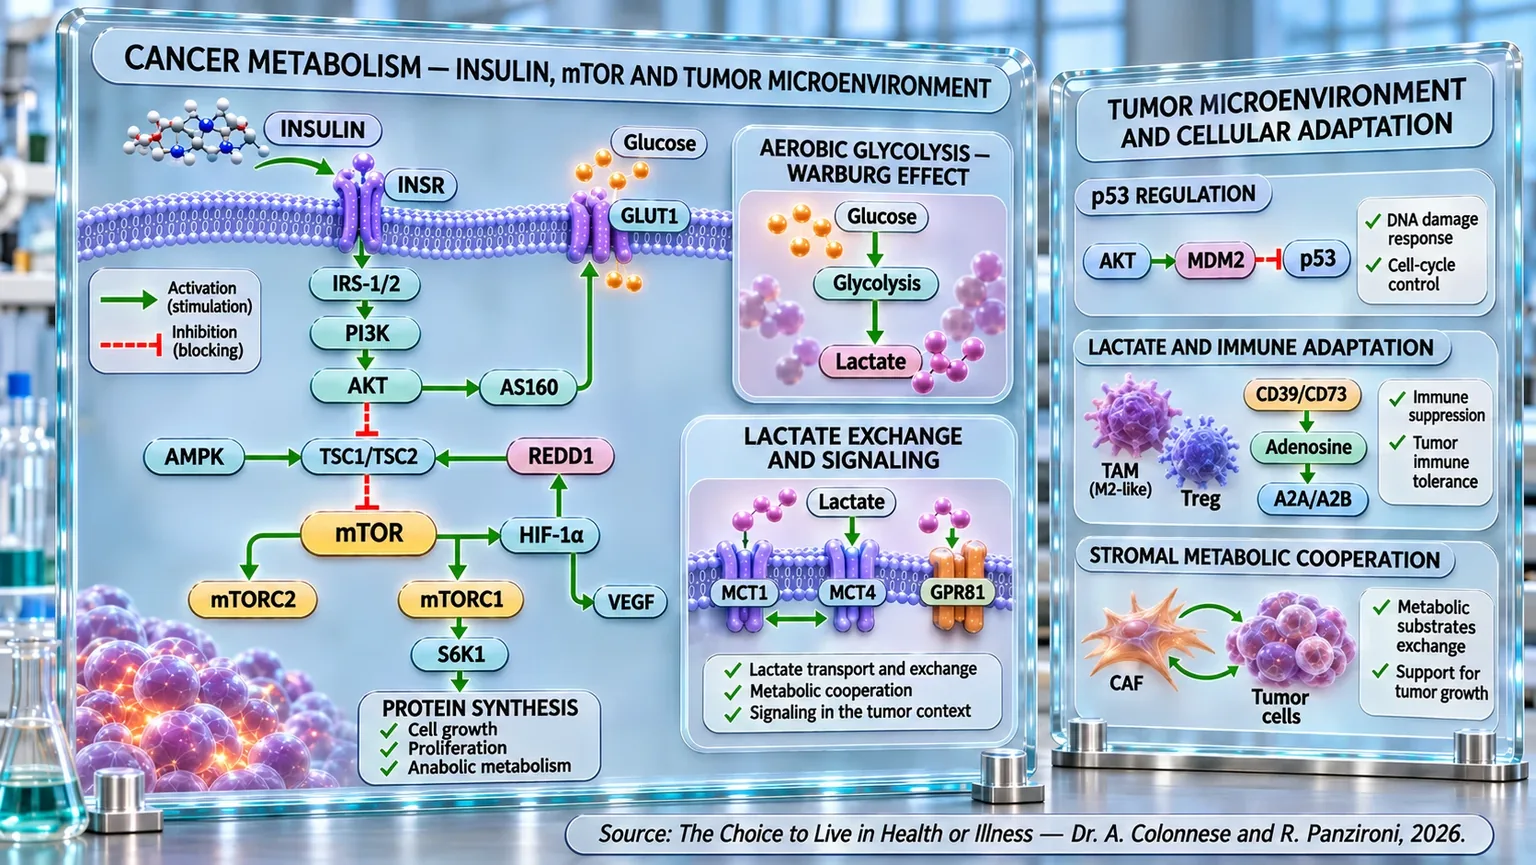
Deux panneaux scientifiques relient la signalisation insulinique, la glycolyse aérobie, le lactate, la régulation de p53, l'adaptation immunitaire et la coopération entre le stroma et la tumeur.
Schéma du métabolisme tumoral : l'insuline active IRS-1/2–PI3K–AKT et mTOR, tandis que GLUT1 alimente la glycolyse aérobie et la production de lactate. HIF-1α, VEGF, les transporteurs MCT1/MCT4, p53, l'adénosine, les cellules immunitaires et les fibroblastes associés à la tumeur illustrent l'adaptation et la coopération dans le microenvironnement néoplasique.

ABSTRACT

La progression tumorale découle de l'interaction entre altérations génétiques, métabolisme, signaux prolifératifs et microenvironnement. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi approfondissent ces processus en examinant la contribution possible de la signalisation insulinique à la croissance néoplasique. Des études épidémiologiques associent l'hyperinsulinémie, l'insulinorésistance et le potentiel insulinémique de l'alimentation à des résultats oncologiques spécifiques, sans pour autant démontrer nécessairement un lien de causalité.

L'activation du récepteur de l'insuline peut impliquer PI3K/AKT/mTOR, régulant ainsi la synthèse protéique, la prolifération et la survie. Dans de nombreuses tumeurs, la glycolyse augmente même en présence d'oxygène, selon l'effet Warburg. mTOR peut soutenir HIF-1α qui, dans des conditions hypoxiques, favorise les adaptations métaboliques et l'expression de GLUT1. Cette reprogrammation fournit les intermédiaires nécessaires à la croissance et relie la consommation de glucose à la coopération métabolique entre les régions tumorales diversement oxygénées. Le lactate produit est échangé via MCT1 et MCT4, peut alimenter différentes cellules et moduler GPR81, les signaux intracellulaires et la lactylation des protéines.

Ces circuits interagissent avec les systèmes de contrôle cellulaire. AKT peut favoriser MDM2, réduisant l'activité de p53, tandis que p53 contrecarre mTOR par le biais d'AMPK et de TSC1/TSC2. Dans le microenvironnement, les fibroblastes associés à la tumeur contribuent aux échanges métaboliques par l'effet Warburg inverse. Le lactate et l'hypoxie peuvent orienter les macrophages vers des phénotypes immunorégulateurs. HIF-1α favorise les processus adénosinergiques médiés par CD39 et CD73 ; l'adénosine, via les récepteurs A2A et A2B, peut atténuer l'immunité antitumorale. Les lymphocytes T régulateurs peuvent s'adapter aux conditions locales et contribuer à la tolérance immunitaire, rendant plus complexe la relation entre métabolisme et défense antitumorale. Les lymphocytes T régulateurs participent à ce contexte, tandis que le VEGF associé à l'hypoxie soutient l'angiogenèse.

Dans l'ensemble, les preuves décrivent la tumeur comme un écosystème dynamique dans lequel la disponibilité énergétique, la prolifération, la coopération stromale et l'évasion immunitaire s'influencent mutuellement. L'intégration de ces mécanismes offre des cibles pour des recherches ultérieures, en distinguant les observations expérimentales des associations épidémiologiques et des applications thérapeutiques cliniquement validées.

Insuline et tumeur

Le cancer n'est pas une maladie unique, mais un ensemble extrêmement hétérogène de pathologies caractérisées par la perte progressive des systèmes normaux qui régulent la croissance, la survie et le comportement des cellules. Pour comprendre l'ampleur du problème, il suffit d'observer les chiffres : en 2022, près de 20 millions de nouveaux cas de cancer et environ 9,7 millions de décès ont été estimés dans le monde. Le risque cumulé de développer une néoplasie avant l'âge de 75 ans a été estimé à environ 20 % de la population mondiale, avec une différence entre les sexes : environ 21,8 % chez les hommes et 18,5 % chez les femmes. La même année, environ 10,3 millions de nouveaux cancers ont été diagnostiqués chez les hommes et 9,7 millions chez les femmes. L'âge représente également l'un des principaux déterminants du risque : le cancer devient progressivement plus fréquent avec l'avancée en âge, en conséquence de l'accumulation au fil du temps d'altérations génétiques, épigénétiques et métaboliques. Dans leur ensemble, ces données décrivent une pathologie qui touche une partie considérable de la population et dont l'apparition dépend de l'interaction de multiples facteurs biologiques et environnementaux (Bray et al., 2024) [1].

Parmi les facteurs métaboliques qui ont attiré une attention croissante au cours des dernières décennies, on trouve l'insuline. Nous sommes habitués à la considérer principalement comme l'hormone qui intervient après un repas pour maintenir la glycémie sous contrôle. Cette représentation est correcte, mais incomplète. L'insuline est également un signal biologique capable de communiquer à la cellule que de l'énergie et des nutriments sont disponibles dans l'environnement et que, lorsque les conditions le permettent, la croissance, la synthèse et la prolifération peuvent être soutenues. C'est précisément cette seconde fonction qui devient particulièrement intéressante lorsque l'exposition à l'insuline n'est plus seulement transitoire, mais reste chroniquement élevée.

L'une des observations les plus importantes provient d'une étude menée sur 9 778 adultes sans diabète et sans diagnostic oncologique préalable. L'hyperinsulinémie, définie par une insuline à jeun égale ou supérieure à 10 μU/mL, était présente chez 30,6 % des participants non obèses. Dans l'ensemble de la population, les sujets hyperinsulinémiques présentaient un risque de mortalité oncologique environ deux fois plus élevé que les sujets sans hyperinsulinémie ; surtout, l'association restait significative même en considérant exclusivement les personnes non obèses, chez qui le risque était augmenté de 89 %. La donnée prend une importance supplémentaire car l'association était observable même en présence d'une glycémie à jeun normale (Tsujimoto et al., 2017) [2].

Cela signifie que la glycémie et l'insuline ne doivent pas nécessairement être considérées comme deux photographies superposables du même phénomène. L'organisme peut réussir pendant longtemps à maintenir une glycémie apparemment normale en augmentant la quantité d'insuline nécessaire pour obtenir ce résultat. C'est un peu comme maintenir constante la vitesse d'une voiture en appuyant progressivement plus fort sur l'accélérateur : en observant seulement la vitesse, le changement pourrait passer inaperçu ; en observant la pression exercée sur la pédale, en revanche, cela deviendrait évident. Une autre grande cohorte, composée de 12 238 individus japonais suivis pendant une médiane de dix ans, a renforcé cette interprétation. Le groupe présentant les valeurs les plus élevées d'insuline à jeun affichait un risque de mortalité oncologique supérieur de 55 % par rapport au groupe ayant les valeurs les plus basses, et l'association persistait même après ajustement pour la glycémie à jeun et l'HbA1c. Chaque augmentation de 1 μU/mL de l'insuline à jeun était associée à une augmentation de 4 % du risque de décès par cancer (Kira et al., 2020) [3].

Les preuves relatives au côlon-rectum montrent que cette association pourrait être présente dès les phases précédant le carcinome proprement dit. Une méta-analyse de 27 études a mis en évidence que des concentrations élevées d'insuline, de peptide C et d'HOMA-IR étaient associées respectivement à des augmentations du risque d'adénome colorectal de 33 %, 44 % et 33 %. L'adénome représente l'une des principales lésions précancéreuses du côlon-rectum et, point important, une grande partie des associations restait significative même après ajustement pour l'adiposité (Yoon et al., 2015) [4]. Une méta-analyse ultérieure comprenant 35 études, 25 566 patients et plus de 5,7 millions de participants a relevé une association entre le risque de carcinome colorectal et tous les principaux indicateurs d'altération du métabolisme glucidique. Une insuline à jeun élevée était associée à une augmentation du risque de 42 %, tandis que l'HOMA-IR montrait l'association la plus forte, avec une augmentation de 47 % (Xu et al., 2016) [5].

La donnée épidémiologique acquiert plus de force lorsqu'elle est associée aux preuves expérimentales. Dans un modèle murin de carcinome prostatique humain, un régime riche en glucides raffinés entraînait des concentrations supérieures d'insuline et d'IGF-1 et une croissance tumorale nettement plus importante : après neuf semaines, le volume moyen des tumeurs atteignait 1 695 mm3 contre 980 mm3 dans le groupe nourri avec un régime pauvre en glucides. De plus, le sérum des animaux les plus hyperinsulinémiques stimulait plus intensément la prolifération des cellules tumorales in vitro (Venkateswaran et al., 2007) [6].

Plus intéressant encore est l'expérience menée sur le pancréas, car elle a permis de séparer au moins en partie l'effet de l'insuline de celui de la glycémie. Chez des souris génétiquement prédisposées au développement de lésions pancréatiques associées à la mutation oncogénique Kras (altération génétique pouvant stimuler en continu la croissance des cellules), une réduction modérée de la production endogène d'insuline, obtenue sans modifier significativement la glycémie chez les femelles analysées, réduisait approximativement de moitié la zone pancréatique occupée par des lésions et des tumeurs : 12,7 % contre 25,4 %. Le dépôt de collagène dans le stroma diminuait également de 41,3 % à 20,1 %. L'étendue des lésions était corrélée à l'insuline à jeun, mais pas à la glycémie (Zhang et al., 2019) [7]. Ces résultats ne démontrent pas que l'insuline suffit, à elle seule, à générer une tumeur ; ils indiquent plutôt que, dans un tissu déjà prédisposé par des altérations oncogéniques, un environnement hyperinsulinémique peut contribuer à créer des conditions plus favorables à la tumorigenèse.

La même relation émerge lorsque l'exposition insulinique est étudiée indirectement à travers l'alimentation et le mode de vie. Chez 78 356 femmes ménopausées suivies pendant plus de vingt ans, le quartile présentant le plus fort potentiel hyperinsulinémique de l'alimentation affichait un risque de carcinome hépatique supérieur de 68 % par rapport au quartile le plus bas (Zhang et al., 2023) [8]. Dans le carcinome endométrial, le tableau est plus complexe : chez 60 441 femmes, les indices basés exclusivement sur l'alimentation ne montraient pas d'association indépendante significative après ajustements, tandis que les modèles globaux de mode de vie caractérisés par un potentiel hyperinsulinémique et insulino-résistant plus élevé étaient associés à des risques respectivement 2,58 et 2,89 fois supérieurs (Habeshian et al., 2025) [9]. Ce résultat invite à ne pas réduire le phénomène à un seul nutriment : le poids corporel, l'activité physique, l'alimentation et l'état métabolique interagissent entre eux.

L'exposition insulinique pourrait également avoir une pertinence après le diagnostic. Chez 1 718 patients atteints d'un carcinome colorectal de stade I-III, un potentiel insulinémique élevé de l'alimentation après le diagnostic était associé à un risque de mortalité spécifique par carcinome colorectal supérieur de 66 %. Les patients qui maintenaient dans le temps une alimentation fortement hyperinsulinémique présentaient en outre un pronostic moins favorable que ceux qui maintenaient un modèle alimentaire à faible potentiel insulinémique (Tabung et al., 2020) [10].

Les données sur l'insuline exogène méritent également l'attention, bien qu'elles nécessitent une prudence particulière dans l'interprétation. Dans une cohorte de 127 031 patients diabétiques, une relation positive a été observée entre la dose d'insuline et l'incidence des néoplasies. Après ajustement pour la dose, l'insuline glargine (une insuline synthétique à longue durée d'action) montrait en outre une association dose-dépendante avec le risque oncologique par rapport à l'insuline humaine, tandis que l'aspart et la lispro (analogues de l'insuline humaine à action rapide) ne montraient pas de différences significatives. S'agissant d'une étude observationnelle, avec un suivi relativement court et d'importants facteurs de confusion potentiels, ces résultats ne permettent cependant pas d'établir que la thérapie insulinique ou la glargine causent le cancer (Hemkens et al., 2009) [11].

Dans leur ensemble, ces preuves dessinent donc un tableau cohérent, mais qui doit être interprété avec précision. L'insuline ne peut pas être définie simplement comme une cause de la tumeur : la carcinogenèse nécessite des altérations génétiques, épigénétiques et microenvironnementales beaucoup plus complexes. Les données suggèrent plutôt que l'hyperinsulinémie chronique peut représenter, dans certains contextes biologiques, un environnement favorable à l'initiation, à la croissance ou à la progression néoplasique. L'insuline peut en effet fournir à la cellule des signaux qui favorisent la prolifération et la survie et peut augmenter la biodisponibilité de l'IGF-1, amplifiant davantage les stimuli mitogènes (Tsujimoto et al., 2017) [2] ; (Kira et al., 2020) [3]. Le point décisif, donc, n'est pas d'imaginer l'insuline comme un interrupteur capable d'allumer seul la tumeur, mais comme l'un des signaux métaboliques qui peuvent modifier le terrain dans lequel une cellule transformée naît, survit et se développe. Pour comprendre comment ce signal peut être traduit à l'intérieur de la cellule tumorale, il faut maintenant suivre son parcours moléculaire et observer ce qui se passe lorsque PI3K, AKT et mTOR sont impliqués.

PI3K/AKT/mTOR et cancer

Comme nous l’avons vu jusqu’ici, l’insuline peut contribuer à créer un environnement biologique favorable à la croissance néoplasique ; l’étape suivante consiste désormais à comprendre ce qui se passe lorsqu’un signal de croissance atteint l’intérieur de la cellule. C’est ici qu’entre en jeu l’un des réseaux de communication les plus importants de la biologie cellulaire : la voie PI3K/AKT/mTOR. Dans des conditions physiologiques, comme nous l’avons vu en détail dans le chapitre 4 dédié, cette cascade fonctionne comme un système de contrôle sophistiqué qui permet à la cellule d’adapter sa croissance, sa prolifération, son métabolisme et sa synthèse protéique à la disponibilité des nutriments et aux signaux provenant de l’environnement. Le problème survient lorsque ce système cesse de répondre correctement à ses mécanismes de régulation habituels et reste durablement actif. En effet, dans les cellules tumorales, des altérations génétiques ou fonctionnelles peuvent transformer une voie physiologique indispensable à la vie cellulaire en un circuit capable de soutenir une croissance incontrôlée, la survie, la motilité et la progression de la maladie (Wu et al., 2022) [12].

Nous pouvons imaginer PI3K, AKT et mTOR comme trois stations situées le long d’une même ligne de transmission. Lorsque PI3K est activée, le signal est progressivement transféré vers AKT, puis vers une série d’effecteurs intracellulaires, parmi lesquels mTOR occupe une position fondamentale. Dans une cellule normale, cette ligne ne reste pas constamment allumée : elle est activée lorsque nécessaire et freinée lorsque le stimulus disparaît. Dans une tumeur, en revanche, l’hyperactivité de PI3K, la perte de fonction de régulateurs négatifs comme PTEN ou des altérations activatrices d’AKT peuvent contribuer à maintenir le circuit opérationnel de manière persistante. Le résultat est que la cellule continue de recevoir des signaux favorables à la croissance et à la survie même lorsque, physiologiquement, elle devrait ralentir ou s’arrêter (Jiang et al., 2024) [13].

mTOR représente l’un des principaux points de convergence de ce système et opère via deux complexes fonctionnellement distincts, mTORC1 et mTORC2. mTORC1 contrôle des processus étroitement liés à la croissance et à la synthèse protéique ; mTORC2, quant à lui, participe à la pleine activation d’AKT, contribuant ainsi au maintien du signal. La relation ne doit donc pas être imaginée simplement comme une rangée de dominos qui tombent les uns après les autres. Elle ressemble davantage à un réseau dans lequel certains éléments situés en aval peuvent contribuer à maintenir actifs ceux qui les précèdent. Cette organisation aide à comprendre pourquoi la dérégulation de cet axe peut devenir particulièrement efficace pour soutenir la cellule tumorale (Ye et al., 2020) [14].

La pertinence clinique de cette hyperactivation apparaît clairement dans le carcinome du nasopharynx. En analysant 119 patients et en les comparant à 30 sujets sains, des chercheurs ont constaté une expression accrue de PI3K, AKT et mTOR dans les tissus tumoraux. Mais la donnée la plus intéressante concernait le comportement de la maladie : des niveaux plus élevés de ces trois protéines étaient associés à des stades tumoraux plus avancés, une atteinte ganglionnaire plus importante, des récidives et des métastases à distance. De plus, PI3K était corrélé positivement à AKT, et AKT à mTOR, montrant dans le tissu humain cette même continuité fonctionnelle prévue par la cascade moléculaire. Les patients caractérisés par une plus forte expression de ces composants présentaient également une survie inférieure et, dans l’analyse multivariée, la surexpression de PI3K, AKT et mTOR apparaissait comme un facteur pronostique indépendant (Yu et al., 2019) [15].

Un tableau similaire a été observé dans le carcinome épidermoïde de la cavité buccale. Dans les tissus tumoraux, la positivité pour PI3K, AKT et mTOR atteignait respectivement 58,8 %, 62,5 % et 51,3 %, alors qu’elle n’était que de 10 %, 15 % et 10 % dans les tissus normaux adjacents. L’activation de la cascade était associée au stade avancé et aux métastases ganglionnaires ; de plus, PI3K et AKT étaient associés à une moindre différenciation tumorale. La position d’AKT était particulièrement significative : la positivité d’AKT restait associée indépendamment à une survie plus courte, avec un hazard ratio (indicateur qui compare le risque d’un événement entre deux groupes au cours du temps) de 2,156 (Gu, 2026) [16].

Ces observations aident à comprendre un concept essentiel : l’activation de PI3K/AKT/mTOR ne semble pas se limiter à faire croître plus rapidement une masse tumorale. Elle peut également contribuer à l’acquisition de caractéristiques permettant aux cellules de devenir plus agressives et de se disséminer. Dans le cancer du poumon, par exemple, cette cascade participe à la régulation de la transition épithélo-mésenchymateuse, ou EMT (transformation des cellules épithéliales en cellules plus mobiles, capables de se déplacer et d’envahir d’autres tissus). Au cours de ce processus, la cellule perd progressivement certaines caractéristiques typiques du tissu épithélial, y compris une partie de ses propriétés adhésives, et acquiert un phénotype plus mobile et invasif. C’est comme si une cellule normalement liée à sa place dans le tissu acquérait progressivement les outils nécessaires pour se détacher, se déplacer et coloniser d’autres environnements. De nombreux régulateurs moléculaires convergent vers la voie PI3K/AKT/mTOR, influençant précisément ce comportement ; son activation persistante a été liée non seulement à la prolifération, mais aussi à l’invasion, aux métastases, à l’angiogenèse et à la résistance thérapeutique (Moghbeli, 2024) [17].

Un exemple expérimental particulièrement intuitif provient du cancer de la thyroïde. La midkine, une protéine de croissance désignée par l’acronyme MDK, est surexprimée dans les cellules tumorales et son expression augmente avec la progression de la maladie. Lorsque les chercheurs ont réduit expérimentalement la MDK, la capacité des cellules tumorales à migrer et à envahir a diminué, parallèlement aux niveaux de PI3K, AKT et mTOR. Mais l’étape la plus intéressante a eu lieu ensuite : en réactivant pharmacologiquement la cascade via l’IGF-1, la migration et l’invasivité ont été rétablies. En résumé, éteindre le signal réduisait le comportement agressif de la cellule, tandis que le rallumer permettait à la cellule de le récupérer (Yuan et al., 2024) [18].

Un principe similaire émerge dans le cancer du sein triple négatif. Dans ces cellules, le microARN (minuscules molécules d’ARN simple brin qui ne produisent pas de protéines) est réduit, tandis que le proto-oncogène MYB (gène normal qui aide les cellules à croître et à se diviser de manière saine) est davantage exprimé. En augmentant expérimentalement le microARN, on observait une réduction de la prolifération, de la migration et de l’invasion ; à l’inverse, son silençage favorisait ces phénomènes. MYB s’est révélé être une cible directe de ce microARN et sa surexpression était capable de réactiver PI3K/AKT/mTOR et de rétablir la prolifération cellulaire. L’expérience montre donc comment différents signaux moléculaires peuvent converger vers la même cascade et l’utiliser comme une sorte de nœud commun pour soutenir le comportement malin (Tang et al., 2025) [19].

Mais une cellule qui prolifère n’a pas seulement besoin de signaux de croissance. Elle doit aussi se procurer de l’énergie et, surtout, du matériel pour construire de nouvelles cellules. C’est pourquoi la voie PI3K/AKT prend une signification encore plus large : elle relie le signal prolifératif à la réorganisation du métabolisme. Les preuves recueillies par certains chercheurs montrent comment AKT peut augmenter l’entrée du glucose dans la cellule par la régulation de GLUT1 et favoriser l’activité d’enzymes glycolytiques. La cellule tumorale n’utilise donc pas PI3K/AKT uniquement comme une commande lui ordonnant de croître : elle utilise le même circuit pour réorganiser ses propres ressources métaboliques en fonction de sa croissance (Fontana et al., 2024) [20].

Le fait que cette voie puisse également être influencée par les cellules entourant la tumeur rend le tableau encore plus complexe. Dans l’ostéosarcome, les fibroblastes associés au cancer se sont révélés capables de modifier le métabolisme des cellules néoplasiques en augmentant l’expression de la phosphosérine aminotransférase 1 (PSAT1), une enzyme impliquée dans la biosynthèse de la sérine. L’augmentation de PSAT1 s’accompagnait de l’activation de l’axe PI3K/mTOR/S6K1 et d’une augmentation de la migration et de la transition épithélo-mésenchymateuse. Le silençage de PSAT1 réduisait ces phénomènes, tandis que l’inhibition de mTOR par la rapamycine limitait à la fois la migration cellulaire et la formation de métastases dans les modèles animaux (Feng et al., 2025) [21]. Cela démontre que PI3K/mTOR peut également représenter l’un des points par lesquels le microenvironnement environnant communique avec la cellule néoplasique et modifie son comportement.

La centralité de cette cascade devient encore plus évidente en observant ce qui se passe lorsqu’elle est bloquée expérimentalement. Dans le cancer du rein, l’inhibiteur dual GNE-477 a réduit la croissance, la vitalité, la prolifération, la migration et l’invasion des cellules tumorales, tout en induisant simultanément l’apoptose. Le composé bloquait la phosphorylation de plusieurs composants de la cascade, y compris AKT, en interférant simultanément avec mTORC1 et mTORC2. Surtout, lorsque les chercheurs ont rétabli artificiellement un AKT constitutivement actif, l’effet antitumoral du composé a été substantiellement annulé. Inversement, l’élimination génétique d’AKT produisait des effets similaires à ceux du médicament (Ye et al., 2020) [14].

Cependant, c’est précisément la structure en réseau de la cascade qui explique pourquoi la bloquer pharmacologiquement est plus difficile qu’il n’y paraît. L’inhibition d’un seul point peut lever certains rétrocontrôles physiologiques et permettre à la cellule de réactiver AKT ou d’utiliser des circuits alternatifs. C’est pourquoi des inhibiteurs capables d’agir simultanément sur PI3K et mTOR ont été développés : l’objectif est de fermer plusieurs voies de secours en même temps et d’obtenir une suppression plus complète du signal. Les données disponibles montrent que ces composés peuvent réduire la prolifération et favoriser l’apoptose, mais la résistance pharmacologique, la toxicité et les différences moléculaires entre les tumeurs continuent d’en limiter l’efficacité clinique (Wu et al., 2022) [12]. Même dans le cancer de la tête et du cou, en effet, les inhibiteurs de PI3K, AKT et mTOR ont produit des résultats hétérogènes, et le blocage d’un seul nœud peut être suivi d’une réactivation compensatoire de la cascade (Jiang et al., 2024) [13].

Dans l’ensemble, ces preuves permettent de voir PI3K/AKT/mTOR non pas comme une simple séquence de protéines, mais comme une véritable infrastructure biologique de la cellule tumorale. Son activation peut relier les signaux extracellulaires, la croissance, la survie, la synthèse protéique, le métabolisme, la migration, l’invasion et la capacité métastatique. Des études menées sur des tumeurs profondément différentes, du carcinome du nasopharynx au cancer buccal, du poumon au sein, de la thyroïde au rein et à l’ostéosarcome, convergent donc vers un même principe : lorsque ce réseau reste durablement actif, la cellule dispose d’un système capable de coordonner bon nombre des fonctions nécessaires à la progression néoplasique.

Mais parmi ces fonctions, il en est une qui mérite d’être suivie séparément. Une cellule qui croît continuellement doit trouver le moyen de soutenir des besoins énergétiques et biosynthétiques exceptionnels, même lorsque l’environnement qui l’entoure devient pauvre en oxygène et en nutriments. C’est précisément à ce stade que mTOR rencontre l’un des plus importants régulateurs de l’adaptation cellulaire, HIF-1α, et que le métabolisme de la cellule tumorale commence à prendre des caractéristiques profondément différentes de celles que nous attendrions dans une cellule normale. Ce sera l’étape nécessaire pour comprendre, dans le paragraphe suivant, le rapport entre mTOR, HIF-1α et l’effet Warburg.

mTOR, HIF-1α et l'effet Warburg

À la lumière de ce qui a été observé, l’activation de la voie PI3K/AKT/mTOR est capable de fournir à la cellule tumorale des signaux continus de croissance et de survie. Mais une cellule qui prolifère rapidement n’a pas seulement besoin de l’ordre de croître : elle doit aussi se procurer de l’énergie et, surtout, une grande quantité de matériaux pour construire de nouvelles membranes, protéines et acides nucléiques. C’est précisément à cette étape que mTOR prend une importance encore plus grande, car il relie le signal prolifératif à la réorganisation du métabolisme cellulaire. L’un des phénomènes les plus caractéristiques de cette transformation est ce que l’on appelle l’effet Warburg, c’est-à-dire la tendance de nombreuses cellules tumorales à augmenter fortement l’utilisation de la glycolyse (processus par lequel les cellules dégradent le glucose pour obtenir de l’énergie) et la production de lactate (une substance produite par les cellules lors du métabolisme du glucose), même lorsque l’oxygène est disponible. Cela ne signifie pas nécessairement que les mitochondries ont cessé de fonctionner : dans de nombreuses tumeurs, glycolyse aérobie et phosphorylation oxydative peuvent coexister. AKT peut en effet augmenter simultanément l’absorption du glucose, le flux glycolytique et, dans certains contextes, la production énergétique mitochondriale, au point d’avoir été proposée comme une possible « kinase de Warburg » (Robey & Hay, 2009) [22].

Pour en comprendre l’avantage, il faut abandonner l’idée que la cellule choisit son métabolisme uniquement sur la base de la quantité maximale d’ATP pouvant être obtenue à partir d’une molécule de glucose. Une cellule tumorale doit se dupliquer rapidement et a donc besoin d’intermédiaires métaboliques utilisables pour synthétiser des nucléotides (petites molécules qui constituent les briques fondamentales de l’ADN et de l’ARN), des lipides et d’autres macromolécules. Une glycolyse très active permet de dévier une partie du carbone du glucose vers ces voies biosynthétiques. C’est comme si une usine, au lieu d’utiliser toute la matière première exclusivement pour produire de l’énergie, en retenait une partie le long de la chaîne de transformation pour construire de nouvelles machines et de nouvelles structures. La cellule néoplasique peut ainsi transformer le métabolisme, passant d’un simple système énergétique à une véritable infrastructure pour la prolifération (Robey & Hay, 2009) [22].

L’un des liens moléculaires les plus importants entre le signal prolifératif et cette transformation métabolique passe par mTOR et HIF-1α. Normalement, HIF-1α est surtout connu comme un composant de la réponse cellulaire à la réduction de l’oxygène. Cependant, dans les cellules caractérisées par une activation oncogénique de mTOR, le programme normalement associé à l’hypoxie peut être soutenu même lorsque l’oxygène est disponible. Dans ce contexte, mTOR favorise l’augmentation de HIF-1α, qui contribue à son tour à l’expression de protéines impliquées dans l’utilisation du glucose et dans la glycolyse. La cellule peut donc se comporter métaboliquement comme si elle devait s’adapter à une carence en oxygène tout en se trouvant dans des conditions normoxiques : une sorte de « pseudohypoxie » générée par la signalisation intracellulaire (Sun et al., 2011) [23].

Certains chercheurs ont démontré ce phénomène en utilisant des cellules dans lesquelles la perte de TSC1, TSC2 ou PTEN (protéine qui fonctionne comme un frein naturel de la voie PI3K/AKT/mTOR) entraînait une forte activation de mTOR. Ces cellules développaient une glycolyse aérobie intense même en présence d’oxygène ; lorsque mTOR était inhibé par la rapamycine, le phénotype glycolytique diminuait significativement. Parallèlement, l’expression de la pyruvate kinase M2, PKM2, augmentait ; il s’agit d’une isoforme associée aux cellules proliférantes et tumorales. Lorsque PKM2 était expérimentalement supprimée, la glycolyse aérobie et la croissance tumorale diminuaient toutes deux. L’effet Warburg apparaissait donc non pas comme un phénomène métabolique isolé, mais comme une conséquence fonctionnelle de l’hyperactivation de la signalisation oncogénique en amont (Sun et al., 2011) [23].

Une démonstration supplémentaire provient du carcinome pancréatique. Dans ces cellules, ARHGAP4 (un gène humain qui produit une protéine enzymatique) est réduit, tandis que PKM2 est davantage exprimé. Lorsque ARHGAP4 était rétabli expérimentalement, la phosphorylation de mTOR, les niveaux de HIF-1α et de PKM2 diminuaient, tout comme l’absorption de glucose et la production de lactate. Au contraire, le silençage d’ARHGAP4 augmentait tous ces paramètres. Surtout, les effets métaboliques produits par la perte d’ARHGAP4 étaient contrecarrés aussi bien par l’inhibition de mTOR avec la rapamycine que par l’inhibition de HIF-1α. L’expérience souligne donc une séquence fonctionnelle dans laquelle l’activation de mTOR soutient HIF-1α, HIF-1α contribue au programme glycolytique et PKM2 représente l’un des effecteurs par lesquels ce programme est concrètement réalisé (Shen et al., 2019) [24].

Le même principe émerge dans le carcinome colorectal. Le long non-coding RNA CRNDE (une molécule d’ARN qui ne produit pas de protéines mais régule l’activité des gènes) s’est révélé capable de soutenir l’effet Warburg par la voie AKT/mTORC1. Son silençage réduisait l’absorption de glucose, la production d’ATP et de lactate ainsi que l’expression de GLUT1, s’accompagnant d’une moindre prolifération, d’une apoptose accrue et d’une plus grande sensibilité au cisplatine (un médicament chimiothérapeutique salvateur à base de platine). Inversement, la surexpression de CRNDE intensifiait le métabolisme glycolytique, mais ces effets étaient abolis par les inhibiteurs d’AKT et de mTOR (Yang et al., 2022) [25]. La conséquence importante est que l’effet Warburg n’apparaît pas simplement comme le résultat de la croissance tumorale : dans ces modèles, il participe activement au maintien de la prolifération et de la survie cellulaire.

Dans le carcinome pancréatique résistant à la gemcitabine (médicament antitumoral qui bloque la réplication de l’ADN et limite la prolifération des cellules tumorales), la surexpression de mTOR produisait en effet une augmentation de la consommation de glucose, de la production de lactate et de l’ATP, ainsi qu’une augmentation de GLUT1 et de PKM2. L’inhibition de mTOR par l’évérolimus (médicament qui inhibe mTORC1, contribuant à réduire la croissance cellulaire) inversait ce programme métabolique et réduisait simultanément la croissance et la migration cellulaire, favorisant l’apoptose ; dans les modèles animaux, cela diminuait également la croissance des tumeurs résistantes à la gemcitabine (Cui et al., 2021) [26]. Même dans le carcinome pulmonaire non à petites cellules, la réduction expérimentale de l’activité PI3K/AKT/mTOR par un traitement avec la 1,25-dihydroxy-vitamine D3 s’accompagnait d’une diminution de GLUT1 et de PKM2 et de la suppression du phénotype glycolytique, observée aussi bien in vitro que dans les modèles expérimentaux in vivo (Yiyan et al., 2022) [27].

Le lien avec HIF-1 a également été observé dans les cellules d’un type de carcinome mammaire triple négatif. Un extrait expérimental de Holothuria scabra réduisait l’activité de l’axe AKT/mTOR/HIF-1, s’accompagnant d’une diminution de la production de lactate et d’une augmentation de l’apoptose. Bien qu’il s’agisse exclusivement d’un modèle cellulaire et non d’une preuve thérapeutique clinique, l’expérience fournit une confirmation supplémentaire du lien fonctionnel entre la signalisation AKT/mTOR, HIF-1 et le maintien de la glycolyse tumorale (Yurasakpong et al., 2021) [28].

D’autres expériences montrent qu’en intervenant également en amont sur le circuit, il est possible de modifier le métabolisme. Dans des cellules tumorales spécifiques, la berbérine (substance végétale qui peut influencer le métabolisme énergétique) réduisait l’activité AKT/mTOR, la disponibilité de GLUT1, l’entrée de glucose et la production d’ATP ; en réactivant expérimentalement AKT, une grande partie de ces effets était atténuée, renforçant l’hypothèse d’un rapport fonctionnel entre la cascade de signalisation et l’utilisation du glucose (Guo et al., 2021) [29]. Dans le carcinome prostatique résistant au docétaxel (un médicament chimiothérapeutique), en revanche, la réduction de PI3K, AKT, mTOR et HIF-1α s’accompagnait d’une diminution de lactate, d’ATP et de PKM2 et d’une augmentation de la pyruvate déshydrogénase, suggérant une inversion partielle de la programmation glycolytique associée à la résistance pharmacologique (Xu et al., 2023) [30].

Une confirmation mécanistique supplémentaire, bien que provenant de cellules non tumorales, montre à quel point signal prolifératif et métabolisme peuvent être étroitement liés. Dans les cellules musculaires lisses de l’artère pulmonaire, le PDGF (un facteur de croissance dérivé des plaquettes) augmente simultanément la prolifération, l’activation de la voie PI3K/AKT/mTOR, HIF-1α et la glycolyse aérobie ; le blocage de la cascade réduit à la fois l’effet Warburg et la prolifération. Ce modèle montre qu’un signal de croissance peut se transformer directement en un programme métabolique destiné à soutenir la multiplication cellulaire (Xiao et al., 2017) [31].

Dans leur ensemble, ces preuves permettent donc d’interpréter l’effet Warburg comme faisant partie d’une stratégie métabolique coordonnée. L’activation d’AKT et de mTOR ne dit pas seulement à la cellule de croître : elle contribue à préparer le métabolisme afin que cette croissance soit matériellement possible. HIF-1α représente l’un des principaux points de liaison entre ces deux mondes, car il traduit le signal provenant de mTOR en un programme capable d’augmenter l’utilisation du glucose et la glycolyse même lorsque l’oxygène est disponible. Comprendre pleinement cette étape nécessite cependant d’observer HIF-1α de plus près : non seulement comme régulateur métabolique, mais comme l’un des principaux systèmes par lesquels la cellule tumorale modifie son propre comportement et s’adapte à un environnement progressivement plus hostile.

HIF-1α dans la tumeur

Dans ce contexte, HIF-1α représente l'un des principaux points de convergence entre les signaux prolifératifs de la cellule tumorale et sa reprogrammation métabolique. Pour en comprendre pleinement la signification, il est toutefois nécessaire d'observer ce qui se passe à l'intérieur d'une tumeur solide à mesure que la masse néoplasique croît. Une population cellulaire qui augmente rapidement de taille nécessite des quantités toujours plus importantes d'oxygène et de nutriments, mais le réseau vasculaire censé l'approvisionner ne parvient pas nécessairement à se développer à la même vitesse. De plus, les vaisseaux tumoraux sont souvent structurellement et fonctionnellement anormaux. Il se forme ainsi des régions dans lesquelles l'apport en oxygène devient insuffisant par rapport aux besoins des cellules. Il est cependant important de clarifier ce que signifie réellement parler d'hypoxie. Les 20-21 % d'oxygène présents dans l'atmosphère, fréquemment utilisés comme condition de « normoxie » dans les expériences cellulaires, ne correspondent pas à l'oxygénation normale de nos tissus. Dans les tissus sains, les concentrations physiologiques, définies plus correctement comme « physioxiques », se situent généralement entre environ 3 et 7,4 %, avec une moyenne autour de 5 %. Dans les tumeurs solides, les valeurs peuvent chuter davantage, approximativement entre 0,3 et 4,2 %, et dans la plupart des néoplasies, des valeurs médianes inférieures à 2 % ont été observées, avec des niveaux particulièrement bas dans certains cancers de la prostate et du pancréas (McKeown, 2014) [32].

Cette carence en oxygène ne représente pas seulement une conséquence passive de la croissance tumorale. À mesure que la maladie progresse, elle devient une véritable pression sélective : les cellules incapables de s'adapter aux conditions les plus difficiles sont pénalisées, tandis que celles qui possèdent ou acquièrent des systèmes capables de tolérer l'hypoxie obtiennent un avantage. Une présence accrue de cellules hypoxiques a d'ailleurs été associée à un pronostic plus sombre, et les régions hypoxiques peuvent favoriser des populations cellulaires dotées de caractéristiques particulièrement résistantes et agressives (McKeown, 2014) [32]. Dans ce scénario, HIF-1α peut être imaginé comme un interrupteur d'urgence qui permet à la cellule de comprendre que l'environnement a changé et de modifier rapidement son comportement.

HIF-1, acronyme de Hypoxia-Inducible Factor 1, est un facteur de transcription constitué de deux composants, HIF-1α et HIF-1β. Le composant décisif dans la réponse à l'oxygène est HIF-1α. Lorsque l'oxygène est suffisamment disponible, des enzymes spécifiques appelées PHD modifient HIF-1α. Cette modification permet de l'orienter vers le système par lequel elle est rapidement dégradée. En d'autres termes, en présence d'oxygène, la cellule produit HIF-1α mais, simultanément, dispose d'un système qui en empêche l'accumulation. Lorsque l'oxygène diminue, l'activité des PHD est en revanche limitée ; HIF-1α échappe à la dégradation normale, se stabilise, s'accumule et atteint le noyau. Ici, il s'associe à HIF-1β pour former le HIF-1 fonctionnel, capable de reconnaître des séquences spécifiques de l'ADN définies comme Hypoxia Response Elements, ou HRE, et de modifier l'expression de nombreux gènes (Basheeruddin et Qausain, 2024) [33].

Ce mécanisme naît comme un système physiologique d'adaptation. Le problème, dans la tumeur, est qu'il est exploité pour survivre dans un environnement qui pourrait autrement entraver la croissance de la masse néoplasique. Une fois stabilisé, HIF-1α coordonne en effet une réponse beaucoup plus large que la simple conservation de l'énergie : il intervient sur le métabolisme, la survie cellulaire, l'angiogenèse (formation de nouveaux vaisseaux sanguins), l'invasivité et la capacité de la cellule à interagir avec le microenvironnement. De plus, son activation ne dépend pas exclusivement de la carence en oxygène. Des signaux oncogéniques et des voies comme PI3K/AKT/mTOR peuvent en augmenter l'expression ou l'activité même lorsque l'oxygène n'est pas drastiquement réduit (Qannita et al., 2024) [34]. Ce lien est particulièrement important car il unit directement ce qui a été décrit dans les paragraphes précédents à la réponse hypoxique : dans la tumeur, HIF-1α peut être soutenu à la fois par les caractéristiques physiques du microenvironnement et par les altérations moléculaires internes à la cellule.

L'une des conséquences les plus profondes de son activation concerne la capacité à réorganiser l'ensemble du métabolisme cellulaire. HIF-1 ne modifie pas seulement le destin du glucose, mais intervient également sur le métabolisme lipidique et aminé ainsi que sur la fonction mitochondriale. En conditions hypoxiques, il limite l'entrée du pyruvate dans le métabolisme oxydatif par l'induction de PDK1 (enzyme qui contribue à activer AKT), modifie le fonctionnement de la chaîne respiratoire, réduit la consommation d'oxygène et contribue à contrôler la production d'espèces réactives de l'oxygène. Il peut également favoriser, par le biais de deux protéines, la mitophagie (un processus biologique au cours duquel la cellule élimine de manière sélective ses mitochondries vieilles, malades ou inutiles) et réduire la biogenèse mitochondriale. La conséquence n'est donc pas simplement l'« extinction » de la mitochondrie, mais sa réorganisation visant à mieux utiliser le peu d'oxygène disponible et à éviter qu'un déséquilibre excessif des espèces réactives de l'oxygène ne compromette la survie cellulaire (Infantino et al., 2021) [35].

Le métabolisme lipidique et celui des acides aminés sont également adaptés aux nouveaux besoins. Les cellules peuvent augmenter l'accumulation de gouttelettes lipidiques, modifier la synthèse et l'utilisation des acides gras et recourir davantage à la glutamine et à la sérine pour soutenir la biosynthèse et le contrôle de l'équilibre redox (Infantino et al., 2021) [35]. HIF-1α doit donc être interprété non pas comme un simple capteur d'oxygène, mais comme un coordinateur capable de redéfinir les priorités métaboliques de la cellule tumorale.

Cette capacité d'adaptation s'étend bien au-delà du métabolisme. HIF-1α favorise des processus impliqués dans la prolifération et la survie, contribue à la transition épithélo-mésenchymateuse et peut augmenter l'expression de molécules qui facilitent le remodelage de la matrice extracellulaire, la migration et l'invasion. De cette manière, l'hypoxie peut se transformer d'un obstacle à la croissance en un stimulus capable de sélectionner des phénotypes plus adaptables et invasifs (Ghosh et al., 2022) [36].

L'environnement hypoxique (pauvre en oxygène) modifie les relations entre les cellules tumorales, les fibroblastes et les cellules immunitaires. Ces changements favorisent la survie et la croissance de la tumeur, réduisant l'efficacité de la réponse immunitaire. L'hypoxie altère également le métabolisme des cellules tumorales, augmente le stress oxydatif et entrave l'apoptose (mort cellulaire programmée). Un rôle central est joué par HIF-1α, qui permet aux cellules de s'adapter à la carence en oxygène et soutient divers processus liés à la progression tumorale. Comprendre ces mécanismes peut favoriser le développement de nouvelles thérapies, notamment des inhibiteurs de la glycolyse et de HIF, des médicaments anti-angiogéniques et des traitements activés par l'hypoxie (Chen et al., 2022) [37].

Un aspect particulièrement important concerne les cellules souches tumorales, petites populations cellulaires capables de s'auto-renouveler et considérées comme pertinentes dans la persistance et la réapparition de la maladie. HIF-1α contribue au maintien de la staminalité et, en conditions hypoxiques, a été associé à l'expansion de populations caractérisées par des marqueurs spécifiques et à l'augmentation de facteurs liés à l'auto-renouvellement. Ce phénomène a été décrit dans divers contextes néoplasiques, notamment le glioblastome, le carcinome mammaire, l'hépatocarcinome, le carcinome pulmonaire, colorectal et de la vessie, ainsi que certaines néoplasies hématologiques (Zhao et al., 2023) [38]. C'est comme si les zones les moins oxygénées de la tumeur pouvaient devenir de véritables niches protectrices dans lesquelles sont favorisées des cellules particulièrement capables de survivre, de régénérer la population tumorale et de résister aux pressions environnementales.

Le rôle de HIF-1α, en effet, ne semble pas limité aux tumeurs solides. Une activité élevée a également été observée dans les leucémies, les lymphomes et le myélome multiple. Dans le lymphome diffus à grandes cellules B, des niveaux élevés de HIF-1α ont été associés à un pronostic plus sombre chez les patients traités par immuno-chimiothérapie ; dans le myélome multiple, HIF-1α a été lié à la production de signaux pro-angiogéniques, à la prolifération, à l'invasion et à la résistance pharmacologique (Zhao et al., 2023) [38]. Le phénomène ne peut donc pas être considéré exclusivement comme le produit des régions peu vascularisées d'une masse solide : HIF-1α est inséré dans des réseaux oncogéniques plus larges qui peuvent soutenir son activité dans différents contextes néoplasiques.

Dans le carcinome mammaire, ce réseau apparaît particulièrement évident. L'activation persistante des HIF est associée à la reprogrammation métabolique, à la capacité invasive, au maintien des cellules souches tumorales et à la chimiorésistance. En particulier, HIF-1α peut augmenter l'expression de transporteurs responsables de l'efflux des médicaments, contribuant à la réduction de leur concentration intracellulaire (Luo et al., 2022) [39]. Cela aide à comprendre pourquoi l'hypoxie ne représente pas seulement un problème métabolique, mais peut influencer concrètement aussi la réponse thérapeutique.

La relation entre HIF-1α et la résistance aux traitements est davantage renforcée par sa capacité à coordonner simultanément le métabolisme, le remodelage de la matrice extracellulaire, l'invasion et la modification du microenvironnement. De plus, les espèces réactives de l'oxygène produites au niveau mitochondrial peuvent contribuer à la stabilisation de HIF-1α, générant des circuits de renforcement à travers lesquels la réponse adaptative tend à se maintenir (Magar et al., 2024) [40]. Il en résulte un système extrêmement dynamique dans lequel l'hypoxie, le métabolisme et la signalisation intracellulaire s'alimentent mutuellement.

HIF-1α assume ainsi le rôle d'un véritable centre de coordination de l'adaptation tumorale. La diminution de l'oxygène, qui pourrait initialement sembler une limite à la croissance, est traduite en un programme biologique qui permet à la cellule de changer de métabolisme, de préserver sa propre survie, de modifier le microenvironnement, d'acquérir des caractéristiques invasives et d'augmenter sa capacité à résister aux thérapies. Il n'est donc pas surprenant que sa surexpression soit fréquemment associée à des phénotypes plus agressifs et à un pronostic défavorable. Mais HIF-1α ne réalise pas directement toutes ces transformations : il le fait en activant des gènes cibles spécifiques. Dans les passages suivants, il sera donc nécessaire de suivre séparément certains des principaux outils par lesquels ce programme est concrètement réalisé, en commençant par l'un des plus importants pour l'approvisionnement énergétique de la cellule tumorale : GLUT1.

HIF-1α, GLUT1 et cancer

Sur la base de ce qui a été décrit, HIF-1α permet à la cellule tumorale de s'adapter à un environnement dans lequel l'oxygène devient progressivement plus difficile à trouver. Mais s'adapter à l'hypoxie ne signifie pas seulement réussir à survivre avec moins d'oxygène : cela signifie également trouver un moyen alternatif de garantir à la cellule un flux de nutriments suffisant pour soutenir la prolifération, la biosynthèse et la survie. Dans ce processus, l'une des cibles les plus importantes de HIF-1α est GLUT1, le transporteur du glucose. Si nous imaginons la membrane cellulaire comme la frontière d'une ville, GLUT1 peut être comparé à l'une des principales portes par lesquelles le glucose parvient à entrer. Augmenter le nombre et l'activité de ces portes signifie permettre à la cellule tumorale d'intercepter une quantité plus importante de glucose provenant de l'environnement environnant et d'alimenter ainsi le métabolisme glycolytique sur lequel de nombreuses néoplasies s'appuient particulièrement. Cette relation entre HIF-1α et GLUT1 représente donc l'un des points par lesquels la réponse à l'hypoxie est transformée en une véritable modification fonctionnelle du métabolisme tumoral.

Une première démonstration particulièrement intuitive de cette relation provient des études qui ont mis en rapport HIF-1α et GLUT1 avec la captation du radiopharmaceutique 18F-FDG utilisé en TEP. Le principe est important également pour comprendre cliniquement ce qui se passe dans la tumeur : le 18F-FDG est un analogue du glucose et sa captation accrue peut donc refléter, au moins en partie, la capacité augmentée des cellules néoplasiques à acquérir du glucose. Dans un modèle expérimental de tumeur pulmonaire chez le lapin, certains chercheurs ont observé que la captation tumorale du radiopharmaceutique était positivement corrélée à la fois avec GLUT1 et avec HIF-1α. De plus, l'expression de GLUT1 s'avérait directement corrélée à celle de HIF-1α, tandis que la captation du traceur augmentait en relation également avec les dimensions de la masse tumorale. Ces résultats permettent de visualiser presque de l'extérieur ce qui se passe à l'intérieur de la cellule : tandis que la tumeur croît et développe des régions hypoxiques, HIF-1α augmente, GLUT1 augmente et la capacité à intercepter le glucose croît parallèlement (Xu et al., 2013) [41].

La force de l'axe HIF-1α/GLUT1 émerge encore plus clairement lorsqu'on l'observe durant la transformation progressive d'un tissu normal en tissu néoplasique. Dans le carcinome cervical, 158 échantillons ont été analysés, comprenant 28 cas d'épithélium cervical normal, 32 néoplasies intraépithéliales cervicales et 98 carcinomes cervicaux invasifs. L'expression de HIF-1α et GLUT1 augmentait progressivement le long de cette séquence, passant du tissu normal à la lésion précancéreuse jusqu'au carcinome invasif. HIF-1α s'avérait associé au degré de différenciation pathologique, au stade clinique, à l'extension des lésions et à l'âge des patientes, tandis que GLUT1 montrait une association significative avec les métastases ganglionnaires. Surtout, une forte corrélation positive émergeait entre HIF-1α et GLUT1 (Cheng et al., 2013) [42].

Lorsque certaines cellules spécifiques de carcinome cervical étaient placées expérimentalement dans des conditions d'hypoxie, le phénomène devenait encore plus évident. La prolifération et l'invasivité augmentaient, l'apoptose diminuait et l'activité glycolytique croissait significativement. Simultanément, l'expression génique et protéique de GLUT1 et de l'hexokinase II (enzyme qui amorce l'utilisation du glucose à l'intérieur des cellules) augmentaient. HIF-1α montrait en revanche un comportement différent : son ARNm n'augmentait pas significativement, tandis que la quantité de protéine augmentait de manière marquée (Cheng et al., 2013) [42].

Ce détail se rattache directement à ce qui a été décrit dans le paragraphe précédent : durant l'hypoxie, HIF-1α peut augmenter non pas parce que la cellule doit nécessairement en produire beaucoup plus d'ARNm, mais parce que la protéine est stabilisée et soustraite aux mécanismes normaux de dégradation. Une fois accumulée, elle peut agir sur le programme transcriptionnel de la cellule et augmenter l'expression des gènes nécessaires à la glycolyse, dont GLUT1. De cette manière, la diminution de l'oxygène est traduite en une augmentation de la capacité à acquérir du glucose.

L'importance fonctionnelle de GLUT1 émerge avec une clarté particulière dans le carcinome hépatocellulaire. Dans ce contexte, l'analyse des tissus tumoraux a montré que 68,2 % des échantillons présentaient une augmentation de l'ARNm de GLUT1 par rapport au tissu hépatique non néoplasique correspondant. L'expression protéique détectable par immunohistochimie était présente dans 13,2 % des tumeurs et était en revanche absente dans les tissus hépatiques non tumoraux. Dans les échantillons positifs, GLUT1 s'avérait associé à un indice prolifératif plus élevé, à des stades tumoraux plus avancés et à une différenciation histologique moindre (Amann et al., 2009) [43]. Le transporteur ne semblait donc pas simplement accompagner la transformation néoplasique, mais caractérisait surtout des cellules dotées d'un comportement biologique plus agressif.

La preuve la plus importante provenait cependant des expériences dans lesquelles GLUT1 était directement réduit au silence. En réduisant son expression par siRNA (courtes molécules d'ARN double brin), la prolifération ainsi que la capacité migratoire des cellules de carcinome hépatocellulaire diminuaient significativement. Parallèlement, l'absorption de glucose et la sécrétion de lactate se réduisaient (Amann et al., 2009) [43]. Ce passage est fondamental : GLUT1 n'apparaît pas seulement comme un indicateur d'une cellule métaboliquement active, mais comme un élément fonctionnel qui contribue au maintien du phénotype tumoral. Si l'on restreint la porte par laquelle le glucose entre, la cellule perd une partie de sa capacité à soutenir à la fois son propre métabolisme et certains comportements associés à la progression néoplasique.

La dépendance fonctionnelle entre HIF-1α et GLUT1 a été davantage mise à l'épreuve dans le carcinome laryngé en utilisant l'ingénierie génétique. Dans des conditions hypoxiques, les cellules tumorales développaient une plus grande radiorésistance, augmentaient la captation de 18F-FDG et montraient simultanément une activation de la voie PI3K/AKT/mTOR et une expression accrue de HIF-1α et GLUT1. Lorsque HIF-1α ou GLUT1 étaient éliminés, la viabilité cellulaire et l'absorption de glucose diminuaient ; lorsqu'ils étaient éliminés simultanément, les effets s'avéraient encore plus marqués (Bao et al., 2022) [44].

Cette étude révèle également quelque chose de particulièrement important pour comprendre la complexité de la signalisation tumorale : le rapport ne semble pas être simplement une ligne unidirectionnelle dans laquelle PI3K/AKT/mTOR active HIF-1α, HIF-1α augmente GLUT1 et le processus s'arrête là. L'activation de PI3K/AKT/mTOR augmentait HIF-1α et GLUT1, mais l'inactivation génique de HIF-1α ou GLUT1 réduisait à son tour l'activité de la cascade PI3K/AKT/mTOR. Les auteurs ont donc proposé l'existence d'un circuit de régulation réciproque, sans pouvoir établir définitivement quel composant occupait la position hiérarchiquement la plus en amont (Bao et al., 2022) [44]. La cellule tumorale apparaît ainsi moins semblable à une chaîne linéaire d'interrupteurs et plus semblable à un réseau de circuits qui se renforcent mutuellement : le signal prolifératif soutient le métabolisme et le métabolisme, à son tour, contribue à maintenir actifs les signaux de survie.

L'importance de l'axe HIF-1α/GLUT1 est davantage soutenue par des expériences dans lesquelles son interruption a été associée à une réduction de la croissance tumorale. Dans le carcinome hypopharyngé, le traitement des cellules tumorales avec la pseudoginsénoside DQ (une espèce de plante officinale semblable au vrai ginseng) a réduit à la fois HIF-1α et GLUT1 au niveau de l'ARNm et de la protéine, diminuant parallèlement la captation du glucose. L'analyse par microscopie a en outre montré quelque chose que la simple quantification de l'expression n'aurait pas pu mettre en évidence : non seulement la quantité globale de GLUT1 diminuait, mais les molécules présentes sur la membrane plasmique se réduisaient également et leur organisation en clusters était altérée (Wang et al., 2021) [45]. La disponibilité d'un transporteur, en effet, ne dépend pas seulement de la quantité produite, mais aussi de sa capacité à atteindre et à s'organiser sur la membrane, c'est-à-dire exactement au point où il doit remplir sa fonction.

Une confirmation supplémentaire provient du carcinome mammaire. Dans différents modèles expérimentaux, l'honokiol (une substance naturelle présente dans l'écorce de la plante de magnolia) a réduit la quantité de HIF-1α et simultanément l'expression de GLUT1. La conséquence métabolique était une diminution de l'absorption de glucose, de la production de lactate et de la génération d'ATP, accompagnée d'une réduction de l'acidification extracellulaire et d'une augmentation de la consommation d'oxygène. D'un point de vue biologique, ces modifications étaient associées à une prolifération moindre, une apoptose accrue et une réduction de la croissance tumorale in vivo (Yi et al., 2022) [46].

Ici aussi, HIF-1α était régulé surtout au niveau de la stabilité protéique. L'honokiol ne modifiait pas de manière évidente son ARNm, mais favorisait sa dégradation par un mécanisme impliquant certaines ligases. En réduisant HIF-1α, ses cibles glycolytiques en aval diminuaient donc, dont GLUT1 (Yi et al., 2022) [46]. Cette expérience renforce un principe déjà apparu dans le carcinome cervical : pour modifier profondément le métabolisme tumoral, il n'est pas toujours nécessaire de changer la transcription de HIF-1α ; il peut suffire d'en modifier la stabilité protéique et, par ce biais, l'ensemble du programme métabolique qu'il contrôle.

Un mécanisme conceptuellement analogue a été observé dans le carcinome colorectal à travers l'étude du butyrate de sodium. Dans des cellules de cette lignée tumorale, le traitement augmentait SIRT4 (une protéine située dans les mitochondries) en favorisant la dégradation autophagique de HIF-1α. La diminution de HIF-1α était accompagnée d'une réduction de GLUT1, d'une absorption de glucose moindre, d'une production de lactate moindre et d'une génération d'ATP moindre. Parallèlement, la survie et la capacité clonogénique (capacité d'une cellule à se reproduire et à générer d'autres cellules) des cellules tumorales diminuaient, tandis que dans un modèle de xénogreffe, l'acide butyrique inhibait la croissance tumorale (Zhang et al., 2024) [47].

La donnée est particulièrement intéressante car elle relie la disponibilité de HIF-1α à la quantité de GLUT1 et, à travers GLUT1, à la possibilité même pour la cellule d'alimenter efficacement son propre métabolisme glycolytique. Lorsque SIRT4 favorisait l'élimination autophagique de HIF-1α, l'ensemble du flux métabolique en aval diminuait : moins de GLUT1 signifiait moins de glucose disponible, et à cela s'associaient des niveaux moindres de lactate et d'ATP (Zhang et al., 2024) [47].

Une preuve supplémentaire, très récente, élargit encore davantage la signification biologique de l'axe HIF-1α/GLUT1. Dans l'ostéosarcome hautement métastatique, un lien a été identifié entre le métabolisme du zinc lysosomial (zinc contenu dans les lysosomes) et le métabolisme glucidique à travers l'axe HIF-1α/GLUT1. Dans des modèles expérimentaux, l'activation de TRPML1 (une protéine qui forme un canal ionique localisé sur la membrane des lysosomes) modifiait le flux intracellulaire de l'ion zinc et la signalisation médiée par les espèces réactives de l'oxygène, déterminant l'inhibition de HIF-1α, la réduction de GLUT1 et une diminution conséquente de l'absorption de glucose (Wang et al., 2026) [48].

Dans cette étude, la compromission du métabolisme glucidique produisait des conséquences qui allaient au-delà de la simple réduction de la disponibilité énergétique. L'utilisation moindre du glucose compromettait la régénération des systèmes antioxydants, réduisant la capacité de la cellule à contrôler le stress oxydatif. La plateforme expérimentale utilisée induisait en outre des morts programmées immunogènes et, dans les modèles in vivo, réduisait à la fois la croissance de l'ostéosarcome et les métastases pulmonaires ; la combinaison avec un médicament d'immunothérapie oncologique augmentait encore la réponse antitumorale (Wang et al., 2026) [48]. C'est un résultat encore préclinique, mais il suggère à quel point le contrôle de l'entrée du glucose peut s'entremêler non seulement avec la production énergétique, mais aussi avec l'homéostasie redox et avec le microenvironnement immunitaire tumoral.

En rassemblant ces preuves, un tableau cohérent émerge donc. HIF-1α permet à la cellule tumorale de percevoir et d'affronter la disponibilité réduite en oxygène ; GLUT1 représente l'un des outils par lesquels cette réponse est concrètement transformée en un avantage métabolique. Lorsque HIF-1α se stabilise, l'expression de GLUT1 peut augmenter et la membrane cellulaire devient plus efficace pour intercepter le glucose de l'environnement. Plus le glucose entre dans la cellule, plus la quantité de substrat disponible pour soutenir le métabolisme glycolytique devient importante. Les études sur le carcinome cervical, hépatocellulaire, laryngé, hypopharyngé, mammaire et colorectal, ainsi que les modèles expérimentaux de tumeur spécifique du lapin et d'ostéosarcome, convergent pour montrer qu'interférer avec HIF-1α ou GLUT1 peut réduire la captation du glucose et s'accompagner d'une diminution de la prolifération, de la survie ou de la croissance tumorale, bien qu'avec des différences importantes entre les différents modèles expérimentaux.

GLUT1, donc, ne doit pas être considéré seulement comme une porte passive. Dans le contexte de la reprogrammation métabolique tumorale, il devient l'un des points par lesquels la cellule adapte l'approvisionnement en glucose à ses propres besoins. HIF-1α contribue à augmenter cette capacité surtout lorsque l'oxygène devient rare, permettant à la cellule de continuer à alimenter un métabolisme fortement dépendant de la glycolyse. Mais une fois entré par GLUT1, le glucose doit être métabolisé, et ce processus produit des conséquences qui ne restent pas confinées à l'intérieur de la cellule. L'une des plus importantes est la production croissante de lactate, élément qui assumera progressivement un rôle central non seulement dans le métabolisme de la cellule néoplasique, mais aussi dans la construction du microenvironnement tumoral.

HIF-1α, augmentation du lactate et MCT4

HIF-1α joue un rôle fondamental dans l'adaptation des cellules tumorales à la carence en oxygène. Lorsque le taux d'oxygène diminue, ce facteur favorise la survie cellulaire par le biais de deux mécanismes importants. D'une part, il stimule la production de VEGF, une protéine qui favorise la formation de nouveaux vaisseaux sanguins. D'autre part, il modifie le métabolisme énergétique en augmentant le recours à la glycolyse (processus permettant d'extraire de l'énergie du glucose). Ce changement métabolique conduit la cellule tumorale à utiliser davantage de glucose et à transformer une plus grande part de pyruvate en lactate. De cette manière, même lorsque l'oxygène vient à manquer, la cellule peut continuer à produire de l'énergie et à soutenir ses activités.

Cependant, l'augmentation de la production de lactate génère une nouvelle exigence. Pour éviter une accumulation excessive, la cellule doit disposer de systèmes capables de le transporter à travers la membrane. C'est ici qu'entrent en jeu les transporteurs de monocarboxylates (MCT), des protéines qui facilitent le passage du lactate. Parmi eux, MCT4 revêt une importance particulière dans les cellules tumorales caractérisées par une activité glycolytique élevée.

Le lien général entre hypoxie, augmentation de la glycolyse et production de lactate peut également être observé en dehors de la tumeur. Chez des adipocytes humains exposés à 1 % d'oxygène, certains chercheurs ont observé que la libération de lactate augmentait de 2,3 fois dès 24 heures. Après 48 heures, l'ARNm de MCT1 augmentait de 8,5 fois et celui de MCT4 de 14,3 fois. Le retour à la normoxie inversait par ailleurs les modifications observées, indiquant qu'il s'agissait d'une réponse dynamique à la disponibilité en oxygène (Pérez de Heredia et al., 2010) [49]. Bien qu'il ne s'agisse pas de cellules tumorales, cette expérience est utile pour comprendre le principe physiologique : lorsque l'oxygène se raréfie, l'augmentation de la production de lactate et la remodulation de ses systèmes de transport peuvent aller de pair.

Dans la tumeur, cette adaptation prend une signification encore plus complexe. Dans le carcinome mammaire, d'autres chercheurs ont démontré que l'activation constitutive de HIF-1α dans les fibroblastes (cellules qui produisent les structures de soutien des tissus) induit un basculement vers la glycolyse aérobie, avec une production et une sécrétion accrues de L-lactate, une augmentation de MCT4 et une réduction simultanée de l'activité mitochondriale. Lorsque ces fibroblastes étaient co-injectés avec des cellules spécifiques de carcinome mammaire, ils favorisaient significativement la croissance tumorale (Chiavarina et al., 2012) [50]. Cette donnée introduit un concept fondamental : le lactate produit en réponse à HIF-1α ne doit pas être considéré simplement comme un « déchet » de la glycolyse. Sa production et son transport peuvent devenir partie intégrante de l'organisation métabolique de la tumeur et du microenvironnement qui l'entoure.

La distribution de MCT4 dans le tissu néoplasique humain rend ce concept encore plus intuitif. En analysant des carcinomes avancés de la tête et du cou, certains chercheurs ont observé que GLUT1 et MCT4 présentaient un profil spatial très similaire. À mesure que la distance par rapport aux vaisseaux sanguins augmentait, et donc dans les régions où l'oxygène tend progressivement à devenir moins disponible, l'expression des deux augmentait. À une distance d'environ 150–200 μm des vaisseaux, la fraction positive était deux à quatre fois supérieure. De plus, GLUT1 et MCT4 montraient une colocalisation élevée (Rademakers et al., 2011) [51]. Il est presque possible d'imaginer une carte métabolique de la tumeur : tandis que l'on s'éloigne des vaisseaux, GLUT1 augmente, soutenant l'entrée du glucose nécessaire à la glycolyse, et simultanément MCT4 augmente, conformément à la nécessité pour les cellules glycolytiques de gérer et d'exporter le lactate produit.

Une réponse similaire a été observée directement dans les cellules tumorales cérébrales et mammaires. Certains chercheurs ont comparé des cellules spécifiques de glioblastome et des cellules de carcinome mammaire et ont relevé que l'hypoxie augmentait MCT1 et MCT4 dans les deux lignées. MCT2 montrait en revanche une réponse dépendante du type cellulaire ; ils ont interprété l'augmentation de MCT4 comme cohérente avec son rôle dans l'efflux du lactate produit par les cellules hautement glycolytiques (Cheng et al., 2012) [52]. Ce passage est essentiel : si la glycolyse peut être imaginée comme une ligne de production accélérée, MCT4 représente l'une des principales voies par lesquelles la cellule évite que le produit final de cette ligne ne s'accumule sans contrôle.

Les données disponibles montrent cependant que tous les tumeurs ne confient pas cette fonction principalement à MCT4. Dans le glioblastome, certains chercheurs ont en effet observé que l'hypoxie augmentait surtout l'expression de MCT1 sur la membrane plasmique. Cette augmentation s'accompagnait d'une consommation accrue de glucose, d'une production de lactate et d'une augmentation de marqueurs glycolytiques tels que GLUT1 et HKII (enzyme qui amorce l'utilisation du glucose par les cellules). La réduction de MCT1 diminuait la production de lactate et compromettait la prolifération et l'invasivité, tandis que dans les tissus humains, MCT1 était associé aux régions hypoxiques et à des marqueurs spécifiques (Miranda-Gonçalves et al., 2016) [53]. La signification de cette observation est importante : MCT4 représente un élément central de l'adaptation glycolytique hypoxique, mais la gestion du lactate ne peut être décrite comme un système confié à un unique transporteur.

Le même principe émerge dans le carcinome de la vessie. Une expression élevée de MCT1 était associée à des métastases ganglionnaires, des métastases à distance et une survie globale plus courte. Lorsque MCT1 était réduit expérimentalement, la prolifération, la migration et l'invasion diminuaient, de même que le lactate présent dans le milieu extracellulaire et l'expression de HK2, GLUT1 et LDHB (composant d'une enzyme qui permet aux cellules de transformer le lactate en pyruvate). Surtout, l'hypoxie augmentait simultanément HIF-1α et MCT1, tandis que le silençage de HIF-1α entraînait une réduction de MCT1 (Zhang et al., 2018) [54]. Ces résultats relient donc la réponse hypoxique, la reprogrammation glycolytique et le métabolisme du lactate à des caractéristiques biologiques associées à l'agressivité tumorale.

Dans le cancer du côlon, d'autres chercheurs ont fourni une preuve supplémentaire de la mesure dans laquelle HIF-1α peut s'intégrer à cette réorganisation métabolique. La déplétion de TRAP1 (une protéine localisée dans les mitochondries) compromettait la fonction mitochondriale, augmentait les ROS et poussait les cellules vers un flux glycolytique plus important, avec une augmentation de la consommation de glucose et de la sécrétion de lactate. Simultanément, HIF-1α montrait une localisation nucléaire accrue et une activité transcriptionnelle plus forte des éléments de réponse à l'hypoxie, tandis que GLUT1 et MCT1 étaient surexprimés (Tsai et al., 2025) [55]. En d'autres termes, le système n'agit pas seulement en augmentant la glycolyse : il peut simultanément limiter l'entrée du pyruvate dans le métabolisme oxydatif, favorisant une configuration métabolique dans laquelle la production et la gestion du lactate acquièrent une importance croissante.

Un rapport encore plus direct entre HIF-1α et un transporteur de lactate émerge de l'étude d'autres chercheurs sur le chrome hexavalent. Dans les cellules tumorales pulmonaires, le métal augmentait HIF-1α, MCT1 et MCT4 et favorisait l'utilisation du lactate. L'induction expérimentale de HIF-1α augmentait MCT1, tandis que l'inhibition de HIF-1α ou de MCT1 réduisait l'utilisation du lactate et la croissance cellulaire. L'aspect mécanistiquement le plus pertinent est que HIF-1α s'est révélé capable de se lier directement à la région promotrice de MCT1, favorisant sa transcription (Li et al., 2025) [56]. Cette étude montre donc comment HIF-1α peut intervenir directement sur l'appareil nécessaire à l'utilisation du lactate, même si, dans ce modèle spécifique, le protagoniste fonctionnel est MCT1 et non MCT4.

Enfin, un modèle non tumoral offre une confirmation supplémentaire de la relation fonctionnelle entre HIF-1α et le métabolisme du lactate. Dans les cellules épithéliales mammaires bovines, la stimulation par le LPS (une technique de laboratoire utilisée en immunologie) augmentait la glycolyse, le lactate intracellulaire, HIF-1α et MCT1. L'induction de HIF-1α augmentait encore l'accumulation de lactate, tandis que son inhibition produisait l'effet inverse et modifiait parallèlement MCT1 (Cheng et al., 2025) [57].

Dans l'ensemble, il émerge donc un système adaptatif dans lequel la réduction de l'oxygène et l'activation de HIF-1α peuvent favoriser le basculement du métabolisme vers la glycolyse, augmentant par conséquent la production de lactate. À ce stade, la cellule doit nécessairement gérer ce métabolite par le biais des transporteurs MCT. MCT4 apparaît particulièrement associé aux régions tumorales hypoxiques et glycolytiques et à la fonction d'exportation du lactate, tandis que MCT1 montre une plus grande polyvalence et peut assumer un rôle important dans l'efflux ou l'utilisation du lactate selon le contexte métabolique. La tumeur construit ainsi une sorte de réseau de gestion des monocarboxylates qui lui permet de s'adapter aux profondes différences d'oxygénation présentes en son sein. Mais le lactate qui est produit et exporté ne disparaît pas. Il s'accumule dans le microenvironnement, peut être utilisé par d'autres populations cellulaires et peut modifier profondément leur comportement. C'est précisément cette transformation du lactate, d'un produit considéré depuis toujours comme un déchet de la glycolyse en un composant biologiquement actif du microenvironnement tumoral, que nous aborderons dans le prochain paragraphe.

Lactate et tumeur

Comme nous l’avons vu jusqu’ici, l’activation de HIF-1α favorise un métabolisme davantage orienté vers la glycolyse, augmentant la production de lactate et rendant nécessaire le renforcement des systèmes dédiés à son transport. À ce stade, cependant, il est nécessaire d’abandonner définitivement l’idée que le lactate ne représente que le produit final d’une glycolyse particulièrement intense. Pendant longtemps, il a été décrit presque comme un déchet que la cellule devait simplement évacuer. Les preuves accumulées au cours des dernières décennies ont profondément modifié cette interprétation. Le lactate peut être utilisé comme combustible, transféré d’une cellule à l’autre, participer à la communication cellulaire et influencer le comportement des cellules qui composent le microenvironnement tumoral. Plus récemment, la possibilité qu’il puisse lier directement le métabolisme à la régulation de l’expression génique par le biais de la lactylation a même été mise en évidence. Dans la tumeur, donc, ce qui apparaît initialement comme le point final de la glycolyse peut devenir le point de départ de nombreux autres processus biologiques.

L’une des interprétations les plus radicales de ce phénomène a été proposée par les chercheurs San-Millán et Brooks. Les auteurs de l’étude suggèrent de déplacer l’attention de la consommation élevée de glucose, caractéristique de l’effet Warburg, vers la production de lactate qui en découle, en introduisant le concept de « lactogenèse ». Selon cette hypothèse, la production persistante de lactate ne représenterait pas simplement une conséquence de la reprogrammation métabolique tumorale, mais pourrait en constituer l’un des objectifs fonctionnels. Oncogènes, perte de l’activité de gènes suppresseurs de tumeurs, augmentation de GLUT1, activation de la glycolyse et de LDHA (un gène codant pour une sous-unité de l’enzyme L-lactate déshydrogénase), inhibition de la pyruvate déshydrogénase (complexe enzymatique permettant d’utiliser le pyruvate pour la production d’énergie via le cycle de Krebs) et augmentation des transporteurs MCT convergeraient vers un système capable de maintenir une production et une distribution élevées de lactate. Le lactate accumulé pourrait ensuite participer à des circuits de rétroaction capables de soutenir davantage la glycolyse, l’angiogenèse, la migration et l’adaptation tumorale (San-Millán et Brooks, 2017) [58].

Ce qui ressort avec le plus de force, c’est que dans les tumeurs, le lactate peut atteindre des concentrations très élevées et que sa présence est associée à des caractéristiques biologiques défavorables. Certains chercheurs rapportent des concentrations tumorales jusqu’à quarante fois supérieures à celles des tissus normaux, ainsi qu’une relation entre des niveaux élevés de lactate, des métastases ganglionnaires ou à distance et une survie réduite. Le lactate peut également contribuer au maintien du phénotype glycolytique, à la migration et à l’angiogenèse, et peut modifier profondément le microenvironnement tumoral (Zhang et al., 2023) [59]. Cela signifie que la production de lactate ne s’arrête pas au moment où la molécule est expulsée de la cellule qui l’a générée. À partir de ce moment, le lactate pénètre dans un espace partagé et peut devenir une ressource ou un signal pour d’autres cellules.

Une revue d’autres chercheurs décrit précisément cette transformation conceptuelle, définissant le lactate comme un véritable oncométabolite. L’intense glycolyse tumorale peut entraîner une acidification importante du microenvironnement extracellulaire, tandis que les MCT1 et MCT4 permettent un échange continu de lactate entre différentes populations cellulaires. L’expression accrue de ces systèmes a été observée dans de nombreuses néoplasies et est fréquemment associée à une plus grande invasivité, à des métastases et à un pronostic défavorable (de la Cruz-López et al., 2019) [60]. En d’autres termes, la tumeur ne doit pas être imaginée comme un ensemble de cellules métaboliquement identiques, mais comme un écosystème dans lequel différentes populations peuvent produire, exporter, importer et utiliser des métabolites de manière différente.

L’une des démonstrations expérimentales les plus élégantes de cette coopération a été fournie par d’autres chercheurs. Dans les tumeurs solides, la distribution de l’oxygène n’est pas uniforme : certaines cellules se trouvent dans des régions hypoxiques et dépendent davantage de la glycolyse, tandis que d’autres se situent près des vaisseaux et disposent de plus d’oxygène. Les auteurs ont démontré que le lactate produit par les cellules hypoxiques peut être capté via MCT1 par les cellules tumorales oxygénées et converti en pyruvate pour alimenter le métabolisme oxydatif. De cette manière, les cellules mieux oxygénées peuvent utiliser le lactate et économiser du glucose, le laissant disponible pour les cellules hypoxiques qui en ont davantage besoin. Lorsque MCT1 était inhibé pharmacologiquement ou réduit au silence, les cellules oxygénées étaient contraintes de revenir au glucose ; la compétition pour cette ressource augmentait alors, et les cellules hypoxiques mouraient par privation énergétique. Dans les modèles murins et les xénogreffes humaines, l’interruption de ce système ralentissait également la croissance tumorale et augmentait la sensibilité à la radiothérapie (Sonveaux et al., 2008) [61].

Le lactate peut donc être imaginé comme une sorte de « monnaie énergétique » circulant entre différents compartiments de la tumeur. Les cellules qui en produisent en abondance peuvent le céder, tandis que d’autres cellules peuvent le récupérer et l’utiliser. Certains chercheurs ont décrit cette organisation comme une véritable symbiose métabolique. Les cellules hypoxiques et glycolytiques ont tendance à être caractérisées par MCT4 et à libérer du lactate ; celles qui sont davantage oxygénées peuvent, en revanche, exprimer MCT1, l’importer, le convertir en pyruvate via la lactate déshydrogénase et l’utiliser pour alimenter le cycle de Krebs et la phosphorylation oxydative. La disponibilité en oxygène, les nutriments, les altérations oncogéniques et le microenvironnement déterminent donc l’apparition de populations métaboliquement spécialisées au sein d’une même tumeur (Nakajima et Van Houten, 2013) [62].

Un exemple particulièrement intuitif de cette plasticité provient du glioblastome (la tumeur maligne du cerveau). Certains chercheurs ont soumis des cellules spécifiques à une privation de glucose et ont observé que l’ajout d’acide lactique permettait de maintenir des niveaux intracellulaires d’ATP plus élevés et réduisait la mort cellulaire. Parallèlement, MCT1 et MCT4 augmentaient, HIF-1α diminuait et les protéines associées à la phosphorylation oxydative augmentaient. En présence de lactate, donc, des cellules soumises à une pénurie de glucose parvenaient à modifier leur programme énergétique et à s’orienter davantage vers la respiration mitochondriale (Duan et al., 2018) [63]. C’est un passage conceptuel fondamental : une cellule tumorale qui produit du lactate ne doit pas nécessairement être la même que celle qui l’utilise par la suite. Au sein de la masse tumorale, il peut exister de véritables circuits de production et de consommation.

Mais le lactate n’agit pas seulement comme carburant. Son accumulation modifie également les conditions physico-chimiques de l’environnement environnant. D’autres chercheurs rapportent des valeurs de pH du microenvironnement tumoral comprises entre environ 6,3 et 6,9 en lien avec l’accumulation de lactate, entraînant l’activation de métalloprotéinases, de cathepsines et d’hyaluronidases (enzymes qui décomposent les composants des tissus) qui peuvent faciliter la dégradation de la matrice extracellulaire. Parallèlement, l’acide hyaluronique peut augmenter, créant des conditions favorables à la motilité et à l’invasion (Zhang et al., 2023) [59]. Une revue de 2019 décrit de manière analogue comment l’environnement acide contribue à la progression tumorale, à l’angiogenèse, à la résistance thérapeutique et à la sélection de phénotypes plus agressifs (de la Cruz-López et al., 2019) [60].

Cette capacité du lactate à modifier le comportement des cellules environnantes s’étend au système immunitaire. Certains chercheurs décrivent le lactate comme une molécule régulatrice capable d’agir via les transporteurs MCT. Dans le microenvironnement tumoral, son accumulation peut réduire la fonction cytotoxique des cellules NK (capacité à reconnaître et détruire des cellules infectées ou tumorales) et des lymphocytes T CD8+, et promouvoir des caractéristiques associées à la polarisation macrophagique M2. Le lactate peut également participer à l’angiogenèse par son entrée dans les cellules endothéliales médiée par MCT1, avec stabilisation de HIF-1α et augmentation de VEGF (Liu et al., 2024) [64]. Ces aspects seront approfondis dans les paragraphes suivants ; ce qui importe ici est de comprendre qu’une molécule produite par le métabolisme tumoral peut devenir un moyen par lequel la tumeur influence des cellules qui n’appartiennent pas génétiquement à la néoplasie.

Au cours des dernières années, cette interprétation s’est encore élargie avec la découverte de la lactylation, une modification post-traductionnelle par laquelle des groupes dérivés du métabolisme du lactate peuvent être associés à des résidus de lysine de protéines histones et non histones (protéines qui remplissent diverses fonctions cellulaires, dont la régulation et la protection de l’ADN). D’autres chercheurs décrivent la lactylation comme un pont possible entre métabolisme, épigénétique (ensemble des mécanismes pouvant activer ou réduire l’activité des gènes sans modifier l’ADN) et signalisation cellulaire. Par le biais de modifications de la chromatine et de protéines non histones, ce processus peut influencer la transcription génique, la réparation de l’ADN, le cycle cellulaire et la réponse thérapeutique. Les preuves analysées lient le lactate et la lactylation à la prolifération, à l’invasion, aux métastases, à la récidive et à la résistance aux traitements (Fang et al., 2026) [65]. Le concept est fascinant car il implique qu’une variation métabolique puisse laisser une trace fonctionnelle sur l’appareil qui contrôle quels gènes sont utilisés par la cellule.

La même relation ressort de la revue d’autres chercheurs. La lactylation de protéines histones et non histones a été associée à la régulation de gènes impliqués dans la prolifération, la migration, l’autophagie, la transition épithélo-mésenchymateuse et la survie cellulaire. Dans plusieurs tumeurs, des niveaux élevés de lactylation sont associés à des caractéristiques biologiques plus agressives ; de plus, des modifications spécifiques ont été liées à la résistance au bévacizumab (un médicament qui entrave la formation de nouveaux vaisseaux sanguins), à la réparation de l’ADN, à la chimiorésistance et à la radiorésistance (Li et al., 2026) [66]. Là encore, cependant, une grande partie des stratégies thérapeutiques dirigées contre ces mécanismes reste au stade expérimental et nécessite des confirmations cliniques.

Se dessine ainsi une transformation radicale de la manière dont nous devons observer le lactate. Ce n’est pas simplement la substance qui reste à la fin de la glycolyse. Il peut être produit par une population cellulaire et consommé par une autre ; il peut permettre aux cellules oxygénées d’économiser du glucose pour celles qui sont hypoxiques ; il peut contribuer à l’acidification du microenvironnement ; il peut influencer l’angiogenèse, l’invasion et les cellules immunitaires ; et, par la lactylation, il peut même lier l’état métabolique à la régulation de l’expression génique. Les revues les plus récentes réunissent précisément ces aspects en décrivant le lactate et la lactylation comme des composants intégrés de la plasticité métabolique et épigénétique de la tumeur (Fang et al., 2026) [65].

La tumeur apparaît donc de moins en moins comme une masse de cellules consommant indistinctement du glucose et de plus en plus comme un écosystème capable de distribuer ses propres ressources. Certaines cellules produisent du lactate, d’autres l’utilisent ; certaines vivent principalement de la glycolyse, d’autres maintiennent une activité oxydative importante. Le lactate devient ainsi l’un des langages par lesquels ces populations communiquent métaboliquement. Et c’est précisément cette capacité à transformer un produit métabolique en un signal et en une ressource énergétique qui ouvre la voie à l’étape suivante : comprendre par quels récepteurs et transporteurs le lactate peut être perçu et utilisé par la cellule tumorale, et comment cette communication peut atteindre à nouveau AKT et mTOR.

Lactate, GPR81, MCT1, AKT et mTOR

À la lumière de ce qui a été observé, le lactate ne représente pas seulement le produit final de la glycolyse, mais peut devenir un combustible, un signal et un instrument par lequel différentes populations cellulaires communiquent au sein de la tumeur. Pour que cela se produise, cependant, la cellule doit être capable de « percevoir » la présence du lactate ou de le transporter à travers sa propre membrane. Deux systèmes revêtent donc une importance particulière : GPR81, un récepteur membranaire sensible au lactate, et les transporteurs de monocarboxylates, dont MCT1. Grâce à ces deux voies d'entrée, l'une principalement dédiée à la signalisation et l'autre au métabolisme, le lactate peut atteindre des réseaux intracellulaires fondamentaux pour la croissance et la survie, notamment AKT et mTOR.

L’importance de GPR81 dans la tumeur ressort clairement des travaux du chercheur Roland en 2014. Le récepteur s'est révélé être exprimé dans des lignées cellulaires appartenant à de nombreux types de néoplasies et, surtout, il était fortement présent dans le carcinome pancréatique humain : 148 des 158 échantillons analysés, soit environ 94 %, montraient une expression élevée de GPR81. Le silençage du récepteur avait des effets relativement modestes lorsque le glucose était abondant, mais devenait rapidement létal lorsque la disponibilité en glucose diminuait et que le lactate représentait un substrat énergétique alternatif. De plus, le lactate augmentait MCT1 uniquement dans les cellules qui conservaient GPR81. La perte du récepteur réduisait en revanche l’absorption du lactate et l’activité mitochondriale et, dans les modèles in vivo, entraînait une réduction marquée de la croissance tumorale et des métastases (Roland et al., 2014) [67].

GPR81 peut donc être imaginé comme un capteur placé à la surface cellulaire : il détecte que du lactate est disponible dans le microenvironnement et contribue à activer les adaptations nécessaires pour l'utiliser. Cela signifie que la signalisation et le métabolisme peuvent progresser de concert. Ce concept apparaît avec une clarté particulière dans le carcinome pulmonaire non à petites cellules résistant aux inhibiteurs de l'EGFR. En présence d’erlotinib (un médicament antitumoral à cible moléculaire), l’ajout de lactate augmentait la viabilité de cellules spécifiques et réduisait leur apoptose. Parallèlement, GPR81 et AKT augmentaient. Lorsque GPR81 était réduit au silence, l’activation d’AKT diminuait et les cellules retrouvaient leur sensibilité à l’erlotinib (médicament qui bloque l'EGFR, réduisant les signaux favorisant la croissance). Dans le même temps, le lactate augmentait MCT1, soutenant la capacité métabolique cellulaire ; dans les échantillons cliniques, GPR81 et MCT1 étaient davantage exprimés dans les tumeurs résistantes que dans les tumeurs sensibles (Ma et al., 2022) [68].

Le lactate semble donc pouvoir agir par deux bras complémentaires : via GPR81, il peut transmettre un signal favorable à la survie par le biais d'AKT, tandis que via MCT1, il peut pénétrer dans la cellule et participer directement au métabolisme. Cette distinction est importante car elle évite de considérer GPR81 et MCT1 comme deux composants obligatoirement placés sur la même ligne. Dans certains contextes, le lactate peut en effet agir principalement par l'intermédiaire du récepteur ; dans d'autres, c'est son entrée par les transporteurs qui compte le plus.

Une démonstration du premier scénario provient des ostéoblastes (cellules spécialisées du tissu osseux) : dans des cellules spécifiques, le lactate potentialisait la différenciation induite par la parathormone via GPR81 et une cascade comprenant AKT. L’inhibition de MCT1 n’abolissait pas cet effet, tandis que l’interférence avec GPR81 ou AKT le réduisait significativement (Wu et al., 2018) [69]. Bien qu'il ne s'agisse pas d'un modèle oncologique, l'étude fournit une démonstration mécanistique importante : le lactate peut être reconnu de manière extracellulaire et transformé en un signal intracellulaire capable d'atteindre AKT sans que son transport par MCT1 ne représente nécessairement le passage déterminant.

Le contraire a été observé dans les cellules progénitrices de l’hippocampe adulte. Dans ce modèle, le lactate augmentait la prolifération, mais l’effet dépendait de l’entrée par les transporteurs MCT1 et MCT2 et non de la présence de GPR81. Parallèlement, la phosphorylation d’AKT augmentait de manière transitoire. La délétion de GPR81 n’empêchait pas la réponse proliférative, tandis que le blocage des MCT l’abolissait (Pötzsch et al., 2021) [70]. Il s'agit également d'un modèle non tumoral, mais il démontre à quel point le lactate peut utiliser des voies différentes pour atteindre les mêmes nœuds de signalisation.

Le lien peut s’étendre davantage jusqu’à mTOR. Dans le carcinome pancréatique soumis à une radiothérapie, le lactate produit par les cellules tumorales survivantes augmentait de façon persistante et modifiait le comportement des cellules suppressives d’origine myéloïde, les MDSC. Dans ces cellules, le lactate activait une séquence comprenant GPR81, mTOR et HIF-1α. L’inhibition de PI3K ou de mTOR réduisait l’accumulation de HIF-1α induite par le lactate ; de plus, l’interférence avec HIF-1α modifiait à son tour AKT, suggérant l’existence de circuits de renforcement entre ces voies. En bloquant la production tumorale de lactate ou en éliminant HIF-1α dans les MDSC, l’activité antitumorale des cellules T était restaurée et le contrôle de la maladie après radiothérapie était amélioré (Yang et al., 2020) [71].

Une preuve supplémentaire de la capacité du lactate à activer AKT provient des cellules endothéliales. Certains chercheurs ont démontré que le lactate pénètre par MCT1 et favorise l’activation de récepteurs tyrosine kinases spécifiques, qui convergent vers la voie PI3K/AKT. Cette activation s'est révélée nécessaire à la formation de structures tubulaires et de nouveaux vaisseaux. Le blocage des récepteurs ou de leurs ligands respectifs réduisait en effet substantiellement la réponse angiogénique (Ruan et Kazlauskas, 2013) [72]. Même dans ce cas, le lactate agit donc comme un messager métabolique capable d’atteindre l’une des principales voies de croissance déjà rencontrées dans les paragraphes précédents.

La relation avec mTOR trouve d'autres confirmations dans les systèmes physiologiques. Dans le muscle squelettique de rat, l’administration orale aiguë de lactate augmentait l’expression d’AKT et de mTOR et entraînait une augmentation significative de la phosphorylation de mTOR dès trente minutes, bien que la phosphorylation d’AKT ne varie pas significativement (Kyun et al., 2020) [73]. Dans une expérience ultérieure prolongée sur cinq semaines chez les souris, l’administration de lactate augmentait en revanche les ARNm d’AKT et de mTOR, indiquant une modification des signaux associés à la synthèse et à la dégradation protéique (Kyun et al., 2024) [74]. Ces études ne démontrent naturellement pas que le même mécanisme opère automatiquement dans la tumeur, mais confirment que le lactate peut influencer le réseau AKT/mTOR même dans des tissus non néoplasiques.

MCT1 peut en outre relier directement le lactate à la régulation de mTOR par des mécanismes différents. Dans les cellules souches du ligament parodontal humain, des concentrations élevées de lactate interféraient avec l’autophagie et la différenciation ostéogénique. Le blocage de MCT1 récupérait partiellement les marqueurs autophagiques, tandis que la rapamycine restaurait à la fois l’autophagie et divers marqueurs ostéogéniques, indiquant l’implication fonctionnelle d’un axe MCT1-mTOR (Luo et al., 2022) [75]. Cette donnée souligne une fois de plus que l’entrée du lactate peut modifier mTOR de manière dépendante du contexte cellulaire et que la conséquence biologique n’est pas nécessairement toujours proliférative.

Dans leur ensemble, ces preuves montrent donc que le lactate peut réintégrer le réseau PI3K/AKT/mTOR par plusieurs portes. Il peut être reconnu par GPR81, peut traverser la membrane par MCT1 et peut modifier indirectement l’activité de récepteurs tyrosine kinases ou d’autres circuits métaboliques. Le résultat dépend du type cellulaire et du contexte : dans certains modèles, l’axe GPR81-AKT prévaut, dans d’autres, MCT1 assume le rôle principal, tandis que dans le microenvironnement immunitaire tumoral, un axe GPR81/mTOR/HIF-1α émerge directement. Le lactate, donc, ne doit pas être imaginé comme un simple signal linéaire qui conduit invariablement à AKT et mTOR, mais comme un métabolite capable d’entrer dans différents réseaux moléculaires et d’utiliser ces nœuds centraux pour modifier la survie, le métabolisme et la réponse au microenvironnement. C’est précisément l’activation d’AKT qui ouvre maintenant un nouveau passage de notre séquence : la relation entre AKT, MDM2 et p53 (une protéine qui protège les cellules contre les dommages à l’ADN).

AKT, MDM2 et p53

Comme nous l'avons déjà souligné, le lactate peut atteindre le réseau PI3K/AKT et, dans certains contextes, contribuer à son activation. À ce stade, il devient nécessaire de suivre le signal encore plus en aval, car AKT ne contrôle pas seulement le métabolisme et la croissance cellulaire : il peut également interférer avec l'un des systèmes de protection les plus importants contre la transformation néoplasique, celui gouverné par p53. Le lien passe par MDM2, une protéine qui fonctionne comme le principal régulateur négatif de p53. Pour comprendre ce mécanisme, nous pouvons imaginer p53 comme un inspecteur qui contrôle continuellement l'intégrité génomique de la cellule. S'il détecte un dommage suffisamment important, il peut ralentir le cycle cellulaire, favoriser la réparation ou empêcher cette cellule de continuer à proliférer. MDM2 représente, quant à lui, l'un des systèmes par lesquels l'activité de cet inspecteur est physiologiquement limitée. Lorsque AKT potentialise MDM2, la balance peut pencher davantage vers la réduction de p53.

L'une des démonstrations moléculaires fondamentales de cette relation a été fournie par des chercheurs en 2002 : l'activation d'AKT réduisait la quantité de protéine p53 sans diminuer l'ARNm correspondant, indiquant que le phénomène ne découlait pas d'une moindre production du messager génétique, mais d'une dégradation accrue de la protéine déjà synthétisée. Le passage intermédiaire était MDM2 : AKT en favorisait la phosphorylation et augmentait la capacité de MDM2 à ubiquitiner p53, c'est-à-dire à lui appliquer un signal moléculaire qui favorise sa dégradation (Ogawara et al., 2002) [76].

Ce mécanisme clarifie pourquoi l'axe AKT–MDM2 peut devenir particulièrement pertinent dans le cancer. AKT fournit des signaux de survie et de prolifération ; p53, au contraire, peut imposer un arrêt lorsque la cellule accumule des altérations dangereuses. Potentialiser MDM2 signifie donc réduire l'un des principaux freins qui pourraient contrer la survie d'une cellule endommagée. Dans le carcinome colorectal, par exemple, l'involucrasine A (un flavonoïde naturel) réduisait la phosphorylation d'AKT et de MDM2, tout en augmentant p53. Cela s'accompagnait d'un arrêt du cycle cellulaire et d'une augmentation de l'apoptose. Lorsqu'une forme constitutivement active d'AKT était introduite ou que p53 était éliminé, les effets antiprolifératifs et pro-apoptotiques du composé étaient significativement réduits (Wei et al., 2023) [77].

Une relation analogue a été observée dans le gliome (la tumeur primitive du système nerveux central). FOXN3 (un gène humain qui régule le cycle cellulaire) est réduit dans les tissus tumoraux et de faibles niveaux de la protéine sont associés à une survie globale inférieure. Sa surexpression réduit la prolifération, la formation de colonies, la migration et l'invasion, tout en augmentant l'apoptose. D'un point de vue moléculaire, l'augmentation de FOXN3 réduit AKT et MDM2 et augmente p53 ; le silençage produit en revanche le profil opposé. Dans les xénogreffes, la surexpression de FOXN3 ralentit également la croissance tumorale (Wang et al., 2021) [78]. Une fois de plus, lorsque la pression exercée par AKT et MDM2 diminue, p53 recommence à s'accumuler et le comportement tumoral est atténué.

Une expérience menée dans un contexte non tumoral aide à comprendre à quel point ce circuit peut être puissant dans le contrôle de la survie cellulaire. Dans la cardiotoxicité induite par la doxorubicine (un médicament chimiothérapeutique), le licochalcone A (un flavonoïde naturel extrait des racines de réglisse) augmente la phosphorylation de PI3K, AKT et MDM2 et réduit p53, protégeant ainsi les cellules de la ferroptose (une forme de mort cellulaire programmée). L'inhibition de PI3K/AKT ou la surexpression de p53 élimine une grande partie de cet effet protecteur (Chen et al., 2024) [79]. La signification pour notre parcours n'est pas thérapeutique, mais mécanistique : le même axe AKT–MDM2–p53 peut être utilisé physiologiquement pour favoriser la survie d'une cellule soumise à un stress. Dans le cancer, cependant, cette capacité peut devenir avantageuse pour des cellules qu'il serait au contraire opportun d'éliminer.

Dans le carcinome œsophagien, la génistéine (une substance naturelle d'origine végétale avec une structure similaire aux œstrogènes humains) offre une confirmation dans la direction opposée. Le traitement réduit EGFR et la phosphorylation d'AKT et de MDM2, tout en augmentant p53. Cette modification s'accompagne d'une apoptose accrue et d'un arrêt du cycle cellulaire. Dans les modèles de xénogreffe, on observe également une réduction dose-dépendante de la croissance tumorale (Gao et al., 2020) [80]. L'axe apparaît donc comme un point dans lequel les signaux prolifératifs provenant des récepteurs membranaires peuvent être traduits en une réduction du contrôle exercé par p53.

Des signaux provenant de la matrice extracellulaire peuvent également utiliser ce mécanisme. Dans les cellules souches dérivées du tissu adipeux, la fibronectine et la vitronectine augmentent AKT et MDM2 et réduisent p53, atténuant la sénescence cellulaire. Lorsque MDM2 est inhibé, p53 augmente et, simultanément, la proportion de cellules sénescentes augmente (Tragoonlugkana et al., 2024) [81]. Là encore, il ne s'agit pas d'un modèle oncologique, mais le résultat montre clairement que l'axe AKT/MDM2/p53 constitue un système général par lequel des signaux extracellulaires peuvent influencer la décision de la cellule de continuer à proliférer ou de s'arrêter.

L'importance oncologique de la phosphorylation de MDM2 a été démontrée directement in vivo. Certains chercheurs ont étudié un résidu spécifique de MDM2, cible d'AKT, observant qu'empêcher sa phosphorylation ne modifie pas de manière substantielle la réponse de p53 aux radiations ionisantes, mais change profondément la réponse au stress oxydatif. La mutation réduit la stabilité nucléaire de MDM2, augmente l'activité de p53 et favorise la sénescence. Dans les modèles murins de carcinome hépatique, de tumeur pulmonaire et de carcinogenèse cutanée, l'impossibilité de phosphoryler ce résidu s'accompagne d'une réduction significative de la tumorigenèse (Chibaya et al., 2021) [82]. L'étude démontre donc que l'axe AKT–MDM2 ne se limite pas à modifier la quantité de p53 en éprouvette, mais peut influencer concrètement la capacité d'un tissu soumis à un stress oncogénique à développer une néoplasie.

À ce stade, nous pouvons également reconnecter le mécanisme au métabolisme du lactate décrit dans les paragraphes précédents. Dans les cellules de carcinome hépatocellulaire, d'adénocarcinome pulmonaire et de carcinome ovarien, le lactate augmente l'expression d'ESM1 (un gène spécifique qui régule la formation de nouveaux vaisseaux sanguins). ESM1 active ensuite AKT et MDM2, déterminant l'inhibition fonctionnelle de p53 et atténuant la réponse aux dommages de l'ADN provoqués par le cisplatine (médicament antitumoral qui endommage l'ADN des cellules) (Tan et al., 2026) [83]. Se dessine ainsi un lien particulièrement intéressant : lactate → ESM1 → AKT → MDM2 → p53, à travers lequel une modification métabolique peut atteindre directement un système central de la réponse aux dommages de l'ADN.

La même architecture contribue également à la chimiorésistance. Dans le carcinome squameux de la cavité buccale, MINK1 (un gène spécifique qui régule les mouvements cellulaires, la forme des cellules et la réponse au stress biologique) favorise l'activation d'AKT et la phosphorylation de MDM2, contribuant à la dégradation de p53. Le knockout de MINK1 réduit AKT et MDM2 et augmente les formes phosphorylées de p53 associées à sa stabilisation. Le même effet a été obtenu expérimentalement par inhibition pharmacologique de MINK1 (Mohanty et al., 2022) [84].

Dans le carcinome de la vessie, le mécanisme apparaît encore plus direct. TPI1, connu principalement comme enzyme glycolytique, acquiert une fonction oncogénique indépendante de son activité métabolique traditionnelle : il forme un complexe avec AKT et MDM2, facilitant leur rencontre. De cette manière, il augmente la phosphorylation de MDM2 et favorise l'ubiquitination (processus par lequel la cellule marque certaines protéines pour les réguler ou les éliminer) et la dégradation de p53. L'inhibition d'AKT contrecarre cet effet et préserve p53. Des niveaux élevés de TPI1 sont également associés à un pronostic plus défavorable, tandis que son silençage réduit la prolifération, la migration, l'invasion et la croissance tumorale (Wang et al., 2025) [85].

L'ensemble de ces preuves montre donc comment AKT, MDM2 et p53 constituent un nœud fondamental dans lequel des signaux métaboliques, réceptoriels et oncogéniques peuvent converger. AKT peut potentialiser MDM2 ; MDM2 peut ubiquitiner p53 et favoriser sa dégradation ; la réduction de p53 peut enfin permettre à la cellule d'éviter certains des principaux programmes qui limiteraient normalement la prolifération d'une cellule endommagée. Pour comprendre jusqu'au bout pourquoi la perte fonctionnelle de p53 représente un avantage si important pour la tumeur, il est nécessaire d'observer séparément tout ce que cette protéine est capable de faire. C'est donc par p53 et ses multiples actions oncosuppressives que notre parcours doit se poursuivre.

p53 et l’intégrité génomique

Sur la base de ce qui a été décrit, l’activation d’AKT renforce l’action de MDM2 et favorise ainsi la réduction de p53. Pour comprendre pourquoi cette étape peut représenter un avantage si important pour une cellule tumorale, nous devons maintenant observer ce qui se passe lorsque p53 est pleinement fonctionnelle. Sa définition de « gardien du génome » ne naît pas simplement de sa capacité à arrêter le cycle cellulaire ou à induire la mort d’une cellule gravement endommagée. p53 participe à un système de surveillance beaucoup plus vaste, qui comprend la reconnaissance des dommages, l’organisation de la chromatine (ensemble d’ADN et de protéines qui organise le matériel génétique), la réparation de l’ADN, la protection des extrémités chromosomiques (parties terminales des chromosomes) et même le maintien de l’ADN mitochondrial. En d’autres termes, p53 n’intervient pas seulement lorsque le problème est devenu évident : elle contribue continuellement à limiter l’accumulation d’erreurs qui, si elles étaient laissées à se propager, pourraient devenir le substrat de la transformation néoplasique.

Dès la fin des années 90, il avait été proposé que cette protection comporte au moins deux niveaux. Dans des conditions basales, avant même qu’un dommage génotoxique important ne survienne, p53 pourrait contribuer à la surveillance de l’ADN par ses propres activités biochimiques. Lorsque survient un dommage plus important, la protéine modifie son état fonctionnel et la liaison séquence-spécifique à l’ADN, nécessaire pour activer des programmes transcriptionnels de réponse au stress, prend une importance accrue. Les deux activités semblent être réciproquement régulées : l’activation de la liaison séquence-spécifique est associée à la réduction de l’activité de dégradation des brins d’ADN, suggérant que p53 puisse changer de mode opératoire en fonction des conditions cellulaires (Janus et al., 1999) [86].

C’est comme si la cellule disposait d’un système de sécurité capable de fonctionner aussi bien lors de la maintenance quotidienne normale que lors d’une urgence. Dans des conditions ordinaires, p53 contribuerait à éviter que de petites erreurs ne s’accumulent ; lorsque le dommage dépasse un certain seuil, la réponse devient plus structurée et implique un nombre beaucoup plus large de gènes et de processus cellulaires. Cette capacité dépend en grande partie du rapport extrêmement sophistiqué entre p53 et l’ADN.

p53, en effet, ne reconnaît pas seulement une séquence de bases déterminée. En tant que facteur de transcription, elle peut se lier à des éléments de réponse constitués de séquences consensus spécifiques (segments d’ADN, d’ARN ou protéines qui fonctionnent comme des signaux de reconnaissance pour des molécules spécifiques), mais son activité est également influencée par la forme prise localement par l’ADN. Outre la double hélice classique, l’ADN peut se replier en formant des structures tridimensionnelles différentes. p53 est capable de reconnaître nombre de ces conformations et, dans certains cas, la présence d’une structure particulière peut augmenter significativement l’affinité de la protéine pour cette région génomique (Brázda et Fojta, 2019) [87].

Cela signifie que p53 ne lit pas l’ADN seulement comme un texte composé de lettres, mais semble être capable, au moins en partie, d’en percevoir aussi la forme. Une région pliée, déformée ou organisée dans une configuration particulière peut donc devenir un élément important pour la reconnaissance. Certains chercheurs ont souligné comment ce rapport entre séquence et topologie étend les fonctions possibles de p53 à la réparation, à la réplication, à la recombinaison et à l’organisation même de la chromatine (Brázda et Coufal, 2017) [88].

Mais reconnaître un dommage n’est pas suffisant. L’ADN nucléaire ne se trouve pas libre à l’intérieur de la cellule : il est enroulé autour des histones (protéines qui organisent l’ADN) et organisé dans la chromatine. Pour réparer une lésion, les protéines chargées de la maintenance doivent pouvoir atteindre physiquement le segment endommagé. Une étude récente a montré que p53 participe directement à cette étape : suite à la formation de cassures double brin, la protéine est rapidement recrutée sur les sites lésés et dans la chromatine environnante, favorisant son relâchement. Lorsque p53 est silencieuse ou faiblement exprimée, la réparation des cassures est moins efficace, avec une contribution particulièrement évidente à la voie de jonction des extrémités non homologues (système par lequel la cellule répare l’ADN cassé en unissant directement les extrémités endommagées) (Chen et al., 2025) [89].

La comparaison avec une équipe de maintenance est particulièrement utile. Savoir où se trouve une panne ne suffit pas si la zone est fermée et inaccessible. p53 semble contribuer non seulement à l’identification du problème, mais aussi à l’ouverture de l’espace nécessaire pour que les systèmes de réparation puissent intervenir. Cette fonction apparaît très précoce : le recrutement de p53 dans les régions endommagées peut se produire rapidement et précéder ses conséquences transcriptionnelles les plus connues, comme l’arrêt du cycle cellulaire ou l’apoptose (Chen et al., 2025) [89].

L’effet protecteur de p53 sur la chromatine émerge également dans les cellules sénescentes. Une étude de 2025 a montré que l’activation de p53 réduit la formation de fragments de chromatine cytoplasmique (CCF, fragments de matériel génétique qui sortent du noyau et peuvent activer des réponses inflammatoires dans la cellule) pouvant provenir de l’ADN nucléaire endommagé. L’augmentation de l’activité de p53 favorise une meilleure réparation de l’ADN et préserve l’intégrité génomique, réduisant parallèlement l’expulsion de chromatine dans le cytoplasme. Comme ces fragments peuvent alimenter des signaux inflammatoires, la fonction de p53 finit ainsi par relier la stabilité du génome et le contrôle de l’inflammation (Miller et al., 2025) [90].

La protection des extrémités des chromosomes est particulièrement délicate. Les télomères peuvent être imaginés comme les capuchons qui protègent les extrémités chromosomiques en empêchant qu’elles ne soient interprétées comme des cassures de l’ADN. Dans les subtélomères humains et murins, des sites de liaison pour p53 dérivés d’éléments semblables à des rétrotransposons (fragments d’ADN pouvant se copier et s’insérer dans d’autres parties du patrimoine génétique) ont été identifiés. En réponse au dommage, ces sites peuvent modifier localement la chromatine et stimuler la production d’un ARN associé à la régulation des télomères. La perte de p53 ou la délétion de ces sites augmente l’instabilité télomérique (Lieberman, 2016) [91].

Le concept de « gardien du génome » doit en outre être étendu au-delà du noyau. Les mitochondries possèdent leur propre ADN, l’ADNmt, particulièrement vulnérable aux dommages oxydatifs et caractérisé par un taux de mutation supérieur à celui de l’ADN nucléaire. Ici aussi, p53 semble participer à la surveillance. Elle peut réguler des gènes nécessaires au maintien de l’ADNmt et peut interagir directement avec des protéines impliquées dans la réplication et la réparation mitochondriale. La réparation des principaux systèmes par lesquels la mitochondrie corrige les dommages oxydatifs revêt une importance particulière (Park et al., 2016) [92].

p53 apparaît donc comme un système capable de coordonner la stabilité de deux patrimoines génétiques différents, le nucléaire et le mitochondrial. Ceci est particulièrement significatif car un dommage mitochondrial ne concerne pas seulement la production énergétique : il peut modifier le stress oxydatif et, par conséquent, augmenter davantage la pression exercée sur le génome nucléaire.

En observant ces fonctions dans leur ensemble, il devient plus simple de comprendre pourquoi la stabilité génomique dépend si profondément de p53. La protéine peut arrêter temporairement la prolifération afin que l’ADN soit réparé, favoriser directement certains processus de réparation et, si nécessaire, empêcher qu’une cellule génétiquement compromise ne continue à se propager. Lorsque cette surveillance fait défaut, des cellules porteuses d’altérations chromosomiques peuvent au contraire survivre et se multiplier. Les preuves provenant de tumeurs humaines, de modèles animaux et du « syndrome de Li-Fraumeni » (maladie génétique héréditaire rare qui augmente le risque de développer différents types de tumeurs) lient en effet l’altération de la voie de p53 à l’aneuploïdie (une anomalie génétique dans laquelle les cellules présentent un nombre de chromosomes altéré par rapport au caryotype normal de l’espèce), à l’instabilité chromosomique et aux altérations télomériques (Eischen, 2016) [93].

Il est important, enfin, de comprendre que p53 ne réagit pas à tous les stress de la même manière. La réponse dépend de leur intensité et de leur durée. Dans des conditions modérées de carence énergétique, d’hypoxie ou de stress oxydatif, p53 peut contribuer initialement à l’adaptation, en ralentissant la croissance et en favorisant une gestion plus efficace des ressources. Cependant, lorsque le stress devient grave ou persistant et que l’intégrité cellulaire ne peut être adéquatement préservée, la réponse peut s’orienter vers l’élimination de la cellule endommagée (Humpton et Vousden, 2016) [94].

p53 n’est donc pas simplement un interrupteur qui décide si une cellule doit vivre ou mourir. C’est un système dynamique de surveillance qui tente d’abord de protéger le génome, de rendre l’ADN accessible à la réparation, de préserver les télomères et l’ADN mitochondrial, et de limiter la propagation des erreurs. Ce n’est que lorsque le dommage dépasse la possibilité de récupération que des réponses plus drastiques entrent en jeu. C’est précisément pour cette raison que la perte de p53 a des conséquences beaucoup plus profondes qu’une simple diminution de l’apoptose : cela signifie soustraire à la cellule l’un des principaux systèmes capables d’empêcher que l’instabilité génomique ne soit transmise aux générations cellulaires suivantes. C’est à partir de cette perte de contrôle que nous devons donc poursuivre pour comprendre le rapport entre la perte de p53 et la tumorigenèse.

Perte de p53 et tumorigenèse

Dans le sous-paragraphe précédent, nous avons observé comment p53 contribue à préserver l’intégrité génomique grâce à une surveillance multiniveau de l’ADN, de la chromatine, des télomères et même du génome mitochondrial. À ce stade, il devient intuitif de comprendre pourquoi sa perte peut représenter une étape si favorable à la transformation néoplasique. Lorsque p53 est inactivée, la cellule ne perd pas seulement un frein à la prolifération : elle perd un système capable d’empêcher que des altérations génétiques potentiellement dangereuses ne soient maintenues, propagées et sélectionnées. La conséquence n’est pas nécessairement une transformation tumorale immédiate, mais la création d’un terrain évolutif dans lequel l’instabilité génomique peut augmenter et où certaines populations cellulaires peuvent acquérir progressivement des avantages de prolifération et de survie.

Un exemple particulièrement élégant provient des organoïdes gastriques humains (petits modèles de l’estomac humain cultivés en laboratoire pour en étudier le fonctionnement). Des chercheurs ont inactivé les deux copies de TP53 (le gène humain qui produit la protéine p53) et ont suivi les cultures pendant environ deux ans, observant en temps réel l’évolution prémaligne. La perte de TP53 entraînait progressivement une aneuploïdie, des altérations du nombre de copies et des variantes structurelles similaires à celles observées dans le carcinome gastrique avec instabilité chromosomique. Mais l’aspect le plus intéressant était que cette évolution ne semblait pas complètement aléatoire. Certaines altérations apparaissaient selon un ordre préférentiel et des sous-clones initialement rares, dotés d’une meilleure fitness (groupes de cellules initialement rares, mais avec une plus grande capacité à survivre et à proliférer), tendaient de manière répétée à devenir dominants. Parallèlement, les cellules acquéraient des programmes transcriptionnels de plus en plus similaires à ceux observés dans les cellules malignes (Karlsson et al., 2023) [95].

Ce résultat modifie une représentation intuitive mais incomplète de l’instabilité génomique. La perte de p53 ne semble pas simplement transformer le génome en un système chaotique dans lequel chaque altération a la même probabilité d’être maintenue. Cela ressemble davantage à l’ouverture d’un espace évolutif dans lequel de nombreuses variantes sont générées, mais où la sélection favorise celles capables de conférer un avantage. Certaines cellules acquièrent des caractéristiques qui leur permettent de croître mieux que les autres et finissent ainsi par occuper progressivement une part plus importante de la population. La tumorigenèse apparaît donc comme le résultat de l’interaction entre instabilité génomique et sélection clonale.

Une dynamique encore plus ordonnée a été observée dans le carcinome canalaire pancréatique. Des chercheurs ont suivi longitudinalement les conséquences de la perte de p53 dans un modèle murin et ont identifié une séquence reproductible d’événements génomiques. La première étape était la perte d’hétérozygotie (condition génétique dans laquelle un individu possède deux versions différentes du même gène) de TP53 ; suivait une accumulation de délétions chromosomiques ; ensuite survenait le doublement du génome entier et, seulement dans les phases les plus avancées, apparaissaient des gains et des amplifications chromosomiques (Baslan et al., 2022) [96].

Dans ce cas également, la perte de p53 ne produit donc pas un désordre dépourvu de logique. Les altérations sont acquises selon une succession qui peut conférer progressivement de nouvelles propriétés à la cellule. Les délétions prédominent dans les premières phases, tandis que la polyploïdie apparaît ultérieurement et peut offrir une sorte de compensation à la perte de matériel génétique. Après le doublement du génome, la cellule dispose d’une plus grande quantité d’ADN sur laquelle peuvent s’accumuler d’autres gains et amplifications oncogéniques. La perte de p53 crée ainsi la permissivité nécessaire pour que le génome puisse être progressivement remodelé par la sélection tumorale.

Il est cependant fondamental de souligner que la perte génétique complète de TP53 ne doit pas nécessairement être le premier événement. Dans le carcinome colorectal, certains chercheurs ont proposé un modèle dans lequel p53 peut être fonctionnellement réduite dès les phases initiales par le biais de sa dégradation protéique. Dans ce modèle, donc, la protéine peut être éliminée fonctionnellement même avant que le gène TP53 ne soit perdu ou muté. Le rétablissement des niveaux de p53, obtenu expérimentalement par une augmentation de p53, empêchait l’apparition tumorale et prolongeait la survie des animaux (Herranz-Montoya et al., 2025) [97].

Cette étude introduit un concept important : ce qui compte biologiquement n’est pas seulement l’état génétique de TP53, mais aussi la quantité de p53 fonctionnelle réellement disponible dans la cellule. Si la protéine est dégradée trop rapidement, la barrière oncosuppressive peut être réduite même en l’absence d’une mutation initiale du gène. Selon le modèle proposé, la perte fonctionnelle précoce de p53 permet une progression anormale du cycle cellulaire, augmente l’hyperprolifération et favorise le stress réplicatif et les dommages à l’ADN, créant les conditions pour l’acquisition d’altérations supplémentaires associées à la progression tumorale (Herranz-Montoya et al., 2025) [97].

Les conséquences de la perte de p53 ne concernent pas seulement l’instabilité chromosomique. Dans le carcinome colorectal associé à l’inflammation, la délétion de TP53 modifie également le rapport entre dommages tissulaires, staminalité et tumorigenèse. Dans un modèle murin AOM/DSS, les animaux totalement dépourvus de TP53 développaient une colite plus grave, présentaient une latence tumorale significativement réduite et atteignaient une incidence néoplasique de 100 %. Les tumeurs présentaient en outre des caractéristiques plus agressives et une augmentation sélective de cellules associées à des propriétés de staminalité tumorale (Cunha et al., 2024) [98].

Cela signifie que la perte de p53 peut modifier non seulement le génome d’une cellule, mais aussi l’état fonctionnel des populations cellulaires qui composent le tissu. L’augmentation de ces cellules spécifiques suggère qu’en l’absence de p53, des populations davantage capables de s’autorégénérer et de soutenir la croissance de la tumeur peuvent être favorisées. Dans un environnement simultanément exposé à l’inflammation et aux dommages, cette combinaison peut créer des conditions particulièrement favorables à la progression néoplasique.

Un phénomène conceptuellement similaire a été observé dans les cellules souches neurales. Dans le cerveau adulte, beaucoup de ces cellules restent physiologiquement quiescentes, c’est-à-dire métaboliquement actives mais hors du cycle prolifératif. p53 contribue à maintenir cette condition en favorisant l’oxydation des acides gras. Lorsque p53 est éliminée, les cellules sortent prématurément de la quiescence et commencent à proliférer (Amodeo et al., 2023) [99].

La signification est importante car une mutation oncogénique peut rester biologiquement silencieuse si la cellule qui la porte ne prolifère pas. La perte de p53 peut en revanche permettre à cette même cellule d’entrer dans le cycle et de transformer une prédisposition génétique en un phénomène biologiquement actif. Dans le modèle murin de glioblastome analysé par les auteurs, la modulation de l’axe métabolique était capable de rétablir la quiescence des cellules déficientes en p53 et de retarder l’apparition tumorale (Amodeo et al., 2023) [99].

La relation entre la perte de p53 et le changement de l’identité cellulaire émerge encore plus clairement dans les expériences de reprogrammation. Certains chercheurs ont observé que la réduction de l’activité de p53 augmente progressivement l’efficacité avec laquelle des cellules somatiques (cellules de l’organisme, excluant celles reproductrices, qui constituent les tissus et les organes) peuvent être reprogrammées vers un état pluripotent (état cellulaire capable de se différencier en de nombreux types cellulaires spécialisés). Une forme mutée de p53 augmentait la reprogrammation encore plus que l’absence complète de la protéine. Cependant, cette plus grande efficacité avait un coût biologique : les cellules reprogrammées en présence de p53 mutée perdaient plus facilement la capacité de se différencier correctement et généraient des tumeurs malignes (Sarig et al., 2010) [100].

p53 semble donc agir aussi comme une barrière à la plasticité cellulaire excessive. Éliminer ce contrôle rend plus simple le changement d’identité, mais peut permettre à des cellules génomiquement altérées de traverser le processus de reprogrammation sans contrôles adéquats sur la qualité de l’ADN. C’est comme accélérer une reconstruction en éliminant les contrôles de sécurité : le processus devient plus rapide, mais la probabilité que des erreurs soient incorporées dans la structure finale augmente.

Il faut cependant distinguer avec attention deux phénomènes différents : la perte de la fonction normale de p53 et l’éventuelle acquisition de nouvelles propriétés par les protéines mutées. Pendant des années, il a été proposé que beaucoup de mutants de p53 acquièrent de véritables activités oncogéniques de gain-of-function (lorsqu’une mutation génétique fait acquérir à une protéine de nouvelles propriétés anormales ou une hyperactivité). Certains chercheurs ont récemment mis à l’épreuve cette hypothèse en éliminant différents mutants TP53 dans de nombreuses lignées tumorales, organoïdes et modèles animaux. L’élimination de la protéine mutée ne modifiait généralement pas la prolifération, la survie, la métastatisation ou la réponse à la chimiothérapie. Même l’analyse de 391 lignées tumorales contenant au total 158 mutations différentes de TP53 ne montrait pas une dépendance générale vis-à-vis des protéines mutées. Au contraire, le rétablissement de la forme wild-type, c’est-à-dire la forme originale et la plus commune de TP53, entraînait l’arrêt de la prolifération tumorale (Wang et al., 2024) [101].

Ce résultat ne signifie pas qu’aucun mutant de p53 ne puisse acquérir de nouvelles propriétés, mais il suggère que, pour beaucoup de tumeurs, l’avantage fondamental provient surtout du fait d’avoir perdu la fonction oncosuppressive normale de la protéine. C’est une distinction importante : la cellule tumorale pourrait ne pas avoir nécessairement besoin d’une p53 mutée « plus puissante » au sens oncogénique ; il pourrait suffire de ne plus avoir à disposition la p53 normale.

L’une des démonstrations les plus intuitives du poids biologique de cette perte provient des modèles murins porteurs de mutations non-sens (altérations de l’ADN qui interrompent prématurément la production d’une protéine). Certains chercheurs ont étudié une mutation spécifique : chez les souris homozygotes, 95 % développaient des tumeurs macroscopiques et les néoplasies pouvaient apparaître dès environ 2 mois ; aucun animal ne survivait au-delà de 8 mois. Même chez les hétérozygotes, 73 % développaient des tumeurs et, dans 71 % des néoplasies analysées, la copie wild-type résiduelle était perdue. La maladie multicentrique ou métastatique était en outre fréquente (Strandgren et al., 2025) [102].

Dans leur ensemble, ces preuves montrent que la perte de p53 ne représente pas simplement l’absence d’un seul frein moléculaire. Elle modifie la manière dont la cellule gère son propre génome, sa propre identité et son propre état prolifératif. Elle permet l’accumulation d’altérations chromosomiques, favorise la sélection de sous-clones plus compétitifs, facilite la sortie de la quiescence, peut augmenter la plasticité et la staminalité et rend plus simple la survie de cellules qui, normalement, seraient éliminées. Dans certains contextes, en outre, cette perte fonctionnelle survient bien avant la mutation définitive du gène TP53, par le biais d’une dégradation excessive de la protéine.

La tumorigenèse qui suit la perte de p53 n’est donc pas simplement le résultat de l’accumulation aléatoire d’erreurs. C’est un processus évolutif dans lequel l’instabilité génère de la variabilité et la sélection conserve progressivement les configurations les plus favorables à la croissance. Une fois éliminé ce système de surveillance important, d’autres voies prolifératives et métaboliques peuvent agir avec moins de restrictions. Parmi celles-ci, mTOR et HIF-1α prennent une importance particulière, car p53 dialogue normalement avec ces deux systèmes et contribue à en limiter certaines conséquences. Comprendre ce qui se passe lorsque ce dialogue est interrompu représente donc l’étape suivante.

p53, inhibition, mTOR et HIF-1α

Dans ce contexte, nous avons donc vu comment p53 protège l’intégrité du génome et comment sa perte favorise progressivement l’instabilité chromosomique, la sélection clonale et la tumorigenèse. Mais la fonction oncosuppressive de p53 ne se limite pas au contrôle de l’ADN. La protéine intervient également sur l’un des systèmes centraux qui régulent la croissance, le métabolisme et la réponse à l’état nutritionnel de la cellule : la voie mTOR. Ce lien est particulièrement important car il permet de comprendre comment p53 peut traduire une condition de stress en une décision métabolique. Lorsque la cellule est endommagée ou que les ressources sont insuffisantes, continuer à croître et à synthétiser de nouvelles structures serait biologiquement risqué. p53 contribue donc à freiner les programmes anaboliques et prolifératifs qui dépendent de mTOR, coordonnant la réponse au stress avec le contrôle de la croissance.

L’une des démonstrations les plus claires de cette relation a été fournie par une étude de 2005 : l’activation de p53 à la suite de dommages à l’ADN détermine une inhibition marquée de l’activité de mTOR. Cet effet ne dépend pas simplement de l’arrêt du cycle cellulaire, car il persiste même en l’absence de p21 (une protéine qui fonctionne comme un frein de la division cellulaire). Le mécanisme nécessite en revanche l’activation de l’AMPK et l’intégrité du complexe TSC1/TSC2 : lorsque l’AMPK ou TSC1/TSC2 sont inactivés, p53 perd sa capacité à supprimer mTOR (Feng et al., 2005) [103].

La signification physiologique de cette séquence est intuitive. mTOR fonctionne comme un puissant promoteur de l’anabolisme : lorsque les nutriments et les facteurs de croissance sont disponibles, il favorise la synthèse protéique, la croissance et la prolifération. L’AMPK, au contraire, signale une condition d’insuffisance énergétique. À travers l’AMPK et TSC1/TSC2, p53 peut donc transformer un signal de stress en une réduction des programmes biosynthétiques. C’est comme si, face à un dommage structurel, la cellule interrompait temporairement l’expansion de l’usine pour concentrer les ressources sur la maintenance.

Cette inhibition peut se produire sur des échelles temporelles différentes. Dans les premières phases de la réponse, p53 active rapidement l’AMPK et le complexe TSC1/TSC2 ; par la suite, elle peut augmenter l’expression de PTEN (une protéine qui limite l’activité de la voie PI3K/AKT/mTOR) et de TSC2, renforçant le blocage de mTOR sur une période de 12 à 24 heures (Feng et al., 2005) [103]. Parallèlement, la privation de glucose induit à la fois l’inhibition de mTOR et une phosphorylation transitoire de p53, montrant que la communication ne procède pas dans une seule direction : p53 contrôle mTOR, mais les systèmes qui perçoivent l’état énergétique peuvent à leur tour communiquer avec p53.

L’influence de p53 sur l’axe prolifératif est en réalité encore plus large. Certains chercheurs ont décrit un réseau coordonné à travers lequel p53 limite la signalisation IGF-1/AKT/mTOR ; PTEN limite l’activité d’AKT, tandis que TSC2, l’AMPK et REDD1 convergent sur l’inhibition de mTORC1 (Feng et Levine, 2010) [104]. De cette manière, p53 n’agit pas sur un interrupteur unique, mais construit un véritable réseau de freins qui réduit progressivement la possibilité pour la cellule de maintenir actifs les signaux de croissance pendant le stress.

Le même travail montre que cette régulation est étroitement liée au métabolisme énergétique. La perte de p53 est en effet associée à une réduction de la consommation d’oxygène et de la respiration mitochondriale, ainsi qu’à un recours accru à la glycolyse aérobie. Au contraire, p53 soutient la respiration, limite la glycolyse et réprime des composants impliqués dans l’entrée et l’utilisation du glucose, dont GLUT1 et GLUT4 (Feng et Levine, 2010) [104]. Il en résulte un tableau dans lequel p53 limite simultanément le signal prolifératif et le programme métabolique qui devrait le soutenir.

Cette réponse, toutefois, n’est pas identique dans chaque cellule et dans chaque tissu. L’analyse de certains chercheurs sur PTEN, TSC2 et l’AMPK a montré une dépendance marquée au type de stress et au contexte cellulaire. Certains stimuli induisent simultanément PTEN, TSC2 et l’AMPK ; d’autres produisent des combinaisons différentes. La réponse tissulaire varie également : PTEN et TSC2 sont régulés par p53 surtout dans des tissus fortement dépendants du métabolisme énergétique insulino-sensible, comme le muscle squelettique, le cœur, le tissu adipeux blanc et le foie (Feng et al., 2007) [105].

Cette spécificité est importante car elle empêche de décrire p53 comme un interrupteur rigide. La protéine fonctionne plutôt comme un intégrateur de signaux : elle modifie sa propre réponse en fonction du type de dommage, de l’état énergétique et du tissu concerné. Le résultat final est néanmoins cohérent : limiter la croissance lorsque la prolifération pourrait compromettre davantage l’intégrité cellulaire.

Un autre niveau de contrôle concerne le compartiment endosomal (un système de petites vésicules présentes à l’intérieur des cellules). p53 induit PTEN, TSC2 et l’AMPK en réduisant IGF-1/AKT/mTOR ; parallèlement, elle augmente la production d’exosomes (minuscules vésicules libérées par les cellules), l’autophagie et l’internalisation des récepteurs membranaires (Feng, 2010) [106]. C’est un moyen supplémentaire de réduire la pression proliférative : non seulement on freine le signal à l’intérieur de la cellule, mais on réduit aussi la capacité de le recevoir de l’extérieur.

À ce stade, le lien avec HIF-1α devient particulièrement important. Comme nous l’avons vu dans les paragraphes précédents, HIF-1α soutient l’adaptation à l’hypoxie, l’expression de VEGF et la reprogrammation glycolytique. p53 peut contrer directement ce système. Certains chercheurs ont démontré que p53 interagit avec HIF-1α et favorise son ubiquitination via MDM2, l’orientant vers la dégradation protéasomique (système par lequel la cellule élimine et recycle les protéines qui ne sont plus nécessaires). Lorsque p53 est éliminée, HIF-1α s’accumule davantage pendant l’hypoxie, la transcription de VEGF augmente et la néoangiogenèse ainsi que le développement des xénogreffes tumorales s’intensifient (Ravi et al., 2000) [107].

Dans le carcinome mammaire, l’équilibre entre ces réseaux peut être déplacé dans le sens opposé. MARK2 (une enzyme qui contrôle la stabilité des microtubules et la polarité des cellules) est augmentée dans les tissus tumoraux et associée à un pronostic défavorable. Du point de vue fonctionnel, MARK2 stimule l’activité transcriptionnelle de HIF-1α via mTOR et, simultanément, réprime celle de p53. Son inhibition réduit la glycolyse aérobie et la croissance cellulaire, et augmente l’arrêt du cycle et l’apoptose. Dans les données, MARK2 montre en outre des corrélations positives avec mTOR, S6K1, GLUT1, HIF-1α et des corrélations négatives avec p53 (Ponnusamy et Natarajan, 2022) [108].

Ce modèle représente presque l’image miroir de la réponse physiologique de p53. D’une part, p53 tend à limiter mTOR et HIF-1α ; d’autre part, MARK2 favorise mTOR/HIF-1α et atténue p53. Le résultat est un environnement moléculaire plus favorable à la glycolyse aérobie, à la croissance et à la survie tumorale.

Dans l’ensemble, ces preuves montrent que p53 occupe une position centrale pour contrer un programme tumoral qui unit croissance et adaptation métabolique. À travers l’AMPK, TSC1/TSC2 et PTEN, p53 réduit la voie de signalisation PI3K/AKT/mTOR ; parallèlement, elle limite la glycolyse et soutient la respiration mitochondriale. Sur un autre front, elle peut contenir HIF-1α, soit en favorisant sa dégradation, soit en réduisant sa synthèse. Lorsque p53 est inactivée ou réprimée, ces freins disparaissent progressivement : mTOR peut rester plus actif, HIF-1α peut s’accumuler et la cellule peut s’orienter plus facilement vers un métabolisme glycolytique et un phénotype adapté à l’hypoxie.

La perte de p53 ne signifie donc pas seulement renoncer à la protection du génome. Cela signifie aussi supprimer un système qui limite normalement la croissance, la biosynthèse et l’adaptation métabolique lorsque les conditions cellulaires sont défavorables. Et c’est précisément cette dimension métabolique qui nous conduit au dernier sous-paragraphe consacré aux actions de p53 : le rapport entre lactate, lactylation et p53.

Lactylation et p53

Dans les sections précédentes, nous avons vu que p53 représente bien plus qu'un simple contrôleur du cycle cellulaire. Son activité contribue à préserver l'intégrité du génome, limite la prolifération lorsque la cellule se trouve dans des conditions défavorables et contrecarre certains des principaux programmes métaboliques qui soutiennent la croissance tumorale, y compris ceux dépendants de mTOR et HIF-1α. Il existe cependant un niveau de régulation supplémentaire qui permet de relier p53 à l'un des protagonistes métaboliques rencontrés à plusieurs reprises dans ce chapitre : le lactate. Longtemps considéré principalement comme un produit terminal de la glycolyse, le lactate peut en effet se comporter comme une véritable molécule régulatrice. L'un des mécanismes par lesquels il exerce cette fonction est la lactylation, une modification post-traductionnelle dans laquelle des groupes dérivés du lactate sont associés à des résidus de lysine spécifiques des protéines. De cette manière, une variation métabolique peut être traduite directement en une variation fonctionnelle des protéines cellulaires.

Cette relation revêt une importance particulière dans le cancer, où l'activité glycolytique élevée peut entraîner une production considérable de lactate. La signification biologique est profonde : le métabolisme tumoral ne modifie pas seulement la quantité d'énergie et de métabolites disponibles, mais peut intervenir directement sur les systèmes qui devraient normalement contrer la transformation néoplasique. p53 constitue l'un des exemples les plus significatifs de cette communication entre métabolisme et contrôle tumoral.

Une étape fondamentale dans la compréhension du phénomène est venue de l'identification de AARS1 comme capteur intracellulaire du lactate et comme enzyme capable de promouvoir la lactylation. AARS1 est traditionnellement connue comme l'alanyl-ARNt synthétase, donc comme un composant de la machinerie nécessaire à la traduction protéique. Certains chercheurs ont cependant démontré qu'elle possède une seconde fonction : elle peut reconnaître le lactate, le lier et catalyser la formation d'un intermédiaire lactate-AMP, pour ensuite transférer le groupe lactyle à des résidus de lysine spécifiques des protéines cibles. En d'autres termes, AARS1 peut transformer la disponibilité intracellulaire de lactate en une modification chimique du protéome (l'ensemble de toutes les protéines produites par une cellule) (Zong et al., 2024) [109].

Parmi les nombreuses cibles identifiées figure p53 elle-même. En particulier, AARS1 favorise la lactylation de résidus spécifiques situés dans le domaine par lequel p53 interagit avec l'ADN. La position de la modification est fondamentale pour en comprendre les conséquences. Pour exercer efficacement son activité oncosuppressive, p53 doit pouvoir reconnaître certaines séquences d'ADN et réguler la transcription de ses gènes cibles. La lactylation entrave le regroupement des molécules de p53, réduit leur capacité à se lier à l'ADN et altère par conséquent son activité transcriptionnelle (Zong et al., 2024) [109].

Nous pouvons imaginer p53 comme une clé capable de reconnaître des serrures spécifiques présentes sur l'ADN. Dans ce cas, le gène TP53 peut être parfaitement intact et la clé peut être présente, mais une modification de sa structure rend son utilisation correcte plus difficile. Cela introduit un concept particulièrement important : la fonction oncosuppressive de p53 peut être compromise même sans que TP53 ne soit nécessairement muté. Un environnement métabolique riche en lactate peut intervenir directement sur la protéine déjà produite et en modifier les propriétés.

La pertinence oncologique de ce phénomène est également soutenue par l'observation que des niveaux élevés d'AARS1 et de lactylation de p53 sont associés à un pronostic défavorable chez les patients atteints de cancer porteurs de p53 sauvage (wild-type). De plus, interférer expérimentalement avec la liaison entre le lactate et AARS1 au moyen de la β-alanine réduit la lactylation globale, diminue la lactylation de p53 et atténue la tumorigenèse dans les modèles animaux (Zong et al., 2024) [109].

Un exemple encore plus direct provient des métastases osseuses du carcinome pulmonaire. Certains chercheurs ont identifié le gène SLC2A3 du transporteur de glucose GLUT3 comme un régulateur métabolique important de la métastatisation osseuse. SLC2A3 est davantage exprimé dans les cellules et les tissus métastatiques osseux et sa plus grande activité augmente l'entrée de glucose, soutient la glycolyse et entraîne une augmentation de la production de lactate (Ding et al., 2026) [110].

À ce stade, la séquence devient particulièrement significative à la lumière de ce que nous avons construit dans les paragraphes précédents. L'augmentation de l'absorption de glucose médiée par SLC2A3 intensifie la glycolyse ; la glycolyse accrue augmente la disponibilité de lactate ; le lactate favorise la lactylation de p53. Cette modification antagonise l'acétylation du même résidu et réduit l'activité transcriptionnelle et oncosuppressive de p53 (Ding et al., 2026) [110]. Il se crée ainsi un lien direct entre la disponibilité en glucose, le métabolisme glycolytique et la perte fonctionnelle de l'un des principaux systèmes de suppression tumorale.

La même relation peut revêtir une importance dans la réponse aux thérapies. Dans le cancer de la prostate avancé, d'autres chercheurs ont étudié les mécanismes par lesquels les cellules tumorales acquièrent une résistance à l'enzalutamide (un médicament hormonal). L'exposition prolongée au médicament entraîne l'activation de NF-κB et STAT3 (deux protéines qui régulent l'activité des gènes), qui favorisent l'augmentation de l'expression de SLC4A4. Cette réponse est accompagnée d'altérations métaboliques associées à la glycolyse, d'une augmentation de la production de lactate et d'une plus grande lactylation de p53 (Chen et al., 2024) [111].

Lorsque SLC4A4 est réduit expérimentalement, l'accumulation extracellulaire de bicarbonate augmente, une acidose intracellulaire apparaît et la production de lactate dérivant de la glycolyse diminue. Parallèlement, la lactylation de p53 diminue et la sensibilité à l'enzalutamide est rétablie, avec des résultats observés aussi bien in vitro qu'in vivo (Chen et al., 2024) [111]. La modification métabolique de p53 peut donc s'insérer non seulement dans la progression tumorale, mais aussi dans les processus adaptatifs par lesquels une population néoplasique parvient progressivement à survivre à la pression pharmacologique.

Le rapport entre le lactate et p53 devient encore plus articulé lorsque l'on considère que p53 ne doit pas nécessairement être la cible directe de la lactylation. Dans l'adénocarcinome pancréatique, certains chercheurs ont identifié une signature pronostique associée à la lactylation composée de cinq gènes. Parmi ceux-ci, PRKCG est sous-exprimé dans la tumeur et sa moindre expression est associée à une maladie plus avancée et à un pronostic défavorable. Lorsque PRKCG est surexprimé expérimentalement, la prolifération, la migration et l'invasion des cellules tumorales diminuent, l'apoptose augmente et la croissance des xénogreffes est réduite (Zhu et al., 2026) [112].

Le lactate, cependant, peut lactyler PRKCG sans en modifier substantiellement la quantité. Ce qui change, c'est sa fonction : la protéine lactylée perd une partie de sa capacité à soutenir l'activation de p53 phosphorylé. Lorsque les sites de lactylation prévus sont modifiés expérimentalement, cette activité est au moins partiellement récupérée (Zhu et al., 2026) [112]. Le métabolisme du lactate peut donc atteindre p53 par des voies différentes. Dans certains cas, il modifie directement la protéine ; dans d'autres, il modifie l'un de ses régulateurs et altère p53 indirectement. Le résultat biologique peut néanmoins converger vers une réduction de l'action oncosuppressive.

Les études que nous avons vues ont une pertinence accrue précisément avec l'effet Warburg et la glycolyse augmentée qui ne produisent pas simplement plus de lactate à éliminer. Ce lactate peut devenir une matière première pour des modifications post-traductionnelles capables d'intervenir directement sur les systèmes de contrôle génomique de la cellule. Dans le cas de p53, le lien est particulièrement significatif car il crée un possible circuit de renforcement : le métabolisme tumoral augmente le lactate et le lactate peut contribuer à affaiblir p53 ; la perte fonctionnelle de p53, comme nous l'avons vu, réduit à son tour certains des freins posés sur les programmes glycolytiques et prolifératifs. De cette manière, métabolisme et contrôle tumoral peuvent s'influencer mutuellement.

La cellule néoplasique peut donc arriver à neutraliser p53 à différents niveaux. Elle peut perdre ou muter TP53, elle peut favoriser la dégradation de la protéine, elle peut altérer les circuits qui en régulent l'activité ou, comme le montrent ces preuves plus récentes, elle peut utiliser une conséquence de son propre métabolisme glycolytique pour la modifier chimiquement par la lactylation. C'est une étape conceptuellement importante car elle fait du lactate non seulement le résultat de la reprogrammation métabolique de la tumeur, mais l'une des molécules par lesquelles cette reprogrammation peut être transformée en information biologique.

Et c'est précisément à partir de là que le discours peut s'élargir au-delà de la cellule tumorale unique. Le lactate produit par la tumeur peut s'accumuler dans le microenvironnement tumoral, atteindre les cellules stromales et immunitaires et contribuer à modifier leur comportement et leur fonction. L'étape suivante sera donc de comprendre comment cette communication métabolique peut contribuer à la construction d'un environnement qui soutient la tumeur, en introduisant le TME et l'effet Warburg inverse.

Le TME et l'effet Warburg inverse

Jusqu'à présent, nous avons surtout observé ce qui se passe à l'intérieur de la cellule tumorale : l'activation des voies prolifératives, l'intervention de HIF-1α, l'augmentation de la glycolyse, la production de lactate et la perte progressive des systèmes de contrôle exercés par p53. Mais une tumeur ne se développe jamais de manière isolée. Les cellules néoplasiques sont immergées dans un environnement complexe avec lequel elles communiquent en permanence et qui, au fil du temps, est profondément transformé par la présence même de la néoplasie. Cet ensemble est appelé microenvironnement tumoral, ou TME, et comprend des cellules stromales et immunitaires, des fibroblastes, la matrice extracellulaire, des vaisseaux sanguins et lymphatiques, ainsi que des conditions physiques et métaboliques telles que l'hypoxie, l'acidité, la pression interstitielle et la disponibilité des nutriments. Le TME doit donc être imaginé non pas comme l'arrière-plan passif dans lequel la tumeur croît, mais comme un véritable écosystème dynamique dans lequel les différents composants se conditionnent mutuellement (Wang et al., 2025) [115].

Les cellules tumorales participent activement à la construction de cet écosystème. Par le biais de cytokines, de chimiokines et de nombreux autres médiateurs, elles peuvent modifier le comportement des cellules stromales (cellules qui soutiennent et protègent les tissus et les organes) et immunitaires environnantes, les incitant progressivement à adopter des caractéristiques favorables à la prolifération, à l'angiogenèse, à l'invasion et à la métastatisation. Les fibroblastes (cellules qui produisent du collagène et d'autres substances nécessaires au soutien des tissus), la matrice extracellulaire et le compartiment vasculaire participent ensuite au maintien de ces conditions, créant un réseau de signaux dans lequel il devient de plus en plus difficile de distinguer nettement ce qui appartient à la tumeur de ce qui appartient au tissu environnant (Hinshaw & Shevde, 2019) [116].

Cette coopération concerne également le métabolisme. La représentation selon laquelle toutes les cellules tumorales utiliseraient le glucose de la même manière par une glycolyse aérobie très intense est désormais insuffisante pour décrire l'hétérogénéité observée au sein des néoplasies. Dans une même tumeur peuvent coexister des populations principalement glycolytiques et des populations ayant un métabolisme plus oxydatif. Cette diversité permet le développement d'une véritable coopération métabolique, dans laquelle les produits générés par un compartiment peuvent devenir des substrats énergétiques pour un autre (Wilde et al., 2017) [113].

C'est dans cette perspective que naît le concept d'effet Warburg inverse. Dans l'effet Warburg classique, c'est la cellule tumorale qui augmente fortement la glycolyse et produit du lactate même en présence d'oxygène. Dans le modèle inverse, en revanche, une partie de ce comportement glycolytique est assumée par les cellules stromales, en particulier par les fibroblastes associés au cancer, les CAF. Ces fibroblastes peuvent acquérir un métabolisme principalement glycolytique et produire du lactate, du pyruvate et d'autres métabolites à haute énergie qui sont ensuite utilisés par les cellules tumorales, dans lesquelles le métabolisme mitochondrial oxydatif peut rester très actif (Fu et al., 2017) [118].

Une sorte de division du travail se crée donc. Le compartiment stromal devient plus catabolique : il consomme des substrats et produit des métabolites. Le compartiment néoplasique peut, quant à lui, utiliser ces métabolites pour soutenir la production énergétique, la biosynthèse et la croissance. Dans cette organisation, ce qu'une cellule élimine peut devenir le carburant d'une autre.

L'un des mécanismes expérimentaux proposés pour expliquer comment cette transformation du stroma peut commencer implique le stress oxydatif. Certains chercheurs, utilisant une co-culture de cellules tumorales spécifiques et de fibroblastes, ont observé que les cellules néoplasiques libèrent du peroxyde d'hydrogène et augmentent le stress oxydatif dans les fibroblastes environnants. Dans les fibroblastes, l'activité mitochondriale diminue et l'absorption de glucose augmente, tandis que dans les cellules tumorales, le phénomène inverse se produit : l'activité mitochondriale augmente et l'absorption de glucose ainsi que l'expression de GLUT1 diminuent (Martinez-Outschoorn et al., 2011) [117].

Le stress oxydatif peut donc pousser les fibroblastes vers l'autophagie, la mitophagie et une altération progressive de la fonction mitochondriale, favorisant le passage à la glycolyse. Ce processus a également été associé à l'activation de HIF-1α et NF-κB. Les enzymes glycolytiques et les systèmes dédiés à la production et au transport des métabolites augmentent ainsi, créant un circuit par lequel le compartiment stromal devient progressivement plus apte à produire des substrats utilisables par la tumeur (Fu et al., 2017) [118].

Le lactate occupe naturellement une position centrale dans ce système. Les CAF glycolytiques peuvent l'exporter principalement via MCT4, tandis que les cellules tumorales peuvent l'acquérir via MCT1 et l'utiliser ensuite dans le métabolisme oxydatif. Ce navettage métabolique permet aux deux compartiments de se spécialiser : l'un produit et exporte, l'autre importe et utilise (Wilde et al., 2017) [113].

L'importance de ce modèle ne découle pas seulement d'expériences cellulaires. Dans le carcinome prostatique, certains chercheurs ont analysé des échantillons provenant de 480 patients et ont observé une différence métabolique marquée entre le stroma et le compartiment néoplasique. Les CAF exprimaient fortement MCT4, tandis qu'une expression membranaire intense de MCT1 était évidente dans les cellules tumorales. De plus, les protéines associées à l'oxydation des acides gras étaient principalement localisées dans les cellules tumorales, conformément à un métabolisme plus oxydatif (Pértega-Gomes et al., 2014) [119].

Un aspect particulièrement intéressant était la précocité des modifications stromales : MCT4 montrait des altérations dès les premières phases de la transformation maligne. De plus, la combinaison d'une expression stromale élevée de MCT4 et d'une forte expression tumorale de MCT1 était associée au stade pT3 (une tumeur ayant dépassé les limites de la zone où elle s'est formée) et à d'autres caractéristiques pronostiques défavorables (Pértega-Gomes et al., 2014) [119]. Le stroma peut donc être reprogrammé métaboliquement très tôt et devenir partie intégrante de l'évolution de la néoplasie.

Une confirmation clinico-pathologique provient d'une analyse ultérieure sur 535 patients atteints de carcinome prostatique. Certains chercheurs ont observé que ni MCT1 ni MCT4, considérés isolément, n'étaient significativement associés à la survie sans récidive biochimique. La donnée changeait cependant lorsqu'ils étaient analysés ensemble. Le profil caractérisé par une expression élevée de MCT1 dans les cellules tumorales et une expression stromale élevée de MCT4 était associé à un pronostic significativement plus mauvais et conservait sa valeur même après ajustement pour les autres facteurs pronostiques, avec un hazard ratio (une valeur indiquant dans quelle mesure le risque qu'un événement se produise augmente ou diminue) de 1,99 (Andersen et al., 2015) [114]. La signification est importante : ce qui compte n'est pas nécessairement la présence d'un seul transporteur, mais la combinaison des deux compartiments qui rend possible l'échange métabolique.

Un résultat encore plus marqué a été observé dans le carcinome mammaire triple négatif. Certains chercheurs ont étudié plus de 180 patientes, constatant qu'une expression stromale élevée de MCT4 était associée à une survie globale à dix ans inférieure à 18 %, tandis que chez les patientes sans expression stromale de MCT4, la survie atteignait environ 97 %. Au contraire, MCT4 exprimé par les cellules tumorales épithéliales ne montrait pas la même valeur pronostique (Witkiewicz et al., 2012) [120].

Cette donnée rend particulièrement évident à quel point il peut être réducteur d'observer exclusivement la cellule néoplasique. Dans cette cohorte spécifique, une caractéristique métabolique du stroma fournissait des informations pronostiques beaucoup plus pertinentes que le même marqueur exprimé directement par la tumeur.

Le TME, cependant, ne concerne pas seulement le métabolisme et les fibroblastes. Ses compartiments physique, métabolique et immunitaire sont profondément interconnectés. L'hypoxie et l'acidité favorisent l'adaptation tumorale et la résistance aux traitements ; HIF-1α augmente les programmes glycolytiques et angiogéniques ; l'accumulation de lactate contribue à l'acidification du milieu et modifie le comportement des cellules immunitaires. Parallèlement, les CAF, la matrice extracellulaire et la vascularisation altérée participent à l'invasion, à la migration et à la difficulté avec laquelle les médicaments et les cellules immunitaires parviennent à pénétrer dans la masse tumorale (Wang et al., 2025) [115].

Il est cependant fondamental de ne pas remplacer un modèle trop simple par un autre tout aussi rigide. L'effet Warburg inverse n'implique pas que toutes les cellules tumorales utilisent le lactate stromal ni que l'effet Warburg classique disparaisse. Les deux configurations peuvent coexister dans la même tumeur. Certaines populations néoplasiques peuvent rester fortement glycolytiques, tandis que d'autres peuvent utiliser davantage la phosphorylation oxydative et exploiter les métabolites produits par le compartiment stromal (Fu et al., 2017) [118].

La tumeur apparaît ainsi comme un écosystème métaboliquement organisé et plastique, dans lequel les ressources ne sont pas simplement consommées, mais redistribuées. Le lactate peut être produit par une cellule, exporté dans l'espace extracellulaire et ensuite récupéré par une autre population. Les fibroblastes associés à la tumeur assument, dans ce système, une fonction particulièrement importante : ils ne sont plus seulement des cellules structurelles du stroma, mais peuvent devenir de véritables partenaires métaboliques de la néoplasie. C'est donc précisément sur le rapport entre le lactate et les CAF que doit désormais se concentrer l'étape suivante.

Lactate et CAF

Comme nous l'avons vu, le microenvironnement tumoral (TME) peut s'organiser comme un véritable écosystème métabolique, dans lequel les cellules néoplasiques et le compartiment stromal échangent continuellement des nutriments, des métabolites et des signaux. Au sein de ce réseau, les fibroblastes associés au cancer, les CAF, jouent un rôle particulièrement important. Il ne s'agit pas simplement de cellules structurelles situées autour de la masse tumorale : elles peuvent être progressivement reprogrammées jusqu'à acquérir des propriétés capables de soutenir la prolifération, l'invasion, la fibrose, l'immunosuppression et la résistance thérapeutique. Le lactate représente l'un des principaux outils par lesquels la cellule tumorale peut influencer cette transformation. La relation est toutefois plus complexe qu'un simple transfert de carburant d'une cellule à l'autre : le lactate peut être utilisé métaboliquement par les CAF, peut modifier leur état redox, peut reprogrammer leur épigénome (l'ensemble des signaux chimiques qui régulent l'activité des gènes) et peut orienter leur profil sécrétoire vers des phénotypes capables d'altérer également le compartiment immunitaire.

Une démonstration particulièrement claire provient de l'adénocarcinome canalaire pancréatique. Dans cette tumeur, les cellules néoplasiques, fortement glycolytiques, entrent efficacement en compétition pour le glucose et en soustraient une part importante aux cellules stromales environnantes. Les CAF, contraints de vivre dans des conditions de restriction glucidique relative, peuvent s'adapter en utilisant précisément le lactate produit par les cellules tumorales. Via MCT1, ils l'importent, l'intègrent dans le métabolisme oxydatif et l'utilisent pour alimenter le cycle de Krebs, soutenant ainsi leur propre prolifération même lorsque le glucose est peu disponible (Kitamura et al., 2023) [121].

Ce comportement modifie profondément la signification du lactate dans le microenvironnement. La cellule tumorale elle-même, qui monopolise le glucose, produit simultanément un métabolite qui permet aux fibroblastes environnants de survivre. Mais l'effet n'est pas seulement énergétique. L'exposition au lactate augmente chez les CAF la production de médiateurs immunosuppresseurs, dont l'IL-6, et les fibroblastes ainsi stimulés réduisent l'activité des cellules immunitaires cytotoxiques. Dans les modèles de PDAC (le type de cancer du pancréas le plus courant et le plus agressif), en outre, une LDHA élevée (une enzyme qui aide les cellules à produire de l'énergie en transformant le pyruvate en lactate) tumorale est associée à une plus grande présence de CAF et à une moindre infiltration de cellules T CD8+ (cellules du système immunitaire qui reconnaissent et détruisent les cellules tumorales), tandis que l'inhibition expérimentale de la LDHA réduit à la fois la croissance tumorale et la composante fibroblastique, et augmente l'infiltration et l'activité cytotoxique des CD8+ (Kitamura et al., 2023) [121].

Le lactate peut cependant agir encore plus tôt, en contribuant à la formation même du phénotype CAF. Dans le cancer du sein, il augmente directement la transcription de la LDHA et pousse les cellules tumorales vers une production et une sécrétion accrues de lactate. Ce dernier augmente non seulement la prolifération, la migration et l'invasivité des cellules néoplasiques, mais induit chez les fibroblastes leur conversion vers un phénotype associé aux CAF. Lorsque la LDHA est réduite, la croissance tumorale et l'activité métabolique des xénogreffes diminuent parallèlement (Martínez-Ordoñez et al., 2021) [122].

Le principe général qui émerge est donc celui d'une communication bidirectionnelle. Les cellules tumorales peuvent produire du lactate et l'utiliser pour « éduquer » le fibroblaste ; une fois transformé, le CAF peut à son tour produire des métabolites, des cytokines et des signaux capables de soutenir la néoplasie. Les preuves les plus récentes décrivent précisément le lactate comme un nœud central de ce dialogue, avec des effets sur le remodelage stromal, la transition épithélo-mésenchymateuse, l'hétérogénéité des CAF et la résistance thérapeutique. À cette fonction métabolique et de signalisation s'ajoute également la lactylation, par laquelle le lactate peut modifier les protéines et la chromatine et lier directement le métabolisme à la régulation génique (Tan et al., 2025) [123].

Un exemple particulièrement significatif de ce lien entre métabolisme et épigénétique a été observé dans le cancer du pancréas : une étude démontre que le lactate produit par les cellules tumorales peut favoriser la croissance et la diffusion de la tumeur. Le lactate modifie le comportement des cellules voisines, les transformant en cellules capables de soutenir le développement tumoral. Ce processus implique les enzymes TET, qui modifient l'activité de certains gènes, favorisant également l'augmentation d'un récepteur impliqué dans l'invasion tumorale ; le lactate peut donc modifier la mémoire moléculaire de la cellule stromale. Il n'induit pas seulement un signal temporaire, mais peut participer à une réorganisation épigénétique qui contribue à stabiliser de nouvelles caractéristiques fonctionnelles (Bhagat et al., 2019) [124].

Le cancer gastrique offre une démonstration complémentaire. Les cellules tumorales produisent du lactate aussi bien en normoxie qu'en hypoxie, mais la production augmente lorsque l'oxygène diminue. Le lactate est transporté dans les cellules souches mésenchymateuses dérivées de la moelle osseuse et favorise l'acquisition d'un phénotype pro-tumoral similaire aux iCAF. Le blocage du transport ou la réduction de la production de lactate atténuent cette transformation. Les cellules ainsi activées montrent une migration et une invasion accrues des cellules tumorales (Tao et al., 2023) [125].

Même dans le carcinome hépatocellulaire, le lien est étroitement dépendant de la reprogrammation glycolytique : une étude démontre que le lactate produit par les cellules du cancer du foie favorise la formation d'un environnement qui facilite la diffusion du cancer. En particulier, le lactate contribue à transformer les cellules voisines en fibroblastes associés à la tumeur (CAF), capables de soutenir sa croissance et sa diffusion. Les chercheurs ont identifié dans une protéine spécifique un régulateur important de ce processus. Bloquer cette protéine a réduit la production de lactate, l'activation des CAF et la formation de métastases dans les modèles expérimentaux (Mai et al., 2025) [126].

Dans l'ensemble, ces preuves montrent que le lactate peut soutenir les CAF à au moins trois niveaux. Il peut devenir un carburant métabolique, fonctionner comme un signal capable de modifier leur état redox et transcriptionnel, et contribuer à une reprogrammation épigénétique relativement stable. Le fibroblaste ainsi transformé ne reste cependant pas confiné dans son propre compartiment : il produit de l'IL-6, de l'IL-8 et d'autres médiateurs qui modifient les cellules tumorales et les populations immunitaires. Le lactate devient donc le point de départ d'une communication à plusieurs étapes : cellule tumorale → CAF → cellules immunitaires. Parmi ces dernières, les macrophages associés à la tumeur jouent un rôle particulièrement pertinent, car certains des signaux produits par les CAF favorisent leur recrutement et leur polarisation vers des phénotypes M2 (cellules du système immunitaire qui aident à réduire l'inflammation). C'est donc à partir du rapport entre lactate, TAM et polarisation M2 que notre parcours doit se poursuivre.

Lactate, TAM et macrophages M2

À la lumière de ce qui a été observé, le lactate produit par la cellule tumorale modifie profondément le comportement des fibroblastes associés au cancer, transformant un produit du métabolisme glycolytique en un véritable signal capable de remodeler le stroma (le tissu de soutien qui entoure les cellules d'un organe ou d'une tumeur). Le même principe s'étend également au compartiment immunitaire. Parmi les cellules les plus influencées par le microenvironnement métabolique, on trouve les macrophages associés aux tumeurs, les TAM. Ces cellules possèdent une plasticité remarquable et peuvent adopter des états fonctionnels différents en réponse aux signaux qu'elles reçoivent du tissu environnant. La distinction entre les macrophages M1 et M2 représente une simplification utile pour décrire deux extrémités de ce spectre : les premiers sont généralement associés à des fonctions inflammatoires et antitumorales, tandis que les seconds présentent des caractéristiques davantage immunorégulatrices, pro-angiogéniques, réparatrices et, dans le contexte néoplasique, fréquemment favorables à la progression tumorale. Le lactate représente l'un des signaux métaboliques capables de déplacer cet équilibre vers des caractéristiques M2.

L'une des démonstrations fondamentales de ce phénomène a été fournie par un travail scientifique de 2014 : dans des modèles murins de carcinome pulmonaire de Lewis et de mélanome B16, l'acide lactique produit par les cellules tumorales induisait chez les macrophages l'expression de marqueurs associés au phénotype M2 : les lignées tumorales qui produisaient plus de lactate induisaient une réponse macrophagique plus importante, tandis que la réduction de la production tumorale de lactate par le silençage de PKM2 réduisait la croissance tumorale. L'élimination d'un gène spécifique dans les macrophages limitait également de manière significative le développement de la néoplasie (Colegio et al., 2014) [127].

La signification est importante : le métabolisme tumoral peut modifier directement l'identité fonctionnelle d'une cellule immunitaire. La cellule néoplasique produit du lactate pour soutenir son propre métabolisme, mais ce métabolite diffuse dans le microenvironnement et atteint les macrophages, où il peut activer des programmes transcriptionnels favorables à la tumeur. Dans le carcinome gastrique, ce rapport a été précisé davantage. L'activité glycolytique élevée était associée à une présence accrue de macrophages M2. La réduction de LDHA dans les cellules tumorales diminuait leur capacité à induire cette polarisation. Plus important encore, le blocage des transporteurs de monocarboxylates (MCT) abolissait presque complètement la réponse M2, tout comme le silençage de HIF-1α dans les macrophages (Zhang et Li, 2020) [128].

Une séquence particulièrement linéaire se dessine donc : la tumeur augmente la glycolyse, produit du lactate, le lactate pénètre dans le macrophage par les MCT et, via HIF-1α, modifie l'expression des gènes qui caractérisent le phénotype M2. Ce n'est donc pas seulement l'acidification du microenvironnement qui est pertinente : c'est le métabolite lui-même, une fois transporté dans la cellule, qui participe activement à la reprogrammation du macrophage.

Dans le carcinome œsophagien, une seconde voie émerge cependant. L'exposition au lactate augmente la phosphorylation d'AKT. L'intensité de la réponse croît avec l'augmentation de la concentration de lactate, tandis que la réduction de la production de ce métabolite par l'oxalate atténue à la fois la polarisation M2 et l'activation d'AKT. Les macrophages ainsi reprogrammés augmentent à leur tour la prolifération et la migration des cellules tumorales ; lorsque la signalisation d'AKT est atténuée, ces effets protumoraux diminuent (Zhang et al., 2023) [129].

Cela introduit un principe que nous rencontrerons à plusieurs reprises : la communication entre la tumeur et les TAM est bidirectionnelle. La cellule tumorale modifie le macrophage par son propre métabolisme, mais le macrophage modifié renvoie à la néoplasie des signaux capables d'en augmenter l'agressivité.

L'adénome hypophysaire fournit un exemple particulièrement clair de ce circuit. Dans les tumeurs invasives, la production de lactate est plus importante et s'associe à une infiltration plus élevée de TAM M2. Le lactate induit la polarisation via mTORC2 ; par la suite, les macrophages M2 produisent CCL17 : cette chimiokine agit sur les cellules tumorales et active mTORC1, augmentant le comportement invasif. Une expression élevée de CCL17 est en outre associée à des dimensions tumorales plus importantes, à une invasivité accrue et à une plus grande susceptibilité à la récidive postopératoire (Zhang et al., 2021) [130].

Dans le mélanome, un niveau métabolique supplémentaire a été identifié. Le milieu conditionné tumoral induit chez les macrophages une augmentation de marqueurs clés associés au phénotype M2 ; l'hypoxie amplifie encore le phénomène. Le lactate représente l'un des médiateurs principaux et le blocage de son transport atténue la polarisation M2. Dans ce modèle, toutefois, le processus dépend surtout du métabolisme oxydatif : l'inhibition du cycle de Krebs réduit les marqueurs clés, tandis que le blocage de la glycolyse ne produit pas d'effets équivalents. Les macrophages ainsi polarisés augmentent la prolifération, la clonogénicité (la capacité d'une cellule unique à se multiplier et à former une colonie de nouvelles cellules), la migration et l'invasion des cellules de mélanome, et en réduisent l'apoptose (Wang et al., 2025) [131].

Le lactate peut en outre modifier le macrophage par l'épigénétique. Dans le mélanome, certains chercheurs ont montré qu'interférer avec le complexe MCT1 au moyen du crizotinib (un médicament antitumoral) réduit à la fois la sécrétion tumorale et l'absorption macrophagique du lactate. Cette réduction s'associe à une moindre polarisation M2 et à une meilleure réponse au blocage des points de contrôle immunitaires (mécanismes de contrôle qui régulent l'activité du système immunitaire). Dans les macrophages, le lactate augmente une autre chimiokine spécifique et ce phénomène est accompagné d'une plus grande lactylation dans le promoteur du gène. En réduisant le transport du lactate, on diminue à la fois la modification génétique et la chimiokine (Zhou et al., 2025) [132].

Le passage est particulièrement significatif car il ajoute un nouveau niveau à la séquence : le lactate ne doit pas nécessairement se limiter à activer une kinase ou à stabiliser un facteur de transcription. Il peut contribuer à modifier la chromatine et donc le programme génétique avec lequel le macrophage répond à la tumeur.

Les revues les plus récentes confirment cette intégration entre métabolisme et épigénétique. Dans les macrophages, le lactate est associé principalement à la promotion de phénotypes M2 et la lactylation d'autres protéines peut soutenir des programmes transcriptionnels immunosuppresseurs, favorisant l'invasion, les métastases, la chimiorésistance et la réduction de la phagocytose (Dong et al., 2025) [133].

Les Treg intratumoraux représentent justement un exemple de cellules particulièrement adaptées à cet environnement. Contrairement aux lymphocytes T effecteurs, qui souffrent davantage de la rareté du glucose et de l'accumulation de métabolites, les Treg peuvent maintenir une activité immunosuppressive importante grâce à leur dépendance accrue à la phosphorylation oxydative et à leur flexibilité dans l'utilisation de différents substrats énergétiques (Rao et al., 2021) [134]. Cette étude ne démontre pas directement une polarisation M2 médiée par le lactate, mais aide à comprendre pourquoi un TME métaboliquement hostile peut simultanément défavoriser les cellules effectrices et sélectionner des populations immunorégulatrices.

Enfin, une démonstration expérimentale dans la direction opposée renforce encore le rôle du lactate sur les TAM. Dans le carcinome pulmonaire à petites cellules, l'ACT001 (un médicament expérimental d'origine naturelle) réduit l'activité glycolytique et détermine une diminution de la production de lactate. À cette modification métabolique correspond une réduction de l'infiltration des macrophages M2 et une augmentation des caractéristiques M1, ainsi qu'une moindre croissance, invasion et métastatisation tumorale (Ding et al., 2025) [135].

Dans l'ensemble, donc, le lactate représente l'un des principaux points de communication entre le métabolisme tumoral et le compartiment macrophagique. À travers MCT, HIF-1α, AKT, mTOR, le métabolisme mitochondrial et la lactylation, il peut orienter les TAM vers des états fonctionnels de type M2. Ces macrophages produisent ensuite d'autres médiateurs capables de soutenir l'angiogenèse, l'invasion, la croissance et l'immuno-échappement. Le lactate ne modifie donc pas seulement ce que fait la cellule tumorale : il modifie aussi ce qui l'entoure, créant progressivement un écosystème immunitaire plus tolérant envers la néoplasie.

Et c'est précisément cette capacité à transformer le microenvironnement immunitaire qui nous conduit au passage suivant : l'activation de HIF-1α et CD73, à travers lesquels le métabolisme tumoral commencera à se lier directement à la production d'adénosine (une substance produite naturellement par notre organisme, qui contribue à réguler le sommeil, l'activité du cerveau et la circulation sanguine).

HIF-1α, CD39, CD73 et adénosine

Dans le parcours suivi jusqu'ici, nous avons vu que l'hypoxie ne représente pas seulement une conséquence de la croissance désordonnée de la tumeur, mais une condition capable de modifier profondément le comportement des cellules néoplasiques et du microenvironnement qui les entoure. Lorsque l'oxygène devient insuffisant, la stabilisation de HIF-1α permet à la cellule de s'adapter grâce à une vaste reprogrammation transcriptionnelle. Une partie de cette adaptation concerne le métabolisme énergétique, une autre l'angiogenèse et une autre encore modifie le rapport entre la tumeur et le système immunitaire. C'est précisément dans ce dernier contexte qu'apparaît un nouveau protagoniste : l'adénosine. Dans les tissus tumoraux, en effet, cette molécule peut atteindre des concentrations extracellulaires supérieures à celles des tissus normaux et sa production est étroitement liée à l'activité de deux ectoenzymes, CD39 et CD73 (protéines présentes sur la surface externe des cellules pour transformer ou dégrader des substances présentes dans l'environnement environnant) (Arab et al., 2019) [136].

Pour comprendre le mécanisme, nous pouvons imaginer une petite chaîne de montage située à la surface des cellules. Lorsque l'ATP et l'ADP (molécules utilisées par les cellules pour fournir de l'énergie à leurs activités) s'accumulent dans l'espace extracellulaire à la suite d'un stress, d'une ischémie ou d'un dommage cellulaire, CD39 les convertit en AMP ; ensuite, CD73 transforme l'AMP (une molécule présente dans les cellules qui contribue à signaler une réduction de l'énergie disponible) en adénosine. Dans des conditions physiologiques, ce système contribue à contenir une inflammation excessive. Dans la tumeur, cependant, la même voie peut être exploitée au sein d'un environnement chroniquement altéré. L'hypoxie favorise ce processus par l'intermédiaire de HIF-1α, qui augmente l'expression de CD73, contribuant ainsi à créer des conditions favorables à la production persistante d'adénosine (Arab et al., 2019) [136].

Une importante confirmation expérimentale de ce lien provient de l'hépatocarcinome. Certains chercheurs ont étudié un microARN spécifique (microARN-223) (petites molécules d'ARN qui régulent l'activité des gènes) particulièrement exprimé dans les cellules saines et réduit dans les tissus tumoraux du carcinome hépatocellulaire (CHC). Son absence aggravait la tumorigenèse et s'accompagnait d'une angiogenèse, d'une hypoxie et d'une immunosuppression accrues. Le passage fondamental était représenté précisément par HIF-1α : ce microARN agissait directement sur ce facteur et, dans les modèles qui en étaient dépourvus, CD39, CD73 et l'adénosine étaient augmentés. Au contraire, l'augmentation du microARN-223 dans les cellules tumorales soumises à l'hypoxie entraînait une diminution des ectoenzymes et de la concentration d'adénosine (Fu et al., 2023) [137].

Ces résultats permettent de lire le phénomène comme une séquence physiologique : l'hypoxie favorise HIF-1α ; HIF-1α soutient la voie CD39/CD73 ; l'activité de ces ectonucléotidases (enzymes présentes à la surface des cellules qui transforment des molécules comme l'ATP et l'ADP) augmente la capacité du microenvironnement à produire de l'adénosine. Dans le même modèle, en effet, l'inhibition de CD73 ou du récepteur A2A de l'adénosine réduisait à la fois certains signaux immunosuppresseurs et la taille des tumeurs, renforçant la pertinence fonctionnelle de l'ensemble du circuit (Fu et al., 2023) [137].

HIF-1α peut en outre coordonner CD73 avec d'autres mécanismes d'adaptation tumorale. Dans le carcinome mammaire triple négatif, l'exposition à différents chimiothérapeutiques, carboplatine, doxorubicine, gemcitabine et paclitaxel, détermine chez les cellules survivantes une augmentation coordonnée de CD47 et CD73. Lorsque l'activité de HIF-1α est inhibée génétiquement ou pharmacologiquement, cet enrichissement est empêché ; au contraire, l'hypoxie est suffisante pour favoriser un phénotype analogue même en l'absence de chimiothérapie (Samanta et al., 2018) [138].

Cette donnée suggère que CD73 ne doit pas être considéré comme un élément isolé. Il peut faire partie d'un programme plus large par lequel HIF-1α modifie simultanément différentes caractéristiques de la cellule tumorale. Un exemple complémentaire est représenté par CD47. Dans le carcinome mammaire hypoxique, HIF-1α en augmente directement la transcription ; réduire HIF-1α ou CD47 augmente en revanche la phagocytose (processus de défense par lequel certaines cellules du système immunitaire reconnaissent et détruisent les cellules tumorales) des cellules tumorales par les macrophages. CD47 est également davantage exprimé dans les cellules souches tumorales et sa réduction diminue significativement leur population (Zhang et al., 2015) [139]. Même si CD47 appartient à une voie différente de celle de l'adénosine, cette observation montre à quel point le programme adaptatif gouverné par l'hypoxie peut être étendu.

Il existe cependant un aspect encore plus intéressant : HIF-1α peut contribuer à l'augmentation de CD39 et CD73 même lorsque l'oxygène ne représente pas nécessairement le signal initial. Dans les cellules suppressives d'origine myéloïde des patients atteints de cancer du poumon non à petites cellules, le TGF-β (une protéine qui régule l'activité des cellules, contribuant au contrôle de l'inflammation) présent dans le microenvironnement tumoral induit la phosphorylation de mTOR ; en aval de cette réponse, HIF-1α augmente, ce qui est nécessaire pour l'induction de CD39 et CD73, même dans des conditions normoxiques (Li et al., 2017) [140].

Une connexion se crée donc avec des mécanismes rencontrés bien plus tôt dans notre parcours : TGF-β → mTOR → HIF-1α → CD39/CD73. Les cellules myéloïdes CD39+CD73+ s'avèrent particulièrement immunosuppressives et leur fréquence est associée à une atteinte ganglionnaire, à des métastases, au stade tumoral et à une réponse moins favorable à la chimiothérapie (Li et al., 2017) [140]. HIF-1α émerge donc non seulement comme un capteur de l'hypoxie, mais comme un point de convergence par lequel différents signaux du microenvironnement peuvent alimenter la machine enzymatique responsable de la production d'adénosine.

L'une des preuves les plus intuitives de la relation entre hypoxie, HIF-1α et adénosine provient des expériences dans lesquelles le parcours est modifié dans la direction opposée. Certains chercheurs ont utilisé chez des modèles murins une respiration contenant 60 % d'oxygène. En réduisant l'hypoxie tumorale, HIF-1α et les protéines qui en dépendent diminuaient ; simultanément, les ectoenzymes impliquées dans la production d'adénosine et la concentration d'adénosine extracellulaire dans le microenvironnement diminuaient également (Hatfield et al., 2014) [141].

C'est presque comme intervenir sur l'interrupteur placé au début de la cascade : en augmentant la disponibilité en oxygène, le signal qui maintient HIF-1α est réduit, et en diminuant HIF-1α, on affaiblit une partie du réseau qui soutient l'accumulation d'adénosine. Parallèlement, la reconnaissance des cellules tumorales par les lymphocytes T cytotoxiques s'améliorait (Hatfield et al., 2014) [141].

Le principe a été développé par la suite en considérant l'axe hypoxie–adénosine dans son ensemble. Les preuves recueillies par Steingold et Hatfield décrivent en effet l'hypoxie, HIF-1α, CD39/CD73, l'adénosine et le récepteur A2A comme des composants fonctionnellement liés d'une barrière immunosuppressive. CD39 et CD73 contrôlent la génération extracellulaire de l'adénosine, tandis que la correction de l'hypoxie peut réduire HIF-1α, l'adénosine et divers éléments de la même voie (Steingold et Hatfield, 2020) [142].

La même année, d'autres chercheurs ont proposé d'interpréter l'hypoxie et la signalisation adénosinergique comme des extrémités différentes du même circuit : l'hypoxie et HIF-1α occupent la partie la plus en amont, tandis que l'adénosine et ses récepteurs représentent celle en aval. L'inversion expérimentale de l'hypoxie par hyperoxie respiratoire affaiblit différentes phases de l'axe et rend le microenvironnement davantage permissif à la réponse immunitaire (Halpin-Veszeleiova et Hatfield, 2020) [143].

Des approches expérimentales plus récentes ont cherché à surmonter l'un des problèmes des tumeurs solides : apporter de l'oxygène à l'intérieur d'une vascularisation irrégulière et désorganisée. Un mélange stable de composés chimiques de synthèse formés exclusivement d'atomes de carbone et de fluor, associé à une hyperoxie respiratoire, a réduit l'hypoxie du microenvironnement et affaibli l'axe HIF-1α–adénosine. Parallèlement, l'infiltration intratumorale et l'activité des cellules T et NK augmentaient (Halpin-Veszeleiova et al., 2025) [144].

Une confirmation supplémentaire provient d'un nanoréacteur conçu pour intervenir simultanément sur la production et la consommation d'oxygène. En réduisant l'hypoxie, ce système déterminait une diminution significative de HIF-1α, CD39 et CD73 ; dans les cellules analysées, CD39 et CD73 diminuaient respectivement de 50,7 % et 31,5 %. Le métabolisme de l'ATP extracellulaire ralentissait et la formation d'adénosine était réduite (Gu et al., 2024) [145].

Dans l'ensemble, une relation cohérente émerge donc : le microenvironnement tumoral hypoxique stabilise HIF-1α et favorise l'activation d'un réseau qui comprend CD39 et surtout CD73, déplaçant progressivement le métabolisme des nucléotides extracellulaires de l'ATP vers l'adénosine. Même des signaux indépendants de l'hypoxie, par l'intermédiaire de mTOR, peuvent converger sur HIF-1α et alimenter le même système. L'expérience opposée complète le tableau : lorsque l'hypoxie est atténuée, HIF-1α diminue, CD39/CD73 se réduisent et l'accumulation d'adénosine est limitée.

À ce stade, cependant, la question la plus importante demeure : pourquoi l'adénosine représente-t-elle un avantage pour la tumeur ? Avoir compris comment elle est produite ne nous dit pas encore complètement ce qui arrive aux cellules immunitaires lorsqu'elles sont immergées dans un microenvironnement riche en ce métabolite. C'est précisément ce passage que nous aborderons ensuite, en analysant CD73, l'adénosine et l'évasion immunitaire.

CD73, adénosine et échappement immunitaire

Pour comprendre en profondeur comment une tumeur parvient à échapper à la surveillance du système immunitaire, il est nécessaire d'abandonner un instant l'idée que l'évasion immunitaire dépend uniquement d'une incapacité des cellules de défense à reconnaître la néoplasie. Dans de nombreuses tumeurs, les cellules immunitaires pénètrent effectivement dans le tissu, reconnaissent des signaux de danger et, au moins initialement, possèdent les outils nécessaires pour réagir. Le problème est que le microenvironnement tumoral peut progressivement se transformer en un lieu où ces cellules sont freinées, métaboliquement affaiblies et fonctionnellement réduites au silence. Dans ce processus, l'adénosine extracellulaire représente l'un des médiateurs les plus importants. En conditions de stress, de dommages cellulaires et d'hypoxie, l'ATP est libéré dans l'espace extracellulaire ; ici, CD39 favorise sa dégradation en AMP, tandis que CD73 complète le passage en transformant l'AMP en adénosine. Il se produit ainsi une sorte de changement de signification biologique du signal : une molécule extracellulaire potentiellement capable de soutenir des signaux inflammatoires et immunostimulants est progressivement convertie en un métabolite doté de puissantes propriétés immunosuppressives (Kaplinsky et al., 2024) [146].

L'adénosine ne représente donc pas simplement un produit terminal du métabolisme des nucléotides, mais peut devenir un véritable outil par lequel la tumeur modifie le comportement des cellules qui l'entourent. Dans le microenvironnement tumoral, elle peut atteindre des concentrations élevées et agir via des récepteurs spécifiques exprimés sur les cellules immunitaires, en particulier A2A et A2B. Le résultat ne concerne pas une seule population cellulaire : sont impliqués les lymphocytes T CD4+ et CD8+, les cellules natural killer, les cellules dendritiques, les cellules T régulatrices, les macrophages associés à la tumeur et les cellules suppressives d'origine myéloïde. L'adénosine finit ainsi par fonctionner comme un signal environnemental capable de communiquer aux défenses immunitaires que ce territoire doit être toléré plutôt qu'attaqué (Xing et al., 2023) [147].

Cet effet devient particulièrement évident en observant les lymphocytes T, l'une des principales armes de l'immunité antitumorale. La cellule T peut être présente dans la tumeur et peut même reconnaître ce qu'elle devrait attaquer, mais les signaux nécessaires pour transformer cette reconnaissance en une réponse efficace sont affaiblis. En effet, en présence d'adénosine, la différenciation effectrice, la prolifération, l'adhésion, la migration et la cytotoxicité diminuent, et la production de médiateurs fondamentaux est réduite. Parallèlement, le même environnement favorise la différenciation et l'activité des cellules T régulatrices, déplaçant davantage l'équilibre de la réponse antitumorale vers la tolérance (Vigano et al., 2019) [148].

Un exemple particulièrement clair de ce mécanisme provient du carcinome gastrique. Dans des échantillons tumoraux humains, une infiltration accrue de cellules T régulatrices FoxP3+ et une présence plus importante de cellules T CD8+ ont été observées, mais l'abondance des Treg était associée au stade de la maladie et à la présence de métastases. Les expériences fonctionnelles ont montré un passage encore plus important : les Treg isolées chez les patients étaient capables d'utiliser CD39 et CD73 pour dégrader l'ATP extracellulaire et générer de l'adénosine. Lorsque ces cellules étaient placées avec des lymphocytes T CD8+, elles favorisaient leur apoptose, limitaient leur prolifération et réduisaient leur activité. En bloquant les récepteurs de l'adénosine, une partie significative de cette suppression était atténuée (Shi et al., 2019) [149].

Cette donnée est fondamentale car elle permet de suivre expérimentalement presque toute la séquence : ATP extracellulaire, activité de CD39 et CD73, formation d'adénosine, augmentation des Treg et perte progressive de l'efficacité de la cellule T CD8+. En d'autres termes, l'évasion immunitaire peut être au moins en partie construite métaboliquement. La cellule tumorale ne doit pas nécessairement devenir invisible : elle peut rendre moins efficace celle qui devrait l'éliminer.

Les cellules T régulatrices, en outre, occupent une position particulièrement intéressante dans ce circuit car elles peuvent être simultanément productrices et bénéficiaires de l'environnement adénosinergique. La coexpression de CD39 et CD73 leur permet de contribuer à la production locale d'adénosine, tandis que la stimulation du récepteur A2A peut favoriser davantage leur fonction suppressive et leur recrutement dans la tumeur. Il se crée ainsi un mécanisme potentiellement auto-renforçant : tandis que les cellules effectrices sont freinées, celles dévolues à la régulation immunitaire sont soutenues (Xing et al., 2023) [147].

Le phénomène, toutefois, n'est pas limité aux Treg. Un passage particulièrement significatif émerge des études sur le carcinome ovarien, dans lesquelles il a été démontré que les cellules néoplasiques elles-mêmes peuvent posséder un appareil efficace pour produire de l'adénosine. CD39 a été détecté dans 29 des 36 échantillons tumoraux analysés et CD73 dans 31 des 34 carcinomes ; dans les cultures cellulaires tumorales, les deux ectonucléotidases étaient fonctionnellement actives. Encore plus intéressant, les cellules de carcinome ovarien montraient une capacité à consommer l'ATP extracellulaire et à générer de l'adénosine supérieure à celle des Treg activées (Häusler et al., 2011) [150].

Cela change profondément la perspective. Ce ne sont pas seulement les cellules immunorégulatrices recrutées par la tumeur qui construisent l'environnement immunosuppresseur : la cellule néoplasique elle-même peut participer directement à sa réalisation. C'est comme si la tumeur était capable de construire autour d'elle un bouclier métabolique. Et que ce bouclier ait une signification fonctionnelle est suggéré par le fait que le silençage ou l'inhibition de CD39 et CD73 augmentaient la prolifération des cellules T CD4+ (un type de globules blancs qui coordonnent les défenses immunitaires), l'activation des cellules T cytotoxiques et la capacité des cellules NK à éliminer les cellules tumorales. Des résultats analogues étaient obtenus en bloquant le gène A2A qui produit le récepteur de l'adénosine, reliant ainsi la production tumorale d'adénosine à la suppression effective des cellules immunitaires (Häusler et al., 2011) [150].

La compromission immunitaire, en fait, ne s'arrête pas aux lymphocytes T. L'adénosine peut également réduire la maturation, la migration et l'activité cytotoxique des cellules natural killer et compromettre la capacité des cellules dendritiques (cellules du système immunitaire qui reconnaissent et capturent des substances étrangères, comme des virus et des bactéries) à soutenir une réponse immunitaire efficace. Simultanément, elle peut favoriser des phénotypes dendritiques plus tolérogènes et soutenir des populations immunosuppressives telles que les Treg, les cellules suppressives d'origine myéloïde et les macrophages associés à la tumeur (Xing et al., 2023) [147]. Le résultat global est donc plus profond que la simple inhibition d'une seule cellule : l'écosystème immunitaire tout entier est progressivement réorganisé.

Ce réseau apparaît particulièrement évident aussi dans le carcinome pulmonaire non à petites cellules. CD73 est exprimé non seulement par les cellules néoplasiques, mais par différentes populations immunitaires et stromales. L'adénosine générée localement peut supprimer les cellules T CD4+ et CD8+ et interférer avec les cellules dendritiques ; parallèlement, les macrophages, les fibroblastes et les cellules endothéliales participent à leur tour au réseau adénosinergique, contribuant respectivement à l'immunosuppression, à la composante stromale et aux processus angiogéniques (Saigí et al., 2023) [151]. De cette manière, CD73 ne doit pas être imaginé comme un interrupteur présent exclusivement à la surface de la cellule tumorale, mais comme l'un des nœuds d'un réseau métabolique distribué entre plusieurs composants du microenvironnement.

Le même principe émerge dans l'adénocarcinome canalaire pancréatique, où l'axe CD39-CD73-adénosine implique simultanément des cellules immunitaires, des fibroblastes associés au cancer et des cellules néoplasiques. A2A et A2B contribuent à la compromission des cellules T CD8+ et des NK et au soutien des populations immunorégulatrices ; les fibroblastes associés à la tumeur peuvent exprimer CD39 et CD73 et contribuer directement à la production locale d'adénosine (Liu et al., 2025) [152]. La voie adénosinergique prend ainsi les caractéristiques d'un circuit multicellulaire dans lequel les compartiments tumoral, stromal et immunitaire coopèrent, bien qu'avec des modalités différentes, à la construction d'un environnement moins favorable à la surveillance immunitaire.

Il est particulièrement intéressant d'observer que ce mécanisme pourrait devenir pertinent dès les phases précoces de la transformation néoplasique. Dans un modèle murin génétiquement modifié caractérisé par le développement spontané de lésions pancréatiques intraépithéliales, l'inhibition de CD73 a réduit la pancréatite, les néoplasies précoces et avancées. Simultanément, le microenvironnement immunitaire a changé : les macrophages M1 ont augmenté, tandis que les M2 ont diminué, et l'infiltration de lymphocytes T CD4+, T CD8+ et de cellules B matures (cellules du système immunitaire qui ont terminé leur développement et sont prêtes à reconnaître des substances étrangères spécifiques) a augmenté (Strickland et al., 2024) [153].

Le concept de « checkpoint métabolique » devient encore plus évident en observant les néoplasies hématologiques. Dans ce contexte, CD39 et CD73 participent à la transformation de l'ATP extracellulaire en adénosine et l'activation conséquente de la signalisation adénosinergique interfère avec d'importants facteurs impliqués dans l'activation des cellules T. Les cellules T CD8+ qui expriment CD39 peuvent présenter des caractéristiques d'épuisement immunologique, avec une moindre production de protéines spécifiques qui permettent aux cellules du système immunitaire de communiquer entre elles et une plus grande expression de molécules co-inhibitrices (Jiang et al., 2023) [154].

Toutefois, l'équilibre entre ATP extracellulaire et adénosine peut soutenir des signaux à la fois pro-inflammatoires et immunostimulants, tandis que sa dégradation via CD39 et CD73 déplace l'environnement vers l'accumulation d'adénosine et l'immunosuppression. Cependant, l'ATP extracellulaire ne possède pas exclusivement des propriétés antitumorales et, via différents récepteurs, peut dans certains contextes participer aussi à la prolifération, à l'invasion et à la métastatisation (Kaplinsky et al., 2024) [146]. La physiologie tumorale, encore une fois, ne fonctionne pas via de simples interrupteurs allumés ou éteints, mais via des équilibres dynamiques.

Dans l'ensemble, ce qui émerge est un renversement progressif de la signification métabolique de l'environnement extracellulaire. Le dommage et le stress peuvent libérer de l'ATP ; CD39 et CD73 le transforment progressivement jusqu'à la production d'adénosine ; l'adénosine rencontre ses propres récepteurs sur les cellules immunitaires et modifie leur comportement. D'une part, la prolifération, la production de cytokines et la capacité cytotoxique des cellules effectrices diminuent ; d'autre part, des populations et des programmes cellulaires aux caractéristiques immunorégulatrices sont soutenus. L'adénosine devient ainsi un point de liaison entre le métabolisme altéré de la tumeur et l'évasion immunitaire. La pertinence croissante de cet axe est témoignée également par une analyse bibliométrique de 1 721 publications, dans laquelle immunothérapie, immunosuppression, cellules T, Treg, checkpoints immunitaires et infiltration immunitaire émergent parmi les principaux noyaux de la recherche contemporaine sur CD39-CD73 (Huang et al., 2024) [155].

La preuve la plus intéressante de la pertinence biologique de cette voie dérive de la tentative expérimentale de l'interrompre. Dans les modèles précliniques, le blocage de CD73 peut réduire la croissance tumorale et les métastases et augmenter l'accumulation intratumorale de cellules T CD8+, tandis que l'antagonisme des récepteurs A2A et A2B peut favoriser une plus grande présence de cellules immunitaires effectrices (Vigano et al., 2019) [148].

Une revue de 2024 souligne également comment les enzymes CD39 et CD73 favorisent la capacité des tumeurs à échapper aux défenses immunitaires. Ces enzymes transforment l'ATP en adénosine et son accumulation contribue donc à créer un environnement favorable à la croissance tumorale. CD39 pourrait en outre aider à prévoir la réponse à l'immunothérapie. Bloquer CD39 et CD73 représente une stratégie thérapeutique possible, actuellement étudiée via des médicaments expérimentaux, y compris en combinaison avec d'autres immunothérapies (Kaplinsky et al., 2024) [146].

L'évasion immunitaire tumorale n'apparaît donc pas comme le résultat d'un signal unique, mais comme la conséquence d'un réseau dans lequel métabolisme, hypoxie, cellules néoplasiques, stroma et système immunitaire communiquent continuellement. À l'intérieur de ce réseau, CD73 occupe une position stratégique car il participe à la transformation de l'AMP en adénosine et donc à la construction d'un environnement capable de freiner les cellules qui devraient éliminer la tumeur. L'adénosine, à son tour, ne se limite pas à éteindre une seule réponse : elle peut affaiblir simultanément plusieurs bras de l'immunité antitumorale et renforcer ceux dévolus à la régulation (Xing et al., 2023) [147].

Se dessine ainsi un principe fondamental : pour survivre, une néoplasie ne doit pas nécessairement échapper complètement au regard du système immunitaire. Elle peut aussi modifier l'environnement dans lequel ce système immunitaire est contraint d'opérer. Via CD39, CD73 et l'accumulation d'adénosine, un signal métabolique peut se transformer en un signal immunologique ; et ce qui était initialement un territoire marqué par des dommages cellulaires et une libération d'ATP peut progressivement devenir un environnement dans lequel la réponse antitumorale est contenue. C'est précisément dans cette transformation que métabolisme et évasion immunitaire finissent par devenir deux faces du même processus.

Adénosine et polarisation des macrophages M2

Sur la base de ce qui a été décrit, nous avons vu comment l’adénosine peut contribuer à l’échappement immunitaire en affaiblissant directement les lymphocytes T, les cellules NK et d’autres composants de la réponse antitumorale. Il existe cependant un second effet, tout aussi important : l’adénosine ne se limite pas à éteindre les cellules qui devraient attaquer la tumeur, mais elle peut modifier activement le comportement des macrophages présents dans le microenvironnement. Ces cellules possèdent en effet une plasticité remarquable et peuvent adopter des états fonctionnels différents en fonction des signaux métaboliques, inflammatoires et tissulaires auxquels elles sont exposées. La distinction traditionnelle entre macrophages M1 et M2 reste utile pour décrire les extrémités de ce spectre, mais ne doit pas être interprétée comme une classification rigide. L’adénosine représente justement l’un des signaux capables d’orienter les macrophages vers des caractéristiques anti-inflammatoires, pro-angiogéniques et immunorégulatrices qui, dans le contexte tumoral, peuvent devenir favorables à la progression de la néoplasie.

Ce passage est fondamental car il empêche de considérer « M2 » comme une identité cellulaire unique. Le macrophage peut atteindre des fonctions protumorales par le biais de programmes moléculaires différents. Dans le cas de l’adénosine, l’augmentation de l’IL-10 (molécules produites principalement par les cellules du système immunitaire, avec une fonction anti-inflammatoire) et du VEGF est particulièrement significative : la première contribue à réduire le tonus inflammatoire et l’activité immunitaire, tandis que le second favorise l’angiogenèse et l’adaptation du tissu. L’adénosine peut donc transformer une cellule née pour réagir à une lésion en une cellule qui participe à la phase de résolution et de réparation ; dans la tumeur, cependant, un programme physiologiquement utile à la guérison peut être exploité pour protéger et vasculariser le tissu néoplasique.

Le récepteur A2A représente l’un des principaux médiateurs de cette réponse. Une preuve mécanistique provient d’un modèle d’hypoperfusion cérébrale chronique, dans lequel l’activation de l’A2AR dans des conditions d’hypoxie et de faible disponibilité en glucose favorisait un phénotype M2 chez les macrophages, augmentant l’IL-10 et réduisant le TNF-α et l’IL-1β (deux molécules produites principalement par les cellules immunitaires, agissant comme des messagers chimiques qui activent et régulent l’inflammation). Lorsque le récepteur nucléaire était réduit au silence, l’augmentation de l’IL-10 et la polarisation M2 étaient atténuées (Mou et al., 2022) [156]. Bien qu’il ne s’agisse pas d’un modèle tumoral, cette étude montre que le signal A2A peut atteindre directement un programme transcriptionnel associé à des caractéristiques anti-inflammatoires par l’intermédiaire du récepteur.

Dans la tumeur, cette relation devient particulièrement évidente lorsque l’on observe la distribution spatiale de l’adénosine. Dans l’adénocarcinome canalaire pancréatique, certains chercheurs ont montré que l’adénosine extracellulaire n’est pas uniformément distribuée dans la masse néoplasique. Les concentrations les plus élevées se trouvent surtout dans les régions hypoxiques, là où s’accumulent les cellules myéloïdes. Les macrophages M2 présentent des niveaux élevés du gène humain qui produit le récepteur de l’adénosine A2A, particulièrement marqués dans les tumeurs résistantes aux thérapies immuno-oncologiques. Lorsque la production d’adénosine par le CD73 et sa signalisation par l’Adora2a (ce sont des gènes qui produisent les récepteurs A2A de l’adénosine) sont bloquées simultanément, les macrophages M2 et les Treg diminuent, et la croissance tumorale ainsi que les métastases sont réduites (Graziano et al., 2023) [157].

Ces résultats permettent de relier en une seule séquence bon nombre des mécanismes décrits dans les paragraphes précédents. La croissance tumorale produit des régions faiblement oxygénées ; l’hypoxie augmente le HIF-1α et favorise le système CD39/CD73 ; ce système augmente l’adénosine ; l’adénosine rencontre des macrophages riches en récepteurs A2A et contribue à soutenir leurs caractéristiques M2. Nous n’avons donc plus une simple succession d’événements indépendants, mais un réseau dans lequel l’hypoxie, le métabolisme purinergique (système de communication entre cellules qui utilise des molécules comme l’ATP et l’adénosine) et la polarisation myéloïde se renforcent mutuellement.

Un exemple tout aussi clair provient de la leucémie lymphoïde chronique. Dans les ganglions lymphatiques des patients, une activation marquée du HIF-1α a été observée, associée à une production accrue d’adénosine. Dans des conditions hypoxiques, les monocytes (cellules du système immunitaire présentes dans le sang) sont orientés vers des macrophages aux caractéristiques M2, augmentant la production d’IL-6. Simultanément, ces macrophages acquièrent une plus grande expression de CD73 et une capacité à générer de l’adénosine, tandis que l’A2A augmente dans les différentes populations cellulaires de la niche. L’antagonisme de l’A2A atténue le phénotype macrophagique induit par l’hypoxie et récupère une partie des fonctions immunitaires compromises (Serra et al., 2016) [158].

Ici apparaît un élément encore plus intéressant : le macrophage n’est pas simplement la cible de l’adénosine, mais il peut aussi en devenir une source. Dans des conditions hypoxiques, il acquiert le CD73, augmente la génération d’adénosine et exprime simultanément davantage le récepteur par lequel il répond à cette même molécule. Il se crée ainsi la possibilité d’un circuit autocrine et paracrine (dans le circuit autocrine, la cellule communique avec elle-même ; dans le circuit paracrine, elle communique avec les cellules environnantes) dans lequel le microenvironnement induit un phénotype immunosuppresseur qui, une fois établi, contribue à maintenir le même environnement.

Le carcinome ovarien offre une démonstration encore plus directe de ce mécanisme auto-amplificateur. Les cellules tumorales qui expriment le CD39 et le CD73 produisent de l’adénosine et favorisent la migration des monocytes vers la néoplasie. Une fois recrutés, ces monocytes peuvent se différencier en macrophages semblables aux TAM avec des caractéristiques M2, montrant plus d’IL-10 que d’IL-12. Les macrophages ainsi obtenus expriment à leur tour le CD39 et le CD73 et produisent de l’adénosine biologiquement active à des concentrations comparables à celles générées par les cellules tumorales (Montalbán del Barrio et al., 2016) [159].

Le circuit devient donc : adénosine tumorale → recrutement myéloïde → différenciation TAM/M2 → production supplémentaire d’adénosine. Les macrophages ainsi reprogrammés sont en outre capables de supprimer la prolifération des lymphocytes T CD4+. La tumeur construit ainsi un système dans lequel le compartiment myéloïde devient simultanément la conséquence et l’amplificateur du métabolisme adénosinergique.

Une preuve particulièrement utile provient également du processus inverse. Dans un modèle murin de néoplasie intraépithéliale pancréatique, l’inhibition du CD73 réduit significativement la population de macrophages M2 et augmente celle des M1. Ce remodelage immunitaire s’accompagne d’une diminution de la fibrose et d’une réduction de la progression des PanIN (néoplasies intraépithéliales pancréatiques) (Strickland et al., 2024) [153]. Le résultat prend dans ce contexte une signification spécifique : en réduisant la capacité à produire de l’adénosine par le CD73, l’équilibre macrophagique du tissu change concrètement.

La production d’adénosine ne dépend en outre pas seulement des cellules tumorales et des macrophages. Les lymphocytes T régulateurs peuvent également contribuer de manière importante. Certains chercheurs ont montré que la stabilisation du HIF-1α augmente fortement le CD73 dans les Treg humaines. Lorsque le CD73 est co-exprimé avec le CD39, ces cellules acquièrent l’appareil enzymatique complet nécessaire pour convertir l’ATP extracellulaire en adénosine. Les Treg métaboliquement reprogrammées montrent ainsi une capacité suppressive particulièrement élevée (Jarvis et al., 2021) [160].

Cette donnée ajoute un niveau supplémentaire au réseau. Dans le microenvironnement tumoral hypoxique, le HIF-1α peut favoriser simultanément le CD73 dans les cellules immunorégulatrices et la production d’adénosine ; l’adénosine peut ensuite agir sur les macrophages et soutenir des états M2, tandis que les Treg et les TAM coopèrent pour réduire davantage l’immunité antitumorale. La revue sur le métabolisme des Treg renforce justement ce lien entre hypoxie, HIF-1α, lactate et adénosine, décrivant les cellules régulatrices comme des populations métaboliquement adaptables capables de maintenir leur activité immunosuppressive même dans un TME pauvre en oxygène et en nutriments (Mortezaee, 2026) [161].

On arrive ainsi à une vision très différente de celle avec laquelle nous avons commencé. Le macrophage M2 n’est pas simplement « présent » dans la tumeur : il peut être construit progressivement par le microenvironnement. L’hypoxie modifie le HIF-1α ; le HIF-1α favorise le CD73 et l’adénosine ; l’adénosine agit sur les récepteurs A2A et A2B du compartiment myéloïde ; les macrophages réduisent les programmes inflammatoires et augmentent l’IL-10, le VEGF et d’autres caractéristiques associées à des phénotypes immunorégulateurs et protumoraux. Une fois reprogrammés, ces mêmes macrophages peuvent produire davantage d’adénosine et amplifier le circuit. À plusieurs reprises dans ce chapitre, nous avons introduit le facteur de croissance vasculaire VEGF, qui, comme nous le verrons dans le prochain paragraphe, représente lui aussi un effecteur important en aval de la cascade PI3K/AKT/mTOR/HIF-1α.

HIF-1α, VEGF et cancer

À mesure qu’une masse tumorale croît, ses besoins en oxygène et en nutriments augmentent rapidement. Cependant, la vascularisation préexistante ne parvient pas toujours à soutenir cette expansion et des zones hypoxiques se forment à l’intérieur de la tumeur. Comme nous l’avons vu, l’hypoxie entraîne la stabilisation de HIF-1α, qui modifie le programme transcriptionnel de la cellule, lui permettant de s’adapter à des conditions environnementales défavorables. L’une des conséquences les plus importantes de cette réponse est l’augmentation de l’expression des facteurs appartenant à la famille VEGF, en particulier VEGFA, l’un des principaux régulateurs de l’angiogenèse tumorale (le processus par lequel une tumeur stimule la formation de nouveaux vaisseaux sanguins). En termes intuitifs, la cellule néoplasique en carence d’oxygène ne se contente donc pas de modifier son propre métabolisme : grâce à HIF-1α, elle peut envoyer un véritable « signal de demande » au compartiment vasculaire environnant, stimulant la formation de nouveaux vaisseaux sanguins. Ce processus peut initialement sembler avantageux car il cherche à rétablir l’apport en oxygène, mais dans le contexte néoplasique, il finit par fournir à la masse tumorale de nouvelles ressources pour soutenir sa croissance, sa survie et sa dissémination.

Un exemple particulièrement clair de ce lien provient du carcinome hépatocellulaire. Certains chercheurs ont identifié un mécanisme dans lequel la perte d’une enzyme spécifique entraîne l’accumulation du métabolite succinylacétone (un sous-produit chimique très toxique) : ce dernier favorise la stabilisation de HIF-1α et augmente l’expression de VEGFA. Parallèlement, la prolifération, la migration et la capacité angiogénique des cellules endothéliales augmentent. Dans les échantillons cliniques de carcinome hépatocellulaire, les auteurs ont également observé une relation inverse entre l’enzyme et HIF-1α (Luo et al., 2023) [162].

La relation entre HIF-1α et VEGF ne dépend cependant pas exclusivement de l’hypoxie ou des métabolites. Les voies prolifératives décrites dans les paragraphes précédents peuvent également converger vers cet axe. Dans l’ostéosarcome, la surexpression d’un gène active en effet la cascade PI3K/AKT/mTOR, augmentant par la suite HIF-1α et VEGF. Ce phénomène s’accompagne du maintien de caractéristiques similaires à celles des cellules souches tumorales, d’une plus grande capacité à former des sphéroïdes (petits groupes de cellules cultivées en laboratoire qui s’organisent en structures tridimensionnelles), de migration, d’invasion, de chimiorésistance et de métastases pulmonaires. Lorsque PI3K ou HIF-1α sont inhibés, les effets oncogéniques de la surexpression du gène impliqué sont substantiellement annulés (Wang et al., 2026) [163]. Cette donnée renforce l’idée que le VEGF n’est pas simplement une réponse passive à la carence en oxygène, mais peut représenter l’extrémité d’un réseau de signalisation qui part de voies oncogéniques en amont.

Une confirmation expérimentale du même principe provient du carcinome hépatocellulaire. Le dérivé de l’épigallocatéchine gallate (principe naturel du thé vert) a réduit la prolifération tumorale, la densité des microvaisseaux et la croissance des xénogreffes. Ces effets étaient associés à une diminution de la voie PI3K/AKT/mTOR et, parallèlement, à une réduction de HIF-1α et de VEGF, tant au niveau transcriptionnel que protéique (Liao et al., 2020) [164]. L’importance de cette expérience ne réside pas tant dans le composé utilisé que dans l’observation que l’interférence avec les voies prolifératives en amont s’accompagne de la réduction de l’axe HIF-1α/VEGF et d’une moindre formation vasculaire tumorale.

Un phénomène analogue a été observé dans le carcinome mammaire. L’échinacoside (un principe actif d’origine végétale) a réduit l’expression de PI3K, AKT, HIF-1α et VEGFA dans les cellules MCF-7 (cellules tumorales humaines, dérivées d’un carcinome du sein) et dans les modèles animaux, s’accompagnant d’une prolifération moindre, d’une apoptose accrue et d’une réduction de la croissance tumorale (Liang et al., 2024) [165]. Là encore, la cascade semble continue : la réduction des signaux de croissance en amont se répercute sur la réponse hypoxique et, enfin, sur la disponibilité du principal stimulus angiogénique.

L’axe HIF-1α/VEGF revêt également une importance particulière dans les métastases. Dans le carcinome cervical, un gène spécifique est davantage exprimé chez les patientes présentant des métastases ganglionnaires. Sa surexpression augmente la migration et l’invasion des cellules tumorales, induit la transition épithélo-mésenchymateuse et augmente simultanément HIF-1α et VEGFA au niveau de l’ARNm et de la protéine. À l’inverse, le silençage du gène impliqué réduit la capacité migratoire et invasive (Peng et al., 2024) [166]. Ces résultats suggèrent que l’activation de l’axe HIF-1α/VEGFA peut s’inscrire dans un programme plus large par lequel la cellule tumorale acquiert simultanément une capacité invasive et un soutien vasculaire.

Dans le mélanome, la même relation a été observée en étudiant l’effet de la lutéoline (un flavonoïde, une substance naturelle appartenant à la famille des polyphénols). À des concentrations non significativement cytotoxiques, le composé réduisait la migration, l’invasion, l’adhésion et la formation de structures tubulaires par les cellules endothéliales. Parallèlement, les taux d’AKT, de HIF-1α et de VEGF-A diminuaient (Li et al., 2019) [167]. Dans ce modèle également, l’angiogenèse et l’invasivité ne semblent donc pas être des processus indépendants, mais des parties d’une même réponse moléculaire coordonnée.

Le carcinome hépatocellulaire offre une confirmation supplémentaire. Le traitement expérimental au sulfure d’arsenic réduisait HIF-1α et VEGF, diminuait la sécrétion de VEGF et compromettait la capacité des cellules tumorales à induire la formation de structures vasculaires. Simultanément, on observait une réduction de la migration et de l’invasion ainsi qu’une modification des marqueurs de l’EMT (Lu et al., 2023) [168]. Cette donnée soutient donc l’existence d’une relation fonctionnelle entre HIF-1α, VEGF, angiogenèse et comportement métastatique.

Enfin, dans le glioblastome, le rapport entre HIF-1α et VEGFA s’inscrit directement dans le dialogue entre les cellules tumorales et le microenvironnement. Un gène spécifique augmente la prolifération, la migration, l’invasion et la capacité angiogénique via l’axe HIF-1α/VEGFA. Les cellules de glioblastome libèrent en outre des exosomes capables de modifier les astrocytes environnants, induisant chez eux une expression accrue de HIF-1α et de VEGFA et contribuant à la transmission de la résistance au médicament chimiothérapeutique. La réduction du médicament diminue l’activation de l’axe HIF-1α/VEGFA tant dans les cellules tumorales que dans le microenvironnement (Shen et al., 2025) [169]. Cette étude montre donc que le VEGF ne doit pas être considéré uniquement comme le produit d’une cellule hypoxique isolée : il peut devenir partie intégrante d’un réseau de communication qui implique les cellules stromales et contribue à la résistance thérapeutique.

Dans l’ensemble, ces preuves montrent comment l’axe HIF-1α/VEGF représente l’un des principaux outils par lesquels la cellule tumorale traduit la carence en oxygène et les signaux oncogéniques en une réponse capable de modifier activement son environnement. En stabilisant HIF-1α, la cellule augmente l’expression des facteurs VEGF, stimulant ainsi l’angiogenèse. De cette manière, la tumeur ne se contente pas de s’adapter à un environnement pauvre en oxygène, mais tente de le remodeler à son avantage. Cette réponse s’entremêle en outre avec l’EMT, l’invasion, la staminalité et la résistance thérapeutique, montrant une fois de plus comment le métabolisme, la signalisation et le microenvironnement constituent des aspects indissociables de la progression néoplasique.

Conclusions

Les recherches scientifiques analysées dans ce chapitre montrent que le cancer est le résultat de processus biologiques étroitement liés. Les altérations génétiques représentent certainement une composante, mais elles n'expliquent pas à elles seules la complexité de la maladie. Le métabolisme, les signaux de croissance et les interactions cellulaires contribuent également à la progression tumorale. Pour comprendre ces rapports, notre parcours a commencé par l'insuline, une hormone essentielle à la régulation de la glycémie. Outre le contrôle du métabolisme, l'insuline transmet des signaux qui influencent la croissance, la prolifération et la survie cellulaire. Plusieurs études épidémiologiques associent l'hyperinsulinémie à une augmentation de la mortalité oncologique, même chez les personnes non obèses. D'autres recherches lient l'insulinorésistance et le potentiel insulinémique de l'alimentation au risque de néoplasies spécifiques.

Pour comprendre cette relation, il faut suivre le signal insulinique à l'intérieur de la cellule. L'activation du récepteur peut impliquer PI3K et AKT, atteignant ensuite mTOR. Ce complexe régule la synthèse protéique, la croissance cellulaire et de nombreuses activités métaboliques. Lorsque ces signaux deviennent persistants, ils peuvent contribuer à la prolifération incontrôlée et à la résistance aux traitements. Cependant, une cellule qui prolifère rapidement nécessite également de l'énergie et des matériaux pour construire de nouvelles structures. C'est précisément cette exigence qui introduit l'étape suivante : la transformation du métabolisme tumoral.

De nombreuses cellules néoplasiques augmentent leur consommation de glucose et ont recours intensément à la glycolyse, même en présence d'oxygène. Ce comportement, connu sous le nom d'effet Warburg, soutient la production d'intermédiaires nécessaires à la croissance. Dans ce contexte, mTOR peut contribuer à la régulation de HIF-1α, une protéine impliquée dans l'adaptation métabolique. Lorsque l'oxygène diminue, HIF-1α se stabilise et favorise l'expression de gènes utiles à la survie cellulaire. Parmi ceux-ci figure GLUT1, un transporteur qui facilite l'entrée du glucose. La plus grande disponibilité de substrats soutient ainsi la glycolyse, préparant le terrain à la production d'une autre molécule fondamentale : le lactate.

Pendant longtemps, le lactate a été considéré principalement comme un produit final du métabolisme énergétique. Les recherches examinées montrent au contraire qu'il peut remplir des fonctions beaucoup plus larges. Grâce à des transporteurs comme MCT1 et MCT4, le lactate est échangé entre différentes cellules et régions tumorales. Certaines cellules le produisent abondamment, tandis que d'autres peuvent l'utiliser comme carburant. Cette coopération favorise l'adaptation aux différentes conditions d'oxygénation. De plus, le lactate peut influencer des récepteurs spécifiques, dont GPR81, et modifier diverses voies intracellulaires, parmi lesquelles PI3K/AKT/mTOR. La lactylation ajoute un niveau de régulation supplémentaire, reliant le métabolisme à l'activité des protéines et à l'expression génique.

Ces changements métaboliques s'entremêlent avec les mécanismes qui protègent normalement la cellule contre les transformations tumorales. Parmi ceux-ci, p53, une protéine impliquée dans la réparation de l'ADN et le contrôle de la prolifération, revêt une importance particulière. L'activation d'AKT peut favoriser l'activité de MDM2, contribuant à la réduction de p53. Lorsque cette protection diminue, les cellules endommagées peuvent acquérir de plus grandes chances de survie. Parallèlement, p53 peut contrer l'activité de mTOR par des mécanismes impliquant AMPK et TSC1/TSC2. Un équilibre se dessine donc entre les signaux qui soutiennent la croissance et les systèmes qui cherchent à la limiter.

Mais la tumeur n'est pas formée uniquement de cellules néoplasiques. Autour d'elles se développe un microenvironnement composé de fibroblastes, de cellules immunitaires, de vaisseaux sanguins et de métabolites. Les fibroblastes associés au cancer, appelés CAF, peuvent contribuer au soutien métabolique des cellules malignes. Dans l'effet Warburg inverse, certaines cellules stromales produisent des métabolites utilisables par les cellules tumorales. Le lactate peut également modifier le comportement des CAF, renforçant les interactions entre le métabolisme et le tissu environnant. Cette coopération démontre que la progression tumorale dépend aussi des ressources fournies par les cellules voisines.

Le lien devient encore plus évident en observant le système immunitaire. Le lactate et l'hypoxie peuvent modifier l'activité des macrophages associés à la tumeur, favorisant des caractéristiques immunorégulatrices et protumorales. Ces phénotypes sont souvent décrits comme de type M2, bien qu'ils représentent des conditions biologiques hétérogènes. Simultanément, HIF-1α peut favoriser des mécanismes qui augmentent l'adénosine extracellulaire, par le biais d'enzymes comme CD39 et CD73. L'adénosine interagit avec des récepteurs spécifiques, dont A2A et A2B, contribuant à la suppression des réponses immunitaires antitumorales. Les cellules T régulatrices peuvent également s'adapter à cet environnement, soutenant davantage la tolérance immunitaire.

Enfin, l'hypoxie peut favoriser la production de VEGF, une molécule qui stimule la formation de nouveaux vaisseaux sanguins. L'angiogenèse contribue ainsi à l'approvisionnement en oxygène et en nutriments du tissu tumoral, favorisant sa progression.

Dans l'ensemble, il émerge un réseau dans lequel l'insuline, mTOR, HIF-1α, la glycolyse, l'augmentation du lactate, le métabolisme adénosinergique, l'inhibition de p53, les fibroblastes et l'immunité interagissent continuellement. Chaque changement peut influencer les suivants, créant des circuits capables de se soutenir mutuellement. La tumeur apparaît donc comme un écosystème dynamique, dans lequel le métabolisme, la croissance cellulaire et la réponse immunitaire deviennent indissociables. Comprendre ces liens offre de nouvelles perspectives de recherche et de traitement, tout en maintenant une distinction entre l'évidence expérimentale et les applications cliniques déjà démontrées.

Références

[1] Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries

Bray et al., 2024

CA: A Cancer Journal for Clinicians, 2024, 74(3):229–263.

[2] Association between hyperinsulinemia and increased risk of cancer death in nonobese and obese people: A population-based observational study

Tsujimoto et al., 2017

International Journal of Cancer, 2017, 141(1):102–111.

[3] Increased cancer mortality among Japanese individuals with hyperinsulinemia

Kira et al., 2020

Metabolism Open, 2020, 7:100048.

[4] Hyperinsulinemia, insulin resistance and colorectal adenomas: A meta-analysis

Yoon et al., 2015

Metabolism, 2015, 64(10):1324–1333.

[5] Association between markers of glucose metabolism and risk of colorectal cancer

Xu et al., 2016

BMJ Open, 2016, 6(6):e011430.

[6] Association of Diet-Induced Hyperinsulinemia With Accelerated Growth of Prostate Cancer (LNCaP) Xenografts

Venkateswaran et al., 2007

Journal of the National Cancer Institute, 2007, 99(23):1793–1800.

[7] Endogenous Hyperinsulinemia Contributes to Pancreatic Cancer Development

Zhang et al., 2019

Cell Metabolism, 2019, 30(3):403–404.

[8] Association of insulinemic and inflammatory dietary potential with risk of liver cancer and chronic liver disease mortality in postmenopausal women: a prospective cohort study

Zhang et al., 2023

The American Journal of Clinical Nutrition, 2023, 118(3):530–537.

[9] Inflammatory and insulinemic dietary and lifestyle patterns and incidence of endometrial cancer: the multiethnic cohort

Habeshian et al., 2025

The American Journal of Clinical Nutrition, 2025, 121(6):1236–1245.

[10] Post-diagnosis dietary insulinemic potential and survival outcomes among colorectal cancer patients

Tabung et al., 2020

BMC Cancer, 2020, 20(1):817.

[11] Risk of malignancies in patients with diabetes treated with human insulin or insulin analogues: a cohort study

Hemkens et al., 2009

Diabetologia, 2009, 52(9):1732–1744.

[12] Recent Advances in Dual PI3K/mTOR Inhibitors for Tumour Treatment

Wu et al., 2022

Frontiers in Pharmacology, 2022, 13:875372.

[13] The Role of the PI3K/Akt/mTOR Axis in Head and Neck Squamous Cell Carcinoma

Jiang et al., 2024

Biomedicines, 2024, 12(7):1610.

[14] PI3K-Akt-mTOR inhibition by GNE-477 inhibits renal cell carcinoma cell growth in vitro and in vivo

Ye et al., 2020

Aging (Albany NY), 2020, 12(10):9489–9499.

[15] PI3K-PKB-mTOR hyperactivation in relation to nasopharyngeal carcinoma progression and prognosis

Yu et al., 2019

Journal of Cellular Biochemistry, 2019, 120(6):10186–10194.

[16] Molecular heterogeneity and individualized therapeutic targets of oral squamous cell carcinoma: A study of PI3K/AKT/mTOR pathway and PD-L1 expression

Gu, 2026

Journal of Stomatology, Oral and Maxillofacial Surgery, 2026, 127(6):102856.

[17] PI3K/AKT pathway as a critical regulator of epithelial-mesenchymal transition in lung cancer cells

Moghbeli, 2024

Cancer Cell International, 2024, 24:165.

[18] Midkine promotes thyroid cancer cell migration and invasion by activating the phosphatidylinositol 3 kinase/protein kinase B/mammalian target of rapamycin pathway

Yuan et al., 2024

CytoJournal, 2024, 21:41.

[19] MicroRNA-195-5p Targets MYB to Regulate Proliferation and Malignant Metastasis in Triple-Negative Breast Cancer via PI3K/AKT/mTOR Signaling

Tang et al., 2025

The Breast Journal, 2025, 2025:7303173.

[20] The PI3K/Akt Pathway and Glucose Metabolism: A Dangerous Liaison in Cancer

Fontana et al., 2024

International Journal of Biological Sciences, 2024, 20(8):3113–3125.

[21] Cancer-associated Fibroblast-like Cells Promote Osteosarcoma Metastasis by Upregulation of Phosphoserine Aminotransferase 1 and Activation of the mTOR/S6K Pathway

Feng et al., 2025

International Journal of Biological Sciences, 2025, 21(9):4153–4171.

[22] Is Akt the “Warburg kinase”?—Akt-energy metabolism interactions and oncogenesis

Robey et al., 2009

Seminars in Cancer Biology, 2009, 19(1):25–31.

[23] Mammalian target of rapamycin up-regulation of pyruvate kinase isoenzyme type M2 is critical for aerobic glycolysis and tumor growth

Sun et al., 2011

Proceedings of the National Academy of Sciences of the United States of America, 2011, 108(10):4129–4134.

[24] ARHGAP4 mediates the Warburg effect in pancreatic cancer through the mTOR and HIF-1α signaling pathways

Shen et al., 2019

OncoTargets and Therapy, 2019, 12:5003–5012.

[25] CRNDE silencing promotes apoptosis and enhances cisplatin sensitivity of colorectal carcinoma cells by inhibiting the Akt/mTORC1-mediated Warburg effect

Yang et al., 2022

Oncology Letters, 2022, 23(2):70.

[26] Everolimus regulates the activity of gemcitabine-resistant pancreatic cancer cells by targeting the Warburg effect via PI3K/AKT/mTOR signaling

Cui et al., 2021

Molecular Medicine, 2021, 27(1):38.

[27] Vitamin D Affects the Warburg Effect and Stemness Maintenance of Non-Small-Cell Lung Cancer Cells by Regulating the PI3K/AKT/mTOR Signaling Pathway

Yiyan et al., 2022

Current Cancer Drug Targets, 2022, 22(1):86–95.

[28] Holothuria scabra Extract Induces Cell Apoptosis and Suppresses Warburg Effect by Down-Regulating Akt/mTOR/HIF-1 Axis in MDA-MB-231 Breast Cancer Cells

Yurasakpong et al., 2021

Nutrition and Cancer, 2021, 73(10):1964–1975.

[29] Berberine exerts its antineoplastic effects by reversing the Warburg effect via downregulation of the Akt/mTOR/GLUT1 signaling pathway

Guo et al., 2021

Oncology Reports, 2021, 46(6):253.

[30] Icariin-Curcumol promotes docetaxel sensitivity in prostate cancer through modulation of the PI3K-Akt signaling pathway and the Warburg effect

Xu et al., 2023

Cancer Cell International, 2023, 23(1):190.

[31] PDGF Promotes the Warburg Effect in Pulmonary Arterial Smooth Muscle Cells via Activation of the PI3K/AKT/mTOR/HIF-1α Signaling Pathway

Xiao et al., 2017

Cellular Physiology and Biochemistry, 2017, 42(4):1603–1613.

[32] The definition of hypoxia in tumours and its implications for treatment response

McKeown, 2014

British Journal of Radiology, 2014, 87(1035):20130676.

[33] Hypoxia-Inducible Factor 1-Alpha (HIF-1α) and Cancer: Mechanisms of Tumor Hypoxia and Targeted Therapeutic Strategies

Basheeruddin e Qausain, 2024

Cureus, 2024, 16(10):e70700.

[34] Targeting Hypoxia-Inducible Factor-1 (HIF-1) in Cancer: Emerging Therapeutic Strategies and Pathway Regulation

Qannita et al., 2024

Pharmaceuticals, 2024, 17(2):195.

[35] Cancer Cell Metabolism in Hypoxia: Role of HIF-1 as Key Regulator and Therapeutic Target

Infantino et al., 2021

International Journal of Molecular Sciences, 2021, 22(11):5703.

[36] Targeting HIF-1α by Natural and Synthetic Compounds: A Promising Approach for Developing Anticancer Therapeutics

Ghosh et al., 2022

Molecules, 2022, 27(16):5192.

[37] Role of hypoxia in the tumor microenvironment and targeted therapy

Chen et al., 2022

Frontiers in Oncology, 2022, 12:961637.

[38] HIF-1α signaling: Essential roles in tumorigenesis and implications in targeted therapies

Zhao et al., 2024

Genes & Diseases, 2024, 11(1):234–251.

[39] Targeting hypoxia-inducible factors for breast cancer therapy: A narrative review

Luo et al., 2022

Frontiers in Pharmacology, 2022, 13:1064661.

[40] A Molecular Perspective on HIF-1α and Angiogenic Stimulatory Networks and Their Role in Solid Tumors: An Update

Magar et al., 2024

International Journal of Molecular Sciences, 2024, 25(6):3313.

[41] Correlation between 18F-FDG uptake and the expression of glucose transporter-1 and hypoxia-inducible factor-1α in transplanted VX2 tumors

Xu et al., 2013

Nuclear Medicine Communications, 2013, 34(10):953–958.

[42] How does hypoxia inducible factor-1α participate in enhancing the glycolysis activity in cervical cancer?

Cheng et al., 2013

Annals of Diagnostic Pathology, 2013, 17(3):305–311.

[43] GLUT1 Expression Is Increased in Hepatocellular Carcinoma and Promotes Tumorigenesis

Amann et al., 2009

The American Journal of Pathology, 2009, 174(4):1544–1552.

[44] Effect of Glut-1 and HIF-1α double knockout by CRISPR/CAS9 on radiosensitivity in laryngeal carcinoma via the PI3K/Akt/mTOR pathway

Bao et al., 2022

Journal of Cellular and Molecular Medicine, 2022, 26(10):2881–2894.

[45] Pseudoginsengenin DQ exerts antitumour activity against hypopharyngeal cancer cells by targeting the HIF-1α-GLUT1 pathway

Wang et al., 2021

Cancer Cell International, 2021, 21(1):382.

[46] Honokiol Inhibits HIF-1α-Mediated Glycolysis to Halt Breast Cancer Growth

Yi et al., 2022

Frontiers in Pharmacology, 2022, 13:796763.

[47] Sodium butyrate blocks the growth of colorectal cancer by inhibiting the aerobic glycolysis mediated by SIRT4/HIF-1α

Zhang et al., 2024

Chemical-Biological Interactions, 2024, 403:111227.

[48] A High-Loading Zn Single-Atom Nanozyme Targets the Zn/HIF-1α/GLUT1 Axis to Disrupt Glucose Metabolic Reprogramming and Remodel the Tumor Immune Microenvironment

Wang et al., 2026

Advanced Science, 2026, online ahead of print:e76780.

[49] Hypoxia stimulates lactate release and modulates monocarboxylate transporter (MCT1, MCT2, and MCT4) expression in human adipocytes

Pérez de Heredia et al., 2010

Pflügers Archiv, 2010, 459(3):509–518.

[50] Metabolic reprogramming and two-compartment tumor metabolism

Chiavarina et al., 2012

Pestell RG, Sotgia F, Lisanti MP. Cell Cycle, 2012, 11(17):3280–3289.

[51] Metabolic markers in relation to hypoxia; staining patterns and colocalization of pimonidazole, HIF-1α, CAIX, LDH-5, GLUT-1, MCT1 and MCT4

Rademakers et al., 2011

BMC Cancer, 2011, 11:167.

[52] Alterations of monocarboxylate transporter densities during hypoxia in brain and breast tumour cells

Cheng et al., 2012

Cellular Oncology, 2012, 35(3):217–227.

[53] Hypoxia-mediated upregulation of MCT1 expression supports the glycolytic phenotype of glioblastomas

Miranda-Gonçalves et al., 2016

Oncotarget, 2016, 7(29):46335–46353.

[54] MCT1 regulates aggressive and metabolic phenotypes in bladder cancer

Zhang et al., 2018

Journal of Cancer, 2018, 9(14):2492– 2501.

[55] Restricting metabolic plasticity enhances stress adaptation through the modulation of PDH and HIF-1Α in TRAP1-depleted colon cancer

Tsai et al., 2025

Cancer Letters, 2025, 632:217977.

[56] Cr (VI) induces lactate utilization through HIF-1α/MCT1 dependent on p53 protein level

Li et al., 2025

Food and Chemical Toxicology, 2025, 202:115505.

[57] Regulation of lactate accumulation in bovine mammary epithelial cells by LPS-induced HIF-1α/MCT1 pathway

Cheng et al., 2025

Microbial Pathogenesis, 2025, 199:107261.

[58] Reexamining cancer metabolism: lactate production for carcinogenesis could be the purpose and explanation of the Warburg Effect

San-Millán e Brooks, 2017

Carcinogenesis, 2017, 38(2):119–133.

[59] Function and mechanism of lactate and lactylation in tumor metabolism and microenvironment

Zhang et al., 2023

Genes & Diseases, 2023, 10(5):2029–2037.

[60] Lactate in the Regulation of Tumor Microenvironment and Therapeutic Approaches

de la Cruz-López et al., 2019

Frontiers in Oncology, 2019, 9:1143.

[61] Targeting lactate-fueled respiration selectively kills hypoxic tumor cells in mice

Sonveaux et al., 2008

Journal of Clinical Investigation, 2008, 118(12):3930–3942.

[62] Metabolic symbiosis in cancer: refocusing the Warburg lens

Nakajima e Van Houten, 2013

Molecular Carcinogenesis, 2013, 52(5):329–337.

[63] Lactic acid induces lactate transport and glycolysis/OXPHOS interconversion in glioblastoma

Duan et al., 2018

Biochemical and Biophysical Research Communications, 2018, 503(2):888–894.

[64] Lactate: a rising star in tumors and inflammation

Liu et al., 2024

Frontiers in Immunology, 2024, 15:1496390.

[65] Lactate metabolism and lactylation in cancer: from pathogenesis to therapeutic advances

Fang et al., 2026

Signal Transduction and Targeted Therapy, 2026, 11(1):190.

[66] Role of lactate and lactylation in tumor immunosuppression and drug resistance

Li et al., 2026

Frontiers in Immunology, 2026, 17:1836534.

[67] Cell surface lactate receptor GPR81 is crucial for cancer cell survival

Roland et al., 2014

Cancer Research, 2014, 74(18):5301– 5310.

[68] Dual roles of lactate in EGFR-TKI-resistant lung cancer by targeting GPR81 and MCT1

Ma et al., 2022

Journal of Oncology, 2022, 2022:3425841.

[69] Lactate enhanced the effect of parathyroid hormone on osteoblast differentiation via GPR81-PKC-Akt signaling

Wu et al., 2018

Biochemical and Biophysical Research Communications, 2018, 503(2):737–743.

[70] L-lactate exerts a pro-proliferative effect on adult hippocampal precursor cells in vitro

Pötzsch et al., 2021

iScience, 2021, 24(2):102126.

[71] Lactate-modulated immunosuppression of myeloid-derived suppressor cells contributes to the radioresistance of pancreatic cancer

Yang et al., 2020

Cancer Immunology Research, 2020, 8(11):1440–1451.

[72] Lactate activates Axl, Tie2, and VEGF receptor 2 tyrosine kinases to activate phosphoinositide 3-kinase/Akt and promote angiogenesis

Ruan e Kazlauskas, 2013

Journal of Biological Chemistry, 2013, 288(29):21161–21172.

[73] The effects of exogenous lactate administration on the IGF1/Akt/mTOR pathway in rat skeletal muscle

Kyun et al., 2020

International Journal of Environmental Research and Public Health, 2020, 17(21):7805.

[74] Lactate administration induces skeletal muscle synthesis by affecting Akt/mTOR and MuRF1 in untrained mice, but not in trained mice

Kyun et al., 2024

Physiological Reports, 2024, 12(4):e15952.

[75] Lactate inhibits osteogenic differentiation of human periodontal ligament stem cells through autophagy via the MCT1-mTOR signaling pathway

Luo et al., 2022

Bone, 2022, 162:116444.

[76] Akt enhances Mdm2-mediated ubiquitination and degradation of p53

Ogawara et al., 2002

Journal of Biological Chemistry, 2002, 277(24):21843–21850.

[77] Antitumor effect of involucrasin A on colorectal cancer cells by modulating the Akt/MDM2/p53 pathway

Wei et al., 2023

Oncology Letters, 2023, 25(6):218.

[78] FOXN3 inhibits cell proliferation and invasion by modulating the AKT/MDM2/p53 axis in human glioma

Wang et al., 2021

Aging (Albany NY), 2021, 13(17):21587–21598.

[79] Licochalcone A alleviates ferroptosis in doxorubicin-induced cardiotoxicity through the PI3K/AKT/MDM2/p53 pathway

Chen et al., 2024

Naunyn-Schmiedeberg's Archives of Pharmacology, 2024, 397(6):4247–4262.

[80] Inhibition of esophageal-carcinoma cell proliferation by genistein via suppression of JAK1/2-STAT3 and AKT/MDM2/p53 signaling pathways

Gao et al., 2020

Aging (Albany NY), 2020, 12(7):6240–6259.

[81] Fibronectin and vitronectin attenuate adipose-derived stem cell senescence during long-term culture through the AKT/MDM2/P53 pathway

Tragoonlugkana et al., 2024

Scientific Reports, 2024, 14(1):14242.

[82] Mdm2 phosphorylation by Akt regulates the p53 response to oxidative stress to promote cell proliferation and tumorigenesis

Chibaya et al., 2021

Proceedings of the National Academy of Sciences of the United States of America, 2021, 118(4):e2003193118.

[83] Lactic acid stimulates ESM1 expression to attenuate DNA damage and CD8+ T-cell infiltration in cancer

Tan et al., 2026

Oncology Research, 2026, 34(4):28.

[84] CRISPR-based kinome screening revealed MINK1 as a druggable factor to reprogram 5-FU resistance in oral squamous cell carcinoma through the AKT/MDM2/p53 axis

Mohanty et al., 2022

Oncogene, 2022, 41(45):4929–4940.

[85] TPI1 promotes p53 ubiquitination in bladder cancer by recruiting AKT to enhance MDM2 phosphorylation

Wang et al., 2025

Pharmacological Research, 2025, 215:107695.

[86] The dual role model for p53 in maintaining genomic integrity

Janus et al., 1999

Cellular and Molecular Life Sciences, 1999, 55(1):12–27.

[87] The Rich World of p53 DNA Binding Targets: The Role of DNA Structure

Brázda e Fojta, 2019

International Journal of Molecular Sciences, 2019, 20(22):5605.

[88] Recognition of Local DNA Structures by p53 Protein

Brázda e Coufal, 2017

International Journal of Molecular Sciences, 2017, 18(2):375.

[89] p53-dependent chromatin relaxation is required for DNA double-strand break repair

Chen et al., 2025

Acta Biochimica et Biophysica Sinica, 2025, 57(5):701–711.

[90] p53 enhances DNA repair and suppresses cytoplasmic chromatin fragmentation and inflammation in senescent cells

Miller et al., 2025

Nature Communications, 2025, 16:2229.

[91] Retrotransposon-derived p53 binding sites enhance telomere maintenance and genome protection

Lieberman, 2016

BioEssays, 2016, 38(10):943–949.

[92] p53 as guardian of the mitochondrial genome

Park et al., 2016

FEBS Letters, 2016, 590(7):924–934.

[93] Genome stability requires p53

Eischen, 2016

Cold Spring Harbor Perspectives in Medicine, 2016, 6(6):a026096.

[94] Regulation of Cellular Metabolism and Hypoxia by p53

Humpton e Vousden, 2016

Cold Spring Harbor Perspectives in Medicine, 2016, 6(7):a026146.

[95] Deterministic evolution and stringent selection during preneoplasia

Karlsson et al., 2023

Nature, 2023, 618(7964):383–393.

[96] Ordered and deterministic cancer genome evolution after p53 loss

Baslan et al., 2022

Nature, 2022, 608(7924):795–802.

[97] p53 protein degradation redefines initiation mechanisms and drives transition mutations in colorectal cancer

Herranz-Montoya et al., 2025

Nature Communications, 2025, 16:3934.

[98] Trp53 deletion promotes colitis exacerbation, facilitates Lgr5+ cancer stem cell expansion and fuels tumorigenesis in AOM/DSS-induced colorectal cancer

Cunha et al., 2024

International Journal of Molecular Sciences, 2024, 25(20):10953.

[99] Diet suppresses glioblastoma initiation in mice by maintaining quiescence of mutation-bearing neural stem cells

Amodeo et al., 2023

Developmental Cell, 2023, 58(10):836–846.e6.

[100] Mutant p53 facilitates somatic cell reprogramming and augments the malignant potential of reprogrammed cells

Sarig et al., 2010

Journal of Experimental Medicine, 2010, 207(10):2127–2140.

[101] Loss-of-function but not gain-of-function properties of mutant TP53 are critical for the proliferation, survival, and metastasis of a broad range of cancer cells

Wang et al., 2024

Cancer Discovery, 2024, 14(2):362–379.

[102] Mice carrying p53 nonsense mutations frequently develop multicentric or metastatic tumors

Strandgren et al., 2025

Cell Death & Disease, 2025, 17(1):85.

[103] The coordinate regulation of the p53 and mTOR pathways in cells

Feng et al., 2005

Proceedings of the National Academy of Sciences. 2005;102(23):8204–8209.

[104] The regulation of energy metabolism and the IGF-1/mTOR pathways by the p53 protein

Feng e Levine, 2010

Trends in Cell Biology, 2010, 20(7):427–434.

[105] The regulation of AMPK beta1, TSC2, and PTEN expression by p53: stress, cell and tissue specificity, and the role of these gene products in modulating the IGF-1-AKT-mTOR pathways

Feng et al., 2007

Cancer Research, 2007, 67(7):3043–3053.

[106] p53 regulation of the IGF-1/AKT/mTOR pathways and the endosomal compartment

Feng, 2010

Cold Spring Harbor Perspectives in Biology, 2010, 2(2):a001057.

[107] Regulation of tumor angiogenesis by p53-induced degradation of hypoxia-inducible factor 1α

Ravi et al., 2000

Genes & Development, 2000, 14(1):34–44.

[108] MARK2 enhances aerobic glycolysis-mediated cell growth in breast cancer through regulating mTOR/HIF-1α and p53 signaling pathways

Ponnusamy e Natarajan, 2022

Journal of Cellular Biochemistry, 2022, 123:759–771.

[109] Alanyl-tRNA synthetase, AARS1, is a lactate sensor and lactyltransferase that lactylates p53 and contributes to tumorigenesis

Zong et al., 2024

Cell, 2024, 187(10):2375–2392.e33.

[110] SLC2A3-mediated lactate metabolism promotes lung cancer bone metastasis by modulating P53 lactylation and immune evasion

Ding et al., 2026

Advanced Science, 2026, 13(22):e16622.

[111] SLC4A4 is a novel determinant of enzalutamide resistance in prostate cancer

Chen et al., 2024

Cancer Letters, 2024, 597:217070.

[112] Integrative analysis of lactylation patterns reveals prognostic biomarkers and therapeutic targets in pancreatic cancer

Zhu et al., 2026

Cancer Letters, 2026, 651:218536.

[113] Metabolic coupling and the Reverse Warburg Effect in cancer: implications for novel biomarker and anticancer agent development

Wilde et al., 2017

Seminars in Oncology, 2017, 44(3):198–203.

[114] Organized metabolic crime in prostate cancer: the coexpression of MCT1 in tumor and MCT4 in stroma is an independent prognosticator for biochemical failure

Andersen et al., 2015

Urologic Oncology, 2015, 33(8):338. e9–338.e17.

[115] The microenvironment of solid tumors and corresponding targeting strategies: a brief review

Wang et al., 2025

Frontiers in Immunology, 2025, 16:1563858.

[116] The tumor microenvironment innately modulates cancer progression

Hinshaw e Shevde, 2019

Cancer Research, 2019, 79(18):4557–4566.

[117] Cancer cells metabolically “fertilize” the tumor microenvironment with hydrogen peroxide, driving the Warburg effect

Martinez-Outschoorn et al., 2011

Cell Cycle, 2011, 10(15):2504–2520.

[118] The reverse Warburg effect is likely to be an Achilles' heel of cancer that can be exploited for cancer therapy

Fu et al., 2017

Oncotarget, 2017, 8(34):57813–57825.

[119] A lactate shuttle system between tumour and stromal cells is associated with poor prognosis in prostate cancer

Pértega-Gomes et al., 2014

BMC Cancer, 2014, 14:352.

[120] Using the “reverse Warburg effect” to identify high-risk breast cancer patients: stromal MCT4 predicts poor clinical outcome in triple-negative breast cancers

Witkiewicz et al., 2012

Cell Cycle, 2012, 11(6):1108–1117.

[121] Cancer-associated fibroblasts reuse tumor-derived lactate to maintain a fibrotic and immunosuppressive microenvironment in pancreatic cancer

Kitamura et al., 2023

JCI Insight, 2023, 8(20):e163022.

[122] The transcription factor POU1F1 induces metabolic reprogramming and breast cancer progression through LDHA regulation

Martínez-Ordoñez et al., 2021

Oncogene, 2021, 40(15):2725–2740.

[123] Lactate-mediated crosstalk between cancer cells and cancer-associated fibroblasts: mechanisms and therapeutic opportunities

Tan et al., 2025

International Journal of Molecular Sciences, 2025, 26(12):5583.

[124] Lactate-mediated epigenetic reprogramming regulates formation of human pancreatic cancer-associated fibroblasts

Bhagat et al., 2019

eLife, 2019, 8:e50663.

[125] Lactate-induced activation of mesenchymal stem cells promotes migration and proliferation of gastric cancer cells

Tao et al., 2023

Experimental Cell Research, 2023, 424(1):113492.

[126] Increased ITGB4 expression promotes hepatocellular carcinoma metastasis by activating hypoxia-mediated glycolysis and cancer-associated fibroblasts

Mai et al., 2025

European Journal of Pharmacology, 2025, 986:177102.

[127] Functional polarization of tumour-associated macrophages by tumour-derived lactic acid

Colegio et al., 2014

Nature, 2014, 513(7519):559–563.

[128] Lactic acid promotes macrophage polarization through MCT-HIF1α signaling in gastric cancer

Zhang e Li, 2020

Experimental Cell Research, 2020, 388(2):111846.

[129] Lactate secreted by esophageal cancer cells induces M2 macrophage polarization through the AKT/ERK pathway

Zhang et al., 2023

Thoracic Cancer, 2023, 14(22):2139– 2148.

[130] Lactate-induced M2 polarization of tumor-associated macrophages promotes the invasion of pituitary adenoma by secreting CCL17

Zhang et al., 2021

Theranostics, 2021, 11(8):3839–3852.

[131] A375 melanoma-derived lactate controls A375 melanoma phenotypes by inducing M2 macrophage polarization through the TCA cycle and TGF-β signaling

Wang et al., 2025

PeerJ, 2025, 13:e18887.

[132] Crizotinib: a novel strategy to reverse immunosuppression in melanoma by targeting lactate transport

Zhou et al., 2025

MedComm, 2025, 6(8):e70286.

[133] Lactate at the crossroads of tumor metabolism and immune evasion: a new frontier in cancer therapy

Dong et al., 2025

Journal of Translational Medicine, 2025, 23(1):1239.

[134] Metabolic profiles of regulatory T cells in the tumor microenvironment

Rao et al., 2021

Cancer Immunology, Immunotherapy, 2021, 70(9):2417–2427.

[135] ACT001 suppresses malignant progression of small cell lung cancer by inhibiting lactate production and promoting antitumor immunity

Ding et al., 2025

Thoracic Cancer, 2025, 16(5):e70028.

[136] Adenosine Blockade in Tumor Microenvironment and Improvement of Cancer Immunotherapy

Arab e Hadjati, 2019

Immune Network, 2019, 19(4):e23.

[137] MicroRNA-223 attenuates hepatocarcinogenesis by blocking hypoxia-driven angiogenesis and immunosuppression

Fu et al., 2023

Gut, 2023, 72(10):1942–1958.

[138] Chemotherapy induces enrichment of CD47+/CD73+/PDL1+ immune evasive triple-negative breast cancer cells

Samanta et al., 2018

Proceedings of the National Academy of Sciences of the United States of America, 2018, 115(6):E1239–E1248.

[139] HIF-1 regulates CD47 expression in breast cancer cells to promote evasion of phagocytosis and maintenance of cancer stem cells

Zhang et al., 2015

Proceedings of the National Academy of Sciences of the United States of America, 2015, 112(45):E6215–E6223.

[140] Upregulation of CD39/CD73 on myeloid-derived suppressor cells via TGF-β-mTOR-HIF-1 signaling in patients with non-small cell lung cancer

Li et al., 2017

OncoImmunology, 2017, 6(6):e1320011.

[141] Systemic oxygenation weakens the hypoxia and hypoxia inducible factor 1α-dependent and extracellular adenosine-mediated tumor protection

Hatfield et al., 2014

Journal of Molecular Medicine, 2014, 92(12):1283–1292.

[142] Targeting hypoxia-A2A adenosinergic immunosuppression in antitumor T cells during cancer immunotherapy

Steingold e Hatfield, 2020

Frontiers in Immunology, 2020, 11:570041.

[143] Oxygenation and A2AR blockade to eliminate hypoxia/HIF-1α-adenosinergic immunosuppressive axis and improve cancer immunotherapy

Halpin-Veszeleiova e Hatfield, 2020

Current Opinion in Pharmacology, 2020, 53:84–90.

[144] Oxygen-carrying nanoemulsions and respiratory hyperoxia eliminate tumor hypoxia-induced immunosuppression

Halpin-Veszeleiova et al., 2025

JCI Insight, 2025, 10(6):e174675.

[145] Suppression of the hypoxia-adenosinergic axis by a tailored nanoreactor for enhanced photothermal immunotherapy

Gu et al., 2024

Small Science, 2024, 4(4):2300242.

[146] Regulatory role of CD39 and CD73 in antitumor immunity

Kaplinsky et al., 2024

Future Oncology, 2024, 20(19):1367-1380.

[147] The Immunomodulatory Role of Adenosine in the Tumor Microenvironment

Xing et al., 2023

International Journal of Molecular Sciences, 2023, 24(19):14928.

[148] Targeting Adenosine in Cancer Immunotherapy to Enhance T-Cell Function

Vigano et al., 2019

Frontiers in Immunology, 2019, 10:925.

[149] Regulatory T Cell-Derived Adenosine Induces CD8+ T Cell Exhaustion in Gastric Cancer through A2aR Pathway

Shi et al., 2019

BioMed Research International, 2019, 2019:4093214.

[150] Ectonucleotidases CD39 and CD73 on OvCA cells are potent adenosine-generating enzymes responsible for adenosine receptor 2A-dependent suppression of T cell function and NK cell cytotoxicity

Häusler et al., 2011

Cancer Immunology, Immunotherapy, 2011, 60(10):1405-1418.

[151] Unveiling the Complex Mechanisms of CD73/Adenosine Signaling: The Lung Immune and Stromal Tumor Microenvironment in Lung Cancer

Saigí et al., 2023

Cancers, 2023, 15(23):5706.

[152] The CD39-CD73-adenosine axis: A key regulator of immune evasion and therapeutic target in pancreatic ductal adenocarcinoma

Liu et al., 2025

Biochimica et Biophysica Acta (BBA) -Reviews on Cancer, 2025, 1880(5):189443.

[153] Preventive Treatment with a Small-Molecule CD73 Inhibitor Improves Immune Surveillance in K-Ras Mutant Pancreatic Intraepithelial Neoplasia

Strickland et al., 2024

Cancer Prevention Research, 2024, 17(10):457-470.

[154] Ectonucleotidases CD39 and CD73 on T cells: The new pillar of hematological malignancy

Jiang et al., 2023

Frontiers in Immunology, 2023, 14:1110325.

[155] Current research perspectives and trends of CD39-CD73-eAdo/A2aR in tumor microenvironment: a bibliometric analysis

Huang et al., 2024

Frontiers in Immunology, 2024, 15:1427380.

[156] Adenosine A2A receptor in bone marrow-derived cells mediates macrophage M2 polarization through PPARγ-P65 pathway in chronic hypoperfusion situations

Mou et al., 2022

Frontiers in Aging Neuroscience, 2022, 13:792733.

[157] Defining the spatial distribution of extracellular adenosine revealed a myeloid-dependent immunosuppressive microenvironment in pancreatic ductal adenocarcinoma

Graziano et al., 2023

Journal for ImmunoTherapy of Cancer, 2023, 11(8):e006457.

[158] Adenosine signaling mediates hypoxic responses in the chronic lymphocytic leukemia microenvironment

Serra et al., 2016

Blood Advances, 2016, 1(1):47–61.

[159] Adenosine-generating ovarian cancer cells attract myeloid cells which differentiate into adenosine-generating tumor associated macrophages – a self-amplifying, CD39- and CD73-dependent mechanism for tumor immune escape

Montalbán del Barrio et al., 2016

Journal for ImmunoTherapy of Cancer, 2016, 4:49.

[160] Therapeutically expanded human regulatory T-cells are super-suppressive due to HIF-1Α induced expression of CD73

Jarvis et al., 2021

Communications Biology, 2021, 4(1):1186.

[161] Regulatory T cell metabolism in cancer

Mortezaee, 2026

Immunology, 2026, 177(4):686–700.

[162] The signaling metabolite succinylacetone activates HIF-1α and promotes angiogenesis in GSTZ1-deficient hepatocellular carcinoma

Luo et al., 2023

JCI Insight, 2023, 8(23):e164968.

[163] ANXA3 Activates HIF-1α/VEGF Signaling via the PI3K/AKT/mTOR Pathway to Promote the Stem Cell-Like Phenotype of Osteosarcoma

Wang et al., 2026

Stem Cell Reviews and Reports, 2026, 22(6):2919–2937.

[164] Epigallocatechin gallate derivative Y6 inhibits human hepatocellular carcinoma by inhibiting angiogenesis in MAPK/ERK1/2 and PI3K/AKT/HIF-1α/VEGF dependent pathways

Liao et al., 2020

Journal of Ethnopharmacology, 2020, 259:112852.

[165] Echinacoside regulates the PI3K/AKT/HIF-1α/VEGF cross-talk signaling axis in breast cancer proliferation and apoptosis

Liang et al., 2024

Analytical Biochemistry, 2024, 684:115360.

[166] JAM3 promotes cervical cancer metastasis by activating the HIF-1α/VEGFA pathway

Peng et al., 2024

BMC Women’s Health, 2024, 24(1):293.

[167] Epithelial-mesenchymal transition and angiogenesis mediated by the HIF-1α/VEGF signaling pathway are critically involved in the anti-metastatic effect of luteolin in melanoma cells

Li et al., 2019

Phytotherapy Research, 2019, 33(3):798–807.

[168] Arsenic sulfide inhibits hepatocellular carcinoma metastasis by suppressing the HIF-1α/VEGF signaling pathway

Lu et al., 2023

Frontiers in Bioscience-Landmark, 2023, 28(7):152.

[169] KIF4A promotes malignant progression of glioblastoma and transmits temozolomide resistance in the tumor microenvironment through the HIF-1Α/VEGFA axis

Shen et al., 2025

CNS Neuroscience & Therapeutics, 2025, 31(10):e70550.