Scientific Book

Tumores y organización del microambiente metabólico

El desarrollo de los tumores implica alteraciones genéticas, proliferación celular incontrolada y modificaciones de los programas metabólicos que regulan el crecimiento y la supervivencia. Las vías PI3K/AKT/mTOR, HIF-1α y los procesos de angiogénesis representan ámbitos importantes de la investigación oncológica, también por sus interacciones con el entorno tumoral y el sistema inmunitario. En el libro «La scelta di Vivere in Salute o in Malattia», el Dr. A. Colonnese y R. Panzironi profundizan en estos mecanismos moleculares y su relevancia en la biología de los tumores.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Tumores y organización del microambiente metabólico. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/tumores-y-organizacion-del-microambiente-metabolico
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.16

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • METABOLISMO TUMORAL
  • PI3K/AKT/MTOR
  • HIF-1Α
  • EFECTO WARBURG
  • LACTATO
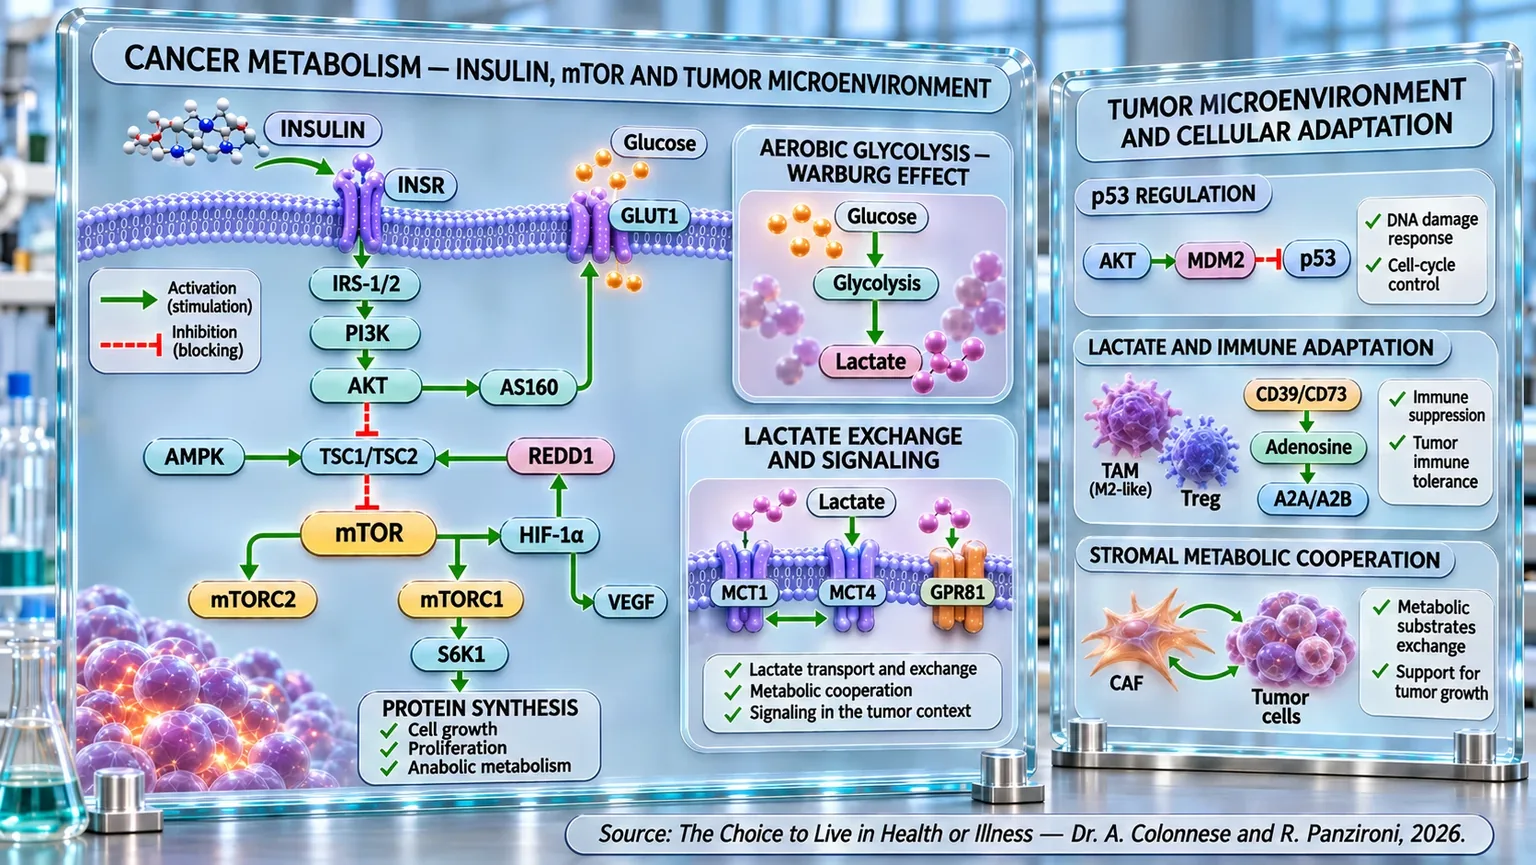
Dos paneles científicos conectan la señalización insulínica, la glucólisis aeróbica, el lactato, la regulación de p53, la adaptación inmunitaria y la cooperación entre estroma y tumor.
Esquema del metabolismo tumoral: la insulina activa IRS-1/2–PI3K–AKT y mTOR, mientras que GLUT1 alimenta la glucólisis aeróbica y la producción de lactato. HIF-1α, VEGF, transportadores MCT1/MCT4, p53, adenosina, células inmunitarias y fibroblastos asociados al tumor ilustran la adaptación y la cooperación en el microambiente neoplásico.

ABSTRACT

La progresión tumoral deriva de la interacción entre alteraciones genéticas, metabolismo, señales proliferativas y microambiente. En el libro "La scelta di Vivere in Salute o in Malattia", el Dr. A. Colonnese y R. Panzironi profundizan en estos procesos, examinando la posible contribución de la señalización insulínica al crecimiento neoplásico. Los estudios epidemiológicos asocian la hiperinsulinemia, la resistencia a la insulina y el potencial insulínico de la dieta con resultados oncológicos específicos, sin demostrar necesariamente causalidad.

La activación del receptor de insulina puede involucrar a PI3K/AKT/mTOR, regulando la síntesis proteica, la proliferación y la supervivencia. En numerosos tumores, la glucólisis aumenta incluso en presencia de oxígeno, según el efecto Warburg. mTOR puede sostener a HIF-1α, que en condiciones hipóxicas favorece adaptaciones metabólicas y la expresión de GLUT1. Esta reprogramación proporciona intermediarios necesarios para el crecimiento y conecta el consumo de glucosa con la cooperación metabólica entre regiones tumorales diversamente oxigenadas. El lactato producido se intercambia a través de MCT1 y MCT4, puede alimentar a diferentes células y modular GPR81, señales intracelulares y la lactilación proteica.

Estos circuitos interactúan con los sistemas de control celular. AKT puede favorecer a MDM2, reduciendo la actividad de p53, mientras que p53 contrarresta a mTOR a través de AMPK y TSC1/TSC2. En el microambiente, los fibroblastos asociados al tumor contribuyen a los intercambios metabólicos a través del efecto Warburg inverso. El lactato y la hipoxia pueden orientar a los macrófagos hacia fenotipos inmunorreguladores. HIF-1α favorece procesos adenosinérgicos mediados por CD39 y CD73; la adenosina, a través de los receptores A2A y A2B, puede atenuar la inmunidad antitumoral. Las células T reguladoras pueden adaptarse a las condiciones locales y contribuir a la tolerancia inmunitaria, haciendo más compleja la relación entre metabolismo y defensa antitumoral. Las células T reguladoras participan en este contexto, mientras que el VEGF asociado a la hipoxia sostiene la angiogénesis.

En conjunto, las evidencias describen el tumor como un ecosistema dinámico en el que la disponibilidad energética, la proliferación, la cooperación estromal y la evasión inmunitaria se influyen recíprocamente. La integración de estos mecanismos ofrece dianas para futuras investigaciones, distinguiendo las observaciones experimentales de las asociaciones epidemiológicas y de las aplicaciones terapéuticas clínicamente validadas.

Insulina y tumor

El cáncer no es una enfermedad única, sino un conjunto extremadamente heterogéneo de patologías que comparten la pérdida progresiva de los sistemas normales que regulan el crecimiento, la supervivencia y el comportamiento de las células. Para comprender la magnitud del problema, basta con observar las cifras: en 2022 se estimaron casi 20 millones de nuevos casos de cáncer en el mundo y cerca de 9,7 millones de fallecimientos. El riesgo acumulado de desarrollar una neoplasia antes de los 75 años se estimó en torno al 20% de la población mundial, con una diferencia entre sexos: aproximadamente el 21,8% en hombres y el 18,5% en mujeres. Ese mismo año se diagnosticaron cerca de 10,3 millones de nuevos tumores en hombres y 9,7 millones en mujeres. La edad representa, además, uno de los principales determinantes del riesgo: el cáncer se vuelve progresivamente más frecuente con el paso de los años, como consecuencia de la acumulación a lo largo del tiempo de alteraciones genéticas, epigenéticas y metabólicas. En conjunto, estos datos describen una patología que afecta a una parte considerable de la población y cuya aparición depende de la interacción de múltiples factores biológicos y ambientales (Bray et al., 2024) [1].

Entre los factores metabólicos que en las últimas décadas han atraído una creciente atención se encuentra la insulina. Estamos acostumbrados a considerarla sobre todo como la hormona que interviene después de una comida para mantener bajo control la glucemia. Esta representación es correcta, pero incompleta. La insulina es también una señal biológica capaz de comunicar a la célula que en el entorno hay energía y nutrientes disponibles y que, cuando las condiciones lo permiten, se pueden sustentar el crecimiento, la síntesis y la proliferación. Es precisamente esta segunda función la que se vuelve particularmente interesante cuando la exposición a la insulina ya no es solo transitoria, sino que permanece crónicamente elevada.

Una de las observaciones más importantes deriva de un estudio realizado en 9.778 adultos sin diabetes y sin diagnóstico oncológico previo. La hiperinsulinemia, definida por una insulina en ayunas igual o superior a 10 μU/mL, estaba presente en el 30,6% de los participantes no obesos. En la población total, los sujetos hiperinsulinémicos presentaban un riesgo de mortalidad oncológica aproximadamente el doble en comparación con los sujetos sin hiperinsulinemia; sobre todo, la asociación seguía siendo significativa incluso considerando exclusivamente a las personas no obesas, en las cuales el riesgo resultaba un 89% mayor. El dato adquiere mayor importancia porque la asociación era observable incluso en presencia de una glucemia en ayunas normal (Tsujimoto et al., 2017) [2].

Esto significa que la glucemia y la insulina no deben considerarse necesariamente como dos fotografías superponibles del mismo fenómeno. El organismo puede lograr durante mucho tiempo mantener una glucemia aparentemente normal aumentando la cantidad de insulina necesaria para obtener ese resultado. Es un poco como mantener constante la velocidad de un automóvil pisando progresivamente más el acelerador: observando solo la velocidad, el cambio podría pasar desapercibido; observando cuánto se está pisando el pedal, en cambio, se volvería evidente. Otra gran cohorte, compuesta por 12.238 individuos japoneses seguidos durante una mediana de diez años, ha reforzado esta interpretación. El grupo con los valores más elevados de insulina en ayunas presentaba un riesgo de mortalidad oncológica un 55% superior al grupo con los valores más bajos, y la asociación persistía incluso después del ajuste por glucemia en ayunas y HbA1c. Cada incremento de 1 μU/mL de la insulina en ayunas resultaba asociado a un aumento del 4% del riesgo de muerte por cáncer (Kira et al., 2020) [3].

Las evidencias relativas al colon-recto muestran que esta asociación podría estar presente ya en las fases que preceden al carcinoma propiamente dicho. Un metaanálisis de 27 estudios ha evidenciado que concentraciones elevadas de insulina, péptido C y HOMA-IR estaban asociadas, respectivamente, a incrementos del riesgo de adenoma colorrectal del 33%, 44% y 33%. El adenoma representa una de las principales lesiones precancerosas del colon-recto y, aspecto importante, gran parte de las asociaciones seguía siendo significativa incluso después del ajuste por adiposidad (Yoon et al., 2015) [4]. Un metaanálisis posterior que incluyó 35 estudios, 25.566 pacientes y más de 5,7 millones de participantes detectó una asociación entre el riesgo de carcinoma colorrectal y todos los principales indicadores de alteración del metabolismo glucídico. La insulina en ayunas elevada estaba asociada a un aumento del riesgo del 42%, mientras que el HOMA-IR mostraba la asociación más fuerte, con un incremento del 47% (Xu et al., 2016) [5].

El dato epidemiológico adquiere mayor fuerza cuando se acompaña de las evidencias experimentales. En un modelo murino de carcinoma prostático humano, una dieta rica en carbohidratos refinados determinaba concentraciones superiores de insulina e IGF-1 y un crecimiento tumoral notablemente mayor: después de nueve semanas, el volumen medio de los tumores alcanzaba los 1.695 mm3 frente a los 980 mm3 en el grupo alimentado con una dieta pobre en carbohidratos. Además, el suero de los animales más hiperinsulinémicos estimulaba más intensamente la proliferación de las células tumorales in vitro (Venkateswaran et al., 2007) [6].

Aún más interesante es el experimento realizado en el páncreas, porque permitió separar al menos en parte el efecto de la insulina del de la glucemia. En ratones genéticamente predispuestos al desarrollo de lesiones pancreáticas asociadas a la mutación oncogénica Kras (alteración genética que puede estimular de forma continua el crecimiento de las células), una moderada reducción de la producción endógena de insulina, obtenida sin modificar significativamente la glucemia en las hembras analizadas, reducía aproximadamente a la mitad el área pancreática ocupada por lesiones y tumor: 12,7% frente a 25,4%. También la deposición de colágeno en el estroma disminuía del 41,3% al 20,1%. La extensión de las lesiones correlacionaba con la insulina en ayunas, pero no con la glucemia (Zhang et al., 2019) [7]. Estos resultados no demuestran que la insulina sea suficiente, por sí sola, para generar un tumor; indican más bien que, en un tejido ya predispuesto por alteraciones oncogénicas, un entorno hiperinsulinémico puede contribuir a crear condiciones más favorables para la tumorigenia.

La misma relación emerge cuando la exposición insulínica se estudia indirectamente a través de la alimentación y el estilo de vida. En 78.356 mujeres posmenopáusicas seguidas durante más de veinte años, el cuartil con el mayor potencial hiperinsulinémico de la dieta presentaba un riesgo de carcinoma hepático un 68% superior respecto al cuartil más bajo (Zhang et al., 2023) [8]. En el carcinoma endometrial el cuadro es más complejo: en 60.441 mujeres, los índices basados exclusivamente en la dieta no mostraban una asociación independiente significativa después de los ajustes, mientras que los modelos globales de estilo de vida caracterizados por un mayor potencial hiperinsulinémico e insulino-resistente estaban asociados a riesgos 2,58 y 2,89 veces superiores, respectivamente (Habeshian et al., 2025) [9]. Este resultado invita a no reducir el fenómeno a un solo nutriente: el peso corporal, la actividad física, la dieta y el estado metabólico interactúan entre sí.

La exposición insulínica podría tener relevancia también después del diagnóstico. En 1.718 pacientes con carcinoma colorrectal en estadio I-III, un elevado potencial insulínico de la dieta después del diagnóstico estaba asociado a un riesgo de mortalidad específica por carcinoma colorrectal un 66% superior. Los pacientes que mantenían en el tiempo una alimentación fuertemente hiperinsulinémica mostraban, además, un pronóstico menos favorable en comparación con aquellos que mantenían un modelo alimentario de bajo potencial insulínico (Tabung et al., 2020) [10].

También los datos sobre la insulina exógena merecen atención, aunque requieren especial prudencia interpretativa. En una cohorte de 127.031 pacientes diabéticos se observó una relación positiva entre la dosis de insulina y la incidencia de neoplasias. Tras el ajuste por la dosis, la insulina glargina (una insulina sintética de larga duración de acción) mostraba, además, una asociación dosis-dependiente con el riesgo oncológico en comparación con la insulina humana, mientras que la aspart y la lispro (análogos de la insulina humana de acción rápida) no mostraban diferencias significativas. Al tratarse de un estudio observacional, con un seguimiento relativamente breve e importantes factores de confusión potenciales, estos resultados no permiten, sin embargo, establecer que la terapia insulínica o la glargina causen cáncer (Hemkens et al., 2009) [11].

En conjunto, estas evidencias delinean, por tanto, un cuadro coherente pero que debe ser interpretado con precisión. La insulina no puede definirse simplemente como una causa del tumor: la carcinogénesis requiere alteraciones genéticas, epigenéticas y microambientales mucho más complejas. Los datos sugieren más bien que la hiperinsulinemia crónica puede representar, en determinados contextos biológicos, un entorno favorable para el inicio, el crecimiento o la progresión neoplásica. La insulina puede, de hecho, proporcionar a la célula señales que favorecen la proliferación y la supervivencia, y puede aumentar la biodisponibilidad del IGF-1, amplificando aún más los estímulos mitógenos (Tsujimoto et al., 2017) [2]; (Kira et al., 2020) [3]. El punto decisivo, por tanto, no es imaginar la insulina como un interruptor capaz de encender por sí solo el tumor, sino como una de las señales metabólicas que pueden modificar el terreno en el que una célula transformada nace, sobrevive y se expande. Para comprender cómo esta señal puede ser traducida dentro de la célula tumoral, es necesario ahora seguir su recorrido molecular y observar lo que sucede cuando se ven involucrados PI3K, AKT y mTOR.

PI3K/AKT/mTOR y cáncer

Como se ha puesto de manifiesto hasta ahora, la insulina puede contribuir a crear un entorno biológico favorable para el crecimiento neoplásico; el siguiente paso, ahora, consiste en comprender qué sucede cuando una señal de crecimiento llega al interior de la célula. Es aquí donde entra en juego una de las redes de comunicación más importantes de la biología celular: la vía PI3K/AKT/mTOR. En condiciones fisiológicas, como se ha visto detalladamente en el capítulo 4 dedicado a ello, esta cascada funciona como un sofisticado sistema de control que permite a la célula adaptar su crecimiento, proliferación, metabolismo y síntesis proteica a la disponibilidad de nutrientes y a las señales procedentes del entorno. El problema surge cuando este sistema deja de responder correctamente a sus mecanismos normales de regulación y permanece persistentemente activo. En las células tumorales, de hecho, las alteraciones genéticas o funcionales pueden transformar una vía fisiológica indispensable para la vida celular en un circuito capaz de sostener un crecimiento incontrolado, la supervivencia, la motilidad y la progresión de la enfermedad (Wu et al., 2022) [12].

Podemos imaginar a PI3K, AKT y mTOR como tres estaciones situadas a lo largo de una misma línea de transmisión. Cuando PI3K se activa, la señal se transfiere progresivamente hacia AKT y, por tanto, hacia una serie de efectores intracelulares, entre los cuales mTOR ocupa una posición fundamental. En la célula normal, esta línea no permanece constantemente encendida: se activa cuando es necesario y se frena cuando el estímulo desaparece. En el tumor, sin embargo, la hiperactividad de PI3K, la pérdida de la función de reguladores negativos como PTEN o las alteraciones activadoras de AKT pueden contribuir a mantener el circuito permanentemente operativo. El resultado es que la célula sigue recibiendo señales favorables al crecimiento y a la supervivencia incluso cuando, fisiológicamente, debería ralentizarse o detenerse (Jiang et al., 2024) [13].

mTOR representa uno de los principales puntos de convergencia de este sistema y opera a través de dos complejos funcionalmente distintos, mTORC1 y mTORC2. mTORC1 controla procesos estrechamente vinculados al crecimiento y a la síntesis proteica; mTORC2, por su parte, participa en la activación plena de AKT, contribuyendo así al mantenimiento de la señal. Por tanto, la relación no debe imaginarse simplemente como una fila de fichas de dominó que caen una tras otra. Es más bien como una red en la que algunos elementos situados aguas abajo pueden contribuir a mantener activos a los que les preceden. Esta organización ayuda a comprender por qué la desregulación del eje puede volverse particularmente eficaz para sostener a la célula tumoral (Ye et al., 2020) [14].

La relevancia clínica de esta hiperactivación emerge claramente en el carcinoma nasofaríngeo. Al analizar a 119 pacientes y compararlos con 30 sujetos sanos, algunos investigadores han encontrado una mayor expresión de PI3K, AKT y mTOR en los tejidos tumorales. Pero el dato más interesante se refería al comportamiento de la enfermedad: niveles más elevados de las tres proteínas estaban asociados a estadios tumorales más avanzados, mayor afectación linfática, recidiva y metástasis a distancia. Además, PI3K correlacionaba positivamente con AKT y AKT con mTOR, mostrando en el tejido humano esa misma continuidad funcional prevista por la cascada molecular. Los pacientes caracterizados por una mayor expresión de estos componentes presentaban también una supervivencia inferior y, en el análisis multivariante, la sobreexpresión de PI3K, AKT y mTOR emergía como factor pronóstico independiente (Yu et al., 2019) [15].

Un cuadro similar se ha observado en el carcinoma de células escamosas de la cavidad oral. En los tejidos tumorales, la positividad para PI3K, AKT y mTOR alcanzaba el 58,8%, el 62,5% y el 51,3% respectivamente, mientras que en los tejidos normales adyacentes era solo del 10%, 15% y 10%. La activación de la cascada resultaba asociada al estadio avanzado y a las metástasis linfáticas; además, PI3K y AKT estaban asociados a una menor diferenciación tumoral. Particularmente significativa era la posición de AKT: la positividad de AKT permanecía asociada independientemente a una peor supervivencia, con un hazard ratio (indicador que compara el riesgo de un evento entre dos grupos a lo largo del tiempo) de 2,156 (Gu, 2026) [16].

Estas observaciones ayudan a comprender un concepto esencial: la activación de PI3K/AKT/mTOR no parece limitarse a hacer crecer más rápidamente una masa tumoral. Puede contribuir también a la adquisición de características que permiten a las células volverse más agresivas y diseminarse. En el carcinoma pulmonar, por ejemplo, esta cascada participa en la regulación de la transición epitelio-mesénquima, o EMT (transformación de las células epiteliales en células más móviles, capaces de desplazarse e invadir otros tejidos). Durante este proceso, la célula pierde progresivamente algunas características típicas del tejido epitelial, incluidas parte de sus propiedades adhesivas, y adquiere un fenotipo más móvil e invasivo. Es como si una célula normalmente vinculada a su lugar en el tejido adquiriera progresivamente las herramientas necesarias para desprenderse, moverse y colonizar otros entornos. Numerosos reguladores moleculares convergen en la vía PI3K/AKT/mTOR influyendo precisamente en este comportamiento; su activación persistente se ha relacionado no solo con la proliferación, sino también con la invasión, la metástasis, la angiogénesis y la resistencia terapéutica (Moghbeli, 2024) [17].

Un ejemplo experimental particularmente intuitivo proviene del carcinoma tiroideo. La midquina, una proteína de crecimiento indicada con las siglas MDK, resulta sobreexpresada en las células tumorales y su expresión aumenta con la progresión de la enfermedad. Cuando los investigadores redujeron experimentalmente la MDK, la capacidad de las células tumorales para migrar e invadir disminuyó junto con los niveles de PI3K, AKT y mTOR. Pero el paso más interesante ocurrió después: al reactivar farmacológicamente la cascada mediante IGF-1, la migración y la invasividad se restablecieron. En resumen, apagar la señal reducía el comportamiento agresivo de la célula, mientras que volver a encenderla permitía a la célula recuperarlo (Yuan et al., 2024) [18].

Un principio similar emerge en el carcinoma mamario triple negativo. En estas células, el microARN (diminutas moléculas de ARN de cadena sencilla que no producen proteínas) resulta reducido, mientras que el protoncogén MYB (gen normal que ayuda a las células a crecer y dividirse de forma sana) está más expresado. Al aumentar experimentalmente el microARN se observaba una reducción de la proliferación, la migración y la invasión; por el contrario, su silenciamiento favorecía estos fenómenos. MYB resultó ser un objetivo directo de este microARN y su sobreexpresión era capaz de reactivar PI3K/AKT/mTOR y restablecer la proliferación celular. El experimento muestra, por tanto, cómo señales moleculares diferentes pueden converger en la misma cascada y utilizarla como una especie de nodo común a través del cual sostener el comportamiento maligno (Tang et al., 2025) [19].

Pero una célula que prolifera no necesita solo señales de crecimiento. También debe procurarse energía y, sobre todo, material con el que construir nuevas células. Por ello, la vía PI3K/AKT adquiere un significado aún más amplio: conecta la señal proliferativa con la reorganización del metabolismo. Las evidencias recogidas por algunos investigadores muestran cómo AKT puede aumentar la entrada de glucosa en la célula a través de la regulación de GLUT1 y favorecer la actividad de enzimas glucolíticas. La célula tumoral, por tanto, no utiliza PI3K/AKT solo como un comando que le dice que crezca: utiliza el mismo circuito para reorganizar sus propios recursos metabólicos en función del crecimiento (Fontana et al., 2024) [20].

A hacer el cuadro aún más complejo contribuye el hecho de que esta vía puede verse influida también por las células que rodean al tumor. En el osteosarcoma, los fibroblastos asociados al cáncer resultaron capaces de modificar el metabolismo de las células neoplásicas aumentando la expresión de la fosfoserina aminotransferasa 1, PSAT1, una enzima implicada en la biosíntesis de la serina. El aumento de PSAT1 se acompañaba de la activación del eje PI3K/mTOR/S6K1 y de una mayor migración y transición epitelio-mesénquima. El silenciamiento de PSAT1 reducía estos fenómenos, mientras que la inhibición de mTOR mediante rapamicina limitaba tanto la migración celular como la formación de metástasis en los modelos animales (Feng et al., 2025) [21]. Esto demuestra que PI3K/mTOR puede representar también uno de los puntos a través de los cuales el microambiente circundante se comunica con la célula neoplásica y modifica su comportamiento.

La centralidad de esta cascada se vuelve aún más evidente al observar lo que sucede cuando se bloquea experimentalmente. En el carcinoma renal, el inhibidor dual GNE-477 redujo el crecimiento, la vitalidad, la proliferación, la migración y la invasión de las células tumorales, induciendo simultáneamente la apoptosis. El compuesto bloqueaba la fosforilación de diversos componentes de la cascada, incluido AKT, interfiriendo simultáneamente con mTORC1 y mTORC2. Sobre todo, cuando los investigadores restablecieron artificialmente un AKT constitutivamente activo, el efecto antitumoral del compuesto fue sustancialmente anulado. Viceversa, al eliminar genéticamente AKT se obtenían efectos similares a los producidos por el fármaco (Ye et al., 2020) [14].

Sin embargo, precisamente la estructura de red de la cascada explica por qué bloquearla farmacológicamente es más difícil de lo que parece. La inhibición de un solo punto puede eliminar algunos retroalimentaciones fisiológicas y permitir a la célula reactivar AKT o utilizar circuitos alternativos. Por ello se han desarrollado inhibidores capaces de actuar simultáneamente sobre PI3K y mTOR: el objetivo es cerrar más vías de escape al mismo tiempo y obtener una supresión más completa de la señal. Los datos disponibles muestran que estos compuestos pueden reducir la proliferación y favorecer la apoptosis, pero la resistencia farmacológica, la toxicidad y las diferencias moleculares entre los tumores siguen limitando su eficacia clínica (Wu et al., 2022) [12]. También en el carcinoma de cabeza y cuello, de hecho, los inhibidores de PI3K, AKT y mTOR han producido resultados heterogéneos y el bloqueo de un solo nodo puede ir seguido de la reactivación compensatoria de la cascada (Jiang et al., 2024) [13].

En su conjunto, estas evidencias permiten ver a PI3K/AKT/mTOR no como una simple secuencia de proteínas, sino como una verdadera infraestructura biológica de la célula tumoral. Su activación puede conectar señales extracelulares, crecimiento, supervivencia, síntesis proteica, metabolismo, migración, invasión y capacidad metastásica. Estudios realizados en tumores profundamente diferentes, desde el carcinoma nasofaríngeo al oral, del pulmón a la mama, de la tiroides al riñón y al osteosarcoma, convergen por tanto en un mismo principio: cuando esta red permanece persistentemente activa, la célula dispone de un sistema capaz de coordinar muchas de las funciones necesarias para la progresión neoplásica.

Pero entre estas funciones hay una que merece ser seguida por separado. Una célula que crece continuamente debe encontrar la manera de sostener demandas energéticas y biosintéticas excepcionales, incluso cuando el entorno que la rodea se vuelve pobre en oxígeno y nutrientes. Es precisamente en este punto donde mTOR se encuentra con uno de los reguladores más importantes de la adaptación celular, HIF-1α, y donde el metabolismo de la célula tumoral comienza a asumir características profundamente diferentes de las que esperaríamos en una célula normal. Este será el paso necesario para comprender, en el párrafo siguiente, la relación entre mTOR, HIF-1α y el efecto Warburg.

mTOR, HIF-1α y Warburg

A la luz de lo observado, la activación de la vía PI3K/AKT/mTOR es capaz de proporcionar a la célula tumoral señales continuas de crecimiento y supervivencia. Pero una célula que prolifera rápidamente no solo necesita la orden de crecer: también debe procurarse energía y, sobre todo, una gran cantidad de material con el cual construir nuevas membranas, proteínas y ácidos nucleicos. Es precisamente en este paso donde mTOR adquiere un significado aún más importante, porque conecta la señal proliferativa con la reorganización del metabolismo celular. Uno de los fenómenos más característicos de esta transformación es el llamado efecto Warburg, es decir, la tendencia de muchas células tumorales a aumentar fuertemente la utilización de la glucólisis (proceso con el que las células degradan la glucosa para obtener energía) y la producción de lactato (una sustancia producida por las células durante el metabolismo de la glucosa) incluso cuando hay oxígeno disponible. Esto no significa necesariamente que las mitocondrias hayan dejado de funcionar: en numerosos tumores, la glucólisis aeróbica y la fosforilación oxidativa pueden coexistir. De hecho, AKT puede aumentar simultáneamente la absorción de glucosa, el flujo glucolítico y, en algunos contextos, también la producción energética mitocondrial, tanto que ha sido propuesta como una posible “quinasa de Warburg” (Robey & Hay, 2009) [22].

Para comprender su ventaja, hay que abandonar la idea de que la célula elige su metabolismo solo sobre la base de la cantidad máxima de ATP obtenible de una molécula de glucosa. Una célula tumoral debe duplicarse rápidamente y, por lo tanto, necesita también intermediarios metabólicos utilizables para sintetizar nucleótidos (pequeñas moléculas que constituyen los ladrillos fundamentales del ADN y del ARN), lípidos y otras macromoléculas. Una glucólisis muy activa permite desviar parte del carbono de la glucosa hacia estas vías biosintéticas. Es como si una fábrica, en lugar de utilizar toda la materia prima exclusivamente para producir energía, retuviera una parte a lo largo de la cadena de procesamiento para construir nueva maquinaria y nuevas estructuras. La célula neoplásica puede así transformar el metabolismo de un simple sistema energético a una verdadera infraestructura para la proliferación (Robey & Hay, 2009) [22].

Uno de los enlaces moleculares más importantes entre la señal proliferativa y esta transformación metabólica pasa a través de mTOR y HIF-1α. Normalmente, HIF-1α es conocido sobre todo como componente de la respuesta celular a la reducción de oxígeno. Sin embargo, en las células caracterizadas por una activación oncogénica de mTOR, el programa normalmente asociado a la hipoxia puede sostenerse incluso cuando hay oxígeno disponible. En este contexto, mTOR favorece el aumento de HIF-1α, que a su vez contribuye a la expresión de proteínas involucradas en la utilización de la glucosa y en la glucólisis. La célula puede, por tanto, comportarse metabólicamente como si tuviera que adaptarse a una carencia de oxígeno aun encontrándose en condiciones normóxicas: una especie de “pseudohipoxia” generada por la señalización intracelular (Sun et al., 2011) [23].

Algunos investigadores han mostrado este fenómeno utilizando células en las que la pérdida de TSC1, TSC2 o PTEN (proteína que funciona como un freno natural de la vía PI3K/AKT/mTOR) determinaba una fuerte activación de mTOR. Estas células desarrollaban una intensa glucólisis aeróbica incluso en presencia de oxígeno; cuando mTOR era inhibido con rapamicina, el fenotipo glucolítico disminuía significativamente. Paralelamente aumentaba la expresión de la piruvato quinasa M2, PKM2, una isoforma asociada a las células proliferantes y tumorales. Cuando PKM2 era suprimida experimentalmente, disminuían tanto la glucólisis aeróbica como el crecimiento tumoral. El efecto Warburg aparecía, por tanto, no como un fenómeno metabólico aislado, sino como una consecuencia funcional de la hiperactivación de la señalización oncogénica aguas arriba (Sun et al., 2011) [23].

Una demostración adicional proviene del carcinoma pancreático. En estas células, ARHGAP4 (un gen humano que produce una proteína enzimática) resulta reducido, mientras que PKM2 está más expresada. Cuando ARHGAP4 era restablecida experimentalmente, disminuían la fosforilación de mTOR, los niveles de HIF-1α y PKM2, junto con la absorción de glucosa y la producción de lactato. Por el contrario, el silenciamiento de ARHGAP4 aumentaba todos estos parámetros. Sobre todo, los efectos metabólicos producidos por la pérdida de ARHGAP4 eran contrarrestados tanto por la inhibición de mTOR con rapamicina como por la inhibición de HIF-1α. El experimento delinea, por tanto, una secuencia funcional en la que la activación de mTOR sostiene a HIF-1α, HIF-1α contribuye al programa glucolítico y PKM2 representa uno de los efectores a través de los cuales este programa se realiza concretamente (Shen et al., 2019) [24].

El mismo principio emerge en el carcinoma colorrectal. El ARN largo no codificante CRNDE (una molécula de ARN que no produce proteínas pero regula la actividad de los genes) resultó capaz de sostener el efecto Warburg a través de la vía AKT/mTORC1. Su silenciamiento reducía la absorción de glucosa, la producción de ATP y lactato y la expresión de GLUT1, acompañándose de menor proliferación, mayor apoptosis y mayor sensibilidad al cisplatino (un fármaco quimioterápico salvavidas a base de platino). Viceversa, la sobreexpresión de CRNDE intensificaba el metabolismo glucolítico, pero estos efectos eran abolidos por los inhibidores de AKT y mTOR (Yang et al., 2022) [25]. La consecuencia importante es que el efecto Warburg no aparece simplemente como el resultado del crecimiento tumoral: en estos modelos participa activamente en el mantenimiento de la proliferación y de la supervivencia celular.

En el carcinoma pancreático resistente a la gemcitabina (fármaco antitumoral que bloquea la replicación del ADN y limita la proliferación de las células tumorales), la sobreexpresión de mTOR producía, de hecho, un aumento del consumo de glucosa, de la producción de lactato y del ATP, junto con el incremento de GLUT1 y PKM2. La inhibición de mTOR mediante everolimus (fármaco que inhibe mTORC1, contribuyendo a reducir el crecimiento celular) invertía este programa metabólico y reducía simultáneamente el crecimiento y la migración celular, favoreciendo la apoptosis; en los modelos animales disminuía además el crecimiento de los tumores resistentes a la gemcitabina (Cui et al., 2021) [26]. También en el carcinoma pulmonar de células no pequeñas, la reducción experimental de la actividad PI3K/AKT/mTOR mediante tratamiento con 1,25-dihidroxivitamina D3 se acompañaba de una disminución de GLUT1 y PKM2 y de la supresión del fenotipo glucolítico, observada tanto in vitro como en los modelos experimentales in vivo (Yiyan et al., 2022) [27].

El vínculo con HIF-1 también ha sido observado en las células de un tipo de carcinoma mamario triple negativo. Un extracto experimental de Holothuria scabra reducía la actividad del eje AKT/mTOR/HIF-1, acompañándose de la disminución de la producción de lactato y de un aumento de la apoptosis. Aunque se trata exclusivamente de un modelo celular y no de una evidencia terapéutica clínica, el experimento proporciona una confirmación adicional del vínculo funcional entre la señalización AKT/mTOR, HIF-1 y el mantenimiento de la glucólisis tumoral (Yurasakpong et al., 2021) [28].

Otros experimentos muestran que también interviniendo aguas arriba en el circuito es posible modificar el metabolismo. En células tumorales específicas, la berberina (sustancia vegetal que puede influir en el metabolismo energético) reducía la actividad AKT/mTOR, la disponibilidad de GLUT1, la entrada de glucosa y la producción de ATP; al reactivar experimentalmente AKT, gran parte de estos efectos se atenuaba, reforzando la hipótesis de una relación funcional entre la cascada de señalización y la utilización de la glucosa (Guo et al., 2021) [29]. En el carcinoma prostático resistente al docetaxel (un fármaco quimioterápico), en cambio, la reducción de PI3K, AKT, mTOR y HIF-1α se acompañaba de una disminución de lactato, ATP y PKM2 y de un aumento de la piruvato deshidrogenasa, sugiriendo una inversión parcial de la programación glucolítica asociada a la resistencia farmacológica (Xu et al., 2023) [30].

Una confirmación mecanicista adicional, aunque provenga de células no tumorales, muestra cuán estrechamente pueden estar vinculados la señal proliferativa y el metabolismo. En las células musculares lisas de la arteria pulmonar, el PDGF (un factor de crecimiento derivado de las plaquetas) aumenta simultáneamente la proliferación, la activación de la vía PI3K/AKT/mTOR, HIF-1α y la glucólisis aeróbica; el bloqueo de la cascada reduce tanto el efecto Warburg como la proliferación. Este modelo muestra que una señal de crecimiento puede transformarse directamente en un programa metabólico destinado a sostener la multiplicación celular (Xiao et al., 2017) [31].

En su conjunto, estas evidencias permiten, por tanto, interpretar el efecto Warburg como parte de una estrategia metabólica coordinada. La activación de AKT y mTOR no solo le dice a la célula que crezca: contribuye a predisponer el metabolismo para que ese crecimiento sea materialmente posible. HIF-1α representa uno de los principales puntos de conexión entre estos dos mundos, porque traduce la señal proveniente de mTOR en un programa capaz de aumentar la utilización de la glucosa y la glucólisis incluso cuando hay oxígeno disponible. Comprender plenamente este paso requiere, sin embargo, observar a HIF-1α más de cerca: no solo como regulador metabólico, sino como uno de los principales sistemas a través de los cuales la célula tumoral modifica su propio comportamiento y se adapta a un entorno progresivamente más hostil.

HIF-1α en el tumor

En este contexto, HIF-1α representa uno de los principales puntos de encuentro entre las señales proliferativas de la célula tumoral y su reprogramación metabólica. Para comprender plenamente su significado, sin embargo, es necesario observar lo que sucede dentro de un tumor sólido mientras la masa neoplásica crece. Una población celular que aumenta rápidamente de tamaño requiere cantidades cada vez mayores de oxígeno y nutrientes, pero la red vascular que debería abastecerla no siempre logra desarrollarse a la misma velocidad. Además, los vasos tumorales suelen ser estructural y funcionalmente anómalos. Así se forman regiones en las que el aporte de oxígeno se vuelve insuficiente respecto a las necesidades de las células. Es importante, no obstante, aclarar qué significa realmente hablar de hipoxia. El 20-21% de oxígeno presente en la atmósfera y utilizado frecuentemente como condición de “normoxia” en los experimentos celulares no corresponde a la oxigenación normal de nuestros tejidos. En los tejidos sanos, las concentraciones fisiológicas, definidas más correctamente como fisóxicas, se sitúan generalmente entre aproximadamente el 3 y el 7,4%, con una media alrededor del 5%. En los tumores sólidos, los valores pueden descender aún más, aproximadamente entre el 0,3 y el 4,2%, y en la mayoría de las neoplasias se han observado valores medianos inferiores al 2%, con niveles particularmente bajos en algunos tumores de próstata y páncreas (McKeown, 2014) [32].

Esta carencia de oxígeno no representa solo una consecuencia pasiva del crecimiento tumoral. Con el progreso de la enfermedad, se convierte en una verdadera presión selectiva: las células incapaces de adaptarse a las condiciones más difíciles son penalizadas, mientras que aquellas que poseen o adquieren sistemas capaces de tolerar la hipoxia obtienen una ventaja. Una mayor presencia de células hipóxicas se ha asociado, de hecho, a un peor pronóstico, y las regiones hipóxicas pueden favorecer poblaciones celulares dotadas de características particularmente resistentes y agresivas (McKeown, 2014) [32]. En este escenario, HIF-1α puede imaginarse como un interruptor de emergencia que permite a la célula comprender que el entorno ha cambiado y modificar rápidamente su comportamiento.

HIF-1, acrónimo de Hypoxia-Inducible Factor 1 (Factor Inducible por Hipoxia 1), es un factor de transcripción constituido por dos componentes, HIF-1α y HIF-1β. El componente decisivo en la respuesta al oxígeno es HIF-1α. Cuando el oxígeno está suficientemente disponible, enzimas específicas llamadas PHD modifican HIF-1α. Esto permite dirigirla hacia el sistema a través del cual es degradada rápidamente. En otras palabras, en presencia de oxígeno, la célula produce HIF-1α pero, simultáneamente, dispone de un sistema que impide su acumulación. Cuando el oxígeno disminuye, la actividad de las PHD se limita; HIF-1α escapa a la degradación normal, se estabiliza, se acumula y llega al núcleo. Allí se asocia a HIF-1β formando HIF-1 funcional, capaz de reconocer secuencias específicas del ADN definidas como Hypoxia Response Elements (Elementos de Respuesta a la Hipoxia), o HRE, y de modificar la expresión de numerosos genes (Basheeruddin y Qausain, 2024) [33].

Este mecanismo nace como un sistema fisiológico de adaptación. El problema, en el tumor, es que se aprovecha para sobrevivir en un entorno que de otro modo podría obstaculizar el crecimiento de la masa neoplásica. Una vez estabilizado, HIF-1α coordina, de hecho, una respuesta mucho más amplia que la simple conservación de energía: interviene en el metabolismo, en la supervivencia celular, en la angiogénesis (formación de nuevos vasos sanguíneos), en la invasividad y en la capacidad de la célula para interactuar con el microambiente. Además, su activación no depende exclusivamente de la carencia de oxígeno. Señales oncogénicas y vías como PI3K/AKT/mTOR pueden aumentar su expresión o actividad incluso cuando el oxígeno no está drásticamente reducido (Qannita et al., 2024) [34]. Esta conexión es particularmente importante porque une directamente lo descrito en los párrafos anteriores con la respuesta hipóxica: en el tumor, HIF-1α puede ser sostenido tanto por las características físicas del microambiente como por las alteraciones moleculares internas de la célula.

Una de las consecuencias más profundas de su activación se refiere a la capacidad de reorganizar todo el metabolismo celular. HIF-1 no solo modifica el destino de la glucosa, sino que también interviene en el metabolismo lipídico y aminoacídico y en la función mitocondrial. En condiciones hipóxicas, limita la entrada de piruvato en el metabolismo oxidativo a través de la inducción de PDK1 (enzima que contribuye a activar AKT), modifica el funcionamiento de la cadena respiratoria, reduce el consumo de oxígeno y contribuye a controlar la producción de especies reactivas del oxígeno. Puede, además, favorecer, a través de dos proteínas, la mitofagia (un proceso biológico en el que la célula elimina de forma selectiva sus mitocondrias viejas, dañadas o que ya no son útiles) y reducir la biogénesis mitocondrial. La consecuencia no es, por tanto, simplemente el “apagado” de la mitocondria, sino una reorganización de la misma destinada a utilizar mejor el poco oxígeno disponible y a evitar que un desequilibrio excesivo de las especies reactivas del oxígeno comprometa la supervivencia celular (Infantino et al., 2021) [35].

También el metabolismo lipídico y el de los aminoácidos se adaptan a las nuevas necesidades. Las células pueden aumentar la acumulación de gotas lipídicas, modificar la síntesis y utilización de los ácidos grasos y recurrir en mayor medida a la glutamina y a la serina para sostener la biosíntesis y el control del equilibrio redox (Infantino et al., 2021) [35]. HIF-1α debe, por tanto, interpretarse no como un simple sensor de oxígeno, sino como un coordinador capaz de rediseñar las prioridades metabólicas de la célula tumoral.

Esta capacidad de adaptación se extiende mucho más allá del metabolismo. HIF-1α favorece procesos involucrados en la proliferación y la supervivencia, contribuye a la transición epitelio-mesénquima y puede aumentar la expresión de moléculas que facilitan la remodelación de la matriz extracelular, la migración y la invasión. De este modo, la hipoxia puede transformarse de un obstáculo para el crecimiento en un estímulo capaz de seleccionar fenotipos más adaptables e invasivos (Ghosh et al., 2022) [36].

El entorno hipóxico (pobre en oxígeno) modifica las relaciones entre células tumorales, fibroblastos y células inmunitarias. Estos cambios favorecen la supervivencia y el crecimiento del tumor, reduciendo la eficacia de la respuesta inmunitaria. La hipoxia altera además el metabolismo de las células tumorales, aumenta el estrés oxidativo y obstaculiza la apoptosis (muerte celular programada). Un papel central es desempeñado por HIF-1α, que permite a las células adaptarse a la carencia de oxígeno y sostiene diversos procesos relacionados con la progresión tumoral. Comprender estos mecanismos puede favorecer el desarrollo de nuevas terapias, entre ellas inhibidores de la glucólisis y de HIF, fármacos antiangiogénicos y tratamientos activados por la hipoxia (Chen et al., 2022) [37].

Un aspecto particularmente importante se refiere a las células madre tumorales, pequeñas poblaciones celulares capaces de autorrenovarse y consideradas relevantes en la persistencia y la reaparición de la enfermedad. HIF-1α contribuye al mantenimiento de la capacidad de autorrenovación (staminalidad) y, en condiciones hipóxicas, se ha asociado a la expansión de poblaciones caracterizadas por marcadores específicos y al aumento de factores vinculados a la autorrenovación. Este fenómeno ha sido descrito en diversos contextos neoplásicos, entre ellos glioblastoma, carcinoma mamario, hepatocarcinoma, carcinoma pulmonar, colorrectal y de vejiga, además de algunas neoplasias hematológicas (Zhao et al., 2023) [38]. Es como si las zonas menos oxigenadas del tumor pudieran convertirse en verdaderas nichos protectores en los que se favorecen células particularmente capaces de sobrevivir, regenerar la población tumoral y resistir a las presiones ambientales.

El papel de HIF-1α, de hecho, no parece limitado a los tumores sólidos. Una elevada actividad del mismo se ha observado también en leucemias, linfomas y mieloma múltiple. En el linfoma difuso de células B grandes, niveles elevados de HIF-1α se han asociado a un peor pronóstico en pacientes tratados con inmunoquimioterapia; en el mieloma múltiple, HIF-1α se ha vinculado a la producción de señales proangiogénicas, a la proliferación, a la invasión y a la resistencia farmacológica (Zhao et al., 2023) [38]. El fenómeno no puede, por tanto, considerarse exclusivamente el producto de las regiones poco vascularizadas de una masa sólida: HIF-1α está insertado en redes oncogénicas más amplias que pueden sostener su actividad en diferentes contextos neoplásicos.

En el carcinoma mamario, esta red aparece particularmente evidente. La activación persistente de los HIF está asociada a la reprogramación metabólica, a la capacidad invasiva, al mantenimiento de las células madre tumorales y a la quimiorresistencia. En particular, HIF-1α puede aumentar la expresión de transportadores responsables de la salida (eflujo) de los fármacos, contribuyendo a la reducción de su concentración intracelular (Luo et al., 2022) [39]. Esto ayuda a comprender por qué la hipoxia no representa solo un problema metabólico, sino que puede influir concretamente también en la respuesta terapéutica.

La relación entre HIF-1α y la resistencia a los tratamientos se ve reforzada aún más por su capacidad de coordinar simultáneamente el metabolismo, la remodelación de la matriz extracelular, la invasión y la modificación del microambiente. Además, las especies reactivas del oxígeno producidas a nivel mitocondrial pueden contribuir a la estabilización de HIF-1α, generando circuitos de refuerzo a través de los cuales la respuesta adaptativa tiende a mantenerse (Magar et al., 2024) [40]. De ello deriva un sistema extremadamente dinámico en el que la hipoxia, el metabolismo y la señalización intracelular se alimentan recíprocamente.

HIF-1α asume así el papel de un verdadero centro de coordinación de la adaptación tumoral. La disminución del oxígeno, que inicialmente podría parecer un límite para el crecimiento, se traduce en un programa biológico que permite a la célula cambiar su metabolismo, preservar su propia supervivencia, modificar el microambiente, adquirir características invasivas y aumentar su capacidad de resistir a las terapias. No sorprende, por tanto, que su sobreexpresión esté frecuentemente asociada a fenotipos más agresivos y a un pronóstico desfavorable. Pero HIF-1α no realiza directamente todas estas transformaciones: lo hace activando genes diana específicos. En los próximos pasos será, por tanto, necesario seguir por separado algunas de las principales herramientas a través de las cuales este programa se realiza concretamente, empezando por una de las más importantes para el abastecimiento energético de la célula tumoral: GLUT1.

HIF-1α, GLUT1 y cáncer

Sobre la base de lo descrito, HIF-1α permite que la célula tumoral se adapte a un entorno en el que el oxígeno resulta progresivamente más difícil de encontrar. Pero adaptarse a la hipoxia no significa solo lograr sobrevivir con menos oxígeno: significa también encontrar una forma alternativa de garantizar a la célula un flujo de nutrientes suficiente para sostener la proliferación, la biosíntesis y la supervivencia. En este proceso, uno de los objetivos más importantes de HIF-1α es GLUT1, el transportador de glucosa. Si imaginamos la membrana celular como el límite de una ciudad, GLUT1 puede compararse con una de las principales puertas a través de las cuales la glucosa logra entrar. Aumentar el número y la actividad de estas puertas significa permitir que la célula tumoral intercepte una mayor cantidad de glucosa del entorno circundante y alimente así el metabolismo glucolítico del que muchas neoplasias dependen especialmente. Esta relación entre HIF-1α y GLUT1 representa, por tanto, uno de los puntos a través de los cuales la respuesta a la hipoxia se transforma en una verdadera modificación funcional del metabolismo tumoral.

Una primera demostración particularmente intuitiva de esta relación proviene de los estudios que han puesto en relación a HIF-1α y GLUT1 con la captación del radiofármaco 18F-FDG utilizado en la PET. El principio es importante también para comprender clínicamente lo que sucede en el tumor: el 18F-FDG es un análogo de la glucosa y su mayor captación puede reflejar, por tanto, al menos en parte, la aumentada capacidad de las células neoplásicas para adquirir glucosa. En un modelo experimental de tumor pulmonar en conejo, algunos investigadores observaron que la captación tumoral del radiofármaco estaba correlacionada positivamente tanto con GLUT1 como con HIF-1α. Además, la expresión de GLUT1 resultaba directamente correlacionada con la de HIF-1α, mientras que la captación del trazador aumentaba en relación también con las dimensiones de la masa tumoral. Estos resultados permiten visualizar casi desde el exterior lo que está ocurriendo en el interior de la célula: mientras el tumor crece y desarrolla regiones hipóxicas, aumenta HIF-1α, aumenta GLUT1 y crece paralelamente la capacidad de interceptar glucosa (Xu et al., 2013) [41].

La fuerza del eje HIF-1α/GLUT1 emerge aún más claramente cuando se observa durante la transformación progresiva de un tejido normal en tejido neoplásico. En el carcinoma cervical se analizaron 158 muestras, que incluían 28 casos de epitelio cervical normal, 32 neoplasias intraepiteliales cervicales y 98 carcinomas cervicales invasivos. La expresión de HIF-1α y GLUT1 aumentaba progresivamente a lo largo de esta secuencia, pasando del tejido normal a la lesión precancerosa hasta el carcinoma invasivo. HIF-1α resultaba asociado al grado de diferenciación patológica, al estadio clínico, a la extensión de las lesiones y a la edad de las pacientes, mientras que GLUT1 mostraba una asociación significativa con las metástasis linfonodales. Sobre todo, entre HIF-1α y GLUT1 emergía una fuerte correlación positiva (Cheng et al., 2013) [42].

Cuando algunas células específicas de carcinoma cervical se colocaban experimentalmente en condiciones de hipoxia, el fenómeno se volvía aún más evidente. Aumentaban la proliferación y la invasividad, disminuía la apoptosis y crecía significativamente la actividad glucolítica. Simultáneamente aumentaban tanto la expresión génica como la proteica de GLUT1 y de la hexoquinasa II (enzima que inicia la utilización de la glucosa dentro de las células). HIF-1α, en cambio, mostraba un comportamiento diferente: su ARNm no aumentaba significativamente, mientras que aumentaba de manera marcada la cantidad de la proteína (Cheng et al., 2013) [42].

Este detalle se conecta directamente con lo descrito en el párrafo anterior: durante la hipoxia, HIF-1α puede aumentar no porque la célula deba necesariamente producir mucho más ARNm, sino porque la proteína se estabiliza y se sustrae a los mecanismos normales de degradación. Una vez acumulada, puede actuar sobre el programa transcripcional de la célula y aumentar la expresión de los genes necesarios para la glucólisis, entre ellos GLUT1. De este modo, la disminución del oxígeno se traduce en un aumento de la capacidad de adquirir glucosa.

La importancia funcional de GLUT1 emerge con particular claridad en el carcinoma hepatocelular. En este contexto, el análisis de los tejidos tumorales mostró que el 68,2% de las muestras presentaba un aumento del ARNm de GLUT1 respecto al tejido hepático no neoplásico correspondiente. La expresión proteica detectable inmunohistoquímicamente estaba presente en el 13,2% de los tumores y estaba, en cambio, ausente en los tejidos hepáticos no tumorales. En las muestras positivas, GLUT1 resultaba asociado a un índice proliferativo mayor, a estadios tumorales más avanzados y a una menor diferenciación histológica (Amann et al., 2009) [43]. El transportador, por tanto, no parecía simplemente acompañar la transformación neoplásica, sino que caracterizaba sobre todo a células dotadas de un comportamiento biológico más agresivo.

La prueba más importante llegaba, sin embargo, de los experimentos en los que GLUT1 era silenciado directamente. Al reducir su expresión mediante siRNA (pequeñas moléculas de ARN de doble cadena) disminuían significativamente tanto la proliferación como la capacidad migratoria de las células de carcinoma hepatocelular. Al mismo tiempo se reducían la absorción de glucosa y la secreción de lactato (Amann et al., 2009) [43]. Este paso es fundamental: GLUT1 no aparece solo como un indicador de una célula metabólicamente activa, sino como un elemento funcional que contribuye al mantenimiento del fenotipo tumoral. Si se restringe la puerta a través de la cual entra la glucosa, la célula pierde parte de la capacidad de sostener tanto su propio metabolismo como algunos comportamientos asociados a la progresión neoplásica.

La dependencia funcional entre HIF-1α y GLUT1 fue puesta a prueba adicionalmente en el carcinoma laríngeo utilizando ingeniería genética. En condiciones hipóxicas, las células tumorales desarrollaban mayor radiorresistencia, aumentaban la captación de 18F-FDG y mostraban simultáneamente una activación de la vía PI3K/AKT/mTOR y una mayor expresión de HIF-1α y GLUT1. Cuando HIF-1α o GLUT1 eran eliminados, disminuían la vitalidad celular y la absorción de glucosa; cuando eran eliminados simultáneamente, los efectos resultaban aún más marcados (Bao et al., 2022) [44].

Este estudio revela también algo particularmente importante para comprender la complejidad de la señalización tumoral: la relación no parece ser simplemente una línea unidireccional en la que PI3K/AKT/mTOR activa a HIF-1α, HIF-1α aumenta a GLUT1 y el proceso termina ahí. La activación de PI3K/AKT/mTOR aumentaba a HIF-1α y GLUT1, pero la inactivación génica de HIF-1α o GLUT1 reducía a su vez la actividad de la cascada PI3K/AKT/mTOR. Los autores propusieron, por tanto, la existencia de un circuito de regulación recíproca, sin poder establecer definitivamente qué componente ocupaba la posición jerárquicamente más arriba (Bao et al., 2022) [44]. La célula tumoral aparece así menos parecida a una cadena lineal de interruptores y más parecida a una red de circuitos que se refuerzan recíprocamente: la señal proliferativa sostiene el metabolismo y el metabolismo, a su vez, contribuye a mantener activas las señales de supervivencia.

La importancia del eje HIF-1α/GLUT1 está respaldada adicionalmente por experimentos en los que su interrupción se ha asociado a una reducción del crecimiento tumoral. En el carcinoma hipofaríngeo, el tratamiento de las células tumorales con pseudoginsengenina DQ (una especie de planta medicinal similar al ginseng verdadero) redujo tanto a HIF-1α como a GLUT1 a nivel de ARNm y proteína, disminuyendo paralelamente la captación de glucosa. El análisis mediante microscopía mostró además algo que la simple cuantificación de la expresión no habría podido evidenciar: no disminuía solo la cantidad global de GLUT1, sino que se reducían también las moléculas presentes en la membrana plasmática y se alteraba su organización en cúmulos (Wang et al., 2021) [45]. La disponibilidad de un transportador, de hecho, no depende solo de cuánto se produce, sino también de cuánto logra alcanzar y organizarse en la membrana, es decir, exactamente en el punto en el que debe desempeñar su función.

Una confirmación adicional proviene del carcinoma mamario. En diferentes modelos experimentales, el honokiol (una sustancia natural que se encuentra en la corteza de la planta de magnolia) redujo la cantidad de HIF-1α y, simultáneamente, la expresión de GLUT1. La consecuencia metabólica era una disminución de la absorción de glucosa, de la producción de lactato y de la generación de ATP, acompañada de una reducción de la acidificación extracelular y de un aumento del consumo de oxígeno. Desde el punto de vista biológico, estas modificaciones se asociaban a una menor proliferación, mayor apoptosis y reducción del crecimiento tumoral in vivo (Yi et al., 2022) [46].

También aquí HIF-1α se regulaba sobre todo a nivel de la estabilidad proteica. El honokiol no modificaba de manera evidente su ARNm, pero favorecía su degradación a través de un mecanismo que involucraba determinadas ligasas. Al reducir a HIF-1α, disminuían por tanto sus objetivos glucolíticos a valle, entre ellos GLUT1 (Yi et al., 2022) [46]. Este experimento refuerza un principio ya emergido en el carcinoma cervical: para modificar profundamente el metabolismo tumoral no siempre es necesario cambiar la transcripción de HIF-1α; puede ser suficiente modificar su estabilidad proteica y, a través de esta, todo el programa metabólico que controla.

Un mecanismo conceptualmente análogo se observó en el carcinoma colorrectal a través del estudio del butirato de sodio. En células de esta línea tumoral, el tratamiento aumentaba SIRT4 (una proteína que se encuentra en las mitocondrias) favoreciendo la degradación autofágica de HIF-1α. La disminución de HIF-1α estaba acompañada de una reducción de GLUT1, de una menor absorción de glucosa, menor producción de lactato y menor generación de ATP. Paralelamente disminuían la supervivencia y la capacidad clonogénica (capacidad de una célula para reproducirse y generar otras células) de las células tumorales, mientras que en un modelo de xenotrasplante el ácido butírico inhibía el crecimiento tumoral (Zhang et al., 2024) [47].

El dato es particularmente interesante porque conecta la disponibilidad de HIF-1α con la cantidad de GLUT1 y, a través de GLUT1, con la posibilidad misma de la célula de alimentar eficazmente su metabolismo glucolítico. Cuando SIRT4 favorecía la eliminación autofágica de HIF-1α, disminuía todo el flujo metabólico a valle: menos GLUT1 significaba menos glucosa disponible, y a esto se asociaban menores niveles de lactato y ATP (Zhang et al., 2024) [47].

Una evidencia adicional, muy reciente, amplía aún más el significado biológico del eje HIF-1α/GLUT1. En el osteosarcoma altamente metastásico se ha identificado una conexión entre el metabolismo del zinc lisosómico (zinc contenido en los lisosomas) y el metabolismo glucídico a través del eje HIF-1α/GLUT1. En modelos experimentales, la activación de TRPML1 (una proteína que forma un canal iónico localizado en la membrana de los lisosomas) modificaba el flujo intracelular del ion zinc y la señalización mediada por las especies reactivas del oxígeno, determinando la inhibición de HIF-1α, la reducción de GLUT1 y una consecuente disminución de la absorción de glucosa (Wang et al., 2026) [48].

En este estudio, la afectación del metabolismo glucídico producía consecuencias que iban más allá de la simple reducción de la disponibilidad energética. La menor utilización de la glucosa comprometía la regeneración de sistemas antioxidantes, reduciendo la capacidad de la célula para controlar el estrés oxidativo. La plataforma experimental utilizada inducía además muertes programadas inmunogénicas y, en los modelos in vivo, reducía tanto el crecimiento del osteosarcoma como las metástasis pulmonares; la combinación con un fármaco de inmunoterapia oncológica aumentaba aún más la respuesta antitumoral (Wang et al., 2026) [48]. Es un resultado aún preclínico, pero sugiere cuán profundamente el control de la entrada de glucosa puede entrelazarse no solo con la producción energética, sino también con la homeostasis redox y con el microambiente inmunitario tumoral.

Reuniendo estas evidencias, emerge por tanto un cuadro coherente. HIF-1α permite que la célula tumoral perciba y afronte la reducida disponibilidad de oxígeno; GLUT1 representa una de las herramientas a través de las cuales esta respuesta se transforma concretamente en una ventaja metabólica. Cuando HIF-1α se estabiliza, la expresión de GLUT1 puede aumentar y la membrana celular se vuelve más eficiente al interceptar glucosa del entorno. Cuanta más glucosa entra en la célula, mayor se vuelve la cantidad de sustrato disponible para sostener el metabolismo glucolítico. Los estudios sobre el carcinoma cervical, hepatocelular, laríngeo, hipofaríngeo, mamario y colorrectal, junto con los modelos experimentales de tumor específico de conejo y osteosarcoma, convergen en mostrar que interferir con HIF-1α o GLUT1 puede reducir la captación de glucosa y acompañarse de una disminución de la proliferación, de la supervivencia o del crecimiento tumoral, aun con diferencias importantes entre los distintos modelos experimentales.

GLUT1, por tanto, no debe considerarse solo una puerta pasiva. En el contexto de la reprogramación metabólica tumoral se convierte en uno de los puntos a través de los cuales la célula adecua el abastecimiento de glucosa a sus propias necesidades. HIF-1α contribuye a aumentar esta capacidad sobre todo cuando el oxígeno escasea, permitiendo a la célula continuar alimentando un metabolismo fuertemente dependiente de la glucólisis. Pero una vez que entra a través de GLUT1, la glucosa debe ser metabolizada, y este proceso produce consecuencias que no permanecen confinadas dentro de la célula. Una de las más importantes es la creciente producción de lactato, elemento que asumirá progresivamente un papel central no solo en el metabolismo de la célula neoplásica, sino también en la construcción del microambiente tumoral.

HIF-1α, aumento del lactato y MCT4

HIF-1α desempeña un papel fundamental en la adaptación de las células tumorales a la falta de oxígeno. Cuando el oxígeno disminuye, este factor favorece la supervivencia celular a través de dos mecanismos importantes. Por un lado, estimula la producción de VEGF, una proteína que favorece la formación de nuevos vasos sanguíneos. Por otro lado, modifica el metabolismo energético, aumentando el recurso a la glucólisis (proceso que permite obtener energía de la glucosa). Este cambio metabólico lleva a la célula tumoral a utilizar más glucosa y a transformar una mayor cantidad de piruvato en lactato. De este modo, incluso cuando el oxígeno escasea, la célula puede seguir produciendo energía y sostener sus propias actividades.

Sin embargo, el aumento de la producción de lactato genera una nueva necesidad. Para evitar una acumulación excesiva, la célula debe disponer de sistemas capaces de transportarlo a través de la membrana. Aquí es donde entran en juego los transportadores de monocarboxilatos (MCT), proteínas que facilitan el paso del lactato. Entre ellos, MCT4 adquiere especial importancia en las células tumorales caracterizadas por una elevada actividad glucolítica.

El vínculo general entre hipoxia, aumento de la glucólisis y producción de lactato puede observarse también fuera del tumor. En adipocitos humanos expuestos al 1% de oxígeno, algunos investigadores observaron que la liberación de lactato aumentaba 2,3 veces ya después de 24 horas. Tras 48 horas, el ARNm de MCT1 aumentaba 8,5 veces y el de MCT4 incluso 14,3 veces. El retorno a la normoxia invertía además las modificaciones observadas, indicando que se trataba de una respuesta dinámica a la disponibilidad de oxígeno (Pérez de Heredia et al., 2010) [49]. Aunque no se trata de células tumorales, este experimento es útil para comprender el principio fisiológico: cuando el oxígeno escasea, el aumento de la producción de lactato y la remodulación de sus sistemas de transporte pueden proceder juntos.

En el tumor, esta adaptación adquiere un significado aún más complejo. En el carcinoma mamario, otros investigadores han demostrado que la activación constitutiva de HIF-1α en los fibroblastos (células que producen las estructuras de sostén de los tejidos) induce un desplazamiento hacia la glucólisis aeróbica, con mayor producción y secreción de L-lactato, aumento de MCT4 y una reducción simultánea de la actividad mitocondrial. Cuando estos fibroblastos se coinyectaban con células específicas de carcinoma mamario, favorecían significativamente el crecimiento tumoral (Chiavarina et al., 2012) [50]. El dato introduce un concepto fundamental: el lactato producido en respuesta a HIF-1α no debe considerarse simplemente un "desecho" de la glucólisis. Su producción y su transporte pueden convertirse en parte de la organización metabólica del tumor y del microambiente que lo rodea.

La distribución de MCT4 en el tejido neoplásico humano hace que este concepto sea aún más intuitivo. Al analizar carcinomas avanzados de cabeza y cuello, algunos investigadores observaron que GLUT1 y MCT4 presentaban un patrón espacial muy similar. Al aumentar la distancia desde los vasos sanguíneos, y por tanto en las regiones en las que el oxígeno tiende progresivamente a ser menos disponible, aumentaba la expresión de ambos. A una distancia de unos 150–200 μm de los vasos, la fracción positiva resultaba de dos a cuatro veces superior. Además, GLUT1 y MCT4 mostraban una elevada colocalización (Rademakers et al., 2011) [51]. Es casi posible imaginar un mapa metabólico del tumor: mientras nos alejamos de los vasos, aumenta GLUT1, que sostiene la entrada de la glucosa necesaria para la glucólisis, y simultáneamente aumenta MCT4, de forma coherente con la necesidad de las células glucolíticas de gestionar y exportar el lactato producido.

Una respuesta similar se ha observado directamente en las células tumorales cerebrales y mamarias. Algunos investigadores compararon células específicas de glioblastoma y células de carcinoma mamario y detectaron que la hipoxia aumentaba MCT1 y MCT4 en ambas líneas. MCT2, en cambio, mostraba una respuesta dependiente del tipo celular; interpretaron el incremento de MCT4 como coherente con su papel en el eflujo del lactato producido por las células altamente glucolíticas (Cheng et al., 2012) [52]. Este paso es esencial: si la glucólisis puede imaginarse como una línea de producción acelerada, MCT4 representa una de las principales vías a través de las cuales la célula evita que el producto final de esa línea se acumule sin control.

Los datos disponibles muestran, sin embargo, que no todos los tumores confían esta función predominantemente a MCT4. En el glioblastoma, algunos investigadores han observado de hecho que la hipoxia aumentaba sobre todo la expresión de MCT1 en la membrana plasmática. Este incremento se acompañaba de un mayor consumo de glucosa, producción de lactato y aumento de marcadores glucolíticos como GLUT1 y HKII (enzima que inicia la utilización de la glucosa por parte de las células). La reducción de MCT1 disminuía la producción de lactato y comprometía la proliferación y la invasividad, mientras que en los tejidos humanos MCT1 resultaba asociado a las regiones hipóxicas y a marcadores específicos (Miranda-Gonçalves et al., 2016) [53]. El significado de esta observación es importante: MCT4 representa un elemento central de la adaptación glucolítica hipóxica, pero la gestión del lactato no puede describirse como un sistema confiado a un único transportador.

El mismo principio emerge en el carcinoma de vejiga. Una elevada expresión de MCT1 resultaba asociada a metástasis ganglionares, metástasis a distancia y menor supervivencia global. Cuando MCT1 se reducía experimentalmente, disminuían la proliferación, la migración y la invasión, junto con el lactato presente en el medio extracelular y la expresión de HK2, GLUT1 y LDHB (componente de una enzima que permite a las células transformar el lactato en piruvato). Sobre todo, la hipoxia aumentaba simultáneamente HIF-1α y MCT1, mientras que el silenciamiento de HIF-1α determinaba una reducción de MCT1 (Zhang et al., 2018) [54]. Estos resultados vinculan, por tanto, la respuesta hipóxica, la reprogramación glucolítica y el metabolismo del lactato también a características biológicas asociadas a la agresividad tumoral.

En el cáncer de colon, otros investigadores han proporcionado una demostración adicional de cuán estrechamente puede integrarse HIF-1α con esta reorganización metabólica. La depleción de TRAP1 (una proteína localizada en las mitocondrias) comprometía la función mitocondrial, aumentaba las ROS y empujaba a las células hacia un mayor flujo glucolítico, con aumento del consumo de glucosa y de la secreción de lactato. Simultáneamente, HIF-1α mostraba una mayor localización nuclear y una mayor actividad transcripcional de los elementos de respuesta a la hipoxia, mientras que GLUT1 y MCT1 resultaban sobrerregulados (Tsai et al., 2025) [55]. En otras palabras, el sistema no actúa solo aumentando la glucólisis: puede simultáneamente limitar la entrada del piruvato en el metabolismo oxidativo, favoreciendo una configuración metabólica en la cual la producción y gestión del lactato adquieren creciente importancia.

Una relación aún más directa entre HIF-1α y un transportador de lactato emerge del estudio de otros investigadores sobre el cromo hexavalente. En las células tumorales pulmonares, el metal aumentaba HIF-1α, MCT1 y MCT4 y favorecía la utilización del lactato. La inducción experimental de HIF-1α aumentaba MCT1, mientras que la inhibición de HIF-1α o de MCT1 reducía la utilización del lactato y el crecimiento celular. El aspecto mecanísticamente más relevante es que HIF-1α resultó capaz de unirse directamente a la región promotora de MCT1, favoreciendo su transcripción (Li et al., 2025) [56]. Este estudio muestra, por tanto, cómo HIF-1α puede intervenir directamente en el aparato necesario para utilizar el lactato, aunque en este modelo específico el protagonista funcional es MCT1 y no MCT4.

Finalmente, un modelo no tumoral ofrece una confirmación adicional de la relación funcional entre HIF-1α y el metabolismo del lactato. En las células epiteliales mamarias bovinas, la estimulación con LPS (una técnica de laboratorio usada en inmunología) aumentaba la glucólisis, el lactato intracelular, HIF-1α y MCT1. La inducción de HIF-1α aumentaba aún más la acumulación de lactato, mientras que su inhibición producía el efecto opuesto y modificaba paralelamente MCT1 (Cheng et al., 2025) [57].

En conjunto, emerge por tanto un sistema adaptativo en el cual la reducción del oxígeno y la activación de HIF-1α pueden favorecer el desplazamiento del metabolismo hacia la glucólisis, aumentando consecuentemente la producción de lactato. En ese punto, la célula debe necesariamente gestionar este metabolito a través de los transportadores MCT. MCT4 aparece particularmente asociado a las regiones tumorales hipóxicas y glucolíticas y a la función de exportación del lactato, mientras que MCT1 muestra una mayor versatilidad y puede asumir un papel relevante en el eflujo o en la utilización del lactato según el contexto metabólico. El tumor construye así una especie de red de gestión de los monocarboxilatos que le permite adaptarse a las profundas diferencias de oxigenación presentes en su interior. Pero el lactato que se produce y se exporta no desaparece. Se acumula en el microambiente, puede ser utilizado por otras poblaciones celulares y puede modificar profundamente su comportamiento. Es precisamente esta transformación del lactato, de un producto considerado siempre como un desecho de la glucólisis a un componente biológicamente activo del microambiente tumoral, lo que abordaremos en el próximo párrafo.

Lactato y tumor

Como se ha puesto de manifiesto hasta ahora, la activación de HIF-1α favorece un metabolismo más orientado hacia la glucólisis, aumentando la producción de lactato y haciendo necesario el refuerzo de los sistemas encargados de su transporte. En este punto, sin embargo, es necesario abandonar definitivamente la idea de que el lactato representa únicamente el producto final de una glucólisis especialmente intensa. Durante mucho tiempo se describió casi como un material de desecho que la célula simplemente debía eliminar. Las evidencias acumuladas en las últimas décadas han modificado profundamente esta interpretación. El lactato puede utilizarse como combustible, transferirse de una célula a otra, participar en la comunicación celular e influir en el comportamiento de las células que componen el microambiente tumoral. Más recientemente, ha surgido incluso la posibilidad de que pueda conectar directamente el metabolismo con la regulación de la expresión génica a través de la lactilación. En el tumor, por tanto, lo que inicialmente parece el punto final de la glucólisis puede convertirse en el inicio de numerosos procesos biológicos más.

Una de las interpretaciones más radicales de este fenómeno fue propuesta por los investigadores San-Millán y Brooks. Los autores del estudio sugieren desplazar la atención del elevado consumo de glucosa característico del efecto Warburg a la consiguiente producción de lactato, introduciendo el concepto de “lactogénesis”. Según esta hipótesis, la producción persistente de lactato no representaría simplemente una consecuencia de la reprogramación metabólica tumoral, sino que podría constituir uno de sus objetivos funcionales. Oncogenes, pérdida de la actividad de genes supresores de tumores, aumento de GLUT1, activación de la glucólisis y de LDHA (un gen que codifica una subunidad de la enzima L-lactato deshidrogenasa), inhibición de la piruvato deshidrogenasa (complejo enzimático que permite utilizar el piruvato para la producción de energía a través del ciclo de Krebs) e incremento de los transportadores MCT convergerían hacia un sistema capaz de mantener una elevada producción y distribución del lactato. El lactato acumulado podría entonces participar en circuitos de retroalimentación capaces de sostener aún más la glucólisis, la angiogénesis, la migración y la adaptación tumoral (San-Millán y Brooks, 2017) [58].

Lo que emerge con mayor solidez es que en los tumores el lactato puede alcanzar concentraciones muy elevadas y que su presencia se asocia a características biológicas desfavorables. Algunos investigadores reportan concentraciones tumorales hasta cuarenta veces superiores a las de los tejidos normales y una relación entre niveles elevados de lactato, metástasis linfonodales o a distancia y una supervivencia reducida. El lactato puede, además, contribuir al mantenimiento del fenotipo glucolítico, a la migración y a la angiogénesis, y puede modificar profundamente el microambiente tumoral (Zhang et al., 2023) [59]. Esto significa que la producción de lactato no termina en el momento en que la molécula es expulsada de la célula que la generó. A partir de ese momento, el lactato entra en un espacio compartido y puede convertirse en un recurso o en una señal para otras células.

Una revisión de otros investigadores describe precisamente esta transformación conceptual, definiendo el lactato como un auténtico oncometabolito. La intensa glucólisis tumoral puede determinar una importante acidificación del microambiente extracelular, mientras que MCT1 y MCT4 permiten un continuo intercambio de lactato entre diferentes poblaciones celulares. La mayor expresión de estos sistemas se ha observado en numerosas neoplasias y se asocia frecuentemente a una mayor invasividad, metástasis y pronóstico desfavorable (de la Cruz-López et al., 2019) [60]. En otros términos, el tumor no debe imaginarse como un conjunto de células metabólicamente idénticas, sino como un ecosistema en el cual poblaciones diferentes pueden producir, exportar, importar y utilizar metabolitos de manera distinta.

Una de las demostraciones experimentales más elegantes de esta cooperación fue proporcionada por otros investigadores. En los tumores sólidos, la distribución del oxígeno no es uniforme: algunas células se encuentran en regiones hipóxicas y dependen más de la glucólisis, mientras que otras se encuentran cerca de los vasos y disponen de más oxígeno. Los autores demostraron que el lactato producido por las células hipóxicas puede ser captado a través de MCT1 por las células tumorales oxigenadas y convertido en piruvato para alimentar el metabolismo oxidativo. De este modo, las células mejor oxigenadas pueden utilizar el lactato y ahorrar glucosa, dejándola disponible para las células hipóxicas que tienen mayor necesidad de ella. Cuando MCT1 se inhibía farmacológicamente o se silenciaba, las células oxigenadas se veían obligadas a volver a la glucosa; aumentaba así la competencia por este recurso y las células hipóxicas morían por privación energética. En modelos murinos y en xenoinjertos humanos, la interrupción de este sistema ralentizaba además el crecimiento tumoral y aumentaba la sensibilidad a la radioterapia (Sonveaux et al., 2008) [61].

El lactato puede, por tanto, imaginarse como una especie de “moneda energética” que circula entre diferentes compartimentos del tumor. Las células que lo producen en abundancia pueden cederlo, mientras que otras células pueden recuperarlo y utilizarlo. Algunos investigadores han descrito esta organización como una verdadera simbiosis metabólica. Las células hipóxicas y glucolíticas tienden a estar caracterizadas por MCT4 y a liberar lactato; las más oxigenadas pueden, en cambio, expresar MCT1, importarlo, convertirlo en piruvato a través de la lactato deshidrogenasa y utilizarlo para alimentar el ciclo de Krebs y la fosforilación oxidativa. La disponibilidad de oxígeno, los nutrientes, las alteraciones oncogénicas y el microambiente determinan, por tanto, la aparición de poblaciones metabólicamente especializadas dentro del mismo tumor (Nakajima y Van Houten, 2013) [62].

Un ejemplo particularmente intuitivo de esta plasticidad proviene del glioblastoma (el tumor maligno del cerebro). Algunos investigadores sometieron células específicas a privación de glucosa y observaron que la adición de ácido láctico permitía mantener mayores niveles intracelulares de ATP y reducía la muerte celular. Simultáneamente aumentaban MCT1 y MCT4, disminuía HIF-1α y aumentaban proteínas asociadas a la fosforilación oxidativa. En presencia de lactato, por tanto, las células sometidas a escasez de glucosa lograban modificar su programa energético y orientarse más hacia la respiración mitocondrial (Duan et al., 2018) [63]. Es un paso conceptual fundamental: una célula tumoral que produce lactato no tiene por qué ser necesariamente la misma que posteriormente lo utiliza. Dentro de la masa tumoral pueden existir verdaderos circuitos de producción y consumo.

Pero el lactato no actúa solo como carburante. Su acumulación modifica también las condiciones físico-químicas del entorno circundante. Otros investigadores reportan valores de pH del microambiente tumoral comprendidos entre aproximadamente 6,3 y 6,9 en relación con la acumulación de lactato, con la consiguiente activación de metaloproteinasas, catepsinas y hialuronidasas (enzimas que descomponen componentes de los tejidos) que pueden facilitar la degradación de la matriz extracelular. Paralelamente, puede aumentar el ácido hialurónico, creando condiciones favorables para la motilidad y la invasión (Zhang et al., 2023) [59]. Una revisión de 2019 describe de forma análoga cómo el ambiente ácido contribuye a la progresión tumoral, a la angiogénesis, a la resistencia terapéutica y a la selección de fenotipos más agresivos (de la Cruz-López et al., 2019) [60].

Esta capacidad del lactato de modificar el comportamiento de las células circundantes se extiende al sistema inmunitario. Algunos investigadores describen el lactato como una molécula reguladora capaz de actuar a través de los transportadores MCT. En el microambiente tumoral, su acumulación puede reducir la función citotóxica de las células NK (capacidad de reconocer y destruir células infectadas o tumorales) y de los linfocitos T CD8+ y promover características asociadas a la polarización macrofágica M2. El lactato puede, además, participar en la angiogénesis a través de su entrada en las células endoteliales mediada por MCT1, con estabilización de HIF-1α y aumento de VEGF (Liu et al., 2024) [64]. Estos aspectos se profundizarán en los párrafos siguientes; lo que interesa aquí es comprender que una molécula producida por el metabolismo tumoral puede convertirse en un medio a través del cual el tumor influye en células que genéticamente no pertenecen a la neoplasia.

En los últimos años, esta interpretación se ha ampliado aún más con el descubrimiento de la lactilación, una modificación postraduccional a través de la cual grupos derivados del metabolismo del lactato pueden asociarse a residuos de lisina de proteínas histónicas y no histónicas (proteínas que desempeñan diversas funciones celulares, entre ellas regular y proteger el ADN). Otros investigadores describen la lactilación como un posible puente entre metabolismo, epigenética (conjunto de los mecanismos que pueden activar o reducir la actividad de los genes sin cambiar el ADN) y señalización celular. A través de modificaciones de la cromatina y de proteínas no histónicas, este proceso puede influir en la transcripción génica, la reparación del ADN, el ciclo celular y la respuesta terapéutica. Las evidencias analizadas vinculan el lactato y la lactilación con la proliferación, la invasión, la metástasis, la recidiva y la resistencia a los tratamientos (Fang et al., 2026) [65]. El concepto es fascinante porque implica que una variación metabólica puede dejar una huella funcional en el aparato que controla qué genes son utilizados por la célula.

La misma relación emerge de la revisión de otros investigadores. La lactilación de proteínas histónicas y no histónicas se ha asociado a la regulación de genes implicados en la proliferación, la migración, la autofagia, la transición epitelio-mesenquimal y la supervivencia celular. En diversos tumores, niveles elevados de lactilación resultan asociados a características biológicas más agresivas; además, modificaciones específicas se han vinculado a la resistencia al bevacizumab (un fármaco que obstaculiza la formación de nuevos vasos sanguíneos), a la reparación del ADN, a la quimiorresistencia y a la radiorresistencia (Li et al., 2026) [66]. También en este caso, sin embargo, gran parte de las estrategias terapéuticas dirigidas contra estos mecanismos permanece en fase experimental y necesita confirmaciones clínicas.

Se perfila así una transformación radical del modo en que debemos observar el lactato. No es simplemente la sustancia que queda al final de la glucólisis. Puede ser producido por una población celular y consumido por otra; puede permitir a las células oxigenadas ahorrar glucosa para las hipóxicas; puede contribuir a la acidificación del microambiente; puede influir en la angiogénesis, la invasión y las células inmunitarias; y, a través de la lactilación, puede incluso conectar el estado metabólico con la regulación de la expresión génica. Las revisiones más recientes reúnen precisamente estos aspectos describiendo el lactato y la lactilación como componentes integrados de la plasticidad metabólica y epigenética del tumor (Fang et al., 2026) [65].

El tumor aparece, por tanto, cada vez menos como una masa de células que consumen indiscriminadamente glucosa y cada vez más como un ecosistema capaz de distribuir sus propios recursos. Algunas células producen lactato, otras lo utilizan; algunas viven predominantemente de la glucólisis, otras mantienen una importante actividad oxidativa. El lactato se convierte así en uno de los lenguajes a través de los cuales estas poblaciones se comunican metabólicamente. Y es precisamente esta capacidad de transformar un producto metabólico en una señal y en un recurso energético lo que abre el paso siguiente: comprender a través de qué receptores y transportadores el lactato puede ser percibido y utilizado por la célula tumoral y cómo esta comunicación puede llegar nuevamente a AKT y mTOR.

Lactato, GPR81, MCT1, AKT y mTOR

A la luz de lo observado, el lactato no representa solo el producto final de la glucólisis, sino que puede convertirse en un combustible, una señal y una herramienta a través de la cual diferentes poblaciones celulares se comunican dentro del tumor. Sin embargo, para que esto ocurra, la célula debe ser capaz de "percibir" la presencia del lactato o de transportarlo a través de su membrana. Por lo tanto, dos sistemas adquieren una importancia particular: GPR81, un receptor de membrana sensible al lactato, y los transportadores de monocarboxilatos, entre ellos MCT1. A través de estas dos vías de entrada, una predominantemente de señalización y la otra metabólica, el lactato puede alcanzar redes intracelulares fundamentales para el crecimiento y la supervivencia, entre ellas AKT y mTOR.

La importancia de GPR81 en el tumor emerge claramente del trabajo del investigador Roland de 2014. El receptor se encontraba expresado en líneas celulares pertenecientes a numerosos tipos de neoplasia y, sobre todo, estaba fuertemente presente en el carcinoma pancreático humano: 148 de las 158 muestras analizadas, es decir, aproximadamente el 94%, mostraban una elevada expresión de GPR81. El silenciamiento del receptor tenía efectos relativamente modestos cuando la glucosa era abundante, pero se volvía rápidamente letal cuando la disponibilidad de glucosa disminuía y el lactato representaba un sustrato energético alternativo. Además, el lactato aumentaba MCT1 solo en las células que conservaban GPR81. La pérdida del receptor reducía, en cambio, la absorción del lactato y la actividad mitocondrial y, en los modelos in vivo, determinaba una marcada reducción del crecimiento tumoral y de las metástasis (Roland et al., 2014) [67].

GPR81 puede imaginarse, por tanto, como un sensor situado en la superficie celular: detecta que hay lactato disponible en el microambiente y contribuye a activar las adaptaciones necesarias para utilizarlo. Esto significa que la señalización y el metabolismo pueden avanzar juntos. Este concepto aparece con particular claridad en el carcinoma pulmonar de células no pequeñas resistente a los inhibidores de EGFR. En presencia de erlotinib (un fármaco antitumoral de diana molecular), la adición de lactato aumentaba la vitalidad de células específicas y reducía su apoptosis. Paralelamente, aumentaban GPR81 y AKT. Cuando se silenciaba GPR81, la activación de AKT disminuía y las células recuperaban la sensibilidad al erlotinib (fármaco que bloquea EGFR, reduciendo las señales que favorecen el crecimiento). Al mismo tiempo, el lactato aumentaba MCT1, apoyando la capacidad metabólica celular; en las muestras clínicas, GPR81 y MCT1 resultaban estar más expresados en los tumores resistentes que en los sensibles (Ma et al., 2022) [68].

El lactato parece, por tanto, poder actuar a través de dos brazos complementarios: mediante GPR81 puede transmitir una señal favorable para la supervivencia a través de AKT, mientras que mediante MCT1 puede entrar en la célula y participar directamente en el metabolismo. Esta distinción es importante porque evita considerar a GPR81 y MCT1 como dos componentes obligatoriamente situados en la misma línea. En algunos contextos, el lactato puede actuar predominantemente a través del receptor; en otros, lo que más cuenta es su entrada a través de los transportadores.

Una demostración del primer escenario proviene de los osteoblastos (células especializadas del tejido óseo): en células específicas, el lactato potenciaba la diferenciación inducida por la hormona paratiroidea a través de GPR81 y una cascada que incluye a AKT. La inhibición de MCT1 no anulaba este efecto, mientras que la interferencia con GPR81 o AKT lo reducía significativamente (Wu et al., 2018) [69]. Aunque no es un modelo oncológico, el estudio proporciona una demostración mecanística importante: el lactato puede ser reconocido extracelularmente y transformado en una señal intracelular capaz de alcanzar AKT sin que su transporte mediante MCT1 represente necesariamente el paso determinante.

Lo contrario se observó en las células progenitoras del hipocampo adulto. En este modelo, el lactato aumentaba la proliferación, pero el efecto dependía de la entrada a través de los transportadores MCT1 y MCT2 y no de la presencia de GPR81. Paralelamente, aumentaba transitoriamente la fosforilación de AKT. La deleción de GPR81 no impedía la respuesta proliferativa, mientras que el bloqueo de los MCT la anulaba (Pötzsch et al., 2021) [70]. Este también es un modelo no tumoral, pero demuestra cuánto puede utilizar el lactato vías diferentes para alcanzar los mismos nodos de señalización.

La conexión puede extenderse aún más hasta mTOR. En el carcinoma pancreático sometido a radioterapia, el lactato producido por las células tumorales supervivientes aumentaba persistentemente y modificaba el comportamiento de las células supresoras de origen mieloide, las MDSC. En estas células, el lactato activaba una secuencia que incluye a GPR81, mTOR y HIF-1α. La inhibición de PI3K o mTOR reducía la acumulación de HIF-1α inducida por el lactato; además, la interferencia con HIF-1α modificaba a su vez a AKT, lo que sugiere la existencia de circuitos de refuerzo entre estas vías. Al bloquear la producción tumoral de lactato o eliminar HIF-1α en las MDSC, se restablecía la actividad antitumoral de las células T y se mejoraba el control de la enfermedad tras la radioterapia (Yang et al., 2020) [71].

Una evidencia adicional de la capacidad del lactato para activar AKT proviene de las células endoteliales. Algunos investigadores han demostrado que el lactato entra a través de MCT1 y favorece la activación de receptores tirosina-quinasa específicos, que convergen en la vía PI3K/AKT. Esta activación resultaba necesaria para la formación de estructuras tubulares y nuevos vasos. El bloqueo de los receptores o de sus respectivos ligandos reducía sustancialmente la respuesta angiogénica (Ruan y Kazlauskas, 2013) [72]. También en este caso, el lactato actúa como un mensajero metabólico capaz de alcanzar una de las principales vías de crecimiento ya encontradas en los párrafos anteriores.

La relación con mTOR encuentra más confirmaciones en sistemas fisiológicos. En el músculo esquelético de rata, la administración oral aguda de lactato aumentaba la expresión de AKT y mTOR y determinaba un incremento significativo de la fosforilación de mTOR ya después de treinta minutos, a pesar de que la fosforilación de AKT no variaba significativamente (Kyun et al., 2020) [73]. En un experimento posterior prolongado durante cinco semanas en ratones, la administración de lactato aumentaba, en cambio, los ARNm de AKT y mTOR, lo que indica una modificación de las señales asociadas a la síntesis y degradación proteica (Kyun et al., 2024) [74]. Estos estudios no demuestran, naturalmente, que el mismo mecanismo opere automáticamente en el tumor, pero confirman que el lactato puede influir en la red AKT/mTOR también en tejidos no neoplásicos.

MCT1 puede, además, conectar directamente el lactato con la regulación de mTOR a través de mecanismos diferentes. En las células madre del ligamento periodontal humano, elevadas concentraciones de lactato interferían con la autofagia y con la diferenciación osteogénica. El bloqueo de MCT1 recuperaba parcialmente los marcadores autofágicos, mientras que la rapamicina restablecía tanto la autofagia como diversos marcadores osteogénicos, lo que indica la implicación funcional de un eje MCT1-mTOR (Luo et al., 2022) [75]. El dato subraya una vez más que la entrada del lactato puede modificar mTOR de manera dependiente del contexto celular y que la consecuencia biológica no es necesariamente siempre proliferativa.

En su conjunto, estas evidencias muestran que el lactato puede reingresar en la red PI3K/AKT/mTOR a través de múltiples puertas. Puede ser reconocido por GPR81, puede atravesar la membrana a través de MCT1 y puede modificar indirectamente la actividad de receptores tirosina-quinasa o de otros circuitos metabólicos. El resultado depende del tipo celular y del contexto: en algunos modelos prevalece GPR81-AKT, en otros MCT1 asume el papel principal, mientras que en el microambiente inmunitario tumoral emerge directamente un eje GPR81/mTOR/HIF-1α. El lactato, por tanto, no debe imaginarse como una simple señal lineal que conduce invariablemente a AKT y mTOR, sino como un metabolito capaz de entrar en diferentes redes moleculares y de utilizar estos nodos centrales para modificar la supervivencia, el metabolismo y la respuesta al microambiente. Es precisamente la activación de AKT la que abre ahora un nuevo paso de nuestra secuencia: la relación entre AKT, MDM2 y p53 (una proteína que protege a las células de los daños en el ADN).

AKT, MDM2 y p53

Como ya se ha señalado, el lactato puede llegar a la red PI3K/AKT y, en algunos contextos, contribuir a su activación. En este punto, es necesario seguir la señal aún más aguas abajo, porque AKT no solo controla el metabolismo y el crecimiento celular: también puede interferir con uno de los sistemas de protección más importantes contra la transformación neoplásica, el gobernado por p53. La conexión pasa a través de MDM2, una proteína que funciona como el principal regulador negativo de p53. Para comprender este mecanismo, podemos imaginar a p53 como un inspector que controla continuamente la integridad genómica de la célula. Si detecta un daño lo suficientemente importante, puede ralentizar el ciclo celular, favorecer la reparación o impedir que esa célula siga proliferando. MDM2, por el contrario, representa uno de los sistemas a través de los cuales la actividad de este inspector se limita fisiológicamente. Cuando AKT potencia a MDM2, la balanza puede inclinarse aún más hacia la reducción de p53.

Una de las demostraciones moleculares fundamentales de esta relación fue proporcionada por algunos investigadores en 2002: la activación de AKT reducía la cantidad de la proteína p53 sin disminuir su ARNm, lo que indicaba que el fenómeno no derivaba de una menor producción del mensajero genético, sino de una mayor degradación de la proteína ya sintetizada. El paso intermedio era MDM2: AKT promovía su fosforilación y aumentaba la capacidad de MDM2 para ubiquitinizar a p53, es decir, para aplicarle una señal molecular que favorece su degradación (Ogawara et al., 2002) [76].

Este mecanismo aclara por qué el eje AKT–MDM2 puede volverse particularmente relevante en el tumor. AKT proporciona señales de supervivencia y proliferación; p53, por el contrario, puede imponer un arresto cuando la célula acumula alteraciones peligrosas. Potenciar a MDM2 significa, por tanto, reducir uno de los principales frenos que podrían contrarrestar la supervivencia de una célula dañada. En el carcinoma colorrectal, por ejemplo, la involucrasina A (un flavonoide natural) reducía la fosforilación de AKT y MDM2, mientras aumentaba p53. A esto se asociaban una detención del ciclo celular y un aumento de la apoptosis. Cuando se introducía una forma constitutivamente activa de AKT o se eliminaba p53, los efectos antiproliferativos y proapoptóticos del compuesto se reducían significativamente (Wei et al., 2023) [77].

Una relación análoga se ha observado en el glioma (el tumor primario del sistema nervioso central). FOXN3 (un gen humano que regula el ciclo celular) resulta reducido en los tejidos tumorales y niveles bajos de la proteína se asocian con una supervivencia global inferior. Su sobreexpresión reduce la proliferación, la formación de colonias, la migración y la invasión, aumentando simultáneamente la apoptosis. Desde el punto de vista molecular, el aumento de FOXN3 reduce AKT y MDM2 y aumenta p53; el silenciamiento, en cambio, produce el perfil opuesto. En los xenoinjertos, la sobreexpresión de FOXN3 ralentiza además el crecimiento tumoral (Wang et al., 2021) [78]. Una vez más, cuando la presión ejercida por AKT y MDM2 disminuye, p53 vuelve a acumularse y el comportamiento tumoral se atenúa.

Un experimento realizado en un contexto no tumoral ayuda a comprender cuán potente puede ser este circuito en el control de la supervivencia celular. En la cardiotoxicidad inducida por doxorrubicina (un fármaco quimioterapéutico), el licocalcón A (un flavonoide natural extraído de las raíces del regaliz) aumenta la fosforilación de PI3K, AKT y MDM2 y reduce p53, protegiendo a las células de la ferroptosis (una forma de muerte celular programada). La inhibición de PI3K/AKT o la sobreexpresión de p53 elimina gran parte de este efecto protector (Chen et al., 2024) [79]. El significado para nuestro recorrido no es terapéutico, sino mecanístico: el mismo eje AKT–MDM2–p53 puede utilizarse fisiológicamente para favorecer la supervivencia de una célula sometida a estrés. En el tumor, sin embargo, esta capacidad puede volverse ventajosa para células que, por el contrario, sería oportuno eliminar.

En el carcinoma esofágico, la genisteína (una sustancia natural de origen vegetal con una estructura similar a los estrógenos humanos) ofrece una confirmación en dirección opuesta. El tratamiento reduce EGFR y la fosforilación de AKT y MDM2, aumentando simultáneamente p53. Esta modificación se acompaña de una mayor apoptosis y detención del ciclo celular. En los modelos de xenoinjerto se observa además una reducción dependiente de la dosis del crecimiento tumoral (Gao et al., 2020) [80]. El eje aparece, por tanto, como un punto en el cual las señales proliferativas provenientes de receptores de membrana pueden traducirse en una reducción del control ejercido por p53.

Incluso las señales provenientes de la matriz extracelular pueden utilizar este mecanismo. En las células madre derivadas del tejido adiposo, la fibronectina y la vitronectina aumentan AKT y MDM2 y reducen p53, atenuando la senescencia celular. Cuando se inhibe MDM2, p53 aumenta y aumenta simultáneamente la proporción de células senescentes (Tragoonlugkana et al., 2024) [81]. También en este caso no se trata de un modelo oncológico, pero el resultado muestra con claridad que el eje AKT/MDM2/p53 constituye un sistema general a través del cual las señales extracelulares pueden influir en la decisión de la célula de seguir proliferando o detenerse.

La importancia oncológica de la fosforilación de MDM2 se ha demostrado directamente también in vivo. Algunos investigadores estudiaron un residuo específico de MDM2, diana de AKT, observando que impedir su fosforilación no modifica de manera sustancial la respuesta de p53 a las radiaciones ionizantes, pero cambia profundamente la respuesta al estrés oxidativo. La mutación reduce la estabilidad nuclear de MDM2, aumenta la actividad de p53 y favorece la senescencia. En los modelos murinos de carcinoma hepático, tumor pulmonar y carcinogénesis cutánea, la imposibilidad de fosforilar este residuo se acompaña de una reducción significativa de la tumorigenesis (Chibaya et al., 2021) [82]. El estudio demuestra, por tanto, que el eje AKT–MDM2 no se limita a modificar la cantidad de p53 en el laboratorio, sino que puede influir concretamente en la capacidad de un tejido sometido a estrés oncogénico para desarrollar una neoplasia.

En este punto podemos también reconectar el mecanismo con el metabolismo del lactato descrito en los párrafos anteriores. En células de carcinoma hepatocelular, adenocarcinoma pulmonar y carcinoma ovárico, el lactato aumenta la expresión de ESM1 (un gen específico que regula la formación de nuevos vasos sanguíneos). ESM1 activa posteriormente a AKT y MDM2, determinando la inhibición funcional de p53 y atenuando la respuesta al daño del ADN provocado por el cisplatino (fármaco antitumoral que daña el ADN de las células) (Tan et al., 2026) [83]. Se perfila así una conexión particularmente interesante: lactato → ESM1 → AKT → MDM2 → p53, a través de la cual una modificación metabólica puede llegar directamente a un sistema central de la respuesta al daño del ADN.

La misma arquitectura contribuye también a la quimiorresistencia. En el carcinoma escamoso de la cavidad oral, MINK1 (un gen específico que regula los movimientos celulares, la forma de las células y la respuesta al estrés biológico) favorece la activación de AKT y la fosforilación de MDM2, contribuyendo a la degradación de p53. El knockout de MINK1 reduce AKT y MDM2 y aumenta formas fosforiladas de p53 asociadas a su estabilización. El mismo efecto se obtuvo experimentalmente mediante inhibición farmacológica de MINK1 (Mohanty et al., 2022) [84].

En el carcinoma de vejiga, el mecanismo parece aún más directo. TPI1, conocido principalmente como enzima glucolítica, adquiere una función oncogénica independiente de su tradicional actividad metabólica: forma un complejo con AKT y MDM2, facilitando su encuentro. De este modo, aumenta la fosforilación de MDM2 y favorece la ubiquitinización (proceso con el que la célula marca algunas proteínas para regularlas o eliminarlas) y degradación de p53. La inhibición de AKT contrarresta este efecto y preserva a p53. Niveles elevados de TPI1 resultan además asociados a un peor pronóstico, mientras que su silenciamiento reduce la proliferación, la migración, la invasión y el crecimiento tumoral (Wang et al., 2025) [85].

El conjunto de estas evidencias muestra, por tanto, cómo AKT, MDM2 y p53 constituyen un nodo fundamental en el cual señales metabólicas, receptoras y oncogénicas pueden converger. AKT puede potenciar a MDM2; MDM2 puede ubiquitinizar a p53 y favorecer su degradación; la reducción de p53 puede, finalmente, permitir a la célula evitar algunos de los principales programas que normalmente limitarían la proliferación de una célula dañada. Para comprender hasta el fondo por qué la pérdida funcional de p53 representa una ventaja tan importante para el tumor, es necesario, sin embargo, observar por separado todo lo que esta proteína es capaz de hacer. Es, por tanto, a partir de p53 y de sus múltiples acciones oncosupresoras desde donde debe continuar nuestro recorrido.

p53 y la integridad genómica

Sobre la base de lo descrito, la activación de AKT refuerza la acción de MDM2 y favorece así la reducción de p53. Para comprender por qué este paso puede representar una ventaja tan importante para una célula tumoral, debemos observar ahora qué sucede cuando p53 funciona plenamente. Su definición como “guardián del genoma” no nace simplemente de su capacidad para detener el ciclo celular o inducir la muerte de una célula gravemente dañada. p53 participa en un sistema de vigilancia mucho más amplio, que incluye el reconocimiento del daño, la organización de la cromatina (conjunto de ADN y proteínas que organiza el material genético), la reparación del ADN, la protección de los extremos cromosómicos (partes terminales de los cromosomas) e incluso el mantenimiento del ADN mitocondrial. En otras palabras, p53 no interviene solo cuando el problema es ya evidente: contribuye continuamente a limitar la acumulación de errores que, si se dejaran propagar, podrían convertirse en el sustrato de la transformación neoplásica.

Ya a finales de los años 90 se había propuesto que esta protección tenía al menos dos niveles. En condiciones basales, incluso antes de que se produzca un daño genotóxico importante, p53 podría contribuir a la vigilancia del ADN a través de actividades bioquímicas propias. Cuando, por el contrario, sobreviene un daño más relevante, la proteína modifica su estado funcional y adquiere mayor importancia la unión secuencia-específica al ADN, necesaria para activar programas transcripcionales de respuesta al estrés. Ambas actividades parecen estar reguladas recíprocamente: la activación de la unión secuencia-específica se asocia a la reducción de la actividad de degradación de filamentos de ADN, lo que sugiere que p53 puede cambiar su modalidad operativa en función de las condiciones celulares (Janus et al., 1999) [86].

Es como si la célula dispusiera de un sistema de seguridad capaz de funcionar tanto durante el mantenimiento diario normal como durante una emergencia. En condiciones ordinarias, p53 contribuiría a evitar que se acumulen pequeños errores; cuando el daño supera un determinado umbral, la respuesta se vuelve más estructurada e involucra a un número mucho mayor de genes y procesos celulares. Esta capacidad depende en gran medida de la relación extremadamente sofisticada entre p53 y el ADN.

p53, de hecho, no reconoce solo una determinada secuencia de bases. Como factor de transcripción, puede unirse a elementos de respuesta constituidos por secuencias consenso específicas (tramos de ADN, ARN o proteínas que funcionan como señales de reconocimiento para moléculas específicas), pero su actividad también está influenciada por la forma que adopta localmente el ADN. Además de la clásica doble hélice, el ADN puede plegarse formando estructuras tridimensionales diferentes. p53 es capaz de reconocer muchas de estas conformaciones y, en algunos casos, la presencia de una estructura particular puede aumentar significativamente la afinidad de la proteína por esa región genómica (Brázda y Fojta, 2019) [87].

Esto significa que p53 no lee el ADN solo como un texto compuesto por letras, sino que parece ser capaz, al menos en parte, de percibir también su forma. Una región plegada, deformada u organizada en una configuración particular puede, por tanto, convertirse en un elemento importante para el reconocimiento. Algunos investigadores han subrayado cómo esta relación entre secuencia y topología extiende las posibles funciones de p53 a la reparación, la replicación, la recombinación y la propia organización de la cromatina (Brázda y Coufal, 2017) [88].

Pero reconocer un daño no es suficiente. El ADN nuclear no se encuentra libre dentro de la célula: está enrollado alrededor de las histonas (proteínas que organizan el ADN) y organizado en la cromatina. Para reparar una lesión, las proteínas encargadas del mantenimiento deben poder alcanzar físicamente el tramo dañado. Un estudio reciente ha mostrado que p53 participa directamente también en este paso: tras la formación de roturas de doble cadena, la proteína es rápidamente reclutada en los sitios lesionados y en la cromatina circundante, favoreciendo su relajación. Cuando p53 es silenciada o está escasamente expresada, la reparación de las roturas resulta menos eficiente, con una contribución particularmente evidente a la vía de unión de extremos no homólogos (sistema con el que la célula repara el ADN roto, uniendo directamente los extremos dañados) (Chen et al., 2025) [89].

La comparación con un equipo de mantenimiento es especialmente útil. Saber dónde se encuentra una avería no basta si la zona está cerrada e inaccesible. p53 parece contribuir no solo a la identificación del problema, sino también a la apertura del espacio necesario para que los sistemas de reparación puedan intervenir. Esta función parece ser muy precoz: el reclutamiento de p53 en las regiones dañadas puede ocurrir rápidamente y preceder a sus consecuencias transcripcionales más conocidas, como la detención del ciclo celular o la apoptosis (Chen et al., 2025) [89].

El efecto protector de p53 sobre la cromatina emerge también en las células senescentes. Un estudio de 2025 mostró que la activación de p53 reduce la formación de fragmentos de cromatina citoplasmática (CCF, fragmentos de material genético que salen del núcleo y pueden activar respuestas inflamatorias en la célula) que pueden originarse a partir del ADN nuclear dañado. El aumento de la actividad de p53 favorece una mejor reparación del ADN y preserva la integridad genómica, reduciendo paralelamente la expulsión de cromatina al citoplasma. Dado que estos fragmentos pueden alimentar señales inflamatorias, la función de p53 termina así por conectar la estabilidad del genoma y el control de la inflamación (Miller et al., 2025) [90].

Particularmente delicada es la protección de los extremos de los cromosomas. Los telómeros pueden imaginarse como los capuchones que protegen los extremos cromosómicos, impidiendo que sean interpretados como roturas del ADN. En los subtelómeros humanos y murinos se han identificado sitios de unión para p53 derivados de elementos similares a retrotransposones (fragmentos de ADN que pueden copiarse e insertarse en otras partes del patrimonio genético). En respuesta al daño, estos sitios pueden modificar localmente la cromatina y estimular la producción de un ARN asociado a la regulación de los telómeros. La pérdida de p53 o la deleción de estos sitios aumenta la inestabilidad telomérica (Lieberman, 2016) [91].

El concepto de “guardián del genoma” debe, además, extenderse más allá del núcleo. Las mitocondrias poseen su propio ADN, el mtDNA, particularmente vulnerable al daño oxidativo y caracterizado por una tasa de mutación superior respecto al ADN nuclear. También aquí p53 parece participar en la vigilancia. Puede regular genes necesarios para el mantenimiento del mtDNA y puede interactuar directamente con proteínas involucradas en la replicación y la reparación mitocondrial. Adquiere especial importancia la reparación de los principales sistemas a través de los cuales la mitocondria corrige el daño oxidativo (Park et al., 2016) [92].

p53 aparece, por tanto, como un sistema capaz de coordinar la estabilidad de dos patrimonios genéticos diferentes: el nuclear y el mitocondrial. Esto es particularmente significativo porque un daño mitocondrial no concierne solo a la producción energética: puede modificar el estrés oxidativo y, en consecuencia, aumentar aún más la presión ejercida sobre el genoma nuclear.

Observando en conjunto estas funciones, resulta más sencillo comprender por qué la estabilidad genómica depende tan profundamente de p53. La proteína puede detener temporalmente la proliferación para que el ADN sea reparado, favorecer directamente algunos procesos de reparación y, si es necesario, impedir que una célula genéticamente comprometida continúe propagándose. Cuando esta vigilancia falla, las células portadoras de alteraciones cromosómicas pueden sobrevivir y multiplicarse. Las evidencias provenientes de tumores humanos, modelos animales y el “síndrome de Li-Fraumeni” (rara enfermedad genética hereditaria que aumenta el riesgo de desarrollar diversos tipos de tumores) vinculan, de hecho, la afectación de la vía de p53 con la aneuploidía (una anomalía genética en la que las células presentan un número alterado de cromosomas respecto al dotación normal de la especie), la inestabilidad cromosómica y las alteraciones teloméricas (Eischen, 2016) [93].

Es importante, finalmente, comprender que p53 no reacciona a todos los tipos de estrés de la misma manera. La respuesta depende de su intensidad y duración. En condiciones moderadas de carencia energética, hipoxia o estrés oxidativo, p53 puede contribuir inicialmente a la adaptación, ralentizando el crecimiento y favoreciendo una gestión más eficiente de los recursos. Sin embargo, cuando el estrés se vuelve grave o persistente y la integridad celular no puede preservarse adecuadamente, la respuesta puede desplazarse hacia la eliminación de la célula dañada (Humpton y Vousden, 2016) [94].

p53 no es, por tanto, simplemente un interruptor que decide si una célula debe vivir o morir. Es un sistema dinámico de vigilancia que intenta primero proteger el genoma, hacer que el ADN sea accesible para la reparación, preservar los telómeros y el ADN mitocondrial, y limitar la propagación de errores. Solo cuando el daño supera la posibilidad de recuperación entran en juego respuestas más drásticas. Precisamente por esto, la pérdida de p53 tiene consecuencias mucho más profundas que la simple disminución de la apoptosis: significa sustraer a la célula uno de los principales sistemas capaces de impedir que la inestabilidad genómica se transmita a las generaciones celulares sucesivas. Es a partir de esta pérdida de control desde donde debemos continuar para comprender la relación entre la pérdida de p53 y la tumorigénesis.

Pérdida de p53 y tumorigénesis

En el subapartado anterior observamos cómo p53 contribuye a preservar la integridad genómica a través de una vigilancia multinivel del ADN, la cromatina, los telómeros e incluso el genoma mitocondrial. En este punto, resulta intuitivo comprender por qué su pérdida puede representar un paso tan favorable para la transformación neoplásica. Cuando p53 se inactiva, la célula no solo pierde un freno a la proliferación: pierde un sistema capaz de impedir que las alteraciones genéticas potencialmente peligrosas se mantengan, propaguen y seleccionen. La consecuencia no es necesariamente una transformación tumoral inmediata, sino la creación de un terreno evolutivo en el cual la inestabilidad genómica puede aumentar y algunas poblaciones celulares pueden adquirir progresivamente ventajas proliferativas y de supervivencia.

Un ejemplo particularmente elegante proviene de los organoides gástricos humanos (pequeños modelos del estómago humano cultivados en laboratorio para estudiar su funcionamiento). Algunos investigadores inactivaron ambas copias de TP53 (el gen humano que produce la proteína p53) y siguieron los cultivos durante cerca de dos años, observando en tiempo real la evolución premaligna. La pérdida de TP53 determinaba progresivamente aneuploidía, alteraciones del número de copias y variantes estructurales similares a las observadas en el carcinoma gástrico con inestabilidad cromosómica. Pero el aspecto más interesante era que esta evolución no resultaba completamente aleatoria. Algunas alteraciones aparecían según un orden preferencial y los subclones inicialmente raros, dotados de mayor fitness (grupos de células inicialmente raros, pero con una mayor capacidad de sobrevivir y proliferar), tendían repetidamente a volverse dominantes. Paralelamente, las células adquirían programas transcripcionales cada vez más similares a los observados en las células malignas (Karlsson et al., 2023) [95].

Este resultado modifica una representación intuitiva pero incompleta de la inestabilidad genómica. La pérdida de p53 no parece simplemente transformar el genoma en un sistema caótico en el cual cada alteración tiene la misma probabilidad de ser mantenida. Es más parecido a la apertura de un espacio evolutivo en el cual se generan muchas variantes, pero la selección favorece aquellas capaces de conferir una ventaja. Algunas células adquieren características que les permiten crecer mejor que las otras y terminan así por ocupar progresivamente una cuota mayor de la población. La tumorigénesis aparece, por tanto, como el resultado de la interacción entre inestabilidad genómica y selección clonal.

Una dinámica aún más ordenada se ha observado en el carcinoma ductal pancreático. Algunos investigadores han seguido longitudinalmente las consecuencias de la pérdida de p53 en un modelo murino y han identificado una secuencia reproducible de eventos genómicos. El primer paso era la pérdida de heterocigosidad (condición genética en la que un individuo posee dos versiones diferentes del mismo gen) de TP53; seguía una acumulación de deleciones cromosómicas; posteriormente ocurría la duplicación del genoma completo y, solo en las fases más avanzadas, aparecían ganancias y amplificaciones cromosómicas (Baslan et al., 2022) [96].

También en este caso, la pérdida de p53 no produce, por tanto, un desorden carente de lógica. Las alteraciones se adquieren según una sucesión que puede conferir progresivamente nuevas propiedades a la célula. Las deleciones predominan en las primeras fases, mientras que la poliploidía aparece posteriormente y puede ofrecer una suerte de compensación a la pérdida de material genético. Tras la duplicación del genoma, la célula dispone de una mayor cantidad de ADN sobre la cual pueden acumularse más ganancias y amplificaciones oncogénicas. La pérdida de p53 crea así la permisividad necesaria para que el genoma pueda ser progresivamente remodelado por la selección tumoral.

Sin embargo, es fundamental subrayar que la pérdida genética completa de TP53 no tiene por qué ser necesariamente el primer evento. En el carcinoma colorrectal, algunos investigadores han propuesto un modelo en el cual p53 puede reducirse funcionalmente ya en las fases iniciales a través de su degradación proteica. En este modelo, por tanto, la proteína puede ser eliminada funcionalmente incluso antes de que el gen TP53 se pierda o mute. El restablecimiento de los niveles de p53, obtenido experimentalmente mediante el aumento de p53, impedía la aparición tumoral y prolongaba la supervivencia de los animales (Herranz-Montoya et al., 2025) [97].

Este estudio introduce un concepto importante: lo que cuenta biológicamente no es solo el estado genético de TP53, sino también la cantidad de p53 funcional realmente disponible en la célula. Si la proteína se degrada demasiado rápidamente, la barrera oncosupresora puede reducirse incluso en ausencia de una mutación inicial del gen. Según el modelo propuesto, la pérdida funcional precoz de p53 permite una anómala progresión del ciclo celular, aumenta la hiperproliferación y favorece el estrés replicativo y el daño al ADN, creando las condiciones para la adquisición de otras alteraciones asociadas a la progresión tumoral (Herranz-Montoya et al., 2025) [97].

Las consecuencias de la pérdida de p53 no afectan solo a la inestabilidad cromosómica. En el carcinoma colorrectal asociado a inflamación, la deleción de TP53 modifica también la relación entre daño tisular, células madre y tumorigénesis. En un modelo murino AOM/DSS, los animales completamente privados de TP53 desarrollaban una colitis más grave, mostraban una latencia tumoral significativamente reducida y alcanzaban una incidencia neoplásica del 100%. Los tumores presentaban, además, características más agresivas y un aumento selectivo de células asociadas a propiedades de células madre tumorales (Cunha et al., 2024) [98].

Esto significa que la pérdida de p53 puede modificar no solo el genoma de una célula, sino también el estado funcional de las poblaciones celulares que componen el tejido. El aumento de estas células específicas sugiere que, en ausencia de p53, pueden verse favorecidas poblaciones más capaces de autorrenovarse y sostener el crecimiento del tumor. En un entorno expuesto simultáneamente a inflamación y daño, esta combinación puede crear condiciones particularmente favorables para la progresión neoplásica.

Un fenómeno conceptualmente similar se ha observado en las células madre neurales. En el cerebro adulto, muchas de estas células permanecen fisiológicamente quiescentes, es decir, metabólicamente activas pero fuera del ciclo proliferativo. p53 contribuye a mantener esta condición promoviendo la oxidación de los ácidos grasos. Cuando p53 se elimina, las células salen prematuramente de la quiescencia y comienzan a proliferar (Amodeo et al., 2023) [99].

El significado es importante porque una mutación oncogénica puede permanecer biológicamente silente si la célula que la porta no prolifera. La pérdida de p53 puede, en cambio, permitir que esa misma célula entre en el ciclo y transforme una predisposición genética en un fenómeno biológicamente activo. En el modelo murino de glioblastoma analizado por los autores, la modulación del eje metabólico era capaz de restablecer la quiescencia de las células deficientes en p53 y retrasar la aparición tumoral (Amodeo et al., 2023) [99].

La relación entre la pérdida de p53 y el cambio de identidad celular emerge aún más claramente en los experimentos de reprogramación. Algunos investigadores han observado que la reducción de la actividad de p53 aumenta progresivamente la eficiencia con la que las células somáticas (células del organismo, excluidas las reproductivas, que constituyen tejidos y órganos) pueden ser reprogramadas hacia un estado pluripotente (estado celular capaz de diferenciarse en numerosos tipos celulares especializados). Una forma mutada de p53 aumentaba la reprogramación incluso más que la completa ausencia de la proteína. Sin embargo, esta mayor eficiencia tenía un coste biológico: las células reprogramadas en presencia de p53 mutada perdían más fácilmente la capacidad de diferenciarse correctamente y generaban tumores malignos (Sarig et al., 2010) [100].

p53 parece, por tanto, actuar también como barrera a la plasticidad celular excesiva. Eliminar este control hace más sencillo cambiar de identidad, pero puede permitir a células genómicamente alteradas atravesar el proceso de reprogramación sin adecuados controles sobre la calidad del ADN. Es como acelerar una reconstrucción eliminando los controles de seguridad: el proceso se vuelve más rápido, pero aumenta la probabilidad de que los errores se incorporen en la estructura final.

No obstante, hay que distinguir con cuidado dos fenómenos diferentes: la pérdida de la función normal de p53 y la eventual adquisición de nuevas propiedades por parte de las proteínas mutadas. Durante años se ha propuesto que muchos mutantes de p53 adquieren verdaderas actividades oncogénicas de ganancia de función (cuando una mutación genética hace que una proteína adquiera nuevas propiedades anómalas o una hiperactividad). Algunos investigadores han puesto recientemente a prueba esta hipótesis eliminando diversos mutantes de TP53 en numerosas líneas tumorales, organoides y modelos animales. La eliminación de la proteína mutada no modificaba generalmente la proliferación, la supervivencia, la metástasis o la respuesta a la quimioterapia. Incluso el análisis de 391 líneas tumorales que contenían un total de 158 mutaciones diferentes de TP53 no mostraba una dependencia general de las proteínas mutadas. Por el contrario, el restablecimiento de la forma wild-type, es decir, la forma original y más común de TP53, determinaba la detención de la proliferación tumoral (Wang et al., 2024) [101].

Este resultado no significa que ningún mutante de p53 pueda adquirir propiedades nuevas, pero sugiere que, para muchos tumores, la ventaja fundamental deriva sobre todo de haber perdido la función oncosupresora normal de la proteína. Es una distinción importante: la célula tumoral podría no necesitar necesariamente una p53 mutada "más potente" en sentido oncogénico; podría ser suficiente con no tener ya a disposición la p53 normal.

Una de las demostraciones más intuitivas del peso biológico de esta pérdida proviene de los modelos murinos portadores de mutaciones sin sentido (alteraciones del ADN que interrumpen prematuramente la producción de una proteína). Algunos investigadores han estudiado una mutación específica: en los ratones homocigotos, el 95% desarrollaba tumores macroscópicos y las neoplasias podían aparecer ya a los 2 meses aproximadamente; ningún animal sobrevivía más de 8 meses. Incluso en los heterocigotos, el 73% desarrollaba tumores y, en el 71% de las neoplasias analizadas, se perdía la copia wild-type residual. La enfermedad multicéntrica o metastásica era, además, frecuente (Strandgren et al., 2025) [102].

En su conjunto, estas evidencias muestran que la pérdida de p53 no representa simplemente la ausencia de un único freno molecular. Modifica el modo en que la célula gestiona su propio genoma, su propia identidad y su estado proliferativo. Permite la acumulación de alteraciones cromosómicas, favorece la selección de subclones más competitivos, facilita la salida de la quiescencia, puede aumentar la plasticidad y la capacidad de células madre, y hace más sencilla la supervivencia de células que normalmente serían eliminadas. En algunos contextos, además, esta pérdida funcional ocurre mucho antes de la mutación definitiva del gen TP53, a través de una degradación excesiva de la proteína.

La tumorigénesis que sigue a la pérdida de p53 no es, por tanto, simplemente el resultado de la acumulación aleatoria de errores. Es un proceso evolutivo en el cual la inestabilidad genera variabilidad y la selección conserva progresivamente las configuraciones más favorables para el crecimiento. Una vez eliminado este importante sistema de vigilancia, otras vías proliferativas y metabólicas pueden actuar con menores restricciones. Entre estas, asumen particular importancia mTOR y HIF-1α, porque p53 normalmente dialoga con ambos sistemas y contribuye a limitar algunas de sus consecuencias. Comprender qué sucede cuando este diálogo se interrumpe representa, por tanto, el siguiente paso.

p53, inhibición, mTOR y HIF-1α

En este contexto, hemos visto cómo p53 protege la integridad del genoma y cómo su pérdida favorece progresivamente la inestabilidad cromosómica, la selección clonal y la tumorigénesis. Pero la función supresora de tumores de p53 no se limita al control del ADN. La proteína también interviene en uno de los sistemas centrales que regulan el crecimiento, el metabolismo y la respuesta al estado nutricional de la célula: la vía mTOR. Esta conexión es especialmente importante porque permite comprender cómo p53 puede traducir una condición de estrés en una decisión metabólica. Cuando la célula está dañada o los recursos son insuficientes, seguir creciendo y sintetizando nuevas estructuras sería biológicamente arriesgado. Por tanto, p53 contribuye a frenar los programas anabólicos y proliferativos que dependen de mTOR, coordinando la respuesta al estrés con el control del crecimiento.

Una de las demostraciones más claras de esta relación fue proporcionada por un estudio de 2005: la activación de p53 tras un daño en el ADN determina una marcada inhibición de la actividad de mTOR. Este efecto no depende simplemente de la detención del ciclo celular, ya que persiste incluso en ausencia de p21 (una proteína que funciona como un freno de la división celular). El mecanismo requiere, en cambio, la activación de AMPK y la integridad del complejo TSC1/TSC2: cuando AMPK o TSC1/TSC2 se inactivan, p53 pierde la capacidad de suprimir mTOR (Feng et al., 2005) [103].

El significado fisiológico de esta secuencia es intuitivo. mTOR funciona como un potente promotor del anabolismo: cuando los nutrientes y los factores de crecimiento están disponibles, favorece la síntesis proteica, el crecimiento y la proliferación. AMPK, por el contrario, señala una condición de insuficiencia energética. A través de AMPK y TSC1/TSC2, p53 puede transformar una señal de estrés en una reducción de los programas biosintéticos. Es como si, ante un daño estructural, la célula interrumpiera temporalmente la expansión de la fábrica para concentrar los recursos en el mantenimiento.

Esta inhibición puede ocurrir en escalas temporales diferentes. En las primeras fases de la respuesta, p53 activa rápidamente AMPK y el complejo TSC1/TSC2; posteriormente puede aumentar la expresión de PTEN (una proteína que limita la actividad de la vía PI3K/AKT/mTOR) y TSC2, reforzando el bloqueo de mTOR en el transcurso de 12–24 horas (Feng et al., 2005) [103]. Paralelamente, la privación de glucosa induce tanto la inhibición de mTOR como una fosforilación transitoria de p53, lo que demuestra que la comunicación no procede en una sola dirección: p53 controla mTOR, pero los sistemas que perciben el estado energético pueden, a su vez, comunicarse con p53.

La influencia de p53 en el eje proliferativo es, en realidad, aún más amplia. Algunos investigadores han descrito una red coordinada a través de la cual p53 limita la señalización de IGF-1/AKT/mTOR; PTEN limita la actividad de AKT, mientras que TSC2, AMPK y REDD1 convergen en la inhibición de mTORC1 (Feng y Levine, 2010) [104]. De este modo, p53 no actúa sobre un único interruptor, sino que construye una verdadera red de frenos que reduce progresivamente la posibilidad de que la célula mantenga activas las señales de crecimiento durante el estrés.

El mismo trabajo muestra que esta regulación está estrechamente entrelazada con el metabolismo energético. La pérdida de p53 se asocia, de hecho, a una reducción del consumo de oxígeno y de la respiración mitocondrial, y a un mayor recurso a la glucólisis aeróbica. Por el contrario, p53 sostiene la respiración, limita la glucólisis y reprime componentes involucrados en la entrada y utilización de la glucosa, entre ellos GLUT1 y GLUT4 (Feng y Levine, 2010) [104]. De ello deriva un cuadro en el que p53 limita simultáneamente la señal proliferativa y el programa metabólico que debería sostenerla.

Esta respuesta, sin embargo, no es idéntica en cada célula y en cada tejido. El análisis de algunos investigadores sobre PTEN, TSC2 y AMPK ha mostrado una marcada dependencia del tipo de estrés y del contexto celular. Algunos estímulos inducen simultáneamente PTEN, TSC2 y AMPK; otros producen combinaciones diferentes. También la respuesta tisular varía: PTEN y TSC2 son regulados por p53 sobre todo en tejidos fuertemente dependientes del metabolismo energético insulino-sensible, como el músculo esquelético, el corazón, el tejido adiposo blanco y el hígado (Feng et al., 2007) [105].

Esta especificidad es importante porque impide describir a p53 como un interruptor rígido. La proteína funciona más bien como un integrador de señales: modifica su propia respuesta en función del tipo de daño, del estado energético y del tejido involucrado. El resultado final es, no obstante, coherente: limitar el crecimiento cuando la proliferación podría comprometer aún más la integridad celular.

Otro nivel de control se refiere al compartimento endosómico (un sistema de pequeñas vesículas presentes en el interior de las células). p53 induce PTEN, TSC2 y AMPK reduciendo IGF-1/AKT/mTOR; paralelamente aumenta la producción de exosomas (diminutas vesículas liberadas por las células), la autofagia y la internalización de los receptores de membrana (Feng, 2010) [106]. Es una forma adicional de reducir la presión proliferativa: no solo se frena la señal dentro de la célula, sino que también se reduce la capacidad de recibirla desde el exterior.

En este punto, la conexión con HIF-1α se vuelve especialmente importante. Como hemos visto en los párrafos anteriores, HIF-1α sostiene la adaptación a la hipoxia, la expresión de VEGF y la reprogramación glucolítica. p53 puede contrarrestar directamente este sistema. Algunos investigadores han demostrado que p53 interactúa con HIF-1α y favorece su ubiquitinación a través de MDM2, dirigiéndola hacia la degradación proteasómica (sistema con el que la célula elimina y recicla las proteínas que ya no son necesarias). Cuando p53 se elimina, HIF-1α se acumula más durante la hipoxia, aumenta la transcripción de VEGF y crecen la neoangiogénesis y el desarrollo de los xenoinjertos tumorales (Ravi et al., 2000) [107].

En el carcinoma mamario, el equilibrio entre estas redes puede desplazarse en sentido opuesto. MARK2 (una enzima que controla la estabilidad de los microtúbulos y la polaridad de las células) resulta aumentada en los tejidos tumorales y asociada a un pronóstico desfavorable. Desde el punto de vista funcional, MARK2 estimula la actividad transcripcional de HIF-1α a través de mTOR y, simultáneamente, reprime la de p53. Su inhibición reduce la glucólisis aeróbica y el crecimiento celular, y aumenta la detención del ciclo y la apoptosis. En los datos, MARK2 muestra además correlaciones positivas con mTOR, S6K1, GLUT1, HIF-1α y correlaciones negativas con p53 (Ponnusamy y Natarajan, 2022) [108].

Este modelo representa casi la imagen especular de la respuesta fisiológica de p53. Por una parte, p53 tiende a limitar mTOR y HIF-1α; por otra, MARK2 favorece mTOR/HIF-1α y atenúa p53. El resultado es un entorno molecular más favorable a la glucólisis aeróbica, al crecimiento y a la supervivencia tumoral.

En conjunto, estas evidencias muestran que p53 ocupa una posición central en la lucha contra un programa tumoral que une crecimiento y adaptación metabólica. A través de AMPK, TSC1/TSC2 y PTEN, p53 reduce la vía de señalización PI3K/AKT/mTOR; paralelamente, limita la glucólisis y sostiene la respiración mitocondrial. En otro frente, puede contener a HIF-1α tanto favoreciendo su degradación como reduciendo su síntesis. Cuando p53 se inactiva o se reprime, estos frenos desaparecen progresivamente: mTOR puede permanecer más activo, HIF-1α puede acumularse y la célula puede orientarse más fácilmente hacia un metabolismo glucolítico y un fenotipo adaptado a la hipoxia.

La pérdida de p53, por tanto, no significa solo renunciar a la protección del genoma. Significa también eliminar un sistema que normalmente limita el crecimiento, la biosíntesis y la adaptación metabólica cuando las condiciones celulares son desfavorables. Y es precisamente esta dimensión metabólica la que nos conduce al último subapartado dedicado a las acciones de p53: la relación entre lactato, lactilación y p53.

Lactilación y p53

En los apartados anteriores hemos visto cómo p53 representa mucho más que un simple controlador del ciclo celular. Su actividad contribuye a preservar la integridad del genoma, limita la proliferación cuando la célula se encuentra en condiciones desfavorables y contrarresta algunos de los principales programas metabólicos que sostienen el crecimiento tumoral, incluidos aquellos dependientes de mTOR y HIF-1α. Sin embargo, existe un nivel adicional de regulación que permite reconectar a p53 con uno de los protagonistas metabólicos encontrados varias veces en este capítulo: el lactato. Durante mucho tiempo considerado principalmente como un producto terminal de la glucólisis, el lactato puede comportarse, de hecho, como una verdadera molécula reguladora. Uno de los mecanismos a través de los cuales ejerce esta función es la lactilación, una modificación postraduccional en la que grupos derivados del lactato se asocian a residuos específicos de lisina de las proteínas. De este modo, una variación metabólica puede traducirse directamente en una variación funcional de las proteínas celulares.

Esta relación adquiere particular importancia en el tumor, donde la elevada actividad glucolítica puede determinar una producción considerable de lactato. El significado biológico es profundo: el metabolismo tumoral no solo modifica la cantidad de energía y de metabolitos disponibles, sino que puede intervenir directamente en los sistemas que normalmente deberían contrarrestar la transformación neoplásica. p53 constituye uno de los ejemplos más significativos de esta comunicación entre metabolismo y control tumoral.

Un paso fundamental en la comprensión del fenómeno provino de la identificación de AARS1 como sensor intracelular del lactato y como enzima capaz de promover la lactilación. AARS1 se conoce tradicionalmente como alanil-tRNA sintetasa, es decir, como componente de la maquinaria necesaria para la traducción proteica. Sin embargo, algunos investigadores han demostrado que posee una segunda función: puede reconocer el lactato, unirse a él y catalizar la formación de un intermediario lactato-AMP, para luego transferir el grupo lactilo a residuos específicos de lisina de las proteínas diana. En otras palabras, AARS1 puede transformar la disponibilidad intracelular de lactato en una modificación química del proteoma (el conjunto de todas las proteínas producidas por una célula) (Zong et al., 2024) [109].

Entre las numerosas dianas identificadas aparece precisamente p53. En particular, AARS1 promueve la lactilación de residuos específicos localizados en el dominio a través del cual p53 interactúa con el ADN. La posición de la modificación es fundamental para comprender sus consecuencias. Para ejercer eficazmente su actividad supresora de tumores, p53 debe poder reconocer determinadas secuencias del ADN y regular la transcripción de sus propios genes diana. La lactilación obstaculiza la agrupación de las moléculas de p53, reduce su capacidad de unirse al ADN y altera, en consecuencia, su actividad transcripcional (Zong et al., 2024) [109].

Podemos imaginar a p53 como una llave capaz de reconocer cerraduras específicas presentes en el ADN. En este caso, el gen TP53 puede estar perfectamente íntegro y la llave puede estar presente, pero una modificación de su estructura dificulta su uso correcto. Esto introduce un concepto particularmente importante: la función supresora de tumores de p53 puede verse comprometida incluso sin que TP53 esté necesariamente mutado. Un entorno metabólico rico en lactato puede intervenir directamente sobre la proteína ya producida y modificar sus propiedades.

La relevancia oncológica de este fenómeno se ve respaldada también por la observación de que niveles elevados de AARS1 y de lactilación de p53 están asociados a un pronóstico desfavorable en pacientes oncológicos portadores de p53 wild-type. Además, interferir experimentalmente con la unión entre lactato y AARS1 mediante β-alanina reduce la lactilación global, disminuye la lactilación de p53 y atenúa la tumorigénesis en modelos animales (Zong et al., 2024) [109].

Un ejemplo aún más directo proviene de las metástasis óseas del carcinoma pulmonar. Algunos investigadores han identificado el gen SLC2A3 del transportador de glucosa GLUT3 como un importante regulador metabólico de la metástasis ósea. SLC2A3 se expresa en mayor medida en las células y tejidos metastásicos óseos y su mayor actividad aumenta la entrada de glucosa, sostiene la glucólisis y determina un incremento de la producción de lactato (Ding et al., 2026) [110].

En este punto, la secuencia se vuelve particularmente significativa a la luz de lo que hemos construido en los párrafos anteriores. El aumento de la absorción de glucosa mediado por SLC2A3 intensifica la glucólisis; la mayor glucólisis aumenta la disponibilidad de lactato; el lactato favorece la lactilación de p53. Esta modificación antagoniza la acetilación del mismo residuo y reduce la actividad transcripcional y supresora de tumores de p53 (Ding et al., 2026) [110]. Se crea así una conexión directa entre disponibilidad de glucosa, metabolismo glucolítico y pérdida funcional de uno de los principales sistemas de supresión tumoral.

La misma relación puede adquirir relevancia en la respuesta a las terapias. En el carcinoma prostático avanzado, otros investigadores han estudiado los mecanismos a través de los cuales las células tumorales adquieren resistencia a la enzalutamida (un fármaco hormonal). La exposición prolongada al fármaco determina la activación de NF-κB y STAT3 (dos proteínas que regulan la actividad de los genes), que favorecen el aumento de la expresión de SLC4A4. Esta respuesta va acompañada de alteraciones metabólicas asociadas a la glucólisis, de un aumento de la producción de lactato y de una mayor lactilación de p53 (Chen et al., 2024) [111].

Cuando SLC4A4 se reduce experimentalmente, aumenta la acumulación extracelular de bicarbonato, aparece acidosis intracelular y disminuye la producción de lactato derivado de la glucólisis. Paralelamente, disminuye la lactilación de p53 y se restablece la sensibilidad a la enzalutamida, con resultados observados tanto in vitro como in vivo (Chen et al., 2024) [111]. La modificación metabólica de p53 puede, por tanto, insertarse no solo en la progresión tumoral, sino también en los procesos adaptativos a través de los cuales una población neoplásica logra progresivamente sobrevivir a la presión farmacológica.

La relación entre lactato y p53 se vuelve aún más articulada cuando se considera que p53 no tiene por qué ser necesariamente la diana directa de la lactilación. En el adenocarcinoma pancreático, algunos investigadores han identificado una firma pronóstica asociada a la lactilación compuesta por cinco genes. Entre ellos, PRKCG resulta subregulado en el tumor y su menor expresión se asocia a una enfermedad más avanzada y a un pronóstico desfavorable. Cuando PRKCG se sobreexpresa experimentalmente, disminuyen la proliferación, la migración y la invasión de las células tumorales, aumenta la apoptosis y se reduce el crecimiento de los xenoinjertos (Zhu et al., 2026) [112].

El lactato, sin embargo, puede lactilar PRKCG sin modificar sustancialmente su cantidad. Lo que cambia es su función: la proteína lactilada pierde parte de la capacidad de sostener la activación de p53 fosforilado. Cuando los sitios de lactilación previstos se modifican experimentalmente, esta actividad se recupera al menos parcialmente (Zhu et al., 2026) [112]. El metabolismo del lactato puede, por tanto, llegar a p53 a través de caminos diferentes. En algunos casos modifica directamente la proteína; en otros, modifica uno de sus reguladores y altera a p53 indirectamente. El resultado biológico puede, de todos modos, converger hacia una reducción de la acción supresora de tumores.

Los estudios que hemos visto tienen mayor relevancia precisamente con el efecto Warburg y la glucólisis aumentada, que no producen simplemente más lactato para eliminar. Ese lactato puede convertirse en materia prima para modificaciones postraduccionales capaces de intervenir directamente sobre los sistemas de control genómico de la célula. En el caso de p53, la conexión es particularmente significativa porque crea un posible circuito de refuerzo: el metabolismo tumoral aumenta el lactato y el lactato puede contribuir a debilitar a p53; la pérdida funcional de p53, como hemos visto, reduce a su vez algunos de los frenos impuestos sobre los programas glucolíticos y proliferativos. De este modo, el metabolismo y el control tumoral pueden influirse recíprocamente.

La célula neoplásica puede, por tanto, llegar a neutralizar a p53 a través de diferentes niveles. Puede perder o mutar TP53, puede favorecer la degradación de la proteína, puede alterar los circuitos que regulan su actividad o, como muestran estas evidencias más recientes, puede utilizar una consecuencia de su propio metabolismo glucolítico para modificarla químicamente mediante la lactilación. Es un paso conceptualmente importante porque convierte al lactato no solo en el resultado de la reprogramación metabólica del tumor, sino en una de las moléculas a través de las cuales esa reprogramación puede transformarse en información biológica.

Y es precisamente desde aquí que el discurso puede ampliarse más allá de la célula tumoral individual. El lactato producido por el tumor puede acumularse en el microambiente tumoral, llegar a células estromales e inmunitarias y contribuir a modificar su comportamiento y función. El paso siguiente será, por tanto, comprender cómo esta comunicación metabólica puede contribuir a la construcción de un entorno que sostiene al tumor, introduciendo el TME y el efecto Warburg inverso.

El TME y el efecto Warburg inverso

Hasta ahora hemos observado sobre todo lo que ocurre dentro de la célula tumoral: la activación de las vías proliferativas, la intervención de HIF-1α, el aumento de la glucólisis, la producción de lactato y la pérdida progresiva de los sistemas de control ejercidos por p53. Pero un tumor nunca crece aislado. Las células neoplásicas están inmersas en un entorno complejo con el que se comunican continuamente y que, con el tiempo, es profundamente transformado por la presencia misma de la neoplasia. Este conjunto recibe el nombre de microambiente tumoral, o TME, y comprende células estromales e inmunitarias, fibroblastos, matriz extracelular, vasos sanguíneos y linfáticos, además de condiciones físicas y metabólicas como hipoxia, acidez, presión intersticial y disponibilidad de nutrientes. Por tanto, el TME debe imaginarse no como el fondo pasivo en el que crece el tumor, sino como un verdadero ecosistema dinámico en el que los diferentes componentes se condicionan recíprocamente (Wang et al., 2025) [115].

Las células tumorales participan activamente en la construcción de este ecosistema. A través de citocinas, quimiocinas y numerosos mediadores más, pueden modificar el comportamiento de las células estromales (células que sostienen y protegen los tejidos y los órganos) y de las células inmunitarias circundantes, induciéndolas progresivamente a asumir características favorables a la proliferación, la angiogénesis, la invasión y la metástasis. También los fibroblastos (células que producen colágeno y otras sustancias necesarias para sostener los tejidos), la matriz extracelular y el compartimento vascular participan luego en el mantenimiento de estas condiciones, creando una red de señales en la que distinguir netamente lo que pertenece al tumor de lo que pertenece al tejido circundante se vuelve cada vez más difícil (Hinshaw & Shevde, 2019) [116].

Esta cooperación también afecta al metabolismo. La representación según la cual todas las células tumorales utilizarían de la misma manera la glucosa a través de una glucólisis aeróbica muy intensa es ya insuficiente para describir la heterogeneidad observada dentro de las neoplasias. En el mismo tumor pueden convivir poblaciones predominantemente glucolíticas y poblaciones con un metabolismo mayoritariamente oxidativo. Esta diversidad permite el desarrollo de una verdadera cooperación metabólica, en la que los productos generados por un compartimento pueden convertirse en sustratos energéticos para otro (Wilde et al., 2017) [113].

Es dentro de esta perspectiva donde nace el concepto de efecto Warburg inverso. En el efecto Warburg clásico, es la célula tumoral la que aumenta fuertemente la glucólisis y produce lactato incluso en presencia de oxígeno. En el modelo inverso, en cambio, una parte de este comportamiento glucolítico es asumida por las células estromales, en particular por los fibroblastos asociados al cáncer, los CAF. Estos fibroblastos pueden adquirir un metabolismo predominantemente glucolítico y producir lactato, piruvato y otros metabolitos de alta energía que son luego utilizados por las células tumorales, en las cuales puede permanecer muy activo el metabolismo mitocondrial oxidativo (Fu et al., 2017) [118].

Se crea, por tanto, una especie de división del trabajo. El compartimento estromal se vuelve más catabólico: consume sustratos y produce metabolitos. El compartimento neoplásico, en cambio, puede utilizar esos metabolitos para sostener la producción energética, la biosíntesis y el crecimiento. En esta organización, lo que una célula elimina puede convertirse en el combustible de otra.

Uno de los mecanismos experimentales propuestos para explicar cómo puede iniciarse esta transformación del estroma involucra el estrés oxidativo. Algunos investigadores, utilizando un cocultivo de células tumorales específicas y fibroblastos, han observado que las células neoplásicas liberan peróxido de hidrógeno y aumentan el estrés oxidativo en los fibroblastos circundantes. En los fibroblastos disminuye la actividad mitocondrial y aumenta la absorción de glucosa, mientras que en las células tumorales se verifica el fenómeno opuesto: aumenta la actividad mitocondrial y disminuyen la absorción de glucosa y la expresión de GLUT1 (Martinez-Outschoorn et al., 2011) [117].

El estrés oxidativo puede, por tanto, empujar a los fibroblastos hacia la autofagia, la mitofagia y el compromiso progresivo de la función mitocondrial, favoreciendo el paso a la glucólisis. Este proceso se ha asociado también a la activación de HIF-1α y NF-κB. Aumentan así las enzimas glucolíticas y los sistemas dedicados a la producción y al transporte de los metabolitos, creando un circuito a través del cual el compartimento estromal se vuelve progresivamente más apto para producir sustratos utilizables por el tumor (Fu et al., 2017) [118].

El lactato ocupa naturalmente una posición central en este sistema. Los CAF glucolíticos pueden exportarlo predominantemente a través de MCT4, mientras que las células tumorales pueden adquirirlo mediante MCT1 y utilizarlo posteriormente en el metabolismo oxidativo. Este transporte metabólico permite a los dos compartimentos especializarse: uno produce y exporta, el otro importa y utiliza (Wilde et al., 2017) [113].

La importancia de este modelo no deriva solo de experimentos celulares. En el carcinoma prostático, algunos investigadores analizaron muestras provenientes de 480 pacientes y observaron una marcada diferencia metabólica entre el estroma y el compartimento neoplásico. Los CAF expresaban fuertemente MCT4, mientras que en las células tumorales era evidente una intensa expresión membranosa de MCT1. Además, las proteínas asociadas a la oxidación de los ácidos grasos resultaban predominantemente localizadas en las células tumorales, de manera coherente con un metabolismo mayoritariamente oxidativo (Pértega-Gomes et al., 2014) [119].

Un aspecto particularmente interesante era la precocidad de las modificaciones estromales: MCT4 mostraba alteraciones ya durante las primeras fases de la transformación maligna. Además, la combinación entre una elevada expresión estromal de MCT4 y una fuerte expresión tumoral de MCT1 resultaba asociada al estadio pT3 (un tumor que ha superado los límites de la zona en la que se formó) y a otras características pronósticas desfavorables (Pértega-Gomes et al., 2014) [119]. El estroma, por tanto, puede ser reprogramado metabólicamente muy pronto y convertirse en parte integrante de la evolución de la neoplasia.

Una confirmación clínico-patológica proviene de un análisis posterior en 535 pacientes con carcinoma prostático. Algunos investigadores observaron que ni MCT1 ni MCT4, considerados aisladamente, estaban significativamente asociados a la supervivencia libre de recidiva bioquímica. El dato cambiaba, sin embargo, cuando se analizaban juntos. El perfil caracterizado por una elevada expresión de MCT1 en las células tumorales y una elevada expresión estromal de MCT4 estaba asociado a un pronóstico significativamente peor y mantenía su valor incluso después del ajuste por los otros factores pronósticos, con un hazard ratio (un valor que indica cuánto aumenta o disminuye el riesgo de que se verifique un evento) de 1,99 (Andersen et al., 2015) [114]. El significado es importante: lo que cuenta no es necesariamente la presencia de un solo transportador, sino la combinación de los dos compartimentos que hace posible el intercambio metabólico.

Un resultado aún más marcado se observó en el carcinoma mamario triple negativo. Algunos investigadores estudiaron a más de 180 pacientes, encontrando que una elevada expresión estromal de MCT4 estaba asociada a una supervivencia global a diez años inferior al 18%, mientras que en las pacientes sin expresión estromal de MCT4 la supervivencia alcanzaba cerca del 97%. Por el contrario, el MCT4 expresado por las células tumorales epiteliales no mostraba el mismo valor pronóstico (Witkiewicz et al., 2012) [120].

Este dato hace particularmente evidente cuán reductivo puede ser observar exclusivamente la célula neoplásica. En esa cohorte específica, una característica metabólica del estroma proporcionaba información pronóstica mucho más relevante respecto al mismo marcador expresado directamente por el tumor.

El TME, sin embargo, no se refiere solo al metabolismo y a los fibroblastos. Sus compartimentos físico, metabólico e inmunitario están profundamente interconectados. La hipoxia y la acidez favorecen la adaptación tumoral y la resistencia a los tratamientos; HIF-1α aumenta los programas glucolíticos y angiogénicos; la acumulación de lactato contribuye a la acidificación del medio y modifica el comportamiento de las células inmunitarias. Paralelamente, los CAF, la matriz extracelular y la vascularización alterada participan en la invasión, la migración y la dificultad con la que los fármacos y las células inmunitarias logran penetrar en la masa tumoral (Wang et al., 2025) [115].

Es fundamental, no obstante, no sustituir un modelo demasiado simple por otro igual de rígido. El efecto Warburg inverso no implica que todas las células tumorales utilicen el lactato estromal ni que el efecto Warburg clásico desaparezca. Las dos configuraciones pueden coexistir en el mismo tumor. Algunas poblaciones neoplásicas pueden permanecer fuertemente glucolíticas, mientras que otras pueden utilizar más la fosforilación oxidativa y aprovechar los metabolitos producidos por el compartimento estromal (Fu et al., 2017) [118].

El tumor aparece así como un ecosistema metabólicamente organizado y plástico, en el que los recursos no son simplemente consumidos, sino redistribuidos. El lactato puede ser producido por una célula, exportado al espacio extracelular y posteriormente recuperado por otra población. Los fibroblastos asociados al tumor asumen, en este sistema, una función particularmente importante: ya no son solo células estructurales del estroma, sino que pueden convertirse en verdaderos socios metabólicos de la neoplasia. Es, por tanto, precisamente en la relación entre el lactato y los CAF donde debe concentrarse ahora el siguiente paso.

Lactato y CAF

Como hemos visto, el microambiente tumoral (TME) puede organizarse como un verdadero ecosistema metabólico, en el cual las células neoplásicas y el compartimento estromal intercambian continuamente nutrientes, metabolitos y señales. Dentro de esta red, los fibroblastos asociados al cáncer, los CAF, asumen un papel particularmente importante. No son simplemente células estructurales situadas alrededor de la masa tumoral: pueden ser reprogramados progresivamente hasta adquirir propiedades capaces de sostener la proliferación, la invasión, la fibrosis, la inmunosupresión y la resistencia terapéutica. El lactato representa una de las principales herramientas a través de las cuales la célula tumoral puede influir en esta transformación. La relación, sin embargo, es más compleja que un simple paso de combustible de una célula a otra: el lactato puede ser utilizado metabólicamente por los CAF, puede modificar su estado redox, puede reprogramar su epigenoma (el conjunto de señales químicas que regulan la actividad de los genes) y puede orientar su perfil secretor hacia fenotipos capaces de alterar también el compartimento inmunitario.

Una demostración particularmente clara proviene del adenocarcinoma ductal pancreático. En este tumor, las células neoplásicas, fuertemente glucolíticas, compiten eficazmente por la glucosa y sustraen una parte importante a las células estromales circundantes. Los CAF, obligados por tanto a vivir en condiciones de relativa restricción glucídica, pueden adaptarse utilizando precisamente el lactato producido por las células tumorales. A través de MCT1 lo importan, lo introducen en el metabolismo oxidativo y lo utilizan para alimentar el ciclo de Krebs, sosteniendo así su propia proliferación incluso cuando la glucosa es escasamente disponible (Kitamura et al., 2023) [121].

Este comportamiento modifica profundamente el significado del lactato en el microambiente. La misma célula tumoral que monopoliza la glucosa produce simultáneamente un metabolito que permite a los fibroblastos circundantes sobrevivir. Pero el efecto no es solo energético. La exposición al lactato aumenta en los CAF la producción de mediadores inmunosupresores, entre ellos la IL-6, y los fibroblastos así estimulados reducen la actividad de las células inmunitarias citotóxicas. En los modelos de PDAC (el tipo más común y agresivo de tumor de páncreas), además, una elevada LDHA (una enzima que ayuda a las células a producir energía, transformando el piruvato en lactato) tumoral se asocia a una mayor presencia de CAF y a una menor infiltración de células T CD8+ (células del sistema inmunitario que reconocen y destruyen las células tumorales), mientras que la inhibición experimental de la LDHA reduce tanto el crecimiento tumoral como la componente fibroblástica y aumenta la infiltración y actividad citotóxica de los CD8+ (Kitamura et al., 2023) [121].

El lactato puede, sin embargo, actuar incluso antes, contribuyendo a la formación misma del fenotipo CAF. En el carcinoma mamario, aumenta directamente la transcripción de LDHA y empuja a las células tumorales hacia una mayor producción y secreción de lactato. Este último no solo aumenta la proliferación, migración e invasividad de las células neoplásicas, sino que induce en los fibroblastos su conversión hacia un fenotipo asociado a los CAF. Cuando la LDHA se reduce, disminuyen paralelamente el crecimiento tumoral y la actividad metabólica de los xenoinjertos (Martínez-Ordoñez et al., 2021) [122].

El principio general que emerge es, por tanto, el de una comunicación bidireccional. Las células tumorales pueden producir lactato y utilizarlo para “educar” al fibroblasto; una vez transformado, el CAF puede a su vez producir metabolitos, citocinas y señales capaces de sostener la neoplasia. Las evidencias más recientes describen precisamente al lactato como un nodo central de este diálogo, con efectos en la remodelación estromal, en la transición epitelio-mesénquima, en la heterogeneidad de los CAF y en la resistencia terapéutica. A esta función metabólica y de señalización se añade además la lactilación, a través de la cual el lactato puede modificar proteínas y cromatina y conectar directamente el metabolismo con la regulación génica (Tan et al., 2025) [123].

Un ejemplo particularmente significativo de esta conexión entre metabolismo y epigenética se ha observado en el carcinoma pancreático: un estudio demuestra que el lactato producido por las células tumorales puede favorecer el crecimiento y la difusión del tumor. El lactato modifica el comportamiento de las células vecinas, transformándolas en células capaces de sostener el desarrollo tumoral. Este proceso involucra a las enzimas TET, que modifican la actividad de algunos genes, favoreciendo también el aumento de un receptor involucrado en la invasión tumoral; el lactato puede, por tanto, modificar la memoria molecular de la célula estromal. No induce solo una señal temporal, sino que puede participar en una reorganización epigenética que contribuye a estabilizar nuevas características funcionales (Bhagat et al., 2019) [124].

El carcinoma gástrico ofrece una demostración complementaria. Las células tumorales producen lactato tanto en normoxia como en hipoxia, pero la producción aumenta cuando el oxígeno disminuye. El lactato es transportado a las células madre mesenquimales derivadas de la médula ósea y favorece la adquisición de un fenotipo pro-tumoral similar a los iCAF. El bloqueo del transporte o la reducción de la producción de lactato atenúan esta transformación. Las células así activadas muestran una mayor migración e invasión de las células tumorales (Tao et al., 2023) [125].

También en el carcinoma hepatocelular la conexión es estrictamente dependiente de la reprogramación glucolítica: un estudio demuestra que el lactato producido por las células del tumor de hígado favorece la formación de un ambiente que facilita la difusión del cáncer. En particular, el lactato contribuye a transformar las células vecinas en fibroblastos asociados al tumor (CAF), capaces de sostener su crecimiento y difusión. Los investigadores han identificado en una proteína específica un importante regulador de este proceso. Bloquear esta proteína redujo la producción de lactato, la activación de los CAF y la formación de metástasis en los modelos experimentales (Mai et al., 2025) [126].

En conjunto, estas evidencias muestran que el lactato puede sostener a los CAF en al menos tres niveles. Puede convertirse en un combustible metabólico, puede funcionar como señal capaz de modificar su estado redox y transcripcional y puede contribuir a una reprogramación epigenética relativamente estable. El fibroblasto así transformado no permanece, sin embargo, confinado en su propio compartimento: produce IL-6, IL-8 y otros mediadores que modifican a las células tumorales y a las poblaciones inmunitarias. El lactato se convierte, por tanto, en el punto de partida de una comunicación de varios pasos: célula tumoral → CAF → células inmunitarias. Entre estas últimas, los macrófagos asociados al tumor asumen un papel particularmente relevante, porque algunas de las señales producidas por los CAF favorecen su reclutamiento y polarización hacia fenotipos M2 (células del sistema inmunitario que ayudan a reducir la inflamación). Es, por tanto, a partir de la relación entre lactato, TAM y polarización M2 que debe continuar nuestro recorrido.

Lactato, TAM y macrófagos M2

A la luz de lo observado, el lactato producido por la célula tumoral modifica profundamente el comportamiento de los fibroblastos asociados al cáncer, transformando un producto del metabolismo glucolítico en una verdadera señal capaz de remodelar el estroma (el tejido de soporte que rodea a las células de un órgano o de un tumor). El mismo principio se extiende también al compartimento inmunitario. Entre las células más influenciadas por el microambiente metabólico se encuentran los macrófagos asociados al tumor, los TAM. Estas células poseen una notable plasticidad y pueden adoptar estados funcionales diferentes en respuesta a las señales que reciben del tejido circundante. La distinción entre macrófagos M1 y M2 representa una simplificación útil para describir dos extremos de este espectro: los primeros están generalmente asociados a funciones inflamatorias y antitumorales, mientras que los segundos presentan características más inmunorreguladoras, proangiogénicas, reparadoras y, en el contexto neoplásico, frecuentemente favorables a la progresión tumoral. El lactato representa una de las señales metabólicas capaces de desplazar este equilibrio hacia características M2.

Una de las demostraciones fundamentales de este fenómeno fue proporcionada por un trabajo científico de 2014: en modelos murinos de carcinoma pulmonar de Lewis y melanoma B16, el ácido láctico producido por las células tumorales inducía en los macrófagos la expresión de marcadores asociados al fenotipo M2: las líneas tumorales que producían más lactato inducían una respuesta macrofágica mayor, mientras que la reducción de la producción tumoral de lactato mediante el silenciamiento de PKM2 reducía el crecimiento tumoral. Incluso la eliminación de un gen específico en los macrófagos limitaba significativamente el desarrollo de la neoplasia (Colegio et al., 2014) [127].

El significado es importante: el metabolismo tumoral puede modificar directamente la identidad funcional de una célula inmunitaria. La célula neoplásica produce lactato para sostener su propio metabolismo, pero este metabolito se difunde en el microambiente y llega a los macrófagos, donde puede activar programas transcripcionales favorables al tumor. En el carcinoma gástrico, esta relación fue precisada aún más. La elevada actividad glucolítica resultaba asociada a una mayor presencia de macrófagos M2. Al reducir LDHA en las células tumorales, disminuía su capacidad de inducir esta polarización. Aún más importante, el bloqueo de los transportadores de monocarboxilatos (MCT) abolía casi completamente la respuesta M2, así como el silenciamiento de HIF-1α en los macrófagos (Zhang y Li, 2020) [128].

Se perfila entonces una secuencia particularmente lineal: el tumor aumenta la glucólisis, produce lactato, el lactato entra en el macrófago a través de los MCT y, mediante HIF-1α, modifica la expresión de los genes que caracterizan el fenotipo M2. Por tanto, no es solo la acidificación del microambiente lo que resulta relevante: es el metabolito mismo, una vez transportado al interior de la célula, el que participa activamente en la reprogramación del macrófago.

En el carcinoma esofágico, sin embargo, surge una segunda vía. La exposición al lactato incrementa la fosforilación de AKT. La intensidad de la respuesta crece al aumentar la concentración de lactato, mientras que la reducción de la producción de este metabolito mediante oxalato atenúa tanto la polarización M2 como la activación de AKT. Los macrófagos así reprogramados aumentan a su vez la proliferación y migración de las células tumorales; cuando la señalización de AKT se atenúa, estos efectos protumorales disminuyen (Zhang et al., 2023) [129].

Esto introduce un principio que encontraremos repetidamente: la comunicación entre el tumor y los TAM es bidireccional. La célula tumoral modifica al macrófago a través de su propio metabolismo, pero el macrófago modificado devuelve a la neoplasia señales capaces de aumentar su agresividad.

El adenoma hipofisario proporciona un ejemplo particularmente claro de este circuito. En los tumores invasivos, la producción de lactato es mayor y se asocia a una infiltración más elevada de TAM M2. El lactato induce la polarización a través de mTORC2; posteriormente, los macrófagos M2 producen CCL17: esta quimiocina actúa sobre las células tumorales y activa mTORC1, aumentando el comportamiento invasivo. Una elevada expresión de CCL17 resulta además asociada a mayores dimensiones tumorales, invasividad y mayor susceptibilidad a la recidiva posoperatoria (Zhang et al., 2021) [130].

En el melanoma se ha identificado un nivel metabólico adicional. El medio condicionado tumoral induce en los macrófagos un aumento de marcadores clave asociados al fenotipo M2; la hipoxia amplifica aún más el fenómeno. El lactato representa uno de los mediadores principales y el bloqueo de su transporte atenúa la polarización M2. En este modelo, sin embargo, el proceso depende sobre todo del metabolismo oxidativo: la inhibición del ciclo de Krebs reduce marcadores clave, mientras que el bloqueo de la glucólisis no produce efectos equivalentes. Los macrófagos así polarizados aumentan la proliferación, la clonogenicidad (la capacidad de una sola célula de multiplicarse y formar una colonia de nuevas células), la migración y la invasión de las células de melanoma, y reducen su apoptosis (Wang et al., 2025) [131].

El lactato puede además modificar al macrófago a través de la epigenética. En el melanoma, algunos investigadores han mostrado que interferir con el complejo de MCT1 mediante crizotinib (un fármaco antitumoral) reduce tanto la secreción tumoral como la absorción macrofágica del lactato. Esta reducción se asocia a una menor polarización M2 y a una mejor respuesta al bloqueo de los puntos de control inmunitario (mecanismos de control que regulan la actividad del sistema inmunitario). En los macrófagos, el lactato aumenta otra quimiocina específica y este fenómeno va acompañado de una mayor lactilación en el promotor del gen. Al reducir el transporte del lactato, disminuyen tanto la modificación genética como la quimiocina (Zhou et al., 2025) [132].

El paso es particularmente significativo porque añade un nuevo nivel a la secuencia: el lactato no debe necesariamente limitarse a activar una quinasa o estabilizar un factor de transcripción. Puede contribuir a modificar la cromatina y, por tanto, el programa genético con el que el macrófago responde al tumor.

Las revisiones más recientes confirman esta integración entre metabolismo y epigenética. En los macrófagos, el lactato está asociado predominantemente a la promoción de fenotipos M2 y la lactilación de otras proteínas puede sostener programas transcripcionales inmunosupresores, favoreciendo la invasión, la metástasis, la quimiorresistencia y la reducción de la fagocitosis (Dong et al., 2025) [133].

Las Treg intratumorales representan precisamente un ejemplo de células particularmente adaptadas a este entorno. A diferencia de los linfocitos T efectores, que sufren más la escasez de glucosa y la acumulación de metabolitos, las Treg pueden mantener una importante actividad inmunosupresora gracias a su mayor dependencia de la fosforilación oxidativa y a la flexibilidad en el uso de diferentes sustratos energéticos (Rao et al., 2021) [134]. Este estudio no demuestra directamente una polarización M2 mediada por el lactato, pero ayuda a comprender por qué un TME metabólicamente hostil puede simultáneamente desfavorecer a las células efectoras y seleccionar poblaciones inmunorreguladoras.

Finalmente, una demostración experimental en dirección opuesta refuerza aún más el papel del lactato sobre los TAM. En el carcinoma pulmonar de células pequeñas, ACT001 (un fármaco experimental de origen natural) reduce la actividad glucolítica y determina una disminución de la producción de lactato. A esta modificación metabólica corresponde una reducción de la infiltración de los macrófagos M2 y un aumento de las características M1, junto con un menor crecimiento, invasión y metástasis tumoral (Ding et al., 2025) [135].

En conjunto, por tanto, el lactato representa uno de los principales puntos de comunicación entre el metabolismo tumoral y el compartimento macrofágico. A través de MCT, HIF-1α, AKT, mTOR, metabolismo mitocondrial y lactilación, puede orientar a los TAM hacia estados funcionales similares a M2. Estos macrófagos producen luego otros mediadores capaces de sostener la angiogénesis, la invasión, el crecimiento y la inmunoevasión. El lactato no modifica, por tanto, solo lo que la célula tumoral hace: modifica también a quienes la rodean, creando progresivamente un ecosistema inmunitario más tolerante hacia la neoplasia.

Y es precisamente esta capacidad de transformar el microambiente inmunitario la que nos conduce al paso siguiente: la activación de HIF-1α y CD73, a través de los cuales el metabolismo tumoral comenzará a conectarse directamente con la producción de adenosina (una sustancia producida naturalmente por nuestro organismo, que contribuye a regular el sueño, la actividad del cerebro y la circulación sanguínea).

HIF-1α, CD39, CD73 y adenosina

En el recorrido seguido hasta ahora hemos visto cómo la hipoxia no representa solo una consecuencia del crecimiento desordenado del tumor, sino una condición capaz de modificar profundamente el comportamiento de las células neoplásicas y del microambiente que las rodea. Cuando el oxígeno se vuelve insuficiente, la estabilización de HIF-1α permite a la célula adaptarse a través de una vasta reprogramación transcripcional. Una parte de esta adaptación afecta al metabolismo energético, otra a la angiogénesis y otra más modifica la relación entre el tumor y el sistema inmunitario. Es precisamente en este último contexto donde aparece un nuevo protagonista: la adenosina. En los tejidos tumorales, de hecho, esta molécula puede alcanzar concentraciones extracelulares superiores a las de los tejidos normales y su producción está estrechamente vinculada a la actividad de dos ectoenzimas, CD39 y CD73 (proteínas presentes en la superficie externa de las células para transformar o degradar sustancias presentes en el entorno circundante) (Arab et al., 2019) [136].

Para comprender el mecanismo podemos imaginar una pequeña cadena de montaje situada en la superficie de las células. Cuando el ATP y el ADP (moléculas utilizadas por las células para proporcionar energía a sus actividades) se acumulan en el espacio extracelular tras un estrés, isquemia o daño celular, la CD39 los convierte en AMP; posteriormente, la CD73 transforma el AMP (una molécula presente en las células que contribuye a señalar una reducción de la energía disponible) en adenosina. En condiciones fisiológicas, este sistema contribuye a contener una inflamación excesiva. En el tumor, sin embargo, la misma vía puede ser aprovechada dentro de un entorno crónicamente alterado. La hipoxia favorece este proceso a través de HIF-1α, que aumenta la expresión de CD73, contribuyendo así a crear condiciones favorables para la producción persistente de adenosina (Arab et al., 2019) [136].

Una importante confirmación experimental de este vínculo proviene del hepatocarcinoma. Algunos investigadores han estudiado un microRNA específico (microRNA-223) (pequeñas moléculas de RNA que regulan la actividad de los genes) particularmente expresado en las células sanas y reducido en los tejidos tumorales del HCC. Su ausencia agravaba la tumorigénesis y se acompañaba de mayor angiogénesis, hipoxia e inmunosupresión. El paso fundamental estaba representado precisamente por HIF-1α: este microRNA actuaba directamente sobre este factor y, en los modelos carentes del mismo, la CD39, la CD73 y la adenosina resultaban aumentadas. Por el contrario, al aumentar el microRNA-223 en las células tumorales sometidas a hipoxia, disminuían las ectoenzimas y la concentración de adenosina (Fu et al., 2023) [137].

Estos resultados permiten leer el fenómeno como una secuencia fisiológica: la hipoxia favorece a HIF-1α; HIF-1α sostiene la vía CD39/CD73; la actividad de estas ectonucleotidasas (enzimas presentes en la superficie de las células que transforman moléculas como ATP y ADP) aumenta la capacidad del microambiente para producir adenosina. En el mismo modelo, de hecho, la inhibición de CD73 o del receptor A2A de la adenosina reducía tanto algunas señales inmunosupresoras como el tamaño tumoral, reforzando la relevancia funcional de todo el circuito (Fu et al., 2023) [137].

HIF-1α puede además coordinar la CD73 con otros mecanismos de adaptación tumoral. En el carcinoma mamario triple negativo, la exposición a diferentes quimioterápicos, carboplatino, doxorubicina, gemcitabina y paclitaxel, determina en las células supervivientes un aumento coordinado de CD47 y CD73. Cuando la actividad de HIF-1α se inhibe genética o farmacológicamente, este enriquecimiento se impide; por el contrario, la hipoxia es suficiente para favorecer un fenotipo análogo incluso en ausencia de quimioterapia (Samanta et al., 2018) [138].

Este dato sugiere que la CD73 no debe considerarse un elemento aislado. Puede formar parte de un programa más amplio a través del cual HIF-1α modifica simultáneamente diferentes características de la célula tumoral. Un ejemplo complementario está representado por CD47. En el carcinoma mamario hipóxico, HIF-1α aumenta directamente su transcripción; al reducir HIF-1α o CD47 aumenta, en cambio, la fagocitosis (proceso de defensa a través del cual algunas células del sistema inmunitario reconocen y destruyen las células tumorales) de las células tumorales por parte de los macrófagos. CD47 resulta además más expresado en las células madre tumorales y su reducción disminuye significativamente su población (Zhang et al., 2015) [139]. Aunque CD47 pertenece a una vía diferente de la adenosinérgica, esta observación muestra cuán extenso puede ser el programa adaptativo gobernado por la hipoxia.

Existe, sin embargo, un aspecto aún más interesante: HIF-1α puede contribuir al aumento de CD39 y CD73 incluso cuando el oxígeno no representa necesariamente la señal inicial. En las células supresoras de derivación mieloide de los pacientes con carcinoma pulmonar no microcítico, el TGF-β (una proteína que regula la actividad de las células, contribuyendo al control de la inflamación) presente en el microambiente tumoral induce la fosforilación de mTOR; a raíz de esta respuesta aumenta HIF-1α, necesario para la inducción de CD39 y CD73 incluso en condiciones normóxicas (Li et al., 2017) [140].

Se crea, por tanto, una conexión con mecanismos encontrados mucho antes en nuestro recorrido: TGF-β → mTOR → HIF-1α → CD39/CD73. Las células mieloides CD39+CD73+ resultan particularmente inmunosupresoras y su frecuencia se asocia a afectación linfonodal, metástasis, estadio tumoral y respuesta menos favorable a la quimioterapia (Li et al., 2017) [140]. HIF-1α emerge, por tanto, no solo como sensor de la hipoxia, sino como punto de convergencia a través del cual diferentes señales del microambiente pueden alimentar la maquinaria enzimática responsable de la producción de adenosina.

Una de las pruebas más intuitivas de la relación entre hipoxia, HIF-1α y adenosina deriva de los experimentos en los cuales el recorrido se modifica en la dirección opuesta. Algunos investigadores han utilizado en modelos murinos una respiración que contiene el 60% de oxígeno. Al reducir la hipoxia tumoral disminuían HIF-1α y las proteínas dependientes de él; simultáneamente disminuían las ectoenzimas involucradas en la producción de adenosina y la concentración de adenosina extracelular en el microambiente (Hatfield et al., 2014) [141].

Es casi como intervenir en el interruptor situado al inicio de la cascada: al aumentar la disponibilidad de oxígeno se reduce la señal que mantiene a HIF-1α, y al disminuir HIF-1α se debilita una parte de la red que sostiene la acumulación de adenosina. Paralelamente, mejoraba el reconocimiento de las células tumorales por parte de los linfocitos T citotóxicos (Hatfield et al., 2014) [141].

El principio fue posteriormente desarrollado considerando todo el eje hipoxia–adenosina. Las evidencias recopiladas por Steingold y Hatfield describen, de hecho, la hipoxia, HIF-1α, CD39/CD73, la adenosina y el receptor A2A como componentes funcionalmente vinculados de una barrera inmunosupresora. CD39 y CD73 controlan la generación extracelular de la adenosina, mientras que la corrección de la hipoxia puede reducir HIF-1α, la adenosina y diversos elementos de la misma vía (Steingold y Hatfield, 2020) [142].

En el mismo año, otros investigadores propusieron interpretar la hipoxia y la señalización adenosinérgica como extremos diferentes del mismo circuito: la hipoxia y HIF-1α ocupan la parte más inicial, mientras que la adenosina y sus receptores representan la parte final. La inversión experimental de la hipoxia mediante hiperoxia respiratoria debilita diversas fases del eje y hace que el microambiente sea más permisivo a la respuesta inmunitaria (Halpin-Veszeleiova y Hatfield, 2020) [143].

Enfoques experimentales más recientes han intentado superar uno de los problemas de los tumores sólidos: llevar oxígeno al interior de una vascularización irregular y desorganizada. Una mezcla estable de compuestos químicos de síntesis formados exclusivamente por átomos de carbono y flúor, asociada a hiperoxia respiratoria, ha reducido la hipoxia del microambiente y debilitado el eje HIF-1α–adenosina. Paralelamente, aumentaban la infiltración intratumoral y la actividad de las células T y NK (Halpin-Veszeleiova et al., 2025) [144].

Una confirmación adicional proviene de un nanorreactor diseñado para intervenir simultáneamente en la producción y el consumo de oxígeno. Al reducir la hipoxia, este sistema determinaba una disminución significativa de HIF-1α, CD39 y CD73; en las células analizadas, CD39 y CD73 disminuían respectivamente un 50,7% y un 31,5%. El metabolismo del ATP extracelular se ralentizaba y se reducía la formación de adenosina (Gu et al., 2024) [145].

En conjunto, emerge, por tanto, una relación coherente: el microambiente tumoral hipóxico estabiliza HIF-1α y favorece la activación de una red que comprende CD39 y, sobre todo, CD73, desplazando progresivamente el metabolismo de los nucleótidos extracelulares del ATP hacia la adenosina. Incluso señales independientes de la hipoxia, a través de mTOR, pueden converger en HIF-1α y alimentar el mismo sistema. El experimento opuesto completa el cuadro: cuando la hipoxia se atenúa, HIF-1α disminuye, CD39/CD73 se reducen y la acumulación de adenosina se limita.

En este punto, sin embargo, queda la pregunta más importante: ¿por qué la adenosina representa una ventaja para el tumor? Haber comprendido cómo se produce no nos dice todavía completamente qué sucede con las células inmunitarias cuando se sumergen en un microambiente rico en este metabolito. Es precisamente este el paso que abordaremos a continuación, analizando CD73, adenosina y evasión inmunitaria.

CD73, adenosina y evasión inmunitaria

Para comprender a fondo cómo un tumor logra eludir la vigilancia del sistema inmunitario, es necesario abandonar por un momento la idea de que la evasión inmunitaria depende únicamente de una incapacidad de las células de defensa para reconocer la neoplasia. En muchos tumores, las células inmunitarias llegan efectivamente al tejido, reconocen señales de peligro y, al menos inicialmente, poseen las herramientas necesarias para reaccionar. El problema es que el microambiente tumoral puede transformarse progresivamente en un lugar donde estas células son frenadas, debilitadas metabólicamente y silenciadas funcionalmente. En este proceso, la adenosina extracelular representa uno de los mediadores más importantes. En condiciones de estrés, daño celular e hipoxia, el ATP se libera en el espacio extracelular; allí, CD39 promueve su degradación hasta AMP, mientras que CD73 completa el paso transformando el AMP en adenosina. Se produce así una especie de cambio en el significado biológico de la señal: una molécula extracelular potencialmente capaz de sostener señales inflamatorias e inmunoestimulantes se convierte progresivamente en un metabolito dotado de potentes propiedades inmunosupresoras (Kaplinsky et al., 2024) [146].

La adenosina no representa, por tanto, simplemente un producto terminal del metabolismo de los nucleótidos, sino que puede convertirse en una verdadera herramienta a través de la cual el tumor modifica el comportamiento de las células que lo rodean. En el microambiente tumoral, puede alcanzar concentraciones elevadas y actuar a través de receptores específicos expresados en las células inmunitarias, en particular A2A y A2B. El resultado no afecta a una sola población celular: se ven involucrados linfocitos T CD4+ y CD8+, células natural killer, células dendríticas, células T reguladoras, macrófagos asociados al tumor y células supresoras de origen mieloide. La adenosina termina así funcionando como una señal ambiental capaz de comunicar a las defensas inmunitarias que ese territorio debe ser tolerado en lugar de atacado (Xing et al., 2023) [147].

Este efecto se vuelve particularmente evidente al observar los linfocitos T, una de las principales armas de la inmunidad antitumoral. La célula T puede estar presente en el tumor e incluso puede reconocer lo que debería atacar, pero las señales necesarias para transformar ese reconocimiento en una respuesta eficaz se ven debilitadas. De hecho, en presencia de adenosina, disminuyen la diferenciación efectora, la proliferación, la adhesión, la migración y la citotoxicidad, y se reduce la producción de mediadores fundamentales. Paralelamente, el mismo entorno favorece la diferenciación y la actividad de las células T reguladoras, desplazando aún más el equilibrio de la respuesta antitumoral hacia la tolerancia (Vigano et al., 2019) [148].

Un ejemplo particularmente claro de este mecanismo proviene del carcinoma gástrico. En muestras tumorales humanas se observó una mayor infiltración de células T reguladoras FoxP3+ y una mayor presencia de células T CD8+, pero la abundancia de las Treg resultaba asociada al estadio de la enfermedad y a la presencia de metástasis. Los experimentos funcionales mostraron un paso aún más importante: las Treg aisladas de los pacientes eran capaces de utilizar CD39 y CD73 para degradar el ATP extracelular y generar adenosina. Cuando estas células se colocaban junto a los linfocitos T CD8+, favorecían su apoptosis, limitaban su proliferación y reducían su actividad. Al bloquear los receptores de la adenosina, una parte significativa de esta supresión se atenuaba (Shi et al., 2019) [149].

Este dato es fundamental porque permite seguir experimentalmente casi toda la secuencia: ATP extracelular, actividad de CD39 y CD73, formación de adenosina, aumento de las Treg y pérdida progresiva de la eficiencia de la célula T CD8+. En otras palabras, la evasión inmunitaria puede ser, al menos en parte, construida metabólicamente. La célula tumoral no tiene necesariamente que volverse invisible: puede hacer menos eficiente a quien debería eliminarla.

Las células T reguladoras, además, ocupan una posición particularmente interesante en este circuito porque pueden ser simultáneamente productoras y beneficiarias del ambiente adenosinérgico. La coexpresión de CD39 y CD73 les permite contribuir a la producción local de adenosina, mientras que la estimulación del receptor A2A puede favorecer aún más su función supresora y su reclutamiento en el tumor. Se crea así un mecanismo potencialmente autorreforzante: mientras las células efectoras son frenadas, aquellas dedicadas a la regulación inmunitaria son sostenidas (Xing et al., 2023) [147].

El fenómeno, sin embargo, no se limita a las Treg. Un paso particularmente significativo emerge de los estudios sobre el carcinoma ovárico, en los cuales se demostró que las mismas células neoplásicas pueden poseer un eficiente aparato para producir adenosina. CD39 fue detectado en 29 de las 36 muestras tumorales analizadas y CD73 en 31 de los 34 carcinomas; en los cultivos celulares tumorales, ambas ectonucleotidasas resultaban funcionalmente activas. Aún más interesante, las células de carcinoma ovárico mostraban una capacidad de consumir ATP extracelular y generar adenosina superior a la de las Treg activadas (Häusler et al., 2011) [150].

Esto cambia profundamente la perspectiva. No son solo las células inmunorreguladoras reclutadas por el tumor las que construyen el ambiente inmunosupresor: la misma célula neoplásica puede participar directamente en su realización. Es como si el tumor fuera capaz de construir a su alrededor un escudo metabólico. Y que este escudo tenga un significado funcional se sugiere por el hecho de que el silenciamiento o la inhibición de CD39 y CD73 aumentaban la proliferación de las células T CD4+ (un tipo de glóbulos blancos que coordinan las defensas inmunitarias), la activación de las células T citotóxicas y la capacidad de las células NK para eliminar las células tumorales. Resultados análogos se obtenían bloqueando el gen A2A que produce el receptor de la adenosina, vinculando así la producción tumoral de adenosina a la supresión efectiva de las células inmunitarias (Häusler et al., 2011) [150].

La comprometida respuesta inmunitaria, de hecho, no termina con los linfocitos T. La adenosina puede reducir también la maduración, la migración y la actividad citotóxica de las células natural killer y comprometer la capacidad de las células dendríticas (células del sistema inmunitario que reconocen y capturan sustancias extrañas, como virus y bacterias) para sostener una respuesta inmunitaria eficaz. Simultáneamente, puede favorecer fenotipos dendríticos más tolerogénicos y sostener poblaciones inmunosupresoras tales como Treg, células supresoras de origen mieloide y macrófagos asociados al tumor (Xing et al., 2023) [147]. El resultado global es, por tanto, más profundo que la simple inhibición de una sola célula: el ecosistema inmunitario completo es reorganizado progresivamente.

Esta red aparece particularmente evidente también en el carcinoma pulmonar de células no pequeñas. CD73 es expresado no solo por las células neoplásicas, sino por diferentes poblaciones inmunitarias y estromales. La adenosina generada localmente puede suprimir células T CD4+ y CD8+ e interferir con las células dendríticas; paralelamente, macrófagos, fibroblastos y células endoteliales participan a su vez en la red adenosinérgica, contribuyendo respectivamente a la inmunosupresión, a la componente estromal y a los procesos angiogénicos (Saigí et al., 2023) [151]. De este modo, CD73 no debe ser imaginado como un interruptor presente exclusivamente en la superficie de la célula tumoral, sino como uno de los nodos de una red metabólica distribuida entre múltiples componentes del microambiente.

El mismo principio emerge en el adenocarcinoma ductal pancreático, donde el eje CD39-CD73-adenosina involucra simultáneamente células inmunitarias, fibroblastos asociados al cáncer y células neoplásicas. A2A y A2B contribuyen al compromiso de las células T CD8+ y de las NK y al apoyo de poblaciones inmunorreguladoras; los fibroblastos asociados al tumor pueden expresar CD39 y CD73 y contribuir directamente a la producción local de adenosina (Liu et al., 2025) [152]. La vía adenosinérgica asume así las características de un circuito multicelular en el cual el compartimento tumoral, estromal e inmunitario cooperan, aunque con modalidades diferentes, en la construcción de un ambiente menos favorable para la vigilancia inmunitaria.

Particularmente interesante es observar que este mecanismo podría volverse relevante ya en las fases precoces de la transformación neoplásica. En un modelo murino genéticamente modificado caracterizado por el desarrollo espontáneo de lesiones pancreáticas intraepiteliales, la inhibición de CD73 redujo la pancreatitis, las neoplasias precoces y avanzadas. Simultáneamente, el microambiente inmunitario cambió: aumentaron los macrófagos M1, mientras que disminuyeron los M2, y aumentó la infiltración de linfocitos T CD4+, T CD8+ y células B maduras (células del sistema inmunitario que han completado su desarrollo y están listas para reconocer sustancias extrañas específicas) (Strickland et al., 2024) [153].

El concepto de “punto de control metabólico” (checkpoint metabólico) se vuelve aún más evidente al observar las neoplasias hematológicas. En este contexto, CD39 y CD73 participan en la transformación del ATP extracelular en adenosina y la consiguiente activación de la señalización adenosinérgica interfiere con importantes factores involucrados en la activación de las células T. Las células T CD8+ que expresan CD39 pueden presentar características de agotamiento inmunológico, con menor producción de proteínas específicas que permiten a las células del sistema inmunitario comunicarse entre sí y mayor expresión de moléculas coinhibidoras (Jiang et al., 2023) [154].

Sin embargo, el equilibrio entre ATP extracelular y adenosina puede sostener señales tanto proinflamatorias como inmunoestimulantes, mientras que su degradación a través de CD39 y CD73 desplaza el ambiente hacia la acumulación de adenosina y la inmunosupresión. No obstante, el ATP extracelular no posee exclusivamente propiedades antitumorales y, a través de diferentes receptores, puede en determinados contextos participar también en la proliferación, invasión y metástasis (Kaplinsky et al., 2024) [146]. La fisiología tumoral, una vez más, no funciona a través de simples interruptores encendidos o apagados, sino a través de equilibrios dinámicos.

En conjunto, lo que emerge es un progresivo vuelco del significado metabólico del ambiente extracelular. El daño y el estrés pueden liberar ATP; CD39 y CD73 lo transforman progresivamente hasta la producción de adenosina; la adenosina encuentra sus propios receptores en las células inmunitarias y modifica su comportamiento. Por una parte, disminuyen la proliferación, la producción de citoquinas y la capacidad citotóxica de las células efectoras; por otra, se sostienen poblaciones y programas celulares con características inmunorreguladoras. La adenosina se convierte así en un punto de conexión entre el metabolismo alterado del tumor y la evasión inmunitaria. La creciente relevancia de este eje está atestiguada también por un metaanálisis bibliométrico de 1721 publicaciones, en el cual la inmunoterapia, la inmunosupresión, las células T, las Treg, los puntos de control inmunitario (checkpoints) y la infiltración inmunitaria emergen entre los principales núcleos de la investigación contemporánea sobre CD39-CD73 (Huang et al., 2024) [155].

La prueba más interesante de la relevancia biológica de esta vía deriva del intento experimental de interrumpirla. En los modelos preclínicos, el bloqueo de CD73 puede reducir el crecimiento tumoral y las metástasis y aumentar la acumulación intratumoral de células T CD8+, mientras que el antagonismo de los receptores A2A y A2B puede favorecer una mayor presencia de células inmunitarias efectoras (Vigano et al., 2019) [148].

Incluso una revisión de 2024 destaca cómo las enzimas CD39 y CD73 favorecen la capacidad de los tumores para escapar de las defensas inmunitarias. Estas enzimas transforman el ATP en adenosina y su acumulación contribuye, por tanto, a crear un ambiente favorable para el crecimiento tumoral. CD39 podría además ayudar a predecir la respuesta a la inmunoterapia. Bloquear CD39 y CD73 representa una posible estrategia terapéutica, actualmente estudiada a través de fármacos experimentales, incluso en combinación con otras inmunoterapias (Kaplinsky et al., 2024) [146].

La evasión inmunitaria tumoral no aparece, por tanto, como el resultado de una única señal, sino como la consecuencia de una red en la cual el metabolismo, la hipoxia, las células neoplásicas, el estroma y el sistema inmunitario comunican continuamente. Dentro de esta red, CD73 ocupa una posición estratégica porque participa en la transformación del AMP en adenosina y, por tanto, en la construcción de un ambiente capaz de frenar a las células que deberían eliminar el tumor. La adenosina, a su vez, no se limita a apagar una sola respuesta: puede debilitar simultáneamente múltiples brazos de la inmunidad antitumoral y reforzar aquellos dedicados a la regulación (Xing et al., 2023) [147].

Se delinea así un principio fundamental: para sobrevivir, una neoplasia no debe necesariamente escapar completamente de la mirada del sistema inmunitario. Puede también modificar el ambiente en el cual ese sistema inmunitario está obligado a operar. A través de CD39, CD73 y la acumulación de adenosina, una señal metabólica puede transformarse en una señal inmunológica; y lo que inicialmente era un territorio marcado por daño celular y liberación de ATP puede convertirse progresivamente en un ambiente en el cual la respuesta antitumoral es contenida. Es precisamente en esta transformación donde el metabolismo y la evasión inmunitaria terminan por convertirse en dos caras del mismo proceso.

Adenosina y polarización de macrófagos M2

Sobre la base de lo descrito, hemos visto cómo la adenosina puede contribuir a la evasión inmunitaria debilitando directamente las células T, las células NK y otros componentes de la respuesta antitumoral. Sin embargo, existe un segundo efecto, igualmente importante: la adenosina no se limita a apagar las células que deberían atacar el tumor, sino que puede modificar activamente el comportamiento de los macrófagos presentes en el microambiente. Estas células poseen, de hecho, una notable plasticidad y pueden asumir estados funcionales diferentes en relación con las señales metabólicas, inflamatorias y tisulares a las que están expuestas. La distinción tradicional entre macrófagos M1 y M2 sigue siendo útil para describir los extremos de este espectro, pero no debe interpretarse como una clasificación rígida. La adenosina representa precisamente una de las señales capaces de orientar a los macrófagos hacia características antiinflamatorias, proangiogénicas e inmunorreguladoras que, en el contexto tumoral, pueden volverse favorables para la progresión de la neoplasia.

Este paso es fundamental porque impide considerar a los “M2” como una identidad celular única. El macrófago puede alcanzar funciones protumorales a través de programas moleculares diferentes. En el caso de la adenosina, el aumento de IL-10 (moléculas producidas principalmente por las células del sistema inmunitario, con función antiinflamatoria) y VEGF es particularmente significativo: la primera contribuye a reducir el tono inflamatorio y la actividad inmunitaria, mientras que el segundo favorece la angiogénesis y la adaptación del tejido. Por lo tanto, la adenosina puede transformar una célula nacida para reaccionar ante el daño en una célula que participa en la fase de resolución y reparación; en el tumor, sin embargo, un programa fisiológicamente útil para la curación puede ser aprovechado para proteger y vascularizar el tejido neoplásico.

El receptor A2A representa uno de los principales mediadores de esta respuesta. Una evidencia mecanística proviene de un modelo de hipoperfusión cerebral crónica, en el cual la activación de A2AR en condiciones de hipoxia y baja disponibilidad de glucosa favorecía en los macrófagos un fenotipo M2, aumentando la IL-10 y reduciendo el TNF-α y la IL-1β (dos moléculas producidas principalmente por las células inmunitarias, que actúan como mensajeros químicos que activan y regulan la inflamación). Cuando el receptor nuclear era silenciado, el aumento de IL-10 y la polarización M2 se atenuaban (Mou et al., 2022) [156]. Aunque no se trata de un modelo tumoral, este estudio muestra que la señal A2A puede alcanzar directamente un programa transcripcional asociado a características antiinflamatorias a través del receptor.

En el tumor, esta relación se vuelve particularmente evidente cuando se observa la distribución espacial de la adenosina. En el adenocarcinoma ductal pancreático, algunos investigadores han mostrado que la adenosina extracelular no está distribuida uniformemente en la masa neoplásica. Las concentraciones mayores se encuentran sobre todo en las regiones hipóxicas, justo donde se acumulan las células mieloides. Los macrófagos M2 muestran niveles elevados del gen humano que produce el receptor de adenosina A2A, particularmente marcados en los tumores resistentes a las terapias inmunoncológicas. Cuando la producción de adenosina a través de CD73 y su señalización a través de Adora2a (son genes que producen los receptores A2A de la adenosina) se bloquean simultáneamente, disminuyen los macrófagos M2 y las Treg, y se reducen el crecimiento tumoral y las metástasis (Graziano et al., 2023) [157].

Estos resultados permiten conectar en una única secuencia muchos de los mecanismos descritos en los párrafos anteriores. El crecimiento tumoral produce regiones escasamente oxigenadas; la hipoxia aumenta HIF-1α y favorece el sistema CD39/CD73; este sistema aumenta la adenosina; la adenosina encuentra macrófagos ricos en receptores A2A y contribuye a sostener sus características M2. Por lo tanto, ya no tenemos una simple sucesión de eventos independientes, sino una red en la cual la hipoxia, el metabolismo purinérgico (sistema de comunicación entre células que utiliza moléculas como ATP y adenosina) y la polarización mieloide se refuerzan recíprocamente.

Un ejemplo igualmente claro proviene de la leucemia linfática crónica. En los ganglios linfáticos de los pacientes se ha observado una marcada activación de HIF-1α, asociada a una mayor producción de adenosina. En condiciones hipóxicas, los monocitos (células del sistema inmunitario presentes en la sangre) son dirigidos hacia macrófagos con características M2, aumentando la producción de IL-6. Simultáneamente, estos macrófagos adquieren una mayor expresión de CD73 y capacidad de generar adenosina, mientras aumenta A2A en las diversas poblaciones celulares del nicho. El antagonismo de A2A atenúa el fenotipo macrofágico inducido por la hipoxia y recupera parte de las funciones inmunitarias comprometidas (Serra et al., 2016) [158].

Aquí aparece un elemento aún más interesante: el macrófago no es simplemente el blanco de la adenosina, sino que puede convertirse también en una fuente de la misma. En condiciones hipóxicas adquiere CD73, aumenta la generación de adenosina y, simultáneamente, expresa más el receptor a través del cual responde a esa misma molécula. Se crea así la posibilidad de un circuito autocrino y paracrino (en el circuito autocrino la célula se comunica consigo misma; en el paracrino se comunica con las células circundantes) en el cual el microambiente induce un fenotipo inmunosupresor que, una vez establecido, contribuye a mantener el mismo ambiente.

El carcinoma ovárico ofrece una demostración aún más directa de este mecanismo autoamplificante. Las células tumorales que expresan CD39 y CD73 producen adenosina y favorecen la migración de los monocitos hacia la neoplasia. Una vez reclutados, estos monocitos pueden diferenciarse en macrófagos similares a los TAM con características M2, mostrando mayor IL-10 respecto a IL-12. Los macrófagos así obtenidos expresan a su vez CD39 y CD73 y producen adenosina biológicamente activa a concentraciones comparables a las generadas por las células tumorales (Montalbán del Barrio et al., 2016) [159].

El circuito se convierte entonces en: adenosina tumoral → reclutamiento mieloide → diferenciación TAM/M2 → producción adicional de adenosina. Los macrófagos así reprogramados son, además, capaces de suprimir la proliferación de las células T CD4+. El tumor construye así un sistema en el cual el compartimento mieloide se convierte simultáneamente en consecuencia y amplificador del metabolismo adenosinérgico.

Una evidencia particularmente útil proviene también del proceso inverso. En un modelo murino de neoplasia intraepitelial pancreática, la inhibición de CD73 reduce significativamente la población de macrófagos M2 y aumenta la de M1. A este remodelado inmunitario se acompañan una disminución de la fibrosis y una reducción de la progresión de las PanIN (neoplasias intraepiteliales pancreáticas) (Strickland et al., 2024) [153]. El resultado asume en este contexto un significado específico: al reducir la capacidad de producir adenosina a través de CD73, cambia concretamente el equilibrio macrofágico del tejido.

La producción de adenosina no depende, además, solo de las células tumorales y los macrófagos. También las células T reguladoras pueden contribuir de manera importante. Algunos investigadores han mostrado que la estabilización de HIF-1α aumenta fuertemente CD73 en las Treg humanas. Cuando CD73 se coexpresa con CD39, estas células adquieren todo el aparato enzimático necesario para convertir ATP extracelular en adenosina. Las Treg metabólicamente reprogramadas muestran así una capacidad supresora particularmente elevada (Jarvis et al., 2021) [160].

Este dato añade un nivel adicional a la red. En el microambiente tumoral hipóxico, HIF-1α puede favorecer simultáneamente CD73 en las células inmunorreguladoras y la producción de adenosina; la adenosina puede entonces actuar sobre los macrófagos y sostener estados M2, mientras que las Treg y los TAM cooperan en reducir aún más la inmunidad antitumoral. La revisión sobre el metabolismo de las Treg refuerza precisamente esta conexión entre hipoxia, HIF-1α, lactato y adenosina, describiendo a las células reguladoras como poblaciones metabólicamente adaptables capaces de mantener su actividad inmunosupresora incluso en un TME pobre en oxígeno y nutrientes (Mortezaee, 2026) [161].

Se llega así a una visión muy diferente de aquella con la que comenzamos. El macrófago M2 no está simplemente “presente” en el tumor: puede ser construido progresivamente por el microambiente. La hipoxia modifica HIF-1α; HIF-1α favorece CD73 y la adenosina; la adenosina actúa sobre los receptores A2A y A2B del compartimento mieloide; los macrófagos reducen los programas inflamatorios y aumentan IL-10, VEGF y otras características asociadas a fenotipos inmunorreguladores y protumorales. Una vez reprogramados, estos mismos macrófagos pueden producir más adenosina y amplificar el circuito. Varias veces en este capítulo hemos introducido el factor de crecimiento vascular VEGF, que, como veremos en el próximo párrafo, representa también un importante efector aguas abajo de la cascada PI3K/AKT/mTOR/HIF-1α.

HIF-1α, VEGF y cáncer

A medida que una masa tumoral crece, su necesidad de oxígeno y nutrientes aumenta rápidamente. Sin embargo, la vascularización preexistente no siempre logra sostener esta expansión y, dentro del tumor, se forman áreas hipóxicas. Como hemos visto, la hipoxia determina la estabilización de HIF-1α, que modifica el programa transcripcional de la célula permitiéndole adaptarse a condiciones ambientales desfavorables. Una de las consecuencias más importantes de esta respuesta es el aumento de la expresión de los factores pertenecientes a la familia VEGF, en particular VEGFA, uno de los principales reguladores de la angiogénesis tumoral (el proceso a través del cual un tumor estimula la formación de nuevos vasos sanguíneos). En términos intuitivos, la célula neoplásica que se encuentra en carencia de oxígeno no se limita, por tanto, a modificar su propio metabolismo: a través de HIF-1α puede enviar una verdadera "señal de solicitud" al compartimento vascular circundante, estimulando la formación de nuevos vasos sanguíneos. Este proceso puede parecer inicialmente ventajoso porque busca restablecer el aporte de oxígeno, pero en el contexto neoplásico termina proporcionando a la masa tumoral nuevos recursos con los que sostener el crecimiento, la supervivencia y la difusión.

Un ejemplo particularmente claro de esta conexión proviene del carcinoma hepatocelular. Algunos investigadores han identificado un mecanismo en el cual la pérdida de una enzima específica determina la acumulación del metabolito succinilacetona (un subproducto químico muy tóxico): este último favorece la estabilización de HIF-1α y aumenta la expresión de VEGFA. Paralelamente, aumentan la proliferación, la migración y la capacidad angiogénica de las células endoteliales. En las muestras clínicas de carcinoma hepatocelular, los autores han observado además una relación inversa entre la enzima y HIF-1α (Luo et al., 2023) [162].

La relación entre HIF-1α y VEGF no depende, sin embargo, exclusivamente de la hipoxia o de los metabolitos. También las vías proliferativas descritas en los párrafos anteriores pueden converger en este eje. En el osteosarcoma, la sobreexpresión de un gen activa de hecho la cascada PI3K/AKT/mTOR, aumentando posteriormente HIF-1α y VEGF. Este fenómeno se acompaña del mantenimiento de características similares a las de las células madre tumorales, mayor capacidad de formar esferoides (pequeños grupos de células cultivadas en laboratorio que se organizan en estructuras tridimensionales), migración, invasión, quimiorresistencia y metástasis pulmonares. Cuando PI3K o HIF-1α son inhibidos, los efectos oncogénicos de la sobreexpresión del gen involucrado se anulan sustancialmente (Wang et al., 2026) [163]. El dato refuerza la idea de que VEGF no es simplemente una respuesta pasiva a la carencia de oxígeno, sino que puede representar el extremo de una red de señalización que parte de vías oncogénicas previas.

Una confirmación experimental del mismo principio proviene del carcinoma hepatocelular. El derivado de la epigalocatequina galato (principio natural del té verde) redujo la proliferación tumoral, la densidad de los microvasos y el crecimiento de los xenoinjertos. Estos efectos estaban asociados a una disminución de la vía PI3K/AKT/mTOR y, paralelamente, a una reducción de HIF-1α y VEGF tanto a nivel transcripcional como proteico (Liao et al., 2020) [164]. La importancia de este experimento no consiste tanto en el compuesto utilizado, sino en la observación de que la interferencia con las vías proliferativas previas se acompaña de la reducción del eje HIF-1α/VEGF y de una menor formación vascular tumoral.

Un fenómeno análogo ha sido observado en el carcinoma mamario. El equinacósido (un principio activo de origen vegetal) redujo la expresión de PI3K, AKT, HIF-1α y VEGFA en las células MCF-7 (células tumorales humanas, derivadas de un carcinoma de mama) y en los modelos animales, acompañándose de menor proliferación, mayor apoptosis y reducción del crecimiento tumoral (Liang et al., 2024) [165]. También en este caso la cascada parece continua: la reducción de las señales de crecimiento previas se refleja en la respuesta hipóxica y, finalmente, en la disponibilidad del principal estímulo angiogénico.

El eje HIF-1α/VEGF asume particular importancia también en la metástasis. En el carcinoma cervical, un gen específico resulta más expresado en las pacientes con metástasis linfonodales. Su sobreexpresión aumenta la migración y la invasión de las células tumorales, induce la transición epitelio-mesenquimal y aumenta simultáneamente HIF-1α y VEGFA a nivel de ARNm y proteína. Por el contrario, el silenciamiento del gen involucrado reduce la capacidad migratoria e invasiva (Peng et al., 2024) [166]. Estos resultados sugieren que la activación del eje HIF-1α/VEGFA pueda insertarse en un programa más amplio a través del cual la célula tumoral adquiere simultáneamente capacidad invasiva y soporte vascular.

En el melanoma, la misma relación ha sido observada estudiando el efecto de la luteolina (un flavonoide, una sustancia natural perteneciente a la familia de los polifenoles). A concentraciones no significativamente citotóxicas, el compuesto reducía la migración, la invasión, la adhesión y la formación de estructuras tubulares por parte de las células endoteliales. Al mismo tiempo disminuían AKT, HIF-1α y VEGF-A (Li et al., 2019) [167]. También en este modelo, la angiogénesis y la invasividad no parecen, por tanto, procesos independientes, sino partes de una misma respuesta molecular coordinada.

El carcinoma hepatocelular ofrece una confirmación adicional. El tratamiento experimental con sulfuro de arsénico reducía HIF-1α y VEGF, disminuía la secreción de VEGF y comprometía la capacidad de las células tumorales para inducir la formación de estructuras vasculares. Simultáneamente se observaba una reducción de la migración y la invasión y una modificación de los marcadores de la EMT (Lu et al., 2023) [168]. El dato apoya, por tanto, la existencia de una relación funcional entre HIF-1α, VEGF, angiogénesis y comportamiento metastásico.

En el glioblastoma, finalmente, la relación entre HIF-1α y VEGFA se inserta directamente en el diálogo entre células tumorales y microambiente. Un gen específico aumenta la proliferación, la migración, la invasión y la capacidad angiogénica a través del eje HIF-1α/VEGFA. Las células de glioblastoma liberan además exosomas capaces de modificar los astrocitos circundantes, induciendo en ellos una mayor expresión de HIF-1α y VEGFA y contribuyendo a la transmisión de la resistencia al fármaco quimioterapéutico. La reducción del fármaco disminuye la activación del eje HIF-1α/VEGFA tanto en las células tumorales como en el microambiente (Shen et al., 2025) [169]. Este estudio muestra, por tanto, que VEGF no debe ser considerado solamente como el producto de una sola célula hipóxica: puede convertirse en parte de una red de comunicación que involucra a las células estromales y contribuye a la resistencia terapéutica.

En conjunto, estas evidencias muestran cómo el eje HIF-1α/VEGF representa uno de los principales instrumentos a través de los cuales la célula tumoral traduce la carencia de oxígeno y las señales oncogénicas en una respuesta capaz de modificar activamente su propio entorno. Al estabilizar HIF-1α, la célula aumenta la expresión de factores VEGF estimulando la angiogénesis. De este modo, el tumor no se limita a adaptarse a un ambiente pobre en oxígeno, sino que intenta remodelarlo a su favor. Esta respuesta se entrelaza además con la EMT, la invasión, la capacidad de células madre y la resistencia terapéutica, mostrando una vez más cómo el metabolismo, la señalización y el microambiente constituyen aspectos inseparables de la progresión neoplásica.

Conclusiones

Las investigaciones científicas analizadas en este capítulo muestran cómo el tumor es el resultado de procesos biológicos estrechamente relacionados. Las alteraciones genéticas representan ciertamente un componente, pero no explican por sí solas la complejidad de la enfermedad. También el metabolismo, las señales de crecimiento y las interacciones celulares contribuyen a la progresión tumoral. Para comprender estas relaciones, nuestro recorrido comenzó con la insulina, una hormona esencial para la regulación de la glucemia. Además de controlar el metabolismo, la insulina transmite señales que influyen en el crecimiento, la proliferación y la supervivencia celular. Diversos estudios epidemiológicos asocian la hiperinsulinemia a un aumento de la mortalidad oncológica, incluso en personas no obesas. Otras investigaciones vinculan la insulinorresistencia y el potencial insulinémico de la dieta con el riesgo de neoplasias específicas.

Para comprender esta relación, es necesario seguir la señal insulínica dentro de la célula. La activación del receptor puede involucrar a PI3K y AKT, llegando posteriormente a mTOR. Este complejo regula la síntesis proteica, el crecimiento celular y numerosas actividades metabólicas. Cuando tales señales se vuelven persistentes, pueden contribuir a la proliferación descontrolada y a la resistencia a los tratamientos. Sin embargo, una célula que prolifera rápidamente necesita también energía y materiales para construir nuevas estructuras. Es precisamente esta exigencia la que introduce el paso siguiente: la transformación del metabolismo tumoral.

Muchas células neoplásicas aumentan el consumo de glucosa y recurren intensamente a la glucólisis, incluso en presencia de oxígeno. Este comportamiento, conocido como efecto Warburg, sostiene la producción de intermediarios necesarios para el crecimiento. En este contexto, mTOR puede contribuir a la regulación de HIF-1α, una proteína involucrada en la adaptación metabólica. Cuando el oxígeno disminuye, HIF-1α se estabiliza y favorece la expresión de genes útiles para la supervivencia celular. Entre ellos aparece GLUT1, un transportador que facilita la entrada de glucosa. La mayor disponibilidad de sustratos sostiene así la glucólisis, preparando el terreno para la producción de otra molécula fundamental: el lactato.

Durante mucho tiempo, el lactato fue considerado sobre todo un producto final del metabolismo energético. Las investigaciones examinadas muestran, en cambio, que puede desempeñar funciones mucho más amplias. A través de transportadores como MCT1 y MCT4, el lactato es intercambiado entre células y regiones tumorales diferentes. Algunas células lo producen abundantemente, mientras que otras pueden utilizarlo como combustible. Esta cooperación favorece la adaptación a las diversas condiciones de oxigenación. Además, el lactato puede influir en receptores específicos, entre ellos GPR81, y modificar diversas vías intracelulares, entre las cuales se encuentra PI3K/AKT/mTOR. La lactilación añade un nivel adicional de regulación, conectando el metabolismo con la actividad de las proteínas y la expresión génica.

Estos cambios metabólicos se entrelazan con los mecanismos que normalmente protegen a la célula de las transformaciones tumorales. Entre ellos asume particular importancia p53, una proteína involucrada en la reparación del ADN y en el control de la proliferación. La activación de AKT puede favorecer la actividad de MDM2, contribuyendo a la reducción de p53. Cuando esta protección disminuye, las células dañadas pueden adquirir mayores posibilidades de supervivencia. Paralelamente, p53 puede contrarrestar la actividad de mTOR a través de mecanismos que involucran a AMPK y TSC1/TSC2. Se perfila, por tanto, un equilibrio entre señales que sostienen el crecimiento y sistemas que buscan limitarlo.

Pero el tumor no está formado solo por células neoplásicas. Alrededor de ellas se desarrolla un microambiente compuesto por fibroblastos, células inmunitarias, vasos sanguíneos y metabolitos. Los fibroblastos asociados al tumor, llamados CAF, pueden contribuir al soporte metabólico de las células malignas. En el efecto Warburg inverso, algunas células estromales producen metabolitos utilizables por las células tumorales. Incluso el lactato puede modificar el comportamiento de los CAF, reforzando las interacciones entre el metabolismo y el tejido circundante. Esta cooperación demuestra cómo la progresión tumoral depende también de los recursos proporcionados por las células vecinas.

La conexión se vuelve aún más evidente al observar el sistema inmunitario. El lactato y la hipoxia pueden modificar la actividad de los macrófagos asociados al tumor, favoreciendo características inmunorreguladoras y protumorales. Estos fenotipos se describen a menudo como similares a M2, aunque representan condiciones biológicas heterogéneas. Simultáneamente, HIF-1α puede favorecer mecanismos que aumentan la adenosina extracelular, a través de enzimas como CD39 y CD73. La adenosina interactúa con receptores específicos, entre ellos A2A y A2B, contribuyendo a la supresión de las respuestas inmunitarias antitumorales. También las células T reguladoras pueden adaptarse a este entorno, sosteniendo aún más la tolerancia inmunitaria.

Finalmente, la hipoxia puede favorecer la producción de VEGF, una molécula que estimula la formación de nuevos vasos sanguíneos. La angiogénesis contribuye así al suministro de oxígeno y nutrientes al tejido tumoral, favoreciendo su progresión.

En conjunto, emerge una red en la que la insulina, mTOR, HIF-1α, la glucólisis, el aumento del lactato, el metabolismo adenosinérgico, la inhibición de p53, los fibroblastos y la inmunidad interactúan continuamente. Cada cambio puede influir en los siguientes, creando circuitos capaces de sostenerse recíprocamente. El tumor aparece, por tanto, como un ecosistema dinámico, en el cual el metabolismo, el crecimiento celular y la respuesta inmunitaria se vuelven inseparables. Comprender estas conexiones ofrece nuevas perspectivas de investigación y tratamiento, manteniendo distinta la evidencia experimental de las aplicaciones clínicas ya demostradas.

Referencias

[1] Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries

Bray et al., 2024

CA: A Cancer Journal for Clinicians, 2024, 74(3):229–263.

[2] Association between hyperinsulinemia and increased risk of cancer death in nonobese and obese people: A population-based observational study

Tsujimoto et al., 2017

International Journal of Cancer, 2017, 141(1):102–111.

[3] Increased cancer mortality among Japanese individuals with hyperinsulinemia

Kira et al., 2020

Metabolism Open, 2020, 7:100048.

[4] Hyperinsulinemia, insulin resistance and colorectal adenomas: A meta-analysis

Yoon et al., 2015

Metabolism, 2015, 64(10):1324–1333.

[5] Association between markers of glucose metabolism and risk of colorectal cancer

Xu et al., 2016

BMJ Open, 2016, 6(6):e011430.

[6] Association of Diet-Induced Hyperinsulinemia With Accelerated Growth of Prostate Cancer (LNCaP) Xenografts

Venkateswaran et al., 2007

Journal of the National Cancer Institute, 2007, 99(23):1793–1800.

[7] Endogenous Hyperinsulinemia Contributes to Pancreatic Cancer Development

Zhang et al., 2019

Cell Metabolism, 2019, 30(3):403–404.

[8] Association of insulinemic and inflammatory dietary potential with risk of liver cancer and chronic liver disease mortality in postmenopausal women: a prospective cohort study

Zhang et al., 2023

The American Journal of Clinical Nutrition, 2023, 118(3):530–537.

[9] Inflammatory and insulinemic dietary and lifestyle patterns and incidence of endometrial cancer: the multiethnic cohort

Habeshian et al., 2025

The American Journal of Clinical Nutrition, 2025, 121(6):1236–1245.

[10] Post-diagnosis dietary insulinemic potential and survival outcomes among colorectal cancer patients

Tabung et al., 2020

BMC Cancer, 2020, 20(1):817.

[11] Risk of malignancies in patients with diabetes treated with human insulin or insulin analogues: a cohort study

Hemkens et al., 2009

Diabetologia, 2009, 52(9):1732–1744.

[12] Recent Advances in Dual PI3K/mTOR Inhibitors for Tumour Treatment

Wu et al., 2022

Frontiers in Pharmacology, 2022, 13:875372.

[13] The Role of the PI3K/Akt/mTOR Axis in Head and Neck Squamous Cell Carcinoma

Jiang et al., 2024

Biomedicines, 2024, 12(7):1610.

[14] PI3K-Akt-mTOR inhibition by GNE-477 inhibits renal cell carcinoma cell growth in vitro and in vivo

Ye et al., 2020

Aging (Albany NY), 2020, 12(10):9489–9499.

[15] PI3K-PKB-mTOR hyperactivation in relation to nasopharyngeal carcinoma progression and prognosis

Yu et al., 2019

Journal of Cellular Biochemistry, 2019, 120(6):10186–10194.

[16] Molecular heterogeneity and individualized therapeutic targets of oral squamous cell carcinoma: A study of PI3K/AKT/mTOR pathway and PD-L1 expression

Gu, 2026

Journal of Stomatology, Oral and Maxillofacial Surgery, 2026, 127(6):102856.

[17] PI3K/AKT pathway as a critical regulator of epithelial-mesenchymal transition in lung cancer cells

Moghbeli, 2024

Cancer Cell International, 2024, 24:165.

[18] Midkine promotes thyroid cancer cell migration and invasion by activating the phosphatidylinositol 3 kinase/protein kinase B/mammalian target of rapamycin pathway

Yuan et al., 2024

CytoJournal, 2024, 21:41.

[19] MicroRNA-195-5p Targets MYB to Regulate Proliferation and Malignant Metastasis in Triple-Negative Breast Cancer via PI3K/AKT/mTOR Signaling

Tang et al., 2025

The Breast Journal, 2025, 2025:7303173.

[20] The PI3K/Akt Pathway and Glucose Metabolism: A Dangerous Liaison in Cancer

Fontana et al., 2024

International Journal of Biological Sciences, 2024, 20(8):3113–3125.

[21] Cancer-associated Fibroblast-like Cells Promote Osteosarcoma Metastasis by Upregulation of Phosphoserine Aminotransferase 1 and Activation of the mTOR/S6K Pathway

Feng et al., 2025

International Journal of Biological Sciences, 2025, 21(9):4153–4171.

[22] Is Akt the “Warburg kinase”?—Akt-energy metabolism interactions and oncogenesis

Robey et al., 2009

Seminars in Cancer Biology, 2009, 19(1):25–31.

[23] Mammalian target of rapamycin up-regulation of pyruvate kinase isoenzyme type M2 is critical for aerobic glycolysis and tumor growth

Sun et al., 2011

Proceedings of the National Academy of Sciences of the United States of America, 2011, 108(10):4129–4134.

[24] ARHGAP4 mediates the Warburg effect in pancreatic cancer through the mTOR and HIF-1α signaling pathways

Shen et al., 2019

OncoTargets and Therapy, 2019, 12:5003–5012.

[25] CRNDE silencing promotes apoptosis and enhances cisplatin sensitivity of colorectal carcinoma cells by inhibiting the Akt/mTORC1-mediated Warburg effect

Yang et al., 2022

Oncology Letters, 2022, 23(2):70.

[26] Everolimus regulates the activity of gemcitabine-resistant pancreatic cancer cells by targeting the Warburg effect via PI3K/AKT/mTOR signaling

Cui et al., 2021

Molecular Medicine, 2021, 27(1):38.

[27] Vitamin D Affects the Warburg Effect and Stemness Maintenance of Non-Small-Cell Lung Cancer Cells by Regulating the PI3K/AKT/mTOR Signaling Pathway

Yiyan et al., 2022

Current Cancer Drug Targets, 2022, 22(1):86–95.

[28] Holothuria scabra Extract Induces Cell Apoptosis and Suppresses Warburg Effect by Down-Regulating Akt/mTOR/HIF-1 Axis in MDA-MB-231 Breast Cancer Cells

Yurasakpong et al., 2021

Nutrition and Cancer, 2021, 73(10):1964–1975.

[29] Berberine exerts its antineoplastic effects by reversing the Warburg effect via downregulation of the Akt/mTOR/GLUT1 signaling pathway

Guo et al., 2021

Oncology Reports, 2021, 46(6):253.

[30] Icariin-Curcumol promotes docetaxel sensitivity in prostate cancer through modulation of the PI3K-Akt signaling pathway and the Warburg effect

Xu et al., 2023

Cancer Cell International, 2023, 23(1):190.

[31] PDGF Promotes the Warburg Effect in Pulmonary Arterial Smooth Muscle Cells via Activation of the PI3K/AKT/mTOR/HIF-1α Signaling Pathway

Xiao et al., 2017

Cellular Physiology and Biochemistry, 2017, 42(4):1603–1613.

[32] The definition of hypoxia in tumours and its implications for treatment response

McKeown, 2014

British Journal of Radiology, 2014, 87(1035):20130676.

[33] Hypoxia-Inducible Factor 1-Alpha (HIF-1α) and Cancer: Mechanisms of Tumor Hypoxia and Targeted Therapeutic Strategies

Basheeruddin e Qausain, 2024

Cureus, 2024, 16(10):e70700.

[34] Targeting Hypoxia-Inducible Factor-1 (HIF-1) in Cancer: Emerging Therapeutic Strategies and Pathway Regulation

Qannita et al., 2024

Pharmaceuticals, 2024, 17(2):195.

[35] Cancer Cell Metabolism in Hypoxia: Role of HIF-1 as Key Regulator and Therapeutic Target

Infantino et al., 2021

International Journal of Molecular Sciences, 2021, 22(11):5703.

[36] Targeting HIF-1α by Natural and Synthetic Compounds: A Promising Approach for Developing Anticancer Therapeutics

Ghosh et al., 2022

Molecules, 2022, 27(16):5192.

[37] Role of hypoxia in the tumor microenvironment and targeted therapy

Chen et al., 2022

Frontiers in Oncology, 2022, 12:961637.

[38] HIF-1α signaling: Essential roles in tumorigenesis and implications in targeted therapies

Zhao et al., 2024

Genes & Diseases, 2024, 11(1):234–251.

[39] Targeting hypoxia-inducible factors for breast cancer therapy: A narrative review

Luo et al., 2022

Frontiers in Pharmacology, 2022, 13:1064661.

[40] A Molecular Perspective on HIF-1α and Angiogenic Stimulatory Networks and Their Role in Solid Tumors: An Update

Magar et al., 2024

International Journal of Molecular Sciences, 2024, 25(6):3313.

[41] Correlation between 18F-FDG uptake and the expression of glucose transporter-1 and hypoxia-inducible factor-1α in transplanted VX2 tumors

Xu et al., 2013

Nuclear Medicine Communications, 2013, 34(10):953–958.

[42] How does hypoxia inducible factor-1α participate in enhancing the glycolysis activity in cervical cancer?

Cheng et al., 2013

Annals of Diagnostic Pathology, 2013, 17(3):305–311.

[43] GLUT1 Expression Is Increased in Hepatocellular Carcinoma and Promotes Tumorigenesis

Amann et al., 2009

The American Journal of Pathology, 2009, 174(4):1544–1552.

[44] Effect of Glut-1 and HIF-1α double knockout by CRISPR/CAS9 on radiosensitivity in laryngeal carcinoma via the PI3K/Akt/mTOR pathway

Bao et al., 2022

Journal of Cellular and Molecular Medicine, 2022, 26(10):2881–2894.

[45] Pseudoginsengenin DQ exerts antitumour activity against hypopharyngeal cancer cells by targeting the HIF-1α-GLUT1 pathway

Wang et al., 2021

Cancer Cell International, 2021, 21(1):382.

[46] Honokiol Inhibits HIF-1α-Mediated Glycolysis to Halt Breast Cancer Growth

Yi et al., 2022

Frontiers in Pharmacology, 2022, 13:796763.

[47] Sodium butyrate blocks the growth of colorectal cancer by inhibiting the aerobic glycolysis mediated by SIRT4/HIF-1α

Zhang et al., 2024

Chemical-Biological Interactions, 2024, 403:111227.

[48] A High-Loading Zn Single-Atom Nanozyme Targets the Zn/HIF-1α/GLUT1 Axis to Disrupt Glucose Metabolic Reprogramming and Remodel the Tumor Immune Microenvironment

Wang et al., 2026

Advanced Science, 2026, online ahead of print:e76780.

[49] Hypoxia stimulates lactate release and modulates monocarboxylate transporter (MCT1, MCT2, and MCT4) expression in human adipocytes

Pérez de Heredia et al., 2010

Pflügers Archiv, 2010, 459(3):509–518.

[50] Metabolic reprogramming and two-compartment tumor metabolism

Chiavarina et al., 2012

Pestell RG, Sotgia F, Lisanti MP. Cell Cycle, 2012, 11(17):3280–3289.

[51] Metabolic markers in relation to hypoxia; staining patterns and colocalization of pimonidazole, HIF-1α, CAIX, LDH-5, GLUT-1, MCT1 and MCT4

Rademakers et al., 2011

BMC Cancer, 2011, 11:167.

[52] Alterations of monocarboxylate transporter densities during hypoxia in brain and breast tumour cells

Cheng et al., 2012

Cellular Oncology, 2012, 35(3):217–227.

[53] Hypoxia-mediated upregulation of MCT1 expression supports the glycolytic phenotype of glioblastomas

Miranda-Gonçalves et al., 2016

Oncotarget, 2016, 7(29):46335–46353.

[54] MCT1 regulates aggressive and metabolic phenotypes in bladder cancer

Zhang et al., 2018

Journal of Cancer, 2018, 9(14):2492– 2501.

[55] Restricting metabolic plasticity enhances stress adaptation through the modulation of PDH and HIF-1Α in TRAP1-depleted colon cancer

Tsai et al., 2025

Cancer Letters, 2025, 632:217977.

[56] Cr (VI) induces lactate utilization through HIF-1α/MCT1 dependent on p53 protein level

Li et al., 2025

Food and Chemical Toxicology, 2025, 202:115505.

[57] Regulation of lactate accumulation in bovine mammary epithelial cells by LPS-induced HIF-1α/MCT1 pathway

Cheng et al., 2025

Microbial Pathogenesis, 2025, 199:107261.

[58] Reexamining cancer metabolism: lactate production for carcinogenesis could be the purpose and explanation of the Warburg Effect

San-Millán e Brooks, 2017

Carcinogenesis, 2017, 38(2):119–133.

[59] Function and mechanism of lactate and lactylation in tumor metabolism and microenvironment

Zhang et al., 2023

Genes & Diseases, 2023, 10(5):2029–2037.

[60] Lactate in the Regulation of Tumor Microenvironment and Therapeutic Approaches

de la Cruz-López et al., 2019

Frontiers in Oncology, 2019, 9:1143.

[61] Targeting lactate-fueled respiration selectively kills hypoxic tumor cells in mice

Sonveaux et al., 2008

Journal of Clinical Investigation, 2008, 118(12):3930–3942.

[62] Metabolic symbiosis in cancer: refocusing the Warburg lens

Nakajima e Van Houten, 2013

Molecular Carcinogenesis, 2013, 52(5):329–337.

[63] Lactic acid induces lactate transport and glycolysis/OXPHOS interconversion in glioblastoma

Duan et al., 2018

Biochemical and Biophysical Research Communications, 2018, 503(2):888–894.

[64] Lactate: a rising star in tumors and inflammation

Liu et al., 2024

Frontiers in Immunology, 2024, 15:1496390.

[65] Lactate metabolism and lactylation in cancer: from pathogenesis to therapeutic advances

Fang et al., 2026

Signal Transduction and Targeted Therapy, 2026, 11(1):190.

[66] Role of lactate and lactylation in tumor immunosuppression and drug resistance

Li et al., 2026

Frontiers in Immunology, 2026, 17:1836534.

[67] Cell surface lactate receptor GPR81 is crucial for cancer cell survival

Roland et al., 2014

Cancer Research, 2014, 74(18):5301– 5310.

[68] Dual roles of lactate in EGFR-TKI-resistant lung cancer by targeting GPR81 and MCT1

Ma et al., 2022

Journal of Oncology, 2022, 2022:3425841.

[69] Lactate enhanced the effect of parathyroid hormone on osteoblast differentiation via GPR81-PKC-Akt signaling

Wu et al., 2018

Biochemical and Biophysical Research Communications, 2018, 503(2):737–743.

[70] L-lactate exerts a pro-proliferative effect on adult hippocampal precursor cells in vitro

Pötzsch et al., 2021

iScience, 2021, 24(2):102126.

[71] Lactate-modulated immunosuppression of myeloid-derived suppressor cells contributes to the radioresistance of pancreatic cancer

Yang et al., 2020

Cancer Immunology Research, 2020, 8(11):1440–1451.

[72] Lactate activates Axl, Tie2, and VEGF receptor 2 tyrosine kinases to activate phosphoinositide 3-kinase/Akt and promote angiogenesis

Ruan e Kazlauskas, 2013

Journal of Biological Chemistry, 2013, 288(29):21161–21172.

[73] The effects of exogenous lactate administration on the IGF1/Akt/mTOR pathway in rat skeletal muscle

Kyun et al., 2020

International Journal of Environmental Research and Public Health, 2020, 17(21):7805.

[74] Lactate administration induces skeletal muscle synthesis by affecting Akt/mTOR and MuRF1 in untrained mice, but not in trained mice

Kyun et al., 2024

Physiological Reports, 2024, 12(4):e15952.

[75] Lactate inhibits osteogenic differentiation of human periodontal ligament stem cells through autophagy via the MCT1-mTOR signaling pathway

Luo et al., 2022

Bone, 2022, 162:116444.

[76] Akt enhances Mdm2-mediated ubiquitination and degradation of p53

Ogawara et al., 2002

Journal of Biological Chemistry, 2002, 277(24):21843–21850.

[77] Antitumor effect of involucrasin A on colorectal cancer cells by modulating the Akt/MDM2/p53 pathway

Wei et al., 2023

Oncology Letters, 2023, 25(6):218.

[78] FOXN3 inhibits cell proliferation and invasion by modulating the AKT/MDM2/p53 axis in human glioma

Wang et al., 2021

Aging (Albany NY), 2021, 13(17):21587–21598.

[79] Licochalcone A alleviates ferroptosis in doxorubicin-induced cardiotoxicity through the PI3K/AKT/MDM2/p53 pathway

Chen et al., 2024

Naunyn-Schmiedeberg's Archives of Pharmacology, 2024, 397(6):4247–4262.

[80] Inhibition of esophageal-carcinoma cell proliferation by genistein via suppression of JAK1/2-STAT3 and AKT/MDM2/p53 signaling pathways

Gao et al., 2020

Aging (Albany NY), 2020, 12(7):6240–6259.

[81] Fibronectin and vitronectin attenuate adipose-derived stem cell senescence during long-term culture through the AKT/MDM2/P53 pathway

Tragoonlugkana et al., 2024

Scientific Reports, 2024, 14(1):14242.

[82] Mdm2 phosphorylation by Akt regulates the p53 response to oxidative stress to promote cell proliferation and tumorigenesis

Chibaya et al., 2021

Proceedings of the National Academy of Sciences of the United States of America, 2021, 118(4):e2003193118.

[83] Lactic acid stimulates ESM1 expression to attenuate DNA damage and CD8+ T-cell infiltration in cancer

Tan et al., 2026

Oncology Research, 2026, 34(4):28.

[84] CRISPR-based kinome screening revealed MINK1 as a druggable factor to reprogram 5-FU resistance in oral squamous cell carcinoma through the AKT/MDM2/p53 axis

Mohanty et al., 2022

Oncogene, 2022, 41(45):4929–4940.

[85] TPI1 promotes p53 ubiquitination in bladder cancer by recruiting AKT to enhance MDM2 phosphorylation

Wang et al., 2025

Pharmacological Research, 2025, 215:107695.

[86] The dual role model for p53 in maintaining genomic integrity

Janus et al., 1999

Cellular and Molecular Life Sciences, 1999, 55(1):12–27.

[87] The Rich World of p53 DNA Binding Targets: The Role of DNA Structure

Brázda e Fojta, 2019

International Journal of Molecular Sciences, 2019, 20(22):5605.

[88] Recognition of Local DNA Structures by p53 Protein

Brázda e Coufal, 2017

International Journal of Molecular Sciences, 2017, 18(2):375.

[89] p53-dependent chromatin relaxation is required for DNA double-strand break repair

Chen et al., 2025

Acta Biochimica et Biophysica Sinica, 2025, 57(5):701–711.

[90] p53 enhances DNA repair and suppresses cytoplasmic chromatin fragmentation and inflammation in senescent cells

Miller et al., 2025

Nature Communications, 2025, 16:2229.

[91] Retrotransposon-derived p53 binding sites enhance telomere maintenance and genome protection

Lieberman, 2016

BioEssays, 2016, 38(10):943–949.

[92] p53 as guardian of the mitochondrial genome

Park et al., 2016

FEBS Letters, 2016, 590(7):924–934.

[93] Genome stability requires p53

Eischen, 2016

Cold Spring Harbor Perspectives in Medicine, 2016, 6(6):a026096.

[94] Regulation of Cellular Metabolism and Hypoxia by p53

Humpton e Vousden, 2016

Cold Spring Harbor Perspectives in Medicine, 2016, 6(7):a026146.

[95] Deterministic evolution and stringent selection during preneoplasia

Karlsson et al., 2023

Nature, 2023, 618(7964):383–393.

[96] Ordered and deterministic cancer genome evolution after p53 loss

Baslan et al., 2022

Nature, 2022, 608(7924):795–802.

[97] p53 protein degradation redefines initiation mechanisms and drives transition mutations in colorectal cancer

Herranz-Montoya et al., 2025

Nature Communications, 2025, 16:3934.

[98] Trp53 deletion promotes colitis exacerbation, facilitates Lgr5+ cancer stem cell expansion and fuels tumorigenesis in AOM/DSS-induced colorectal cancer

Cunha et al., 2024

International Journal of Molecular Sciences, 2024, 25(20):10953.

[99] Diet suppresses glioblastoma initiation in mice by maintaining quiescence of mutation-bearing neural stem cells

Amodeo et al., 2023

Developmental Cell, 2023, 58(10):836–846.e6.

[100] Mutant p53 facilitates somatic cell reprogramming and augments the malignant potential of reprogrammed cells

Sarig et al., 2010

Journal of Experimental Medicine, 2010, 207(10):2127–2140.

[101] Loss-of-function but not gain-of-function properties of mutant TP53 are critical for the proliferation, survival, and metastasis of a broad range of cancer cells

Wang et al., 2024

Cancer Discovery, 2024, 14(2):362–379.

[102] Mice carrying p53 nonsense mutations frequently develop multicentric or metastatic tumors

Strandgren et al., 2025

Cell Death & Disease, 2025, 17(1):85.

[103] The coordinate regulation of the p53 and mTOR pathways in cells

Feng et al., 2005

Proceedings of the National Academy of Sciences. 2005;102(23):8204–8209.

[104] The regulation of energy metabolism and the IGF-1/mTOR pathways by the p53 protein

Feng e Levine, 2010

Trends in Cell Biology, 2010, 20(7):427–434.

[105] The regulation of AMPK beta1, TSC2, and PTEN expression by p53: stress, cell and tissue specificity, and the role of these gene products in modulating the IGF-1-AKT-mTOR pathways

Feng et al., 2007

Cancer Research, 2007, 67(7):3043–3053.

[106] p53 regulation of the IGF-1/AKT/mTOR pathways and the endosomal compartment

Feng, 2010

Cold Spring Harbor Perspectives in Biology, 2010, 2(2):a001057.

[107] Regulation of tumor angiogenesis by p53-induced degradation of hypoxia-inducible factor 1α

Ravi et al., 2000

Genes & Development, 2000, 14(1):34–44.

[108] MARK2 enhances aerobic glycolysis-mediated cell growth in breast cancer through regulating mTOR/HIF-1α and p53 signaling pathways

Ponnusamy e Natarajan, 2022

Journal of Cellular Biochemistry, 2022, 123:759–771.

[109] Alanyl-tRNA synthetase, AARS1, is a lactate sensor and lactyltransferase that lactylates p53 and contributes to tumorigenesis

Zong et al., 2024

Cell, 2024, 187(10):2375–2392.e33.

[110] SLC2A3-mediated lactate metabolism promotes lung cancer bone metastasis by modulating P53 lactylation and immune evasion

Ding et al., 2026

Advanced Science, 2026, 13(22):e16622.

[111] SLC4A4 is a novel determinant of enzalutamide resistance in prostate cancer

Chen et al., 2024

Cancer Letters, 2024, 597:217070.

[112] Integrative analysis of lactylation patterns reveals prognostic biomarkers and therapeutic targets in pancreatic cancer

Zhu et al., 2026

Cancer Letters, 2026, 651:218536.

[113] Metabolic coupling and the Reverse Warburg Effect in cancer: implications for novel biomarker and anticancer agent development

Wilde et al., 2017

Seminars in Oncology, 2017, 44(3):198–203.

[114] Organized metabolic crime in prostate cancer: the coexpression of MCT1 in tumor and MCT4 in stroma is an independent prognosticator for biochemical failure

Andersen et al., 2015

Urologic Oncology, 2015, 33(8):338. e9–338.e17.

[115] The microenvironment of solid tumors and corresponding targeting strategies: a brief review

Wang et al., 2025

Frontiers in Immunology, 2025, 16:1563858.

[116] The tumor microenvironment innately modulates cancer progression

Hinshaw e Shevde, 2019

Cancer Research, 2019, 79(18):4557–4566.

[117] Cancer cells metabolically “fertilize” the tumor microenvironment with hydrogen peroxide, driving the Warburg effect

Martinez-Outschoorn et al., 2011

Cell Cycle, 2011, 10(15):2504–2520.

[118] The reverse Warburg effect is likely to be an Achilles' heel of cancer that can be exploited for cancer therapy

Fu et al., 2017

Oncotarget, 2017, 8(34):57813–57825.

[119] A lactate shuttle system between tumour and stromal cells is associated with poor prognosis in prostate cancer

Pértega-Gomes et al., 2014

BMC Cancer, 2014, 14:352.

[120] Using the “reverse Warburg effect” to identify high-risk breast cancer patients: stromal MCT4 predicts poor clinical outcome in triple-negative breast cancers

Witkiewicz et al., 2012

Cell Cycle, 2012, 11(6):1108–1117.

[121] Cancer-associated fibroblasts reuse tumor-derived lactate to maintain a fibrotic and immunosuppressive microenvironment in pancreatic cancer

Kitamura et al., 2023

JCI Insight, 2023, 8(20):e163022.

[122] The transcription factor POU1F1 induces metabolic reprogramming and breast cancer progression through LDHA regulation

Martínez-Ordoñez et al., 2021

Oncogene, 2021, 40(15):2725–2740.

[123] Lactate-mediated crosstalk between cancer cells and cancer-associated fibroblasts: mechanisms and therapeutic opportunities

Tan et al., 2025

International Journal of Molecular Sciences, 2025, 26(12):5583.

[124] Lactate-mediated epigenetic reprogramming regulates formation of human pancreatic cancer-associated fibroblasts

Bhagat et al., 2019

eLife, 2019, 8:e50663.

[125] Lactate-induced activation of mesenchymal stem cells promotes migration and proliferation of gastric cancer cells

Tao et al., 2023

Experimental Cell Research, 2023, 424(1):113492.

[126] Increased ITGB4 expression promotes hepatocellular carcinoma metastasis by activating hypoxia-mediated glycolysis and cancer-associated fibroblasts

Mai et al., 2025

European Journal of Pharmacology, 2025, 986:177102.

[127] Functional polarization of tumour-associated macrophages by tumour-derived lactic acid

Colegio et al., 2014

Nature, 2014, 513(7519):559–563.

[128] Lactic acid promotes macrophage polarization through MCT-HIF1α signaling in gastric cancer

Zhang e Li, 2020

Experimental Cell Research, 2020, 388(2):111846.

[129] Lactate secreted by esophageal cancer cells induces M2 macrophage polarization through the AKT/ERK pathway

Zhang et al., 2023

Thoracic Cancer, 2023, 14(22):2139– 2148.

[130] Lactate-induced M2 polarization of tumor-associated macrophages promotes the invasion of pituitary adenoma by secreting CCL17

Zhang et al., 2021

Theranostics, 2021, 11(8):3839–3852.

[131] A375 melanoma-derived lactate controls A375 melanoma phenotypes by inducing M2 macrophage polarization through the TCA cycle and TGF-β signaling

Wang et al., 2025

PeerJ, 2025, 13:e18887.

[132] Crizotinib: a novel strategy to reverse immunosuppression in melanoma by targeting lactate transport

Zhou et al., 2025

MedComm, 2025, 6(8):e70286.

[133] Lactate at the crossroads of tumor metabolism and immune evasion: a new frontier in cancer therapy

Dong et al., 2025

Journal of Translational Medicine, 2025, 23(1):1239.

[134] Metabolic profiles of regulatory T cells in the tumor microenvironment

Rao et al., 2021

Cancer Immunology, Immunotherapy, 2021, 70(9):2417–2427.

[135] ACT001 suppresses malignant progression of small cell lung cancer by inhibiting lactate production and promoting antitumor immunity

Ding et al., 2025

Thoracic Cancer, 2025, 16(5):e70028.

[136] Adenosine Blockade in Tumor Microenvironment and Improvement of Cancer Immunotherapy

Arab e Hadjati, 2019

Immune Network, 2019, 19(4):e23.

[137] MicroRNA-223 attenuates hepatocarcinogenesis by blocking hypoxia-driven angiogenesis and immunosuppression

Fu et al., 2023

Gut, 2023, 72(10):1942–1958.

[138] Chemotherapy induces enrichment of CD47+/CD73+/PDL1+ immune evasive triple-negative breast cancer cells

Samanta et al., 2018

Proceedings of the National Academy of Sciences of the United States of America, 2018, 115(6):E1239–E1248.

[139] HIF-1 regulates CD47 expression in breast cancer cells to promote evasion of phagocytosis and maintenance of cancer stem cells

Zhang et al., 2015

Proceedings of the National Academy of Sciences of the United States of America, 2015, 112(45):E6215–E6223.

[140] Upregulation of CD39/CD73 on myeloid-derived suppressor cells via TGF-β-mTOR-HIF-1 signaling in patients with non-small cell lung cancer

Li et al., 2017

OncoImmunology, 2017, 6(6):e1320011.

[141] Systemic oxygenation weakens the hypoxia and hypoxia inducible factor 1α-dependent and extracellular adenosine-mediated tumor protection

Hatfield et al., 2014

Journal of Molecular Medicine, 2014, 92(12):1283–1292.

[142] Targeting hypoxia-A2A adenosinergic immunosuppression in antitumor T cells during cancer immunotherapy

Steingold e Hatfield, 2020

Frontiers in Immunology, 2020, 11:570041.

[143] Oxygenation and A2AR blockade to eliminate hypoxia/HIF-1α-adenosinergic immunosuppressive axis and improve cancer immunotherapy

Halpin-Veszeleiova e Hatfield, 2020

Current Opinion in Pharmacology, 2020, 53:84–90.

[144] Oxygen-carrying nanoemulsions and respiratory hyperoxia eliminate tumor hypoxia-induced immunosuppression

Halpin-Veszeleiova et al., 2025

JCI Insight, 2025, 10(6):e174675.

[145] Suppression of the hypoxia-adenosinergic axis by a tailored nanoreactor for enhanced photothermal immunotherapy

Gu et al., 2024

Small Science, 2024, 4(4):2300242.

[146] Regulatory role of CD39 and CD73 in antitumor immunity

Kaplinsky et al., 2024

Future Oncology, 2024, 20(19):1367-1380.

[147] The Immunomodulatory Role of Adenosine in the Tumor Microenvironment

Xing et al., 2023

International Journal of Molecular Sciences, 2023, 24(19):14928.

[148] Targeting Adenosine in Cancer Immunotherapy to Enhance T-Cell Function

Vigano et al., 2019

Frontiers in Immunology, 2019, 10:925.

[149] Regulatory T Cell-Derived Adenosine Induces CD8+ T Cell Exhaustion in Gastric Cancer through A2aR Pathway

Shi et al., 2019

BioMed Research International, 2019, 2019:4093214.

[150] Ectonucleotidases CD39 and CD73 on OvCA cells are potent adenosine-generating enzymes responsible for adenosine receptor 2A-dependent suppression of T cell function and NK cell cytotoxicity

Häusler et al., 2011

Cancer Immunology, Immunotherapy, 2011, 60(10):1405-1418.

[151] Unveiling the Complex Mechanisms of CD73/Adenosine Signaling: The Lung Immune and Stromal Tumor Microenvironment in Lung Cancer

Saigí et al., 2023

Cancers, 2023, 15(23):5706.

[152] The CD39-CD73-adenosine axis: A key regulator of immune evasion and therapeutic target in pancreatic ductal adenocarcinoma

Liu et al., 2025

Biochimica et Biophysica Acta (BBA) -Reviews on Cancer, 2025, 1880(5):189443.

[153] Preventive Treatment with a Small-Molecule CD73 Inhibitor Improves Immune Surveillance in K-Ras Mutant Pancreatic Intraepithelial Neoplasia

Strickland et al., 2024

Cancer Prevention Research, 2024, 17(10):457-470.

[154] Ectonucleotidases CD39 and CD73 on T cells: The new pillar of hematological malignancy

Jiang et al., 2023

Frontiers in Immunology, 2023, 14:1110325.

[155] Current research perspectives and trends of CD39-CD73-eAdo/A2aR in tumor microenvironment: a bibliometric analysis

Huang et al., 2024

Frontiers in Immunology, 2024, 15:1427380.

[156] Adenosine A2A receptor in bone marrow-derived cells mediates macrophage M2 polarization through PPARγ-P65 pathway in chronic hypoperfusion situations

Mou et al., 2022

Frontiers in Aging Neuroscience, 2022, 13:792733.

[157] Defining the spatial distribution of extracellular adenosine revealed a myeloid-dependent immunosuppressive microenvironment in pancreatic ductal adenocarcinoma

Graziano et al., 2023

Journal for ImmunoTherapy of Cancer, 2023, 11(8):e006457.

[158] Adenosine signaling mediates hypoxic responses in the chronic lymphocytic leukemia microenvironment

Serra et al., 2016

Blood Advances, 2016, 1(1):47–61.

[159] Adenosine-generating ovarian cancer cells attract myeloid cells which differentiate into adenosine-generating tumor associated macrophages – a self-amplifying, CD39- and CD73-dependent mechanism for tumor immune escape

Montalbán del Barrio et al., 2016

Journal for ImmunoTherapy of Cancer, 2016, 4:49.

[160] Therapeutically expanded human regulatory T-cells are super-suppressive due to HIF-1Α induced expression of CD73

Jarvis et al., 2021

Communications Biology, 2021, 4(1):1186.

[161] Regulatory T cell metabolism in cancer

Mortezaee, 2026

Immunology, 2026, 177(4):686–700.

[162] The signaling metabolite succinylacetone activates HIF-1α and promotes angiogenesis in GSTZ1-deficient hepatocellular carcinoma

Luo et al., 2023

JCI Insight, 2023, 8(23):e164968.

[163] ANXA3 Activates HIF-1α/VEGF Signaling via the PI3K/AKT/mTOR Pathway to Promote the Stem Cell-Like Phenotype of Osteosarcoma

Wang et al., 2026

Stem Cell Reviews and Reports, 2026, 22(6):2919–2937.

[164] Epigallocatechin gallate derivative Y6 inhibits human hepatocellular carcinoma by inhibiting angiogenesis in MAPK/ERK1/2 and PI3K/AKT/HIF-1α/VEGF dependent pathways

Liao et al., 2020

Journal of Ethnopharmacology, 2020, 259:112852.

[165] Echinacoside regulates the PI3K/AKT/HIF-1α/VEGF cross-talk signaling axis in breast cancer proliferation and apoptosis

Liang et al., 2024

Analytical Biochemistry, 2024, 684:115360.

[166] JAM3 promotes cervical cancer metastasis by activating the HIF-1α/VEGFA pathway

Peng et al., 2024

BMC Women’s Health, 2024, 24(1):293.

[167] Epithelial-mesenchymal transition and angiogenesis mediated by the HIF-1α/VEGF signaling pathway are critically involved in the anti-metastatic effect of luteolin in melanoma cells

Li et al., 2019

Phytotherapy Research, 2019, 33(3):798–807.

[168] Arsenic sulfide inhibits hepatocellular carcinoma metastasis by suppressing the HIF-1α/VEGF signaling pathway

Lu et al., 2023

Frontiers in Bioscience-Landmark, 2023, 28(7):152.

[169] KIF4A promotes malignant progression of glioblastoma and transmits temozolomide resistance in the tumor microenvironment through the HIF-1Α/VEGFA axis

Shen et al., 2025

CNS Neuroscience & Therapeutics, 2025, 31(10):e70550.