Scientific Book

Intestino y mantenimiento de la barrera inmunitaria

Las enfermedades inflamatorias intestinales crónicas, o EII, comprenden principalmente la enfermedad de Crohn y la colitis ulcerosa. Su origen involucra una predisposición genética, la microbiota intestinal, alteraciones de la barrera epitelial y una desregulación inmunitaria. Las vías metabólicas e inflamatorias, entre ellas PI3K/AKT/mTOR, participan en los procesos estudiados en la patogenia de estas afecciones. En el libro «La elección de vivir en salud o en enfermedad», el Dr. A. Colonnese y R. Panzironi exploran las conexiones entre intestino, metabolismo e inflamación crónica.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Intestino y mantenimiento de la barrera inmunitaria. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-eleccion-de-vivir-en-salud-o-en-enfermedad/intestino-y-mantenimiento-de-la-barrera-inmunitaria
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.10

  • Publicación 05/11/2026
  • Actualización 06/11/2026
  • ENFERMEDADES INFLAMATORIAS
  • INMUNOMETABOLISMO
  • PI3K/AKT/MTOR
  • HIF-1Α
  • LINFOCITOS TH17/TREG
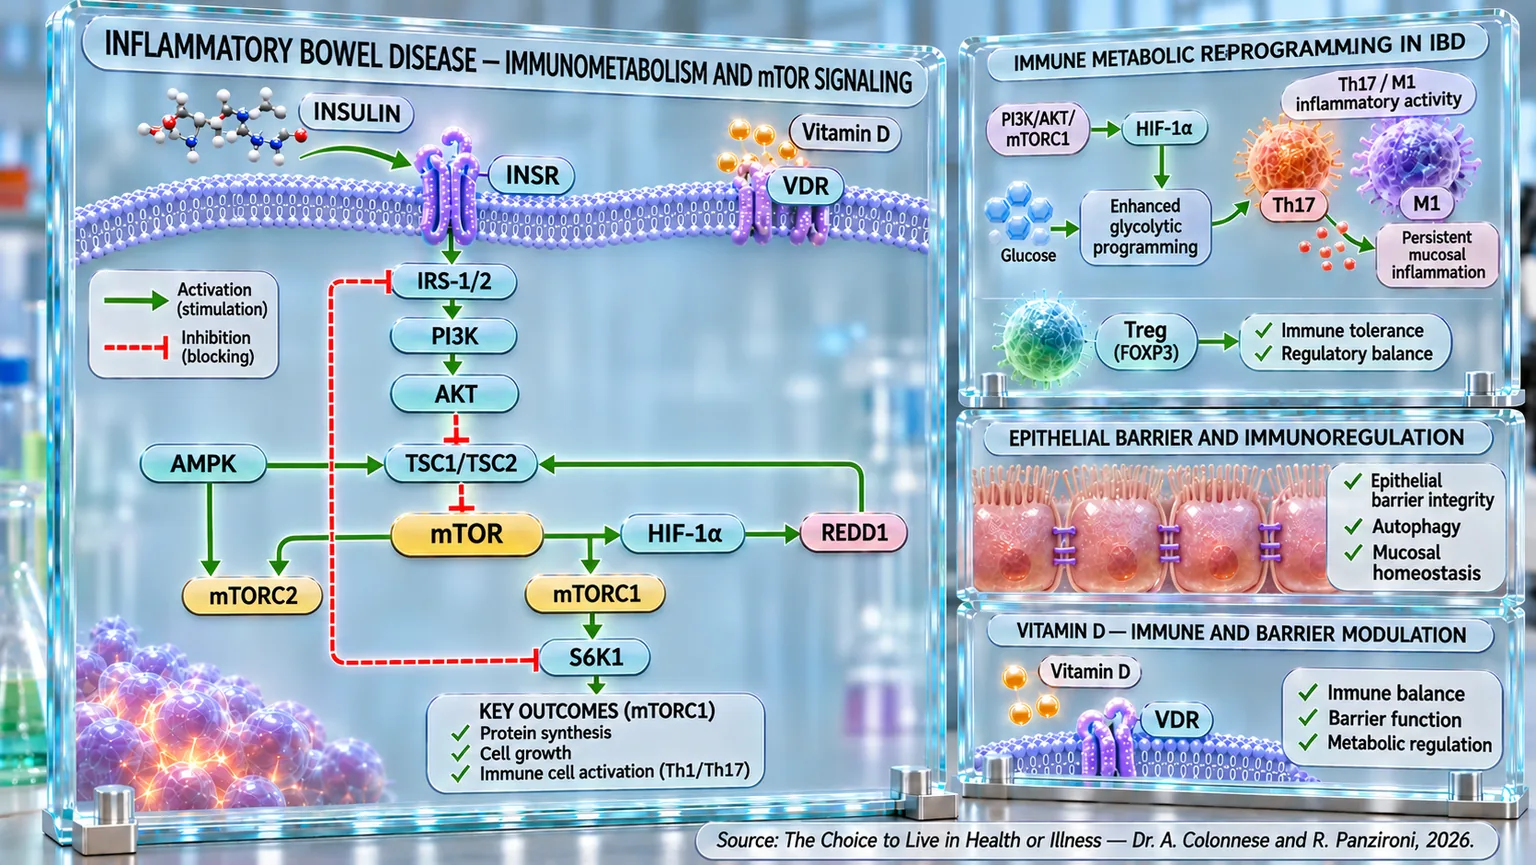
Infografía con membrana celular, cascada INSR–PI3K–AKT–mTOR y paneles sobre células Th17, Treg, barrera epitelial y vitamina D.
Esquema del inmunometabolismo en las EII: la insulina activa el INSR y la cascada IRS-1/2–PI3K–AKT–mTOR, mientras que la vitamina D y el VDR están asociados a la modulación inmunitaria y de la barrera. HIF-1α, glucólisis, células Th17/M1 y Treg conectan el metabolismo, la inflamación persistente, la tolerancia y la homeostasis de la mucosa.

ABSTRACT

Las enfermedades inflamatorias intestinales (EII), que incluyen la enfermedad de Crohn y la colitis ulcerosa, involucran procesos inmunitarios y metabólicos que contribuyen a la persistencia de la inflamación. En el libro "La elección de vivir en salud o en enfermedad", el Dr. A. Colonnese y R. Panzironi analizan estas interacciones, considerando la regulación de la mucosa intestinal y las posibles implicaciones fisiopatológicas sistémicas.

Un elemento central es el desequilibrio entre los linfocitos Th17, asociados a la respuesta inflamatoria, y las células Treg, encargadas de la tolerancia inmunológica. La señalización mTOR favorece los programas celulares efectores, mientras que AMPK puede sostener condiciones metabólicas compatibles con funciones reguladoras. En este contexto, la actividad de PI3K/AKT/mTOR influye también en la proliferación, la autofagia y la homeostasis epitelial, conectando la disponibilidad energética con la respuesta inmunitaria.

En el plano clínico, los estudios prospectivos asocian valores elevados del índice triglicéridos-glucosa (TyG) con un mayor riesgo posterior de Crohn y colitis ulcerosa, sin demostrar una relación causal. En modelos experimentales, los inhibidores de mTOR AZD8055 e INK128 han atenuado la inflamación intestinal y modificado el equilibrio entre células efectoras y reguladoras. Se describen resultados favorables también con everolimus y sirolimus, mientras que las observaciones en las formas pediátricas refractarias siguen siendo preliminares. La reína, la glaucocalixina A, la moringina y la triptolida han mostrado efectos experimentales sobre la señalización intracelular, los macrófagos y la barrera intestinal.

El eje mTOR/HIF-1α puede promover la glucólisis, favoreciendo la polarización macrofágica M1 y la expansión de Th17 frente a las Treg. Su inhibición experimental atenúa algunos programas inflamatorios. Paralelamente, niveles insuficientes de vitamina D resultan asociados a una mayor actividad y riesgo de recidiva; la suplementación ha producido beneficios clínicos solo en algunos estudios.

En conjunto, las EII emergen como condiciones multifactoriales en las que el metabolismo insulínico, la inmunidad y la función epitelial interactúan. El inmunometabolismo ofrece, por tanto, una perspectiva útil para interpretar los mecanismos de la enfermedad y profundizar en potenciales estrategias terapéuticas, distinguiendo asociaciones observacionales, resultados preclínicos y pruebas clínicas. Su integración requiere comprobaciones adicionales sobre la relevancia de los mecanismos individuales en los pacientes.

Epidemiología de las EII

Las enfermedades inflamatorias intestinales, conocidas por el acrónimo EII, representan un grupo de patologías caracterizadas por una inflamación persistente del tracto gastrointestinal. Dentro de este grupo se distinguen principalmente dos formas: la enfermedad de Crohn y la colitis ulcerosa. Aunque comparten diversos aspectos clínicos e inmunopatogénicos (la forma en que el sistema inmunitario participa en el desarrollo de una enfermedad), las dos afecciones se diferencian por la localización de las lesiones y por la profundidad de la inflamación: la colitis ulcerosa afecta exclusivamente a la mucosa del colon y del recto (tramos terminales del intestino), mientras que la enfermedad de Crohn puede afectar a cualquier segmento del tubo digestivo, desde la boca hasta el ano, con una inflamación que puede extenderse a todo el espesor de la pared intestinal.

En el panorama europeo, las EII afectan aproximadamente al 0,2 % de la población, lo que equivale a más de 2,5–3 millones de personas: se trata, por tanto, de patologías crónicas con un impacto sanitario creciente, también en términos de costes sociales y calidad de vida.

El inicio ocurre con mayor frecuencia en la edad juvenil-adulta, con un pico entre los 15 y los 40 años, periodo en el que el metabolismo y el sistema inmunitario se encuentran en plena actividad. Sin embargo, los estudios epidemiológicos señalan un segundo pico de incidencia, más raro, alrededor de los 60 años, lo que sugiere que los factores ambientales e inmunitarios pueden contribuir de forma diferente a la aparición de la enfermedad según la edad.

En cuanto al sexo, las diferencias no son marcadas, pero algunos datos internacionales muestran ligeras variaciones: la enfermedad de Crohn presenta una modesta prevalencia femenina, mientras que la colitis ulcerosa parece estar distribuida de forma más equilibrada entre hombres y mujeres.

Las EII, por tanto, se configuran como patologías crónicas con un curso recidivante, es decir, que alternan periodos de bienestar con momentos en los que el proceso patológico se reactiva; afectan principalmente a individuos jóvenes en plena vida productiva y familiar, con un impacto relevante no solo en el plano clínico, sino también en el psicológico y social. Comprender su etiología, los mecanismos inflamatorios subyacentes y los factores que modulan su curso representa el primer paso para abordarlas con un enfoque moderno, integrado y basado en la fisiología del cuerpo humano.

Desequilibrio de los linfocitos T

Las enfermedades inflamatorias intestinales representan una condición en la que el intestino pierde progresivamente la capacidad de mantener un equilibrio inmunitario estable. A nivel microscópico, la mucosa intestinal se convierte en el escenario de un conflicto constante entre células del sistema inmunitario que deberían cooperar para preservar la integridad del tejido. Entre las protagonistas de esta dinámica encontramos las células T helper 17 (Th17, una clase de células T efectoras) y las células T reguladoras (Treg), dos poblaciones derivadas de las células T CD4+, con funciones profundamente opuestas pero complementarias: las primeras promueven la inflamación, mientras que las segundas promueven la supresión y el control de la respuesta inmune.

En condiciones fisiológicas, estas dos fuerzas se mantienen en un equilibrio dinámico que garantiza la tolerancia hacia la microbiota intestinal e impide respuestas autoinmunes. En las EII, sin embargo, este equilibrio se rompe: las Th17 aumentan de forma excesiva y las Treg, aunque conservan su capacidad de regular la inflamación, resultan numérica y localmente insuficientes para contrarrestarla (Yan et al., 2020) [1].

La mucosa intestinal inflamada muestra un incremento de células T helper CD4+ CD25 FOXP3+, pero dicha expansión resulta inadecuada frente a la intensidad de la respuesta inflamatoria. Es como si un cuerpo de bomberos, aunque funcional, fuera numéricamente demasiado pequeño para apagar un incendio que ya está fuera de control. Estudios histológicos han evidenciado que, en las fases activas de la enfermedad, las Treg disminuyen en la sangre periférica, lo que sugiere su reclutamiento hacia los sitios de inflamación intestinal, donde, no obstante, no logran restablecer una homeostasis eficaz (Maul et al., 2005) [2].

Además de los mecanismos intracelulares, el metabolismo y la dieta también influyen profundamente en este equilibrio. Un aporte calórico excesivo, por ejemplo, estimula la vía mTOR y la diferenciación de las Th17, mientras que la restricción calórica o la activación de la vía AMPK (una enzima sensora de energía presente en nuestras células y fundamental para el metabolismo energético) favorecen la formación de las Treg, sin comprometer su función. Esto sugiere que intervenciones nutricionales dirigidas podrían complementar las terapias farmacológicas para restablecer la tolerancia inmunitaria y reducir la inflamación intestinal (Zhang et al., 2024) [3].

En resumen, las EII pueden entenderse como el resultado de un equilibrio inmunitario roto, en el que el impulso inflamatorio de las células Th17 y la respuesta reguladora de las Treg pierden su armonía; el objetivo terapéutico no es solo suprimir la inflamación, sino reconciliar estas dos fuerzas, devolviendo al intestino su capacidad natural de distinguir lo que debe tolerar de lo que debe combatir.

Alteraciones metabólicas: vía de la insulina e insulinorresistencia

Las enfermedades inflamatorias intestinales (EII), sin embargo, no se limitan a afectar al aparato digestivo: representan una condición sistémica capaz de alterar profundamente el metabolismo y el funcionamiento de todo el organismo. La inflamación crónica que caracteriza a estas patologías, como la colitis ulcerosa y la enfermedad de Crohn, no permanece confinada a la mucosa intestinal, sino que se propaga como una señal constante que involucra al endotelio vascular (revestimiento interno de los vasos sanguíneos), al sistema nervioso autónomo e incluso al metabolismo de la glucosa y de los lípidos. En los últimos años, numerosas investigaciones han puesto de manifiesto un vínculo cada vez más estrecho entre las EII y la resistencia a la insulina, abriendo nuevas perspectivas sobre la forma en que la inflamación crónica puede interferir con la regulación energética del organismo.

En un estudio clínico realizado en pacientes afectados por la enfermedad de Crohn, se observó que, aun en ausencia de diabetes, estos sujetos presentan niveles plasmáticos de insulina significativamente más elevados en comparación con los controles sanos. Tal hiperinsulinemia, acompañada de un aumento del índice HOMA-IR (índice utilizado para estimar la resistencia a la insulina y la funcionalidad de las células β del páncreas) y del índice de resistencia a la insulina, es un fenómeno que obliga a las células β pancreáticas a una actividad compensatoria más intensa para mantener la tolerancia normal a la glucosa (Bregenzer et al., 2006) [6].

Esta condición de estrés metabólico no se agota a nivel endocrino, sino que también involucra la función vascular. De hecho, los pacientes con EII muestran un aumento de la velocidad de la onda del pulso (VOP), un índice fiable de rigidez arterial y un marcador precoz de disfunción endotelial (funcionamiento alterado del revestimiento interno de los vasos sanguíneos). Incluso en ausencia de factores de riesgo cardiovascular tradicionales, como hipertensión o dislipidemia, la rigidez arterial resulta aumentada y se correlaciona positivamente con la duración de la enfermedad y con los niveles plasmáticos de insulina y HOMA-IR. Esto sugiere que la inflamación crónica y la resistencia a la insulina cooperan para comprometer la elasticidad vascular, predisponiendo a los pacientes a un riesgo cardiovascular prematuro (Korkmaz et al., 2014) [7].

Otros estudios han destacado que el impacto metabólico de las EII también se refleja en la fisiología cardíaca: en pacientes con colitis ulcerosa y enfermedad de Crohn se ha detectado una dispersión del intervalo QT corregido (QTcd) más larga en comparación con los sujetos sanos; en pocas palabras, se trata de una anomalía de los procesos eléctricos que ocurren en las células y en los tejidos biológicos, en particular en el corazón, que aumenta el riesgo de arritmias ventriculares. Dicha prolongación del QTcd se asocia a valores más elevados de insulina y de HOMA-IR, lo que indica que la resistencia a la insulina puede contribuir a modular también la función eléctrica del corazón a través de alteraciones de los procesos inflamatorios sistémicos (Yorulmaz et al., 2013) [8].

A nivel epidemiológico, la relación entre la disfunción insulínica y el riesgo de desarrollar EII ha sido confirmada adicionalmente por un reciente estudio prospectivo realizado en el UK Biobank, que involucró a más de 327.000 participantes: el índice triglicéridos-glucosa (TyG), biomarcador sustitutivo de la resistencia a la insulina, resultó significativamente asociado a un incremento del riesgo de colitis ulcerosa y enfermedad de Crohn; por cada unidad de aumento del TyG, el riesgo de desarrollar EII crecía un 14,3% y un 13,8% respectivamente. Los individuos con los valores más elevados de TyG presentaban un riesgo de enfermedad hasta un 28% superior en comparación con los sujetos con valores normales (Zhang et al., 2025) [9]. Esta asociación persistía incluso después de corregir los datos por factores genéticos y de estilo de vida, lo que sugiere que las alteraciones metabólicas pueden contribuir de forma independiente a la etiología de las EII.

Comprender estos estudios significa superar la visión tradicional de las EII como enfermedades exclusivamente gastrointestinales. Significa reconocer que, detrás del dolor abdominal y la diarrea, se esconde una compleja red de señales inflamatorias, hormonales y metabólicas que involucra a todo el organismo. Y quizás, intervenir en esta red, actuando sobre los factores metabólicos que determinan una alteración de la vía (pathway) de la insulina, podría representar una de las claves más prometedoras para restablecer el equilibrio perdido.

mTOR como nodo central

Es precisamente dentro de esta red de señales metabólicas e inflamatorias donde surge uno de los principales puntos de convergencia entre las alteraciones de la vía de la insulina y la disregulación inmunitaria característica de las EII: mTOR. Situado aguas abajo de la vía PI3K/AKT, mTOR no representa solo un efector de la señalización insulínica, sino un verdadero sensor metabólico capaz de integrar la disponibilidad de nutrientes, las señales de crecimiento, las citocinas y las condiciones de estrés. Su actividad puede, por tanto, traducir una alteración metabólica en una respuesta celular e inmunitaria distinta, creando un vínculo directo entre el cuadro de resistencia a la insulina descrito anteriormente y los mecanismos que sustentan la inflamación intestinal.

En 2024, algunos investigadores describen a mTOR como un importante regulador metabólico capaz de orientar el comportamiento de las células inmunitarias en función de los nutrientes y las citocinas presentes en el microambiente. Su actividad contribuye en particular a determinar el destino de los linfocitos T, influyendo en el equilibrio entre las poblaciones efectoras y reguladoras. En las EII, una alteración de este control puede, por tanto, favorecer una respuesta más proinflamatoria, sustentando la diferenciación y la actividad de las células Th17 en detrimento de los mecanismos reguladores necesarios para contener la inflamación de la mucosa intestinal (Zhang et al., 2024) [3].

Esta relación cobra especial importancia si consideramos que las células Th17 producen citocinas como IL-17, IL-21 e IL-22, capaces de modificar profundamente el microambiente inflamatorio intestinal. Cuando la actividad de mTOR favorece los programas metabólicos asociados a la respuesta efectora, las células T vírgenes (linfocitos T que aún no han sido activados por su antígeno específico) pueden orientarse más hacia fenotipos proinflamatorios; por el contrario, la reducción de la señalización de mTOR puede favorecer el desarrollo de células Treg, encargadas del control de la respuesta inmunitaria y del mantenimiento de la tolerancia.

Una demostración experimental de este equilibrio surge del trabajo de algunos investigadores, en el cual el uso del inhibidor de mTOR INK128 en modelos animales de colitis determinó una atenuación significativa de la inflamación intestinal. El tratamiento se asoció a una disminución de las poblaciones Th1 y Th17 y, simultáneamente, a un aumento del componente Treg. Los animales tratados mostraban además una mejor integridad del colon y una menor pérdida de peso, lo que indica cómo la intervención en la señalización de mTOR puede traducirse en modificaciones concretas tanto de la respuesta inmunitaria como del daño intestinal (Shi et al., 2019) [4].

Resultados concordantes se reportaron también en 2016, al evaluar los efectos de la inhibición de mTOR mediante AZD8055 (sustancia que inhibe directamente mTOR) en modelos experimentales de colitis. También en este caso, el tratamiento redujo la inflamación y la presencia de las poblaciones Th1 y Th17, favoreciendo paralelamente la expansión de las Treg y el aumento de IL-10, una importante citocina antiinflamatoria asociada a la respuesta reguladora. La inhibición de mTOR desplazó, por tanto, el equilibrio inmunitario desde una condición predominantemente efectora y proinflamatoria hacia un perfil más regulador (Hu et al., 2016) [5].

La contribución de mTOR no se agota en la inmunidad adaptativa: el epitelio (tejido que reviste y protege las superficies del organismo) del colon, lejos de ser una barrera pasiva, "habla" con el sistema inmunitario modulando el perfil citocínico del tejido en función de su estado de diferenciación, un proceso que depende precisamente de la señalización de mTOR. Cuando este circuito se altera, el epitelio favorece la hiperplasia y los reclutamientos proinflamatorios, alimentando la colitis desde el interior del propio tejido (Lyons et al., 2018) [13].

Esta misma "centralita" metabólica gobierna la elección del lenguaje de las células T: cuando mTOR está activo, las células T vírgenes toman las vías efectoras (Th1/Th2/Th17); cuando la señal se atenúa, prevalece la vía reguladora y aparecen las Treg y Foxp3+, más aptas para restablecer la tolerancia. Es un interruptor inmunológico que transforma un coro disonante en una música más ordenada (Delgoffe et al., 2009) [11].

En otra investigación de 2013 se definió a mTOR como un sensor metabólico que integra nutrientes, citocinas y estrés, y decide el destino de las células del intestino y del sistema inmunitario. Cuando su freno natural, PTEN (proteína que frena la vía PI3K/AKT), disminuye, la vía de la insulina PI3K/AKT/mTOR se hiperactiva en las células T y en los linfocitos mucosales de la enfermedad de Crohn, sustentando la proliferación, la supervivencia y los mediadores inflamatorios, como si se mantuviera el pie en el acelerador en una carretera ya congestionada por la inflamación (Long et al., 2013) [10].

No es casualidad que, en condiciones controladas ex vivo, la rapamicina (fármaco que inhibe principalmente la actividad de mTOR) permita expandir las Treg humanas manteniendo su fenotipo y función supresora, un indicio práctico de cómo modular mTOR puede reequilibrar el brazo regulador en contextos de hiperactivación crónica (Battaglia et al., 2012) [12].

No sorprende, por tanto, que las estrategias farmacológicas contra mTOR estén emergiendo, como veremos en el siguiente párrafo, como vías concretas en las EII: los datos preclínicos muestran reducciones de citocinas, restauración de la barrera y reequilibrio Th17/Treg, mientras que la clínica aún requiere estudios más amplios para definir la eficacia y la seguridad a largo plazo (Lashgari et al., 2021) [14]; (Afzal et al., 2022) [15].

En conjunto, las evidencias analizadas delinean en las EII una estrecha interacción entre alteraciones metabólicas, vías de la insulina y disregulación inmunitaria. En este escenario, mTOR emerge como un nodo central capaz de integrar las señales provenientes de la vía PI3K/AKT con los programas metabólicos que regulan la actividad de los linfocitos T. Una activación excesiva de este puede favorecer la proliferación, las respuestas proinflamatorias y la polarización efectora, contribuyendo al desequilibrio Th17/Treg y a la persistencia de la inflamación intestinal. Por el contrario, una correcta modulación de mTOR puede sustentar la autofagia, la función reguladora de las Treg y la homeostasis epitelial, destacando la importancia del equilibrio de esta red en la fisiopatología de las EII.

Inhibidores de mTOR

La inhibición de mTOR representa hoy una de las líneas más prometedoras en la investigación terapéutica sobre las enfermedades inflamatorias intestinales (EII). Si en las fases iniciales el estudio de mTOR se limitaba a su papel como regulador del crecimiento celular, hoy sabemos que este sensor metabólico es un verdadero “interruptor inmunitario”: controla la diferenciación de los linfocitos T, la producción de citocinas y los procesos de autofagia que mantienen la salud de la mucosa intestinal. Modular mTOR no significa suprimir el sistema inmunitario, sino restablecer su medida, devolviéndolo de una condición de hiperactivación patológica a un equilibrio fisiológico.

Uno de los primeros fármacos evaluados en este contexto fue el everolimus (fármaco derivado de la rapamicina), un inhibidor selectivo de mTORC1 de segunda generación. En un modelo murino de colitis crónica IL-10-/-, que reproduce las características inmunopatológicas de la enfermedad de Crohn humana, la administración oral de everolimus redujo de forma significativa la gravedad de la colitis. El tratamiento determinó una disminución de las células T CD4+ en la lámina propia (capa de tejido bajo la mucosa) y una reducida producción de interferón-γ (proteína producida naturalmente por las células para estimular la respuesta inmunitaria), atenuando la respuesta Th1 aberrante típica de la enfermedad (Matsuda et al., 2007) [16].

También su análogo estructural, el sirolimus (rapamicina), ha mostrado resultados extraordinarios en modelos experimentales y en los primeros casos clínicos humanos: en un estudio murino de colitis inducida por TNBS (un compuesto químico utilizado en laboratorio como reactivo), el sirolimus redujo los niveles de TNF-α, IL-6 e IL-17 (moléculas proinflamatorias de comunicación del sistema inmunitario) y, simultáneamente, aumentó el TGF-β (molécula de señalización que regula la respuesta inmunitaria) y las células T reguladoras, corrigiendo así el desequilibrio Th17/Treg que caracteriza a la mucosa inflamada (Yin et al., 2013) [17].

La eficacia del sirolimus se ha confirmado también en poblaciones pediátricas: en una cohorte de niños afectados por EII refractaria, es decir, que no responde a las terapias médicas convencionales, casi la mitad de los pacientes con colitis ulcerosa y todos los que padecían Crohn alcanzaron la remisión clínica o la curación mucosa, con una reducción del uso de corticosteroides y biológicos y sin eventos adversos graves (Mutalib et al., 2014) [18]. Estos resultados, aunque preliminares, indican que el sirolimus puede actuar como terapia de rescate en las formas resistentes, modulando selectivamente la proliferación linfocitaria y promoviendo la autofagia protectora.

En cuanto a las moléculas naturales, diversas sustancias fitoderivadas muestran capacidad para inhibir la vía PI3K/AKT/mTOR, devolviendo la homeostasis inmunitaria y la integridad epitelial. La reína, un compuesto orgánico extraído del Rheum palmatum (planta medicinal conocida como ruibarbo chino), reduce las citocinas proinflamatorias TNF-α, IL-6 e IL-1β y suprime la activación de PI3K, AKT y mTOR, modulando al mismo tiempo la microbiota intestinal y favoreciendo la expansión de bacterias beneficiosas (Dong et al., 2022) [19]. Un efecto similar se ha observado con la glaucocalixina A, un compuesto derivado de Isodon japonicus (planta asiática de la familia de las Lamiaceae), que atenúa la colitis ulcerosa inhibiendo AKT y mTOR, con reducción de los mediadores inflamatorios y mejora histológica (Zhou et al., 2025) [20].

Otro compuesto de interés es la moringina, compuesto orgánico extraído de Moringa oleifera (planta utilizada como alimento y en la tradición herbolaria), capaz de actuar simultáneamente sobre varias vías: activa factores antioxidantes, suprime la vía de la insulina PI3K/AKT/mTOR y protege la barrera mucosa de la inflamación oxidativa (Zhang et al., 2024) [21]. También el triptólido, compuesto derivado de Tripterygium wilfordii (planta medicinal originaria del este de Asia), actúa sobre la vía mTOR favoreciendo la repolarización de los macrófagos del fenotipo M1 proinflamatorio al fenotipo M2 reparativo, reduciendo así la producción de TNF-α e IL-6 y promoviendo la IL-10 (Zhu et al., 2022) [22].

Todos estos enfoques, farmacológicos y naturales, convergen en un concepto clave: mTOR es el punto de encuentro entre metabolismo, inmunidad y regeneración tisular. Su inhibición dirigida no actúa como una supresión, sino como una forma de “reeducación” celular. Al restablecer la autofagia, reducir la polarización efectora y sostener la barrera epitelial, los inhibidores de mTOR ofrecen una perspectiva terapéutica integrada capaz de apagar la inflamación crónica desde la raíz, en lugar de limitarse a contener los síntomas. En este sentido, mTOR se convierte no solo en una diana farmacológica, sino en el símbolo de un cambio de paradigma en el tratamiento de las EII: del control del daño a la reconstrucción del equilibrio.

mTOR, HIF-1α y reprogramación metabólica de las células del sistema inmunitario

En las enfermedades inflamatorias intestinales, y en particular en la colitis ulcerosa, la activación de mTOR puede sustentar la expresión de HIF-1α, transformando profundamente el metabolismo de las células inmunitarias. De hecho, mTOR funciona como un sensor de la disponibilidad energética y nutricional y, cuando permanece persistentemente activo, favorece programas metabólicos orientados hacia la glucólisis. HIF-1α representa uno de los efectores centrales de esta respuesta: al aumentar la expresión de transportadores y enzimas glucolíticas, permite que las células inmunitarias activadas produzcan rápidamente energía e intermediarios metabólicos necesarios para la respuesta inflamatoria. En el contexto intestinal, este eje puede favorecer la polarización de los macrófagos hacia el fenotipo M1 y modificar el equilibrio entre linfocitos Th17 y Treg, contribuyendo al mantenimiento de la inflamación de la mucosa.

Esta visión se inserta en un marco más amplio de inmunometabolismo: los linfocitos T efectores y las células inflamatorias innatas viven de una glucólisis intensa (un proceso metabólico fundamental que escinde la glucosa para producir energía) y de mTORC1/HIF-1α; las Treg, en cambio, prefieren la oxidación de lípidos y condiciones metabólicas que reducen la capacidad de la célula para activar procesos de crecimiento, orientándola hacia un estado de conservación. Intervenir en estos nodos metabólicos, mTOR en primer lugar, permite remodelar con precisión la respuesta, yendo más allá de la inmunosupresión que afecta de forma difusa a todos los componentes de la respuesta inmunitaria, tanto innata como adaptativa, y acercándose a terapias dirigidas al metabolismo celular (Bittencourt et al., 2021) [23].

Una demostración particularmente directa fue proporcionada por algunos investigadores en 2024: utilizando un cocultivo constituido por células epiteliales intestinales HT-29 y linfocitos T CD4+ humanos expuestos a TNF-α, los autores manipularon directamente la expresión de mTOR. El aumento de mTOR determinaba un incremento de HIF-1α, de la glucólisis y de la proporción de células Th17, acompañado por una reducción de las Treg y por un aumento de los mediadores proinflamatorios. Por el contrario, el silenciamiento de mTOR reducía HIF-1α, la glucólisis y la diferenciación Th17, reequilibrando la respuesta hacia un fenotipo mayoritariamente regulador. El estudio demuestra, por tanto, directamente la secuencia mTOR → HIF-1α → glucólisis → desequilibrio Th17/Treg → inflamación en la colitis ulcerosa (Wang et al., 2024) [24].

Un segundo aporte particularmente significativo fue proporcionado en 2021, al estudiar la polarización de los macrófagos en la colitis inducida por DSS (sustancia utilizada experimentalmente para inducir la colitis). El tratamiento con diosgenina (compuesto natural perteneciente a las saponinas esteroideas) inhibía el eje mTORC1/HIF-1α, reduciendo la glucólisis aeróbica y la polarización de los macrófagos hacia el fenotipo proinflamatorio M1 y, simultáneamente, se favorecía el metabolismo oxidativo asociado a los macrófagos M2. La importancia causal de mTORC1 fue confirmada mediante leucina, agonista de mTORC1, que atenuaba los efectos de la diosgenina y reducía su beneficio sobre la colitis. Este trabajo identifica, por tanto, el eje mTORC1 → HIF-1α → glucólisis → M1 como un importante mecanismo inmunometabólico de la enfermedad intestinal (Wu et al., 2021) [25].

Evidencias adicionales se obtuvieron en 2025 al estudiar el metabolismo de las células T reguladoras en un modelo murino de colitis ulcerosa inducida por DSS. En los ratones con colitis resultaban alterados tanto el metabolismo glucolítico como la distribución de las poblaciones Treg. El tratamiento con polisacáridos de Astragalus (planta medicinal de la familia de las fabáceas) reducía la activación de la vía mTOR/HIF-1α, disminuía la glucólisis y favorecía la recuperación de las células T reguladoras, acompañándose de una reducción de las citocinas proinflamatorias. El trabajo sugiere, por tanto, que la activación persistente de esta vía puede comprometer la homeostasis de las Treg a través de una reprogramación glucolítica patológica (Liu et al., 2025) [26].

Una confirmación aún más reciente proviene de un estudio publicado en 2026, que analizó el papel del artesunato (fármaco derivado de la artemisinina utilizado principalmente contra la malaria) en la colitis inducida por DSS. Los autores demostraron que el fármaco reduce la polarización de los macrófagos M1 y la infiltración macrofágica a través de la inhibición de la señalización mTORC1/HIF-1α. El empleo de la leucina como agonista de mTORC1 permitió confirmar funcionalmente la implicación de la vía. Además, experimentos de identificación de la diana indicaron al INSR como componente corriente arriba: el artesunato modulaba el INSR y, consecuentemente, reducía mTORC1, HIF-1α y la glucólisis asociada al fenotipo M1. Se perfila, por tanto, la secuencia INSR → mTORC1 → HIF-1α → glucólisis → macrófago M1 → inflamación intestinal (Huang et al., 2026) [27].

Finalmente, otra investigación de 2026 ha reforzado aún más este modelo utilizando un enfoque in vivo e in vitro (dos formas diferentes de realizar una investigación científica): en el colon de los ratones con colitis inducida por DSS resultaban aumentados PI3K, AKT, mTOR y HIF-1α; el mismo perfil se observaba en los macrófagos RAW264.7 (células similares a los macrófagos de ratón utilizadas como modelo) estimulados con LPS (componente de las bacterias gramnegativas capaz de activar una respuesta inflamatoria). El tratamiento experimental reducía progresivamente la activación de la vía PI3K/AKT/mTOR y, paralelamente, la expresión de HIF-1α, disminuyendo los marcadores de los macrófagos M1 y aumentando los de los M2. Los autores identificaron, por tanto, a HIF-1α como diana corriente abajo de la cascada PI3K–AKT–mTOR, vinculando la activación de esta vía a la polarización proinflamatoria de los macrófagos en la colitis ulcerosa (Li et al., 2026) [28].

En su conjunto, estas evidencias delinean un modelo coherente en el que la activación persistente de mTOR sustenta a HIF-1α y la glucólisis, modificando el comportamiento de las principales poblaciones inmunitarias implicadas en las EII. En los macrófagos, el eje mTOR–HIF-1α favorece la polarización M1 y la producción de mediadores proinflamatorios; en los linfocitos T, en cambio, puede desplazar el equilibrio hacia las células Th17 en detrimento de las Treg. De este modo, una señal originalmente metabólica se convierte en un programa inmunitario capaz de mantener la inflamación intestinal. La secuencia global puede resumirse, por tanto, como activación de PI3K/AKT/mTORC1 → aumento de HIF-1α → incremento de la glucólisis → polarización M1 → producción de citocinas proinflamatorias → Th17 y reducción relativa de las Treg → persistencia de la inflamación de la mucosa intestinal.

La vitamina D como modulador inmunometabólico

En las EII, la vitamina D se comporta como un “director de orquesta” silencioso: no hace ruido, pero cuando falta, la sinfonía inmunitaria al completo desafina. Los niveles bajos de esta vitamina se asocian más a menudo con la enfermedad activa y con las reagudizaciones: en una gran revisión de más de ocho mil pacientes, quienes presentaban hipovitaminosis D tenían una mayor probabilidad de actividad clínica, inflamación de la mucosa y recidivas, además de una peor calidad de vida. En términos sencillos: cuando el depósito está vacío, el intestino pierde parte de su capacidad de “tolerar” y se inflama con mayor facilidad (Gubatan et al., 2019) [29].

Este vínculo no es teórico: en cohortes clínicas reales, la carencia es muy frecuente y correlaciona con índices de actividad y marcadores inflamatorios: en una casuística hospitalaria, un punto de corte de aproximadamente 27,5 ng/mL (valor límite) discriminaba mejor a los pacientes en remisión de aquellos en fase activa, lo que sugiere un nivel umbral pragmático para el seguimiento clínico; quienes recibían suplementos mostraban valores séricos significativamente más altos y una evolución clínica más favorable (Hausmann et al., 2019) [30].

En paralelo, una cohorte prospectiva de pacientes con Crohn seguidos durante tres años mostró una asociación inversa entre la vitamina D y la proteína C reactiva (proteína producida por el hígado en respuesta a procesos inflamatorios): cuanto más baja era la vitamina D, más alta resultaba la inflamación sistémica y mayor era la probabilidad de enfermedad clínicamente activa (Alrefai et al., 2017) [31].

Los metaanálisis confirman el cuadro: en los pacientes con Crohn, los niveles de vitamina D son, de media, inferiores a los de las personas sanas, más de la mitad presenta hipovitaminosis D y, al aumentar la gravedad clínica, los valores descienden aún más: es como observar cómo el combustible de reserva baja justo cuando el motor, el intestino, está más bajo esfuerzo (Sadeghian et al., 2016) [32].

Un metaanálisis realizado sobre 18 estudios clínicos aleatorizados, que incluían en total a 908 pacientes con EII, evaluó la eficacia de la suplementación con vitamina D: el tratamiento aumentaba significativamente los niveles circulantes de 25(OH)D3 y determinaba una reducción de la tasa de recidiva en comparación con los grupos de control, sin aumentar significativamente los eventos adversos. Los autores concluyeron que la vitamina D puede representar un tratamiento complementario útil en las EII, sobre todo para corregir la carencia vitamínica y contribuir al control de las recidivas (Li et al., 2018) [33].

Los mecanismos son coherentes con lo observado clínicamente: a través de su receptor (VDR), la vitamina D reduce la IL-6/IL-17/TNF-α, promueve la IL-10, sostiene las células Treg y refuerza las “bisagras” de las uniones estrechas (conexiones entre las células intestinales que regulan el paso de sustancias y protegen la barrera intestinal), como la proteína ocludina, limitando la translocación bacteriana y la reactivación inflamatoria. En otras palabras, mejora tanto el “control fronterizo” de la barrera como la educación de las células inmunitarias, con repercusiones en la microbiota y en la respuesta a las terapias (Wu et al., 2022) [34].

En el plano práctico, pequeños estudios de intervención sugieren un beneficio clínico tangible: en un estudio piloto sobre Crohn leve-moderado, suplementar con vitamina D hasta 5.000 UI/día durante 24 semanas llevó sus valores de ~16 a ~45 ng/mL y redujo el CDAI (índice de actividad para evaluar el progreso o no de la enfermedad de Crohn) en más de cien puntos, con una mejora percibida de la calidad de vida; en términos cotidianos, recargar el depósito coincidió con un intestino más “silencioso” (Yang et al., 2013) [35].

De forma coherente, en un estudio transversal chino, los niveles de vitamina D descendían progresivamente desde la remisión hasta las formas graves tanto en la colitis ulcerosa como en la enfermedad de Crohn, reforzando el razonamiento para medirla y corregirla a lo largo de todo el proceso de atención (Zhao et al., 2019) [36].

La vitamina D, por tanto, en palabras sencillas, ayuda al intestino a “reconocer a los amigos”, mantiene firme la barrera y amortigua los excesos del sistema inmunitario. Controlarla y corregir su carencia no sustituye a las terapias de base, pero puede hacer que el entorno sea menos favorable a las reagudizaciones y más receptivo a los tratamientos.

En conclusión, esta vitamina actúa como un mediador universal del equilibrio inmunitario y metabólico; de hecho, como hemos visto en el capítulo 6 dedicado al sistema inmunitario, a través de la modulación de mTOR, reduce la producción de mediadores inflamatorios, limita la proliferación anómala de los linfocitos T efectores y estimula la producción de linfocitos T reguladores, procesos centrales en la patogenia de la enfermedad. Este efecto regulador favorece un mejor control de la respuesta inmunitaria, previniendo la agresión autoinmunitaria contra los tejidos.

Conclusiones

En conjunto, la evidencia científica analizada describe las enfermedades inflamatorias intestinales (EII) como patologías en las que la inflamación, el metabolismo y la regulación inmunitaria están profundamente interconectados. La enfermedad de Crohn y la colitis ulcerosa, aunque difieren en la localización y extensión de las lesiones, comparten de hecho una condición inflamatoria crónica y recidivante que no permanece confinada al intestino, sino que puede afectar a todo el organismo.

El primer paso se refiere a la pérdida del equilibrio inmunitario de la mucosa intestinal. Las investigaciones documentan un desequilibrio entre las células Th17, promotoras de la inflamación, y las Treg, responsables de la tolerancia inmunológica. En las EII, la expansión de las Th17 no se compensa adecuadamente con las Treg, que resultan insuficientes frente a la intensidad de la respuesta inflamatoria. Este equilibrio está estrechamente ligado también al estado metabólico celular: las condiciones que estimulan mTOR favorecen los programas efectores, mientras que la activación de AMPK y las condiciones de menor disponibilidad energética pueden sostener el compartimento regulador.

A este cuadro se asocian alteraciones del metabolismo insulínico: resulta particularmente significativo el dato prospectivo según el cual valores más elevados del índice TyG se asocian a un mayor riesgo futuro tanto de colitis ulcerosa como de Crohn, lo que refuerza la hipótesis de que la disfunción metabólica puede preceder y contribuir al terreno patológico de las EII.

Es en este punto donde mTOR, situado aguas abajo de PI3K/AKT, emerge como un nodo de convergencia entre el metabolismo insulínico y la inmunidad. Su activación excesiva puede favorecer a las Th1 y Th17, la proliferación celular y las señales proinflamatorias, mientras que su reducción favorece a las Treg, FOXP3, la autofagia y la homeostasis epitelial. De manera coherente, la inhibición experimental de mTOR mediante AZD8055 e INK128 ha reducido la inflamación intestinal y reequilibrado la relación entre células efectoras y reguladoras.

Los estudios sobre otros inhibidores de mTOR también refuerzan este modelo: el everolimus y el sirolimus han reducido los mediadores inflamatorios y favorecido a las Treg, con resultados preliminares también en las EII pediátricas refractarias. Compuestos naturales como la reína, la glaucocalixina A, la moringina y el triptólido han mostrado además experimentalmente la capacidad de interferir con PI3K/AKT/mTOR, modulando la inflamación, los macrófagos y la barrera intestinal.

El siguiente paso involucra a HIF-1α. La evidencia reconstruye una secuencia en la que la activación persistente de PI3K/AKT/mTOR sostiene a HIF-1α y la glucólisis, favoreciendo en los macrófagos el fenotipo M1 y en los linfocitos la expansión Th17 en detrimento de las Treg. Estudios experimentales han demostrado directamente que reducir mTOR/HIF-1α atenúa estos programas metabólicos e inflamatorios, delineando así el eje PI3K/AKT/mTORC1 → HIF-1α → glucólisis → M1/Th17 → reducción relativa de las Treg → persistencia de la inflamación intestinal.

Por último, la vitamina D emerge como moduladora del equilibrio inmunometabólico y de la barrera intestinal. Su carencia se asocia a una mayor actividad, inflamación y riesgo de recidiva, mientras que la suplementación ha mostrado beneficios sobre el estado vitamínico y, en algunos estudios, sobre el curso clínico. En conjunto, las EII emergen por tanto como patologías en las que la disfunción metabólica, la vía de la insulina, mTOR, HIF-1α y la reprogramación de las células inmunitarias convergen en el mantenimiento de la inflamación, señalando al inmunometabolismo como una clave interpretativa central de la enfermedad.

Referencias

[1] The Function and Role of the Th17/Treg Cell Balance in Inflammatory Bowel Disease

Yan et al., 2020

J Immunol Res. 2020 Dec 15:2020:8813558.

[2] Peripheral and intestinal regulatory CD4+ CD25(high) T cells in inflammatory bowel disease

Maul et al., 2005

Gastroenterology. 2005 Jun;128(7):1868-78.

[3] Metabolic regulation of the Th17/Treg balance in inflammatory bowel disease

Zhang et al., 2024

Review Pharmacol Res. 2024 May:203:107184. Epub 2024 Apr 12.

[4] mTOR inhibitor INK128 attenuates dextran sodium sulfate-induced colitis by promotion of MDSCs on Treg cell expansion

Shi et al., 2019

J Cell Physiol. 2019 Feb;234(2):1618-1629.

[5] mTOR Inhibition Attenuates Dextran Sulfate Sodium-Induced Colitis by Suppressing T Cell Proliferation and Balancing TH1/TH17/Treg Profile

Hu et al., 2016

PLoS One. 2016 Apr 29;11(4):e0154564.

[6] Increased insulin resistance and beta cell activity in patients with Crohn's disease

Bregenzer et al., 2006

Inflamm Bowel Dis. 2006 Jan;12(1):53-6.

[7] Increased pulse wave velocity and relationship with inflammation, insulin, and insulin resistance in inflammatory bowel disease

Korkmaz et al., 2014

Eur J Gastroenterol Hepatol. 2014 Jul;26(7):725-32.

[8] Prolonged QT dispersion in inflammatory bowel disease

Yorulmaz et al., 2013

World J Gastroenterol. 2013 Jan 7;19(1):65-71.

[9] Evaluating the triglyceride-glucose index as a biomarker for inflammatory bowel disease risk: insights from a UK Biobank prospective study

Zhang et al., 2025

Front Immunol. 2025 Aug 27:16:1548444.

[10] Activation of PI3K/Akt/mTOR signaling pathway triggered by PTEN downregulation in the pathogenesis of Crohn's disease

Long et al., 2013

J Dig Dis. 2013 Dec;14(12):662-9.

[11] The mTOR kinase differentially regulates effector and regulatory T cell lineage commitment

Delgoffe et al., 2009

Immunity. 2009 Jun 19;30(6):832-44.

[12] Expanding human T regulatory cells with the mTOR-inhibitor rapamycin

Battaglia et al., 2012

Methods Mol Biol. 2012:821:279-93.

[13] The colonic epithelium plays an active role in promoting colitis by shaping the tissue cytokine profile

Lyons et al., 2018

PLoS Biol. 2018 Mar 29;16(3):e2002417.

[14] Targeting Mammalian Target of Rapamycin: Prospects for the Treatment of Inflammatory Bowel Diseases

Lashgari et al., 2021

Curr Med Chem. 2021;28(8):1605-1624.

[15] mTOR as a Potential Target for the Treatment of Microbial Infections, Inflammatory Bowel Diseases, and Colorectal Cancer

Afzal et al., 2022

Int J Mol Sci. 2022 Oct 18;23(20):12470.

[16] Therapeutic effect of a new immunosuppressive agent, everolimus, on interleukin-10 gene-deficient mice with colitis

Matsuda et al., 2007

Clin Exp Immunol. 2007 May;148(2):348-59.

[17] Sirolimus ameliorates inflammatory responses by switching the regulatory T/T helper type 17 profile in murine colitis

Yin et al., 2013

Immunology. 2013 Aug;139(4):494-502.

[18] The use of sirolimus (rapamycin) in the management of refractory inflammatory bowel disease in children

Mutalib et al., 2014

J Crohns Colitis. 2014 Dec;8(12):1730-4.

[19] Anti-inflammatory effect of Rhein on ulcerative colitis via inhibiting PI3K/Akt/mTOR signaling pathway and regulating gut microbiota

Dong et al., 2022

Phytother Res. 2022 May;36(5):2081-2094.

[20] Glaucocalyxin A alleviates ulcerative colitis by inhibiting PI3K/AKT/mTOR signaling

Zhou et al., 2025

Sci Rep. 2025 Feb 24;15(1):6556.

[21] Moringin alleviates DSS-induced ulcerative colitis in mice by regulating Nrf2/NF-κB pathway and PI3K/AKT/mTOR pathway

Zhang et al., 2024

Int Immunopharmacol. 2024 Jun 15:134:112241.

[22] Triptolide attenuates LPS-induced activation of RAW 264.7 macrophages by inducing M1-to-M2 repolarization via the mTOR/STAT3 signaling

Zhu et al., 2022

Immunopharmacol Immunotoxicol. 2022 Dec;44(6):894-901.

[23] Targeting Immune Cell Metabolism in the Treatment of Inflammatory Bowel Disease

Bittencourt et al., 2021

Inflamm Bowel Dis. 2021 Oct 18;27(10):1684-1693.

[24] mTOR Promotes an Inflammatory Response through the HIF1 Signaling Pathway in Ulcerative Colitis.

Wang et al. International Immunopharmacology, 2024

vol. 134, 2024, article 112217.

[25] Dioscin Ameliorates Murine Ulcerative Colitis by Regulating Macrophage Polarization.

Wu et al. Pharmacological Research, 2021

vol. 172, 2021, article 105796.

[26] Mechanisms of Astragalus Polysaccharide Alleviated Experimental Colitis Involved mTreg Cells and the mTOR/HIF-1α Pathway.

Liu et al. The Journal of Nutritional Biochemistry, 2025

vol. 145, 2025, article 110010.

[27] Artesunate Alleviated DSS Induced Colitis via Inhibiting M1 Polarization through Directly Targeting INSR/mTORC1/HIF-1α Pathway.

Huang et al. Phytomedicine, 2026

vol. 150, 2026, article 157752.

[28] Wenyang Decoction Ameliorates DSS-Induced Ulcerative Colitis by Regulating Macrophage Polarization and the PI3K/AKT/mTOR/HIF-1α Signaling Pathway.

Li et al. Mediators of Inflammation, 2026

vol. 2026, 2026, article 7737168.

[29] Systematic review with meta-analysis: association of vitamin D status with clinical outcomes in adult patients with inflammatory bowel disease

Gubatan et al., 2019

Aliment Pharmacol Ther. 2019 Dec;50(11-12):1146-1158.

[30] Vitamin D Deficiency is Associated with Increased Disease Activity in Patients with Inflammatory Bowel Disease

Hausmann et al., 2019

J Clin Med. 2019 Aug 27;8(9):1319.

[31] The Association of Vitamin D Status with Disease Activity in a Cohort of Crohn's Disease Patients in Canada

Alrefai et al., 2017

Nutrients. 2017 Oct 12;9(10):1112.

[32] Vitamin D status in relation to Crohn's disease: Meta-analysis of observational studies

Sadeghian et al., 2016

Nutrition. 2016 May;32(5):505-14.

[33] Efficacy of vitamin D in treatment of inflammatory bowel disease: A meta-analysis

Li et al., 2018

Medicine (Baltimore). 2018 Nov;97(46):e12662.

[34] The Role of Vitamin D in Immune System and Inflammatory Bowel Disease

Wu et al., 2022

J Inflamm Res. 2022 May 28;15:3167–3185.

[35] Therapeutic effect of vitamin d supplementation in a pilot study of Crohn's patients

Yang et al., 2013

Clin Transl Gastroenterol. 2013 Apr 18;4(4):e33.

[36] The association between serum vitamin D and inflammatory bowel disease

Zhao et al., 2019

Medicine (Baltimore). 2019 May;98(18):e15233.