
Scientific Book

Hashimoto et lien entre immunité et fonction thyroïdienne

La thyroïdite de Hashimoto est une pathologie auto-immune de la thyroïde caractérisée par une inflammation persistante qui peut compromettre progressivement la production des hormones thyroïdiennes. Des auto-anticorps, des lymphocytes et des altérations de la tolérance immunitaire participent au processus, tandis que l'étude de l'immunométabolisme contribue à clarifier certains mécanismes cellulaires. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent le rapport entre fonction thyroïdienne, métabolisme et régulation du système immunitaire.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Hashimoto et lien entre immunité et fonction thyroïdienne. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/hashimoto-et-lien-entre-immunite-et-fonction-thyroidienne
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.12

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • THYROÏDITE DE
  • IMMUNOMÉTABOLISME
  • PI3K/AKT/MTOR
  • AUTOPHAGIE
  • LYMPHOCYTES TH17/TREG
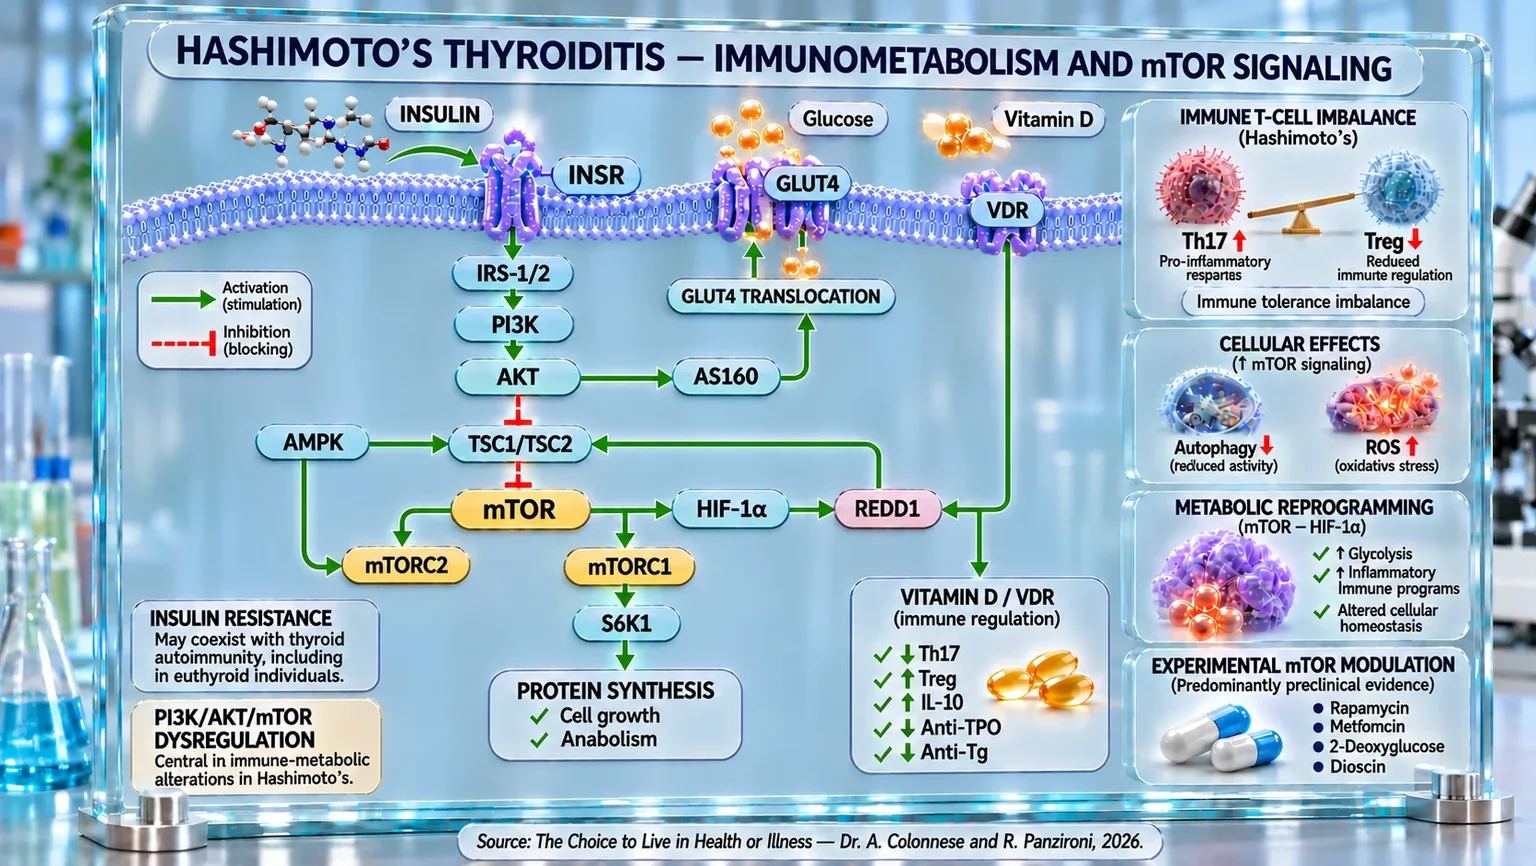
Schéma cellulaire avec membrane, récepteurs INSR et VDR, cascade PI3K/AKT/mTOR, GLUT4, balance Th17/Treg et indicateurs d'autophagie et ROS.
Infographie de la thyroïdite de Hashimoto : insuline/INSR et IRS-1/2–PI3K–AKT–mTOR relient la translocation de GLUT4, l'entrée du glucose et la synthèse protéique ; la vitamine D/VDR module la régulation immunitaire. À droite, le déséquilibre Th17/Treg, une autophagie réduite, une augmentation des ROS et une reprogrammation métabolique résument le lien entre immunité et métabolisme thyroïdien.

ABSTRACT

La thyroïdite de Hashimoto est une pathologie auto-immune dans laquelle la perte de tolérance envers les antigènes thyroïdiens est associée à des altérations immunitaires, métaboliques et endocriniennes. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi analysent ces interactions, en approfondissant les mécanismes qui peuvent contribuer au maintien de l'inflammation thyroïdienne.

Un élément central concerne le déséquilibre entre les lymphocytes Th17, impliqués dans la réponse pro-inflammatoire, et les cellules Treg, responsables de la tolérance immunologique. Dans la maladie de Hashimoto, les Th17 sont augmentés, tandis que les Treg peuvent être réduits ou fonctionnellement compromis. Parallèlement, l'insulinorésistance a également été observée chez des sujets euthyroïdiens présentant une auto-immunité thyroïdienne et est associée aux auto-anticorps. L'obésité viscérale et le syndrome des ovaires polykystiques peuvent accentuer les altérations métaboliques, tandis que la sensibilité à l'insuline peut influencer la réponse à la lévothyroxine.

La signalisation PI3K/AKT/mTOR constitue un lien possible entre le métabolisme et l'immunité. Une activation excessive de mTOR peut entraver l'autophagie, favoriser le stress oxydatif et soutenir la différenciation des Th17 au détriment des Treg. Par l'intermédiaire de HIF-1α, cette voie participe également à la reprogrammation glycolytique des cellules immunitaires. Des études principalement précliniques indiquent que la rapamycine, la metformine, le 2-désoxyglucose, la dioscin et les inhibiteurs de PI3K peuvent moduler ces processus, en réduisant dans différents modèles les médiateurs inflammatoires, les auto-anticorps ou l'infiltration lymphocytaire. Ces résultats ne démontrent toutefois pas l'efficacité clinique des inhibiteurs de mTOR comme traitement standard.

Un élément supplémentaire concerne la vitamine D : des concentrations insuffisantes sont fréquemment associées à la maladie, tandis que des études d'intervention et des méta-analyses rapportent des réductions possibles des anticorps anti-TPO et anti-Tg après supplémentation, surtout chez les sujets carencés.

Dans l'ensemble, la maladie de Hashimoto apparaît comme une affection multifactorielle dans laquelle le dysfonctionnement insulinique, l'autophagie et la régulation lymphocytaire peuvent interagir. Comprendre ces relations aide à identifier des pistes thérapeutiques, en distinguant les associations cliniques, les résultats expérimentaux et les bénéfices restant à confirmer. Il demeure essentiel de définir la contribution relative de chaque mécanisme aux différents stades de la maladie et chez les patients.

Épidémiologie de la thyroïdite de Hashimoto

La thyroïdite de Hashimoto représente l'expression la plus fréquente des maladies auto-immunes de la thyroïde dans les contextes où l'apport en iode est suffisant. Des études récentes estiment que la prévalence mondiale se situe autour de 7,5 % de la population adulte, avec de larges variations géographiques (par exemple, jusqu'à environ 11 % dans les zones à revenu faible ou intermédiaire).

Du point de vue du sexe, la maladie montre une nette prédilection féminine : les femmes sont touchées environ quatre fois plus fréquemment que les hommes. Certaines sources indiquent des rapports encore plus élevés (4–10:1) dans des études spécifiques.

Quant à l'âge de début, bien qu'il soit possible à tout âge (y compris chez l'enfant), il est plus fréquent à l'âge adulte, avec un pic entre 30 et 50 ans et une prévalence croissante dans les tranches d'âge moyennes à avancées (45-65 ans) selon différentes études.

Dans l'ensemble, ces données décrivent la thyroïdite de Hashimoto comme une pathologie auto-immune largement répandue, caractérisée par une prédominance marquée chez les femmes et une fréquence plus élevée à l'âge adulte. Cependant, la distribution épidémiologique ne représente que la manifestation externe d'un processus biologique beaucoup plus complexe. À la base de la perte progressive de tolérance envers les antigènes thyroïdiens se trouve en effet une altération profonde de la réponse immunitaire adaptative (défense spécifique qui reconnaît un agent et peut s'en souvenir au fil du temps).

Déséquilibre des lymphocytes T

La thyroïdite de Hashimoto représente l'une des pathologies auto-immunes les plus emblématiques, où le système immunitaire, pour des raisons encore mal élucidées, cesse de reconnaître les cellules de la thyroïde comme étant les siennes et commence à les détruire progressivement. Ce scénario complexe est dominé par les lymphocytes T, des cellules du système immunitaire qui, dans des conditions normales, régulent et coordonnent les défenses de l'organisme. Lorsque cet équilibre est altéré, les cellules mêmes chargées de la protection deviennent la cause de dommages.

Dans la thyroïdite de Hashimoto, les protagonistes de ce déséquilibre sont principalement deux sous-types de lymphocytes T : les Th17 et les Treg. Les cellules Th17 peuvent être imaginées comme des « soldats impulsifs », spécialisés dans la promotion de l'inflammation par la sécrétion d'interleukine-17 (IL-17). Les cellules Treg, en revanche, représentent le « corps diplomatique » du système immunitaire : elles maintiennent la tolérance envers les tissus propres et limitent les réponses excessives. Lorsque les Th17 prennent le dessus et que les Treg perdent leur capacité de contrôle, un terrain fertile se crée pour l'auto-immunité thyroïdienne, une sorte de guerre civile cellulaire qui conduit à la destruction des thyréocytes (cellules de la thyroïde qui produisent les hormones thyroïdiennes).

Plusieurs études ont décrit cette dynamique de manière cohérente : certains chercheurs ont démontré que chez les patients atteints de thyroïdite de Hashimoto, les cellules Treg sont significativement réduites, tandis que les Th17 augmentent proportionnellement à la gravité de la maladie (Xue et al., 2015) [1]. Ce déséquilibre est étroitement corrélé aux niveaux des auto-anticorps anti-TPO et anti-Tg, marqueurs de l'activité auto-immune. En d'autres termes, plus les « pacificateurs » immunitaires diminuent, plus l'inflammation et les dommages augmentent.

Le mécanisme moléculaire de ce déséquilibre est complexe. Certaines études ont mis en évidence que chez les patients atteints de Hashimoto, l'expression des facteurs de transcription qui contrôlent la différenciation des lymphocytes T est altérée. FOXP3, régulateur clé des Treg, est réduit, tandis que les gènes associés aux cellules effectrices sont surexprimés. Ce déplacement du centre de gravité génétique confirme la perte de tolérance et l'expansion des réponses inflammatoires (Safdari et al., 2017) [2].

Le rapport Th17/Treg peut donc être considéré comme un indicateur de l'état immunologique de la thyroïde. Selon certaines études, il a été observé que chez les sujets atteints de Hashimoto, ce rapport est fortement altéré même dans le sang périphérique, accompagné d'une altération du système de point de contrôle immunitaire (« frein » naturel qui contrôle l'activation du système immunitaire), normalement chargé de freiner l'activité des lymphocytes T (Fang et al., 2022) [3].

L'aspect le plus intéressant apparu ces dernières années est la plasticité de ces cellules : les Th17, en présence de signaux environnementaux adéquats (cytokines comme le TGF-β ou l'IL-10), peuvent se « reprogrammer » et acquérir des traits régulateurs, démontrant que la ligne de démarcation entre inflammation et tolérance est subtile et dynamique (González-Amaro et Marazuela, 2016) [4].

Parallèlement à ces mécanismes biologiques, certaines études expérimentales ont mis en évidence la possibilité de moduler le déséquilibre Th17/Treg par des interventions externes. Dans les modèles animaux, la supplémentation en sélénium a montré sa capacité à réduire la production de cytokines inflammatoires et à favoriser la différenciation des Treg, améliorant ainsi la structure et la fonction thyroïdienne (Wang et al., 2023) [5].

De manière similaire, dans un modèle animal de thyroïdite auto-immune, le traitement avec des granules de Jiayan Kangtai (JYKT, formulation de la médecine traditionnelle chinoise composée d'une combinaison de neuf herbes médicinales) réduisait les dommages thyroïdiens et l'infiltration lymphocytaire. Le traitement entraînait également une diminution des cellules Th17 et une augmentation des cellules T régulatrices (Treg), avec pour conséquence une réduction du rapport Th17/Treg. Aux doses les plus élevées, les auto-anticorps thyroïdiens diminuaient également de manière significative. Les résultats indiquent que l'effet protecteur du JYKT est associé au rétablissement de l'équilibre immunologique entre les cellules Th17 pro-inflammatoires et les Treg régulatrices (Hou et al., 2018) [6].

Sur le plan génétique également, les cellules Treg se confirment comme des éléments protecteurs. Une récente méta-analyse de randomisation mendélienne (méthode génétique utilisée pour obtenir des indications sur la relation de cause à effet possible entre un facteur et une maladie) a démontré que des signatures génétiques spécifiques associées aux Treg réduisent significativement le risque de développer une thyroïdite de Hashimoto, confirmant leur rôle causal dans la prévention de l'auto-immunité (Guo et al., 2024) [7].

En résumé, la thyroïdite de Hashimoto peut être interprétée comme une rupture de l'harmonie immunologique entre les forces pro-inflammatoires et régulatrices : les cellules Th17 allument la mèche de l'inflammation, les Treg tentent de l'éteindre, mais lorsque ces dernières échouent, pour des raisons environnementales ou métaboliques, le système immunitaire finit par retourner ses armes contre lui-même. Rétablir cet équilibre, par la modulation génétique, nutritionnelle ou pharmacologique, représente aujourd'hui l'une des frontières les plus prometteuses pour comprendre et traiter la thyroïdite de Hashimoto.

Altérations métaboliques : voie de l'insuline et insulinorésistance

La relation entre la thyroïdite de Hashimoto et l'insulinorésistance représente un enchevêtrement complexe où le métabolisme et l'immunité s'influencent mutuellement, donnant lieu à un état d'inflammation systémique chronique qui alimente le dysfonctionnement thyroïdien et métabolique.

Plusieurs études ont mis en évidence que l'insulinorésistance (IR) peut être présente même chez des sujets euthyroïdiens, c'est-à-dire ayant une fonction thyroïdienne normale, mais porteurs d'une auto-immunité thyroïdienne. Dans ces cas, la sensibilité réduite à l'insuline semble être associée à des niveaux plus élevés d'anticorps anti-TPO et anti-Tg, suggérant que l'IR puisse contribuer à la genèse même de la réponse auto-immune. En particulier, pour chaque augmentation de l'indice HOMA-IR (indice utilisé pour estimer la résistance à l'insuline et la fonctionnalité des cellules β du pancréas), on observe une augmentation moyenne de 18 % des anticorps dirigés contre une enzyme thyroïdienne, confirmant une corrélation directe entre dysfonctionnement métabolique et activation auto-anticorps (Blaslov et al., 2020) [8].

Lorsque la maladie est déjà manifeste, la présence d'une insulinorésistance aggrave l'évolution clinique et réduit la réponse aux traitements conventionnels. Certains chercheurs ont démontré que chez les femmes souffrant d'hypothyroïdie subclinique auto-immune, la lévothyroxine (médicament utilisé pour compenser ou remplacer la carence en hormones thyroïdiennes) parvient à réduire les titres d'anticorps dans une moindre mesure si une IR est présente, tandis que l'association avec la metformine, en améliorant la sensibilité à l'insuline, potentialise l'effet immunomodulateur de l'hormone thyroïdienne (Krysiak et al., 2021) [9]. En d'autres termes, le métabolisme glucidique agit comme un « amplificateur ou atténuateur » de l'efficacité thérapeutique, suggérant que le contrôle de l'IR fait partie intégrante du traitement de l'auto-immunité thyroïdienne.

Sur le plan physiopathologique, le stress du réticulum endoplasmique (un réseau interne de membranes cellulaires) émerge comme un mécanisme clé reliant l'inflammation et la résistance à l'insuline : dans des modèles animaux de thyroïdite de Hashimoto, l'activation chronique des voies responsables de la réponse au stress cellulaire détermine une altération de la signalisation insulinique et une augmentation des cytokines pro-inflammatoires comme le TNF-α et l'IL-6. L'inhibition pharmacologique du stress du réticulum par le 4-phénylbutyrate, une molécule qui aide les cellules à gérer le stress interne, a montré qu'elle permettait de restaurer la sensibilité à l'insuline et de réduire les dommages thyroïdiens, indiquant une voie thérapeutique possible pour moduler la composante métabolique-inflammatoire de la maladie (Zhou et al., 2025) [10].

Même chez les patients hypothyroïdiens traités par lévothyroxine (version synthétique de l'hormone thyroïdienne T4), la présence d'une auto-immunité thyroïdienne peut être associée à une réponse insulinique altérée. Certaines études avaient déjà observé que les sujets atteints de thyroïdite auto-immune présentaient des niveaux plus élevés d'insuline basale par rapport aux témoins sains, suggérant un défaut subclinique de sensibilité à l'insuline, même dans des conditions d'équilibre hormonal de la thyroïde (Lethagen et al., 2002) [11]. De plus, la présence d'auto-anticorps typiques du diabète auto-immun semble réduire la capacité sécrétoire des cellules β pancréatiques, mettant en évidence un pont immunologique entre la thyroïde et le pancréas.

Le rôle de l'obésité centrale comme facteur aggravant de cette relation a été bien illustré dans une étude récente : chez les patients atteints de diabète de type 2, l'indice triglycérides-glucose (TyG) et ses dérivés, qui estiment indirectement la résistance à l'insuline, sont fortement corrélés à la présence d'une thyroïdite de Hashimoto. En particulier, le paramètre TyG-IMC (indice combinant glycémie, triglycérides et IMC pour estimer indirectement l'insulinorésistance) explique jusqu'à 74 % de l'effet entre l'obésité viscérale et l'auto-immunité thyroïdienne, démontrant que l'insulinorésistance n'est pas seulement une conséquence, mais un véritable médiateur du risque auto-immun (Zhai et al., 2024) [12].

Un autre scénario clinique significatif est celui du syndrome des ovaires polykystiques (SOPK), où la thyroïdite de Hashimoto se manifeste avec une fréquence supérieure à celle de la population générale. Chez ces patientes, l'association entre les deux pathologies amplifie la résistance à l'insuline et aggrave les altérations métaboliques, créant un cercle vicieux d'inflammation, de dysfonctionnement endocrinien et d'hyperinsulinémie. Certaines études ont mis en évidence que les femmes atteintes de SOPK et de thyroïdite de Hashimoto présentent des valeurs plus élevées de HOMA-IR et une réduction de la sensibilité thyroïdienne, suggérant une interaction bidirectionnelle entre le système thyroïdien et le métabolisme glucidique (Zhao et al., 2021) [13].

Dans leur ensemble, ces preuves dressent un tableau unitaire : la thyroïdite de Hashimoto et la résistance à l'insuline partagent des voies moléculaires communes, où l'inflammation chronique, le stress oxydatif et le dysfonctionnement mitochondrial agissent comme des facteurs connectifs. L'insuline, de simple régulateur métabolique, assume un rôle de « modulateur immunitaire », influençant la production de cytokines et la tolérance lymphocytaire. Ainsi, la thyroïdite de Hashimoto n'est pas seulement une maladie auto-immune, mais une manifestation systémique d'un trouble immuno-métabolique plus large, dans lequel la gestion de l'IR et du mode de vie représente une composante aussi essentielle que l'hormonothérapie substitutive.

mTOR comme nœud central

Dans le récit de la maladie de Hashimoto, mTOR est le « standard » métabolique et immunitaire qui, lorsqu'il reste bloqué sur le signal d'attaque, transforme la défense en dommage. Certains facteurs environnementaux peuvent augmenter le volume de cette centrale : dans un modèle animal, l'exposition au plastifiant DINP (substance chimique ajoutée à certains plastiques pour en augmenter la flexibilité) a aggravé la thyroïdite auto-immune en activant l'axe AKT/mTOR, en supprimant l'autophagie « éboueur » cellulaire et en amplifiant le stress oxydatif ; réactiver l'autophagie avec la rapamycine (médicament qui réduit principalement l'activité de mTOR) ou tamponner les radicaux libres avec de la vitamine E a atténué les lésions thyroïdiennes, prouvant ainsi le rôle clé de ce circuit (Duan et al., 2019) [14].

Dans la même direction, dans les cellules folliculaires thyroïdiennes, l'excès d'IL-23 fonctionne comme un pied bloqué sur l'accélérateur : il active la voie AKT/mTOR, freine l'autophagie et favorise l'accumulation d'espèces réactives de l'oxygène, alimentant un cercle vicieux inflammatoire ; bloquer l'IL-23 ou mTOR rouvre la voie de « nettoyage » intracellulaire et réduit le stress oxydatif (Zheng et al., 2018) [15].

Dans certains modèles expérimentaux, non seulement le glucose, mais aussi les acides gras oxydés activaient mTOR, poussant vers la polarisation Th17 au détriment des Treg ; inhiber l'oxydation des acides gras avec l'étomoxir (inhibiteur expérimental) dans les modèles humains et murins réduit l'activation de la voie, améliore l'histologie thyroïdienne et rétablit l'équilibre régulateur, suggérant une cible thérapeutique métabolique concrète (Zhang et al., 2025) [16].

Lorsque les « freins de sécurité » endogènes manquent, mTOR s'emballe encore plus : des taux sériques réduits de la protéine sestrine-2, un modulateur qui maintient normalement mTOR à distance et soutient l'autophagie, ont été observés chez les patients atteints de la maladie de Hashimoto, ce qui laisse supposer une moindre capacité intrinsèque à éliminer le stress oxydatif et à contenir l'inflammation (Ates et al., 2025) [17].

Enfin, le métabolisme du tryptophane (acide aminé essentiel) ajoute une couche de contrôle supplémentaire : sa carence systémique et la modulation de la voie PI3K-AKT influencent la balance entre les cellules T effectrices et régulatrices ; dans les modèles animaux, supplémenter en tryptophane réduit les lésions et les médiateurs inflammatoires, tandis qu'inhiber son métabolisme aggrave la maladie, signalant un dialogue entre différentes voies et organes métaboliques avec les nœuds en amont de mTOR (Zhang et al., 2025) [18].

Dans l'ensemble, ces preuves convergent vers un point central : dans la thyroïdite de Hashimoto, mTOR peut représenter un nœud de liaison entre les altérations métaboliques, le stress oxydatif, l'autophagie et la dérégulation immunitaire. Son activation excessive peut en effet réduire les mécanismes cellulaires de « nettoyage », favoriser l'inflammation et contribuer au déséquilibre entre les cellules Th17 et Treg, créant des conditions favorables à la persistance des dommages thyroïdiens. À l'inverse, la limitation de son activité apparaît, dans les modèles expérimentaux, comme une stratégie possible pour interrompre ce circuit. Ces observations soulèvent donc une question fondamentale : que se passe-t-il lorsque mTOR est directement inhibé ? Les études menées avec des inhibiteurs spécifiques de mTOR permettent de mieux comprendre quels effets peut produire le contrôle pharmacologique de ce nœud dans la thyroïdite auto-immune.

Inhibiteurs de mTOR

Dans la thyroïdite de Hashimoto, l’hyperactivation de mTOR peut contribuer au maintien de l’auto-immunité en modifiant à la fois le comportement des cellules immunitaires et celui des cellules folliculaires thyroïdiennes. L’activité de mTOR favorise en effet des programmes anaboliques et glycolytiques compatibles avec l’expansion des cellules Th17 et Th1, tout en pouvant limiter simultanément l’autophagie, un mécanisme important de protection et de renouvellement cellulaire. Par conséquent, l’inhibition directe ou indirecte de cette voie peut intervenir sur différents aspects de la maladie : métabolisme des lymphocytes, production d’IL-17, stress oxydatif, autophagie et infiltration inflammatoire de la thyroïde.

Une démonstration particulièrement directe a été fournie en 2018 : dans les cellules folliculaires thyroïdiennes provenant de patients atteints de la maladie de Hashimoto, les auteurs de l’étude ont observé une augmentation de l’IL-23 associée à l’activation de la voie AKT–mTOR, à la suppression de l’autophagie et à l’accumulation d’espèces réactives de l’oxygène. L’utilisation de la rapamycine, un inhibiteur direct de mTOR, rétablissait significativement l’autophagie et réduisait l’accumulation de ROS. Ce résultat démontre que l’inhibition de mTOR peut agir directement sur les cellules thyroïdiennes, en interrompant un circuit qui relie l’inflammation, l’altération de la dégradation cellulaire et le stress oxydatif dans la maladie de Hashimoto (Zheng et al., 2018) [15].

Dans une étude de 2021 sur les lymphocytes CD4+ de patients atteints de la maladie de Hashimoto, la glycolyse, GLUT1 (transporteur qui permet au glucose de pénétrer dans les cellules), HK2, PKM2 et LDHA (enzymes impliquées dans le métabolisme du glucose) étaient augmentés, tandis que dans le modèle murin faisant l’objet de la même étude, l’axe mTOR–HIF-1α–glycolyse était activé. Le traitement par la metformine et le 2-désoxyglucose (molécule similaire au glucose qui pénètre dans les cellules mais entrave leur métabolisme énergétique normal) réduisait l’activité de cette voie métabolique et diminuait les populations Th1 et Th17. La metformine n’est pas un inhibiteur direct de mTOR, mais elle peut limiter son activité par le biais de la régulation énergétique cellulaire, montrant comment la réduction fonctionnelle de l’axe mTOR–HIF-1α peut rééquilibrer la réponse immunitaire dans la thyroïdite auto-immune (Zhao et al., 2021) [19].

Une confirmation supplémentaire est arrivée en 2023, lorsque des chercheurs ont étudié la dioscinine (composé naturel appartenant aux saponines stéroïdiennes) dans un modèle de thyroïdite auto-immune. Chez les rats malades, mTOR, TLR4 et NF-κB (deux composants importants de la réponse immunitaire et inflammatoire) étaient augmentés dans le tissu thyroïdien. Le traitement par la dioscinine réduisait significativement l’expression de mTOR, tant au niveau de l’ARNm que de la protéine, diminuait les TgAb, TPOAb et TRAb (anticorps dirigés contre des structures spécifiques de la thyroïde) et réduisait l’infiltration lymphocytaire ainsi que la destruction folliculaire. Les auteurs ont donc suggéré qu’une partie de l’effet protecteur de la dioscinine dépend de la suppression de la voie mTOR, avec pour conséquence une atténuation de la réponse inflammatoire thyroïdienne (Zhang et al., 2023) [20].

Enfin, une étude récente de 2024 a analysé le blocage de la cascade située immédiatement en amont de mTOR en utilisant le LY294002, un inhibiteur de PI3K. Chez les souris atteintes de thyroïdite auto-immune expérimentale, les taux de p-AKT, p-mTOR, S6K1, S6K2, ainsi que les cellules Th17 et l’IL-17A étaient augmentés. Le traitement par le LY294002 réduisait de manière dose-dépendante l’activation d’AKT/mTORC1, le nombre de cellules Th17, la production d’IL-17A et la gravité histologique de la thyroïdite. L’étude montre donc qu’interrompre le signal PI3K–AKT–mTORC1 peut réduire directement le programme Th17 responsable d’une partie des dommages auto-immuns thyroïdiens (He et al., 2024) [21].

Dans l’ensemble, ces preuves indiquent que l’inhibition de mTOR peut intervenir dans la thyroïdite de Hashimoto par au moins deux grands mécanismes complémentaires. Dans les cellules folliculaires thyroïdiennes, le blocage de mTOR peut favoriser l’autophagie ; dans les cellules immunitaires, en revanche, il peut limiter la reprogrammation métabolique qui soutient les Th1 et surtout les Th17, réduisant ainsi l’IL-17 et la capacité du système immunitaire à maintenir l’attaque contre le tissu thyroïdien. On peut donc esquisser la séquence suivante : inhibition PI3K/AKT/mTOR → glycolyse → réduction des Th17/IL-17 et récupération de l’autophagie → diminution du stress oxydatif et de l’inflammation thyroïdienne. Ces résultats sont prometteurs, mais ils proviennent principalement de modèles cellulaires et animaux et ne constituent pas encore une démonstration de l’efficacité clinique des inhibiteurs de mTOR comme thérapie standard de la thyroïdite de Hashimoto.

La vitamine D comme modulateur immuno-métabolique

Ces dernières années, la vitamine D a progressivement acquis un rôle central dans la compréhension de la thyroïdite de Hashimoto, passant du statut de simple régulateur du métabolisme osseux à celui de véritable modulateur immunitaire. De nombreuses preuves cliniques et expérimentales ont clarifié son impact sur l'équilibre entre inflammation et tolérance, démontrant que sa carence est un élément actif favorisant l'auto-immunité thyroïdienne.

Plusieurs études cliniques ont documenté que, chez les patients atteints de la maladie de Hashimoto, la carence en vitamine D est extrêmement fréquente, dépassant souvent 80 % des cas, et s'accompagne de niveaux élevés d'anticorps anti-TPO, signe direct de l'activité auto-immune. Dans une étude menée sur l'île de Crète, des chercheurs ont observé qu'après seulement quatre mois de supplémentation en cholécalciférol (1 200–4 000 UI/jour), on constatait une réduction moyenne de 20 % des titres d'anti-TPO, avec une amélioration globale de l'état immunitaire (Mazokopakis et al., 2015) [22].

Ces résultats ont été confirmés et élargis par la suite par un vaste programme d'intervention portant sur plus de 11 000 sujets, qui a montré que l'atteinte de niveaux sériques de 25(OH)D ≥ 50 ng/mL était associée à une diminution de 30 % du risque d'hypothyroïdie et à une réduction significative des auto-anticorps thyroïdiens. Une supplémentation adéquate soutient donc non seulement la fonction endocrinienne, mais exerce également un effet protecteur sur la progression de la maladie (Mirhosseini et al., 2017) [23].

Le mécanisme par lequel la vitamine D exerce cet effet semble double : d'une part, elle module directement l'activité lymphocytaire en favorisant la différenciation des cellules T régulatrices (Treg) et en réduisant la part pro-inflammatoire Th17 ; d'autre part, elle agit sur les cellules dendritiques (cellules qui reconnaissent les antigènes et les présentent aux lymphocytes T), réduisant l'expression d'une classe de molécules spécifiques et atténuant ainsi la présentation antigénique. De cette manière, la vitamine D contribue à ramener le système immunitaire vers un état de tolérance (Lebiedziński et Lisowska, 2023) [24].

Sur le plan clinique, des études contrôlées menées sur cent patients atteints de maladies auto-immunes thyroïdiennes ont démontré que la supplémentation en vitamine D peut réduire significativement l'auto-immunité thyroïdienne. Après le traitement, les patients ayant reçu une supplémentation présentaient une réduction des anticorps anti-thyroperoxydase (TPO-Ab) de 46,73 %, contre 16,6 % dans le groupe témoin. De plus, 68 % des sujets traités ont répondu à la thérapie, contre 44 % dans le groupe témoin. Les résultats indiquent donc un effet immunomodulateur potentiel de la vitamine D dans les pathologies auto-immunes thyroïdiennes (Chaudhary et al., 2016) [25].

En 2019, d'autres chercheurs ont mis en évidence que la supplémentation en vitamine D peut rééquilibrer les sous-populations de lymphocytes T CD4+, en réduisant le rapport Th17/Tr1 et en augmentant l'expression de la cytokine anti-inflammatoire IL-10, des éléments compatibles avec un effet immunorégulateur durable (Nodehi et al., 2019) [26].

Les méta-analyses publiées les années suivantes ont consolidé ces données : certains chercheurs ont analysé au total plus de 1 500 patients, mettant en évidence une réduction significative des titres d'anti-TPO et d'anti-Tg après une supplémentation en vitamine D, accompagnée d'une légère amélioration de la fonction thyroïdienne (augmentation des hormones FT3 et FT4, réduction de la TSH). Les effets sont plus marqués dans les protocoles d'une durée supérieure à 12 semaines et avec des dosages adéquats de vitamine D3 ou de calcitriol (Tang et al., 2023) [27] ; (Zhang et al., 2021) [28].

Dans l'ensemble, ces preuves dépeignent la vitamine D comme un modulateur silencieux mais puissant de l'immunité thyroïdienne ; en effet, comme nous l'avons vu au chapitre 6 consacré au système immunitaire, par la modulation de mTOR, elle corrige le déséquilibre entre cellules effectrices et régulatrices, atténue l'inflammation systémique et améliore la sensibilité des cellules thyroïdiennes aux hormones endogènes, des mécanismes centraux dans la genèse de la maladie. Pour utiliser une métaphore, c'est comme si la vitamine D agissait en tant que « chef d'orchestre » rétablissant le rythme dans un système immunitaire dissonant.

En résumé, la recherche converge vers un concept clair : la vitamine D n'est pas un simple adjuvant, mais un élément clé dans la prévention et le contrôle de la thyroïdite de Hashimoto, surtout chez les sujets carencés. Une supplémentation adéquate, calibrée sur une base individuelle et poursuivie dans le temps, peut contribuer à réduire l'activité auto-immune, stabiliser la fonction thyroïdienne et améliorer la réponse aux thérapies conventionnelles.

Conclusions

Dans l'ensemble, les preuves scientifiques analysées décrivent la thyroïdite de Hashimoto comme une pathologie dans laquelle l'auto-immunité, le métabolisme cellulaire et la régulation endocrinienne sont profondément interconnectés. La maladie, particulièrement fréquente chez les femmes et à l'âge adulte, naît de la perte progressive de la tolérance envers les antigènes thyroïdiens, mais le parcours développé dans ce chapitre montre comment ce processus implique un réseau biologique beaucoup plus vaste.

La première étape concerne le déséquilibre des lymphocytes T. Chez les patients atteints de Hashimoto, les cellules Th17 sont augmentées, tandis que les Treg, chargées du maintien de la tolérance, sont réduites ou fonctionnellement compromises. Des études expérimentales et génétiques renforcent le rôle protecteur des Treg, montrant que des interventions capables de rééquilibrer le rapport Th17/Treg peuvent s'accompagner d'une réduction des dommages auto-immuns thyroïdiens.

À cette altération immunologique s'ajoute un dysfonctionnement significatif du métabolisme insulinique. L'insulinorésistance a également été documentée chez des sujets euthyroïdiens présentant une auto-immunité thyroïdienne et est associée aux taux d'auto-anticorps. La présence d'une insulinorésistance peut en outre conditionner la réponse à la lévothyroxine, tandis que l'obésité viscérale et des pathologies comme le SOPK amplifient l'interaction entre hyperinsulinémie, altérations métaboliques et auto-immunité.

Dans cet enchevêtrement, mTOR émerge comme un nœud central. L'activation d'AKT/mTOR peut réduire l'autophagie, augmenter le stress oxydatif et favoriser des programmes immunitaires pro-inflammatoires ; de plus, l'activité excessive de mTOR favorise la polarisation Th17 au détriment des Treg. mTOR représente donc un point de convergence possible entre les signaux métaboliques, l'autophagie, le stress cellulaire et la perte de la tolérance immunologique.

De manière cohérente, les études sur les inhibiteurs de mTOR montrent que la rapamycine peut restaurer l'autophagie et réduire les ROS dans les cellules folliculaires thyroïdiennes ; la metformine et le 2-désoxyglucose peuvent atténuer l'axe mTOR–HIF-1α–glycolyse et réduire les Th1 et Th17 ; la dioscin réduit mTOR, les auto-anticorps et l'infiltration lymphocytaire ; enfin, l'inhibition de PI3K en amont réduit AKT/mTORC1, Th17 et IL-17A. Une séquence se dessine donc, dans laquelle la réduction de PI3K/AKT/mTOR → limitation de la reprogrammation glycolytique et des Th17/IL-17 + récupération de l'autophagie → réduction du stress oxydatif et de l'inflammation thyroïdienne. Il est toutefois fondamental de rappeler que ces preuves proviennent principalement d'études précliniques et ne démontrent pas encore l'efficacité des inhibiteurs de mTOR comme thérapie standard de la maladie de Hashimoto.

Enfin, la vitamine D complète ce tableau immunométabolique. Sa carence est fréquemment associée à la maladie de Hashimoto, tandis que plusieurs études d'intervention et méta-analyses montrent que la supplémentation, surtout chez les sujets carencés, peut réduire les anti-TPO et anti-Tg et favoriser un profil immunitaire plus régulateur, avec une augmentation de l'IL-10 et un rééquilibrage des populations T (Th17 et Treg). Dans l'ensemble, un fil conducteur cohérent émerge donc : altération métabolique → dérégulation PI3K/AKT/mTOR → compromission de l'autophagie et reprogrammation immunométabolique → déséquilibre Th17/Treg → inflammation et auto-immunité thyroïdienne, configurant la maladie de Hashimoto comme une pathologie dans laquelle le métabolisme et l'immunité concourent étroitement au maintien du processus auto-immun.

Références

[1] The possible role of CD4+CD25(high)Foxp3+/CD4+IL-17A+ cell imbalance in the autoimmunity of patients with Hashimoto thyroiditis

Xue et al., 2015

Endocrine. 2015 Dec;50(3):665-73.

[2] Imbalances in T Cell-Related Transcription Factors Among Patients with Hashimoto's Thyroiditis

Safdari et al., 2017

Sultan Qaboos Univ Med J. 2017 May;17(2):e174-e180.

[3] The changes in peripheral blood Th17 and Treg ratios in Hashimoto's thyroiditis are accompanied by differential PD-1/PD-L1 expression

Fang et al., 2022

Front Endocrinol (Lausanne). 2022 Aug 25:13:959477.

[4] T regulatory (Treg) and T helper 17 (Th17) lymphocytes in thyroid autoimmunity

González-Amaro e Marazuela, 2016

Review Endocrine. 2016 Apr;52(1):30-8.

[5] Selenium regulates T cell differentiation in experimental autoimmune thyroiditis in mice

Wang et al., 2023

Int Immunopharmacol. 2023 Nov;124(Pt B):110993.

[6] Protective effects of Jiayan Kangtai granules on autoimmune thyroiditis in a rat model by modulating Th17/Treg cell balance

Hou et al., 2018

J Tradit Chin Med. 2018 Jun;38(3):380-390.

[7] Treg cells as a protective factor for Hashimoto`s thyroiditis: a Mendelian randomization study

Guo et al., 2024

Front Endocrinol (Lausanne). 2024 Mar 8:15:1347695.

[8] The association of subclinical insulin resistance with thyroid autoimmunity in euthyroid individuals

Blaslov et al., 2020

Acta Clin Croat. 2020 Dec;59(4):696-702.

[9] Insulin resistance attenuates the impact of levothyroxine on thyroid autoimmunity and hypothalamic-pituitary-thyroid axis activity in women with autoimmune subclinical hypothyroidism

Krysiak et al., 2021

Clin Exp Pharmacol Physiol. 2021 Sep;48(9):1215-1223. Epub 2021 Jun 21.

[10] Endoplasmic reticulum stress contributes to insulin resistance in Hashimoto's thyroiditis

Zhou et al., 2025

Endocr Connect. 2025 Aug 11;14(8):e250158.

[11] Glutamic Acid Decarboxylase Antibody Positivity Is Associated with an Impaired Insulin Response to Glucose and Arginine in Nondiabetic Patients with Autoimmune Thyroiditis

Lethagen et al., 2002

J Clinic Endocr & Metab, Volume 87, Issue 3, 1 March 2002, Pages 1177–1183.

[12] Mediating role of triglyceride-glucose index and its derivatives in the relationship between central obesity and Hashimoto thyroiditis in type 2 diabetes

Zhai et al., 2024

Lipids Health Dis. 2024 Dec 19;23(1):411.

[13] A Comparative Study on Insulin Secretion, Insulin Resistance and Thyroid Function in Patients with Polycystic Ovary Syndrome with and without Hashimoto's Thyroiditis

Zhao et al., 2021

Diabetes Metab Syndr Obes. 2021 Apr 28:14:1817-1821.

[14] DINP aggravates autoimmune thyroid disease through activation of the Akt/mTOR pathway and suppression of autophagy in Wistar rats

Duan et al., 2019

Environ Pollut. 2019 Feb:245:316-324.

[15] Increased Interleukin-23 in Hashimoto's Thyroiditis Disease Induces Autophagy Suppression and Reactive Oxygen Species Accumulation

Zheng et al., 2018

Front Immunol. 2018 Jan 29:9:96.

[16] The immune mechanism of the mTOR/ACC1/CPT1A fatty acid oxidation signaling pathway in Hashimoto's thyroiditis

Zhang et al., 2025

J Endocrinol Invest. 2025 Apr;48(4):845-859.

[17] Reduced serum sestrin 2 levels in Hashimoto's disease: a cross-sectional study on a potential pathophysiological and diagnostic role

Ates et al., 2025

Endocr Connect. 2025 Sep 29;14(9):e250546.

[18] Dysregulated tryptophan metabolism: driving T cell subsets and PI3K-Akt pathway alterations in Hashimoto's thyroiditis

Zhang et al., 2025

Front Immunol. 2025 Sep 2:16:1605739.

[19] Reversal of Abnormal CD4+ T Cell Metabolism Alleviates Thyroiditis by Deactivating the mTOR/HIF1a/Glycolysis Pathway

Zhao et al., 2021

Front Endocrinol (Lausanne). 2021 Jun 4:12:659738.

[20] Dioscin Ameliorates Experimental Autoimmune Thyroiditis via the mTOR and TLR4/NF-κB Signaling.

Zhang et al. Drug Design, 2023

Development and Therapy, vol. 17, 2023, pp. 2273–2285.

[21] Notch Signaling Regulates Th17 Cells Differentiation through PI3K/AKT/mTORC1 Pathway and Involves in the Thyroid Injury of Autoimmune Thyroiditis.

He et al. Journal of Endocrinological Investigation, 2024

vol. 47, no. 8, 2024, pp. 1971–1986.

[22] Is vitamin D related to pathogenesis and treatment of Hashimoto's thyroiditis?

Mazokopakis et al., 2015

Clinical Trial Hell J Nucl Med. 2015 Sep-Dec;18(3):222-7.

[23] Physiological serum 25-hydroxyvitamin D concentrations are associated with improved thyroid function-observations from a community-based program

Mirhosseini et al., 2017

Endocrine. 2017 Dec;58(3):563-573.

[24] Impact of Vitamin D on Immunopathology of Hashimoto's Thyroiditis: From Theory to Practice

Lebiedziński e Lisowska, 2023

Review Nutrients. 2023 Jul 17;15(14):3174.

[25] Vitamin D supplementation reduces thyroid peroxidase antibody levels in patients with autoimmune thyroid disease: An open-labeled randomized controlled trial

Chaudhary et al., 2016

Indian J Endocrinol Metab. 2016 May-Jun;20(3):391-8.

[26] Effects of vitamin D supplements on frequency of CD4+ T-cell subsets in women with Hashimoto's thyroiditis: a double-blind placebo-controlled study

Nodehi et al., 2019

Eur J Clin Nutr. 2019 Sep;73(9):1236-1243.

[27] Effects of vitamin D supplementation on autoantibodies and thyroid function in patients with Hashimoto's thyroiditis: A systematic review and meta-analysis

Tang et al., 2023

Medicine (Baltimore). 2023 Dec 29;102(52):e36759.

[28] Effects of vitamin D on thyroid autoimmunity markers in Hashimoto's thyroiditis: systematic review and meta-analysis

Zhang et al., 2021

J Int Med Res. 2021 Dec;49(12):3000605211060675.