Scientific Book

Le signal insulinique et la capacité d'adaptation cellulaire

La voie de signalisation de l'insuline constitue l'un des principaux systèmes de communication cellulaire par lesquels l'insuline régule le métabolisme, la croissance et l'utilisation des nutriments. Les voies IRS-1/2, PI3K, AKT et mTOR coordonnent de nombreux processus biologiques, tandis que des régulateurs tels que l'AMPK et TSC1/2 contribuent au contrôle de l'équilibre énergétique. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi explorent ces mécanismes moléculaires et leur implication dans la santé et les maladies chroniques.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Le signal insulinique et la capacité d'adaptation cellulaire. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/le-signal-insulinique-et-la-capacite-d-adaptation-cellulaire
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.4

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • PI3K/AKT/MTOR
  • SIGNALISATION INSULINIQUE
  • INSULINORÉSISTANCE
  • HYPERINSULINÉMIE
  • MTORC1/MTORC2
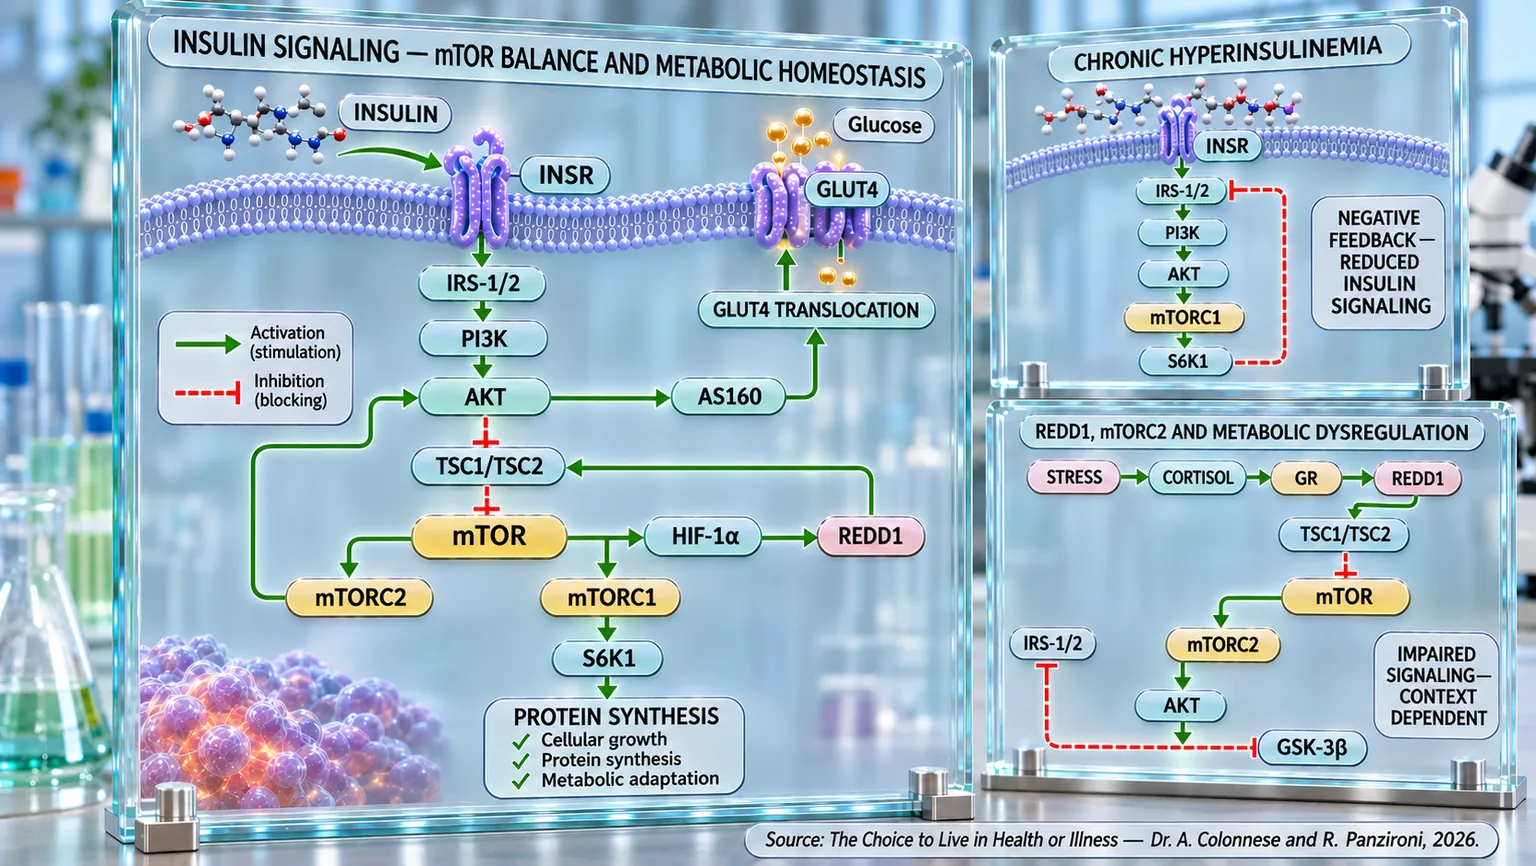
Infographie moléculaire sur la membrane cellulaire avec des flèches vertes d'activation et rouges d'inhibition entre le récepteur à l'insuline, GLUT4 et les complexes mTOR.
Schéma du signal insulinique : l'INSR active IRS-1/2, PI3K et AKT, favorisant la translocation de GLUT4 et l'entrée du glucose ; TSC1/TSC2, mTORC1/2, S6K1, HIF-1α et REDD1 modulent la synthèse protéique et l'adaptation métabolique. Les encadrés relient l'hyperinsulinémie chronique et le stress à la réduction ou à l'altération du signal.

ABSTRACT

La signalisation insulinique coordonne la disponibilité énergétique, l'utilisation du glucose et l'adaptation cellulaire à travers un réseau de régulation moléculaire. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi approfondissent la voie PI3K/AKT/mTOR, en soulignant comment son équilibre fonctionnel contribue au maintien de l'homéostasie métabolique.

La liaison de l'insuline à son récepteur active IRS-1 et IRS-2, qui transmettent le signal à PI3K et AKT. Cette dernière coordonne les processus métaboliques et module le complexe TSC1/TSC2, en atténuant son action inhibitrice sur mTORC1. L'activité de mTOR intègre ainsi les signaux nutritionnels, énergétiques et hormonaux, en régulant la synthèse protéique, la croissance et l'adaptation cellulaire. La protéine REDD1 intervient dans la régulation de ce système via TSC1/TSC2, tandis que mTORC2 contribue à l'activation d'AKT.

La persistance de signaux excessifs peut compromettre la fonctionnalité de la cascade. En particulier, l'hyperactivation de mTORC1 favorise, via S6K1, un rétrocontrôle négatif sur les substrats IRS-1/2, atténuant la transmission insulinique. Les interactions avec HIF-1α et REDD1 introduisent des niveaux de régulation supplémentaires. Une réduction de l'activité de mTORC2 peut également entraver l'activation d'AKT, modifiant le contrôle sur TSC1/TSC2 et GSK-3β. Ces mécanismes indiquent qu'une activation persistante tout comme une inhibition inappropriée des nœuds régulateurs peuvent contribuer au dysfonctionnement métabolique.

La perspective décrite rappelle également la valeur de la modulation temporelle du signal : dans des conditions physiologiques, des phases d'activation et d'atténuation permettent à la cellule d'adapter ses réponses aux besoins énergétiques et nutritionnels de l'organisme en évolution.

L'insulinorésistance émerge par conséquent comme une conséquence possible d'altérations interconnectées, plutôt que d'un défaut moléculaire unique. La relation avec l'hyperinsulinémie apparaît en outre bidirectionnelle : à côté de la réponse compensatoire à la sensibilité insulinique réduite, une exposition hormonale chronique élevée pourrait favoriser une désensibilisation cellulaire accrue. Comprendre cette dynamique permet de considérer la régulation du signal insulinique comme un objectif pertinent pour la prévention métabolique, tout en exigeant de la prudence dans le transfert des mécanismes moléculaires vers des conclusions cliniques générales.

L’insuline : aux origines du signal

Dans le langage silencieux de notre corps, l’insuline est le chef d’orchestre. Une seule hormone, produite par une poignée de cellules dans le pancréas, mais capable de coordonner une symphonie métabolique entière. C’est elle qui, à la fin de chaque repas, interprète la présence de glucose comme un signal et orchestre l’ouverture des cellules, afin qu’elles puissent l’accueillir comme source d’énergie. Mais le rôle de l’insuline va bien au-delà de la gestion du sucre : elle régule la synthèse des protéines, favorise l’accumulation de nutriments dans les tissus, limite la lipolyse (processus par lequel le corps décompose les graisses accumulées pour les utiliser comme énergie) et maintient sous contrôle la production endogène de glucose (capacité du corps à produire du glucose en interne, surtout dans le foie, sans avoir besoin de l’ingérer par l’alimentation).

La première étape pour que l’insuline puisse exercer ses effets au sein de ce qui est défini comme la « voie de signalisation de l’insuline », c’est-à-dire l’ensemble de toutes ses réactions biochimiques, est la liaison avec le récepteur de l’insuline (IR), une protéine transmembranaire (protéine capable de traverser la membrane cellulaire) qui franchit complètement la double couche lipidique de la membrane cellulaire. Le récepteur de l’insuline fonctionne comme une serrure en deux parties : une partie externe qui reconnaît et se lie à l’insuline, et une partie interne qui transmet le signal à l’intérieur de la cellule. Lorsque l’insuline s’accroche à la partie externe, le récepteur s’active, changeant de forme comme si l’on tournait une clé, et peut ainsi commencer à communiquer avec l’intérieur de la cellule" (Ullrich et al., 1985) [1].

Cet événement, défini comme « autophosphorylation », est crucial car il permet le démarrage de la transduction du signal (processus par lequel une cellule reçoit un signal de l’extérieur et le traduit en une réponse à l’intérieur). Dans cette phase, la présence et le bon fonctionnement du récepteur sont déterminants. Toute altération du nombre, de la structure ou de la fonctionnalité du récepteur peut compromettre l’efficacité du signal.

Certains tableaux cliniques peuvent compromettre l’expression du récepteur de l’insuline, comme nous l’approfondirons dans les paragraphes suivants. Il a été observé, par exemple, que l’administration de prednisone, un médicament similaire au cortisol (hormone produite par les glandes surrénales, connue comme « hormone du stress », qui aide le corps à répondre à des situations difficiles et régule également le métabolisme), réduit l’expression du récepteur dans le muscle et le foie, interférant avec la capacité de l’insuline à activer sa cible (Pagano et al., 1983) [2]. D’autres études indiquent que des situations de déséquilibre énergétique et d’inflammation chronique peuvent contribuer à une réduction de l’expression et de l’activité du récepteur de l’insuline dans les tissus périphériques (Huybrechts et al., 2014) [3].

Dans des conditions physiologiques, cependant, l’insuline interagit avec son récepteur de manière efficace, déclenchant une réponse intracellulaire ordonnée et hautement régulée (un processus contrôlé avec une grande précision par l’organisme). C’est cette liaison initiale, spécifique, réversible et étroitement contrôlée, qui marque le début de la cascade métabolique, fondement de la régulation énergétique de l’organisme.

IRS-1/2 : les messagers du signal insulinique

Examinons plus en détail dans ce paragraphe comment l’insuline se lie à son récepteur pour déclencher son activité à l’intérieur de la cellule. Les substrats (molécules sur lesquelles agissent les enzymes) du récepteur de l’insuline sont une famille de protéines appelées IRS (Insulin Receptor Substrates), en particulier les isoformes IRS-1 et IRS-2, qui jouent un rôle crucial dans l’amplification et l’orientation de la réponse insulinique à l’intérieur de la cellule.

Les IRS sont des protéines adaptatrices dépourvues d’activité enzymatique autonome (des protéines qui relient d’autres protéines entre elles pour faciliter la transmission du signal, mais qui ne réalisent pas de réactions chimiques par elles-mêmes), dotées de sites spécifiques qui leur permettent d’interagir avec différentes molécules intracellulaires. Immédiatement après l’activation du récepteur insulinique, les IRS sont recrutées près de la membrane plasmique et phosphorylées (modifiées par l’ajout d’un groupe phosphate, une étape qui active ou désactive de nombreuses protéines à l’intérieur de la cellule). Ce processus de phosphorylation transforme les IRS en véritables plateformes d’ancrage pour d’autres enzymes, ouvrant ainsi la voie à l’activation des voies de signalisation intracellulaires (Ola, 2022) [4].

L’importance stratégique d’IRS-1 et d’IRS-2 dans l’activation du signal insulinique est soulignée par le fait que des altérations de leur niveau ou de leur activité compromettent l’ensemble de la cascade. Certaines études ont mis en évidence que l’expression d’IRS-1 peut être réduite en réponse à des traitements par des glucocorticoïdes (hormones produites par les glandes surrénales qui régulent le métabolisme, la réponse au stress et les inflammations), conduisant à une phosphorylation moindre suite à la stimulation insulinique (Pagano et al., 1983) [2]. La distribution cellulaire des IRS peut également être altérée dans des conditions de stress métabolique, contribuant à une sensibilité insulinique réduite (Huybrechts et al., 2014) [3].

IRS-1 et IRS-2 ne sont pas interchangeables : bien qu’elles partagent de nombreuses caractéristiques structurelles, elles ont des fonctions distinctes dans les différents tissus. IRS-1 est prédominante dans le muscle squelettique (type de muscle relié aux os, qui permet les mouvements volontaires du corps, comme marcher ou soulever des objets) où elle médie l’absorption du glucose, tandis qu’IRS-2 a un rôle plus marqué dans le foie et le système nerveux central (ensemble formé par le cerveau et la moelle épinière, qui contrôle toutes les fonctions du corps et coordonne les pensées, les mouvements et les sensations). L’efficacité du signal insulinique dépend donc aussi du juste équilibre entre ces deux isoformes, de leur expression tissu-spécifique et de leur intégrité fonctionnelle (Rabiee et al., 2018) [5].

Dans des conditions physiologiques, la phosphorylation des IRS permet donc un passage linéaire et ordonné du signal de l’insuline. Cependant, une phosphorylation aberrante, événement qui peut être induit par une inflammation chronique ou un excès de nutriments, peut transformer les IRS en inhibiteurs du signal, bloquant le bon fonctionnement de la voie insulinique (Ola, 2022) [4].

Le rôle des IRS est donc de servir de pont entre le récepteur et les voies intracellulaires, garantissant une transmission fidèle, sélective et contrôlée. Leur bon fonctionnement est indispensable à la santé métabolique.

PI3K et AKT : le début de la voie de signalisation

L’activation des récepteurs de l’insuline et, par conséquent, la phosphorylation des substrats IRS-1 et IRS-2 constituent les premières étapes de la cascade moléculaire qui convertit la présence de l’insuline en action biologique. Mais ce n’est qu’à partir de là que le signal commence à se propager au cœur de la cellule, initiant un réseau complexe d’activations intracellulaires qui déterminent les effets métaboliques, anaboliques et régulateurs de l’hormone. Les deux protagonistes centraux de ce processus sont la phosphatidylinositol 3-kinase (PI3K) et la protéine kinase AKT, connues pour leur rôle fondamental dans la régulation du métabolisme, de la croissance et de la survie cellulaire.

En imaginant les protéines IRS comme des aimants, la PI3K est attirée vers la membrane de la cellule. Une fois arrivée sur place, la PI3K fonctionne comme un technicien qui prépare une plateforme spéciale : elle modifie une molécule qui devient le point de départ pour AKT, la protéine suivante de la chaîne. C’est un peu comme un relais, où la PI3K passe le témoin à AKT afin que le message insulinique poursuive son voyage à l’intérieur de la cellule (Jiang et Liu, 2009) [6].

Par la suite, la protéine kinase AKT atteint la membrane, où elle est phosphorylée pour une activation fonctionnelle complète. Une fois activée, AKT remplit une multiplicité de fonctions : elle stimule le transport du glucose dans les tissus, favorise la synthèse protéique, inhibe les processus apoptotiques (relatifs à l’apoptose, c’est-à-dire le processus naturel par lequel les cellules s’autodétruisent lorsqu’elles sont endommagées ou ne sont plus nécessaires) et régule le métabolisme lipidique (Hamada et al., 2005) [7].

La robustesse et l’efficacité du signal PI3K-AKT sont déterminantes pour garantir une réponse insulinique efficace. Des altérations dans n’importe quel maillon de cette chaîne peuvent compromettre la transduction du signal et, par conséquent, influencer la capacité de la cellule à s’adapter aux demandes métaboliques.

C’est par l’activation de PI3K et d’AKT que le signal insulinique acquiert force et directionnalité, se transformant d’une impulsion réceptoriale (IRS-1 et IRS-2) en une réponse biologique concrète, capable d’orchestrer de nombreuses fonctions cellulaires vitales.

AKT - AS160 - Glut 4 : le voyage du glucose vers la cellule

L'activation de PI3K et de la protéine kinase AKT représente l'un des moments les plus importants de l'ensemble de la voie de signalisation de l'insuline. C'est en effet par le biais de ces molécules que le signal, issu de la liaison entre l'insuline et son récepteur, acquiert la capacité de produire des effets métaboliques concrets à l'intérieur de la cellule. Toutefois, bien qu'AKT constitue l'un des principaux nœuds de la cascade insulinique, son activation ne suffit pas en soi à permettre l'entrée du glucose dans les cellules. Pour que cela se produise, une étape supplémentaire est nécessaire, moins connue mais tout aussi essentielle, impliquant une protéine appelée AS160 (Akt Substrate of 160 kDa). C'est précisément par cette cible moléculaire qu'AKT traduit le signal reçu de l'insuline en un événement physique et observable : la translocation (déplacement d'une molécule ou d'une protéine d'une partie à l'autre de la cellule) du transporteur GLUT4 vers la membrane cellulaire (Sharma et Dey, 2021) [8].

Pour mieux comprendre ce mécanisme, il peut être utile d'imaginer la cellule comme un grand entrepôt. À l'intérieur, il existe de nombreuses « portes » déjà construites, mais pas encore installées sur les parois extérieures. Ces portes sont représentées par les molécules de GLUT4 (Glucose Transporter type 4), le principal transporteur de glucose dans les tissus sensibles à l'insuline, tels que le muscle squelettique, le tissu adipeux et le cœur. Au repos, cependant, GLUT4 ne se trouve pas à la surface cellulaire, mais est conservé à l'intérieur du cytoplasme (la partie interne de la cellule entourant le noyau) dans des compartiments intracellulaires particuliers appelés Glucose Storage Vesicles (GSV), de petites vésicules qui servent de dépôt et maintiennent le transporteur inactif jusqu'à l'arrivée du signal insulinique. Cette organisation permet à la cellule de réguler avec une extrême précision l'entrée du glucose, en évitant qu'elle ne se produise lorsqu'elle n'est pas nécessaire ; la tâche d'AKT consiste donc précisément à donner l'ordre de mobiliser ces vésicules. Cela se produit par la phosphorylation d'AS160, une protéine qui agit comme un régulateur du trafic intracellulaire (Sharma et Dey, 2021) [8].

Cette étape représente le véritable moment conclusif de la réponse métabolique à l'insuline. Tous les événements décrits dans les paragraphes précédents, de la liaison de l'hormone avec le récepteur jusqu'à l'activation d'IRS-1, IRS-2, PI3K et AKT, convergent en effet vers un objectif unique : augmenter le nombre de transporteurs GLUT4 exposés sur la membrane cellulaire et permettre ainsi au glucose de pénétrer rapidement à l'intérieur de la cellule. En d'autres termes, l'efficacité de l'ensemble de la voie insulinique se mesure à la capacité de mener à bien ce dernier tronçon de la cascade (Sharma et Dey, 2021) [8].

Un aspect particulièrement intéressant est que l'insuline, dans la plupart des cas, n'induit pas la synthèse de nouvelles molécules de GLUT4. Son effet consiste plutôt à modifier leur distribution à l'intérieur de la cellule. Des études menées sur des cardiomyocytes dérivés de cellules souches pluripotentes humaines (cellules du muscle cardiaque obtenues en laboratoire à partir de cellules souches) ont démontré que la stimulation insulinique entraîne une augmentation rapide de la phosphorylation d'AKT et d'AS160, accompagnée d'une translocation marquée de GLUT4 vers la membrane plasmique, sans modifier significativement la quantité totale de protéine présente dans la cellule. Cela signifie que le contrôle exercé par l'insuline concerne surtout la localisation du transporteur et non sa production. Cette observation est d'une grande importance, car elle démontre qu'évaluer exclusivement la quantité globale de GLUT4 peut s'avérer trompeur : ce qui détermine réellement la captation du glucose est la part de transporteur effectivement exposée sur la membrane cellulaire (Querio et al., 2024) [14].

Il est donc évident que l'axe AKT-AS160-GLUT4 constitue le lien direct entre la transduction du signal insulinique et la réponse métabolique finale. Si l'un de ses composants perd en efficacité, l'ensemble de la cascade en pâtit. Des altérations de la phosphorylation d'AKT, des défauts fonctionnels d'AS160 ou des anomalies dans la mobilisation des vésicules contenant GLUT4 compromettent progressivement la capacité des cellules à absorber le glucose, ouvrant la voie au développement de l'insulinorésistance (Sharma et Dey, 2021) [8].

Les observations obtenues dans les études expérimentales confirment que ce mécanisme ne représente pas seulement un modèle théorique, mais constitue le principal déterminant de la sensibilité à l'insuline dans les différents tissus de l'organisme. Indépendamment du type d'intervention utilisé, en effet, le rétablissement de la réponse à l'insuline est constamment associé à la réactivation de l'axe IRS-1–PI3K–AKT–AS160–GLUT4, tandis que son inhibition coïncide avec l'apparition de l'insulinorésistance. C'est précisément cette extraordinaire convergence de résultats, observée dans différents modèles expérimentaux, qui souligne le rôle central de cette voie dans le maintien de l'homéostasie glycémique.

L'une des confirmations les plus convaincantes provient des études menées sur la neuréguline-1β (une protéine impliquée dans le développement et le métabolisme du muscle squelettique). Dans des cellules musculaires rendues insulinorésistantes par exposition à l'acide palmitique, le traitement par la neuréguline-1β a entraîné une augmentation marquée de la phosphorylation d'AKT, accompagnée du rétablissement de la translocation de GLUT4 vers la membrane plasmique et d'une augmentation significative de la captation du glucose. Lorsque l'activité d'AKT a été bloquée pharmacologiquement, ces effets ont presque totalement disparu, démontrant que l'activation de cette kinase représente une étape indispensable pour que le signal insulinique puisse atteindre AS160 et permettre le trafic correct des vésicules contenant GLUT4. Les mêmes résultats ont été confirmés par la suite dans des modèles murins (souris ou rats utilisés dans la recherche scientifique) de diabète de type 2, chez lesquels le traitement a amélioré le contrôle glycémique et augmenté la présence de GLUT4 sur la membrane des cellules musculaires (Yu et al., 2023) [11].

Un tableau tout à fait comparable est apparu dans les études consacrées à la lutéoline (substance naturelle d'origine végétale dotée d'activités biologiques antioxydantes et anti-inflammatoires). Dans des adipocytes et des modèles animaux d'obésité, ce flavonoïde naturel a favorisé la réactivation de l'ensemble de la cascade insulinique, augmentant la phosphorylation d'IRS, PI3K, AKT et AS160 et favorisant la translocation de GLUT4 vers la membrane cellulaire. Il est particulièrement significatif que l'inhibition pharmacologique de PI3K ait complètement annulé ces effets, démontrant que l'amélioration de la captation du glucose dépend de l'intégrité de l'ensemble de la séquence d'événements qui relie PI3K à AKT, AS160 et, enfin, à GLUT4 (Park et al., 2026) [10].

Des résultats analogues ont également été obtenus avec la trilobatine et le stévioside (substances naturelles présentes dans les plantes). Bien qu'il s'agisse de composés différents, tous deux ont montré leur capacité à contrer l'insulinorésistance en rétablissant la fonctionnalité de la voie IRS-1–AKT–GLUT4 dans le muscle squelettique. Dans les modèles expérimentaux, on a observé un rétablissement de la phosphorylation d'IRS-1 et d'AKT, une translocation accrue de GLUT4 et une augmentation conséquente de l'absorption du glucose. Dans le cas du stévioside, ces effets ont également été accompagnés d'une réduction marquée du stress oxydatif et du rétablissement de l'expression du récepteur de l'insuline, d'IRS-1, d'AKT et de GLUT4, suggérant que le fonctionnement correct de cette cascade dépend non seulement de l'intégrité des protéines impliquées, mais aussi de l'équilibre redox de l'environnement intracellulaire (Liu et al., 2020) [12] ; (Deenadayalan et al., 2021) [13].

L'étude menée avec le montélukast (un médicament anti-inflammatoire), en association avec la dapagliflozine (médicament favorisant l'élimination du glucose par les urines), renforce également cette interprétation. Bien qu'il s'agisse de médicaments aux mécanismes d'action différents, l'amélioration de la sensibilité à l'insuline s'est révélée, là encore, associée à la réactivation de la voie IRS-1/AKT/GLUT4. Dans ce cas, le rétablissement de la signalisation insulinique a été accompagné d'une réduction significative du stress cellulaire, de l'inflammation et d'un rétablissement du métabolisme du glucose. Une fois de plus, le point de convergence de ces processus est représenté par la capacité de la cellule à mobiliser correctement GLUT4 vers la membrane plasmique et à rétablir une captation efficace du glucose (Fleifel et al., 2022) [9].

Dans leur ensemble, ces preuves montrent que l'axe AKT-AS160-GLUT4 constitue le lien principal entre l'activation du récepteur de l'insuline et l'effet biologique final de l'hormone. Toutefois, la fonction d'AKT ne se limite pas à la régulation du trafic de GLUT4. Une fois activée, cette kinase continue en effet à transmettre le signal vers de nombreuses autres cibles intracellulaires, impliquées dans la synthèse protéique, la croissance cellulaire et le contrôle du métabolisme énergétique. Parmi celles-ci, le complexe formé par les protéines TSC1 et TSC2 revêt une importance particulière, car il représente l'un des principaux points de contrôle par lesquels AKT module l'activité de mTOR, le grand régulateur anabolique de la cellule. C'est précisément à partir de ce niveau de régulation supplémentaire que débutera la prochaine étape de la voie insulinique.

TSC1/TSC2 : les gardiens de l'anabolisme

Au cœur du signal insulinique, l’activation de la kinase AKT représente un nœud crucial : elle ne se contente pas de propager la cascade moléculaire, elle agit comme un véritable pont vers la destination finale de la voie de l’insuline. En effet, AKT médie l’inhibition directe du complexe de la sclérose tubéreuse TSC1/TSC2 (deux protéines qui travaillent ensemble pour réguler la croissance et le métabolisme des cellules), trouvant son aboutissement fonctionnel dans mTOR, orchestrateur de la croissance cellulaire, de la synthèse protéique et de la régulation métabolique que nous aborderons dans le paragraphe suivant.

Ce passage marque le point où le signal, parti du récepteur à l’insuline (IRS-1 et IRS-2), se concrétise en une action biochimique tangible, transformant l’insuline en un ordre opérationnel intracellulaire. Comprendre comment AKT désactive le frein moléculaire représenté par TSC1/TSC2 est essentiel pour décrypter l’activation finale de mTOR : le véritable objectif du parcours.

TSC1 (hamartine) et TSC2 (tubérine) sont deux protéines qui agissent conjointement pour freiner l’activité de mTOR lorsque les conditions environnementales ne sont pas favorables.

Lorsque le complexe TSC1/TSC2 est actif, mTOR ne peut être activé. À l’inverse, en présence de signaux favorables tels que l’insuline, les acides aminés ou la disponibilité énergétique, TSC2 est inhibée par phosphorylation via AKT, et la cascade anabolique se poursuit (Inoki et al., 2003) [15].

En effet, l’absence ou le dysfonctionnement de l’hamartine ou de la tubérine (TSC1 et TSC2) entraîne une dérégulation du complexe par excellence de la croissance cellulaire, « mTOR », ce qui conduit à un développement incontrôlé, avec des conséquences cliniques graves comme le démontrent les pathologies liées à la sclérose tubéreuse (maladie génétique rare qui provoque la formation de tumeurs bénignes dans différents organes, tels que le cerveau, les reins, le cœur et la peau, et peut influencer le développement neurologique et cognitif) (Wong, 2009) [16].

D’un point de vue évolutif, le complexe TSC1/TSC2 a permis aux cellules de développer une capacité de discernement mais aussi un système de rétroaction négative ; en effet, toutes les situations où l’insuline est présente (ou en excès) ne sont pas nécessairement favorables à la croissance. Ce complexe agit comme une barrière métabolique protectrice, garantissant que l’activation de mTOR ne soit autorisée que lorsque toutes les conditions — oxygène, nutriments, énergie et hormones — sont adéquates.

TSC1 et TSC2 ne sont donc pas de simples inhibiteurs de la croissance : ils sont les garants de l’équilibre anabolique (condition dans laquelle le corps construit plus de tissus qu’il n’en détruit, favorisant la croissance, la réparation et l’accumulation de masse musculaire et de réserves énergétiques), capables d’interpréter et d’intégrer les signaux extracellulaires provenant de multiples voies.

mTOR : le grand régulateur anabolique

Nous voici arrivés au nœud central du réseau de signaux que l'insuline active à l'intérieur de la cellule : mTOR, acronyme de mechanistic Target of Rapamycin. Il s'agit d'une protéine fondamentale hautement conservée (une protéine qui est restée identique chez de nombreuses espèces au cours de l'évolution, signe de sa fonction essentielle) qui agit comme un capteur et un intégrateur de stimuli nutritionnels, énergétiques et hormonaux. mTOR ne fonctionne pas seule : elle existe au sein de deux complexes fonctionnellement distincts, mTORC1 et mTORC2, qui orchestrent de manière spécifique différents aspects de la physiologie cellulaire (Brugarolas et al., 2004) [17].

mTORC1 est le complexe le plus étudié : il est responsable de la promotion de la croissance et de la prolifération cellulaire. Il y parvient en activant la synthèse protéique, en inhibant l'autophagie (processus par lequel la cellule « recycle » ses propres composants endommagés ou inutiles) et en stimulant la biosynthèse lipidique (processus par lequel le corps produit des graisses, comme les triglycérides et le cholestérol, à partir de substances plus simples). Ce complexe répond, comme nous l'avons vu précédemment, de manière directe aux signaux de l'insuline via la voie IRS–PI3K–AKT : l'activation d'AKT inhibe TSC1/TSC2 (qui agit comme un frein sur mTORC1) et permet ainsi la pleine activation du complexe mTOR (Reiling & Hafen, 2004) [18].

mTORC2, en revanche, est moins étudié. Il est toutefois essentiel pour la régulation de l'organisation du cytosquelette (réseau interne de filaments présents dans la cellule, qui maintient sa forme, permet ses mouvements et organise le transport des substances en son sein), pour la survie cellulaire et pour la pleine activation d'AKT, étant donné que c'est précisément mTORC2 qui phosphoryle AKT sur l'un des deux sites nécessaires à son activation (Brugarolas et al, 2004) [17].

Il a été observé que l'hyperactivation de mTOR peut entraîner des conséquences métaboliques négatives, telles qu'une réduction de la sensibilité à l'insuline et la promotion de conditions pathologiques comme l'obésité et le diabète de type 2 (Mao & Zhang, 2018) [19]. Le maintien d'une activation équilibrée de mTOR est donc essentiel pour la santé métabolique et la longévité cellulaire.

Enfin, il convient de souligner que mTOR n'est pas seulement une cible de la signalisation insulinique : c'est un point de convergence de signaux provenant des nutriments (comme les acides aminés), de l'état énergétique cellulaire via l'AMPK (une enzyme présente dans toutes les cellules qui agit comme un capteur pour réguler le métabolisme), et du stress oxydatif (condition dans laquelle s'accumulent trop de radicaux libres, des molécules instables qui peuvent endommager les cellules, les protéines et l'ADN, contribuant au vieillissement et à diverses maladies), agissant ainsi comme un régulateur central du destin cellulaire.

mTORC1 - S6K1

L'activation de mTORC1 représente l'un des moments centraux de toute la cascade de signalisation insulinique. Toutefois, le complexe n'exerce pas directement la plupart de ses effets biologiques. Comme observé précédemment pour AKT, mTORC1 confie également l'exécution de ses décisions métaboliques à des protéines effectrices spécifiques, chargées de transformer un signal moléculaire en une réponse cellulaire concrète. Parmi celles-ci, la plus importante est la ribosomal protein S6 kinase 1 (S6K1), une kinase qui constitue la principale cible en aval de mTORC1 et qui coordonne de nombreux processus impliqués dans la croissance cellulaire, la synthèse protéique, le métabolisme et la prolifération (Ghosh & Kapur, 2017) [20].

Pour comprendre le rôle de cette protéine, il peut être utile d'imaginer mTORC1 comme le chef d'un orchestre. Le chef décide du rythme et coordonne tous les musiciens, mais ne produit pas directement la musique. De la même manière, mTORC1 représente le centre décisionnel de la réponse anabolique, tandis que S6K1 constitue l'un de ses principaux exécutants, chargé de transmettre le signal vers de nombreuses cibles intracellulaires afin que la cellule puisse augmenter la synthèse protéique, soutenir la croissance et adapter son métabolisme à la disponibilité des nutriments et des facteurs de croissance (Ghosh & Kapur, 2017) [20].

L'activation de S6K1 ne se produit cependant pas de manière aléatoire. Avant de pouvoir être phosphorylée, la kinase doit être recrutée à proximité du complexe mTORC1 grâce à une organisation précise des protéines qui composent la plateforme de signalisation (Ahmed et al., 2019) [22].

Une fois son activation terminée, S6K1 devient le principal interprète du signal provenant de mTORC1. Par la phosphorylation de nombreuses cibles intracellulaires, cette kinase coordonne la synthèse protéique, la croissance cellulaire et l'adaptation métabolique, permettant à la cellule de traduire la disponibilité des nutriments en un programme anabolique cohérent. Toutefois, les recherches les plus récentes ont démontré que ses fonctions ne se limitent pas au cytoplasme. Une fois phosphorylée, en effet, S6K1 peut également transloquer dans le noyau, où elle participe directement à la régulation de l'expression génique (utilisation d'un gène par la cellule pour produire des protéines), élargissant de manière significative la portée biologique du signal transmis par mTORC1 (Jeon et al., 2022) [21].

L'importance physiologique de cette cascade apparaît clairement dans les tissus caractérisés par un renouvellement cellulaire continu. Dans l'épithélium intestinal, par exemple, l'activation sélective de l'axe mTORC1-S6K1 favorise la prolifération synchronisée des cellules souches intestinales. Cette donnée suggère que la réponse proliférative dépend principalement de l'activation des programmes biosynthétiques régulés par S6K1 plutôt que d'une simple augmentation de la production énergétique (Casanova-Maldonado et al., 2023) [23].

La complexité de la fonction de S6K1 apparaît également lorsque l'on compare les résultats obtenus dans les modèles expérimentaux avec ceux observés chez l'homme. Bien que la phosphorylation de S6K1 soit fréquemment utilisée comme indicateur de l'activation anabolique de mTORC1, les preuves disponibles suggèrent qu'elle ne représente pas nécessairement un indice quantitatif direct de la synthèse protéique. La réponse finale dépend en effet de l'intégration de nombreux signaux métaboliques, nutritionnels et mécaniques, qui modulent l'efficacité de la traduction protéique et la réponse adaptative des tissus. Cet aspect souligne comment la simple activation de S6K1 ne constitue que l'un des différents niveaux régulateurs qui déterminent le résultat biologique final (Borack et al., 2021) [26].

Lorsque l'activation de S6K1 reste finement régulée, elle contribue au maintien de l'homéostasie cellulaire (maintien de l'équilibre et du bon fonctionnement de la cellule). À l'inverse, une hyperactivation persistante peut transformer un programme physiologiquement adaptatif en un processus pathologique. Un exemple significatif provient du cœur, où la perte d'une enzyme spécifique qui altère profondément la régulation de l'ARN entraîne une hyperactivation persistante de la cascade mTORC1-S6K1. Cette condition est associée à une réduction marquée de l'autophagie, à l'accumulation de dommages intracellulaires et à l'apparition d'une atrophie et d'une apoptose des cardiomyocytes, accélérant la progression vers l'insuffisance cardiaque. L'inhibition pharmacologique de la voie atténue ces altérations, confirmant qu'une régulation excessive de S6K1 peut transformer un signal anabolique en un mécanisme important de dommage cellulaire (Annamalai et al., 2025) [24].

Un principe analogue émerge également dans l'étude de la barrière hémato-encéphalique (un filtre naturel qui protège le cerveau des substances potentiellement nocives présentes dans le sang). En conditions d'insuffisance hépatique aiguë, la réduction marquée de la disponibilité en arginine (acide aminé impliqué dans la production de protéines et dans de nombreux processus cellulaires) empêche l'activation normale de la voie mTORC1-S6K1, entraînant un arrêt du cycle cellulaire des cellules endothéliales cérébrales et une activation simultanée de l'autophagie. La supplémentation en arginine rétablit la phosphorylation de S6K1, favorise la reprise de la prolifération cellulaire et contribue au rétablissement de l'intégrité de la barrière hémato-encéphalique. Ces résultats identifient S6K1 comme l'un des principaux capteurs de la disponibilité des nutriments et comme un élément central dans l'équilibre délicat entre croissance cellulaire et autophagie (Yang et al., 2025) [25].

Dans leur ensemble, ces preuves dessinent une vision beaucoup plus large du rôle joué par S6K1. Loin d'être un simple substrat de mTORC1, elle représente le principal traducteur de la réponse anabolique, intégrant des signaux nutritionnels, métaboliques et transcriptionnels pour coordonner la croissance, la prolifération, la synthèse protéique et l'adaptation cellulaire. C'est précisément cette position centrale, toutefois, qui fait également de S6K1 l'un des principaux responsables des effets défavorables associés à l'hyperactivation chronique de la voie mTORC1/S6K1. Lorsque le signal anabolique persiste au-delà des limites physiologiques, la kinase elle-même, qui soutient la croissance cellulaire, peut en effet activer des mécanismes de rétroaction destinés à limiter la signalisation insulinique. Ce sera précisément ce circuit d'autorégulation, exercé par la phosphorylation d'IRS-1, qui constituera le lien direct entre l'hyperactivation chronique de mTORC1 et le développement de l'insulinorésistance, sujet de la section suivante (Ghosh et Kapur, 2017) [20].

S6K1 - IRS-1 – Insulinorésistance

L'activation de la voie insulinique décrite dans les sections précédentes n'est pas un processus destiné à rester constamment allumé. Comme tous les systèmes biologiques dédiés au maintien de l'homéostasie, cette cascade possède également des mécanismes sophistiqués d'autorégulation qui en limitent l'intensité une fois la réponse métabolique nécessaire atteinte. Parmi ceux-ci, le plus important est représenté par le circuit de rétroaction négative exercé par la kinase S6K1 sur le substrat du récepteur de l'insuline IRS-1. Dans des conditions physiologiques, ce mécanisme évite une stimulation excessive de la voie PI3K-AKT, contribuant à maintenir l'équilibre cellulaire. Cependant, lorsque l'activation de mTORC1 et de S6K1 devient persistante, ce même circuit perd sa fonction adaptative et se transforme progressivement en l'un des principaux événements moléculaires responsables de l'apparition de l'insulinorésistance (Um et al., 2006) [27].

Ce changement dépend surtout de la disponibilité chronique en nutriments. Outre les lipides, un excès persistant d'acides aminés est également capable de maintenir active la voie mTORC1 : dans ces conditions, S6K1 continue de recevoir un stimulus anabolique constant et phosphoryle IRS-1, réduisant progressivement sa capacité à transmettre le signal provenant du récepteur insulinique. La conséquence est une moindre activation de la PI3K, une phosphorylation réduite d'AKT et une altération progressive de l'absorption du glucose dans les tissus périphériques. Les études menées chez l'homme confirment ce modèle en montrant que la simple perfusion d'acides aminés suffit à augmenter l'activité de S6K1, à réduire d'environ un quart la sensibilité à l'insuline et à diminuer l'utilisation musculaire du glucose (Um et al., 2006) [27].

L'hyperactivation chronique de la voie mTORC1 ne se limite toutefois pas à modifier fonctionnellement IRS-1. La même étude a mis en évidence que la phosphorylation continue favorise également la dégradation progressive de la protéine, réduisant sa disponibilité intracellulaire. De cette manière, la rétroaction négative revêt une double nature : d'un côté, elle limite immédiatement la capacité d'IRS-1 à transmettre le signal insulinique, et de l'autre, elle en diminue progressivement la quantité, rendant de plus en plus difficile le recrutement de la PI3K, même en présence de concentrations physiologiques d'insuline. Ce mécanisme fournit une explication moléculaire de la réduction des niveaux d'IRS-1 fréquemment observée chez les sujets atteints d'obésité et de diabète de type 2 (Tzatsos & Kandror, 2006) [28].

D'autres preuves démontrent que la rétroaction négative exercée par S6K1 peut également affecter d'autres sites régulateurs d'IRS-1. Dans les cellules dépourvues du complexe TSC1-TSC2, l'hyperactivation persistante de la voie mTOR-S6K1 entraîne en effet également une réduction de l'interaction entre IRS-1 et le récepteur activé, limitant le recrutement de la PI3K et compromettant l'activation ultérieure d'AKT. Parallèlement, S6K1 réprime également la transcription du gène IRS-1, réduisant la quantité globale de protéine disponible. Le résultat est un double contrôle négatif, aigu et chronique, qui rend progressivement inefficace la transmission du signal insulinique. Le traitement par la rapamycine (un médicament immunosuppresseur qui inhibe principalement le complexe mTORC1) ou le silençage de S6K1 atténuent ces deux altérations, permettant une récupération partielle de l'activation d'AKT et confirmant le rôle central de la cascade mTOR-S6K1 dans le maintien de l'insulinorésistance (Harrington et al., 2004) [29].

L'importance de ce circuit de rétroaction apparaît encore plus clairement lorsqu'un des principaux régulateurs physiologiques de la voie mTOR est altéré. La perte de fonction du complexe TSC1-TSC2 entraîne en effet une activation de la cascade mTOR-S6K1, suffisante pour induire une réduction marquée de l'expression d'IRS-1 et d'IRS-2. Par conséquent, la transmission du signal entre le récepteur insulinique et la PI3K est profondément compromise, tandis que l'activation d'AKT en réponse à l'insuline est presque totalement abolie. Il est intéressant d'observer comment les voies de signalisation qui ne dépendent pas des protéines IRS restent, quant à elles, substantiellement conservées, démontrant que le défaut affecte sélectivement la liaison entre le récepteur insulinique et la PI3K. Une fois de plus, le traitement par la rapamycine rétablit les niveaux d'IRS-1 et d'IRS-2 et récupère la capacité de l'insuline à activer AKT, confirmant que l'hyperactivation chronique de mTOR-S6K1 constitue le principal responsable de la rétroaction négative (Shah et al., 2004) [30].

L'importance clinique de ce mécanisme est davantage confirmée par les études menées chez l'homme. Chez les sujets atteints d'obésité et de diabète de type 2, une hyperactivation persistante de la voie mTOR-S6K1 a été observée, accompagnée d'une augmentation de la phosphorylation inhibitrice d'IRS-1 et d'une activation réduite d'AKT dans les tissus insulino-sensibles. Ces altérations sont étroitement associées à la perte de la réponse métabolique normale à l'insuline et confirment que le circuit de rétroaction décrit dans les modèles cellulaires et animaux est également présent dans la physiopathologie humaine, représentant l'un des principaux liens entre excès nutritionnel, inflammation métabolique et développement de l'insulinorésistance (Denhez et al., 2020) [31].

Heureusement, les mêmes preuves démontrent que ce processus peut être au moins en partie contré. Après neuf semaines d'activité physique spontanée, le muscle squelettique des rats présente une réduction significative de la phosphorylation de mTOR, de S6K1 et d'IRS-1, sans modifier la quantité totale des principales protéines de la cascade insulinique. Parallèlement, la capacité oxydative musculaire augmente, la masse corporelle diminue et l'un des principaux mécanismes moléculaires responsables de la rétroaction négative sur la signalisation insulinique est réduit. Ces résultats suggèrent que les bénéfices de l'exercice physique ne dépendent pas seulement de l'augmentation de la consommation de glucose pendant la contraction musculaire, mais aussi du rééquilibrage de la voie mTOR-S6K1 et de la réduction progressive de la phosphorylation inhibitrice d'IRS-1 (Glynn et al., 2008) [32].

Dans leur ensemble, ces preuves dessinent un modèle physiopathologique cohérent. Dans des conditions normales, la phosphorylation d'IRS-1 médiée par S6K1 représente un mécanisme sophistiqué d'autorégulation, indispensable pour éviter une stimulation excessive de la cascade insulinique. Cependant, lorsque la disponibilité en nutriments reste durablement élevée ou que la voie mTORC1-S6K1 est chroniquement hyperactivée, ce système perd sa fonction homéostatique. La phosphorylation et la déplétion progressives d'IRS-1 et d'IRS-2 interrompent la liaison entre le récepteur insulinique et la PI3K, réduisent l'activation d'AKT et compromettent la translocation de GLUT4 ainsi que toutes les principales réponses métaboliques à l'insuline. On comprend ainsi que l'insulinorésistance ne représente pas une altération soudaine du récepteur insulinique, mais la conséquence d'un dysfonctionnement progressif de la transmission du signal intracellulaire. Cette observation complète le cadre fonctionnel de la cascade PI3K-AKT-mTOR et prépare naturellement à la section suivante, dans laquelle le rôle d'autres régulateurs intracellulaires impliqués dans le contrôle de la sensibilité à l'insuline sera approfondi.

HIF-1α : le capteur cellulaire de l'oxygène

L’activation de mTOR, comme nous l’avons vu précédemment, représente le cœur du signal insulinique en termes de promotion de la croissance et de la biosynthèse cellulaire (l'ensemble des processus par lesquels une cellule construit de nouvelles molécules). Toutefois, le rôle de ce complexe ne se limite pas au contrôle de la synthèse protéique et de l’anabolisme (production de protéines à partir des acides aminés) ; au contraire, mTOR agit également comme un nœud stratégique pour l’activation d’une nouvelle phase du programme cellulaire : la régulation de l’expression génique, c’est-à-dire la manière dont une cellule décide quels gènes activer et lesquels maintenir éteints, selon le moment et les besoins, comme s'il s'agissait d'une mise en scène qui n'allume que les projecteurs nécessaires sur la scène.

C’est précisément grâce à sa capacité à moduler des facteurs de transcription (protéines qui se lient à l’ADN et régulent l’activité des gènes, en décidant quand et dans quelle mesure un gène doit être « activé ») comme, par exemple, HIF-1α (facteur induit par l'hypoxie, une protéine clé qui agit comme un véritable capteur cellulaire de l’oxygène), que mTOR étend son influence au-delà du métabolisme immédiat, orientant la cellule vers des adaptations à plus large spectre. En ce sens, HIF-1α ne représente pas une simple cible en aval du signal insulinique, mais le prolongement naturel de la trajectoire biochimique activée par l’insuline. Comprendre cette étape signifie plonger au cœur du fonctionnement cellulaire, là où les signaux provenant de l’environnement ou du métabolisme amènent la cellule à n'activer que les gènes dont elle a besoin à ce moment précis. C’est comme choisir la bonne recette dans un tiroir : la cellule ne lit que les instructions utiles pour produire les protéines nécessaires à la situation.

Dans des conditions normoxiques (situations où l’apport en oxygène aux cellules est normal, c’est-à-dire suffisant pour garantir le bon fonctionnement cellulaire), HIF-1α est continuellement synthétisé mais tout aussi rapidement dégradé, perdant inévitablement sa capacité transcriptionnelle. Cependant, lorsque l’oxygène vient à manquer, HIF-1α s’accumule à l’intérieur de la cellule et active certains gènes spéciaux qui aident la cellule à s’adapter, justement, à la carence en oxygène. Ces gènes servent, par exemple, à produire plus d’énergie sans oxygène, à créer de nouveaux vaisseaux sanguins, à augmenter le nombre de globules rouges et à améliorer les défenses de la cellule pour assurer sa survie (Semenza, 2003) [33].

HIF-1α n’est pas seulement influencé par l’oxygène, mais aussi par des signaux hormonaux ; l’insuline, par exemple, est capable de promouvoir l’expression et la stabilisation de HIF-1α, même dans des conditions d’oxygène normal, par l’activation de la voie PI3K/AKT/mTOR. Des études menées sur des cellules musculaires lisses humaines et de rat ont démontré que l’insuline augmente l’expression de HIF-1α au niveau transcriptionnel (transcription de gènes impliqués dans la réponse cellulaire pour la production de protéines). Cela suggère que HIF-1α peut être considéré comme un point de convergence entre le métabolisme de l’oxygène et la signalisation insulinique (Doronzo et al., 2006) [34].

D’autres études ont mis en évidence que PI3K et mTOR contribuent à la régulation de HIF-1α, soulignant une interaction multiniveau entre signaux métaboliques et réponse hypoxique. De cette manière, HIF-1α se configure non seulement comme un facteur hypoxique qui permet donc le fonctionnement cellulaire même en l’absence d’oxygène, mais comme un intégrateur de signaux physiologiques plus larges, capable de moduler la transcription génique en fonction de la disponibilité énergétique et nutritionnelle (Treins et al., 2002) [35].

L’expression de HIF-1α peut donc être induite de manière « non hypoxique », c’est-à-dire en présence d’oxygène, démontrant que son activation représente un mécanisme plus large d’adaptation physiologique, dans lequel des hormones comme l’insuline jouent également un rôle actif. Cela positionne la protéine HIF-1α au carrefour du métabolisme, de l’environnement et de la signalisation intracellulaire.

REDD1 : la genèse d'une dérive métabolique

Avec l’activation de HIF-1α, le signal insulinique atteint une nouvelle dimension où les changements métaboliques sont traduits en réponses géniques adaptatives. Mais parmi les cibles transcriptionnelles induites par HIF-1α, l’une d’entre elles se distingue par son importance et son rôle de frein physiologique : REDD1.

Cette protéine, activée précisément en réponse à des conditions de stimulation anabolique ou hypoxique, représente un mécanisme d’autorégulation de la voie de l’insuline. Par son action, REDD1 active un système de contrôle qui inhibe l’activité de mTOR, signalant à la cellule que l’action de l’insuline doit être redimensionnée ou modulée.

Plusieurs études ont montré que REDD1 agit en établissant un lien direct entre les signaux stressogènes (stimuli indiquant une condition de stress pour la cellule ou l’organisme, comme le manque de nutriments, l’inflammation, les toxines ou d’autres facteurs altérant l’équilibre interne) et le complexe TSC1/TSC2, comme nous l’avons vu au paragraphe 4. En particulier, REDD1 favorise l’activité de ce complexe, qui agit ensuite comme un frein sur mTOR, empêchant son activation dans des contextes d’excès énergétique ou de carence en oxygène (Brugarolas et al, 2004) [17].

Il a été observé que REDD1 peut également être induit par l’insuline elle-même, dans un but de contre-régulation du signal insulinique : dans les adipocytes, l’hormone favorise son expression via HIF-1α, suggérant un circuit de rétroaction négative visant à limiter l’activation excessive de mTORC1 lorsque l’anabolisme est déjà stimulé (Regazzetti et al., 2010) [36]. Ce système d’équilibre garantit que la croissance cellulaire (via l’action de l’insuline) se déroule de manière contrôlée, prévenant ainsi les dommages métaboliques.

Dans des conditions d’hypoxie ou de stress cellulaire, REDD1 est rapidement activé et s’accumule dans le cytoplasme (substance gélatineuse à l’intérieur de la cellule, où se trouvent les organites). Sa stabilité est régulée finement par mTOR lui-même, par des mécanismes incluant la modulation protéique et le contrôle de sa dégradation (Dennis et al., 2014) [37].

Lorsqu’il est actif, REDD1 interagit avec une protéine spécifique, favorisant la déphosphorylation (inactivation) d’AKT et bloquant le signal en direction de mTOR (DeYoung et al., 2008) [38].

Il a également été documenté que des niveaux élevés et persistants de REDD1 sont associés à des conditions de résistance à l’insuline et à des dysfonctionnements métaboliques, tels que ceux observés dans les muscles squelettiques de sujets atteints de diabète de type 2 (Williamson et al, 2015) [39]. Dans ces contextes, l’inhibition excessive de mTOR, induite par REDD1, peut contribuer à une efficacité réduite de l’insuline, démontrant que même les freins moléculaires, s’ils sont activés de manière désordonnée, peuvent avoir des effets pathologiques.

Et c’est précisément ici que la boucle est bouclée : l’activation de REDD1, induite par HIF-1α et soutenue par mTOR, ne représente pas seulement un frein momentané à la voie insulinique, mais se configure comme le mécanisme clé qui en détermine le dysfonctionnement progressif. En conclusion, REDD1, en inhibant durablement mTOR par l’activation du complexe de la sclérose tubéreuse TSC1/TSC2, rompt le flux physiologique de la signalisation insulinique et donc de la voie, entravant les réponses en aval et instaurant un blocage fonctionnel de l’action de l’insuline qui aboutit à la condition clinique la plus redoutée : l’insulinorésistance.

mTOR – mTORC2 - AKT

À ce stade, un aspect fondamental de la biologie de mTOR, resté longtemps au second plan, émerge. Bien que la recherche se soit principalement concentrée sur mTORC1, nous savons aujourd'hui que la protéine mTOR exerce ses fonctions par le biais de deux complexes distincts mais étroitement coordonnés : mTORC1, responsable surtout du contrôle de la synthèse protéique et de l'anabolisme cellulaire, et mTORC2, un complexe qui joue un rôle tout aussi essentiel dans la régulation de la survie cellulaire, de l'organisation du cytosquelette, du métabolisme et, surtout, de la pleine fonctionnalité d'AKT. Les preuves accumulées ces dernières années ont en effet profondément modifié la vision traditionnelle de la voie de l'insuline, montrant que de nombreuses fonctions précédemment attribuées génériquement à mTOR dépendent en réalité de l'activité spécifique de mTORC2, qui représente l'un des principaux régulateurs de la famille des kinases, dont AKT (Oh & Jacinto, 2011) [40].

Pour que mTORC2 puisse remplir cette fonction, il est nécessaire que le complexe maintienne une organisation structurelle précise grâce à une protéine spécifique qui, telle une véritable plateforme d'assemblage, lie simultanément mTOR et AKT, disposant le substrat dans la position optimale pour qu'il puisse être phosphorylé. Il est intéressant d'observer que l'association entre AKT et mTORC2 augmente après la stimulation par l'insuline via la voie PI3K, confirmant que la disponibilité du substrat constitue un niveau de régulation supplémentaire de la réponse insulinique (Yao et al., 2017) [41].

L'activité de mTORC2, cependant, ne commence pas lorsque AKT est déjà complètement formée. Les recherches les plus récentes ont démontré que le complexe intervient même pendant la synthèse de la protéine, et ce mécanisme prouve que mTORC2 relie directement la synthèse protéique aux systèmes de contrôle de la qualité des protéines, assurant qu'AKT acquière une conformation stable dès sa formation (Oh et al., 2010) [42].

Cette fonction est davantage confirmée par les études ayant analysé qu'en l'absence de mTORC2 ou de ses composants essentiels, AKT perd sa phosphorylation constitutive, devient structurellement instable et est rapidement orientée vers la dégradation. Il en résulte que ce complexe ne régule pas seulement l'activation enzymatique d'AKT, mais en garantit également la maturation structurelle (Facchinetti et al., 2008) [43].

L'efficacité de ce système dépend également étroitement de l'état énergétique de la cellule. Il a en effet été démontré que mTORC2 nécessite des concentrations intracellulaires d'ATP (principale source immédiate d'énergie utilisable par la cellule) relativement élevées pour maintenir son activité. La perte de cette régulation compromet simultanément l'intégrité de mTORC2 et le repliement correct d'AKT, démontrant que la disponibilité énergétique représente l'un des principaux facteurs modulant la fonctionnalité du complexe. En d'autres termes, mTORC2 agit comme un système capable d'adapter la maturation d'AKT à l'état métabolique de la cellule, évitant de soutenir des programmes anaboliques lorsque les ressources énergétiques sont insuffisantes (Chen et al., 2013) [44].

Une fois la maturation de la protéine terminée, la phosphorylation d'AKT médiée par mTORC2 devient essentielle pour permettre une réponse métabolique correcte à l'insuline. Dans le foie, par exemple, la perte sélective de Rictor (protéine essentielle faisant partie du complexe mTORC2) empêche la phosphorylation d'AKT, compromettant la transition métabolique normale entre le jeûne et l'état postprandial. Dans ces conditions, le foie continue de produire du glucose malgré l'hyperinsulinémie, maintient une gluconéogenèse élevée et limite à la fois la synthèse de glycogène (stockage du glucose sous forme de glycogène) et la lipogenèse (production de graisses par l'organisme). L'expression expérimentale d'une forme constitutivement active d'AKT est capable de restaurer presque complètement ces altérations, démontrant comment AKT représente le principal effecteur métabolique (composant qui modifie ou régule l'activité métabolique de la cellule) de mTORC2 dans la régulation de l'homéostasie glucidique et lipidique (Hagiwara et al., 2012) [45].

Même d'un point de vue pharmacologique, le rapport entre mTORC2 et AKT s'avère extrêmement important. Pendant de nombreuses années, on a cru que la rapamycine inhibait exclusivement mTORC1. Des études ultérieures ont cependant démontré qu'un traitement prolongé empêche également la formation de nouveaux complexes mTORC2, réduisant progressivement la phosphorylation d'AKT. Ce phénomène contribue de manière significative aux effets antitumoraux de la rapamycine, expliquant au moins en partie la sensibilité différente observée entre les différents tissus et les différentes néoplasies (Sarbassov et al., 2006) [46].

Paradoxalement, cependant, l'inhibition sélective de mTORC1 peut également entraîner une réactivation compensatoire de mTORC2. Dans des modèles de lymphome diffus à grandes cellules B (tumeur du système lymphatique), il a en effet été observé que le traitement par la rapamycine réduit efficacement la phosphorylation des cibles de mTORC1, mais induit simultanément une augmentation de la phosphorylation d'AKT médiée par mTORC2. Cette adaptation représente un mécanisme important de résistance thérapeutique, car elle maintient actives les voies de survie cellulaire malgré le blocage de l'anabolisme. L'inhibition simultanée des deux complexes ou la déstabilisation directe de mTORC2 permet en revanche d'abolir ce mécanisme compensatoire, renforçant significativement l'efficacité du traitement antitumoral (Gupta et al., 2009) [47].

AKT – GSK-3B

À ce stade de la cascade, l'une des cibles moléculaires les plus importantes d'AKT émerge clairement : la glycogène synthase kinase 3 bêta (GSK-3β). Cette protéine appartient à la famille des kinases et a été initialement identifiée comme un régulateur de la synthèse du glycogène. Il a été compris par la suite que son rôle est beaucoup plus vaste, s'étendant au contrôle de la survie cellulaire, de la prolifération, de la différenciation, de l'expression génique, de la synthèse protéique et de l'organisation du cytosquelette. Contrairement à beaucoup d'autres kinases, GSK-3β présente une caractéristique particulière : dans les cellules saines, elle est constitutivement active et exerce une fonction principalement inhibitrice. Par conséquent, dans la plupart des cas, l'activation d'une réponse biologique ne nécessite pas l'activation de GSK-3β, mais plutôt son inactivation. C'est précisément l'une des tâches principales d'AKT au sein de la voie insulinique.

Pendant de nombreuses années, cependant, la kinase responsable de cette inactivation n'était pas claire. La question a été clarifiée par des expériences élégantes au cours desquelles un mutant dominant négatif de PI3K/AKT capable d'empêcher sélectivement son activation a été développé. Lorsque AKT était bloquée, l'insuline perdait complètement sa capacité à inactiver GSK-3β, démontrant qu'AKT représente le lien essentiel entre l'activation de la PI3K et la phosphorylation inhibitrice de cette kinase. Les auteurs ont également démontré qu'AKT et GSK-3β peuvent interagir physiquement en formant un complexe moléculaire, ce qui rend le processus extrêmement efficace (Van Weeren et al., 1998) [49].

Cette inactivation revêt une importance qui va bien au-delà du métabolisme du glucose. En conditions physiologiques, en effet, une GSK-3β constitutivement active représente un stimulus favorable à l'apoptose. Des expériences menées par surexpression de la forme active de la protéine ont démontré que l'augmentation de son activité est suffisante, à elle seule, pour induire la mort cellulaire programmée dans différentes lignées cellulaires. À l'inverse, l'expression d'une forme dominante négative protège efficacement les cellules de l'apoptose, même lorsque la voie PI3K est pharmacologiquement inhibée. Ces résultats ont profondément modifié la compréhension de la cascade insulinique, démontrant que l'un des principaux mécanismes par lesquels AKT favorise la survie cellulaire consiste précisément à maintenir GSK-3β dans un état inactif (Pap & Cooper, 1998) [48].

L'importance biologique de cet axe émerge clairement aussi dans le muscle squelettique, où AKT coordonne simultanément la croissance et le maintien de la masse musculaire. Des études menées chez l'homme ont montré que huit semaines d'entraînement en résistance entraînent une augmentation de la phosphorylation d'AKT, accompagnée de la désactivation simultanée de GSK-3β et de l'activation de mTOR. Durant la période de désentraînement qui suit, on observe au contraire le phénomène inverse : la phosphorylation d'AKT et celle de GSK-3β diminuent, favorisant la perte de masse musculaire. Il en résulte l'image d'un circuit parfaitement coordonné dans lequel AKT agit comme un interrupteur capable d'orienter le tissu musculaire vers l'anabolisme ou vers le catabolisme, en modulant simultanément GSK-3β et mTOR (Léger et al., 2006) [50].

L'axe AKT-GSK-3β joue un rôle tout aussi important dans le système nerveux. Dans les neurones, en effet, GSK-3β régule de nombreux substrats impliqués dans la stabilité du cytosquelette, dont la protéine Tau (protéine qui aide à maintenir stable et fonctionnelle la structure interne des neurones). Dans des cellules de neuroblastome humain (cellules tumorales du système nerveux), la stimulation insulinique augmente significativement la phosphorylation d'AKT et, par conséquent, celle inhibitrice de GSK-3β. Cette inactivation s'accompagne d'une réduction marquée de la phosphorylation de la protéine Tau. Bien que ces résultats aient été obtenus dans un modèle cellulaire et ne représentent pas une démonstration directe de neuroprotection, ils soulignent comment la régulation de GSK-3β par AKT influence simultanément la phosphorylation de Tau, l'homéostasie redox et la survie cellulaire (Jorda et al., 2026) [51].

L'importance de cette relation est confirmée par les nombreuses observations issues de la recherche sur les maladies neurodégénératives. Dans la maladie de Parkinson, la réduction de l'activité de la voie PI3K/AKT est associée à une hyperactivation persistante de GSK-3β, favorisant la neuro-inflammation, le stress oxydatif, l'apoptose des neurones dopaminergiques et le développement d'une insulinorésistance cérébrale. À l'inverse, l'activation pharmacologique de la voie PI3K/AKT ou l'inhibition sélective de GSK-3β réduisent ces altérations dans les modèles expérimentaux, à tel point que de nombreux médicaments déjà approuvés pour d'autres indications, comme la metformine, la pioglitazone, le fénofibrate et les statines, font aujourd'hui l'objet d'études pour leur capacité à moduler cette cascade moléculaire. Les preuves disponibles suggèrent également que les stratégies thérapeutiques les plus prometteuses sont celles capables d'activer simultanément AKT et d'inhiber GSK-3β, rétablissant ainsi l'équilibre physiologique de l'ensemble de la voie de signalisation (AlRuwaili et al., 2025) [52].

Ces dernières années, il est également apparu que l'axe mTORC2-AKT-GSK-3β ne régule pas exclusivement le métabolisme et la survie cellulaire, mais contrôle aussi l'organisation physique de la cellule : cette découverte élargit encore le rôle physiologique de la cascade insulinique, démontrant qu'AKT et GSK-3β participent également à la régulation de l'homéostasie intracellulaire, du transfert de calcium, du métabolisme énergétique et de la communication entre organites, des processus fondamentaux pour le bon fonctionnement de la cellule (Kalarikkal et al., 2024) [53].

La pertinence biologique de cette voie émerge enfin dans le domaine oncologique. Dans le glioblastome, l'une des néoplasies cérébrales les plus agressives, l'activation persistante d'AKT favorise la prolifération, la survie cellulaire et le maintien des cellules souches tumorales, tandis que la modulation de GSK-3β influence simultanément le cycle cellulaire, le métabolisme et les programmes apoptotiques. Plusieurs inhibiteurs expérimentaux dirigés contre AKT ou contre GSK-3β ont démontré leur capacité à réduire la croissance tumorale, à induire l'apoptose et à limiter l'auto-renouvellement des cellules souches du glioblastome dans les modèles précliniques. De même, dans les plaquettes (composants du sang qui aident à arrêter les hémorragies en formant le caillot), l'axe AKT-GSK-3β représente l'un des principaux régulateurs fonctionnels : lors de l'activation plaquettaire, AKT inactive physiologiquement GSK-3β, favorisant l'agrégation, la sécrétion des granules et la formation du thrombus, tandis que le salidroside (l'un des principaux composés bioactifs de la Rhodiola rosea) interrompt ce processus en réduisant la phosphorylation d'AKT et de GSK-3β. De cette manière, GSK-3β reste fonctionnellement active, exerçant son effet inhibiteur sur la fonction plaquettaire et réduisant la formation de thrombus dans les modèles expérimentaux. (Majewska & Szeliga, 2017) [54] ; (Wei et al., 2020) [55].

GSK-3β - IRS-1

À ce stade du parcours, un niveau supplémentaire de régulation de la signalisation insulinique émerge. Si nous avons vu dans les paragraphes précédents comment AKT inactive physiologiquement GSK-3β, il est tout aussi important de comprendre que GSK-3β elle-même, lorsqu'elle reste active ou est réactivée, est capable d'exercer un contrôle direct sur le principal adaptateur de la voie insulinique : IRS-1. Un circuit de régulation bidirectionnel se met ainsi en place. D'un côté, AKT limite l'activité de GSK-3β pour favoriser la réponse métabolique à l'insuline ; de l'autre, lorsque cette inhibition fait défaut, GSK-3β modifie IRS-1, réduisant progressivement son efficacité fonctionnelle et atténuant la transduction du signal. Ce mécanisme représente l'un des principaux points de connexion entre la physiologie de la voie insulinique et le développement de l'insulinorésistance.

Les premières démonstrations expérimentales de ce phénomène remontent à la fin des années 1990, lorsque IRS-1 a été identifié comme l'une des cibles directes de GSK-3β. Jusqu'alors, cette kinase était surtout connue comme régulateur de la glycogène synthase, tandis que son implication dans la régulation de la signalisation insulinique était encore peu définie. Les expériences ont démontré que GSK-3β est capable de phosphoryler directement IRS-1 et que cette modification altère profondément le comportement de la protéine. IRS-1 perd en effet une partie de sa capacité à être phosphorylé par le récepteur insulinique et, aspect encore plus intéressant, acquiert la capacité d'entraver l'activité même du récepteur. En d'autres termes, une protéine normalement dédiée à la transmission du signal de l'insuline se transforme progressivement en un élément qui en limite la propagation. Les auteurs ont donc suggéré qu'une activité excessive de GSK-3β pourrait représenter l'un des mécanismes moléculaires responsables de la réduction de la sensibilité à l'insuline observée dans l'obésité et le diabète de type 2 (Eldar-Finkelman & Krebs, 1997) [56].

L'interaction entre GSK-3β et IRS-1 s'est toutefois révélée plus complexe qu'initialement supposé. Bien que la phosphorylation d'IRS-1 par la kinase réduise son activité fonctionnelle, l'activité constitutive de GSK-3β contribue simultanément au maintien des niveaux intracellulaires d'IRS-1 et IRS-2. Des expériences menées sur des cellules spécifiques ont en effet montré que l'inhibition pharmacologique de GSK-3β, ou son inactivation induite par l'insuline, entraîne une réduction progressive des quantités cellulaires des deux protéines adaptatrices par un mécanisme dépendant principalement de leur dégradation. Pour IRS-2, s'ajoute en outre une réduction de l'expression génique. Ce paradoxe apparent suggère que GSK-3β exerce une double fonction : d'une part, elle limite l'efficacité fonctionnelle d'IRS-1, et d'autre part, elle contribue au maintien de l'équilibre quantitatif des protéines IRS, en évitant leur dégradation excessive (Nemoto et al., 2006) [57].

L'importance physiopathologique de ces mécanismes a été confirmée par la suite dans des modèles animaux d'insulinorésistance. Chez les rats Zucker Diabetic Fatty, caractérisés par une hyperactivité marquée de GSK-3β, l'inhibition sélective de la kinase améliore significativement la réponse à l'insuline. Cette amélioration s'accompagne d'une récupération de la phosphorylation d'IRS-1, d'une activation accrue de la voie PI3K-AKT et d'une augmentation de la translocation de GLUT4 vers la membrane cellulaire, entraînant une hausse du transport du glucose dans le muscle squelettique. Ces effets sont observés aussi bien dans des préparations musculaires étudiées in vitro qu'après administration systémique des inhibiteurs, indiquant que l'hyperactivité de GSK-3β ne représente pas seulement un marqueur de l'insulinorésistance, mais contribue directement au défaut de signalisation post-récepteur (Henriksen et al., 2003) [58].

D'autres études ont démontré que cette récupération de la sensibilité à l'insuline concerne également les événements les plus proximaux de la cascade de signalisation. L'inhibition sélective de GSK-3β augmente en effet la phosphorylation à la fois du récepteur insulinique et d'IRS-1, accroît la phosphorylation d'AKT et réduit simultanément la phosphorylation inhibitrice d'IRS-1, une modification étroitement associée à la perte de fonction de la protéine (Henriksen & Teachey, 2007) [59].

Des observations analogues étaient déjà apparues dans les modèles de prédiabète, où l'inhibition pharmacologique de GSK-3β améliorait la signalisation insulinique sans modifier directement l'activation du récepteur. L'effet principal consistait en effet dans le rétablissement de la fonctionnalité d'IRS-1, dans l'augmentation de son association avec PI3K et dans la réactivation ultérieure d'AKT, démontrant que la cible prioritaire de GSK-3β est représentée par les événements post-récepteurs de la cascade insulinique. Cette récupération était particulièrement évidente dans le muscle squelettique, suggérant que différents tissus peuvent présenter une susceptibilité différente à la modulation de cette kinase (Dokken et al., 2005) [60].

L'ensemble de ces preuves a progressivement consolidé le rôle de GSK-3β comme l'un des principaux régulateurs négatifs de la sensibilité à l'insuline. Les revues publiées les années suivantes ont en effet montré comment la surexpression et l'hyperactivité de la kinase sont des caractéristiques communes des modèles animaux d'obésité et des sujets atteints de diabète de type 2. Son inhibition améliore simultanément la signalisation post-récepteur, favorise la translocation de GLUT4, augmente l'utilisation périphérique du glucose et réduit la production hépatique de glucose, identifiant GSK-3β comme une cible thérapeutique importante dans la prévention et le traitement de l'insulinorésistance (Henriksen & Dokken, 2006) [61].

La confirmation la plus récente de la centralité de ce mécanisme provient d'études sur les lésions rénales associées à l'hyperinsulinémie. Dans les podocytes glomérulaires (cellules rénales qui aident à filtrer le sang), l'exposition chronique à des concentrations élevées d'insuline entraîne un épuisement progressif du récepteur insulinique, une réduction de l'activité de la voie IRS1-PI3K-AKT et une réactivation conséquente de GSK-3β. La kinase hyperactive phosphoryle directement IRS1, instaurant un circuit auto-entretenu dans lequel la perte de sensibilité à l'insuline favorise une activation supplémentaire de GSK-3β et une détérioration progressive de la fonction podocytaire. L'inhibition pharmacologique de la kinase par le tideglusib (molécule expérimentale qui inhibe l'enzyme GSK-3) interrompt ce cycle pathologique, rétablit la fonctionnalité de la voie IRS1-PI3K-AKT et réduit significativement les lésions rénales. Cette étude démontre comment le circuit GSK-3β/IRS1 ne représente pas seulement un mécanisme biochimique de la cascade insulinique, mais peut constituer l'un des principaux moteurs de la progression de l'insulinorésistance chronique et de ses complications d'organe (Chen et al., 2026) [62].

Nous avons vu jusqu'ici comment l'action de l'insuline, dans une condition d'hyperactivation, peut générer une réponse altérée de la voie ; toutefois, il existe d'autres conditions physiopathologiques qui peuvent interagir négativement sur l'activation physiologique de ce mécanisme biologiquement conservé, et dans les paragraphes suivants, nous aborderons la manière dont une autre hormone importante pour la physiologie humaine peut influer négativement sur la réponse insulinique de nos cellules.

Stress et cortisol : la réponse hormonale de l'insulinorésistance

Il existe un autre facteur, souvent sous-estimé, mais capable lui aussi de compromettre l’activation et la modulation correctes de la voie de l’insuline : le stress. Il est donc nécessaire de porter également notre attention sur d’autres types d’hormones, appelées glucocorticoïdes, comme le cortisol. Dans le panorama complexe de la régulation métabolique, les glucocorticoïdes occupent un rôle crucial en tant qu’hormones adaptatives au stress. Cependant, leur exposition chronique, qu’elle soit endogène (produite par l’organisme lui-même) ou pharmacologique, est capable de compromettre profondément l’efficacité de la cascade insulinique PI3K-AKT-mTOR.

L’un des exemples les plus étudiés est l’action de la dexaméthasone, un puissant glucocorticoïde synthétique (médicament utilisé pour réduire l’inflammation et les réactions immunitaires). Son administration entraîne une réduction marquée de la sensibilité à l’insuline, par le biais d’une interférence à plusieurs niveaux de la voie : elle compromet la liaison de l’insuline à son récepteur en entravant la phosphorylation d’IRS-1 et réduit l’activation de la voie PI3K/AKT, avec des effets évidents sur l’absorption et l’utilisation du glucose dans les cellules musculaires et adipeuses (Buren et al., 2002) [63].

Dans le tissu musculaire squelettique, la dexaméthasone altère l’homéostasie anabolique (équilibre interne du corps qui favorise les processus de construction et de réparation des tissus, comme la synthèse des protéines et des muscles, en maintenant des conditions optimales pour la croissance et la récupération) en stimulant l’atrophie (réduction de la masse ou de la fonctionnalité d’un tissu ou d’un organe) et en inhibant le signal insulinique. Cela se produit également par la modulation négative de mTOR et l’induction de l’autophagie (processus par lequel la cellule « recycle » ses propres composants endommagés ou inutiles, en les utilisant comme source d’énergie ou pour se renouveler), ce qui réduit la synthèse protéique et favorise la dégradation musculaire (Britto et al., 2014) [64]. Parallèlement, dans les myoblastes (cellules immatures du muscle qui, au cours du développement ou de la réparation, se transforment en fibres musculaires matures), la dexaméthasone active des gènes spécifiques induisant le catabolisme (la dégradation de molécules pour obtenir de l’énergie), tout en supprimant le signal anabolique médié par AKT (Permpoon et al., 2025) [65].

Dans le tissu adipeux, en revanche, la captation du glucose est inhibée en raison d’une activation réduite du transporteur de l’insuline sur la membrane cellulaire (IRS-1 et IRS-2), compromettant à la fois la voie PI3K/AKT et celle de l’oxydation du glucose (processus par lequel le glucose est « brûlé » à l’intérieur des cellules pour produire de l’énergie, de l’eau et du dioxyde de carbone) (Olefsky, 1975) [66].

Ces effets se traduisent par une augmentation de la glycémie postprandiale (taux de glucose dans le sang mesuré après un repas) et par un état de résistance insulinique systémique, observable même chez des sujets cliniquement sains après de courtes expositions à la prednisone, un médicament similaire au cortisol (Pagano et al., 1983) [2].

De plus, la dexaméthasone a démontré qu’elle agit à la fois sur le complexe TSC1/TSC2 et sur mTOR, modulant indirectement l’action de l’insuline. Certaines études indiquent que ce médicament stimule la synthèse de REDD1, une protéine suppressive qui agit en activant le complexe TSC1/TSC2, inhibant ainsi mTORC1 même dans des conditions où il serait normalement actif (Britto et al., 2018) [67].

Le cortisol, lorsqu’il est chroniquement élevé, peut exercer des effets métaboliques en partie assimilables à ceux observés avec des glucocorticoïdes pharmacologiques comme la dexaméthasone, favorisant des altérations de la sensibilité insulinique. Dans une étude de 2015, menée sur 766 travailleurs chinois, des niveaux plus élevés de stress au travail, en particulier les exigences et l’insécurité professionnelle, étaient associés à la fois à des concentrations plus élevées de cortisol et à une plus grande insulinorésistance. Le cortisol montrait également une corrélation positive avec la glycémie, l’HOMA-IR (indice qui estime le degré de résistance de l’organisme à l’action de l’insuline) et le tour de taille chez les deux sexes. Même après ajustement pour les facteurs de confusion potentiels, le cortisol restait un prédicteur indépendant de l’HOMA-IR, suggérant une contribution possible du stress chronique au développement de l’insulinorésistance (Yan et al., 2016) [68].

Le cortisol exerce également un effet à long terme sur les voies de signalisation intracellulaire. En particulier, il interfère avec l’activation d’IRS-1 et avec la voie PI3K/AKT, rendant moins efficace l’entrée du glucose dans les cellules cibles, comme cela a été démontré dans différents modèles animaux et humains. Ce mécanisme contribue au développement d’une résistance insulinique périphérique (condition dans laquelle les cellules des muscles, du foie et du tissu adipeux répondent peu à l’insuline, rendant difficile l’entrée du glucose dans les cellules et provoquant une augmentation de la glycémie), qui peut anticiper des troubles comme le diabète sucré de type 2 (Beaupere et al., 2021) [69].

L’activation aberrante du cortisol peut également être causée par une moins bonne qualité ou quantité de sommeil ; en effet, une étude observationnelle a révélé une relation positive entre les niveaux de cortisol dans les cheveux et une moins bonne qualité du sommeil, facteur également lié à une sensibilité réduite à l’insuline chez les femmes en périménopause et en ménopause. Ces données suggèrent que non seulement l’activité aiguë du cortisol, mais aussi son exposition cumulative dans le temps peut influencer négativement le métabolisme (Mazgelytè et al., 2023) [76].

Dans une étude contrôlée, des sujets soumis à une privation partielle de sommeil (condition qui augmente les niveaux de cortisol) ont montré une résistance claire à l’insuline dans plusieurs voies métaboliques, confirmant le rôle modulateur du cortisol sur le signal insulinique (Donga et al., 2010) [71]. Même la fragmentation du sommeil, en l’absence de privation, a démontré qu’elle altérait la réponse insulinique chez des sujets sains (Stamatakis & Punjabi, 2010) [72].

En conclusion, le stress chronique et l’hyperactivité du cortisol se configurent comme des agents endocriniens (substances qui transmettent des signaux hormonaux dans l’organisme) de perturbation qui compromettent la voie PI3K/AKT/mTOR. Ces données renforcent l’idée que le stress n’est pas seulement une condition psychologique, mais une véritable altération métabolique qui influe sur l’efficacité de l’insuline, se révélant ainsi l’une des causes menant finalement à l’insulinorésistance. Dans les prochains paragraphes, nous aborderons les conditions physiopathologiques, liées également à un mode de vie inapproprié, qui peuvent influencer une dérégulation de l’hormone.

Insomnie et cortisol : quand le sommeil rompt l'équilibre métabolique

Le stress, comme nous venons de le voir, augmente les niveaux de cortisol en circulation. Mais cette activation, si elle devient chronique, ne s'éteint pas avec la fin du stimulus : au contraire, elle s'infiltre dans le quotidien, altère les rythmes physiologiques et affecte l'une des fonctions biologiques les plus vulnérables et sous-estimées : le sommeil. En effet, c'est précisément durant la nuit que ses effets se manifestent avec le plus d'insidiosité : le cortisol reste élevé alors qu'il devrait baisser, perturbant la profondeur et la qualité du sommeil.

Le sommeil n'est donc pas seulement un moment de repos, mais une condition physiologique fondamentale pour le maintien de l'homéostasie métabolique (processus par lequel le corps maintient ses fonctions métaboliques stables, malgré les variations de l'environnement externe ou interne) et d'une réponse insulinique correcte. C'est un régulateur neuroendocrinien central (élément qui coordonne l'activité du système nerveux et des hormones) qui intervient dans la modulation de la sensibilité à l'insuline, du métabolisme glucidique et de la sécrétion hormonale. Les recherches disponibles démontrent clairement qu'une réduction de la durée du sommeil, sa fragmentation ou une privation partielle ou totale peuvent compromettre de manière significative la sensibilité à l'insuline, prédisposant à l'apparition d'une insulinorésistance, même chez des sujets sains ; en effet, la privation de sommeil se traduit par une profonde altération de l'axe hypothalamo-hypophyso-surrénalien (un système neuroendocrinien complexe qui joue un rôle crucial dans la réponse de l'organisme au stress) avec une augmentation significative du cortisol basal et de sa sécrétion pulsatile. Ce phénomène a été largement documenté par de nombreuses études qui associent l'insomnie chronique ou même des épisodes isolés de privation à une réduction marquée de la sensibilité à l'insuline. L'un des premiers signaux observables est l'augmentation des niveaux de cortisol en soirée suite à la perte de sommeil, ce qui peut activer des mécanismes contre-régulateurs capables d'inhiber la captation du glucose dans les tissus périphériques (Leproult et al., 1997) [73].

Dès 24 heures consécutives d'éveil, les niveaux de cortisol salivaire sont significativement plus élevés par rapport à une condition de sommeil normal, avec une altération du rythme circadien (cycle biologique qui régule les processus du sommeil et de l'éveil), et une augmentation dans la tranche horaire du soir et de la nuit (Balbo et al., 2010) [74]. En parallèle, une seule nuit de privation partielle de sommeil (ex. 4 heures) suffit à générer une insulinorésistance systémique, en altérant la réponse glycémique à un HGPO (examen qui prévoit une charge orale de glucose pour analyser la réponse insulinique) et en réduisant l'efficacité de l'insuline périphérique. Ces effets s'accompagnent d'une augmentation du cortisol matinal, qui amplifie davantage le dysfonctionnement métabolique (Donga et al., 2010) [71].

La restriction aiguë du sommeil peut compromettre rapidement la sensibilité à l'insuline, même chez des sujets jeunes et sains. Dans une étude de 2017, dix hommes ont été soumis à deux nuits avec une durée de sommeil réduite de 50 %. Malgré l'absence de variations significatives de la glycémie, la réponse insulinique était augmentée, tandis que l'indice de Matsuda (indicateur de la sensibilité à l'insuline) diminuait de 18,6 %. Parallèlement, l'activation de la PI3K dans le muscle squelettique montrait une tendance à la baisse, bien que non statistiquement significative. Ces résultats suggèrent que même une brève restriction de sommeil peut favoriser précocement une condition d'insulinorésistance systémique (Sweeney et al., 2017) [75].

Une autre étude observationnelle a montré que les sujets ayant une durée de sommeil inférieure à six heures présentent des niveaux de cortisol significativement plus élevés le matin et une incidence plus importante d'insulinorésistance, indépendamment de l'IMC (un indice de masse corporelle qui met en relation le poids d'une personne avec sa taille), de l'âge ou des habitudes alimentaires (Spiegel et al., 2005) [76]. À cela s'ajoutent les données d'une étude épidémiologique (une enquête scientifique qui analyse la distribution et les causes des maladies) menée sur une large population américaine : chez les sujets soumis à une restriction de sommeil, des preuves d'une détérioration progressive de la sensibilité à l'insuline apparaissent ; en effet, après six nuits avec seulement quatre heures de sommeil, l'aire sous la courbe de l'indice HOMA-IR était supérieure de plus de 50 % par rapport à la condition de repos complet, indiquant une insulinorésistance accrue. Parallèlement, la tolérance au glucose diminuait de 40 % et l'indice de disposition, indicateur de la capacité des cellules bêta à compenser la sensibilité réduite à l'insuline, diminuait également de 40 %. Chez certains participants, il atteignait des valeurs typiques de populations à haut risque métabolique, suggérant que la perte de sommeil peut induire rapidement des altérations compatibles avec une insulinorésistance (Knutson & Van Cauter, 2008) [77].

Non seulement la durée, mais aussi la qualité du sommeil jouent un rôle critique : la fragmentation du sommeil, même en l'absence de réduction quantitative, est associée à une aggravation de la tolérance au glucose (capacité de l'organisme à réguler les niveaux de sucre dans le sang après l'ingestion de glucose) et à une réduction de la fonctionnalité bêta-cellulaire pancréatique (cellules dédiées à la production d'insuline). Cela suggère que le sommeil, pour exercer un effet protecteur sur le métabolisme, doit être à la fois adéquat en durée, continu et profond (Stamatakis et Punjabi, 2010) [72].

Chez les femmes en périménopause et postménopause, une moins bonne qualité du sommeil est associée à une plus grande exposition aux glucocorticoïdes. Dans une étude menée sur 145 femmes âgées de 50 à 64 ans, des concentrations plus élevées de cortisol dans les cheveux étaient significativement corrélées à de moins bons scores de qualité du sommeil. Le cortisol et les glucocorticoïdes totaux étaient également plus élevés chez les participantes ayant une latence d'endormissement plus longue, tandis que des concentrations inférieures de cortisol étaient associées à une meilleure efficacité du sommeil. Les résultats suggèrent donc une relation étroite entre une activité accrue de l'axe du stress, une exposition prolongée aux glucocorticoïdes et une altération de la qualité du sommeil (Mazgelytė et al., 2023) [70].

La restriction chronique du sommeil peut compromettre significativement la sensibilité à l'insuline chez les femmes. Dans une étude randomisée, 38 participantes ont réduit leur sommeil d'environ 1,34 heure par nuit pendant six semaines, atteignant une durée moyenne d'environ 6,2 heures. Par rapport à la condition de sommeil adéquat, la restriction entraînait une augmentation significative de l'insuline à jeun et de l'HOMA-IR, mettant en évidence le développement d'une insulinorésistance accrue. L'effet était particulièrement prononcé chez les femmes en postménopause. Ces altérations étaient indépendantes des variations de l'adiposité, indiquant qu'une réduction chronique de la durée du sommeil peut compromettre la sensibilité à l'insuline même sans modifications significatives de la composition corporelle (Zuraikat et al., 2024) [78].

Enfin, une revue systématique menée sur des essais contrôlés randomisés (études expérimentales qui évaluent l'efficacité d'une intervention en assignant les participants de manière aléatoire) a confirmé que la manipulation du sommeil, qu'elle soit aiguë ou chronique, compromet l'action de l'insuline au niveau tissulaire et favorise l'accumulation de glucose sanguin (niveaux de glucose dans le sang). Ces altérations ont d'importantes implications cliniques, augmentant le risque de développement du syndrome métabolique, de l'obésité centrale et du diabète sucré de type 2 (Reutrakul et Van Cauter, 2018) [79].

En résumé, l'insomnie et la privation de sommeil, souvent sous-estimées, représentent à tous égards des facteurs de risque primaires pour le développement de l'insulinorésistance. Le cortisol, dans ce scénario, comme nous l'avons vu dans le paragraphe précédent, agit comme un pivot physiopathologique central, transformant même de légères altérations du sommeil en un puissant accélérateur du dysfonctionnement métabolique, ouvrant la voie à l'insulinorésistance, surtout chez les sujets prédisposés ou en situation de stress chronique.

Café et caféine : un ennemi insoupçonné

Dans le contexte du dysfonctionnement métabolique induit par le stress chronique, un rôle souvent négligé mais potentiellement pertinent est celui joué par la consommation habituelle de café. Bien que couramment consommée et socialement acceptée, la caféine, le principal principe actif de cette boisson, a la capacité d'altérer de manière significative la réponse insulinique. Les preuves scientifiques suggèrent que son impact ne se limite pas à un effet stimulant sur le système nerveux central (système nerveux comprenant le cerveau et la moelle épinière), mais implique directement le métabolisme glucidique et la sensibilité à l'insuline.

En plus d'interférer avec le signal insulinique au niveau périphérique (tissus cibles), la caféine agit comme un puissant stimulateur de l'axe hypothalamo-hypophyso-surrénalien, appelé axe HPA (système neuroendocrinien qui régule la réponse de l'organisme au stress), induisant une réponse hormonale similaire à celle d'un stress aigu (Lovallo et al., 2005) [80]. Des études cliniques contrôlées ont démontré que la consommation de café contenant de la caféine compromet l'homéostasie glycémique (processus par lequel le corps maintient constants les niveaux de sucre dans le sang dans une plage physiologique), aussi bien après des repas à indice glycémique élevé que faible, avec une augmentation des niveaux de glucose postprandial (2 à 3 heures après le repas) et une réponse insulinique réduite. Cet effet n'est pas médié par le café en soi, mais est lié à la caféine, qui exerce une inhibition temporaire sur l'efficacité du signal insulinique (Moisey et al., 2008) [81].

D'autre part, plusieurs études ont documenté une augmentation significative de la sécrétion de cortisol après l'ingestion de caféine, indépendamment de l'état de stress perçu ; la simple consommation d'une tasse de café peut élever le cortisol sanguin en 30 à 60 minutes, avec des pics plus élevés chez les hommes (Lovallo et al., 2005) [80]. Cette activation de l'axe HPA est également confirmée dans des conditions contrôlées : l'administration intraveineuse de caféine pendant le sommeil non-REM (phase du sommeil où l'organisme ralentit progressivement ses activités) a provoqué une augmentation des niveaux d'ACTH (hormone qui stimule la production de glucocorticoïdes) et de cortisol (Lin et al., 1997) [82].

D'un point de vue mécanistique, il a été observé que la caféine entrave la voie PI3K/AKT, réduisant la translocation des transporteurs de glucose dans les tissus cibles et inhibant ainsi l'entrée du glucose dans les cellules. Cet effet est amplifié par l'activation simultanée du cortisol, hormone connue pour sa capacité à réduire la sensibilité insulinique par le biais d'un dysfonctionnement du récepteur de l'insuline, des substrats IRS-1/2 et des transporteurs GLUT4 (une protéine qui permet au glucose de pénétrer dans les cellules) (Akiba et al., 2004) [83].

La consommation aiguë de caféine a été associée à une réduction de la sensibilité insulinique dès la première dose, un effet documenté dans des études randomisées croisées (un type d'étude clinique où chaque participant reçoit tous les traitements de l'étude, mais dans un ordre aléatoire) (Keijzers et al., 2002) [84]. De plus, la consommation de café caféiné avant un repas riche en glucides a induit une réponse insulinique significativement supérieure par rapport au placebo, sans améliorer la tolérance au glucose (capacité du corps à réguler les niveaux de sucre dans le sang après l'ingestion de glucose). Ici aussi, l'interférence médiée par le cortisol apparaît comme le mécanisme prédominant (Moisey et al., 2010) [85].

Une méta-analyse (technique statistique qui combine quantitativement les résultats de différentes études) a révélé que la caféine peut réduire la sensibilité insulinique jusqu'à 15 %, indépendamment d'autres facteurs métaboliques, avec un impact plus important chez les sujets prédisposés aux troubles du métabolisme glucidique (Shi et al., 2016) [86]. À l'appui, une autre étude a montré que l'absorption cellulaire du glucose est compromise même chez les sujets non obèses et non diabétiques, suggérant que l'effet se manifeste précocement, bien avant le développement d'une pathologie avérée (Lee et al., 2005) [87].

Le tableau s'aggrave davantage dans des conditions de privation de sommeil : la consommation combinée de caféine et le manque de repos nocturne ont montré un effet synergique négatif sur l'homéostasie glycémique (processus par lequel le corps maintient constants les niveaux de sucre dans le sang dans une plage physiologique). Dans une étude croisée menée sur des sujets sains, la sensibilité insulinique a été drastiquement réduite lorsque les deux facteurs étaient associés, par rapport au seul déficit de sommeil. Il a également été mis en évidence que chez les sujets privés de sommeil, la caféine a provoqué une augmentation supplémentaire de la glycémie postprandiale, de la sécrétion insulinique et des valeurs de HOMA-IR (Rasaei et al., 2016) [88].

Même lors d'une consommation chronique, malgré des adaptations partielles de la courbe du cortisol, l'effet stimulant de la caféine sur l'axe HPA reste actif aux heures centrales de la journée. Cette activation s'avère particulièrement néfaste dans des contextes de stress psychophysique chronique ou d'altération du rythme circadien, où la caféine agit comme un cofacteur métabolique (Lovallo et al., 2005) [80].

En conclusion, toutes ces données convergent vers un point clé : la caféine, surtout après un repas riche en glucides et en quantités moyennement élevées, s'est révélée être un puissant modulateur de l'axe du stress et, par la stimulation persistante du cortisol, peut contribuer de manière significative à l'instauration de l'insulinorésistance. Cette interférence, souvent sous-estimée, se manifeste également chez des individus jeunes et en bonne santé, surtout s'ils sont exposés au stress ou à la privation de sommeil.

Mécanismes d'action du cortisol sur la voie de signalisation

La voie de l'insuline est structurée pour favoriser la croissance, la synthèse et la régénération, mais cette trajectoire peut être efficacement interrompue par des signaux de nature catabolique. Parmi ceux-ci, l'un des plus puissants est le cortisol, principal hormone glucocorticoïde, libéré en réponse à un stress aigu ou chronique. Lorsque le cortisol se lie à ses récepteurs, il active un programme spécifique visant à préserver les ressources et à interrompre les processus anaboliques. Un nœud crucial de cette réponse est représenté par l'induction du gène REDD1.

REDD1 agit, en effet, comme un transducteur négatif qui, une fois exprimé, inhibe directement mTORC1, le centre névralgique de la croissance cellulaire. Cet effet a été démontré avec clarté dans des modèles musculaires : le traitement par la dexaméthasone, un puissant glucocorticoïde synthétique, induit une expression marquée de REDD1 dans le muscle squelettique et dans les myoblastes, ce qui entraîne une nette réduction de l'activité de mTOR, avec pour conséquence une suppression de la synthèse protéique (Wang et al., 2006) [89].

Le mécanisme par lequel REDD1 exerce cette fonction implique plusieurs niveaux : d'une part, il favorise l'activation de TSC2, qui inhibe une enzyme essentielle à l'activation de mTORC1. D'autre part, REDD1 agit également par la modulation d'AKT, rendant encore plus solide le blocage du signal anabolique ; l'importance de REDD1 en tant qu'interrupteur fonctionnel est confirmée par des expériences menées sur des modèles animaux génétiquement modifiés : chez les souris knock-out pour REDD1 (animaux chez qui un ou plusieurs gènes spécifiques ont été éliminés), l'atrophie musculaire typiquement induite par la dexaméthasone ne se produit pas, et l'activité de mTORC1 reste préservée. L'absence de REDD1 est donc capable de protéger le muscle contre les effets cataboliques des glucocorticoïdes (Britto et al., 2014) [64].

Mais l'action de REDD1 ne se limite pas au muscle : dans les lymphocytes (cellules du système immunitaire) également, le cortisol en induit l'expression, avec pour conséquence l'inhibition de mTOR et l'activation de l'autophagie, un processus qui peut servir de mécanisme de survie ou, dans certains contextes, de résistance thérapeutique. Dans des modèles cellulaires dépourvus de REDD1, le traitement par la dexaméthasone n'a été capable ni d'inhiber mTOR ni d'activer l'autophagie, confirmant que REDD1 est nécessaire pour médier ces effets (Molitoris et al., 2011) [90].

Enfin, REDD1 s'est également révélé être un biomarqueur sensible de l'activation des récepteurs des glucocorticoïdes : dans des modèles d'hypercortisolisme lié au stress, au diabète et à l'accident vasculaire cérébral, l'augmentation de son expression a été bloquée, bien que les niveaux plasmatiques de cortisol soient restés inchangés. Cela démontre que REDD1 reflète l'activité du récepteur, et non simplement la concentration hormonale (Kumari et al., 2011) [91].

En résumé, l'axe cortisol–REDD1–mTOR représente un circuit fondamental par lequel le stress, qu'il soit physiologique ou pathologique, est capable d'éteindre le signal anabolique même en présence d'insuline. Il s'agit d'un mécanisme conservé au cours de l'évolution (un gène ou un mécanisme resté similaire au fil de l'évolution), qui garantit la survie dans les moments de carence, mais qui, s'il est activé de manière chronique, peut contribuer au développement d'une insulinorésistance et d'une altération métabolique progressive. En reconnaître l'impact signifie inclure, dans la compréhension de la voie de l'insuline, non seulement l'abondance énergétique, mais aussi la perception du stress par l'organisme.

Conclusions

Chaque activation de l'insuline représente donc bien plus qu'une simple réponse à la nourriture : c'est le lancement d'un réseau décisionnel complexe qui informe la cellule sur l'état de l'organisme. Lorsque l'insuline entre en circulation, elle signale que l'énergie est disponible et qu'elle peut être utilisée en toute sécurité. La liaison avec le récepteur de l'insuline n'est pas un événement isolé, mais le déclencheur d'une cascade ordonnée et hiérarchique. IRS1 et IRS2 traduisent le signal initial et en garantissent la propagation correcte ; PI3K en amplifie la direction ; AKT en réalise les effets concrets, en coordonnant l'entrée du glucose, la survie cellulaire, la synthèse et l'adaptation métabolique.

À ce niveau, la voie converge vers son nœud central : le système TSC1/TSC2–mTOR. TSC1 et TSC2 ne sont pas de simples freins, mais de véritables capteurs de contexte : ce n'est que lorsque AKT confirme que l'environnement est favorable, et en l'absence de l'action directe de REDD1, que leur action est atténuée et que mTOR peut s'activer. mTOR devient ainsi le point d'intégration final de tous les signaux nutritionnels, énergétiques et hormonaux : c'est le décideur ultime qui établit si la cellule peut investir des ressources, augmenter la synthèse protéique, croître et se différencier.

L'activation de mTOR peut toutefois devenir une condition physiopathologique si elle devient excessive dans un contexte métabolique inapproprié : en effet, l'hyperactivation de mTORC1, par l'intermédiaire de S6K1, met en œuvre un système de contrôle par rétroaction négative en amont de la voie en inhibant IRS1/2 ; parallèlement, cette dérégulation de mTOR induit également l'expression de HIF-1α qui, par l'activité de REDD1, augmente l'action d'inhibition de TSC1/TSC2 sur mTOR.

Cependant, même l'inhibition complète de mTOR, comme nous l'avons vu avec l'action du cortisol sur REDD1, peut elle-même provoquer une interruption du signal de la cascade insulinique : en effet, l'inhibition de mTORC2, qui agit comme promoteur d'AKT, peut entraîner d'une part la non-inactivation de TSC1/TSC2 et, simultanément, l'activation de GSK-3b normalement inhibé par l'action d'AKT, ce qui provoque par conséquent le blocage en amont d'IRS1/2 ; cela démontre que la fonction de mTOR doit être préservée, car une hyperactivation tout comme une inactivation peuvent inévitablement causer le blocage de la voie, entraînant une dérégulation métabolique culminant dans l'insulinorésistance.

En physiologie, ce système fonctionne comme un circuit élastique : l'insuline monte, accomplit sa tâche, puis se retire. mTOR s'allume quand il le faut et s'éteint lorsque le travail est terminé. Le résultat est un métabolisme adaptable, capable d'alterner des phases d'utilisation et des phases de repos, de croissance et de conservation. L'insulinorésistance ne naît donc pas d'un défaut unique, mais représente l'aboutissement d'un déséquilibre progressif de toute la cascade insulinique. Une voie physiologiquement dédiée à la coordination du métabolisme, de la croissance et de l'adaptation cellulaire peut perdre sa capacité à répondre de manière appropriée, en réduisant ou en exacerbant son activité. C'est précisément cette perte d'équilibre qui transforme un mécanisme essentiel à l'homéostasie en un terrain favorable à la dysfonction métabolique et, avec le temps, au développement de nombreuses pathologies chroniques dégénératives.

Arrivés à ce stade, il est évident que l'analyse de la voie de l'insuline PI3K/AKT/mTOR et de ses effecteurs en aval et en amont n'est pas seulement une construction théorique, mais un élément dynamique de la physiologie humaine, observable, mesurable et, surtout, modifiable ne serait-ce que par un changement de mode de vie. Mais il y a plus : aujourd'hui, nous pouvons affirmer avec une certitude croissante que ce n'est pas seulement la résistance à l'insuline dans certains contextes physiopathologiques qui détermine une hyperinsulinémie compensatoire : c'est l'hyperinsulinémie elle-même, chronique et persistante, qui induit un blocage progressif de la voie. Ce paradoxe renverse la perspective : ce n'est pas la cellule qui « tombe malade » en premier, mais c'est l'exposition chronique à des niveaux élevés d'insuline qui la rend sourde à son signal. Dans cette perspective, l'hyperinsulinémie n'est pas seulement un biomarqueur de risque, mais un moteur pathogénique actif : elle agit directement sur les nœuds cruciaux du signal intracellulaire, les déforme et les réduit au silence. C'est elle, l'insuline en excès, qui éteint sa propre voix et, pour cette raison, toute stratégie thérapeutique ou préventive vraiment efficace doit partir de la reconnaissance et de la réduction des causes de l'hyperinsulinémie elle-même, bien avant que n'apparaissent les déséquilibres glycémiques évidents.

Comprendre la voie de l'insuline signifie comprendre le pilier de la physiologie humaine moderne : cela signifie reconnaître que l'insuline n'est pas un ennemi, mais un signal extrêmement puissant qui nécessite un contexte, des pauses et une modulation, et c'est précisément dans cet équilibre que réside la véritable clé de la santé métabolique.

Références

[1] Human insulin receptor and its relationship to the tyrosine kinase family of oncogenes.

Ullrich et al., 1985

Nature. 1985;313(6005):756–761.

[2] An in vivo and in vitro study on the mechanism of prednisone-induced insulin resistance in healthy individuals.

Pagano et al., 1983

Institute of Internal Medicine, University of Turin, 10126 Torino-Corso Polonia 14, Italy; Lepetit Group spA, Milan, Italy Test clinico J Clin Investire.1983 novembre;72(5):1814-20.

[3] Mechanisms of stress, energy homeostasis and insulin resistance in European adolescents--the HELENA study

Huybrechts et al., 2014

Nutr Metab Cardiovasc Dis. 2014 Oct;24(10):1082-9.

[4] Reduced Tyrosine and Serine-632 Phosphorylation of Insulin Receptor Substrate-1 in the Gastrocnemius Muscle of Obese Zucker Rat

Ola, 2022

Curr Issues Mol Biol 2022 Nov 29;44(12):6015-6027.

[5] Distinct Signalling Properties of Insulin Receptor Substrate (IRS)-1 and IRS-2 in Mediating Insulin/IGF-1 Action

Rabiee et al., 2018

Cell Signal. 2018 Mar 14;47:1–15.

[6] PI3K/PTEN Signaling in Angiogenesis and Tumorigenesis

Jiang & Liu, 2009

Adv Cancer Res. 2009:102:19-65.

[7] The PTEN/PI3K pathway governs normal vascular development and tumor angiogenesis

Hamada et al., 2005

Genes Dev. 2005 Sep 1;19(17):2054–2065.

[8] AKT ISOFORMS-AS160-GLUT4: The defining axis of insulin resistance

Sharma e Dey, 2021

Rev Endocr Metab Disord. 2021 Dec;22(4):973-986.

[9] Preferential effect of montelukast on dapagliflozin: Modulation of IRS-1/AKT/GLUT4 signaling and endoplasmic reticulum stress response elements improves insulin sensitivity in soleus muscle of type 2 diabetic rat model

Fleifel et al., 2022

Life Sciences. 2022;307:120865.

[10] Luteolin extracted from Lonicera japonica Thunb. restores GLUT4-mediated glucose uptake through the PI3K/Akt signaling pathway in insulin resistance

Park et al., 2026

Biomedicine & Pharmacotherapy. 2026;201:119616.

[11] Neuregulin-1β increases glucose uptake and promotes GLUT4 translocation in palmitate-treated C2C12 myotubes by activating the PI3K/AKT signaling pathway

Yu et al., 2023

Frontiers in Pharmacology. 2023;13:1066279.

[12] Trilobatin ameliorates insulin resistance through the IRS-AKT-GLUT4 signaling pathway in C2C12 myotubes and ob/ob mice

Liu et al., 2020

Chinese Medicine. 2020;15:110.

[13] Stevioside attenuates insulin resistance in skeletal muscle by facilitating IR/IRS-1/Akt/GLUT4 signaling pathways: An in vivo and in silico approach

Deenadayalan et al., 2021

Molecules. 2021;26(24):7689.

[14] Insulin signaling pathway activation and GLUT4 membrane translocation in human induced pluripotent stem cell-derived cardiomyocytes

Querio et al., 2024

International Journal of Molecular Sciences. 2024;25(15):8197.

[15] Rheb GTPase is a direct target of TSC2 GAP activity and regulates mTOR signaling

Inoki et al., 2003

Genes Dev. 2003 Aug 1;17(15):1829-34.

[16] Mammalian Target of Rapamycin (mTOR) Inhibition as a Potential Antiepileptogenic Therapy: From Tuberous Sclerosis to Common Acquired Epilepsies

Wong, 2009

Epilepsia. 2009 Oct 8;51(1):27–36.

[17] Regulation of mTOR function in response to hypoxia by REDD1 and the TSC1/TSC2 tumor suppressor complex

Brugarolas et al., 2004

Genes Dev. 2004 Dec 1;18(23):2893-904.

[18] The hypoxia-induced paralogs Scylla and Charybdis inhibit growth by down-regulating S6K activity upstream of TSC in Drosophila

Reiling & Hafen, 2004

Genes Dev. 2004 Dec 1;18(23):2879-92.

[19] Role of mTOR in Glucose and Lipid Metabolism

Mao & Zhang, 2018

Int. J. Mol. Sci. 2018, 19, 2043.

[20] Role of mTORC1-S6K1 Signaling in Regulation of Hematopoietic Stem Cells and Acute Myeloid Leukemia

Ghosh & Kapur, 2017

Experimental Hematology. 2017;50:13–21.

[21] Nuclear S6K1 Regulates cAMP Response Element-Dependent Gene Transcription through Activation of the mTOR Signaling Pathway

Jeon et al., 2022

Biochemical and Biophysical Research Communications. 2022;594:101–108.

[22] Direct Visualization of S6K1 Recruitment and Phosphorylation in the mTORC1 Signaling Pathway in Living Cells

Ahmed et al., 2019

Scientific Reports. 2019;9:3408.

[23] Hyperbaric oxygen treatment increases intestinal stem cell proliferation through the mTORC1/S6K1 signaling pathway in Mus musculus

Casanova-Maldonado et al., 2023

Biol Res. 2023 Jul 13;56(1):41.

[24] Dysregulation of m6A RNA Methylation Impairs Adaptive Hypertrophic Response and Induces Maladaptation through Hyperactivation of mTORC1-S6K1 and Impaired Autophagy

Annamalai et al., 2025

Cell Communication and Signaling. 2025;23(1):522.

[25] Arginine Deficiency Induced by Acute Liver Failure Impairs the Blood-Brain Barrier by Inhibiting the mTORC1-S6K1/4EBP1 Pathway and Inducing Autophagy

Yang et al., 2025

Cell Death & Disease. 2025;16(1):842.

[26] Effect of the lysosomotropic agent chloroquine on mTORC1 activation and protein synthesis in human skeletal muscle

Borack et al., 2021

Nutr Metab (Lond). 2021 Jun 12;18(1):61.

[27] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1, S6K1

Um et al., 2006

Cell Metabolism. 2006;3(6):393–402.

[28] Nutrients suppress phosphatidylinositol 3-kinase/Akt signaling via raptor-dependent mTOR-mediated insulin receptor substrate 1 phosphorylation

Tzatsos & Kandror, 2006

Molecular and Cellular Biology. 2006;26(1):63–76.

[29] The TSC1-2 tumor suppressor controls insulin-PI3K signaling via regulation of IRS proteins

Harrington et al., 2004

J Cell Biol. 2004 Jul 19;166(2):213-23.

[30] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cascade Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology. 2004;14(18):1650–1656.

[31] Saturated fatty acids induce insulin resistance in podocytes through inhibition of IRS1 via activation of both IKKβ and mTORC1

Denhez et al., 2020

Sci Rep. 2020 Dec 10;10(1):21628.

[32] Chronic Increase in Physical Activity Inhibits mTOR/S6K1 Signaling and Reduces IRS-1 Serine Phosphorylation in Rat Skeletal Muscle in the Fed State

Glynn et al., 2008

Applied Physiology, Nutrition, and Metabolism. 2008;33(1):93–101.

[33] Targeting HIF-1 for cancer therapy

Semenza, 2003

Nat Rev Cancer. 2003 Oct;3(10):721-32.

[34] Insulin activates hypoxia-inducible factor-1alpha in human and rat vascular smooth muscle cells via phosphatidylinositol-3 kinase and mitogen-activated protein kinase pathways: impairment in insulin resistance owing to defects in insulin signalling

Doronzo et al., 2006

Diabetologia. 2006 May;49(5):1049-63.

[35] Insulin stimulates hypoxia-inducible factor 1 through a phosphatidylinositol 3-kinase/target of rapamycin-dependent signaling pathway

Treins et al., 2002

J Biol Chem. 2002 Aug 2;277(31):27975-81.

[36] Insulin induces REDD1 expression through hypoxia-inducible factor 1 activation in adipocytes

Regazzetti et al., 2010

J Biol Chem. 2010 Feb 19;285(8):5157-64.

[37] REDD1 enhances protein phosphatase 2A-mediated dephosphorylation of Akt to repress mTORC1 signaling

Dennis et al., 2014

Sci Signal. 2014 Jul 22;7(335):ra68.

[38] Hypoxia regulates TSC1/2-mTOR signaling and tumor suppression through REDD1-mediated 14-3-3 shuttling

DeYoung et al., 2008

Genes Dev. 2008 Jan 15;22(2):239-51.

[39] Aberrant REDD1-mTORC1 responses to insulin in skeletal muscle from Type2 diabetics

Williamson et al., 2015

Am J Physiol Regul Integr Comp Physiol. 2015 Oct 15;309(8):R855-63. Epub 2015 Aug 12.

[40] mTOR complex 2 signaling and functions

Oh & Jacinto, 2011

Cell Cycle. 2011;10(14):2305–2316.

[41] Association of mSin1 with mTORC2, Ras, and Akt Reveals a Crucial Domain on mSin1 Involved in Akt Phosphorylation

Yao et al., 2017

Oncotarget. 2017;8(38):63392–63404.

[42] mTORC2 Associates with Ribosomes to Promote Cotranslational Phosphorylation and Stability of Nascent Akt Polypeptide

Oh et al., 2010

EMBO Journal. 2010;29(23):3939–3951.

[43] mTORC2 Controls Folding and Stability of Akt and Protein Kinase C

Facchinetti et al., 2008

EMBO Journal. 2008;27(14):1932–1943.

[44] Autoregulation of the Mechanistic Target of Rapamycin (mTOR) Complex 2 Integrity Is Controlled by an ATP-Dependent Mechanism

Chen et al., 2013

Journal of Biological Chemistry. 2013;288(38):27019–27030.

[45] Hepatic mTORC2 Activates Glycolysis and Lipogenesis Through Akt, Glucokinase, and SREBP1c

Hagiwara et al., 2012

Cell Metabolism. 2012;15(5):725–738.

[46] Prolonged Rapamycin Treatment Inhibits mTORC2 Assembly and Akt/PKB

Sarbassov et al., 2006

Molecular Cell. 2006;22(2):159–168.

[47] Inhibition of histone deacetylase overcomes rapamycin-mediated resistance in diffuse large B-cell lymphoma by inhibiting Akt signaling through mTORC2

Gupta et al., 2009

Blood. 2009;114(14):2926–2935.

[48] Role of Glycogen Synthase Kinase-3 in the Phosphatidylinositol 3-Kinase/Akt Cell Survival Pathway

Pap & Cooper, 1998

Journal of Biological Chemistry. 1998;273(32):19929–19932.

[49] Essential Role for Protein Kinase B (PKB) in Insulin-induced Glycogen Synthase Kinase-3 Inactivation. Characterization of Dominant-negative Mutant of PKB

Van Weeren et al., 1998

Journal of Biological Chemistry. 1998;273(21):13150–13156.

[50] Akt Signalling Through GSK-3β, mTOR and Foxo1 Is Involved in Human Skeletal Muscle Hypertrophy and Atrophy

Léger et al., 2006

The Journal of Physiology. 2006;576(Pt 3):923–933.

[51] Insulin Regulates AKT/GSK-3β Signaling, Tau Phosphorylation and Redox Homeostasis in SH-SY5Y Neuroblastoma Cells

Jorda et al., 2026

International Journal of Molecular Sciences. 2026;27(12):5565.

[52] Targeting of the PI3 K/AKT/GSK3β Pathway in Parkinson's Disease: A Therapeutic Blueprint

AlRuwaili et al., 2025

Molecular Neurobiology. 2025;62(11):15108–15131.

[53] Nup358 restricts ER-mitochondria connectivity by modulating mTORC2/Akt/GSK3β signalling

Kalarikkal et al., 2024

EMBO Reports. 2024;25(10):4226–4251.

[54] AKT/GSK3β Signaling in Glioblastoma

Majewska & Szeliga, 2017

Neurochemical Research. 2017;42(3):918–924.

[55] Salidroside Inhibits Platelet Function and Thrombus Formation Through AKT/GSK3β Signaling Pathway

Wei et al., 2020

Aging (Albany NY). 2020;12(9):8151–8166.

[56] Phosphorylation of IRS-1 by Glycogen Synthase Kinase 3 Impairs Insulin Action

Eldar-Finkelman & Krebs, 1997

Proceedings of the National Academy of Sciences of the United States of America. 1997;94(18):9660–9664.

[57] Constitutive activity of glycogen synthase kinase-3β: Positive regulation of steady-state levels of insulin receptor substrates-1 and -2 in adrenal chromaffin cells

Nemoto et al., 2006

Brain Res. 2006 Sep 19;1110(1):1-12.

[58] Modulation of Muscle Insulin Resistance by Selective Inhibition of Glycogen Synthase Kinase-3 in Zucker Diabetic Fatty Rats

Henriksen et al., 2003

American Journal of Physiology – Endocrinology and Metabolism. 2003;284(5):E892– E900.

[59] Short-term in vitro inhibition of glycogen synthase kinase 3 potentiates insulin signaling in type I skeletal muscle of Zucker Diabetic Fatty rats

Henriksen & Teachey, 2007

Metabolism, Volume 56, Issue 7, July 2007, Pages 931-938.

[60] Acute selective glycogen synthase kinase-3 inhibition enhances insulin signaling in prediabetic insulin-resistant rat skeletal muscle

Dokken et al., 2005

American Journal of Physiology – Endocrinology and Metabolism. 2005;288(6):E1188–E1194.

[61] Role of Glycogen Synthase Kinase-3 in Insulin Resistance and Type 2 Diabetes

Henriksen & Dokken, 2006

Current Drug Targets. 2006;7(11):1435–1441.

[62] Hyperinsulinemia drives glomerular podocyte injury and albuminuria via a self-perpetuating GSK3β-IRS1 insulin desensitization circuit

Chen et al., 2026

Metabolism. 2026 Jun:179:156571.

[63] Dexamethasone impairs insulin signalling and glucose transport by depletion of insulin receptor substrate-1, phosphatidylinositol 3-kinase and protein kinase B in primary cultured rat adipocytes

Buren et al., 2002

Eur J Endocrinol. 2002 Mar;146(3):419-29.

[64] REDD1 deletion prevents dexamethasone-induced skeletal muscle atrophy

Britto et al., 2014

Am J Physiol Endocrinol Metab. 2014 Dec 1;307(11):E983-93.

[65] Glucocorticoid-Mediated Skeletal Muscle Atrophy: Molecular Mechanisms and Potential Therapeutic Targets

Permpoon et al., 2025

Int. J. Mol. Sci. 2025, 26(15), 7616.

[66] Effect of dexamethasone on insulin binding, glucose transport, and glucose oxidation of isolated rat adipocytes

Olefsky, 1975

J Clin Invest. 1975 Dec;56(6):1499-1508.

[67] Glucocorticoid-dependent REDD1 expression reduces muscle metabolism to enable adaptation under energetic stress

Britto et al., 2018

BMC Biology (2018) 16:65.

[68] Investigation of the Relationship Between Chronic Stress and Insulin Resistance in a Chinese Population

Yan et al., 2016

J Epidemiol. 2016 Jul 5;26(7):355-60.

[69] Molecular Mechanisms of Glucocorticoid-Induced Insulin Resistance

Beaupere et al., 2021

Int. Journal of Molecular. Science. 2021, 22, 623.

[70] Association of hair glucocorticoid levels with sleep quality indicators: a pilot study in apparently healthy perimenopausal and menopausal women

Mazgelytė et al., 2023

Front Endocrinol (Lausanne). 2023 Jul 17:14:1186014.

[71] A single night of partial sleep deprivation induces insulin resistance in multiple metabolic pathways in healthy subjects

Donga et al., 2010

J Clin Endocrinol Metab. 2010 Jun;95(6):2963-8.

[72] Effects of Sleep Fragmentation on Glucose Metabolism in Normal Subjects

Stamatakis & Punjabi, 2010

Chest. 2010 Jan;137(1):95-101.

[73] Sleep loss results in an elevation of cortisol levels the next evening

Leproult et al., 1997

Sleep, Volume 20, Issue 10, October 1997, Pages 865–870.

[74] Impact of Sleep and Its Disturbances on Hypothalamo-Pituitary-Adrenal Axis Activity

Balbo et al., 2010

Int J Endocrinol. 2010:2010:759234.

[75] Skeletal muscle insulin signaling and whole-body glucose metabolism following acute sleep restriction in healthy males

Sweeney et al., 2017

Physiol Rep. 2017; Dec 12;5(23):e13498.

[76] Sleep loss: a novel risk factor for insulin resistance and Type 2 diabetes

Spiegel et al., 2008

J Appl Physiol 99: 2008 –2019, 2005.

[77] Associations between sleep loss and increased risk of obesity and diabetes

Knutson & Eve Van Cauter, 2008

Ann N Y Acad Sci. 2008; 1129: 287–304.

[78] Chronic Insufficient Sleep in Women Impairs Insulin Sensitivity Independent of Adiposity Changes: Results of a Randomized Trial

Zuraikat et al., 2024

Diabetes Care. 2024 Jan 1;47(1):117-125.

[79] Sleep influences on obesity, insulin resistance, and risk of type 2 diabetes

Reutrakul & Eve Van Cauter, 2018

Metabolism. 2018 Jul:84:56-66.

[80] Caffeine Stimulation of Cortisol Secretion Across the Waking Hours in Relation to Caffeine Intake Levels

Lovallo et al., 2005

Psychosom Med. 2005 Sep-Oct;67(5):734-9.

[81] Caffeinated coffee consumption impairs blood glucose homeostasis in response to high and low glycemic index meals in healthy men

Moisey et al., 2008

Am J Clin Nutr. 2008 May;87(5):1254-61.

[82] Effects of intravenous caffeine administered to healthy males during sleep

Lin et al., 1997

Depress Anxiety. 1997;5(1):21-8. <21::AID-DA4>3.0.CO;2-8.

[83] Inhibitory mechanism of caffeine on insulin-stimulated glucose uptake in adipose cells

Akiba et al., 2004

Biochem Pharmacol. 2004 Nov 15;68(10):1929-37.

[84] Caffeine Can Decrease Insulin Sensitivity in Humans

Keijzers et al., 2002

Diabetes Care 25:364–369, 2002.

[85] Consumption of caffeinated coffee and a high carbohydrate meal affects postprandial metabolism of a subsequent oral glucose tolerance test in young, healthy males

Moisey et al., 2010

Br J Nutr. 2010 Mar;103(6):833-41.

[86] Acute caffeine ingestion reduces insulin sensitivity in healthy subjects: a systematic review and meta-analysis

Shi et al., 2016

Nutr J. 2016 Dec 28;15(1):103.

[87] Caffeine Ingestion Is Associated With Reductions in Glucose Uptake Independent of Obesity and Type 2 Diabetes Before and After Exercise Training

Lee et al., 2005

Diabetes Care. 2005 Mar;28(3):566-72.

[88] Simultaneous coffee caffeine intake and sleep deprivation alter glucose homeostasis in Iranian men: a randomized crossover trial

Rasaei et al., 2016

Asia Pac J Clin Nutr. 2016 Dec;25(4):729-739.

[89] Dexamethasone represses signaling through the mammalian target of rapamycin in muscle cells by enhancing expression of REDD1

Wang et al., 2006

J Biol Chem. 2006 Dec 22;281(51):39128-34.

[90] Glucocorticoid elevation of dexamethasone-induced gene 2 (Dig2/RTP801/REDD1) protein mediates autophagy in lymphocytes

Molitoris et al., 2011

J Biol Chem. 2011 Aug 26;286(34):30181-9.

[91] REDD1 (regulated in development and DNA damage response 1) expression in skeletal muscle as a surrogate biomarker of the efficiency of glucocorticoid receptor blockade

Kumari et al., 2011

Biochem Biophys Res Commun. 2011 Sep 9;412(4):644-7.