Scientific Book

Das Insulinsignal und die Anpassungsfähigkeit der Zelle

Der Insulinsignalweg stellt eines der wichtigsten zellulären Kommunikationssysteme dar, über das Insulin den Stoffwechsel, das Wachstum und die Nährstoffverwertung reguliert. Die IRS-1/2-, PI3K-, AKT- und mTOR-Signalwege koordinieren zahlreiche biologische Prozesse, während Regulatoren wie AMPK und TSC1/2 zur Kontrolle des Energiegleichgewichts beitragen. Im Buch „La scelta di Vivere in Salute o in Malattia“ untersuchen Dr. A. Colonnese und R. Panzironi diese molekularen Mechanismen und ihre Rolle bei Gesundheit und chronischen Erkrankungen.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Das Insulinsignal und die Anpassungsfähigkeit der Zelle. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/das-insulinsignal-und-die-anpassungsfaehigkeit-der-zelle
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.4

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • PI3K/AKT/MTOR
  • INSULINSIGNALISIERUNG
  • INSULINRESISTENZ
  • HYPERINSULINÄMIE
  • MTORC1/MTORC2
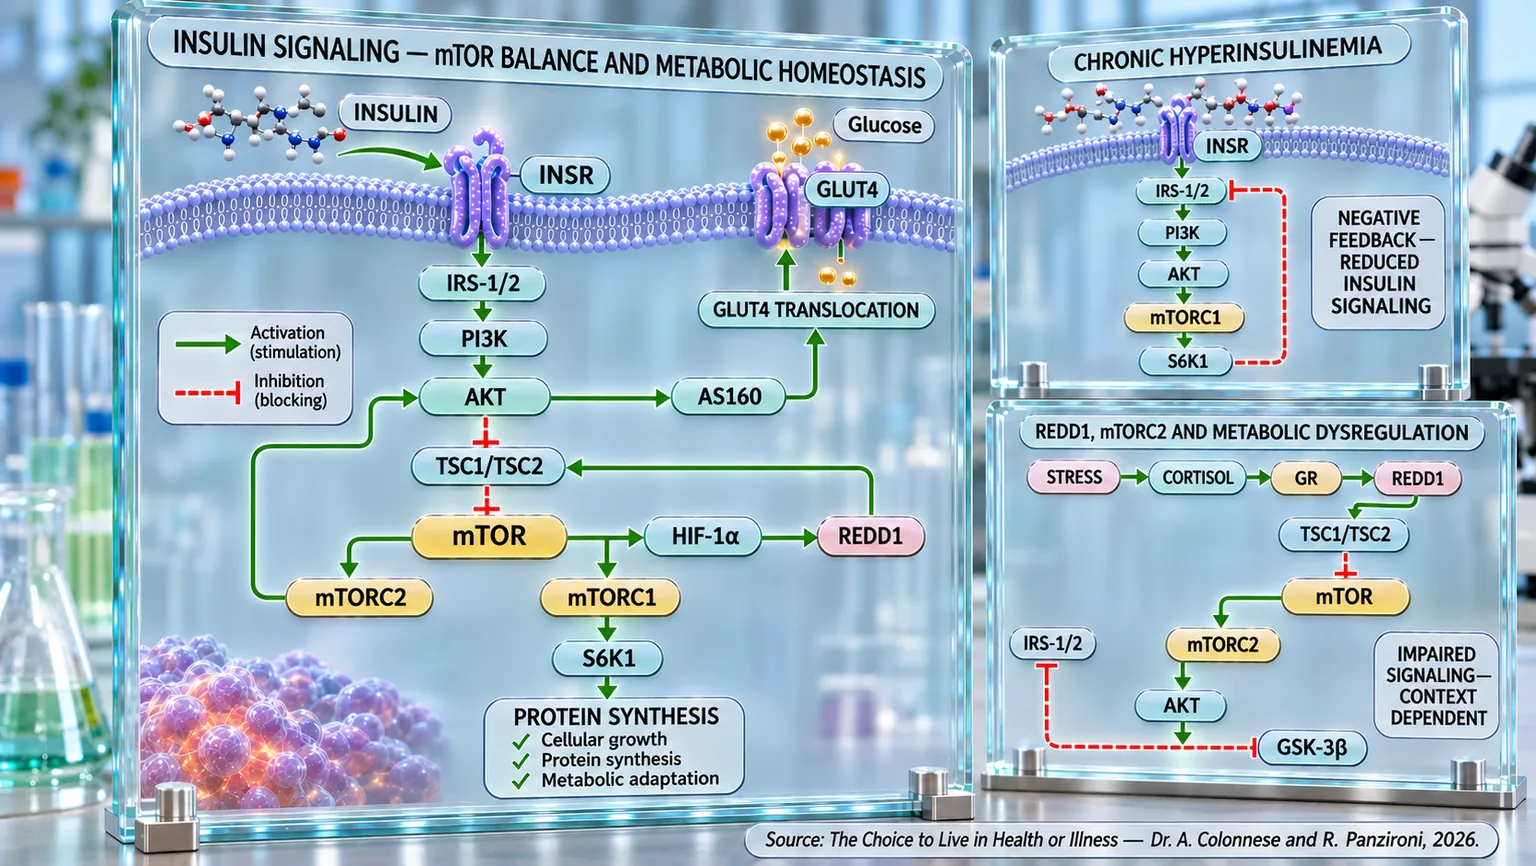
Molekulare Infografik einer Zellmembran mit grünen Aktivierungspfeilen und roten Hemmungspfeilen zwischen Insulinrezeptor, GLUT4 und mTOR-Komplexen.
Schema des Insulinsignals: INSR aktiviert IRS-1/2, PI3K und AKT, was die Translokation von GLUT4 und die Glukoseaufnahme fördert; TSC1/TSC2, mTORC1/2, S6K1, HIF-1α und REDD1 modulieren die Proteinsynthese und die metabolische Anpassung. Die Kästen verknüpfen chronische Hyperinsulinämie und Stress mit der Reduktion oder Veränderung des Signals.

ABSTRACT

Die Insulinsignalisierung koordiniert die Energieverfügbarkeit, die Glukoseverwertung und die zelluläre Anpassung durch ein molekulares Regulationsnetzwerk. Im Buch „La scelta di Vivere in Salute o in Malattia“ (Die Entscheidung für ein Leben in Gesundheit oder Krankheit) untersuchen Dr. A. Colonnese und R. Panzironi den PI3K/AKT/mTOR-Signalweg und heben hervor, wie dessen funktionelles Gleichgewicht zur Aufrechterhaltung der metabolischen Homöostase beiträgt.

Die Bindung von Insulin an seinen Rezeptor aktiviert IRS1 und IRS2, die das Signal an PI3K und AKT weiterleiten. Letztere koordiniert Stoffwechselprozesse und moduliert den TSC1/TSC2-Komplex, indem sie dessen hemmende Wirkung auf mTORC1 abschwächt. Die Aktivität von mTOR integriert auf diese Weise Ernährungs-, Energie- und Hormonsignale und reguliert die Proteinsynthese, das Wachstum sowie die zelluläre Anpassung. Das Protein REDD1 greift über TSC1/TSC2 in die Regulierung dieses Systems ein, während mTORC2 zur Aktivierung von AKT beiträgt.

Anhaltende übermäßige Signale können die Funktionalität der Kaskade beeinträchtigen. Insbesondere die Überaktivierung von mTORC1 begünstigt über S6K1 eine negative Rückkopplung auf die IRS1/2-Substrate, wodurch die Insulinübertragung abgeschwächt wird. Die Interaktionen mit HIF-1α und REDD1 führen weitere Regulationsebenen ein. Auch eine verringerte Aktivität von mTORC2 kann die Aktivierung von AKT behindern und so die Kontrolle über TSC1/TSC2 und GSK-3β verändern. Diese Mechanismen deuten darauf hin, dass sowohl eine anhaltende Aktivierung als auch eine unangemessene Hemmung der regulatorischen Knotenpunkte zu Stoffwechselstörungen beitragen können.

Die beschriebene Perspektive unterstreicht zudem den Wert der zeitlichen Modulation des Signals: Unter physiologischen Bedingungen ermöglichen Phasen der Aktivierung und Abschwächung der Zelle, ihre Reaktionen an die Energie- und Ernährungsbedürfnisse des sich entwickelnden Organismus anzupassen.

Insulinresistenz erweist sich daher eher als mögliche Folge miteinander verknüpfter Veränderungen denn als einzelner molekularer Defekt. Die Beziehung zur Hyperinsulinämie erscheint zudem bidirektional: Neben der kompensatorischen Reaktion auf eine verringerte Insulinsensitivität könnte eine chronisch erhöhte hormonelle Exposition eine weitere zelluläre Desensibilisierung begünstigen. Das Verständnis dieser Dynamik ermöglicht es, die Regulierung des Insulinsignals als relevantes Ziel für die metabolische Prävention zu betrachten, wobei jedoch Vorsicht geboten ist, molekulare Mechanismen direkt auf allgemeine klinische Schlussfolgerungen zu übertragen.

Insulin: Ursprung des Signals

In der stillen Sprache unseres Körpers ist Insulin der Dirigent. Ein einzelnes Hormon, produziert von einer Handvoll Zellen in der Bauchspeicheldrüse, das jedoch in der Lage ist, eine ganze metabolische Symphonie zu koordinieren. Es ist das Insulin, das nach jeder Mahlzeit das Vorhandensein von Glukose als Signal interpretiert und die Öffnung der Zellen orchestriert, damit diese sie als Energiequelle aufnehmen können. Doch die Rolle von Insulin geht weit über die Verwaltung des Zuckerspiegels hinaus: Es reguliert die Proteinsynthese, fördert die Speicherung von Nährstoffen im Gewebe, begrenzt die Lipolyse (den Prozess, bei dem der Körper gespeichertes Fett abbaut, um es als Energie zu nutzen) und hält die endogene Glukoseproduktion (die Fähigkeit des Körpers, Glukose intern, vor allem in der Leber, zu produzieren, ohne sie über die Nahrung aufzunehmen) in Schach.

Der erste Schritt, damit Insulin seine Wirkung innerhalb dessen entfalten kann, was als „Insulin-Signalweg“ bezeichnet wird – also die Gesamtheit aller biochemischen Reaktionen –, ist die Bindung an den Insulinrezeptor (IR). Dabei handelt es sich um ein Transmembranprotein (ein Protein, das die Zellmembran durchdringen kann), das die Lipiddoppelschicht der Zellmembran vollständig durchquert. Der Insulinrezeptor funktioniert wie ein zweiteiliges Schloss: ein äußerer Teil, der das Insulin erkennt und bindet, und ein innerer Teil, der das Signal in das Zellinnere überträgt. Wenn das Insulin an den äußeren Teil andockt, wird der Rezeptor aktiviert, verändert seine Form, als würde ein Schlüssel gedreht, und kann so beginnen, mit dem Inneren der Zelle zu kommunizieren" (Ullrich et al., 1985) [1].

Dieses Ereignis, das als „Autophosphorylierung“ bezeichnet wird, ist entscheidend, da es den Start der Signaltransduktion ermöglicht (der Prozess, bei dem eine Zelle ein Signal von außen empfängt und es in eine Antwort in ihrem Inneren übersetzt). In dieser Phase sind das Vorhandensein und die korrekte Funktion des Rezeptors ausschlaggebend. Jede Veränderung in der Anzahl, der Struktur oder der Funktionalität des Rezeptors kann die Wirksamkeit des Signals beeinträchtigen.

Einige klinische Krankheitsbilder können die Expression des Insulinrezeptors beeinträchtigen, wie wir in den folgenden Abschnitten näher erläutern werden. Es wurde beispielsweise beobachtet, dass die Verabreichung von Prednison, einem Medikament, das dem Cortisol ähnelt (ein Hormon, das von den Nebennieren produziert wird, als „Stresshormon“ bekannt ist, dem Körper hilft, auf schwierige Situationen zu reagieren, und auch den Stoffwechsel reguliert), die Expression des Rezeptors im Muskel und in der Leber reduziert und somit die Fähigkeit des Insulins beeinträchtigt, sein Ziel zu aktivieren (Pagano et al., 1983) [2]. Andere Studien deuten darauf hin, dass Situationen mit gestörtem Energiegleichgewicht und chronischen Entzündungen zu einer verringerten Expression und Aktivität des Insulinrezeptors im peripheren Gewebe beitragen können (Huybrechts et al., 2014) [3].

Unter physiologischen Bedingungen interagiert Insulin jedoch effizient mit seinem Rezeptor und löst eine geordnete und hochregulierte intrazelluläre Antwort aus (ein Prozess, der vom Organismus mit großer Präzision gesteuert wird). Diese anfängliche, spezifische, reversible und streng kontrollierte Bindung markiert den Beginn der metabolischen Kaskade, die das Fundament der Energieregulation des Organismus bildet.

IRS-1/2: die Boten des Insulinsignals

In diesem Abschnitt betrachten wir genauer, wie Insulin an seinen Rezeptor bindet, um seine Aktivität innerhalb der Zelle auszulösen. Die Substrate (Moleküle, auf die Enzyme einwirken) des Insulinrezeptors sind eine Familie von Proteinen namens IRS (Insulin Receptor Substrates), insbesondere die Isoformen IRS-1 und IRS-2, die eine entscheidende Rolle bei der Verstärkung und Steuerung der Insulinantwort innerhalb der Zelle spielen.

IRS sind Adapterproteine ohne eigene enzymatische Aktivität (Proteine, die andere Proteine miteinander verbinden, um die Signalübertragung zu erleichtern, die jedoch selbst keine chemischen Reaktionen durchführen), die mit spezifischen Bindungsstellen ausgestattet sind, die es ihnen ermöglichen, mit verschiedenen intrazellulären Molekülen zu interagieren. Unmittelbar nach der Aktivierung des Insulinrezeptors werden die IRS in die Nähe der Plasmamembran rekrutiert und phosphoryliert (durch die Zugabe einer Phosphatgruppe modifiziert, ein Schritt, der viele Proteine innerhalb der Zelle aktiviert oder deaktiviert). Dieser Phosphorylierungsprozess verwandelt die IRS in echte Andockplattformen für andere Enzyme und ebnet so den Weg für die Aktivierung intrazellulärer Signalwege (Ola, 2022) [4].

Die strategische Bedeutung von IRS-1 und IRS-2 bei der Aktivierung des Insulinsignals wird dadurch unterstrichen, dass Veränderungen in ihrem Spiegel oder ihrer Aktivität die gesamte Kaskade beeinträchtigen. Einige Studien haben gezeigt, dass die Expression von IRS-1 als Reaktion auf eine Behandlung mit Glukokortikoiden (Hormone, die von den Nebennieren produziert werden und den Stoffwechsel, die Stressreaktion und Entzündungen regulieren) reduziert sein kann, was zu einer geringeren Phosphorylierung nach Insulinstimulation führt (Pagano et al., 1983) [2]. Auch die zelluläre Verteilung der IRS kann unter metabolischem Stress verändert sein, was zu einer verringerten Insulinsensitivität beiträgt (Huybrechts et al., 2014) [3].

IRS-1 und IRS-2 sind nicht austauschbar: Obwohl sie viele strukturelle Merkmale teilen, haben sie in verschiedenen Geweben unterschiedliche Funktionen. IRS-1 ist vorherrschend im Skelettmuskel (die Art von Muskel, der mit den Knochen verbunden ist und willkürliche Körperbewegungen wie Gehen oder das Heben von Gegenständen ermöglicht), wo es die Glukoseaufnahme vermittelt, während IRS-2 eine ausgeprägtere Rolle in der Leber und im zentralen Nervensystem (ein System bestehend aus Gehirn und Rückenmark, das alle Körperfunktionen steuert und Gedanken, Bewegungen sowie Empfindungen koordiniert) spielt. Die Effizienz des Insulinsignals hängt daher auch vom korrekten Gleichgewicht zwischen diesen beiden Isoformen, ihrer gewebespezifischen Expression und ihrer funktionellen Integrität ab (Rabiee et al., 2018) [5].

Unter physiologischen Bedingungen ermöglicht die Phosphorylierung der IRS somit eine lineare und geordnete Weiterleitung des Insulinsignals. Eine fehlerhafte Phosphorylierung, ein Ereignis, das durch chronische Entzündungen oder einen Nährstoffüberschuss ausgelöst werden kann, kann die IRS jedoch in Signalhemmer verwandeln und so das korrekte Funktionieren des Insulin-Signalwegs blockieren (Ola, 2022) [4].

Die Rolle der IRS besteht also darin, als Brücke zwischen dem Rezeptor und den intrazellulären Signalwegen zu fungieren und eine präzise, selektive und kontrollierte Übertragung zu gewährleisten. Ihr korrektes Funktionieren ist für die metabolische Gesundheit unerlässlich.

PI3K und AKT: Der Beginn des Signalwegs

Die Aktivierung der Insulinrezeptoren und die anschließende Phosphorylierung der Substrate IRS-1 und IRS-2 stellen die ersten Schritte der molekularen Kaskade dar, die die Anwesenheit von Insulin in eine biologische Wirkung umwandelt. Doch erst von hier an beginnt sich das Signal tief im Zellinneren auszubreiten und löst ein komplexes Netzwerk intrazellulärer Aktivierungen aus, die die metabolischen, anabolen und regulatorischen Effekte des Hormons bestimmen. Die beiden zentralen Akteure in diesem Prozess sind die Phosphoinositid-3-Kinase (PI3K) und die Proteinkinase AKT, die für ihre grundlegende Rolle bei der Regulierung des Stoffwechsels, des Zellwachstums und des Zellüberlebens bekannt sind.

Wenn man sich die IRS-Proteine wie Magnete vorstellt, wird PI3K zur Zellmembran hingezogen. Dort angekommen, fungiert PI3K wie ein Techniker, der eine spezielle Plattform vorbereitet: Er modifiziert ein Molekül, das zum Ausgangspunkt für AKT, das nächste Protein in der Kette, wird. Es ist ein wenig wie bei einer Staffel, bei der PI3K den Staffelstab an AKT weitergibt, damit die Insulinbotschaft ihre Reise innerhalb der Zelle fortsetzen kann (Jiang und Liu, 2009) [6].

Anschließend gelangt die Proteinkinase AKT zur Membran, wo sie für ihre volle funktionelle Aktivierung phosphoryliert wird. Sobald AKT aktiviert ist, erfüllt es eine Vielzahl von Funktionen: Es stimuliert den Glukosetransport in das Gewebe, fördert die Proteinsynthese, hemmt apoptotische Prozesse (bezogen auf die Apoptose, also den natürlichen Prozess, bei dem sich Zellen selbst zerstören, wenn sie beschädigt oder nicht mehr benötigt werden) und reguliert den Lipidstoffwechsel (Hamada et al., 2005) [7].

Die Robustheit und Effizienz des PI3K-AKT-Signals sind entscheidend, um eine wirksame Insulinantwort zu gewährleisten. Veränderungen in jedem Glied dieser Kette können die Signaltransduktion beeinträchtigen und folglich die Fähigkeit der Zelle beeinflussen, sich an metabolische Anforderungen anzupassen.

Durch die Aktivierung von PI3K und AKT gewinnt das Insulinsignal an Stärke und Richtung und wandelt sich von einem Rezeptorimpuls (IRS-1 und IRS-2) in eine konkrete biologische Antwort um, die in der Lage ist, zahlreiche lebenswichtige Zellfunktionen zu steuern.

AKT - AS160 - Glut 4: Der Weg der Glukose in die Zelle

Die Aktivierung von PI3K und der Proteinkinase AKT stellt einen der wichtigsten Momente des gesamten Insulin-Signalwegs dar. Tatsächlich ist es durch diese Moleküle, dass das Signal, das durch die Bindung von Insulin an seinen Rezeptor entsteht, die Fähigkeit erlangt, konkrete metabolische Effekte innerhalb der Zelle zu bewirken. Obwohl AKT einen der wichtigsten Knotenpunkte der Insulinkaskade bildet, reicht seine Aktivierung jedoch nicht aus, um den Eintritt von Glukose in die Zellen zu ermöglichen. Damit dies geschehen kann, ist ein weiterer Schritt erforderlich, der weniger bekannt, aber ebenso essenziell ist und ein Protein namens AS160 (Akt Substrate of 160 kDa) involviert. Genau über dieses molekulare Ziel übersetzt AKT das vom Insulin empfangene Signal in ein physisches und beobachtbares Ereignis: die Translokation (die Verlagerung eines Moleküls oder Proteins von einem Teil der Zelle zum anderen) des Transporters GLUT4 zur Zellmembran (Sharma und Dey, 2021) [8].

Um diesen Mechanismus besser zu verstehen, kann man sich die Zelle wie ein großes Lagerhaus vorstellen. In ihrem Inneren befinden sich zahlreiche „Türen“, die bereits gebaut, aber noch nicht an den Außenwänden installiert sind. Diese Türen werden durch die Moleküle von GLUT4 (Glucose Transporter type 4) repräsentiert, dem wichtigsten Glukosetransporter in insulinempfindlichen Geweben wie der Skelettmuskulatur, dem Fettgewebe und dem Herzen. Im Ruhezustand befindet sich GLUT4 jedoch nicht auf der Zelloberfläche, sondern ist im Zytoplasma (dem inneren Teil der Zelle, der den Zellkern umgibt) in speziellen intrazellulären Kompartimenten gespeichert, den sogenannten Glucose Storage Vesicles (GSV) – kleinen Vesikeln, die als Depot dienen und den Transporter bis zum Eintreffen des Insulinsignals inaktiv halten. Diese Organisation ermöglicht es der Zelle, den Glukoseeintritt mit extremer Präzision zu regulieren und zu verhindern, dass er stattfindet, wenn er nicht notwendig ist; die Aufgabe von AKT besteht also genau darin, den Befehl zu geben, diese Vesikel zu mobilisieren. Dies geschieht durch die Phosphorylierung von AS160, einem Protein, das als Regulator des intrazellulären Transports fungiert (Sharma und Dey, 2021) [8].

Dieser Schritt stellt den eigentlichen Abschluss der metabolischen Antwort auf Insulin dar. Alle in den vorangegangenen Abschnitten beschriebenen Ereignisse, von der Bindung des Hormons an den Rezeptor bis zur Aktivierung von IRS-1, IRS-2, PI3K und AKT, konvergieren auf ein einziges Ziel: die Anzahl der auf der Zellmembran exponierten GLUT4-Transporter zu erhöhen und so der Glukose zu ermöglichen, schnell in die Zelle einzudringen. Mit anderen Worten: Die Wirksamkeit des gesamten Insulin-Signalwegs misst sich an der Fähigkeit, diesen letzten Abschnitt der Kaskade erfolgreich zu vollenden (Sharma und Dey, 2021) [8].

Ein besonders interessanter Aspekt ist, dass Insulin in den meisten Fällen nicht die Synthese neuer GLUT4-Moleküle induziert. Sein Effekt besteht vielmehr darin, deren Verteilung innerhalb der Zelle zu verändern. Studien an Kardiomyozyten, die aus menschlichen pluripotenten Stammzellen gewonnen wurden (Herzmuskelzellen, die im Labor aus Stammzellen gezüchtet wurden), haben gezeigt, dass die Insulinstimulation zu einem schnellen Anstieg der Phosphorylierung von AKT und AS160 führt, begleitet von einer deutlichen Translokation von GLUT4 zur Plasmamembran, ohne die Gesamtmenge des in der Zelle vorhandenen Proteins signifikant zu verändern. Dies bedeutet, dass die Kontrolle durch das Insulin vor allem die Lokalisation des Transporters betrifft und nicht dessen Produktion. Diese Beobachtung ist von großer Bedeutung, da sie zeigt, dass die ausschließliche Bewertung der Gesamtmenge an GLUT4 irreführend sein kann: Was die Glukoseaufnahme tatsächlich bestimmt, ist der Anteil des Transporters, der effektiv auf der Zellmembran exponiert ist (Querio et al., 2024) [14].

Es ist daher offensichtlich, dass die Achse AKT-AS160-GLUT4 die direkte Verbindung zwischen der Insulinsignaltransduktion und der finalen metabolischen Antwort darstellt. Wenn eine ihrer Komponenten an Effizienz verliert, leidet die gesamte Kaskade darunter. Veränderungen der AKT-Phosphorylierung, funktionelle Defekte von AS160 oder Anomalien bei der Mobilisierung der GLUT4-haltigen Vesikel beeinträchtigen zunehmend die Fähigkeit der Zellen, Glukose aufzunehmen, und ebnen den Weg für die Entwicklung einer Insulinresistenz (Sharma und Dey, 2021) [8].

Die in experimentellen Studien gewonnenen Beobachtungen bestätigen, dass dieser Mechanismus nicht nur ein theoretisches Modell darstellt, sondern die Hauptdeterminante der Insulinsensitivität in den verschiedenen Geweben des Organismus ist. Unabhängig von der Art des verwendeten Eingriffs ist die Wiederherstellung der Insulinantwort konsistent mit der Reaktivierung der Achse IRS-1–PI3K–AKT–AS160–GLUT4 assoziiert, während ihre Hemmung mit dem Auftreten einer Insulinresistenz zusammenfällt. Genau diese außergewöhnliche Konvergenz der Ergebnisse, die in verschiedenen experimentellen Modellen beobachtet wurde, unterstreicht die zentrale Rolle dieses Signalwegs bei der Aufrechterhaltung der Glukosehomöostase.

Eine der überzeugendsten Bestätigungen stammt aus Studien zu Neuregulin-1β (einem Protein, das an der Entwicklung und dem Stoffwechsel der Skelettmuskulatur beteiligt ist). In Muskelzellen, die durch Exposition gegenüber Palmitinsäure insulinresistent gemacht wurden, führte die Behandlung mit Neuregulin-1β zu einem deutlichen Anstieg der AKT-Phosphorylierung, begleitet von der Wiederherstellung der GLUT4-Translokation zur Plasmamembran und einem signifikanten Anstieg der Glukoseaufnahme. Als die Aktivität von AKT pharmakologisch blockiert wurde, verschwanden diese Effekte fast vollständig, was beweist, dass die Aktivierung dieser Kinase ein unverzichtbarer Schritt ist, damit das Insulinsignal AS160 erreichen und den korrekten Transport der GLUT4-haltigen Vesikel ermöglichen kann. Dieselben Ergebnisse wurden später auch in Mausmodellen (Mäuse oder Ratten, die in der wissenschaftlichen Forschung verwendet werden) für Typ-2-Diabetes bestätigt, bei denen die Behandlung die glykämische Kontrolle verbesserte und das Vorhandensein von GLUT4 auf der Membran der Muskelzellen erhöhte (Yu et al., 2023) [11].

Ein völlig vergleichbares Bild ergab sich in Studien zu Luteolin (einer natürlichen Substanz pflanzlichen Ursprungs mit antioxidativen und entzündungshemmenden biologischen Aktivitäten). In Adipozyten und Tiermodellen für Adipositas förderte dieses natürliche Flavonoid die Reaktivierung der gesamten Insulinkaskade, indem es die Phosphorylierung von IRS, PI3K, AKT und AS160 erhöhte und die Translokation von GLUT4 zur Zellmembran förderte. Besonders signifikant ist die Tatsache, dass die pharmakologische Hemmung von PI3K diese Effekte vollständig aufhob, was beweist, dass die Verbesserung der Glukoseaufnahme von der Integrität der gesamten Ereigniskette abhängt, die PI3K mit AKT, AS160 und schließlich GLUT4 verbindet (Park et al., 2026) [10].

Ähnliche Ergebnisse wurden auch mit Trilobatin und Steviosid (natürliche Substanzen, die in Pflanzen vorkommen) erzielt. Obwohl es sich um unterschiedliche Verbindungen handelt, zeigten beide die Fähigkeit, der Insulinresistenz entgegenzuwirken, indem sie die Funktionalität des IRS-1–AKT–GLUT4-Signalwegs in der Skelettmuskulatur wiederherstellten. In experimentellen Modellen wurde eine Erholung der Phosphorylierung von IRS-1 und AKT, eine stärkere Translokation von GLUT4 und eine daraus resultierende Steigerung der Glukoseaufnahme beobachtet. Im Fall von Steviosid waren diese Effekte zudem von einer deutlichen Reduktion des oxidativen Stresses und einer Erholung der Expression des Insulinrezeptors, von IRS-1, AKT und GLUT4 begleitet, was darauf hindeutet, dass das korrekte Funktionieren dieser Kaskade nicht nur von der Integrität der beteiligten Proteine abhängt, sondern auch vom Redox-Gleichgewicht der intrazellulären Umgebung (Liu et al., 2020) [12]; (Deenadayalan et al., 2021) [13].

Auch die Studie mit Montelukast (einem entzündungshemmenden Medikament) in Kombination mit Dapagliflozin (einem Medikament, das die Ausscheidung von Glukose über den Urin fördert) stärkt diese Interpretation. Obwohl es sich um Medikamente mit unterschiedlichen Wirkmechanismen handelt, war die Verbesserung der Insulinsensitivität erneut mit der Reaktivierung des IRS-1/AKT/GLUT4-Signalwegs assoziiert. In diesem Fall war die Erholung der Insulinsignalisierung von einer signifikanten Reduktion des zellulären Stresses, der Entzündung und einer Erholung des Glukosestoffwechsels begleitet. Wieder einmal ist der Konvergenzpunkt dieser Prozesse die Fähigkeit der Zelle, GLUT4 korrekt zur Plasmamembran zu mobilisieren und eine effiziente Glukoseaufnahme wiederherzustellen (Fleifel et al., 2022) [9].

Zusammengenommen zeigen diese Belege, dass die Achse AKT-AS160-GLUT4 die Hauptverbindung zwischen der Aktivierung des Insulinrezeptors und dem finalen biologischen Effekt des Hormons darstellt. Die Funktion von AKT erschöpft sich jedoch nicht in der Regulierung des GLUT4-Transports. Sobald sie aktiviert ist, überträgt diese Kinase das Signal weiterhin auf zahlreiche andere intrazelluläre Ziele, die an der Proteinsynthese, dem Zellwachstum und der Kontrolle des Energiestoffwechsels beteiligt sind. Unter diesen nimmt der Komplex aus den Proteinen TSC1 und TSC2 eine besondere Bedeutung ein, da er einen der wichtigsten Kontrollpunkte darstellt, über die AKT die Aktivität von mTOR, dem großen anabolen Regulator der Zelle, moduliert. Genau von dieser weiteren Regulationsebene aus wird der nächste Schritt des Insulin-Signalwegs seinen Anfang nehmen.

TSC1/TSC2: Die Wächter des Anabolismus

Im Zentrum der Insulinsignalisierung stellt die Aktivierung der Kinase AKT einen entscheidenden Knotenpunkt dar: Sie leitet nicht nur die molekulare Kaskade weiter, sondern fungiert als echtes Bindeglied zum Endziel des Insulin-Signalwegs. Tatsächlich vermittelt AKT die direkte Hemmung des Tuberöse-Sklerose-Komplexes TSC1/TSC2 (zwei Proteine, die zusammenarbeiten, um das Zellwachstum und den Stoffwechsel zu regulieren), was in mTOR mündet – dem Orchestrator des Zellwachstums, der Proteinsynthese und der Stoffwechselregulation, den wir im nächsten Abschnitt behandeln werden.

Dieser Schritt markiert den Punkt, an dem das Signal, das vom Insulinrezeptor (IRS-1 und IRS-2) ausging, in eine greifbare biochemische Wirkung übergeht und Insulin in einen intrazellulären Arbeitsbefehl umwandelt. Zu verstehen, wie AKT die molekulare Bremse TSC1/TSC2 deaktiviert, ist entscheidend, um die finale Aktivierung von mTOR zu entschlüsseln: das eigentliche Ziel des Signalwegs.

TSC1 (Hamartin) und TSC2 (Tuberin) sind zwei Proteine, die gemeinsam agieren, um die Aktivität von mTOR zu bremsen, wenn die Umgebungsbedingungen nicht günstig sind.

Wenn der TSC1/TSC2-Komplex aktiv ist, kann mTOR nicht aktiviert werden. Im Gegensatz dazu wird TSC2 bei Vorhandensein günstiger Signale wie Insulin, Aminosäuren oder Energieverfügbarkeit durch Phosphorylierung seitens AKT gehemmt, und die anabole Kaskade setzt sich fort (Inoki et al., 2003) [15].

Tatsächlich führt das Fehlen oder die Fehlfunktion von Hamartin oder Tuberin (TSC1 und TSC2) zu einer Fehlregulation des zentralen Komplexes für das Zellwachstum, „mTOR“, was zu einem unkontrollierten Wachstum führt. Dies hat schwerwiegende klinische Folgen, wie bei Erkrankungen im Zusammenhang mit der tuberösen Sklerose (einer seltenen genetischen Erkrankung, die zur Bildung gutartiger Tumoren in verschiedenen Organen wie Gehirn, Nieren, Herz und Haut führt und die neurologische sowie kognitive Entwicklung beeinträchtigen kann) nachgewiesen wurde (Wong, 2009) [16].

Aus evolutionärer Sicht hat der TSC1/TSC2-Komplex den Zellen die Fähigkeit zur Differenzierung, aber auch ein negatives Feedback-System verliehen; denn nicht jede Situation, in der Insulin (oder ein Überschuss an Insulin) vorhanden ist, ist notwendigerweise wachstumsfördernd. Dieser Komplex fungiert als metabolische Schutzbarriere und stellt sicher, dass die Aktivierung von mTOR nur dann erfolgt, wenn alle Bedingungen – Sauerstoff, Nährstoffe, Energie und Hormone – angemessen sind.

TSC1 und TSC2 sind daher nicht bloße Wachstumshemmer: Sie sind die Garanten des anabolen Gleichgewichts (ein Zustand, in dem der Körper mehr Gewebe aufbaut, als er abbaut, was Wachstum, Reparatur sowie den Aufbau von Muskelmasse und Energiereserven begünstigt) und in der Lage, extrazelluläre Signale aus vielfältigen Signalwegen zu interpretieren und zu integrieren.

mTOR: der große anabole Regulator

Nun sind wir am zentralen Knotenpunkt des Signalnetzwerks angelangt, das Insulin innerhalb der Zelle aktiviert: mTOR, ein Akronym für mechanistic Target of Rapamycin. Es handelt sich um ein grundlegendes, hochkonserviertes Protein (ein Protein, das im Laufe der Evolution in vielen Arten identisch geblieben ist, was auf seine essenzielle Funktion hinweist), das als Sensor und Integrator für Nährstoff-, Energie- und Hormonsignale fungiert. mTOR arbeitet nicht allein: Es existiert in zwei funktionell unterschiedlichen Komplexen, mTORC1 und mTORC2, die spezifisch verschiedene Aspekte der Zellphysiologie steuern (Brugarolas et al., 2004) [17].

mTORC1 ist der am besten untersuchte Komplex: Er ist für die Förderung des Zellwachstums und der Zellproliferation verantwortlich. Dies geschieht durch die Aktivierung der Proteinsynthese, die Hemmung der Autophagie (ein Prozess, bei dem die Zelle ihre eigenen beschädigten oder nicht mehr benötigten Bestandteile „recycelt“) und die Stimulierung der Lipidbiosynthese (ein Prozess, bei dem der Körper Fette wie Triglyzeride und Cholesterin aus einfacheren Substanzen herstellt). Wie wir bereits gesehen haben, reagiert dieser Komplex direkt auf Insulinsignale über den IRS–PI3K–AKT-Signalweg: Die Aktivierung von AKT hemmt TSC1/TSC2 (das als Bremse für mTORC1 fungiert) und ermöglicht so die vollständige Aktivierung des mTOR-Komplexes (Reiling & Hafen, 2004) [18].

mTORC2 hingegen ist weniger gut erforscht. Er ist jedoch essenziell für die Regulierung der Organisation des Zytoskeletts (ein internes Netzwerk aus Filamenten in der Zelle, das deren Form aufrechterhält, Bewegungen ermöglicht und den Transport von Substanzen im Inneren organisiert), für das Zellüberleben und für die vollständige Aktivierung von AKT, da es mTORC2 ist, das AKT an einer der beiden für seine Aktivierung notwendigen Stellen phosphoryliert (Brugarolas et al., 2004) [17].

Es wurde beobachtet, dass eine Überaktivierung von mTOR zu negativen metabolischen Folgen führen kann, wie etwa einer verringerten Insulinsensitivität und der Förderung pathologischer Zustände wie Adipositas und Typ-2-Diabetes (Mao & Zhang, 2018) [19]. Die Aufrechterhaltung einer ausgewogenen mTOR-Aktivierung ist daher essenziell für die metabolische Gesundheit und die zelluläre Langlebigkeit.

Abschließend ist zu betonen, dass mTOR nicht nur ein Ziel der Insulinsignalisierung ist: Es ist ein Konvergenzpunkt für Signale von Nährstoffen (wie Aminosäuren), vom zellulären Energiestatus über AMPK (ein in allen Zellen vorhandenes Enzym, das als Sensor zur Regulierung des Stoffwechsels dient) und von oxidativem Stress (ein Zustand, bei dem sich zu viele freie Radikale ansammeln – instabile Moleküle, die Zellen, Proteine und DNA schädigen und so zur Alterung und verschiedenen Krankheiten beitragen können), wodurch es als zentraler Regulator des Zellschicksals fungiert.

mTORC1 - S6K1

Die Aktivierung von mTORC1 stellt einen der zentralen Momente der gesamten Insulin-Signalkaskade dar. Der Komplex übt jedoch den Großteil seiner biologischen Wirkungen nicht direkt aus. Wie bereits bei AKT beobachtet, überträgt auch mTORC1 die Ausführung seiner metabolischen Entscheidungen an spezifische Effektorproteine, die dafür zuständig sind, ein molekulares Signal in eine konkrete zelluläre Antwort umzuwandeln. Unter diesen ist die ribosomal protein S6 kinase 1 (S6K1) die wichtigste; eine Kinase, die das primäre Zielmolekül von mTORC1 darstellt und zahlreiche Prozesse koordiniert, die an Zellwachstum, Proteinsynthese, Stoffwechsel und Proliferation beteiligt sind (Ghosh & Kapur, 2017) [20].

Um die Rolle dieses Proteins zu verstehen, kann man sich mTORC1 wie einen Orchesterdirigenten vorstellen. Der Dirigent bestimmt den Rhythmus und koordiniert alle Musiker, produziert aber nicht direkt die Musik. Auf die gleiche Weise stellt mTORC1 das Entscheidungszentrum der anabolen Antwort dar, während S6K1 einen seiner wichtigsten Ausführenden bildet, der damit beauftragt ist, das Signal an zahlreiche intrazelluläre Ziele weiterzuleiten, damit die Zelle die Proteinsynthese steigern, das Wachstum unterstützen und ihren Stoffwechsel an die Verfügbarkeit von Nährstoffen und Wachstumsfaktoren anpassen kann (Ghosh & Kapur, 2017) [20].

Die Aktivierung von S6K1 erfolgt jedoch nicht zufällig. Bevor sie phosphoryliert werden kann, muss die Kinase in die Nähe des mTORC1-Komplexes rekrutiert werden, was durch eine präzise Organisation der Proteine geschieht, die die Signalplattform bilden (Ahmed et al., 2019) [22].

Sobald ihre Aktivierung abgeschlossen ist, wird S6K1 zum Hauptinterpreten des von mTORC1 ausgehenden Signals. Durch die Phosphorylierung zahlreicher intrazellulärer Ziele koordiniert diese Kinase die Proteinsynthese, das Zellwachstum und die metabolische Anpassung, wodurch die Zelle in die Lage versetzt wird, die Nährstoffverfügbarkeit in ein kohärentes anaboles Programm zu übersetzen. Neuere Forschungen haben jedoch gezeigt, dass ihre Funktionen nicht im Zytoplasma enden. Sobald sie phosphoryliert ist, kann S6K1 nämlich auch in den Zellkern wandern, wo sie direkt an der Regulation der Genexpression beteiligt ist (die Nutzung eines Gens durch die Zelle zur Produktion von Proteinen), was die biologische Reichweite des von mTORC1 übertragenen Signals erheblich erweitert (Jeon et al., 2022) [21].

Die physiologische Bedeutung dieser Kaskade wird in Geweben deutlich, die durch eine kontinuierliche Zellerneuerung gekennzeichnet sind. Im Darmepithel begünstigt beispielsweise die selektive Aktivierung der mTORC1-S6K1-Achse die synchronisierte Proliferation der intestinalen Stammzellen. Dies deutet darauf hin, dass die proliferative Antwort eher von der Aktivierung der durch S6K1 regulierten biosynthetischen Programme abhängt als von einer einfachen Steigerung der Energieproduktion (Casanova-Maldonado et al., 2023) [23].

Die Komplexität der Funktion von S6K1 zeigt sich auch beim Vergleich der Ergebnisse aus experimentellen Modellen mit denen beim Menschen. Obwohl die Phosphorylierung von S6K1 häufig als Indikator für die anabole Aktivierung von mTORC1 verwendet wird, deuten die verfügbaren Erkenntnisse darauf hin, dass sie nicht unbedingt ein direkter quantitativer Index für die Proteinsynthese ist. Die endgültige Antwort hängt nämlich von der Integration zahlreicher metabolischer, ernährungsbedingter und mechanischer Signale ab, die die Effizienz der Proteinübersetzung und die adaptive Antwort der Gewebe modulieren. Dieser Aspekt unterstreicht, dass die bloße Aktivierung von S6K1 nur eine von mehreren regulatorischen Ebenen darstellt, die das biologische Endergebnis bestimmen (Borack et al., 2021) [26].

Wenn die Aktivierung von S6K1 fein reguliert bleibt, trägt sie zur Aufrechterhaltung der zellulären Homöostase bei (Aufrechterhaltung des Gleichgewichts und der korrekten Funktion der Zelle). Im Gegensatz dazu kann eine anhaltende Überaktivierung ein physiologisch adaptives Programm in einen pathologischen Prozess verwandeln. Ein signifikantes Beispiel stammt aus dem Herzen, wo der Verlust eines spezifischen Enzyms, das die RNA-Regulation tiefgreifend verändert, zu einer anhaltenden Überaktivierung der mTORC1-S6K1-Kaskade führt. Dieser Zustand ist mit einer deutlichen Verringerung der Autophagie, der Ansammlung intrazellulärer Schäden sowie dem Auftreten von Atrophie und Apoptose der Kardiomyozyten verbunden, was das Fortschreiten zur Herzinsuffizienz beschleunigt. Die pharmakologische Hemmung des Signalwegs schwächt diese Veränderungen ab und bestätigt, dass eine übermäßige Regulation von S6K1 ein anaboles Signal in einen bedeutenden Mechanismus für Zellschäden verwandeln kann (Annamalai et al., 2025) [24].

Ein ähnliches Prinzip zeigt sich auch bei der Untersuchung der Blut-Hirn-Schranke (ein natürlicher Filter, der das Gehirn vor potenziell schädlichen Substanzen im Blut schützt). Bei akutem Leberversagen verhindert die deutliche Verringerung der Verfügbarkeit von Arginin (eine Aminosäure, die an der Proteinproduktion und zahlreichen zellulären Prozessen beteiligt ist) die normale Aktivierung des mTORC1-S6K1-Signalwegs, was zu einem Stillstand des Zellzyklus der zerebralen Endothelzellen und einer gleichzeitigen Aktivierung der Autophagie führt. Die Supplementierung von Arginin stellt die Phosphorylierung von S6K1 wieder her, begünstigt die Wiederaufnahme der Zellproliferation und trägt zur Wiederherstellung der Integrität der Blut-Hirn-Schranke bei. Diese Ergebnisse identifizieren S6K1 als einen der wichtigsten Sensoren für die Nährstoffverfügbarkeit und als zentrales Element im empfindlichen Gleichgewicht zwischen Zellwachstum und Autophagie (Yang et al., 2025) [25].

Zusammengenommen zeichnen diese Erkenntnisse ein weitaus umfassenderes Bild der Rolle von S6K1. Weit davon entfernt, nur ein einfaches Substrat von mTORC1 zu sein, fungiert sie als Hauptübersetzer der anabolen Antwort, indem sie Ernährungs-, Stoffwechsel- und Transkriptionssignale integriert, um Wachstum, Proliferation, Proteinsynthese und zelluläre Anpassung zu koordinieren. Gerade diese zentrale Position macht S6K1 jedoch auch zu einem der Hauptverantwortlichen für die ungünstigen Auswirkungen, die mit der chronischen Überaktivierung des mTORC1/S6K1-Signalwegs verbunden sind. Wenn das anabole Signal über die physiologischen Grenzen hinaus anhält, kann dieselbe Kinase, die das Zellwachstum unterstützt, Feedback-Mechanismen aktivieren, die darauf abzielen, die Insulinsignalisierung zu begrenzen. Genau dieser Selbstregulationskreis, der durch die Phosphorylierung von IRS-1 ausgeübt wird, stellt die direkte Verbindung zwischen der chronischen Überaktivierung von mTORC1 und der Entwicklung einer Insulinresistenz dar, was das Thema des nächsten Abschnitts ist (Ghosh und Kapur, 2017) [20].

S6K1 - IRS-1 – Insulinresistenz

Die Aktivierung des Insulin-Signalwegs, wie sie in den vorangegangenen Abschnitten beschrieben wurde, ist kein Prozess, der dauerhaft eingeschaltet bleibt. Wie alle biologischen Systeme, die der Aufrechterhaltung der Homöostase dienen, verfügt auch diese Kaskade über ausgeklügelte Selbstregulierungsmechanismen, die ihre Intensität begrenzen, sobald die erforderliche Stoffwechselantwort erreicht ist. Der wichtigste dieser Mechanismen ist der negative Rückkopplungskreis, den die Kinase S6K1 auf das Insulinrezeptor-Substrat IRS-1 ausübt. Unter physiologischen Bedingungen verhindert dieser Mechanismus eine übermäßige Stimulation des PI3K-AKT-Signalwegs und trägt dazu bei, das zelluläre Gleichgewicht zu wahren. Wenn jedoch die Aktivierung von mTORC1 und S6K1 anhaltend wird, verliert derselbe Kreislauf seine adaptive Funktion und entwickelt sich zunehmend zu einem der wichtigsten molekularen Ereignisse, die für die Entstehung von Insulinresistenz verantwortlich sind (Um et al., 2006) [27].

Diese Veränderung hängt vor allem von der chronischen Verfügbarkeit von Nährstoffen ab. Neben Lipiden ist auch ein anhaltender Überschuss an Aminosäuren in der Lage, den mTORC1-Signalweg aktiv zu halten: Unter diesen Bedingungen erhält S6K1 weiterhin einen konstanten anabolen Reiz und phosphoryliert IRS-1, wodurch dessen Fähigkeit, das Signal vom Insulinrezeptor weiterzuleiten, schrittweise verringert wird. Die Folge ist eine geringere Aktivierung der PI3K, eine reduzierte Phosphorylierung von AKT und eine fortschreitende Beeinträchtigung der Glukoseaufnahme im peripheren Gewebe. Studien am Menschen bestätigen dieses Modell und zeigen, dass bereits die einfache Infusion von Aminosäuren ausreicht, um die Aktivität von S6K1 zu erhöhen, die Insulinsensitivität um etwa ein Viertel zu senken und die muskuläre Glukoseverwertung zu verringern (Um et al., 2006) [27].

Die chronische Überaktivierung des mTORC1-Signalwegs beschränkt sich jedoch nicht nur auf eine funktionelle Veränderung von IRS-1. Dieselbe Studie hat gezeigt, dass die kontinuierliche Phosphorylierung auch den fortschreitenden Abbau des Proteins begünstigt und dessen intrazelluläre Verfügbarkeit verringert. Auf diese Weise nimmt die negative Rückkopplung eine zweifache Natur an: Einerseits begrenzt sie unmittelbar die Fähigkeit von IRS-1, das Insulinsignal zu übertragen, andererseits verringert sie schrittweise dessen Menge, was die Rekrutierung der PI3K selbst bei physiologischen Insulinkonzentrationen immer schwieriger macht. Dieser Mechanismus liefert eine molekulare Erklärung für die Verringerung der IRS-1-Spiegel, die häufig bei Personen mit Adipositas und Typ-2-Diabetes beobachtet wird (Tzatsos & Kandror, 2006) [28].

Weitere Belege zeigen, dass die von S6K1 ausgeübte negative Rückkopplung auch andere regulatorische Stellen von IRS-1 betreffen kann. In Zellen, denen der TSC1-TSC2-Komplex fehlt, führt die anhaltende Überaktivierung des mTOR-S6K1-Signalwegs tatsächlich auch zu einer verringerten Interaktion zwischen IRS-1 und dem aktivierten Rezeptor, was die Rekrutierung der PI3K einschränkt und die nachfolgende Aktivierung von AKT beeinträchtigt. Gleichzeitig unterdrückt S6K1 auch die Transkription des IRS-1-Gens, wodurch die Gesamtmenge des verfügbaren Proteins reduziert wird. Das Ergebnis ist eine doppelte negative Kontrolle, sowohl akut als auch chronisch, die die Übertragung des Insulinsignals zunehmend ineffizient macht. Die Behandlung mit Rapamycin (einem immunsuppressiven Medikament, das hauptsächlich den mTORC1-Komplex hemmt) oder das Ausschalten von S6K1 schwächen beide Veränderungen ab, ermöglichen eine teilweise Wiederherstellung der AKT-Aktivierung und bestätigen die zentrale Rolle der mTOR-S6K1-Kaskade bei der Aufrechterhaltung der Insulinresistenz (Harrington et al., 2004) [29].

Die Bedeutung dieses Rückkopplungskreises wird noch deutlicher, wenn einer der wichtigsten physiologischen Regulatoren des mTOR-Signalwegs verändert ist. Der Funktionsverlust des TSC1-TSC2-Komplexes führt zu einer Aktivierung der mTOR-S6K1-Kaskade, die ausreicht, um eine deutliche Verringerung der Expression von IRS-1 und IRS-2 zu induzieren. Infolgedessen ist die Signalübertragung zwischen dem Insulinrezeptor und der PI3K tiefgreifend beeinträchtigt, während die Aktivierung von AKT als Reaktion auf Insulin fast vollständig aufgehoben ist. Es ist interessant zu beobachten, dass Signalwege, die nicht von IRS-Proteinen abhängen, hingegen weitgehend erhalten bleiben, was zeigt, dass der Defekt selektiv die Verbindung zwischen dem Insulinrezeptor und der PI3K betrifft. Wiederum stellt die Behandlung mit Rapamycin die Spiegel von IRS-1 und IRS-2 wieder her und reaktiviert die Fähigkeit von Insulin, AKT zu aktivieren, was bestätigt, dass die chronische Überaktivierung von mTOR-S6K1 der Hauptverantwortliche für die negative Rückkopplung ist (Shah et al., 2004) [30].

Die klinische Bedeutung dieses Mechanismus wird durch Studien am Menschen weiter bestätigt. Bei Personen mit Adipositas und Typ-2-Diabetes wurde eine anhaltende Überaktivierung des mTOR-S6K1-Signalwegs beobachtet, die mit einer Zunahme der inhibitorischen Phosphorylierung von IRS-1 und einer verringerten Aktivierung von AKT im insulinempfindlichen Gewebe einhergeht. Diese Veränderungen sind eng mit dem Verlust der normalen metabolischen Reaktion auf Insulin assoziiert und bestätigen, dass der in Zell- und Tiermodellen beschriebene Rückkopplungskreis auch in der menschlichen Pathophysiologie vorhanden ist und eine der wichtigsten Verbindungen zwischen Nährstoffüberschuss, metabolischer Entzündung und der Entwicklung von Insulinresistenz darstellt (Denhez et al., 2020) [31].

Glücklicherweise zeigen dieselben Belege, dass diesem Prozess zumindest teilweise entgegengewirkt werden kann. Nach neun Wochen spontaner körperlicher Aktivität zeigt die Skelettmuskulatur von Ratten eine signifikante Verringerung der Phosphorylierung von mTOR, S6K1 und IRS-1, ohne die Gesamtmenge der wichtigsten Proteine der Insulinkaskade zu verändern. Gleichzeitig steigt die oxidative Kapazität der Muskeln, die Körpermasse nimmt ab und einer der wichtigsten molekularen Mechanismen, die für die negative Rückkopplung auf die Insulinsignalisierung verantwortlich sind, wird reduziert. Diese Ergebnisse legen nahe, dass die Vorteile körperlicher Betätigung nicht nur von der Steigerung des Glukoseverbrauchs während der Muskelkontraktion abhängen, sondern auch von der Wiederherstellung des Gleichgewichts im mTOR-S6K1-Signalweg und der fortschreitenden Verringerung der inhibitorischen Phosphorylierung von IRS-1 (Glynn et al., 2008) [32].

Zusammengenommen zeichnen diese Erkenntnisse ein konsistentes pathophysiologisches Modell. Unter normalen Bedingungen stellt die durch S6K1 vermittelte Phosphorylierung von IRS-1 einen ausgeklügelten Selbstregulierungsmechanismus dar, der unerlässlich ist, um eine übermäßige Stimulation der Insulinkaskade zu vermeiden. Wenn jedoch die Nährstoffverfügbarkeit dauerhaft hoch bleibt oder der mTORC1-S6K1-Signalweg chronisch überaktiviert ist, verliert dieses System seine homöostatische Funktion. Die fortschreitende Phosphorylierung und Depletion von IRS-1 und IRS-2 unterbrechen die Verbindung zwischen dem Insulinrezeptor und der PI3K, verringern die Aktivierung von AKT und beeinträchtigen die Translokation von GLUT4 sowie alle wesentlichen metabolischen Reaktionen auf Insulin. So wird verständlich, dass Insulinresistenz keine plötzliche Veränderung des Insulinrezeptors darstellt, sondern die Folge einer fortschreitenden Fehlfunktion der intrazellulären Signalübertragung ist. Diese Beobachtung vervollständigt das funktionelle Bild der PI3K-AKT-mTOR-Kaskade und leitet auf natürliche Weise zum nächsten Abschnitt über, in dem die Rolle weiterer intrazellulärer Regulatoren, die an der Kontrolle der Insulinsensitivität beteiligt sind, vertieft wird.

HIF-1α: Der zelluläre Sauerstoffsensor

Die Aktivierung von mTOR stellt, wie wir bereits gesehen haben, das Herzstück des Insulinsignals dar, wenn es um die Förderung von Wachstum und zellulärer Biosynthese geht (die Gesamtheit der Prozesse, mit denen eine Zelle neue Moleküle aufbaut). Die Rolle dieses Komplexes erschöpft sich jedoch nicht in der Kontrolle der Proteinsynthese und des Anabolismus (der Produktion von Proteinen aus Aminosäuren); im Gegenteil, mTOR fungiert auch als strategischer Knotenpunkt für die Aktivierung einer neuen Phase des zellulären Programms: die Regulation der Genexpression. Das bedeutet, die Zelle entscheidet je nach Moment und Bedarf, welche Gene ein- und welche ausgeschaltet werden – fast so, als würde eine Regie auf der Bühne nur die richtigen Lichter einschalten.

Gerade dank seiner Fähigkeit, Transkriptionsfaktoren (Proteine, die an die DNA binden und die Aktivität von Genen regulieren, indem sie entscheiden, wann und wie stark ein Gen „eingeschaltet“ werden muss) wie zum Beispiel HIF-1α (hypoxie-induzierbarer Faktor, ein Schlüsselprotein, das als echter zellulärer Sauerstoffsensor fungiert) zu modulieren, erweitert mTOR seinen Einfluss über den unmittelbaren Stoffwechsel hinaus und lenkt die Zelle in Richtung weitreichenderer Anpassungen. In diesem Sinne ist HIF-1α nicht nur ein einfaches Zielmolekül nachgeschaltet des Insulinsignals, sondern die natürliche Fortsetzung der durch Insulin aktivierten biochemischen Bahn. Diesen Schritt zu verstehen bedeutet, in das Herz der zellulären Funktionsweise einzudringen, wo Signale aus der Umwelt oder dem Stoffwechsel dazu führen, dass die Zelle nur die Gene aktiviert, die sie in diesem Moment benötigt. Es ist, als würde man das richtige Rezept aus einer Schublade wählen: Die Zelle liest nur die Anweisungen, die für die Produktion der in der jeweiligen Situation notwendigen Proteine nützlich sind.

Unter normoxischen Bedingungen (Situationen, in denen die Sauerstoffversorgung der Zellen normal ist, also ausreicht, um das korrekte Funktionieren der Zelle zu gewährleisten) wird HIF-1α kontinuierlich synthetisiert, aber ebenso schnell wieder abgebaut, wodurch es zwangsläufig seine transkriptionelle Fähigkeit verliert. Wenn jedoch Sauerstoffmangel herrscht, reichert sich HIF-1α in der Zelle an und aktiviert spezielle Gene, die der Zelle helfen, sich genau an diesen Sauerstoffmangel anzupassen. Diese Gene dienen beispielsweise dazu, mehr Energie ohne Sauerstoff zu produzieren, neue Blutgefäße zu bilden, die Anzahl der roten Blutkörperchen zu erhöhen und die Abwehrkräfte der Zelle zu verbessern, um ihr Überleben zu sichern (Semenza, 2003) [33].

HIF-1α wird nicht nur durch Sauerstoff beeinflusst, sondern auch durch hormonelle Signale; Insulin ist beispielsweise in der Lage, die Expression und Stabilisierung von HIF-1α selbst unter normalen Sauerstoffbedingungen durch die Aktivierung des PI3K/AKT/mTOR-Signalwegs zu fördern. Studien an glatten Muskelzellen von Menschen und Ratten haben gezeigt, dass Insulin die Expression von HIF-1α auf transkriptioneller Ebene erhöht (Transkription von Genen, die an der zellulären Antwort zur Proteinproduktion beteiligt sind). Dies deutet darauf hin, dass HIF-1α als ein Konvergenzpunkt zwischen Sauerstoffstoffwechsel und Insulinsignalisierung betrachtet werden kann (Doronzo et al., 2006) [34].

Andere Studien haben hervorgehoben, dass PI3K und mTOR zur Regulation von HIF-1α beitragen, was eine mehrstufige Interaktion zwischen Stoffwechselsignalen und hypoxischer Antwort verdeutlicht. Auf diese Weise fungiert HIF-1α nicht nur als hypoxischer Faktor, der das zelluläre Funktionieren auch bei Sauerstoffmangel ermöglicht, sondern als Integrator breiterer physiologischer Signale, der in der Lage ist, die Gentranskription basierend auf der Energie- und Nährstoffverfügbarkeit zu formen (Treins et al., 2002) [35].

Die Expression von HIF-1α kann daher auf „nicht-hypoxische“ Weise induziert werden, also bei vorhandenem Sauerstoff, was zeigt, dass seine Aktivierung einen umfassenderen Mechanismus der physiologischen Anpassung darstellt, bei dem auch Hormone wie Insulin eine aktive Rolle spielen. Dies positioniert das Protein HIF-1α an der Schnittstelle zwischen Stoffwechsel, Umwelt und intrazellulärer Signalübertragung.

REDD1: der Ursprung einer metabolischen Entgleisung

Mit der Aktivierung von HIF-1α erreicht das Insulinsignal eine neue Dimension, in der metabolische Veränderungen in adaptive Genantworten übersetzt werden. Doch unter den durch HIF-1α induzierten Transkriptionszielen sticht eines aufgrund seiner Bedeutung und seiner Rolle als physiologische Bremse besonders hervor: REDD1.

Dieses Protein, das genau als Reaktion auf anabole oder hypoxische Stimuli aktiviert wird, stellt einen Selbstregulierungsmechanismus des Insulin-Signalwegs dar. Durch seine Wirkung aktiviert REDD1 ein Kontrollsystem, das die Aktivität von mTOR hemmt und der Zelle signalisiert, dass die Insulinwirkung gedrosselt oder moduliert werden muss.

Verschiedene Studien haben gezeigt, dass REDD1 eine direkte Verbindung zwischen Stresssignalen (Stimuli, die auf einen Stresszustand für die Zelle oder den Organismus hinweisen, wie Nährstoffmangel, Entzündungen, Toxine oder andere Faktoren, die das innere Gleichgewicht stören) und dem TSC1/TSC2-Komplex herstellt, wie wir in Abschnitt 4 gesehen haben. Insbesondere begünstigt REDD1 die Aktivität dieses Komplexes, der anschließend als Bremse für mTOR fungiert und dessen Aktivierung bei Energieüberschuss oder Sauerstoffmangel verhindert (Brugarolas et al., 2004) [17].

Es wurde beobachtet, dass REDD1 auch durch Insulin selbst induziert werden kann, um das Insulinsignal gegenzuregulieren: In Adipozyten fördert das Hormon dessen Expression über HIF-1α, was auf einen negativen Rückkopplungskreis hindeutet, der darauf abzielt, die übermäßige Aktivierung von mTORC1 zu begrenzen, wenn der Anabolismus bereits stimuliert ist (Regazzetti et al., 2010) [36]. Dieses Ausgleichssystem stellt sicher, dass das Zellwachstum (durch die Wirkung von Insulin) kontrolliert erfolgt und metabolische Schäden verhindert werden.

Unter Bedingungen von Hypoxie oder Zellstress wird REDD1 schnell aktiviert und reichert sich im Zytoplasma an (der gelartigen Substanz innerhalb der Zelle, in der sich die Organellen befinden). Seine Stabilität wird fein durch mTOR selbst reguliert, und zwar durch Mechanismen, die die Proteinmodulation und die Kontrolle seines Abbaus umfassen (Dennis et al., 2014) [37].

Wenn REDD1 aktiv ist, interagiert es mit einem spezifischen Protein, begünstigt die Dephosphorylierung (Inaktivierung) von AKT und blockiert das Signal in Richtung mTOR (DeYoung et al., 2008) [38].

Es wurde zudem dokumentiert, dass hohe und anhaltende REDD1-Spiegel mit Insulinresistenz und Stoffwechselstörungen assoziiert sind, wie sie beispielsweise in der Skelettmuskulatur von Patienten mit Typ-2-Diabetes beobachtet werden (Williamson et al., 2015) [39]. In diesen Kontexten kann die durch REDD1 induzierte übermäßige Hemmung von mTOR zu einer verringerten Wirksamkeit von Insulin beitragen, was zeigt, dass selbst molekulare Bremsen bei ungeordneter Aktivität pathologische Auswirkungen haben können.

Und genau hier schließt sich der Kreis: Die durch HIF-1α induzierte und durch mTOR aufrechterhaltene Aktivierung von REDD1 stellt nicht nur eine vorübergehende Bremse des Insulin-Signalwegs dar, sondern fungiert als Schlüsselmechanismus, der dessen fortschreitende Dysfunktion bestimmt. Zusammenfassend lässt sich sagen, dass REDD1 durch die stabile Hemmung von mTOR über die Aktivierung des TSC1/TSC2-Komplexes den physiologischen Fluss der Insulinsignalisierung und damit des Signalwegs unterbricht, die nachgeschalteten Reaktionen behindert und einen funktionellen Block der Insulinwirkung etabliert, der in der gefürchtetsten klinischen Bedingung mündet: der Insulinresistenz.

mTOR – mTORC2 – AKT

An dieser Stelle tritt ein grundlegender Aspekt der mTOR-Biologie in den Vordergrund, der viele Jahre lang vernachlässigt wurde. Obwohl sich die Forschung überwiegend auf mTORC1 konzentriert hat, wissen wir heute, dass das Protein mTOR seine Funktionen über zwei unterschiedliche, aber eng koordinierte Komplexe ausübt: mTORC1, das vor allem für die Kontrolle der Proteinsynthese und des zellulären Anabolismus verantwortlich ist, und mTORC2, ein Komplex, der eine ebenso wesentliche Rolle bei der Regulierung des Zellüberlebens, der Organisation des Zytoskeletts, des Stoffwechsels und vor allem der vollen Funktionalität von AKT spielt. Die in den letzten Jahren gesammelten Erkenntnisse haben die traditionelle Sichtweise des Insulin-Signalwegs grundlegend verändert und gezeigt, dass viele Funktionen, die zuvor allgemein mTOR zugeschrieben wurden, in Wirklichkeit von der spezifischen Aktivität von mTORC2 abhängen, das einen der Hauptregulatoren der Kinase-Familie, einschließlich AKT, darstellt (Oh & Jacinto, 2011) [40].

Damit mTORC2 diese Funktion erfüllen kann, muss der Komplex eine präzise strukturelle Organisation durch ein spezifisches Protein aufrechterhalten, das wie eine echte Montageplattform gleichzeitig mTOR und AKT bindet und das Substrat in der optimalen Position für die Phosphorylierung anordnet. Es ist interessant festzustellen, dass die Assoziation zwischen AKT und mTORC2 nach der Insulinstimulation über den PI3K-Weg zunimmt, was bestätigt, dass die Verfügbarkeit des Substrats eine weitere Ebene der Regulierung der Insulinantwort darstellt (Yao et al., 2017) [41].

Die Aktivität von mTORC2 beginnt jedoch nicht erst, wenn AKT bereits vollständig gebildet ist. Neuere Forschungen haben gezeigt, dass der Komplex sogar während der Proteinsynthese eingreift. Dieser Mechanismus belegt, dass mTORC2 die Proteinsynthese direkt mit den Qualitätskontrollsystemen der Proteine verknüpft und sicherstellt, dass AKT bereits während seiner Entstehung eine stabile Konformation annimmt (Oh et al., 2010) [42].

Diese Funktion wird durch Studien weiter bestätigt, die zeigten, dass AKT bei Abwesenheit von mTORC2 oder dessen wesentlichen Komponenten die konstitutive Phosphorylierung verliert, strukturell instabil wird und schnell dem Abbau zugeführt wird. Daraus folgt, dass dieser Komplex nicht nur die enzymatische Aktivierung von AKT reguliert, sondern dessen strukturelle Reifung sicherstellt (Facchinetti et al., 2008) [43].

Die Effizienz dieses Systems hängt zudem eng vom Energiezustand der Zelle ab. Es wurde nachgewiesen, dass mTORC2 relativ hohe intrazelluläre ATP-Konzentrationen (die wichtigste unmittelbare Energiequelle der Zelle) benötigt, um seine Aktivität aufrechtzuerhalten. Der Verlust dieser Regulation beeinträchtigt gleichzeitig die Integrität von mTORC2 und die korrekte Faltung von AKT, was zeigt, dass die Energieverfügbarkeit einer der Hauptfaktoren ist, die die Funktionalität des Komplexes modulieren. Mit anderen Worten: mTORC2 fungiert als System, das die Reifung von AKT an den Stoffwechselzustand der Zelle anpassen kann, um anabole Programme nicht zu unterstützen, wenn die Energieressourcen unzureichend sind (Chen et al., 2013) [44].

Sobald die Reifung des Proteins abgeschlossen ist, wird die durch mTORC2 vermittelte Phosphorylierung von AKT für eine korrekte metabolische Reaktion auf Insulin unerlässlich. In der Leber beispielsweise verhindert der selektive Verlust von Rictor (einem wesentlichen Protein, das Teil des mTORC2-Komplexes ist) die Phosphorylierung von AKT und beeinträchtigt den normalen metabolischen Übergang zwischen Fasten- und postprandialem Zustand. Unter diesen Bedingungen produziert die Leber trotz Hyperinsulinämie weiterhin Glukose, hält die Glukoneogenese aufrecht und begrenzt sowohl die Glykogensynthese (Speicherung von Glukose in Form von Glykogen) als auch die Lipogenese (Produktion von Fetten durch den Organismus). Die experimentelle Expression einer konstitutiv aktiven Form von AKT ist in der Lage, diese Veränderungen fast vollständig rückgängig zu machen, was zeigt, dass AKT der wichtigste metabolische Effektor (eine Komponente, die die Stoffwechselaktivität der Zelle verändert oder reguliert) von mTORC2 bei der Regulierung der Glukose- und Lipidhomöostase ist (Hagiwara et al., 2012) [45].

Auch aus pharmakologischer Sicht ist die Beziehung zwischen mTORC2 und AKT äußerst wichtig. Viele Jahre lang nahm man an, dass Rapamycin ausschließlich mTORC1 hemmt. Spätere Studien haben jedoch gezeigt, dass eine Langzeitbehandlung auch die Bildung neuer mTORC2-Komplexe verhindert und die Phosphorylierung von AKT schrittweise reduziert. Dieses Phänomen trägt wesentlich zur Antitumorwirkung von Rapamycin bei und erklärt zumindest teilweise die unterschiedliche Empfindlichkeit, die zwischen verschiedenen Geweben und verschiedenen Neoplasien beobachtet wird (Sarbassov et al., 2006) [46].

Paradoxerweise kann die selektive Hemmung von mTORC1 jedoch auch eine kompensatorische Reaktivierung von mTORC2 bewirken. Bei Modellen des diffusen großzelligen B-Zell-Lymphoms (ein Tumor des lymphatischen Systems) wurde beobachtet, dass die Behandlung mit Rapamycin die Phosphorylierung der mTORC1-Ziele zwar wirksam reduziert, gleichzeitig aber einen Anstieg der durch mTORC2 vermittelten AKT-Phosphorylierung induziert. Diese Anpassung stellt einen wichtigen Mechanismus der Therapieresistenz dar, da sie die Überlebenswege der Zelle trotz der Blockade des Anabolismus aktiv hält. Die gleichzeitige Hemmung beider Komplexe oder die direkte Destabilisierung von mTORC2 ermöglicht es hingegen, diesen kompensatorischen Mechanismus aufzuheben und die Wirksamkeit der Antitumorbehandlung signifikant zu steigern (Gupta et al., 2009) [47].

AKT – GSK-3B

An dieser Stelle der Kaskade tritt eines der wichtigsten molekularen Ziele von AKT klar hervor: die Glykogensynthase-Kinase 3 Beta (GSK-3β). Dieses Protein gehört zur Familie der Kinasen und wurde ursprünglich als Regulator der Glykogensynthese identifiziert. Später erkannte man, dass seine Rolle weitaus umfassender ist und sich auf die Kontrolle des Zellüberlebens, der Proliferation, der Differenzierung, der Genexpression, der Proteinsynthese und der Organisation des Zytoskeletts erstreckt. Im Gegensatz zu vielen anderen Kinasen weist GSK-3β eine Besonderheit auf: In gesunden Zellen ist es konstitutiv aktiv und übt eine überwiegend hemmende Funktion aus. Folglich erfordert die Aktivierung einer biologischen Antwort in den meisten Fällen nicht die Aktivierung von GSK-3β, sondern dessen Inaktivierung. Genau dies stellt eine der Hauptaufgaben von AKT innerhalb des Insulin-Signalwegs dar.

Viele Jahre lang war jedoch unklar, welche Kinase für diese Inaktivierung verantwortlich ist. Die Frage wurde durch elegante Experimente geklärt, bei denen eine dominante negative Mutante von PI3K/AKT entwickelt wurde, die in der Lage war, deren Aktivierung selektiv zu verhindern. Wenn AKT blockiert wurde, verlor Insulin vollständig die Fähigkeit, GSK-3β zu inaktivieren, was bewies, dass AKT das wesentliche Bindeglied zwischen der Aktivierung von PI3K und der inhibitorischen Phosphorylierung dieser Kinase darstellt. Die Autoren zeigten zudem, dass AKT und GSK-3β physisch interagieren und einen molekularen Komplex bilden können, was den Prozess äußerst effizient macht (Van Weeren et al., 1998) [49].

Diese Inaktivierung ist von einer Bedeutung, die weit über den Glukosestoffwechsel hinausgeht. Unter physiologischen Bedingungen stellt ein konstitutiv aktives GSK-3β nämlich einen Reiz dar, der die Apoptose begünstigt. Experimente, die durch Überexpression der aktiven Form des Proteins durchgeführt wurden, haben gezeigt, dass die Erhöhung seiner Aktivität allein ausreicht, um in verschiedenen Zelllinien den programmierten Zelltod einzuleiten. Im Gegensatz dazu schützt die Expression einer dominant negativen Form die Zellen wirksam vor Apoptose, selbst wenn der PI3K-Signalweg pharmakologisch gehemmt wird. Diese Ergebnisse haben das Verständnis der Insulinkaskade grundlegend verändert und gezeigt, dass einer der Hauptmechanismen, durch die AKT das Zellüberleben fördert, gerade darin besteht, GSK-3β in einem inaktiven Zustand zu halten (Pap & Cooper, 1998) [48].

Die biologische Bedeutung dieser Achse zeigt sich auch deutlich im Skelettmuskel, wo AKT gleichzeitig das Wachstum und den Erhalt der Muskelmasse koordiniert. Studien am Menschen haben gezeigt, dass acht Wochen Widerstandstraining zu einer erhöhten Phosphorylierung von AKT führen, begleitet von der gleichzeitigen Inaktivierung von GSK-3β und der Aktivierung von mTOR. Während der anschließenden Phase des De-Trainings beobachtet man hingegen das gegenteilige Phänomen: Die Phosphorylierung von AKT und GSK-3β nimmt ab, was den Verlust von Muskelmasse begünstigt. Daraus ergibt sich das Bild eines perfekt koordinierten Schaltkreises, in dem AKT als Schalter fungiert, der das Muskelgewebe in Richtung Anabolismus oder Katabolismus lenken kann, indem er gleichzeitig GSK-3β und mTOR moduliert (Léger et al., 2006) [50].

Die AKT-GSK-3β-Achse nimmt eine ebenso wichtige Rolle im Nervensystem ein. In Neuronen reguliert GSK-3β zahlreiche Substrate, die an der Stabilität des Zytoskeletts beteiligt sind, darunter das Tau-Protein (ein Protein, das hilft, die innere Struktur der Neuronen stabil und funktionsfähig zu halten). In menschlichen Neuroblastomzellen (Tumorzellen des Nervensystems) erhöht die Insulinstimulation signifikant die Phosphorylierung von AKT und folglich die inhibitorische Phosphorylierung von GSK-3β. Diese Inaktivierung geht mit einer deutlichen Verringerung der Phosphorylierung des Tau-Proteins einher. Obwohl diese Ergebnisse in einem Zellmodell gewonnen wurden und keinen direkten Beweis für eine Neuroprotektion darstellen, verdeutlichen sie, wie die Regulierung von GSK-3β durch AKT gleichzeitig die Tau-Phosphorylierung, die Redox-Homöostase und das Zellüberleben beeinflusst (Jorda et al., 2026) [51].

Die Bedeutung dieser Beziehung wird auch durch zahlreiche Beobachtungen aus der Forschung zu neurodegenerativen Erkrankungen bestätigt. Bei der Parkinson-Krankheit ist die verringerte Aktivität des PI3K/AKT-Signalwegs mit einer anhaltenden Überaktivierung von GSK-3β assoziiert, was Neuroinflammation, oxidativen Stress, Apoptose dopaminerger Neuronen und die Entwicklung einer zerebralen Insulinresistenz begünstigt. Im Gegensatz dazu reduzieren die pharmakologische Aktivierung des PI3K/AKT-Signalwegs oder die selektive Hemmung von GSK-3β diese Veränderungen in experimentellen Modellen. So werden zahlreiche Medikamente, die bereits für andere Indikationen zugelassen sind, wie Metformin, Pioglitazon, Fenofibrat und Statine, heute auch auf ihre Fähigkeit untersucht, diese molekulare Kaskade zu modulieren. Die verfügbaren Belege deuten zudem darauf hin, dass die vielversprechendsten therapeutischen Strategien diejenigen sind, die in der Lage sind, gleichzeitig AKT zu aktivieren und GSK-3β zu hemmen, um das physiologische Gleichgewicht des gesamten Signalwegs wiederherzustellen (AlRuwaili et al., 2025) [52].

In den letzten Jahren hat sich zudem gezeigt, dass die mTORC2-AKT-GSK-3β-Achse nicht ausschließlich den Stoffwechsel und das Zellüberleben reguliert, sondern auch die physische Organisation der Zelle kontrolliert: Diese Entdeckung erweitert die physiologische Rolle der Insulinkaskade weiter und zeigt, dass AKT und GSK-3β auch an der Regulierung der intrazellulären Homöostase, des Kalziumtransfers, des Energiestoffwechsels und der Kommunikation zwischen Organellen beteiligt sind – Prozesse, die für das korrekte Funktionieren der Zelle grundlegend sind (Kalarikkal et al., 2024) [53].

Die biologische Relevanz dieses Signalwegs zeigt sich schließlich auch im onkologischen Bereich. Beim Glioblastom, einer der aggressivsten Hirntumorarten, begünstigt die anhaltende Aktivierung von AKT die Proliferation, das Zellüberleben und den Erhalt von Tumorstammzellen, während die Modulation von GSK-3β gleichzeitig den Zellzyklus, den Stoffwechsel und apoptotische Programme beeinflusst. Verschiedene experimentelle Inhibitoren, die gegen AKT oder GSK-3β gerichtet sind, haben in präklinischen Modellen gezeigt, dass sie das Tumorwachstum reduzieren, Apoptose induzieren und die Selbsterneuerung von Glioblastom-Stammzellen begrenzen können. Ebenso stellt die AKT-GSK-3β-Achse auch in den Blutplättchen (Blutbestandteile, die durch Bildung eines Gerinnsels helfen, Blutungen zu stoppen) einen der wichtigsten funktionalen Regulatoren dar: Während der Plättchenaktivierung inaktiviert AKT physiologisch GSK-3β, was die Aggregation, die Sekretion von Granula und die Thrombusbildung begünstigt, während Salidrosid (einer der wichtigsten bioaktiven Inhaltsstoffe von Rhodiola rosea) diesen Prozess unterbricht, indem es die Phosphorylierung von sowohl AKT als auch GSK-3β reduziert. Auf diese Weise bleibt GSK-3β funktionell aktiv, übt seine hemmende Wirkung auf die Plättchenfunktion aus und reduziert die Bildung von Thromben in experimentellen Modellen. (Majewska & Szeliga, 2017) [54]; (Wei et al., 2020) [55].

GSK-3β - IRS-1

An dieser Stelle des Prozesses zeigt sich eine weitere Ebene der Regulation der Insulinsignalkette. Wenn wir in den vorangegangenen Abschnitten gesehen haben, wie AKT physiologisch GSK-3β inaktiviert, ist es ebenso wichtig zu verstehen, dass GSK-3β selbst, wenn es aktiv bleibt oder reaktiviert wird, in der Lage ist, eine direkte Kontrolle über den wichtigsten Adapter des Insulinwegs auszuüben: IRS-1. Auf diese Weise entsteht ein bidirektionaler Regulationskreis. Einerseits begrenzt AKT die Aktivität von GSK-3β, um die metabolische Reaktion auf Insulin zu fördern; andererseits modifiziert GSK-3β, wenn diese Hemmung nachlässt, IRS-1, wodurch dessen funktionelle Effizienz schrittweise verringert und die Signaltransduktion abgeschwächt wird. Dieser Mechanismus stellt einen der wichtigsten Verbindungspunkte zwischen der Physiologie des Insulinwegs und der Entwicklung einer Insulinresistenz dar.

Die ersten experimentellen Nachweise für dieses Phänomen stammen aus den späten neunziger Jahren, als IRS-1 als eines der direkten Ziele von GSK-3β identifiziert wurde. Bis dahin war diese Kinase vor allem als Regulator der Glykogensynthase bekannt, während ihre Beteiligung an der Regulation der Insulinsignalkette noch wenig definiert war. Die Experimente zeigten, dass GSK-3β in der Lage ist, IRS-1 direkt zu phosphorylieren, und dass diese Modifikation das Verhalten des Proteins grundlegend verändert. IRS-1 verliert nämlich einen Teil seiner Fähigkeit, vom Insulinrezeptor phosphoryliert zu werden, und – was noch interessanter ist – es erwirbt die Fähigkeit, die Aktivität des Rezeptors selbst zu behindern. Mit anderen Worten: Ein Protein, das normalerweise für die Übertragung des Insulinsignals zuständig ist, verwandelt sich schrittweise in ein Element, das dessen Ausbreitung begrenzt. Die Autoren schlugen daher vor, dass eine übermäßige Aktivität von GSK-3β einer der molekularen Mechanismen sein könnte, die für die verringerte Insulinsensitivität bei Adipositas und Typ-2-Diabetes verantwortlich sind (Eldar-Finkelman & Krebs, 1997) [56].

Die Interaktion zwischen GSK-3β und IRS-1 erwies sich jedoch als komplexer als ursprünglich angenommen. Obwohl die Phosphorylierung von IRS-1 durch die Kinase dessen funktionelle Aktivität verringert, trägt die konstitutive Aktivität von GSK-3β gleichzeitig zur Aufrechterhaltung der intrazellulären Spiegel von IRS-1 und IRS-2 bei. Experimente an spezifischen Zellen haben nämlich gezeigt, dass die pharmakologische Hemmung von GSK-3β oder dessen durch Insulin induzierte Inaktivierung zu einer schrittweisen Verringerung der zellulären Mengen beider Adapterproteine durch einen Mechanismus führt, der überwiegend von deren Abbau abhängt. Für IRS-2 kommt zudem eine Verringerung der Genexpression hinzu. Dieses scheinbare Paradoxon deutet darauf hin, dass GSK-3β eine doppelte Funktion ausübt: Einerseits begrenzt es die funktionelle Effizienz von IRS-1, andererseits trägt es zur Aufrechterhaltung des quantitativen Gleichgewichts der IRS-Proteine bei und verhindert deren übermäßigen Abbau (Nemoto et al., 2006) [57].

Die pathophysiologische Bedeutung dieser Mechanismen wurde anschließend in Tiermodellen für Insulinresistenz bestätigt. Bei Zucker-Diabetic-Fatty-Ratten, die durch eine ausgeprägte Hyperaktivität von GSK-3β gekennzeichnet sind, verbessert die selektive Hemmung der Kinase die Reaktion auf Insulin signifikant. Diese Verbesserung geht mit einer Wiederherstellung der Phosphorylierung von IRS-1, einer stärkeren Aktivierung des PI3K-AKT-Wegs und einer Zunahme der Translokation von GLUT4 zur Zellmembran einher, was zu einem erhöhten Glukosetransport im Skelettmuskel führt. Diese Effekte werden sowohl in in vitro untersuchten Muskelpräparaten als auch nach systemischer Verabreichung der Inhibitoren beobachtet, was darauf hindeutet, dass die Hyperaktivität von GSK-3β nicht nur ein Marker für Insulinresistenz ist, sondern direkt zum Defekt der post-rezeptoriellen Signalübertragung beiträgt (Henriksen et al., 2003) [58].

Weitere Studien haben gezeigt, dass diese Wiederherstellung der Insulinsensitivität auch die proximaleren Ereignisse der Signalkaskade betrifft. Die selektive Hemmung von GSK-3β erhöht nämlich die Phosphorylierung sowohl des Insulinrezeptors als auch von IRS-1, steigert die Phosphorylierung von AKT und reduziert gleichzeitig die inhibitorische Phosphorylierung von IRS-1, eine Modifikation, die eng mit dem Funktionsverlust des Proteins assoziiert ist (Henriksen & Teachey, 2007) [59].

Ähnliche Beobachtungen waren bereits in Modellen für Prädiabetes aufgetreten, bei denen die pharmakologische Hemmung von GSK-3β die Insulinsignalkette verbesserte, ohne die Aktivierung des Rezeptors direkt zu verändern. Der Haupteffekt bestand vielmehr in der Wiederherstellung der Funktionalität von IRS-1, der Zunahme seiner Assoziation mit PI3K und der anschließenden Reaktivierung von AKT, was beweist, dass das vorrangige Ziel von GSK-3β die post-rezeptoriellen Ereignisse der Insulinkaskade sind. Diese Erholung war im Skelettmuskel besonders deutlich, was darauf hindeutet, dass verschiedene Gewebe eine unterschiedliche Anfälligkeit für die Modulation dieser Kinase aufweisen können (Dokken et al., 2005) [60].

Die Gesamtheit dieser Belege hat die Rolle von GSK-3β als einen der wichtigsten negativen Regulatoren der Insulinsensitivität schrittweise gefestigt. Die in den Folgejahren veröffentlichten Übersichtsarbeiten haben gezeigt, wie die Überexpression und Hyperaktivität der Kinase gemeinsame Merkmale von Tiermodellen für Adipositas und von Personen mit Typ-2-Diabetes sind. Ihre Hemmung verbessert gleichzeitig die post-rezeptorielle Signalübertragung, begünstigt die Translokation von GLUT4, erhöht die periphere Glukoseverwertung und reduziert die hepatische Glukoseproduktion, was GSK-3β als wichtiges therapeutisches Ziel bei der Prävention und Behandlung der Insulinresistenz identifiziert (Henriksen & Dokken, 2006) [61].

Die aktuellste Bestätigung für die zentrale Bedeutung dieses Mechanismus stammt aus Studien zu Nierenschäden im Zusammenhang mit Hyperinsulinämie. In glomerulären Podozyten (Nierenzellen, die bei der Blutfiltration helfen) führt die chronische Exposition gegenüber hohen Insulinkonzentrationen zu einer fortschreitenden Erschöpfung des Insulinrezeptors, einer Verringerung der Aktivität des IRS1-PI3K-AKT-Wegs und einer daraus resultierenden Reaktivierung von GSK-3β. Die hyperaktive Kinase phosphoryliert direkt IRS1 und etabliert einen sich selbst verstärkenden Kreislauf, in dem der Verlust der Insulinsensitivität eine weitere Aktivierung von GSK-3β und eine fortschreitende Verschlechterung der Podozytenfunktion begünstigt. Die pharmakologische Hemmung der Kinase mittels Tideglusib (einem experimentellen Molekül, das das Enzym GSK-3 hemmt) unterbricht diesen pathologischen Kreislauf, stellt die Funktionalität des IRS1-PI3K-AKT-Wegs wieder her und reduziert den Nierenschaden signifikant. Diese Studie zeigt, dass der GSK-3β/IRS1-Kreislauf nicht nur ein biochemischer Mechanismus der Insulinkaskade ist, sondern einer der Hauptmotoren für das Fortschreiten der chronischen Insulinresistenz und ihrer Organkomplikationen sein kann (Chen et al., 2026) [62].

Wir haben bis hierhin gesehen, wie die Wirkung von Insulin bei einer Überaktivierung eine veränderte Reaktion des Signalwegs hervorrufen kann; es gibt jedoch weitere pathophysiologische Bedingungen, die sich negativ auf die physiologische Aktivierung dieses biologisch konservierten Mechanismus auswirken können. In den nächsten Abschnitten werden wir behandeln, wie ein weiteres für die menschliche Physiologie wichtiges Hormon die Insulinreaktion unserer Zellen negativ beeinflussen kann.

Stress und Cortisol: Die hormonelle Reaktion bei Insulinresistenz

Es gibt einen weiteren, oft unterschätzten Faktor, der ebenfalls die korrekte Aktivierung und Modulation des Insulin-Signalwegs beeinträchtigen kann: Stress. Es ist daher notwendig, die Aufmerksamkeit auch auf andere Arten von Hormonen zu richten, die sogenannten Glukokortikoide, wie etwa Cortisol. Im komplexen Gefüge der Stoffwechselregulation nehmen Glukokortikoide eine entscheidende Rolle als stressadaptive Hormone ein. Eine chronische Exposition gegenüber diesen Hormonen, sei es endogen (vom Körper selbst produziert) oder pharmakologisch, kann jedoch die Effizienz der PI3K-AKT-mTOR-Insulinkaskade tiefgreifend beeinträchtigen.

Eines der am besten untersuchten Beispiele ist die Wirkung von Dexamethason, einem starken synthetischen Glukokortikoid (ein Medikament zur Verringerung von Entzündungen und Immunreaktionen). Seine Verabreichung führt zu einer deutlichen Verringerung der Insulinsensitivität, indem es auf mehreren Ebenen des Signalwegs interveniert: Es beeinträchtigt die Bindung von Insulin an seinen Rezeptor, indem es die Phosphorylierung von IRS-1 behindert, und reduziert die Aktivierung des PI3K/AKT-Signalwegs, was sich deutlich auf die Aufnahme und Verwertung von Glukose in Muskel- und Fettzellen auswirkt (Buren et al., 2002) [63].

Im Skelettmuskelgewebe verändert Dexamethason die anabole Homöostase (das innere Gleichgewicht des Körpers, das Prozesse des Gewebeaufbaus und der Reparatur, wie die Protein- und Muskelsynthese, begünstigt und optimale Bedingungen für Wachstum und Erholung aufrechterhält), indem es Atrophie (Verringerung der Masse oder Funktionalität eines Gewebes oder Organs) stimuliert und das Insulinsignal hemmt. Dies geschieht auch durch die negative Modulation von mTOR und die Induktion von Autophagie (ein Prozess, bei dem die Zelle ihre eigenen beschädigten oder nicht mehr nützlichen Bestandteile „recycelt“, um sie als Energiequelle zu nutzen oder sich zu erneuern), was die Proteinsynthese reduziert und den Muskelabbau fördert (Britto et al., 2014) [64]. Parallel dazu aktiviert Dexamethason in Myoblasten (unreifen Muskelzellen, die sich während der Entwicklung oder Reparatur in reife Muskelfasern umwandeln) spezifische Gene, die den Katabolismus (den Abbau von Molekülen zur Energiegewinnung) induzieren, während das durch AKT vermittelte anabole Signal unterdrückt wird (Permpoon et al., 2025) [65].

Im Fettgewebe hingegen wird die Glukoseaufnahme aufgrund einer verringerten Aktivierung des Insulintransporters an der Zellmembran (IRS-1 und IRS-2) gehemmt, was sowohl den PI3K/AKT-Signalweg als auch den der Glukoseoxidation (der Prozess, bei dem Glukose innerhalb der Zellen „verbrannt“ wird, um Energie, Wasser und Kohlendioxid zu erzeugen) beeinträchtigt (Olefsky, 1975) [66].

Diese Effekte führen zu einem Anstieg des postprandialen Blutzuckerspiegels (nach einer Mahlzeit gemessene Glukosewerte im Blut) und zu einem Zustand systemischer Insulinresistenz, der selbst bei klinisch gesunden Personen nach kurzzeitiger Einnahme von Prednison, einem dem Cortisol ähnlichen Medikament, beobachtet werden kann (Pagano et al., 1983) [2].

Darüber hinaus hat sich gezeigt, dass Dexamethason sowohl auf den TSC1/TSC2-Komplex als auch auf mTOR wirkt und so indirekt die Wirkung von Insulin moduliert. Einige Studien deuten darauf hin, dass dieses Medikament die Synthese von REDD1 stimuliert, einem unterdrückenden Protein, das durch die Aktivierung des TSC1/TSC2-Komplexes wirkt und so mTORC1 selbst unter Bedingungen hemmt, unter denen es normalerweise aktiv wäre (Britto et al., 2018) [67].

Chronisch erhöhte Cortisolspiegel können metabolische Effekte ausüben, die teilweise mit denen pharmakologischer Glukokortikoide wie Dexamethason vergleichbar sind und Veränderungen der Insulinsensitivität begünstigen. In einer Studie aus dem Jahr 2015, die an 766 chinesischen Arbeitnehmern durchgeführt wurde, waren ein höheres Maß an arbeitsbedingtem Stress, insbesondere hohe Anforderungen und berufliche Unsicherheit, sowohl mit höheren Cortisolkonzentrationen als auch mit einer stärkeren Insulinresistenz assoziiert. Cortisol zeigte zudem eine positive Korrelation mit dem Blutzuckerspiegel, dem HOMA-IR (ein Index, der schätzt, wie resistent der Körper gegenüber der Wirkung von Insulin ist) und dem Taillenumfang bei beiden Geschlechtern. Auch nach Bereinigung um potenzielle Störfaktoren blieb Cortisol ein unabhängiger Prädiktor für den HOMA-IR, was auf einen möglichen Beitrag von chronischem Stress zur Entwicklung einer Insulinresistenz hindeutet (Yan et al., 2016) [68].

Cortisol übt auch eine langfristige Wirkung auf intrazelluläre Signalwege aus. Insbesondere stört es die Aktivierung von IRS-1 und den PI3K/AKT-Signalweg, wodurch der Eintritt von Glukose in die Zielzellen weniger effizient wird, wie in verschiedenen Tier- und Humanmodellen nachgewiesen wurde. Dieser Mechanismus trägt zur Entwicklung einer peripheren Insulinresistenz bei (ein Zustand, bei dem die Zellen von Muskeln, Leber und Fettgewebe kaum auf Insulin reagieren, was den Glukoseeintritt in die Zellen erschwert und zu einem Anstieg des Blutzuckerspiegels führt), was Störungen wie Diabetes mellitus Typ 2 begünstigen kann (Beaupere et al., 2021) [69].

Eine fehlerhafte Cortisolaktivierung kann auch durch eine schlechtere Schlafqualität oder -quantität verursacht werden; so ergab eine Beobachtungsstudie einen positiven Zusammenhang zwischen Cortisolspiegeln im Haar und einer schlechteren Schlafqualität, ein Faktor, der bei Frauen in der Perimenopause und Menopause ebenfalls mit einer verringerten Insulinsensitivität verbunden ist. Diese Daten legen nahe, dass nicht nur die akute Cortisolaktivität, sondern auch die kumulative Exposition im Laufe der Zeit den Stoffwechsel negativ beeinflussen kann (Mazgelytè et al., 2023) [76].

In einer kontrollierten Studie zeigten Probanden, die einem teilweisen Schlafentzug unterzogen wurden (ein Zustand, der den Cortisolspiegel erhöht), eine klare Insulinresistenz in mehreren Stoffwechselwegen, was die modulierende Rolle von Cortisol auf das Insulinsignal bestätigt (Donga et al., 2010) [71]. Auch eine Fragmentierung des Schlafs ohne Schlafentzug hat sich bei gesunden Probanden als störend für die Insulinantwort erwiesen (Stamatakis & Punjabi, 2010) [72].

Zusammenfassend lässt sich sagen, dass chronischer Stress und eine Cortisol-Hyperaktivität als endokrine Störfaktoren (Substanzen, die hormonelle Signale im Körper übertragen) fungieren, die den PI3K/AKT/mTOR-Signalweg beeinträchtigen. Diese Daten bestärken die Auffassung, dass Stress nicht nur ein psychologischer Zustand ist, sondern eine echte Stoffwechselstörung, die die Wirksamkeit von Insulin beeinträchtigt und sich somit als eine der Ursachen erweist, die letztlich zur Insulinresistenz führen. In den nächsten Abschnitten werden wir uns mit den physiopathologischen Bedingungen befassen, die auch mit einem ungesunden Lebensstil zusammenhängen und eine Fehlregulation des Hormons beeinflussen können.

Schlaflosigkeit und Cortisol: Wenn Schlafmangel das metabolische Gleichgewicht stört

Stress erhöht, wie wir gerade gesehen haben, den Cortisolspiegel im Blutkreislauf. Doch diese Aktivierung endet bei chronischem Stress nicht mit dem Abklingen des Auslösers: Im Gegenteil, sie schleicht sich in den Alltag ein, stört die physiologischen Rhythmen und beeinträchtigt eine der verletzlichsten und am meisten unterschätzten biologischen Funktionen: den Schlaf. Tatsächlich zeigt der Stress seine tückischsten Wirkungen gerade während der Nacht: Der Cortisolspiegel bleibt hoch, obwohl er eigentlich sinken sollte, was die Tiefe und Qualität des Schlafs stört.

Schlaf ist daher nicht nur ein Moment der Ruhe, sondern eine grundlegende physiologische Voraussetzung für die Aufrechterhaltung der metabolischen Homöostase (ein Prozess, durch den der Körper seine Stoffwechselfunktionen trotz Schwankungen der äußeren oder inneren Umgebung stabil hält) und einer korrekten Insulinantwort. Er ist ein zentraler neuroendokriner Regulator (ein Element, das die Aktivität des Nervensystems und der Hormone koordiniert), der an der Modulation der Insulinsensitivität, des Glukosestoffwechsels und der Hormonsekretion beteiligt ist. Die vorliegende Forschung zeigt deutlich, dass eine verkürzte Schlafdauer, eine Fragmentierung des Schlafs oder ein teilweiser bzw. vollständiger Schlafentzug die Insulinsensitivität erheblich beeinträchtigen und die Entstehung einer Insulinresistenz begünstigen können, selbst bei gesunden Personen. Tatsächlich führt Schlafentzug zu einer tiefgreifenden Störung der Hypothalamus-Hypophysen-Nebennieren-Achse (ein komplexes neuroendokrines System, das eine entscheidende Rolle bei der Stressreaktion des Organismus spielt), was mit einem signifikanten Anstieg des basalen Cortisols und seiner pulsierenden Sekretion einhergeht. Dieses Phänomen wurde durch zahlreiche Studien umfassend dokumentiert, die chronische Schlaflosigkeit oder sogar einzelne Episoden von Schlafentzug mit einer deutlichen Verringerung der Insulinsensitivität in Verbindung bringen. Eines der ersten beobachtbaren Anzeichen ist der Anstieg des abendlichen Cortisolspiegels infolge von Schlafmangel, der Gegenregulationsmechanismen aktivieren kann, die die Glukoseaufnahme im peripheren Gewebe hemmen (Leproult et al., 1997) [73].

Bereits nach 24 Stunden ununterbrochenem Wachzustand sind die Cortisolwerte im Speichel im Vergleich zu normalem Schlaf signifikant erhöht, wobei der zirkadiane Rhythmus (der biologische Zyklus, der Schlaf- und Wachprozesse reguliert) gestört ist und ein Anstieg in den Abend- und Nachtstunden zu verzeichnen ist (Balbo et al., 2010) [74]. Parallel dazu kann bereits eine einzige Nacht mit partiellem Schlafentzug (z. B. 4 Stunden) eine systemische Insulinresistenz erzeugen, indem die glykämische Antwort auf einen OGTT (ein Test, bei dem eine orale Glukosebelastung durchgeführt wird, um die Insulinantwort zu analysieren) verändert und die periphere Insulineffizienz reduziert wird. Diese Effekte gehen mit einem Anstieg des morgendlichen Cortisols einher, was die Stoffwechselstörung weiter verstärkt (Donga et al., 2010) [71].

Akute Schlafbeschränkung kann die Insulinsensitivität auch bei jungen und gesunden Menschen schnell beeinträchtigen. In einer Studie aus dem Jahr 2017 wurden zehn Männer zwei Nächte lang einer um 50 % reduzierten Schlafdauer ausgesetzt. Trotz fehlender signifikanter Veränderungen des Blutzuckerspiegels war die Insulinantwort erhöht, während der Matsuda-Index (ein Indikator für die Insulinsensitivität) um 18,6 % sank. Parallel dazu zeigte die Aktivierung von PI3K in der Skelettmuskulatur eine Tendenz zur Verringerung, wenn auch nicht statistisch signifikant. Diese Ergebnisse legen nahe, dass selbst eine kurze Schlafbeschränkung frühzeitig eine systemische Insulinresistenz fördern kann (Sweeney et al., 2017) [75].

Eine weitere Beobachtungsstudie zeigte, dass Personen mit einer Schlafdauer von weniger als sechs Stunden morgens signifikant höhere Cortisolwerte und eine höhere Inzidenz von Insulinresistenz aufweisen, unabhängig vom BMI (ein Body-Mass-Index, der das Gewicht einer Person in Relation zu ihrer Körpergröße setzt), Alter oder Ernährungsgewohnheiten (Spiegel et al., 2005) [76]. Hinzu kommen Daten einer epidemiologischen Studie (eine wissenschaftliche Untersuchung, die die Verteilung und Ursachen von Krankheiten analysiert), die an einer großen US-amerikanischen Bevölkerungsgruppe durchgeführt wurde: Bei Personen, die einer Schlafbeschränkung unterzogen wurden, zeigten sich Anzeichen einer fortschreitenden Verschlechterung der Insulinsensitivität. Nach sechs Nächten mit nur vier Stunden Schlaf war die Fläche unter der Kurve des HOMA-IR-Index um mehr als 50 % höher als bei vollständiger Erholung, was auf eine stärkere Insulinresistenz hindeutet. Parallel dazu sank die Glukosetoleranz um 40 %, und der Dispositionsindex, ein Indikator für die Fähigkeit der Betazellen, die reduzierte Insulinsensitivität zu kompensieren, verringerte sich ebenfalls um 40 %. Bei einigen Teilnehmern erreichte er Werte, die für Populationen mit hohem metabolischen Risiko typisch sind, was darauf hindeutet, dass Schlafmangel schnell Veränderungen induzieren kann, die mit einer Insulinresistenz vereinbar sind (Knutson & Van Cauter, 2008) [77].

Nicht nur die Dauer, sondern auch die Schlafqualität spielt eine entscheidende Rolle: Schlaffragmentierung ist, selbst ohne quantitative Reduzierung des Schlafs, mit einer Verschlechterung der Glukosetoleranz (die Fähigkeit des Organismus, den Blutzuckerspiegel nach der Glukoseaufnahme zu regulieren) und einer verringerten Funktion der pankreatischen Betazellen (Zellen, die für die Insulinproduktion zuständig sind) verbunden. Dies deutet darauf hin, dass Schlaf, um eine schützende Wirkung auf den Stoffwechsel auszuüben, sowohl in der Dauer angemessen als auch kontinuierlich und tief sein muss (Stamatakis und Punjabi, 2010) [72].

Bei Frauen in der Perimenopause und Postmenopause ist eine schlechtere Schlafqualität mit einer höheren Glukokortikoid-Exposition verbunden. In einer Studie an 145 Frauen im Alter zwischen 50 und 64 Jahren korrelierten höhere Cortisolkonzentrationen im Haar signifikant mit schlechteren Werten bei der Schlafqualität. Cortisol und die gesamten Glukokortikoide waren zudem bei Teilnehmerinnen mit einer längeren Einschlaflatenz höher, während niedrigere Cortisolkonzentrationen mit einer besseren Schlafeffizienz assoziiert waren. Die Ergebnisse deuten daher auf einen engen Zusammenhang zwischen einer erhöhten Aktivität der Stressachse, einer längeren Glukokortikoid-Exposition und einer beeinträchtigten Schlafqualität hin (Mazgelytė et al., 2023) [70].

Chronische Schlafbeschränkung kann die Insulinsensitivität bei Frauen erheblich beeinträchtigen. In einer randomisierten Studie reduzierten 38 Teilnehmerinnen ihren Schlaf über sechs Wochen um etwa 1,34 Stunden pro Nacht, was zu einer durchschnittlichen Schlafdauer von etwa 6,2 Stunden führte. Im Vergleich zu einer angemessenen Schlafdauer führte die Beschränkung zu einem signifikanten Anstieg des Nüchterninsulins und des HOMA-IR, was die Entwicklung einer stärkeren Insulinresistenz verdeutlichte. Der Effekt war bei postmenopausalen Frauen besonders ausgeprägt. Diese Veränderungen waren unabhängig von Veränderungen der Adipositas, was darauf hindeutet, dass eine chronische Reduzierung der Schlafdauer die Insulinsensitivität auch ohne signifikante Veränderungen der Körperzusammensetzung beeinträchtigen kann (Zuraikat et al., 2024) [78].

Schließlich bestätigte eine systematische Übersichtsarbeit randomisierter kontrollierter Studien (experimentelle Studien, die die Wirksamkeit einer Intervention durch zufällige Zuweisung der Teilnehmer bewerten), dass die Manipulation des Schlafs, ob akut oder chronisch, die Insulinwirkung auf Gewebeebene beeinträchtigt und die Ansammlung von Blutzucker (Glukosespiegel im Blut) fördert. Diese Veränderungen haben wichtige klinische Auswirkungen und erhöhen das Risiko für die Entwicklung eines metabolischen Syndroms, zentraler Adipositas und Diabetes mellitus Typ 2 (Reutrakul und Van Cauter, 2018) [79].

Zusammenfassend lässt sich sagen, dass Schlaflosigkeit und Schlafentzug, die oft unterschätzt werden, in jeder Hinsicht primäre Risikofaktoren für die Entwicklung einer Insulinresistenz darstellen. Cortisol fungiert in diesem Szenario, wie wir im vorangegangenen Abschnitt gesehen haben, als zentraler pathophysiologischer Knotenpunkt, der selbst leichte Schlafstörungen in einen starken Beschleuniger für Stoffwechselstörungen verwandelt und den Weg für eine Insulinresistenz ebnet, insbesondere bei prädisponierten Personen oder unter chronischem Stress.

Kaffee und Koffein: Ein unerwarteter Feind

Im Kontext der durch chronischen Stress induzierten Stoffwechselstörungen spielt der gewohnheitsmäßige Kaffeekonsum eine oft übersehene, aber potenziell relevante Rolle. Obwohl Koffein, der Hauptwirkstoff des Getränks, allgemein konsumiert und gesellschaftlich akzeptiert ist, hat es die Fähigkeit, die Insulinantwort signifikant zu verändern. Wissenschaftliche Erkenntnisse deuten darauf hin, dass sich seine Wirkung nicht nur auf einen anregenden Effekt auf das Zentralnervensystem (das Nervensystem, das Gehirn und Rückenmark umfasst) beschränkt, sondern direkt den Glukosestoffwechsel und die Insulinsensitivität beeinflusst.

Neben der Beeinträchtigung des Insulinsignals auf peripherer Ebene (Zielgewebe) wirkt Koffein als starker Stimulator der Hypothalamus-Hypophysen-Nebennierenrinden-Achse, kurz HPA-Achse genannt (das neuroendokrine System, das die Stressreaktion des Körpers reguliert), und löst eine hormonelle Reaktion aus, die der eines akuten Stresses ähnelt (Lovallo et al., 2005) [80]. Kontrollierte klinische Studien haben gezeigt, dass die Aufnahme von koffeinhaltigem Kaffee die glykämische Homöostase (der Prozess, durch den der Körper den Blutzuckerspiegel innerhalb eines physiologischen Bereichs konstant hält) beeinträchtigt, sowohl nach Mahlzeiten mit hohem als auch mit niedrigem glykämischen Index, was zu einem Anstieg des postprandialen Glukosespiegels (2/3 Stunden nach der Mahlzeit) und einer verringerten Insulinantwort führt. Dieser Effekt wird nicht durch den Kaffee selbst vermittelt, sondern ist an das Koffein gebunden, das eine vorübergehende Hemmung der Effizienz des Insulinsignals ausübt (Moisey et al., 2008) [81].

Andererseits haben verschiedene Studien einen signifikanten Anstieg der Cortisolsekretion nach der Einnahme von Koffein dokumentiert, unabhängig vom wahrgenommenen Stresszustand; bereits der Konsum einer Tasse Kaffee kann den Blut-Cortisolspiegel innerhalb von 30–60 Minuten ansteigen lassen, wobei bei Männern höhere Spitzenwerte beobachtet wurden (Lovallo et al., 2005) [80]. Diese Aktivierung der HPA-Achse wird auch unter kontrollierten Bedingungen bestätigt: Die intravenöse Verabreichung von Koffein während des Non-REM-Schlafs (die Schlafphase, in der der Körper seine Aktivitäten schrittweise verlangsamt) führte zu einem Anstieg der ACTH-Spiegel (ein Hormon, das die Produktion von Glukokortikoiden stimuliert) und Cortisol (Lin et al., 1997) [82].

Aus mechanistischer Sicht wurde beobachtet, dass Koffein den PI3K/AKT-Signalweg behindert, die Translokation von Glukosetransportern in das Zielgewebe reduziert und somit den Eintritt von Glukose in die Zellen hemmt. Dieser Effekt wird durch die gleichzeitige Aktivierung von Cortisol verstärkt, einem Hormon, das dafür bekannt ist, die Insulinsensitivität durch eine Fehlfunktion des Insulinrezeptors, der IRS-1/2-Substrate und der GLUT4-Transporter (ein Protein, das den Glukoseeintritt in die Zellen ermöglicht) zu verringern (Akiba et al., 2004) [83].

Die akute Koffeinaufnahme wurde bereits nach einer Einzeldosis mit einer verringerten Insulinsensitivität in Verbindung gebracht, ein Effekt, der in randomisierten Crossover-Studien (eine Art klinische Studie, bei der jeder Teilnehmer alle untersuchten Behandlungen in einer zufälligen Reihenfolge erhält) dokumentiert wurde (Keijzers et al., 2002) [84]. Darüber hinaus führte der Konsum von koffeinhaltigem Kaffee vor einer kohlenhydratreichen Mahlzeit zu einer signifikant höheren Insulinantwort im Vergleich zum Placebo, ohne die Glukosetoleranz (die Fähigkeit des Körpers, den Blutzuckerspiegel nach der Glukoseaufnahme zu regulieren) zu verbessern. Auch hier erscheint die Cortisol-vermittelte Interferenz als der vorherrschende Mechanismus (Moisey et al., 2010) [85].

Eine Meta-Analyse (statistisches Verfahren, das die Ergebnisse verschiedener Studien quantitativ zusammenfasst) ergab, dass Koffein die Insulinsensitivität um bis zu 15 % verringern kann, unabhängig von anderen Stoffwechselfaktoren, wobei die Auswirkungen bei Personen mit einer Veranlagung zu Störungen des Glukosestoffwechsels stärker ausgeprägt sind (Shi et al., 2016) [86]. Unterstützend dazu zeigte eine weitere Studie, dass die zelluläre Glukoseaufnahme auch bei nicht fettleibigen und nicht diabetischen Personen beeinträchtigt ist, was darauf hindeutet, dass der Effekt frühzeitig auftritt, lange bevor sich eine manifeste Erkrankung entwickelt (Lee et al., 2005) [87].

Das Bild verschlechtert sich weiter unter Bedingungen von Schlafmangel: Die kombinierte Aufnahme von Koffein und fehlender nächtlicher Erholung zeigte einen negativen synergistischen Effekt auf die glykämische Homöostase (der Prozess, durch den der Körper den Blutzuckerspiegel innerhalb eines physiologischen Bereichs konstant hält). In einer Crossover-Studie an gesunden Probanden verringerte sich die Insulinsensitivität drastisch, wenn die beiden Faktoren kombiniert wurden, im Vergleich zu einem reinen Schlafmangel. Es wurde zudem hervorgehoben, dass Koffein bei schlafdeprivierten Personen einen weiteren Anstieg des postprandialen Blutzuckerspiegels, der Insulinsekretion und der HOMA-IR-Werte verursachte (Rasaei et al., 2016) [88].

Auch beim chronischen Konsum bleibt die stimulierende Wirkung von Koffein auf die HPA-Achse in den Mittagsstunden aktiv, trotz teilweiser Anpassungen der Cortisolkurve. Diese Aktivierung erweist sich in Kontexten von chronischem psychophysischem Stress oder einer Störung des zirkadianen Rhythmus als besonders schädlich, da Koffein hier als metabolischer Kofaktor fungiert (Lovallo et al., 2005) [80].

Zusammenfassend lässt sich sagen, dass alle diese Daten auf einen Schlüsselpunkt hindeuten: Koffein, insbesondere nach einer kohlenhydratreichen Mahlzeit und in durchschnittlich hohen Mengen, hat sich als starker Modulator der Stressachse erwiesen und kann durch die anhaltende Stimulation von Cortisol maßgeblich zur Entstehung einer Insulinresistenz beitragen. Diese oft unterschätzte Interferenz tritt auch bei jungen und gesunden Menschen auf, insbesondere wenn sie Stress oder Schlafmangel ausgesetzt sind.

Wirkmechanismen von Cortisol auf den Signalweg

Der Insulin-Signalweg ist darauf ausgelegt, Wachstum, Synthese und Regeneration zu fördern, doch dieser Ablauf kann durch katabole Signale wirksam unterbrochen werden. Eines der stärksten dieser Signale ist Cortisol, das wichtigste Glukokortikoid-Hormon, das als Reaktion auf akuten oder chronischen Stress freigesetzt wird. Wenn Cortisol an seine Rezeptoren bindet, aktiviert es ein spezifisches Programm, das auf die Schonung von Ressourcen und die Unterbrechung anaboler Prozesse abzielt. Ein entscheidender Knotenpunkt dieser Reaktion ist die Induktion des REDD1-Gens.

REDD1 fungiert tatsächlich als negativer Transduktor, der nach seiner Expression direkt mTORC1, das neuronale Zentrum des Zellwachstums, hemmt. Dieser Effekt wurde in Muskelmodellen eindeutig nachgewiesen: Die Behandlung mit Dexamethason, einem starken synthetischen Glukokortikoid, induziert eine ausgeprägte REDD1-Expression im Skelettmuskel und in Myoblasten. Dies führt zu einer deutlichen Verringerung der mTOR-Aktivität und folglich zur Unterdrückung der Proteinsynthese (Wang et al., 2006) [89].

Der Mechanismus, durch den REDD1 diese Funktion ausübt, umfasst mehrere Ebenen: Einerseits begünstigt es die Aktivierung von TSC2, welches ein für die Aktivierung von mTORC1 essentielles Enzym hemmt. Andererseits wirkt REDD1 auch durch die Modulation von AKT, wodurch die Blockade des anabolen Signals noch verstärkt wird. Die Bedeutung von REDD1 als funktioneller Schalter wird durch Experimente an genetisch veränderten Tiermodellen bestätigt: Bei REDD1-Knock-out-Mäusen (Tiere, bei denen ein oder mehrere spezifische Gene entfernt wurden) tritt die typischerweise durch Dexamethason induzierte Muskelatrophie nicht auf, und die mTORC1-Aktivität bleibt erhalten. Das Fehlen von REDD1 ist also in der Lage, den Muskel vor den katabolen Wirkungen von Glukokortikoiden zu schützen (Britto et al., 2014) [64].

Doch die Wirkung von REDD1 beschränkt sich nicht nur auf den Muskel: Auch in Lymphozyten (Zellen des Immunsystems) induziert Cortisol dessen Expression, was zu einer Hemmung von mTOR und zur Aktivierung der Autophagie führt – ein Prozess, der als Überlebensmechanismus oder in bestimmten Kontexten als Therapieresistenz fungieren kann. In Zellmodellen ohne REDD1 konnte die Behandlung mit Dexamethason weder mTOR hemmen noch die Autophagie aktivieren, was bestätigt, dass REDD1 für die Vermittlung dieser Effekte notwendig ist (Molitoris et al., 2011) [90].

Schließlich hat sich REDD1 auch als sensibler Biomarker für die Rezeptoraktivierung durch Glukokortikoide erwiesen: In Modellen von Hypercortisolismus durch Stress, Diabetes und Schlaganfall wurde der Anstieg seiner Expression blockiert, obwohl die Cortisol-Plasmakonzentrationen unverändert blieben. Dies zeigt, dass REDD1 die Rezeptoraktivität widerspiegelt und nicht einfach nur die Hormonkonzentration (Kumari et al., 2011) [91].

Zusammenfassend lässt sich sagen, dass die Cortisol-REDD1-mTOR-Achse einen grundlegenden Schaltkreis darstellt, durch den Stress – sowohl physiologischer als auch pathologischer Art – in der Lage ist, das anabole Signal selbst bei Vorhandensein von Insulin abzuschalten. Es handelt sich um einen evolutionär konservierten Mechanismus (ein Gen oder ein Mechanismus, der im Laufe der Evolution gleich geblieben ist), der das Überleben in Zeiten des Mangels sichert, aber bei chronischer Aktivierung zur Entwicklung von Insulinresistenz und fortschreitender Stoffwechselbeeinträchtigung beitragen kann. Dessen Auswirkungen zu erkennen bedeutet, bei der Betrachtung des Insulin-Signalwegs nicht nur die energetische Verfügbarkeit, sondern auch die Wahrnehmung von Stress durch den Organismus einzubeziehen.

Schlussfolgerungen

Jede Insulinaktivierung stellt somit weit mehr als eine einfache Reaktion auf die Nahrungsaufnahme dar: Sie ist der Startschuss für ein komplexes Entscheidungsnetzwerk, das die Zelle über den Zustand des Organismus informiert. Wenn Insulin in den Kreislauf gelangt, signalisiert es, dass Energie verfügbar ist und sicher genutzt werden kann. Die Bindung an den Insulinrezeptor ist kein isoliertes Ereignis, sondern der Auslöser einer geordneten und hierarchischen Kaskade. IRS 1 und IRS 2 übersetzen das initiale Signal und gewährleisten dessen korrekte Weiterleitung; PI3K verstärkt die Richtung; AKT setzt die konkreten Effekte um und koordiniert die Glukoseaufnahme, das Zellüberleben, die Synthese sowie die metabolische Anpassung.

Auf dieser Ebene konvergiert der Signalweg zu seinem zentralen Knotenpunkt: dem TSC1/TSC2–mTOR-System. TSC1 und TSC2 sind keine bloßen Bremsen, sondern echte Kontextsensoren: Erst wenn AKT bestätigt, dass die Umgebung günstig ist und keine direkte Wirkung von REDD1 vorliegt, wird ihre Aktivität abgeschwächt und mTOR kann aktiviert werden. mTOR wird somit zum finalen Integrationspunkt aller ernährungsbedingten, energetischen und hormonellen Signale: Es ist die letzte Instanz, die entscheidet, ob die Zelle Ressourcen investieren, die Proteinsynthese steigern, wachsen und sich differenzieren kann.

Die Aktivierung von mTOR kann jedoch zu einem pathophysiologischen Zustand werden, wenn sie in einem gestörten metabolischen Kontext übermäßig erfolgt: Tatsächlich löst die Überaktivierung von mTORC1 über S6K1 ein negatives Rückkopplungssystem oberhalb des Signalwegs aus, das IRS1/2 hemmt; gleichzeitig induziert diese Fehlregulation von mTOR auch die Expression von HIF-1α, was durch die Aktivität von REDD1 die Hemmwirkung von TSC1/TSC2 auf mTOR verstärkt.

Dennoch kann auch die vollständige Hemmung von mTOR, wie wir sie bei der Wirkung von Cortisol auf REDD1 gesehen haben, selbst eine Unterbrechung des Insulinsignalkaskade verursachen: Die Hemmung von mTORC2, das als Förderer von AKT fungiert, kann einerseits dazu führen, dass TSC1/TSC2 nicht inaktiviert werden, und gleichzeitig zur Aktivierung von GSK-3b führen, das normalerweise durch die Wirkung von AKT gehemmt wird, was in der Folge die Blockade von IRS1/2 oberhalb des Signalwegs verursacht. Dies zeigt, dass die Funktion von mTOR gewahrt bleiben muss, da sowohl eine Überaktivierung als auch eine Inaktivierung zwangsläufig zur Blockade des Signalwegs mit daraus resultierender metabolischer Fehlregulation führen können, die in einer Insulinresistenz gipfelt.

In der Physiologie funktioniert dieses System wie ein elastischer Kreislauf: Das Insulin steigt an, erfüllt seine Aufgabe und zieht sich dann zurück. mTOR schaltet sich ein, wenn es gebraucht wird, und schaltet sich aus, wenn die Arbeit erledigt ist. Das Ergebnis ist ein anpassungsfähiger Stoffwechsel, der in der Lage ist, zwischen Phasen der Nutzung und Phasen der Ruhe, des Wachstums und der Erhaltung zu wechseln. Die Insulinresistenz entsteht daher nicht durch einen einzelnen Defekt, sondern stellt das Ergebnis eines fortschreitenden Ungleichgewichts der gesamten Insulinkaskade dar. Ein Signalweg, der physiologisch dazu bestimmt ist, Stoffwechsel, Wachstum und zelluläre Anpassung zu koordinieren, kann seine Fähigkeit verlieren, angemessen zu reagieren, indem er seine Aktivität entweder reduziert oder übersteigert. Genau dieser Verlust des Gleichgewichts verwandelt einen für die Homöostase essenziellen Mechanismus in einen Nährboden für metabolische Dysfunktionen und im Laufe der Zeit für die Entwicklung zahlreicher chronisch-degenerativer Erkrankungen.

An diesem Punkt ist offensichtlich, dass die Analyse des PI3K/AKT/mTOR-Insulinsignalwegs und seiner nach- sowie vorgeschalteten Effektoren kein bloßes theoretisches Konstrukt ist, sondern ein dynamisches Element der menschlichen Physiologie, das beobachtbar, messbar und vor allem bereits durch eine Änderung des Lebensstils beeinflussbar ist. Aber es kommt noch mehr hinzu: Heute können wir mit zunehmender Sicherheit sagen, dass nicht nur die Insulinresistenz in bestimmten pathophysiologischen Kontexten eine kompensatorische Hyperinsulinämie bestimmt: Es ist die Hyperinsulinämie selbst, chronisch und anhaltend, die eine fortschreitende Blockade des Signalwegs induziert. Dieses Paradoxon kehrt die Perspektive um: Nicht die Zelle „erkrankt“ zuerst, sondern die chronische Exposition gegenüber hohen Insulinspiegeln macht sie taub für dessen Signal. In dieser Sichtweise ist die Hyperinsulinämie nicht nur ein Risikobiomarker, sondern ein aktiver pathogenetischer Motor: Sie wirkt direkt auf die entscheidenden Knotenpunkte des intrazellulären Signals, verzerrt und zum Schweigen bringt sie diese. Es ist das überschüssige Insulin selbst, das seine eigene Stimme ausschaltet, und genau deshalb muss jede wirklich wirksame therapeutische oder präventive Strategie bei der Erkennung und Reduzierung der Ursachen der Hyperinsulinämie selbst ansetzen, lange bevor offensichtliche glykämische Entgleisungen auftreten.

Den Insulinsignalweg zu verstehen bedeutet, die Säule der modernen menschlichen Physiologie zu verstehen: Es bedeutet anzuerkennen, dass Insulin kein Feind ist, sondern ein mächtiges Signal, das Kontext, Pausen und Modulation erfordert, und genau in diesem Gleichgewicht liegt der wahre Schlüssel zur metabolischen Gesundheit.

Quellen

[1] Human insulin receptor and its relationship to the tyrosine kinase family of oncogenes.

Ullrich et al., 1985

Nature. 1985;313(6005):756–761.

[2] An in vivo and in vitro study on the mechanism of prednisone-induced insulin resistance in healthy individuals.

Pagano et al., 1983

Institute of Internal Medicine, University of Turin, 10126 Torino-Corso Polonia 14, Italy; Lepetit Group spA, Milan, Italy Test clinico J Clin Investire.1983 novembre;72(5):1814-20.

[3] Mechanisms of stress, energy homeostasis and insulin resistance in European adolescents--the HELENA study

Huybrechts et al., 2014

Nutr Metab Cardiovasc Dis. 2014 Oct;24(10):1082-9.

[4] Reduced Tyrosine and Serine-632 Phosphorylation of Insulin Receptor Substrate-1 in the Gastrocnemius Muscle of Obese Zucker Rat

Ola, 2022

Curr Issues Mol Biol 2022 Nov 29;44(12):6015-6027.

[5] Distinct Signalling Properties of Insulin Receptor Substrate (IRS)-1 and IRS-2 in Mediating Insulin/IGF-1 Action

Rabiee et al., 2018

Cell Signal. 2018 Mar 14;47:1–15.

[6] PI3K/PTEN Signaling in Angiogenesis and Tumorigenesis

Jiang & Liu, 2009

Adv Cancer Res. 2009:102:19-65.

[7] The PTEN/PI3K pathway governs normal vascular development and tumor angiogenesis

Hamada et al., 2005

Genes Dev. 2005 Sep 1;19(17):2054–2065.

[8] AKT ISOFORMS-AS160-GLUT4: The defining axis of insulin resistance

Sharma e Dey, 2021

Rev Endocr Metab Disord. 2021 Dec;22(4):973-986.

[9] Preferential effect of montelukast on dapagliflozin: Modulation of IRS-1/AKT/GLUT4 signaling and endoplasmic reticulum stress response elements improves insulin sensitivity in soleus muscle of type 2 diabetic rat model

Fleifel et al., 2022

Life Sciences. 2022;307:120865.

[10] Luteolin extracted from Lonicera japonica Thunb. restores GLUT4-mediated glucose uptake through the PI3K/Akt signaling pathway in insulin resistance

Park et al., 2026

Biomedicine & Pharmacotherapy. 2026;201:119616.

[11] Neuregulin-1β increases glucose uptake and promotes GLUT4 translocation in palmitate-treated C2C12 myotubes by activating the PI3K/AKT signaling pathway

Yu et al., 2023

Frontiers in Pharmacology. 2023;13:1066279.

[12] Trilobatin ameliorates insulin resistance through the IRS-AKT-GLUT4 signaling pathway in C2C12 myotubes and ob/ob mice

Liu et al., 2020

Chinese Medicine. 2020;15:110.

[13] Stevioside attenuates insulin resistance in skeletal muscle by facilitating IR/IRS-1/Akt/GLUT4 signaling pathways: An in vivo and in silico approach

Deenadayalan et al., 2021

Molecules. 2021;26(24):7689.

[14] Insulin signaling pathway activation and GLUT4 membrane translocation in human induced pluripotent stem cell-derived cardiomyocytes

Querio et al., 2024

International Journal of Molecular Sciences. 2024;25(15):8197.

[15] Rheb GTPase is a direct target of TSC2 GAP activity and regulates mTOR signaling

Inoki et al., 2003

Genes Dev. 2003 Aug 1;17(15):1829-34.

[16] Mammalian Target of Rapamycin (mTOR) Inhibition as a Potential Antiepileptogenic Therapy: From Tuberous Sclerosis to Common Acquired Epilepsies

Wong, 2009

Epilepsia. 2009 Oct 8;51(1):27–36.

[17] Regulation of mTOR function in response to hypoxia by REDD1 and the TSC1/TSC2 tumor suppressor complex

Brugarolas et al., 2004

Genes Dev. 2004 Dec 1;18(23):2893-904.

[18] The hypoxia-induced paralogs Scylla and Charybdis inhibit growth by down-regulating S6K activity upstream of TSC in Drosophila

Reiling & Hafen, 2004

Genes Dev. 2004 Dec 1;18(23):2879-92.

[19] Role of mTOR in Glucose and Lipid Metabolism

Mao & Zhang, 2018

Int. J. Mol. Sci. 2018, 19, 2043.

[20] Role of mTORC1-S6K1 Signaling in Regulation of Hematopoietic Stem Cells and Acute Myeloid Leukemia

Ghosh & Kapur, 2017

Experimental Hematology. 2017;50:13–21.

[21] Nuclear S6K1 Regulates cAMP Response Element-Dependent Gene Transcription through Activation of the mTOR Signaling Pathway

Jeon et al., 2022

Biochemical and Biophysical Research Communications. 2022;594:101–108.

[22] Direct Visualization of S6K1 Recruitment and Phosphorylation in the mTORC1 Signaling Pathway in Living Cells

Ahmed et al., 2019

Scientific Reports. 2019;9:3408.

[23] Hyperbaric oxygen treatment increases intestinal stem cell proliferation through the mTORC1/S6K1 signaling pathway in Mus musculus

Casanova-Maldonado et al., 2023

Biol Res. 2023 Jul 13;56(1):41.

[24] Dysregulation of m6A RNA Methylation Impairs Adaptive Hypertrophic Response and Induces Maladaptation through Hyperactivation of mTORC1-S6K1 and Impaired Autophagy

Annamalai et al., 2025

Cell Communication and Signaling. 2025;23(1):522.

[25] Arginine Deficiency Induced by Acute Liver Failure Impairs the Blood-Brain Barrier by Inhibiting the mTORC1-S6K1/4EBP1 Pathway and Inducing Autophagy

Yang et al., 2025

Cell Death & Disease. 2025;16(1):842.

[26] Effect of the lysosomotropic agent chloroquine on mTORC1 activation and protein synthesis in human skeletal muscle

Borack et al., 2021

Nutr Metab (Lond). 2021 Jun 12;18(1):61.

[27] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1, S6K1

Um et al., 2006

Cell Metabolism. 2006;3(6):393–402.

[28] Nutrients suppress phosphatidylinositol 3-kinase/Akt signaling via raptor-dependent mTOR-mediated insulin receptor substrate 1 phosphorylation

Tzatsos & Kandror, 2006

Molecular and Cellular Biology. 2006;26(1):63–76.

[29] The TSC1-2 tumor suppressor controls insulin-PI3K signaling via regulation of IRS proteins

Harrington et al., 2004

J Cell Biol. 2004 Jul 19;166(2):213-23.

[30] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cascade Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology. 2004;14(18):1650–1656.

[31] Saturated fatty acids induce insulin resistance in podocytes through inhibition of IRS1 via activation of both IKKβ and mTORC1

Denhez et al., 2020

Sci Rep. 2020 Dec 10;10(1):21628.

[32] Chronic Increase in Physical Activity Inhibits mTOR/S6K1 Signaling and Reduces IRS-1 Serine Phosphorylation in Rat Skeletal Muscle in the Fed State

Glynn et al., 2008

Applied Physiology, Nutrition, and Metabolism. 2008;33(1):93–101.

[33] Targeting HIF-1 for cancer therapy

Semenza, 2003

Nat Rev Cancer. 2003 Oct;3(10):721-32.

[34] Insulin activates hypoxia-inducible factor-1alpha in human and rat vascular smooth muscle cells via phosphatidylinositol-3 kinase and mitogen-activated protein kinase pathways: impairment in insulin resistance owing to defects in insulin signalling

Doronzo et al., 2006

Diabetologia. 2006 May;49(5):1049-63.

[35] Insulin stimulates hypoxia-inducible factor 1 through a phosphatidylinositol 3-kinase/target of rapamycin-dependent signaling pathway

Treins et al., 2002

J Biol Chem. 2002 Aug 2;277(31):27975-81.

[36] Insulin induces REDD1 expression through hypoxia-inducible factor 1 activation in adipocytes

Regazzetti et al., 2010

J Biol Chem. 2010 Feb 19;285(8):5157-64.

[37] REDD1 enhances protein phosphatase 2A-mediated dephosphorylation of Akt to repress mTORC1 signaling

Dennis et al., 2014

Sci Signal. 2014 Jul 22;7(335):ra68.

[38] Hypoxia regulates TSC1/2-mTOR signaling and tumor suppression through REDD1-mediated 14-3-3 shuttling

DeYoung et al., 2008

Genes Dev. 2008 Jan 15;22(2):239-51.

[39] Aberrant REDD1-mTORC1 responses to insulin in skeletal muscle from Type2 diabetics

Williamson et al., 2015

Am J Physiol Regul Integr Comp Physiol. 2015 Oct 15;309(8):R855-63. Epub 2015 Aug 12.

[40] mTOR complex 2 signaling and functions

Oh & Jacinto, 2011

Cell Cycle. 2011;10(14):2305–2316.

[41] Association of mSin1 with mTORC2, Ras, and Akt Reveals a Crucial Domain on mSin1 Involved in Akt Phosphorylation

Yao et al., 2017

Oncotarget. 2017;8(38):63392–63404.

[42] mTORC2 Associates with Ribosomes to Promote Cotranslational Phosphorylation and Stability of Nascent Akt Polypeptide

Oh et al., 2010

EMBO Journal. 2010;29(23):3939–3951.

[43] mTORC2 Controls Folding and Stability of Akt and Protein Kinase C

Facchinetti et al., 2008

EMBO Journal. 2008;27(14):1932–1943.

[44] Autoregulation of the Mechanistic Target of Rapamycin (mTOR) Complex 2 Integrity Is Controlled by an ATP-Dependent Mechanism

Chen et al., 2013

Journal of Biological Chemistry. 2013;288(38):27019–27030.

[45] Hepatic mTORC2 Activates Glycolysis and Lipogenesis Through Akt, Glucokinase, and SREBP1c

Hagiwara et al., 2012

Cell Metabolism. 2012;15(5):725–738.

[46] Prolonged Rapamycin Treatment Inhibits mTORC2 Assembly and Akt/PKB

Sarbassov et al., 2006

Molecular Cell. 2006;22(2):159–168.

[47] Inhibition of histone deacetylase overcomes rapamycin-mediated resistance in diffuse large B-cell lymphoma by inhibiting Akt signaling through mTORC2

Gupta et al., 2009

Blood. 2009;114(14):2926–2935.

[48] Role of Glycogen Synthase Kinase-3 in the Phosphatidylinositol 3-Kinase/Akt Cell Survival Pathway

Pap & Cooper, 1998

Journal of Biological Chemistry. 1998;273(32):19929–19932.

[49] Essential Role for Protein Kinase B (PKB) in Insulin-induced Glycogen Synthase Kinase-3 Inactivation. Characterization of Dominant-negative Mutant of PKB

Van Weeren et al., 1998

Journal of Biological Chemistry. 1998;273(21):13150–13156.

[50] Akt Signalling Through GSK-3β, mTOR and Foxo1 Is Involved in Human Skeletal Muscle Hypertrophy and Atrophy

Léger et al., 2006

The Journal of Physiology. 2006;576(Pt 3):923–933.

[51] Insulin Regulates AKT/GSK-3β Signaling, Tau Phosphorylation and Redox Homeostasis in SH-SY5Y Neuroblastoma Cells

Jorda et al., 2026

International Journal of Molecular Sciences. 2026;27(12):5565.

[52] Targeting of the PI3 K/AKT/GSK3β Pathway in Parkinson's Disease: A Therapeutic Blueprint

AlRuwaili et al., 2025

Molecular Neurobiology. 2025;62(11):15108–15131.

[53] Nup358 restricts ER-mitochondria connectivity by modulating mTORC2/Akt/GSK3β signalling

Kalarikkal et al., 2024

EMBO Reports. 2024;25(10):4226–4251.

[54] AKT/GSK3β Signaling in Glioblastoma

Majewska & Szeliga, 2017

Neurochemical Research. 2017;42(3):918–924.

[55] Salidroside Inhibits Platelet Function and Thrombus Formation Through AKT/GSK3β Signaling Pathway

Wei et al., 2020

Aging (Albany NY). 2020;12(9):8151–8166.

[56] Phosphorylation of IRS-1 by Glycogen Synthase Kinase 3 Impairs Insulin Action

Eldar-Finkelman & Krebs, 1997

Proceedings of the National Academy of Sciences of the United States of America. 1997;94(18):9660–9664.

[57] Constitutive activity of glycogen synthase kinase-3β: Positive regulation of steady-state levels of insulin receptor substrates-1 and -2 in adrenal chromaffin cells

Nemoto et al., 2006

Brain Res. 2006 Sep 19;1110(1):1-12.

[58] Modulation of Muscle Insulin Resistance by Selective Inhibition of Glycogen Synthase Kinase-3 in Zucker Diabetic Fatty Rats

Henriksen et al., 2003

American Journal of Physiology – Endocrinology and Metabolism. 2003;284(5):E892– E900.

[59] Short-term in vitro inhibition of glycogen synthase kinase 3 potentiates insulin signaling in type I skeletal muscle of Zucker Diabetic Fatty rats

Henriksen & Teachey, 2007

Metabolism, Volume 56, Issue 7, July 2007, Pages 931-938.

[60] Acute selective glycogen synthase kinase-3 inhibition enhances insulin signaling in prediabetic insulin-resistant rat skeletal muscle

Dokken et al., 2005

American Journal of Physiology – Endocrinology and Metabolism. 2005;288(6):E1188–E1194.

[61] Role of Glycogen Synthase Kinase-3 in Insulin Resistance and Type 2 Diabetes

Henriksen & Dokken, 2006

Current Drug Targets. 2006;7(11):1435–1441.

[62] Hyperinsulinemia drives glomerular podocyte injury and albuminuria via a self-perpetuating GSK3β-IRS1 insulin desensitization circuit

Chen et al., 2026

Metabolism. 2026 Jun:179:156571.

[63] Dexamethasone impairs insulin signalling and glucose transport by depletion of insulin receptor substrate-1, phosphatidylinositol 3-kinase and protein kinase B in primary cultured rat adipocytes

Buren et al., 2002

Eur J Endocrinol. 2002 Mar;146(3):419-29.

[64] REDD1 deletion prevents dexamethasone-induced skeletal muscle atrophy

Britto et al., 2014

Am J Physiol Endocrinol Metab. 2014 Dec 1;307(11):E983-93.

[65] Glucocorticoid-Mediated Skeletal Muscle Atrophy: Molecular Mechanisms and Potential Therapeutic Targets

Permpoon et al., 2025

Int. J. Mol. Sci. 2025, 26(15), 7616.

[66] Effect of dexamethasone on insulin binding, glucose transport, and glucose oxidation of isolated rat adipocytes

Olefsky, 1975

J Clin Invest. 1975 Dec;56(6):1499-1508.

[67] Glucocorticoid-dependent REDD1 expression reduces muscle metabolism to enable adaptation under energetic stress

Britto et al., 2018

BMC Biology (2018) 16:65.

[68] Investigation of the Relationship Between Chronic Stress and Insulin Resistance in a Chinese Population

Yan et al., 2016

J Epidemiol. 2016 Jul 5;26(7):355-60.

[69] Molecular Mechanisms of Glucocorticoid-Induced Insulin Resistance

Beaupere et al., 2021

Int. Journal of Molecular. Science. 2021, 22, 623.

[70] Association of hair glucocorticoid levels with sleep quality indicators: a pilot study in apparently healthy perimenopausal and menopausal women

Mazgelytė et al., 2023

Front Endocrinol (Lausanne). 2023 Jul 17:14:1186014.

[71] A single night of partial sleep deprivation induces insulin resistance in multiple metabolic pathways in healthy subjects

Donga et al., 2010

J Clin Endocrinol Metab. 2010 Jun;95(6):2963-8.

[72] Effects of Sleep Fragmentation on Glucose Metabolism in Normal Subjects

Stamatakis & Punjabi, 2010

Chest. 2010 Jan;137(1):95-101.

[73] Sleep loss results in an elevation of cortisol levels the next evening

Leproult et al., 1997

Sleep, Volume 20, Issue 10, October 1997, Pages 865–870.

[74] Impact of Sleep and Its Disturbances on Hypothalamo-Pituitary-Adrenal Axis Activity

Balbo et al., 2010

Int J Endocrinol. 2010:2010:759234.

[75] Skeletal muscle insulin signaling and whole-body glucose metabolism following acute sleep restriction in healthy males

Sweeney et al., 2017

Physiol Rep. 2017; Dec 12;5(23):e13498.

[76] Sleep loss: a novel risk factor for insulin resistance and Type 2 diabetes

Spiegel et al., 2008

J Appl Physiol 99: 2008 –2019, 2005.

[77] Associations between sleep loss and increased risk of obesity and diabetes

Knutson & Eve Van Cauter, 2008

Ann N Y Acad Sci. 2008; 1129: 287–304.

[78] Chronic Insufficient Sleep in Women Impairs Insulin Sensitivity Independent of Adiposity Changes: Results of a Randomized Trial

Zuraikat et al., 2024

Diabetes Care. 2024 Jan 1;47(1):117-125.

[79] Sleep influences on obesity, insulin resistance, and risk of type 2 diabetes

Reutrakul & Eve Van Cauter, 2018

Metabolism. 2018 Jul:84:56-66.

[80] Caffeine Stimulation of Cortisol Secretion Across the Waking Hours in Relation to Caffeine Intake Levels

Lovallo et al., 2005

Psychosom Med. 2005 Sep-Oct;67(5):734-9.

[81] Caffeinated coffee consumption impairs blood glucose homeostasis in response to high and low glycemic index meals in healthy men

Moisey et al., 2008

Am J Clin Nutr. 2008 May;87(5):1254-61.

[82] Effects of intravenous caffeine administered to healthy males during sleep

Lin et al., 1997

Depress Anxiety. 1997;5(1):21-8. <21::AID-DA4>3.0.CO;2-8.

[83] Inhibitory mechanism of caffeine on insulin-stimulated glucose uptake in adipose cells

Akiba et al., 2004

Biochem Pharmacol. 2004 Nov 15;68(10):1929-37.

[84] Caffeine Can Decrease Insulin Sensitivity in Humans

Keijzers et al., 2002

Diabetes Care 25:364–369, 2002.

[85] Consumption of caffeinated coffee and a high carbohydrate meal affects postprandial metabolism of a subsequent oral glucose tolerance test in young, healthy males

Moisey et al., 2010

Br J Nutr. 2010 Mar;103(6):833-41.

[86] Acute caffeine ingestion reduces insulin sensitivity in healthy subjects: a systematic review and meta-analysis

Shi et al., 2016

Nutr J. 2016 Dec 28;15(1):103.

[87] Caffeine Ingestion Is Associated With Reductions in Glucose Uptake Independent of Obesity and Type 2 Diabetes Before and After Exercise Training

Lee et al., 2005

Diabetes Care. 2005 Mar;28(3):566-72.

[88] Simultaneous coffee caffeine intake and sleep deprivation alter glucose homeostasis in Iranian men: a randomized crossover trial

Rasaei et al., 2016

Asia Pac J Clin Nutr. 2016 Dec;25(4):729-739.

[89] Dexamethasone represses signaling through the mammalian target of rapamycin in muscle cells by enhancing expression of REDD1

Wang et al., 2006

J Biol Chem. 2006 Dec 22;281(51):39128-34.

[90] Glucocorticoid elevation of dexamethasone-induced gene 2 (Dig2/RTP801/REDD1) protein mediates autophagy in lymphocytes

Molitoris et al., 2011

J Biol Chem. 2011 Aug 26;286(34):30181-9.

[91] REDD1 (regulated in development and DNA damage response 1) expression in skeletal muscle as a surrogate biomarker of the efficiency of glucocorticoid receptor blockade

Kumari et al., 2011

Biochem Biophys Res Commun. 2011 Sep 9;412(4):644-7.