
Scientific Book

Tabagisme et circuits de maintien de la dépendance

Le tabagisme représente l'un des principaux facteurs de risque modifiables pour les maladies cardiovasculaires, respiratoires et oncologiques. Les substances présentes dans la fumée favorisent le stress oxydatif, l'inflammation, les lésions endothéliales et les altérations des mécanismes cellulaires impliqués dans la régulation métabolique. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent les conséquences biologiques de l'exposition au tabac, en mettant en lumière les processus moléculaires par lesquels le tabagisme compromet la santé de l'organisme.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Tabagisme et circuits de maintien de la dépendance. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/tabagisme-et-circuits-de-maintien-de-la-dependance
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.20

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • TABAGISME
  • NICOTINE
  • INSULINORÉSISTANCE
  • PI3K/AKT/MTOR
  • CANCÉROGENÈSE
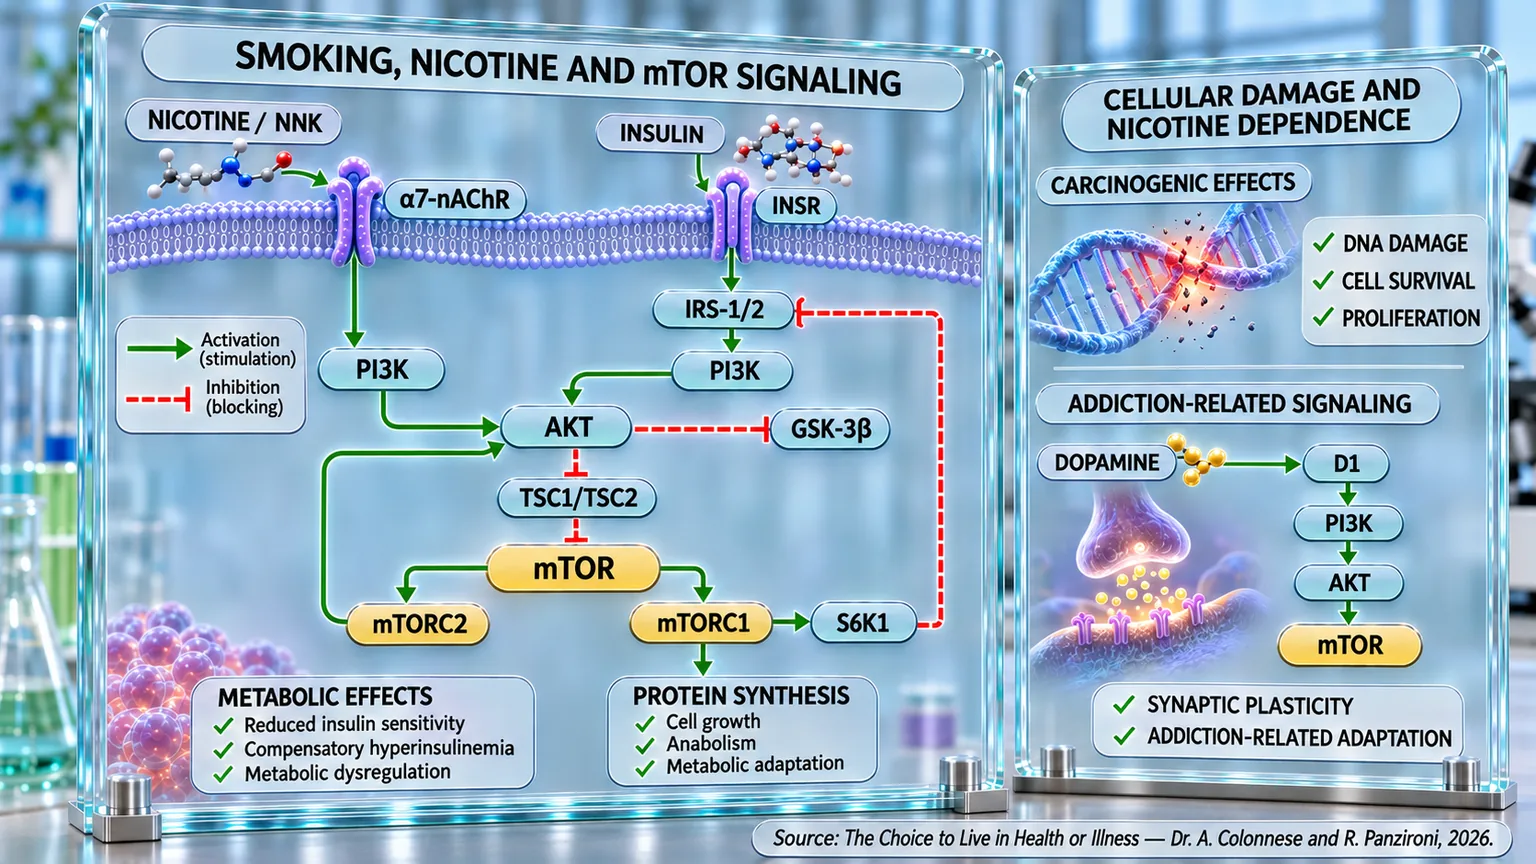
Infographie moléculaire avec membranes cellulaires, flèches vertes d'activation, lignes rouges d'inhibition, ADN lésé et synapse dopaminergique.
Le schéma relie la nicotine/NNK et l'insuline aux récepteurs α7-nAChR et INSR/IRS-1/2, convergeant vers le circuit PI3K–AKT–mTOR et les complexes mTORC1/2. Il met en évidence les effets métaboliques et la synthèse protéique, accompagnés de dommages à l'ADN, de survie et de prolifération cellulaire, tandis que la dopamine–D1 soutient la plasticité synaptique et les adaptations liées à la dépendance.

ABSTRACT

Le tabagisme constitue une exposition systémique qui affecte le système cardiovasculaire, le métabolisme, la cancérogenèse et les circuits cérébraux de l'addiction. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi examinent les mécanismes reliant le tabac et la nicotine à ces altérations. Les études épidémiologiques indiquent des risques cardiovasculaires et de mortalité même avec une consommation modeste, tandis que l'arrêt du tabac entraîne des bénéfices progressifs, y compris ceux observés après un diagnostic oncologique.

Les dommages causés par le tabac comprennent un dysfonctionnement endothélial, une agrégation plaquettaire, un stress oxydatif, une inflammation et des lésions de l'ADN. Les cigarettes électroniques éliminent la combustion, mais exposent à des aérosols contenant de la nicotine, des aldéhydes, des particules ultrafines et des métaux. Les observations disponibles signalent des altérations respiratoires et cardiovasculaires, surtout en cas d'utilisation combinée avec des cigarettes traditionnelles. Sur le plan métabolique, le tabagisme est associé à une insulinorésistance et à une hyperinsulinémie compensatoire ; des études sur la nicotine suggèrent des effets indépendants de la combustion. La modulation de IRS1 et l'activité accrue de mTOR constituent des liens moléculaires possibles.

Dans la cancérogenèse, la nicotine et la nitrosamine NNK peuvent activer les récepteurs nicotiniques de l'acétylcholine, en particulier α7-nAChR, ainsi que la cascade PI3K/AKT/mTOR. Les études expérimentales décrivent des signaux favorisant la prolifération, l'angiogenèse, la survie cellulaire et la résistance à l'apoptose. La NNK peut également provoquer des dommages mutagènes à l'ADN, tandis que l'activation de ces voies a été liée à des phénomènes de chimiorésistance, sans pour autant impliquer un effet clinique uniforme.

Dans le cerveau, la nicotine stimule les circuits mésolimbiques dopaminergiques, augmentant la dopamine dans le noyau accumbens. La signalisation dopaminergique et mTORC1 contribue à la synthèse protéique et à la plasticité synaptique associées à l'apprentissage de l'addiction. Dans l'ensemble, les preuves soulignent des interactions entre exposition toxique, signalisation métabolique et adaptations neuronales. La distinction entre les données épidémiologiques et les résultats expérimentaux reste essentielle pour interpréter les risques et valoriser l'arrêt du tabac. L'absence de seuil de consommation sûr et la persistance d'effets biologiques même sans combustion soulignent la nécessité d'évaluer séparément l'exposition, les mécanismes et les conséquences cliniques possibles.

Incidence du risque

Le tabagisme est souvent perçu comme une habitude principalement liée aux poumons, comme si les dommages restaient confinés aux voies respiratoires. En réalité, le tabac agit comme une substance systémique : chaque cigarette introduit dans l'organisme des milliers de composés chimiques capables de pénétrer rapidement dans le sang et d'atteindre pratiquement tous les organes. C'est comme verser continuellement de petites quantités de substances corrosives dans un circuit hydraulique délicat : au début, le système continue de fonctionner, mais avec le temps, les parois se rigidifient, s'enflamment, se lèsent et perdent en efficacité. Les conséquences ne concernent pas seulement le risque de cancer, mais touchent également le cœur, le cerveau, les vaisseaux sanguins, le système immunitaire et même les mécanismes qui régulent le vieillissement cellulaire.

Les preuves épidémiologiques les plus récentes montrent avec une extrême clarté que les dommages causés par le tabac ne dépendent pas exclusivement de la quantité élevée de cigarettes fumées. Même des expositions considérées comme « modérées » ou « occasionnelles » sont associées à des augmentations significatives du risque cardiovasculaire, oncologique et de mortalité générale. L'un des concepts les plus importants apparus ces dernières années est en effet l'absence de véritable seuil de sécurité. En d'autres termes, le corps ne possède aucun niveau de tolérance inoffensif pour le tabac.

L'une des analyses les plus vastes jamais réalisées sur le sujet a impliqué plus de 323 000 individus issus de 22 grandes cohortes prospectives internationales. Les résultats ont montré que les fumeurs présentent une augmentation marquée du risque de maladies cardiovasculaires, d'insuffisance cardiaque, de fibrillation atriale, d'infarctus, d'AVC et de mortalité totale. Chez les fumeurs actuels, le risque de mortalité totale était plus que doublé par rapport aux non-fumeurs, tandis que le risque cardiovasculaire apparaissait particulièrement élevé chez les femmes. Plus important encore, l'étude a démontré que même la consommation de seulement 2 à 5 cigarettes par jour était associée à une augmentation significative de la mortalité cardiovasculaire et totale, confirmant que les dommages biologiques du tabac commencent bien avant la consommation « lourde » (Tasdighi et al., 2025) [1].

Cet aspect est particulièrement pertinent car beaucoup de gens imaginent le risque cardiovasculaire comme un processus proportionnel : plus on fume de cigarettes, plus les dommages seront importants, presque de manière linéaire. En réalité, le rapport entre le tabagisme et les maladies cardiovasculaires est beaucoup plus complexe. Une grande méta-analyse publiée dans le BMJ, incluant 141 études de cohorte, a démontré qu'une seule cigarette par jour peut entraîner environ la moitié du risque cardiovasculaire observé chez les gros fumeurs. C'est une donnée surprenante, car elle indique que le système cardiovasculaire réagit de manière extrêmement sensible, même à de faibles doses d'exposition (Hackshaw et al., 2018) [2].

Pour mieux comprendre ce phénomène, on peut imaginer l'endothélium, c'est-à-dire le revêtement interne des vaisseaux sanguins, comme une surface lisse et antiadhésive semblable au téflon d'une poêle neuve. Le tabac agit rapidement sur cette surface, la rendant plus rugueuse, enflammée et vulnérable. Quelques cigarettes suffisent à augmenter l'agrégation plaquettaire, favoriser la vasoconstriction et altérer la production d'oxyde nitrique, une molécule fondamentale pour maintenir les vaisseaux élastiques et détendus (Hackshaw et al., 2018) [2]. Cela explique pourquoi le risque cardiovasculaire augmente très rapidement dès les faibles doses, au lieu d'augmenter uniquement chez les gros fumeurs.

Les études les plus récentes confirment en outre que le tabagisme ne frappe pas seulement le cœur ou les poumons, mais modifie profondément l'ensemble de l'environnement biologique de l'organisme. Le tabac contient plus de 7 000 substances chimiques, dont beaucoup sont toxiques et cancérigènes, capables d'induire un stress oxydatif, une inflammation chronique, des dommages à l'ADN et un dysfonctionnement endothélial. Cet état d'agression continue crée un terrain favorable au développement progressif de l'athérosclérose, de la thrombose et de mutations cellulaires.

Une étude prospective, comprenant plus de 333 000 participants, a montré que les fumeurs présentent un risque de mortalité totale plus que doublé par rapport aux non-fumeurs, avec des valeurs particulièrement élevées pour la mortalité cardiovasculaire. Là encore, une relation dose-réponse claire est apparue : plus le nombre de paquets-années accumulés au fil du temps était élevé, plus le risque de décès était important. L'étude soulignait également qu'une partie des dommages biologiques persiste même après l'arrêt, suggérant que certains effets du tabac peuvent laisser des traces persistantes sur l'appareil cardiovasculaire et les tissus (Vallée, 2025) [3].

L'implication oncologique du tabac est tout aussi profonde. Une vaste méta-analyse sur le carcinome de la cavité buccale et du pharynx, comprenant plus de 40 000 cas, a démontré que les fumeurs actuels présentent un risque plus que triplé de développer ces cancers par rapport aux non-fumeurs. Le risque augmentait rapidement dès quelques cigarettes par jour et après quelques années d'exposition, atteignant des niveaux très élevés après des expositions prolongées. Même les anciens fumeurs conservaient un risque supérieur à celui des non-fumeurs, bien que progressivement réduit au fil du temps (Possenti et al., 2026) [4].

L'impact systémique du tabagisme ressort également avec force des analyses les plus récentes sur la mortalité par causes spécifiques. Une étude australienne menée sur plus de 178 000 individus a montré que les fumeurs présentent une augmentation énorme du risque de décès par maladies pulmonaires chroniques, cancers du poumon, cancers oropharyngés, cardiopathie coronarienne, maladies cérébrovasculaires et de nombreuses autres pathologies. La donnée relative aux maladies pulmonaires chroniques était particulièrement impressionnante, avec un risque de mortalité plus de 36 fois supérieur chez les fumeurs par rapport aux non-fumeurs (Joshy et al., 2025) [5].

La même étude a mis en évidence une augmentation de la mortalité également pour la démence et les causes externes, suggérant que le tabagisme puisse influencer indirectement de nombreux aspects de la santé neurologique et comportementale. Une fois de plus, même la consommation de 1 à 14 cigarettes par jour était associée à des risques élevés, dissipant définitivement le mythe du « tabagisme léger » comme comportement relativement sûr.

Ce concept est davantage confirmé par les données du National Health Interview Survey américain, qui a analysé plus de 329 000 adultes. Les résultats ont montré que fumer seulement 1 à 2 cigarettes par jour était associé à une augmentation presque double de la mortalité totale. Plus pertinent encore était la donnée relative aux maladies respiratoires : même un tabagisme très léger était associé à une augmentation énorme du risque de décès respiratoire (Qin et al., 2020) [6].

Ces résultats aident à comprendre un point fondamental : le corps n'interprète pas le tabagisme en termes de « quantités acceptables ». Même de faibles expositions activent rapidement des processus inflammatoires, oxydatifs et thrombotiques. Réduire le nombre de cigarettes peut certainement diminuer une partie des dommages, mais ne ramène pas le risque au niveau de celui d'un non-fumeur. Pour cette raison, les principales preuves scientifiques convergent vers un message très clair : l'arrêt complet représente la seule stratégie réellement efficace.

Un autre aspect souvent sous-estimé concerne l'âge. Beaucoup de gens croient qu'arrêter de fumer à un âge avancé ne sert pas à grand-chose, comme si les dommages étaient désormais irréversibles. Les preuves scientifiques démontrent au contraire le contraire : l'étude finlandaise Finrisk a montré que le tabagisme augmente significativement le risque de mortalité aussi bien chez les adultes d'âge moyen que chez les personnes âgées, avec des différences absolues de risque même plus importantes dans les tranches d'âge les plus avancées. En pratique, comme le risque de base augmente avec l'âge, le tabac ajoute un fardeau encore plus lourd chez les personnes âgées.

L'une des observations les plus efficaces rapportées dans l'étude est qu'une personne âgée non-fumeuse présente une mortalité par cancer similaire à celle d'un fumeur beaucoup plus jeune, comme si le tabac anticipait biologiquement le vieillissement d'environ dix ans (Barengo et al., 2019) [7]. Ce concept aide à comprendre comment le tabac accélère la détérioration physiologique de l'organisme.

La méta-analyse du consortium CHANCES, qui a impliqué plus de 500 000 sujets de plus de 60 ans, a également confirmé que le tabagisme continue d'avoir un impact très important même à un âge avancé. Les fumeurs actuels présentaient un risque cardiovasculaire environ double par rapport aux non-fumeurs et une anticipation moyenne de la mortalité cardiovasculaire de plus de cinq ans. Cependant, la donnée la plus importante concerne l'arrêt : déjà après cinq ans d'interruption du tabac, le risque commençait à diminuer significativement, et après environ vingt ans, il tendait à se rapprocher de celui des non-fumeurs (Mons et al., 2015) [8].

Cela démontre que le corps possède une extraordinaire capacité de récupération lorsque l'exposition toxique est interrompue. La pression inflammatoire diminue, l'endothélium récupère une partie de sa fonction, le risque thrombotique se réduit et de nombreux processus biologiques commencent lentement à se normaliser. Certes, certains dommages peuvent persister, surtout après des expositions très prolongées, mais l'arrêt modifie concrètement la trajectoire biologique de la maladie.

Dans l'ensemble, toutes les preuves convergent vers le même message physiologique et clinique : le tabagisme n'agit pas comme un simple facteur irritant local, mais comme un puissant accélérateur systémique d'inflammation, d'athérosclérose, de mutations cellulaires et de dégénérescence tissulaire. Il n'existe pas de véritable seuil de sécurité, même pour le soi-disant « tabagisme léger ». Même quelques cigarettes par jour sont capables d'augmenter de manière significative le risque cardiovasculaire, oncologique et respiratoire. En même temps, cependant, le corps conserve une capacité de récupération notable lorsque le tabagisme est interrompu, faisant de l'arrêt l'une des interventions les plus efficaces pour réduire le risque de maladie et de mortalité à tout âge.

Arrêter de fumer

Arrêter de fumer est souvent décrit comme un geste soudain, presque symbolique : la dernière cigarette, le paquet jeté, le début d'une nouvelle phase. D'un point de vue biologique, cependant, le sevrage ne représente pas un simple événement psychologique, mais l'interruption d'une pression toxique continue qui, pendant des années, a modifié le fonctionnement de l'organisme tout entier. C'est comme éteindre progressivement un incendie lent mais constant : les dommages déjà présents ne disparaissent pas immédiatement, mais le corps cesse enfin de subir de nouvelles agressions et peut entamer lentement un processus de récupération.

L'un des aspects les plus extraordinaires révélés par la recherche scientifique moderne est précisément la rapidité avec laquelle le risque biologique commence à diminuer après l'arrêt. Pendant de nombreuses années, on a pensé que les bénéfices de l'arrêt du tabac ne devenaient évidents qu'après des décennies. Les preuves les plus récentes montrent au contraire que le rétablissement commence beaucoup plus tôt, surtout sur le plan cardiovasculaire et respiratoire.

Une vaste analyse internationale publiée dans le New England Journal of Medicine Evidence, basée sur près d'un million et demi d'individus provenant des États-Unis, du Canada, de Norvège et du Royaume-Uni, a démontré que les fumeurs actifs présentent un risque de mortalité environ trois fois plus élevé que les non-fumeurs et perdent en moyenne 12 à 13 ans de vie. Toutefois, les bénéfices de l'arrêt se sont révélés étonnamment rapides : chez les personnes ayant arrêté avant 40 ans, environ 90 à 95 % de l'excès de risque était éliminé dès les premières années (Cho et al., 2024) [9].

Cette étude suggère un concept physiologique très important : une part significative des dommages provoqués par le tabac dépend de processus réversibles. Lorsque l'exposition au tabac s'interrompt, l'inflammation systémique, le stress oxydatif, l'hyperactivation plaquettaire et la vasoconstriction chronique diminuent rapidement. En d'autres termes, le corps cesse de recevoir continuellement des signaux toxiques et peut réaligner progressivement de nombreux mécanismes biologiques altérés.

La même étude a montré que ceux qui avaient arrêté depuis plus de dix ans récupéraient environ dix ans d'espérance de vie, atteignant une survie très proche de celle des non-fumeurs. Cela signifie que le risque ne reste pas statique dans le temps, mais évolue progressivement en fonction de la durée de l'abstinence (Chen et al., 2024) [10].

Les données épidémiologiques américaines confirment également avec force ce concept. Une analyse portant sur plus de 550 000 adultes américains a montré que le tabagisme augmente significativement la mortalité dans tous les groupes ethniques, raciaux et dans les deux sexes, mais que les bénéfices de l'arrêt sont extraordinairement constants et universels. Arrêter de fumer avant 45 ans permettait de réduire environ 90 % de l'excès de mortalité, ramenant le risque très près de celui des non-fumeurs (Thomson et al., 2022) [11].

Cette donnée est extrêmement importante du point de vue de la santé publique car elle suggère que le corps possède une sorte de « mémoire biologique récupérable ». Plus l'exposition est interrompue précocement, plus la probabilité que les systèmes de réparation cellulaire parviennent à limiter les conséquences cumulatives des dommages oxydatifs et mutagènes est élevée.

L'arrêt du tabac revêt une importance encore plus cruciale dans le contexte oncologique. Pendant longtemps, on a pensé qu'arrêter de fumer après un diagnostic de cancer avait une utilité limitée, presque insignifiante par rapport à la gravité de la maladie déjà présente. Les preuves modernes ont complètement renversé cette idée.

Une grande revue systématique comprenant plus de 17 000 patients oncologiques fumeurs a démontré que l'arrêt du tabac après le diagnostic est associé à une amélioration significative de la survie globale, de la survie sans progression et du contrôle de la maladie. Les patients qui arrêtaient de fumer présentaient environ 30 % de risque de mortalité en moins par rapport à ceux qui continuaient à fumer (Caini et al., 2026) [12].

D'un point de vue biologique, ce résultat est parfaitement plausible. Continuer à fumer pendant une maladie oncologique signifie maintenir actifs des processus qui favorisent l'inflammation, l'angiogenèse tumorale, l'immunosuppression et les dommages cellulaires. Arrêter de fumer réduit au contraire la prolifération tumorale, améliore la réponse à la chimiothérapie et à la radiothérapie, diminue les complications postopératoires et abaisse le risque de développer des seconds cancers primitifs (Caini et al., 2026) [12].

Le diagnostic oncologique est défini dans de nombreuses études comme un « moment propice à l'apprentissage » (teachable moment), c'est-à-dire un moment biologiquement et psychologiquement décisif où le patient peut modifier concrètement son propre pronostic. Cela change profondément la manière d'interpréter le sevrage : il ne s'agit plus seulement de prévention future, mais d'une partie intégrante de la thérapie elle-même.

Un exemple particulièrement clair concerne les cancers de la tête et du cou. Une méta-analyse ayant inclus 65 études a démontré que les anciens fumeurs présentent un risque de développer ces cancers environ deux fois moindre que les fumeurs actifs. L'effet protecteur commençait dès les cinq premières années d'abstinence et continuait à augmenter progressivement dans le temps ; les données dose-réponse sont particulièrement impressionnantes : chaque tranche de dix ans d'arrêt était associée à une réduction du risque d'environ 50 %. Après plus de vingt ans, le risque tendait à se rapprocher de celui des non-fumeurs (Khalifeh et al., 2024) [13].

Cette tendance suggère que le tabagisme influence non seulement le début de la cancérogenèse, mais aussi les phases plus tardives de la progression tumorale. Interrompre l'exposition au tabac signifie donc réduire progressivement le stimulus biologique qui alimente la transformation cellulaire. Dans l'ensemble, toutes les preuves scientifiques convergent vers un message extrêmement cohérent : arrêter de fumer produit des bénéfices profonds, progressifs et biologiquement concrets à tout âge et à tout stade de la maladie. Le rétablissement n'est ni immédiat ni absolu, mais le corps commence rapidement à réduire la charge inflammatoire, oxydative et thrombotique accumulée au fil des ans.

Le sevrage n'efface pas complètement le passé biologique lié au tabac, mais il modifie de manière significative le futur physiologique de l'organisme. Chaque année sans tabac représente du temps gagné pour le système cardiovasculaire, respiratoire, immunitaire et cellulaire. Et c'est précisément cette reconquête progressive de l'équilibre biologique qui fait de l'arrêt du tabac l'une des interventions les plus puissantes et les plus mesurables de toute la médecine préventive.

Les cigarettes électroniques

Ces dernières années, le vapotage, également appelé « vape », a conquis des millions de personnes, s'intégrant rapidement aux habitudes quotidiennes des adolescents et des adultes avec la promesse de représenter une alternative « plus sûre » au tabagisme traditionnel. Cette diffusion très large rend toutefois indispensable l'analyse du phénomène avec attention, en allant au-delà du marketing et des perceptions communes.

Avec l'accumulation progressive des preuves scientifiques, un tableau beaucoup plus complexe a émergé : bien que les cigarettes électroniques puissent réduire l'exposition à certaines substances toxiques typiques de la combustion, cela ne signifie pas qu'elles soient biologiquement inoffensives.

Les aérosols produits par ces dispositifs ne sont pas simplement de la « vapeur d'eau », comme ils sont souvent perçus. Il s'agit au contraire de mélanges contenant de la nicotine, du propylène glycol, du glycérol, des arômes chimiques, des aldéhydes, des particules ultrafines et des métaux lourds, des substances capables d'interagir directement avec le tissu respiratoire, le système cardiovasculaire et de nombreux processus cellulaires (Petrella et al., 2025) [14].

Du point de vue physiopathologique, bon nombre des mécanismes observés dans le vapotage rappellent ceux déjà connus dans le tabagisme traditionnel : stress oxydatif, inflammation chronique, dysfonctionnement endothélial, dommages à l'ADN et altérations mitochondriales. En pratique, bien que le mode d'exposition change, le corps continue de recevoir des stimuli biologiques potentiellement nocifs.

L'un des aspects les plus préoccupants concerne la diffusion du vapotage chez les adolescents. Les cigarettes électroniques sont souvent perçues par les jeunes comme des produits « propres », modernes et moins dangereux que les cigarettes conventionnelles. Les arômes sucrés, le marketing agressif et la pression sociale ont favorisé une augmentation très rapide de leur utilisation dans les tranches les plus jeunes de la population (Petrella et al., 2025) [14].

Cependant, les preuves respiratoires deviennent de plus en plus solides. Une méta-analyse incluant près d'un demi-million d'adolescents a démontré que l'utilisation de cigarettes électroniques est associée à une augmentation significative du risque d'asthme. L'association était présente aussi bien chez les utilisateurs actuels que chez les anciens utilisateurs et persistait même chez les sujets utilisant exclusivement des cigarettes électroniques, indépendamment du tabagisme traditionnel (Li et al., 2022) [15].

Cette donnée est particulièrement importante car elle suggère que le vapotage lui-même peut contribuer directement à l'inflammation bronchique. Les aérosols inhalés semblent augmenter l'hyperréactivité des voies aériennes et favoriser la bronchoconstriction ainsi que l'éosinophilie bronchique (augmentation du nombre d'éosinophiles dans le sang, un type de globules blancs impliqué surtout dans les réactions allergiques). C'est comme si les voies respiratoires étaient exposées quotidiennement à un nuage de micro-irritants capables de maintenir un état inflammatoire persistant.

Les altérations respiratoires associées aux cigarettes électroniques ne se limitent pas à l'asthme. Les preuves les plus récentes montrent une association significative également avec la bronchite chronique, l'emphysème et la bronchopneumopathie chronique obstructive (BPCO) (Petrella et al., 2025) [14].

Une récente méta-analyse portant sur 15 études observationnelles a montré que les utilisateurs actuels de cigarettes électroniques présentent une augmentation significative du risque de BPCO, même après ajustement pour le tabagisme traditionnel. L'association était présente non seulement chez les utilisateurs actuels, mais aussi chez les anciens utilisateurs et les sujets ayant une utilisation habituelle prolongée ; d'un point de vue biologique, ces résultats sont cohérents avec les mécanismes observés expérimentalement. Les aérosols des cigarettes électroniques peuvent induire une inflammation chronique des voies aériennes, augmenter les métalloprotéinases (enzymes qui dégradent les protéines et contribuent au remodelage des tissus) impliquées dans le remodelage pulmonaire et provoquer des dommages épithéliaux directs. De plus, les aldéhydes et les métaux lourds présents dans les liquides inhalés peuvent amplifier les dommages oxydatifs et accélérer la dégénérescence du tissu pulmonaire (Malvi et al., 2025) [16].

Ces dernières années, un nouveau syndrome respiratoire aigu associé au vapotage a également émergé : l'EVALI, c'est-à-dire E-cigarette or Vaping Associated Lung Injury (lésion pulmonaire associée à la cigarette électronique ou au vapotage). Cette affection peut se manifester par des infiltrats pulmonaires bilatéraux, une insuffisance respiratoire et des dommages alvéolaires diffus. Dans de nombreux cas, des produits contenant du THC et de l'acétate de vitamine E ont été identifiés, mais le phénomène a mis en évidence à quel point les effets toxiques du vapotage peuvent être soudains et potentiellement graves (Petrella et al., 2025) [14].

Sur le plan cardiovasculaire également, le tableau devient progressivement plus clair. Bien qu'initialement les cigarettes électroniques aient été considérées comme une alternative cardiovasculairement plus sûre, les preuves épidémiologiques et expérimentales indiquent que les aérosols inhalés peuvent altérer profondément la fonction vasculaire.

Une récente revue systématique et méta-analyse a montré que l'utilisation de cigarettes électroniques est associée à une augmentation significative du risque d'infarctus du myocarde. L'association persistait même après correction pour le tabagisme traditionnel, suggérant un effet indépendant du vapotage. Le risque était particulièrement élevé chez les anciens fumeurs ayant remplacé les cigarettes conventionnelles par des cigarettes électroniques (Gupta et al., 2026) [17].

Ces résultats trouvent une explication biologique plausible. La nicotine contenue dans les aérosols agit comme un puissant stimulant sympathique, augmentant la fréquence cardiaque, la pression artérielle et la demande en oxygène du myocarde (Al-Rubaye et al., 2026) [18]. Parallèlement, les particules ultrafines et les composés organiques volatils favorisent le stress oxydatif, le dysfonctionnement endothélial et l'agrégation plaquettaire (Gupta et al., 2026) [17].

En pratique, le système cardiovasculaire continue de recevoir des signaux biologiques pro-athérosclérotiques et pro-thrombotiques, très similaires à ceux observés dans le tabagisme conventionnel. C'est comme si les vaisseaux sanguins étaient maintenus dans un état chronique d'irritation et d'instabilité.

Une méta-analyse plus récente a comparé directement les cigarettes électroniques, les cigarettes traditionnelles, l'utilisation combinée et la non-utilisation. Les résultats ont montré que le vapotage est associé à une augmentation du risque cardiovasculaire global, bien qu'inférieur à celui du tabagisme traditionnel. Toutefois, la donnée la plus préoccupante concernait les « doubles utilisateurs », c'est-à-dire les personnes qui fument à la fois des cigarettes traditionnelles et électroniques : dans ce groupe, le risque cardiovasculaire était encore plus élevé (Tansawet et al., 2025) [19].

Cet aspect est fondamental car, dans la pratique clinique, de nombreux sujets ne remplacent pas complètement le tabagisme traditionnel par le vapotage, mais les utilisent simultanément. Dans ces cas, au lieu de réduire réellement les dommages, on risque d'additionner des expositions toxiques différentes.

Une méta-analyse supplémentaire incluant plus de 900 000 participants a confirmé une association entre l'utilisation de cigarettes électroniques et l'augmentation du risque d'événements cardiovasculaires majeurs, d'accidents vasculaires cérébraux (AVC) et de cardiopathie coronarienne. Là encore, le risque le plus élevé a été observé chez les doubles utilisateurs (Al-Rubaye et al., 2026) [18].

Les preuves actuelles suggèrent donc que les cigarettes électroniques ne peuvent être considérées comme des dispositifs sans risque. Il est vrai que l'absence de combustion réduit l'exposition à certaines substances hautement toxiques présentes dans les cigarettes traditionnelles, mais cela n'équivaut pas à une sécurité biologique. Le vapotage introduit de nouveaux modes d'exposition chimique encore relativement récents, dont les effets à long terme sont probablement sous-estimés en raison du temps d'observation limité disponible.

Un aspect particulièrement délicat concerne la grossesse. Des études récentes indiquent que le vapotage pendant la gestation est associé à une augmentation des issues maternelles et néonatales défavorables, notamment l'accouchement prématuré et le faible poids à la naissance. Des modèles expérimentaux montrent également des altérations du développement pulmonaire et neurologique fœtal, suggérant que les substances inhalées peuvent traverser le placenta et interférer avec la programmation biologique du fœtus (Petrella et al., 2025) [14].

Dans l'ensemble, le tableau qui émerge de la littérature scientifique moderne est très différent de l'image initiale des cigarettes électroniques comme dispositifs essentiellement inoffensifs. Les preuves actuelles indiquent que les ENDS (dispositifs électroniques, comme les e-cigarettes) peuvent contribuer à l'inflammation chronique, aux altérations respiratoires, aux dommages vasculaires et à l'augmentation du risque cardiovasculaire, surtout chez les jeunes et les doubles utilisateurs.

Cela ne signifie pas nécessairement que les cigarettes électroniques ont le même niveau de toxicité que le tabagisme conventionnel, mais cela signifie que le concept d'« alternative sûre » ne trouve aujourd'hui aucun soutien scientifique réel. Le corps continue de toute façon d'être exposé à des substances biologiquement actives capables d'altérer le fonctionnement cellulaire, respiratoire et cardiovasculaire. Et c'est précisément cette continuité des dommages biologiques, même en l'absence de combustion traditionnelle, qui représente l'un des aspects les plus importants et souvent sous-estimés du vapotage.

Tabagisme et insulinorésistance

Le lien entre le tabagisme et l'insulinorésistance représente aujourd'hui l'un des aspects les plus pertinents et, pendant de nombreuses années, l'un des plus sous-estimés de la physiopathologie cardiovasculaire et métabolique. Pendant longtemps, le tabagisme a été considéré principalement comme un problème respiratoire ou vasculaire. Cependant, avec l'accumulation progressive de preuves scientifiques, il est apparu que le tabagisme agit également en profondeur sur le métabolisme glucidique, en altérant la sensibilité des tissus à l'insuline et en favorisant un tableau métabolique extrêmement similaire au syndrome métabolique.

Dans des conditions physiologiques, l'insuline fonctionne comme une sorte de « clé biologique » capable de permettre au glucose de pénétrer dans les cellules. Lorsque l'insulinorésistance apparaît, cette clé continue d'être produite, souvent en quantités élevées, mais les cellules commencent progressivement à « ne plus répondre » correctement au signal insulinique. Par conséquent, le pancréas est contraint de compenser en produisant des quantités toujours plus importantes d'insuline, générant cette condition connue sous le nom d'hyperinsulinémie compensatoire.

Les premières preuves directes de ce phénomène chez les fumeurs sont apparues dès le début des années 90. Une étude pionnière a démontré que les fumeurs chroniques présentaient une captation réduite du glucose médiée par l'insuline, accompagnée d'une hyperinsulinémie et d'une dyslipidémie athérogène typique caractérisée par des triglycérides élevés et une réduction du cholestérol HDL (Facchini et al., 1992) [20].

Un élément particulièrement intéressant ressortant de cette étude était que les niveaux glycémiques semblaient relativement normaux, tandis que la réponse insulinique était nettement augmentée. Cela signifie que le pancréas parvenait initialement à compenser le défaut métabolique en augmentant la sécrétion insulinique. En pratique, le moteur métabolique parvenait encore à maintenir l'équilibre, mais seulement en travaillant constamment « en surrégime ».

Au cours des années suivantes, d'autres études ont confirmé cette relation. Une vaste analyse épidémiologique sur des hommes non diabétiques a montré que les fumeurs présentaient des niveaux d'insuline plasmatique significativement plus élevés que les non-fumeurs, indépendamment de l'âge, de l'IMC (le paramètre le plus utilisé pour évaluer l'importance du poids corporel), de la pression artérielle, de l'activité physique et de la consommation d'alcool. Les anciens fumeurs présentaient des valeurs intermédiaires, suggérant une possible réversibilité au moins partielle de l'insulinorésistance après l'arrêt du tabac (Rönnemaa et al., 1996) [21].

Cet aspect est très important du point de vue physiopathologique. Cela signifie que le tabagisme ne se limite pas à endommager directement les vaisseaux sanguins ou le système respiratoire, mais altère également profondément la manière dont l'organisme utilise l'énergie et les nutriments. Et c'est précisément cette altération métabolique chronique qui pourrait expliquer une partie significative de l'augmentation du risque cardiovasculaire observée chez les fumeurs.

Dans les années 2000, le concept d'insulinorésistance comme « pont biologique » entre le tabagisme et les maladies cardiovasculaires a commencé à se consolider davantage. Une revue publiée dans le Journal of the American College of Cardiology a suggéré que l'insulinorésistance représentait le véritable nœud physiopathologique central par lequel le tabagisme accélère l'athérosclérose et les dommages vasculaires (Reaven et Tsao, 2003) [22].

Selon ce modèle, le tabagisme agirait comme un amplificateur d'une vulnérabilité métabolique préexistante. Par l'augmentation des catécholamines (substances produites principalement par les glandes surrénales et le système nerveux), l'augmentation du cortisol, le stress oxydatif, l'inflammation chronique et l'altération de la fonction mitochondriale, le tabagisme compromettrait progressivement la signalisation insulinique périphérique ; en d'autres termes, le tabagisme transforme progressivement le métabolisme en un environnement favorable au développement du diabète de type 2 et des maladies cardiovasculaires.

Un aspect particulièrement pertinent ressortant de la littérature est la présence d'une relation dose-réponse. Plus l'exposition au tabac est longue et intense, plus la détérioration métabolique est importante. Une étude tunisienne sur des sujets non diabétiques a démontré que le nombre de cigarettes fumées quotidiennement et la durée de l'exposition étaient directement corrélés à une augmentation de l'HOMA-IR (un examen sanguin qui estime l'insulinorésistance et la fonctionnalité des cellules pancréatiques) et des niveaux d'insuline plasmatique (Haj Mouhamed et al., 2016) [23].

De plus, les fumeurs présentaient des concentrations significativement supérieures de glycémie à jeun, d'insuline et d'insulinorésistance par rapport aux non-fumeurs, même après ajustement pour l'âge, l'IMC, le sexe et la consommation d'alcool.

Ces dernières années, les études ont commencé à utiliser des biomarqueurs objectifs de l'exposition tabagique, dépassant les limites des questionnaires auto-rapportés. Une recherche coréenne basée sur les niveaux urinaires de cotinine et de NNAL (deux biomarqueurs principaux) a confirmé que les fumeurs habituels présentent un risque significativement plus élevé d'insulinorésistance élevée par rapport aux non-fumeurs ; la donnée intéressante est que même les anciens fumeurs présentaient encore un risque accru, suggérant que les effets métaboliques du tabac peuvent persister pendant un certain temps même après l'arrêt. De plus, le risque était particulièrement élevé chez les sujets sédentaires, avec un IMC élevé et une consommation habituelle d'alcool (Cho et al., 2022) [24].

Cela suggère une synergie extrêmement importante entre les facteurs liés au mode de vie. Le tabagisme n'agit pas isolément, mais amplifie d'autres vulnérabilités métaboliques préexistantes. La sédentarité, l'obésité viscérale et une alimentation dysfonctionnelle créent un terrain biologique sur lequel le tabagisme exerce un effet encore plus agressif.

Les cigarettes électroniques semblent également partager une partie de ces effets métaboliques. Une étude récente a mis en évidence que les utilisateurs de cigarettes électroniques présentent des valeurs d'indice TyG (un marqueur utilisé dans la pratique clinique pour estimer l'insulinorésistance) significativement supérieures à celles des non-fumeurs. Après correction pour les principales variables confusionnelles, le vapotage était associé à une augmentation significative du risque d'insulinorésistance (Lim et al., 2025) [25].

Ces résultats sont cohérents avec les observations précédentes sur les « fumeurs duaux », c'est-à-dire les sujets qui utilisent simultanément des cigarettes traditionnelles et électroniques. Dans ce groupe, le risque métabolique apparaît encore plus élevé (Jeong et al., 2021) [26].

L'étude coréenne menée sur le comportement tabagique et l'indice TyG a en effet montré que les fumeurs duaux présentaient le risque le plus élevé d'insulinorésistance, tant chez les hommes que chez les femmes.

Du point de vue physiopathologique, ces données renforcent l'idée que le problème métabolique ne dépend pas exclusivement de la combustion du tabac, mais aussi de l'action directe de la nicotine et d'autres substances présentes dans les aérosols inhalés.

L'un des aspects les plus intéressants ressortant de la littérature concerne précisément le rôle spécifique de la nicotine. Pendant longtemps, on a débattu pour savoir si c'était la nicotine elle-même ou d'autres composés de la fumée qui généraient l'insulinorésistance. Plusieurs études ont fourni des indications très fortes en faveur d'un rôle direct de la nicotine ; en effet, une recherche sur des utilisateurs chroniques de gommes à la nicotine a montré que des sujets sains, bien qu'ils ne fument plus depuis des années, présentaient encore une insulinorésistance significative et une hyperinsulinémie compensatoire. La sensibilité insulinique était inversement corrélée aux niveaux plasmatiques de cotinine, indiquant une relation dose-dépendante entre l'exposition chronique à la nicotine et l'altération métabolique (Eliasson et al., 1996) [27].

Même pendant les programmes d'arrêt du tabac, un phénomène particulièrement intéressant émerge. Une étude a démontré que pendant la thérapie de substitution nicotinique, la sensibilité insulinique s'aggravait significativement, alors qu'elle s'améliorait après l'arrêt complet de la nicotine, malgré la prise de poids corporelle continue (Assali et al., 1999) [28].

Cette donnée est extrêmement importante car elle contredit une croyance répandue selon laquelle la simple prise de poids après l'arrêt serait nécessairement synonyme d'aggravation métabolique. En réalité, éliminer la nicotine semble améliorer la sensibilité insulinique même lorsque le poids corporel augmente.

En pratique, le métabolisme semble plus sensible à la présence chronique de la nicotine qu'à l'augmentation pondérale modérée observée après l'arrêt du tabac.

Dans l'ensemble, toutes ces preuves convergent vers une conclusion très claire : le tabagisme, la nicotine et même les cigarettes électroniques représentent de puissants promoteurs de l'insulinorésistance. Ce phénomène constitue l'un des principaux mécanismes par lesquels le tabagisme augmente le risque cardiovasculaire, accélère le syndrome métabolique et favorise le développement du diabète de type 2.

Le tabagisme, par conséquent, n'endommage pas seulement les poumons ou les vaisseaux sanguins. En altérant progressivement la sensibilité insulinique, il modifie le cœur même du métabolisme énergétique humain. Et lorsque le métabolisme perd la capacité de gérer correctement le glucose, les lipides et l'insuline, l'organisme tout entier entre lentement dans un état biologique favorable à l'inflammation chronique, à l'athérosclérose et à la dégénérescence métabolique systémique.

Nicotine et mTOR

La relation entre la nicotine et la voie PI3K/AKT/mTOR représente l'un des tournants les plus importants dans la compréhension moderne des effets métaboliques du tabagisme. Pendant de nombreuses années, le tabagisme a été interprété presque exclusivement comme une source de stress oxydatif, d'inflammation et de dommages vasculaires. Aujourd'hui, cependant, les preuves montrent que la nicotine est capable d'interférer directement avec les principaux systèmes intracellulaires qui régulent la croissance cellulaire, le métabolisme énergétique, la synthèse protéique et la sensibilité à l'insuline.

Parmi ces systèmes, la voie PI3K/AKT/mTOR occupe une position centrale. mTOR peut être imaginé comme une sorte de « centrale métabolique » de la cellule : il reçoit des informations concernant les nutriments, l'énergie disponible, les signaux hormonaux et l'état de stress cellulaire, décidant si la cellule doit croître, synthétiser des protéines, accumuler de l'énergie ou ralentir ses fonctions pour se protéger.

Dans des conditions physiologiques, l'activation de mTOR est fondamentale pour la survie cellulaire. Toutefois, lorsque cette voie est stimulée de manière chronique ou dysfonctionnelle, elle peut se transformer en l'un des principaux moteurs de l'insulinorésistance, de l'inflammation métabolique et du vieillissement cellulaire.

L'une des premières études à clarifier directement le lien entre la nicotine et mTOR fut celle du chercheur Bergman, qui a identifié un nouveau mécanisme moléculaire par lequel le tabagisme induit une insulinorésistance dans le muscle squelettique.

L'étude a montré que les fumeurs chroniques présentaient une réduction significative de la sensibilité à l'insuline par rapport aux non-fumeurs. La découverte la plus importante, cependant, concernait ce qui se passait à l'intérieur de la cellule musculaire ; la nicotine augmentait en effet l'activité de la voie mTOR, entraînant une phosphorylation accrue de IRS-1 (Bergman et al., 2012) [29].

Ce passage est biologiquement crucial car IRS-1, comme nous l'avons vu dans le chapitre 4 consacré à la voie de l'insuline, représente l'un des principaux intermédiaires de la signalisation insulinique.

L'étude a démontré que l'exposition à la nicotine induisait une augmentation de la phosphorylation de IRS-1, une réduction de la réponse insulinique et une diminution de l'absorption de glucose médiée par l'insuline.

Plus intéressant encore fut l'observation selon laquelle l'inhibition pharmacologique de mTOR par la rapamycine empêchait ces effets et rétablissait la sensibilité à l'insuline. Ce résultat a suggéré que mTOR représentait le véritable nœud central de l'insulinorésistance induite par la nicotine (Bergman et al., 2012) [29].

Un aspect extrêmement important ressortant de l'étude concerne également la réversibilité du phénomène. Après seulement 1 à 2 semaines d'arrêt du tabac, les sujets montraient une amélioration significative de la sensibilité à l'insuline, une réduction de la phosphorylation de IRS-1 et une récupération partielle de la signalisation insulinique normale.

Par la suite, une revue du chercheur Bajaj a approfondi ce modèle physiopathologique, confirmant le rôle central de l'axe mTOR dans l'insulinorésistance induite par le tabagisme ; selon cette interprétation, la nicotine active le système nerveux sympathique en augmentant la lipolyse et la libération d'acides gras libres. L'excès de lipides circulants altère progressivement le métabolisme du muscle squelettique et favorise l'activation chronique de mTOR (Bajaj, 2012) [30].

Le lien entre la nicotine et la voie PI3K/AKT/mTOR ne semble cependant pas se limiter au métabolisme glucidique. Certaines études suggèrent que ce système représente également l'un des principaux mécanismes par lesquels la nicotine exerce des effets neurobiologiques.

Dans un modèle expérimental de maladie de Parkinson induite par une puissante neurotoxine, la nicotine a montré sa capacité à réactiver la voie PI3K-AKT-mTOR précédemment supprimée par la neurotoxine elle-même (Zhgenti et al., 2025) [31]. La réactivation de cette voie entraînait une amélioration de la fonction mitochondriale, une augmentation de la production d'ATP (processus biologique fondamental par lequel les cellules convertissent les nutriments alimentaires en énergie utilisable) et une récupération de l'activité de la chaîne respiratoire.

Dans ce contexte, mTOR assumait un rôle protecteur sur la survie neuronale. Cette apparente contradiction met en évidence un aspect fondamental de la biologie cellulaire : mTOR n'est ni « bon » ni « mauvais » dans l'absolu. Sa fonction dépend du type cellulaire impliqué, de l'intensité de l'activation, de la durée du stimulus et du contexte métabolique général. Un mécanisme similaire a également été observé dans le système nerveux central en conditions de stress chronique. Dans des modèles murins (souris soumises à un stress imprévisible), la nicotine a montré des effets neuroprotecteurs par l'activation de l'autophagie et de la signalisation PI3K/AKT/mTOR (Xiao et al., 2018) [32].

La nicotine améliorait la vitalité neuronale et réduisait l'apoptose ainsi que les altérations neuropathologiques de l'hippocampe (structure fondamentale du cerveau humain située dans le lobe temporal) ; lorsque l'autophagie était bloquée pharmacologiquement, les effets protecteurs de la nicotine disparaissaient. Ces résultats suggèrent que la nicotine possède une capacité complexe à moduler mTOR et les voies liées à l'autophagie, à la survie cellulaire et à la bioénergétique.

Toutefois, d'un point de vue métabolique systémique, l'activation chronique de mTOR induite par la nicotine reste étroitement associée à l'insulinorésistance, à une altération de la signalisation insulinique, au dysfonctionnement métabolique et à l'augmentation du risque cardiovasculaire et diabétique.

Dans l'ensemble, les preuves actuelles indiquent que la nicotine n'agit pas simplement comme une substance stimulante, mais comme un puissant modulateur intracellulaire capable d'interférer directement avec l'un des plus importants systèmes de régulation énergétique de l'organisme humain.

La voie PI3K/AKT/mTOR représente donc l'un des principaux points de rencontre entre le métabolisme énergétique, l'insuline, les nutriments, le stress cellulaire, l'inflammation et le vieillissement biologique ; et c'est précisément par l'activation de cette cascade que la nicotine semble exercer une part significative de ses effets systémiques sur l'organisme.

Nicotine, (nAChR) et mTOR

Le lien entre la nicotine, les récepteurs nicotiniques de l’acétylcholine (nAChR) et mTOR représente aujourd'hui l'un des mécanismes les plus importants pour comprendre comment le tabagisme peut altérer directement la biologie cellulaire, en influençant la prolifération, la survie tumorale, le métabolisme énergétique et la progression néoplasique. Pendant de nombreuses années, la nicotine a été considérée presque exclusivement comme la molécule responsable de la dépendance au tabac. Les preuves scientifiques les plus récentes ont cependant profondément modifié cette vision, montrant qu'elle est capable de se comporter comme un puissant modulateur intracellulaire capable d'activer des récepteurs membranaires spécifiques et, par leur intermédiaire, d'interférer avec certains des principaux systèmes qui régulent la croissance, la synthèse protéique et la survie cellulaire.

Les récepteurs nicotiniques de l’acétylcholine appartiennent à la famille des récepteurs ionotropiques et, dans des conditions physiologiques, participent principalement à la neurotransmission. Pendant longtemps, on a pensé que leur présence était limitée presque exclusivement au système nerveux. Aujourd'hui, nous savons en revanche que de nombreux tissus périphériques, notamment le poumon, la prostate, l'endothélium vasculaire et les cellules tumorales, expriment différents sous-types de nAChR. Cela signifie que la nicotine, une fois absorbée, n'agit pas seulement au niveau cérébral, mais peut influencer directement le comportement biologique de nombreuses cellules de l'organisme.

L'une des premières études à clarifier de manière convaincante ce mécanisme fut celle du chercheur West, qui démontra que la nicotine et la NNK, un puissant cancérogène dérivé du tabac, sont capables d'activer rapidement la voie PI3K/AKT dans les cellules épithéliales bronchiques humaines normales. L'aspect le plus impressionnant était la rapidité du phénomène : l'activation d'AKT apparaissait en quelques minutes après l'exposition et à des concentrations compatibles avec celles observables chez les fumeurs chroniques (West et al., 2003) [33].

La nicotine agissait principalement par l'intermédiaire de récepteurs, tandis que la NNK montrait une plus grande dépendance vis-à-vis du récepteur α7-nAChR. Bien que le point d'entrée du signal fût différent, les deux substances convergeaient vers la même cascade intracellulaire : PI3K/AKT/mTOR. Une fois activée, cette voie entraînait la phosphorylation de protéines impliquées dans la synthèse protéique et la croissance cellulaire (West et al., 2003) [33].

D'un point de vue biologique, cela signifie que la nicotine ne se limite pas à « stimuler » génériquement la cellule, mais intervient directement sur les systèmes qui contrôlent le destin cellulaire. C'est comme si la cellule recevait constamment un signal artificiel de croissance et de survie, indépendamment des besoins physiologiques réels du tissu.

L'étude a également montré que la nicotine et la NNK réduisaient significativement l'apoptose induite par le stress oxydatif, l'étoposide (un médicament chimiothérapeutique antitumoral) et les rayons UV. Cet aspect est crucial dans la carcinogenèse. Dans des conditions normales, une cellule qui accumule des dommages génétiques devrait être éliminée par mort programmée ; si toutefois des voies comme PI3K/AKT/mTOR restent constamment activées, la cellule continue de survivre malgré les dommages, augmentant la probabilité d'accumuler des mutations et de progresser vers une transformation néoplasique.

Au cours des années suivantes, le rôle du récepteur α7-nAChR est devenu de plus en plus central dans la compréhension des effets oncogènes de la nicotine. Une revue récente consacrée au carcinome pulmonaire a montré que la nicotine, par l'intermédiaire du α7-nAChR, active puissamment la voie PI3K/AKT, favorisant la prolifération cellulaire, l'angiogenèse, la suppression de l'apoptose, l'invasion tumorale et les métastases (He et al., 2024) [34].

Dans ce contexte, mTOR émerge comme l'une des principales cibles en aval d'AKT. Son activation chronique augmente la synthèse protéique, le métabolisme cellulaire et la capacité proliférative de la cellule tumorale. Parallèlement, la voie PI3K/AKT/mTOR interagit avec d'autres systèmes impliqués dans la survie tumorale, notamment NF-κB, HIF-1α et le VEGF (une protéine de signalisation cellulaire qui stimule la formation de nouveaux vaisseaux sanguins). Cela crée un réseau biologique extrêmement complexe et auto-renforçant, capable de soutenir la croissance tumorale, l'angiogenèse et la résistance thérapeutique (He et al., 2024) [34].

L'implication directe du α7-nAChR a également été confirmée dans des études sur les cellules d'adénocarcinome pulmonaire A549. Certains chercheurs ont démontré que les récepteurs α7 et α9–α10 sont indispensables à la prolifération induite par la nicotine. Le blocage pharmacologique ou génétique de ces récepteurs abolissait complètement l'activation d'AKT et d'ERK (le maillon final de la voie de signalisation inflammatoire cellulaire MAPK vue au chapitre 5) et interrompait la réponse proliférative (Mucchietto et al., 2018) [35].

L'un des aspects les plus intéressants était que ces effets apparaissaient même à de très faibles concentrations de nicotine, comparables à celles normalement présentes dans le sang des fumeurs. Cela suggère qu'il n'est pas nécessaire d'avoir des expositions toxiques massives pour altérer la signalisation cellulaire : l'exposition chronique et continue semble suffisante pour maintenir constamment actives les voies prolifératives.

Un niveau de complexité supplémentaire a émergé dans une étude de 2009, qui a identifié un nouvel axe moléculaire nicotine–α7 nAChR–PI3K/AKT/mTOR. La nicotine augmentait significativement l'expression d'un récepteur nucléaire dans les cellules du carcinome pulmonaire par un mécanisme dépendant à la fois du α7-nAChR et de la voie PI3K/mTOR. Parallèlement, la nicotine réduisait l'activité d'AP-2α, un facteur important ayant une fonction de suppresseur de tumeur (Sun et al., 2009) [36].

En pratique, la nicotine ne se contentait pas d'activer des voies prolifératives, mais réduisait simultanément les systèmes intracellulaires qui limitent normalement la croissance néoplasique. Ce double effet crée un environnement cellulaire fortement favorable à la progression tumorale.

Le rôle des nAChR ne semble pas se limiter au carcinome pulmonaire. Dans le carcinome prostatique, une surexpression significative de la sous-unité α5-nAChR a été observée dans les tissus tumoraux. Le silençage du α5-nAChR réduisait la prolifération, la migration et l'invasion cellulaire, tout en augmentant parallèlement l'apoptose (élimination programmée d'une cellule). Là encore, le phénomène était associé à une réduction de la phosphorylation d'AKT et d'ERK, suggérant que différents sous-types récepteurs peuvent converger vers les mêmes systèmes intracellulaires de survie cellulaire (Qi et al., 2020) [37].

La centralité de l'axe α7-nAChR → AKT/mTOR a été davantage confirmée par les études pharmacologiques avec des antagonistes sélectifs. Certains chercheurs ont démontré que l'antagoniste α7-nAChR QND7 était capable d'induire l'apoptose, de réduire la prolifération et d'inhiber la migration cellulaire en supprimant la signalisation AKT/mTOR. L'effet antitumoral était comparable à celui du cisplatine (un puissant médicament chimiothérapeutique antinéoplasique à base de platine) dans certaines lignées cellulaires de carcinome pulmonaire (Witayateeraporn et al., 2020) [38].

Cette donnée est extrêmement importante car elle suggère que les récepteurs nicotiniques ne représentent pas de simples marqueurs passifs de la maladie, mais de véritables régulateurs fonctionnels de la survie tumorale. En d'autres termes, la nicotine semble exploiter des récepteurs physiologiquement destinés à la neurotransmission pour maintenir actives des voies intracellulaires qui favorisent la croissance, la résistance à l'apoptose et la progression néoplasique.

D'autres chercheurs ont également montré que la nicotine et la NNK activent rapidement AKT aussi bien dans le carcinome pulmonaire à petites cellules que dans celui non à petites cellules. L'activation d'AKT induisait la phosphorylation de mTOR et une augmentation des protéines qui régulent la progression du cycle cellulaire, favorisant l'expansion clonale (multiplication d'une cellule en de nombreuses copies similaires) et la prolifération tumorale. La nicotine, en outre, montrait une activité anti-apoptotique marquée médiée par NF-κB (un groupe de facteurs de transcription qui favorisent la croissance, la survie cellulaire et l'inflammation), offrant une explication biologique possible de l'aggravation du pronostic observée chez les patients qui continuent de fumer pendant les traitements oncologiques (Tsurutani et al., 2005) [39].

Dans l'ensemble, toutes ces preuves convergent vers un modèle physiopathologique extrêmement cohérent. La nicotine se lie à des récepteurs nicotiniques de l'acétylcholine spécifiques, surtout le α7-nAChR, induisant une cascade intracellulaire centrée sur l'axe PI3K/AKT/mTOR. Ce réseau moléculaire favorise la prolifération cellulaire, la synthèse protéique, la survie métabolique, l'angiogenèse et la résistance à l'apoptose, créant un environnement biologique favorable à la progression tumorale et à la résistance thérapeutique.

La nicotine, par conséquent, n'agit pas simplement comme une substance stimulante ou une molécule responsable de la dépendance. Par l'activation des nAChR, elle se comporte comme un puissant régulateur intracellulaire capable d'interférer directement avec les principaux systèmes qui contrôlent la croissance, le métabolisme et le destin cellulaire.

NNK - nAChR – mTOR

Parmi les cancérogènes les plus puissants et les plus étudiés dérivés du tabac, on trouve le composé NNK (Nicotine-derived Nitrosamine Ketone). Contrairement à la nicotine, qui n'est pas considérée comme directement mutagène, le NNK possède une double capacité biologique extrêmement dangereuse : d'une part, il peut endommager directement l'ADN par la formation d'adduits mutagènes (altérations chimiques de l'ADN pouvant provoquer des mutations), et d'autre part, il est capable d'activer des voies intracellulaires qui favorisent la survie cellulaire, la prolifération et la progression tumorale. Cette combinaison fait du NNK une sorte d'« accélérateur complet » de la carcinogenèse : il augmente non seulement la probabilité qu'une cellule développe des mutations, mais il aide également les cellules endommagées à survivre et à proliférer.

Ces dernières années, il est apparu de plus en plus clairement qu'une grande partie des effets biologiques du NNK dépend de l'activation des récepteurs nicotiniques de l'acétylcholine, en particulier l'α7-nAChR. Ce récepteur, initialement étudié surtout dans le système nerveux, est aujourd'hui considéré comme l'un des principaux médiateurs de la tumorigenèse pulmonaire associée au tabagisme. Le NNK possède en effet une affinité élevée pour l'α7-nAChR, souvent même supérieure à celle de la nicotine elle-même, et par cette liaison, il est capable d'activer un réseau complexe de signaux intracellulaires centrés sur l'axe PI3K/AKT/mTOR.

L'une des premières études à démontrer directement ce mécanisme fut celle de West et ses collaborateurs, qui a observé comment l'exposition au NNK activait rapidement la voie PI3K/AKT dans les cellules épithéliales bronchiques humaines normales. L'activation apparaissait en quelques minutes et impliquait spécifiquement le récepteur α7-nAChR. Une fois AKT activé, la phosphorylation de nombreux effecteurs intracellulaires impliqués dans la croissance cellulaire augmentait, notamment mTOR (West et al., 2004) [41].

D'un point de vue biologique, cela signifie que le NNK est capable de transformer rapidement le comportement métabolique de la cellule : c'est comme si un système conçu pour s'activer temporairement en réponse à des stimuli physiologiques était au contraire maintenu constamment allumé. La conséquence est une cellule qui continue de croître, de synthétiser des protéines et de survivre même lorsqu'elle devrait physiologiquement s'arrêter ou subir l'apoptose.

La même étude a également montré que le NNK augmentait la résistance cellulaire à différentes formes de stress, notamment les rayons UV, le stress oxydatif et les agents chimiothérapeutiques. Cet aspect est extrêmement important car il suggère que le cancérogène du tabac ne favorise pas seulement l'apparition de la tumeur, mais peut également contribuer à son agressivité et à sa résistance thérapeutique (West et al., 2004) [41].

Au cours des années suivantes, le rôle de l'axe NNK–nAChR–AKT/mTOR dans la carcinogenèse pulmonaire a été approfondi. Une revue réalisée par certains chercheurs a identifié la voie AKT/mTOR comme l'un des principaux nœuds moléculaires de la tumorigenèse pulmonaire induite par le tabac. Les auteurs ont souligné que le tabagisme ne favorise pas le cancer uniquement par des mutations génétiques, mais aussi par une modulation biochimique continue des systèmes intracellulaires qui régulent la survie et la prolifération cellulaire (Memmott et Dennis, 2010) [40].

Selon ce modèle, le NNK agit sur deux niveaux simultanés. D'un côté, il produit des adduits de l'ADN capables de générer des mutations dans des gènes cruciaux ; de l'autre, il active des récepteurs nicotiniques qui stimulent des voies prolifératives comme PI3K/AKT/mTOR. En pratique, le cancérogène crée simultanément le dommage génétique et les conditions biologiques qui permettent aux cellules mutées de survivre et de se multiplier.

Cette vision de la carcinogenèse est profondément différente de la vision traditionnelle. La tumeur n'est plus interprétée comme une simple accumulation aléatoire de mutations, mais comme le résultat d'un environnement cellulaire continuellement poussé vers la croissance, l'adaptation métabolique et la résistance apoptotique.

L'un des aspects les plus intéressants issus des études expérimentales concerne le fait que l'activation de la voie PI3K/AKT/mTOR apparaît très précocement au cours de la transformation néoplasique. West et ses collaborateurs ont en effet démontré que les cellules bronchiques humaines transformées par une exposition chronique au NNK présentaient une activation marquée et persistante d'AKT et de ses substrats (West et al., 2004) [41].

Ces cellules montraient une capacité nettement supérieure à survivre dans des conditions de privation de facteurs de croissance et de stress. L'activation d'AKT influençait également des régulateurs fondamentaux de l'apoptose, réduisant l'expression de gènes pro-apoptotiques.

En d'autres termes, la cellule ne proliférait pas seulement davantage, mais perdait progressivement la capacité de « se suicider » lorsqu'elle était endommagée. Cela représente l'une des étapes clés de la transformation tumorale.

L'observation in vivo fut également particulièrement importante. Chez les souris traitées au NNK, l'activation d'AKT et de mTOR augmentait progressivement parallèlement à l'évolution des lésions pulmonaires, des premières zones d'hyperplasie jusqu'aux adénomes pulmonaires (West et al., 2004) [41]. Cela suggère que la dérégulation de la voie PI3K/AKT/mTOR n'est pas un événement tardif, mais l'un des premiers changements biologiques de la carcinogenèse induite par le tabac.

Un mécanisme supplémentaire de survie cellulaire est apparu dans l'étude de Jin et ses collaborateurs, qui a analysé le rôle de la protéine survivine dans les cellules bronchiques exposées à la nicotine et au NNK (Jin et al., 2008) [42]. La survivine appartient à la famille des protéines inhibitrices de l'apoptose et est normalement presque absente dans les tissus adultes sains, alors qu'elle est fortement exprimée dans les tumeurs ; l'étude a montré que la nicotine et le NNK augmentaient significativement l'expression de la survivine dans les cellules bronchiques humaines par l'activation de la voie AKT/mTOR. L'augmentation de la survivine améliorait la survie cellulaire et favorisait la transformation maligne des cellules exposées aux composants du tabac.

D'un point de vue physiopathologique, la signification est très profonde. La cellule exposée au NNK ne se limite pas à proliférer plus rapidement : elle devient progressivement moins sensible aux signaux qui éliminent normalement les cellules endommagées. C'est comme si le système de contrôle qualité de l'organisme était progressivement désactivé.

Les études cliniques rétrospectives ont également montré des implications extrêmement pertinentes de ces mécanismes. Certains chercheurs ont mis en évidence que les patients atteints de tumeurs liées au tabac qui continuaient à fumer après le diagnostic présentaient une survie plus faible et une moindre réponse thérapeutique.

Au niveau cellulaire, la nicotine et le NNK activaient rapidement AKT et augmentaient la phosphorylation de mTOR et de la tubérine. Cela favorisait la prolifération cellulaire et la survie tumorale. La nicotine, en outre, montrait une forte activité anti-apoptotique médiée par NF-κB (Tsurutani et al., 2005) [39].

Ces données aident à comprendre pourquoi le tabagisme continue d'aggraver le pronostic oncologique même après que la tumeur s'est déjà développée. Les composants du tabac continuent en effet d'alimenter des voies intracellulaires qui soutiennent la croissance tumorale, la résistance apoptotique et l'adaptation métabolique.

Ces dernières années, la possibilité d'interférer pharmacologiquement avec cet axe moléculaire a également émergé. Une étude sur la β-cryptoxanthine, un caroténoïde présent dans les agrumes et les poivrons rouges, a montré que cette molécule était capable de réduire significativement la tumorigenèse pulmonaire induite par le NNK chez les souris.

L'effet était associé à une sous-régulation marquée de l'α7-nAChR et à l'inhibition de la voie PI3K/AKT. De plus, la β-cryptoxanthine réduisait la migration, l'invasion cellulaire et la formation de lamellipodes (extensions cytoplasmiques en forme de feuille qui se forment à la surface des cellules lors de la migration cellulaire) dans les cellules tumorales α7-nAChR-positives (Iskandar et al., 2016) [43].

Cette étude est particulièrement intéressante car elle suggère que l'axe α7-nAChR/PI3K/AKT/mTOR pourrait représenter non seulement un mécanisme pathologique central de la carcinogenèse liée au tabac, mais aussi une cible thérapeutique et chimiopréventive potentielle.

Dans l'ensemble, toutes les preuves convergent vers un modèle biologique extrêmement cohérent. Le NNK n'agit pas seulement comme un agent mutagène direct, mais exploite les récepteurs nicotiniques de l'acétylcholine, surtout l'α7-nAChR, pour activer durablement la cascade de la voie de l'insuline. Cette cascade augmente la prolifération cellulaire, la synthèse protéique, l'adaptation métabolique et la résistance apoptotique, créant un environnement biologique idéal pour la transformation néoplasique et la progression tumorale.

Le résultat final est une cellule qui non seulement accumule des dommages génétiques, mais acquiert progressivement la capacité de survivre, de proliférer et de s'adapter à des conditions qui détermineraient normalement sa mort. Et c'est précisément cette combinaison entre dommage génétique et survie aberrante qui fait du NNK l'un des cancérogènes les plus puissants contenus dans le tabac.

Nicotine - nAChR - mTOR – tumeur

L'un des principaux modèles biologiques permettant d'interpréter le tabagisme non seulement comme un facteur cancérogène initial, mais aussi comme un puissant promoteur de la croissance et de la survie des cellules néoplasiques, est le lien entre la nicotine, les récepteurs nicotiniques de l'acétylcholine et la progression tumorale. Pendant de nombreuses années, la recherche oncologique s'est concentrée presque exclusivement sur la capacité du tabac à induire des mutations génétiques. Aujourd'hui, il apparaît de plus en plus évident que la nicotine peut également agir de manière profondément différente : non pas nécessairement en créant de nouvelles mutations, mais en altérant directement les systèmes intracellulaires qui régulent la croissance cellulaire, l'apoptose, l'angiogenèse, l'adaptation métabolique et la résistance thérapeutique.

L'un des aspects les plus importants apparus ces dernières années concerne le rôle des récepteurs nicotiniques de l'acétylcholine, en particulier α7-nAChR, α9-nAChR et α5-nAChR. Ces récepteurs, initialement étudiés dans le système nerveux, ont également été identifiés dans de nombreux tissus tumoraux, notamment au niveau du poumon, de l'estomac, de la cavité buccale et de la vessie. Lorsque la nicotine se lie à ces récepteurs, la cellule active une cascade intracellulaire complexe dominée par la voie PI3K/AKT/mTOR, l'un des principaux systèmes contrôlant la croissance, la synthèse protéique et la survie cellulaire.

C'est comme si la nicotine transformait les récepteurs nAChR en une sorte d'« accélérateur biologique » constamment enfoncé, maintenant en permanence les signaux prolifératifs de la cellule tumorale.

L'une des premières études à clarifier ce phénomène fut celle de West et ses collaborateurs, qui a démontré comment la nicotine et la NNK activent rapidement la voie PI3K/AKT dans les cellules épithéliales bronchiques humaines normales. L'activation apparaissait quelques minutes après l'exposition et impliquait différents sous-types de récepteurs : α3/α4 pour la nicotine et α7-nAChR pour la NNK (West et al., 2004) [41].

La phosphorylation d'AKT entraînait ensuite l'activation de différents effecteurs en aval impliqués dans la croissance cellulaire et la synthèse protéique. Ces voies augmentaient la prolifération cellulaire et la résistance à l'apoptose, tout en favorisant des caractéristiques compatibles avec une transformation néoplasique précoce.

Les cellules exposées à la nicotine montraient en effet une perte de l'inhibition de contact, une dépendance réduite aux facteurs de croissance et un moindre besoin d'adhésion à la matrice extracellulaire. En termes simples, la cellule commençait progressivement à se comporter comme une cellule tumorale, même avant l'apparition d'une tumeur cliniquement évidente.

L'étude a également montré que la nicotine et la NNK réduisaient significativement la mort cellulaire induite par l'étoposide, les rayons UV et le peroxyde d'hydrogène. Cette étape est biologiquement cruciale : une cellule qui accumule des dommages génétiques devrait normalement subir l'apoptose. Cependant, si des voies comme AKT et mTOR restent constamment activées, la cellule endommagée continue de survivre, augmentant progressivement le risque de transformation néoplasique (West et al., 2004) [41].

Au cours des années suivantes, le rôle de l'axe α7-nAChR/PI3K/AKT/mTOR dans le carcinome pulmonaire a été approfondi. Une revue récente a montré que la nicotine, par l'intermédiaire de l'α7-nAChR, favorise la prolifération tumorale, l'angiogenèse, les métastases, la transition épithélo-mésenchymateuse (processus important dans le développement embryonnaire et la réparation des tissus) et la résistance à l'apoptose (He et al., 2024) [34].

Selon ce modèle physiopathologique, l'activation persistante de PI3K/AKT entraîne ensuite la stimulation de mTOR, NF-κB, HIF-1α et VEGF : il en résulte un réseau biologique extrêmement complexe qui soutient simultanément la croissance cellulaire, la synthèse protéique, l'adaptation métabolique, la formation de nouveaux vaisseaux sanguins et l'invasivité tumorale.

L'activation de HIF-1α et de VEGF est particulièrement importante car elle favorise l'angiogenèse tumorale. En pratique, la tumeur acquiert progressivement la capacité de construire de nouveaux vaisseaux sanguins pour alimenter sa propre croissance et faciliter la diffusion métastatique.

Parallèlement, la nicotine favorise la transition épithélo-mésenchymateuse, processus au cours duquel les cellules tumorales perdent les caractéristiques typiques des cellules épithéliales et acquièrent une plus grande mobilité et invasivité (He et al., 2024) [34]. C'est une étape fondamentale dans le développement des métastases.

Un élément particulièrement intéressant apparu dans les études expérimentales concerne le fait que toutes les cellules tumorales ne répondent pas à la nicotine de la même manière. Certains chercheurs ont démontré que la réponse proliférative dépend fortement du profil récepteur exprimé par la tumeur (Mucchietto et al., 2018) [35].

Dans des cellules spécifiques d'adénocarcinome pulmonaire, caractérisées par une expression élevée d'α7 et d'α9-nAChR, la nicotine induisait une prolifération cellulaire marquée et une activation rapide d'AKT et d'ERK. À l'inverse, des cellules différentes présentant une faible expression d'α7-nAChR se sont révélées beaucoup moins sensibles aux effets prolifératifs de la nicotine.

Cela suggère que certaines tumeurs peuvent devenir particulièrement dépendantes de la signalisation nicotinique. En pratique, la tumeur développe une sorte de « dépendance biologique » à la nicotine pour soutenir sa propre croissance.

L'étude a également montré que le blocage pharmacologique ou génétique des récepteurs α7 et α9 abolissait complètement l'activation d'AKT et d'ERK et interrompait la prolifération cellulaire. L'utilisation d'un puissant antagoniste synthétique s'est également révélée capable de bloquer efficacement ces voies, réduisant la prolifération et augmentant la production de ROS intracellulaires (espèces réactives de l'oxygène) (Mucchietto et al., 2018) [35].

Ces résultats suggèrent que les récepteurs nicotiniques ne représentent pas simplement des marqueurs tumoraux passifs, mais de véritables régulateurs fonctionnels de la croissance néoplasique.

Un autre aspect extrêmement important concerne la chimiorésistance. De nombreuses études montrent en effet que la nicotine non seulement favorise la croissance tumorale, mais réduit également l'efficacité des traitements oncologiques.

Les chercheurs ont démontré que la nicotine et la NNK activent rapidement AKT et mTOR dans les cellules tumorales pulmonaires, favorisant la prolifération cellulaire et la survie médiée par NF-κB. La nicotine montrait également une forte activité anti-apoptotique, réduisant significativement la mort cellulaire induite par le stress métabolique et la chimiothérapie (Tsurutani et al., 2005) [39].

D'un point de vue clinique, ce phénomène pourrait expliquer pourquoi les patients qui continuent de fumer après le diagnostic oncologique présentent souvent une moins bonne réponse thérapeutique, une progression tumorale plus importante et une survie globale réduite.

Un tableau très similaire a également été observé dans le carcinome gastrique. Les chercheurs d'une étude à ce sujet ont démontré que la nicotine active la voie α5-nAChR/AKT dans les cellules tumorales gastriques humaines, augmentant la prolifération cellulaire et réduisant l'apoptose induite par le cisplatine (Jia et al., 2016) [44].

La nicotine augmentait l'expression de protéines anti-apoptotiques et de survivine (protéine qui favorise la survie et la division des cellules), tout en réduisant simultanément Bax et Caspase-3 (deux acteurs clés dans le processus d'apoptose). Lorsque la voie PI3K/AKT était bloquée pharmacologiquement, l'apoptose était rétablie : cela signifie que la nicotine peut littéralement « protéger » les cellules tumorales des effets de la chimiothérapie.

Des résultats très similaires ont également été observés dans le carcinome buccal. Une étude a démontré que la nicotine augmente significativement la survie des cellules squameuses, en réduisant l'apoptose induite par le cisplatine par l'activation de l'α7-nAChR (Hsu et al., 2020) [45].

Les cellules traitées à la nicotine maintenaient des niveaux élevés de Bcl-2 (une protéine fondamentale qui régule la survie cellulaire) même pendant l'exposition au cisplatine. Le blocage pharmacologique ou génétique de l'α7-nAChR atténuait significativement ces effets, suggérant que le récepteur représente un nœud central de la chimiorésistance induite par la nicotine.

Des résultats analogues ont également été observés dans le carcinome de la vessie. Certains chercheurs ont démontré que la nicotine augmente la prolifération cellulaire et la croissance tumorale par l'activation de la voie PI3K/AKT/mTOR ; l'exposition à la nicotine augmentait l'expression d'AKT, tout en réduisant l'efficacité du cisplatine, aussi bien in vitro que dans les modèles animaux. L'effet de l'inhibiteur dual PI3K/mTOR NVP-BEZ235, capable de bloquer la prolifération induite par la nicotine et de rétablir la sensibilité à la chimiothérapie, s'est révélé particulièrement intéressant (Yuge et al., 2015) [46].

Dans l'ensemble, toutes ces preuves convergent vers un modèle biologique extrêmement cohérent. La nicotine active des récepteurs nicotiniques de l'acétylcholine spécifiques présents sur les cellules tumorales, surtout α7-nAChR, α9-nAChR et α5-nAChR. Cette activation stimule la cascade PI3K/AKT/mTOR, favorisant la croissance tumorale, la synthèse protéique, l'angiogenèse, l'adaptation métabolique, la résistance apoptotique et la chimiorésistance.

La tumeur n'est donc pas alimentée uniquement par les mutations initiales induites par le tabac, mais aussi par une stimulation biologique continue qui soutient sa croissance et sa survie dans le temps. La nicotine agit comme un véritable modulateur oncogénique capable de transformer des récepteurs physiologiquement destinés à la neurotransmission en puissants activateurs de voies prolifératives.

L'addiction : nicotine, dopamine et noyau accumbens

La dépendance à la nicotine représente l'un des exemples les plus frappants de la capacité d'une substance à modifier profondément les circuits cérébraux de la récompense, de la motivation et de l'apprentissage. Bien que le tabagisme soit souvent perçu comme une simple habitude, d'un point de vue neurobiologique, il implique des systèmes neuronaux extrêmement sophistiqués, dominés principalement par l'interaction entre la nicotine, la dopamine et le noyau accumbens. C'est précisément au sein de ces circuits que le comportement volontaire lié à la cigarette se transforme progressivement en une impulsion automatique et compulsive.

Le noyau accumbens est l'un des principaux centres de la récompense cérébrale et est étroitement lié à l'aire tegmentale ventrale (VTA), siège des neurones dopaminergiques. Lorsque la nicotine atteint le cerveau après l'inhalation de la fumée, elle se lie rapidement aux récepteurs nicotiniques de l'acétylcholine présents sur les neurones dopaminergiques de la VTA. Cette activation augmente la libération de dopamine dans le noyau accumbens, générant la sensation subjective de gratification et de renforcement comportemental (Di Chiara, 2000) [47].

Ce mécanisme constitue le cœur biologique de la dépendance tabagique. En effet, la nicotine ne produit pas seulement un plaisir momentané, mais elle altère progressivement la manière dont le cerveau attribue une valeur motivationnelle aux stimuli environnementaux. C'est comme si le système cérébral, conçu pour guider des comportements utiles à la survie, comme s'alimenter ou rechercher des relations sociales, était « recalibré » artificiellement autour de la cigarette.

L'un des aspects les plus importants mis en lumière par la recherche neuroscientifique concerne le fait que la nicotine n'agit pas principalement sur le noyau accumbens de manière directe, mais stimule surtout les neurones dopaminergiques localisés dans la VTA. Dans une étude, des chercheurs ont démontré que l'administration systémique de nicotine augmentait d'environ 50 % les concentrations extracellulaires de dopamine dans le noyau accumbens (Nisell et al., 1994) [48]. Cependant, lorsqu'un antagoniste nicotinique comme la mécamylamine était infusé directement dans la VTA, cette augmentation dopaminergique était presque totalement abolie. À l'inverse, le blocage des récepteurs dans le noyau accumbens produisait des effets beaucoup plus modestes.

Au fil du temps, la stimulation dopaminergique continue modifie profondément les processus d'apprentissage associatif. Des chercheurs ont montré que les drogues addictives, y compris la nicotine, induisent une augmentation persistante de la dopamine extracellulaire, surtout dans le noyau accumbens, une région étroitement impliquée dans l'évaluation motivationnelle des stimuli. Contrairement aux récompenses naturelles, qui produisent une réponse dopaminergique transitoire sujette à l'accoutumance, la nicotine maintient une capacité persistante à activer le système de la récompense (Di Chiara et al., 2004) [49].

Ce phénomène a des conséquences très profondes. Les stimuli associés au tabagisme — le paquet de cigarettes, le café, la pause au travail, certains contextes sociaux ou même certains états émotionnels — commencent progressivement à acquérir une valeur incitative autonome. Le cerveau apprend à relier ces stimuli environnementaux à l'augmentation dopaminergique produite par la nicotine, les transformant progressivement en puissants déclencheurs motivationnels. Même en l'absence de la substance, ces stimuli peuvent évoquer un craving (un désir intense ou une impulsion irrésistible) et une recherche compulsive de la cigarette (Di Chiara et al., 2004) [49].

En ce sens, la dépendance ne naît pas seulement de la recherche d'un plaisir immédiat, mais surtout d'un apprentissage pathologique de la motivation. La dopamine n'agit pas simplement comme une « molécule du plaisir », mais comme un médiateur qui attribue une saillance et une importance aux stimuli associés à la substance. Le cerveau apprend littéralement, et progressivement, à « désirer » la nicotine.

D'un point de vue moléculaire, ce processus dépend principalement des récepteurs nicotiniques de l'acétylcholine. Parmi les différents sous-types, le récepteur α4β2-nAChR représente l'un des principaux médiateurs des effets renforçateurs de la nicotine (Wonnacott et al., 2005) [50]. Ces récepteurs possèdent une affinité élevée pour la nicotine et sont largement exprimés dans les circuits dopaminergiques mésolimbiques. Leur activation augmente la fréquence de décharge des neurones dopaminergiques de la VTA, amplifiant la libération de dopamine dans le noyau accumbens (Jiang et al., 2025) [51].

Avec l'exposition chronique à la nicotine, cependant, le système nerveux subit de profondes adaptations neuroplastiques. Les récepteurs nicotiniques ont tendance, au départ, à se désensibiliser, entrant temporairement dans un état inactif. Parallèlement, le cerveau réagit en augmentant progressivement le nombre de récepteurs disponibles, un phénomène connu sous le nom de régulation à la hausse (up-regulation) des récepteurs (Wonnacott et al., 2005) [50]. Cela contribue au développement de la tolérance et de la dépendance physique, augmentant la vulnérabilité au sevrage et aux rechutes.

Aux côtés des récepteurs α4β2-nAChR, le rôle crucial des récepteurs contenant la sous-unité α6 est apparu ces dernières années. Des chercheurs ont démontré que les récepteurs α6β2-nAChR dominent la modulation nicotinique de la libération dopaminergique dans le noyau accumbens. Le blocage pharmacologique de ces récepteurs réduisait significativement la libération de dopamine associée aux stimuli de récompense, modifiant profondément la transmission dopaminergique mésolimbique (Exley et al., 2008) [52].

Parallèlement, d'autres chercheurs ont montré que les récepteurs α6-nAChR sont hautement sélectifs pour les neurones dopaminergiques et que leur activation suffit à générer un état hyperdopaminergique persistant. Les modèles animaux dotés de récepteurs α6-nAChR hypersensibles développaient une hyperactivité locomotrice, une sensibilité accrue à la nicotine et une capacité d'adaptation altérée aux stimuli environnementaux (Drenan et al., 2008) [53]. Tout cela suggère que ces récepteurs représentent l'un des principaux nœuds neurobiologiques par lesquels la nicotine contrôle le circuit de la récompense.

Avec le temps, le comportement de consommation évolue davantage. Dans les phases initiales, le tabagisme est encore principalement guidé par la recherche de gratification. Par la suite, cependant, le comportement devient de plus en plus automatique et habituel (Di Chiara, 2000) [47]. Le sujet ne fume plus nécessairement pour obtenir un plaisir immédiat, mais parce que certains stimuli environnementaux, émotionnels ou contextuels activent automatiquement les circuits appris de la dépendance : c'est le passage du comportement volontaire à la compulsion automatisée.

Les cigarettes électroniques modernes semblent également exploiter les mêmes circuits neurobiologiques. D'autres chercheurs ont démontré que différents sels de nicotine augmentent significativement la libération de dopamine dans le noyau accumbens, souvent dans une mesure supérieure à celle de la nicotine libre. En particulier, le lactate et le benzoate de nicotine produisaient des augmentations dopaminergiques plus marquées, associées à une absorption systémique plus rapide (Li et al., 2023) [54]. Cela pourrait expliquer le fort potentiel addictif observé dans certaines formulations pour le vapotage.

L'association entre l'alcool et la nicotine converge vers les mêmes circuits dopaminergiques. Des chercheurs ont montré que l'administration concomitante d'alcool et de nicotine produit un effet additif sur la libération de dopamine dans le noyau accumbens. Le blocage des récepteurs nicotiniques par la mécamylamine abolissait presque complètement cet effet (Tizabi et al., 2007) [55], suggérant une forte convergence neurobiologique entre les deux dépendances.

Dans l'ensemble, toutes ces preuves montrent que la dépendance à la nicotine découle d'une profonde altération des circuits cérébraux de la récompense et de l'apprentissage motivationnel. La nicotine active des récepteurs nicotiniques spécifiques dans la VTA, augmente la libération de dopamine dans le noyau accumbens et transforme progressivement les stimuli associés au tabagisme en puissants signaux motivationnels. Grâce à des adaptations neuroplastiques continues, le cerveau finit par réorganiser ses propres systèmes d'apprentissage, de motivation et de mémoire autour de la substance, transformant un comportement initialement volontaire en une dépendance persistante et compulsive.

La dopamine active mTOR

La relation entre la dopamine et mTOR représente aujourd'hui l'un des points les plus importants pour comprendre comment les circuits de la récompense parviennent à transformer un stimulus momentané en modifications cérébrales persistantes. Pendant de nombreuses années, la dopamine a été interprétée presque exclusivement comme le neurotransmetteur du plaisir et de la gratification. Aujourd'hui, il apparaît de plus en plus évident que son rôle est bien plus profond : la dopamine ne se limite pas à générer une sensation agréable, mais active de véritables programmes intracellulaires capables de modifier la structure et le fonctionnement des synapses via des voies moléculaires dominées par mTOR.

En termes simples, la dopamine représente le signal qui communique au cerveau qu'une expérience est biologiquement pertinente, tandis que mTOR constitue le système intracellulaire qui traduit ce signal en modifications structurelles durables. C'est comme si la dopamine « allumait » le circuit de la récompense et que mTOR entamait immédiatement les travaux de restructuration neuronale nécessaires pour consolider cette expérience dans la mémoire et le comportement.

L'un des premiers éléments apparus clairement concerne le rôle central des récepteurs dopaminergiques D1R. Plusieurs études ont démontré que l'activation des récepteurs D1R est capable de stimuler directement la cascade PI3K/AKT/mTOR dans différentes régions cérébrales impliquées dans la récompense, la mémoire et la plasticité neuronale.

Zhang et ses collaborateurs ont démontré que l'activation de la cascade D1R/cAMP/PKA conduit rapidement à la phosphorylation de mTOR dans le cortex préfrontal médial (une zone cérébrale qui contribue à contrôler les pensées, les émotions et le comportement). L'étude a montré que la stimulation dopaminergique augmentait significativement la phosphorylation de mTOR, accompagnée d'une augmentation de certaines protéines synaptiques (Zhang et al., 2017) [56].

Ces résultats sont particulièrement importants car ils montrent comment la dopamine n'agit pas seulement sur l'activité électrique neuronale immédiate, mais induit également une véritable réponse anabolique intracellulaire. L'activation de mTOR augmente en effet la synthèse de protéines synaptiques nécessaires à la formation, au renforcement et à la stabilisation des connexions neuronales ; c'est un mécanisme très similaire à celui qui se produit lors de l'entraînement musculaire : un stimulus initial active des programmes intracellulaires qui mènent ensuite à la construction de nouvelles structures. Dans le cerveau, cependant, les « structures » qui sont renforcées sont les synapses.

L'étude a également montré que le blocage pharmacologique de D1R, PKA ou mTOR abolissait complètement à la fois l'activation de mTOR et le renforcement synaptique observé dans le cortex préfrontal (Zhang et al., 2017) [56]. Cela a confirmé que la dopamine et mTOR font partie de la même cascade biologique intégrée.

Un aspect extrêmement intéressant concerne le fait que cette relation entre la dopamine et mTOR n'implique pas seulement l'apprentissage et la récompense, mais aussi la mémoire à long terme. Certains chercheurs ont démontré que la stimulation des récepteurs dopaminergiques D1/D5 dans le cortex auditif améliore significativement la consolidation de la mémoire via des mécanismes dépendants de mTOR et de la synthèse protéique (Schicknick et al., 2008) [57].

Dans leur modèle expérimental, l'activation dopaminergique n'améliorait pas tant l'apprentissage immédiat que la capacité du cerveau à consolider l'expérience dans le temps. Lorsque de la rapamycine ou de l'anisomycine, qui bloquent respectivement mTOR et la synthèse protéique, étaient administrées, l'effet de la dopamine sur la consolidation mnésique disparaissait complètement : cela suggère que la dopamine utilise mTOR comme « moteur cellulaire » pour transformer des expériences momentanées en modifications synaptiques persistantes.

Au cours des années suivantes, de nombreuses recherches ont montré que ce même mécanisme est également exploité par les substances addictives. Les chercheurs ont démontré qu'une seule expérience de binge drinking (la consommation de quantités élevées d'alcool dans un laps de temps très restreint) suffit à activer rapidement la voie D1R/mTORC1 dans les neurones D1+ du noyau accumbens (Beckley et al., 2016) [58].

L'activation de mTORC1 augmentait la traduction de certaines protéines synaptiques, induisant un renforcement persistant de la transmission via le glutamate (le principal neurotransmetteur excitateur du système nerveux central des mammifères). Même si l'activation de mTOR s'avérait temporaire, les modifications synaptiques persistaient dans le temps, suggérant qu'une brève fenêtre d'activation moléculaire suffit à laisser une sorte d'« empreinte neurale » durable.

Ce concept est central dans la neurobiologie de l'addiction. La dopamine ne crée pas de dépendance uniquement parce qu'elle génère un plaisir immédiat, mais parce qu'elle active des voies comme mTOR qui consolident physiquement les souvenirs associés à la substance.

Le même schéma biologique a également été observé dans la dépendance à la cocaïne. Certains chercheurs ont démontré que la cocaïne active sélectivement mTORC1 dans le noyau accumbens via la stimulation du récepteur dopaminergique D1 (Sutton et Caron, 2015) [59].

L'augmentation de la dopamine extracellulaire produite par la cocaïne induisait une phosphorylation marquée de mTOR dans les neurones D1R du noyau accumbens. Le blocage pharmacologique du D1R abolissait complètement l'activation de mTORC1, tandis que le blocage des récepteurs D2 ne produisait aucun effet significatif.

Plus intéressant encore, la délétion génétique de mTOR dans les neurones D1R réduisait significativement l'hyperactivité locomotrice induite par la cocaïne (Sutton et Caron, 2015) [59]. Cela a démontré que mTOR ne représente pas un simple marqueur biologique de la stimulation dopaminergique, mais un véritable médiateur fonctionnel des comportements associés à la dépendance. En pratique, la dopamine active mTOR pour « construire » les adaptations synaptiques qui soutiennent la sensibilisation, le désir irrépressible et la recherche compulsive de la substance.

Même dans des conditions pathologiques différentes, la connexion entre la dopamine et mTOR apparaît extrêmement évidente. Certains chercheurs ont démontré que la thérapie chronique par L-DOPA dans la maladie de Parkinson induit une activation persistante de mTORC1 via les récepteurs D1 et la cascade ERK.

L'activation chronique de mTOR entraînait une synthèse protéique excessive, contribuant au développement de troubles neurologiques induits par la L-DOPA (le médicament de première intention et le précurseur naturel de la dopamine). La rapamycine réduisait significativement ces altérations sans compromettre les effets thérapeutiques de la L-DOPA (Santini et al., 2009) [60].

Ces données montrent comment une stimulation dopaminergique persistante peut transformer un mécanisme physiologique de plasticité en un processus pathologique de remodelage neuronal.

Un phénomène très similaire a également été observé dans l'épilepsie expérimentale. Certains chercheurs ont démontré que la stimulation répétée des récepteurs D1 induit une hyperactivation marquée de la voie mTOR dans l'hippocampe (Gangarossa et al., 2014) [61].

L'activation chronique de la cascade dopamine-mTOR menait progressivement à une hyperexcitabilité neuronale, des crises d'épilepsie, une altération du renforcement à long terme et des déficits de la mémoire de reconnaissance. Là encore, la rapamycine s'est révélée capable de restaurer la plasticité synaptique et de réduire significativement les altérations neurologiques.

Ces résultats suggèrent que la voie dopamine-mTOR constitue un système extrêmement puissant de régulation de la plasticité neuronale. Lorsque ce système est activé de manière physiologique, il favorise l'apprentissage, la mémoire et l'adaptation ; lorsqu'il est hyperstimulé ou chroniquement activé, il peut contribuer au développement de dépendances, de dysfonctionnements cognitifs et d'altérations neurologiques pathologiques.

La connexion entre la dopamine et mTOR ne semble pas se limiter exclusivement au système nerveux central. Qian et ses collaborateurs ont démontré que dans le carcinome œsophagien métastatique, la dopamine produite localement par les cellules tumorales active le récepteur DRD5, stimulant la voie AKT/mTOR et favorisant l'effet Warburg (une altération métabolique typique des cellules tumorales) (Qian et al., 2021) [62].

L'activation dopaminergique augmentait l'absorption de glucose, la production de lactate, l'activité glycolytique et l'expression de HIF-1α. Cela suggère que la dopamine peut agir comme un modulateur métabolique même en dehors du cerveau, utilisant mTOR pour soutenir la croissance cellulaire, l'adaptation métabolique et la prolifération tumorale (Qian et al., 2021) [62].

Même dans le vomissement médié par le récepteur D2, l'implication de la cascade PI3K/AKT/mTOR émerge. Certains chercheurs ont montré que l'activation du récepteur D2 induit une phosphorylation marquée d'AKT, mTOR et ERK dans le noyau du tractus solitaire. L'inhibition pharmacologique de ces voies réduisait significativement la réponse émétisante (Belkacemi et al., 2021) [63].

Dans l'ensemble, toutes ces preuves convergent vers un modèle biologique extrêmement cohérent : la dopamine n'agit pas simplement comme un neurotransmetteur de la récompense, mais comme un puissant régulateur de la plasticité cellulaire via l'activation de mTOR. Par l'intermédiaire des récepteurs dopaminergiques, surtout D1R et D5R, le signal dopaminergique active la cascade PI3K/AKT/mTOR, induisant la synthèse protéique, le remodelage synaptique et la consolidation des modifications neuronales. C'est précisément cette capacité à transformer un stimulus transitoire en une modification biologique persistante qui rend l'axe dopamine-mTOR si central dans les processus d'apprentissage, de mémoire, de dépendance et de plasticité pathologique du cerveau.

De mTOR à la dépendance

Le noyau accumbens représente l'un des principaux points de rencontre entre la motivation, l'apprentissage et l'addiction. Pendant de nombreuses années, cette structure a été interprétée presque exclusivement comme le « centre du plaisir » du cerveau. Les preuves neuroscientifiques les plus récentes montrent au contraire une réalité beaucoup plus complexe : le noyau accumbens ne se limite pas à produire une gratification immédiate, mais participe à la transformation progressive d'un stimulus momentané en une mémoire pathologique persistante. Dans ce processus, mTOR émerge comme l'un des principaux régulateurs intracellulaires de la plasticité neuronale associée à l'addiction.

Aujourd'hui, nous savons que l'addiction ne naît pas simplement de l'augmentation transitoire de la dopamine, mais de la capacité des substances addictives à modifier durablement les connexions synaptiques dans les circuits de la récompense. C'est précisément ici qu'intervient mTOR. Si la dopamine représente le signal initial qui communique au cerveau la pertinence motivationnelle d'une substance, mTOR constitue le système cellulaire qui traduit ce signal en modifications biologiques durables. En d'autres termes, la dopamine « allume » le circuit de la récompense, tandis que mTOR commence à construire physiquement les modifications synaptiques qui rendront ce comportement de plus en plus stable, automatique et compulsif.

Ces dernières années, il est apparu avec une clarté croissante que différentes drogues, bien qu'ayant des mécanismes pharmacologiques très différents, convergent étonnamment vers les mêmes systèmes intracellulaires de plasticité neuronale. Neasta et ses collaborateurs ont décrit mTORC1 comme l'un des principaux régulateurs des neuro-adaptations pathologiques induites par les substances addictives. La cocaïne, la méthamphétamine, les opiacés, les cannabinoïdes et l'alcool semblent en effet partager la capacité d'activer la voie mTORC1 dans le noyau accumbens et dans les autres structures du circuit mésolimbique (Neasta et al., 2014) [64].

Cette donnée est particulièrement importante car elle suggère l'existence d'une sorte de « langage moléculaire commun » de l'addiction. Les substances changent, mais le cerveau semble utiliser les mêmes mécanismes intracellulaires pour consolider les mémoires pathologiques associées à la drogue.

mTORC1 contrôle en effet la synthèse locale de nombreuses protéines synaptiques impliquées dans la plasticité neuronale, notamment les sous-unités des récepteurs AMPA (récepteurs du glutamate qui favorisent la communication rapide entre les neurones), la protéine Homer et Arc (protéines neuronales impliquées dans la régulation et l'adaptation des connexions entre neurones). Ces protéines régulent la formation des épines dendritiques, la stabilisation des synapses excitatrices et la consolidation des connexions neuronales. En pratique, mTOR permet au cerveau d'« apprendre » la drogue à travers les mêmes processus biologiques normalement utilisés pour apprendre des expériences importantes pour la survie (Dayas et al., 2012) [65].

L'un des aspects les plus pertinents issus des études expérimentales est que l'activation de mTOR dans le noyau accumbens ne représente pas un simple phénomène accessoire, mais semble être nécessaire au développement de nombreux comportements pathologiques associés à l'addiction. Huang et ses collaborateurs ont démontré que l'administration chronique de méthamphétamine induit une activation marquée de la voie mTORC1 dans le striatum ventral (zone cérébrale qui contribue à réguler la récompense, la motivation et le comportement) et dans le noyau accumbens. Cette augmentation de la phosphorylation de mTOR et de ses effecteurs était associée au développement de la sensibilisation comportementale, phénomène caractérisé par une augmentation progressive de l'hyperactivité locomotrice et de la stéréotypie (comportement répétitif et récurrent) (Huang et al., 2018) [66].

La sensibilisation comportementale représente l'un des principaux modèles expérimentaux de la vulnérabilité à la rechute. Avec des expositions répétées à la substance, le cerveau devient progressivement plus réactif aux stimuli associés à la drogue : c'est comme si les circuits motivationnels étaient « calibrés » de plus en plus intensément.

Il fut particulièrement intéressant de constater que la rapamycine, inhibiteur sélectif de mTORC1, réduisait significativement à la fois la sensibilisation locomotrice et le remodelage dendritique des neurones épineux moyens du noyau accumbens. Le silençage génétique local de mTOR dans le noyau accumbens produisait également des effets comparables.

Cela confirme davantage que mTOR n'est pas seulement un indicateur de l'activation neuronale, mais un véritable régulateur fonctionnel des modifications structurelles qui soutiennent l'addiction. Les épines dendritiques constituent en effet le principal site anatomique des synapses excitatrices. L'augmentation de leur densité observée après une exposition chronique aux drogues reflète une véritable réorganisation anatomique des circuits de la récompense. Le cerveau modifie littéralement ses propres connexions pour faciliter la recherche compulsive de la substance.

Un tableau très similaire a été observé également dans l'addiction à la cocaïne. Certains chercheurs ont démontré que la cocaïne induit une activation significative de la voie mTOR dans le cortex cérébral, dans l'aire tegmentale ventrale et surtout dans le noyau accumbens. L'administration de rapamycine bloquait à la fois la phase d'induction et celle d'expression de la sensibilisation locomotrice à la cocaïne (Wu et al., 2011) [67].

Cette donnée est particulièrement importante car elle suggère que mTOR participe non seulement au développement initial de l'addiction, mais aussi au maintien des modifications pathologiques déjà consolidées. Selon les auteurs, l'addiction pourrait être interprétée comme une forme pathologique d'apprentissage et de mémoire soutenue par les mêmes mécanismes moléculaires normalement utilisés par le cerveau pour consolider des expériences significatives.

Cette interprétation modifie profondément la manière de comprendre l'addiction. Le sujet dépendant ne continue pas à rechercher la substance simplement pour obtenir un plaisir immédiat, mais parce que le cerveau a progressivement consolidé des circuits neuronaux pathologiques qui associent la drogue à la motivation, à la survie et à une priorité biologique.

Le rôle joué par le noyau accumbens apparaît particulièrement pertinent. Les études à ce sujet ont démontré que le « binge drinking » (alcoolisation ponctuelle importante) induit une activation marquée et sélective de la voie AKT/mTORC1 précisément dans cette zone et dans le cortex orbitofrontal. Cette activation n'était pas observée lors d'une consommation modérée d'alcool, ni après l'ingestion de saccharose (Laguesse et al., 2017) [68].

Cela suggère que la voie AKT/mTORC1 est recrutée sélectivement lors de comportements compulsifs pathologiques plutôt que lors des mécanismes physiologiques normaux de la récompense.

Le même groupe avait précédemment montré que l'alcool active fortement la voie PI3K/AKT dans le noyau accumbens et que l'inhibition pharmacologique de PI3K ou d'AKT réduit significativement la consommation compulsive d'alcool sans altérer la motivation envers des récompenses naturelles comme le saccharose (Neasta et al., 2011) [69]. Cette donnée est extrêmement intéressante car elle suggère que les circuits pathologiques de l'addiction sont au moins en partie distinguables des systèmes physiologiques normaux de la récompense.

Ces dernières années, il est également apparu que mTOR n'agit pas isolément, mais intègre des signaux provenant de la dopamine, du glutamate, des récepteurs et de la voie ERK/MAPK. En particulier, le rôle des récepteurs AMPA apparaît central : pendant le sevrage de la cocaïne, on observe en effet une augmentation progressive de l'expression d'un récepteur spécifique dans le noyau accumbens, associée à un renforcement persistant de la transmission via le glutamate et à une plus grande vulnérabilité à la rechute (Dayas et al., 2012) [65].

Malgré le fort enthousiasme initial, les implications thérapeutiques de l'inhibition de mTOR doivent cependant être interprétées avec une grande prudence. La rapamycine et les autres inhibiteurs de mTOR ont montré des résultats prometteurs dans de nombreux modèles animaux, réduisant le « craving » (envie irrépressible), la sensibilisation comportementale et la recherche compulsive de la substance (Neasta et al., 2014) [64]. Certaines études préliminaires chez l'homme ont même suggéré une réduction du craving induit par des stimuli chez les sujets dépendants à l'héroïne (Dayas et al., 2012) [65].

Toutefois, mTOR régule des fonctions biologiques fondamentales dans pratiquement tous les tissus de l'organisme : métabolisme énergétique, synthèse protéique, immunité, croissance cellulaire et homéostasie insulinique. L'inhibition systémique chronique de cette voie peut donc entraîner une immunosuppression, des altérations métaboliques, une insulinorésistance et des effets secondaires cardiovasculaires significatifs (Neasta et al., 2014) [64].

Dans l'ensemble, les preuves actuelles suggèrent que le noyau accumbens représente l'un des principaux centres d'intégration entre la dopamine, l'apprentissage motivationnel et la plasticité synaptique pathologique, tandis que mTOR constitue l'un des plus importants régulateurs intracellulaires de ces adaptations. Les substances addictives semblent exploiter des mécanismes physiologiquement destinés à l'apprentissage et à la mémoire pour remodeler progressivement les circuits cérébraux de la récompense, consolidant des comportements compulsifs et augmentant la vulnérabilité à la rechute.

L'addiction, par conséquent, n'apparaît plus simplement comme une « recherche de plaisir », mais comme le résultat d'une profonde réorganisation biologique des systèmes neuronaux de la motivation, de la mémoire et de l'apprentissage. Dans ce contexte, mTOR représente probablement l'un des principaux « architectes moléculaires » des transformations synaptiques qui font de l'addiction une pathologie persistante, récidivante et extraordinairement difficile à interrompre.

Conclusions

Les preuves scientifiques analysées dans ce chapitre montrent que le tabagisme représente bien plus qu'un facteur de risque respiratoire, s'imposant comme une exposition systémique capable d'interférer avec le métabolisme, le système cardiovasculaire, la cancérogenèse et les circuits cérébraux de l'addiction. Les études épidémiologiques mettent tout d'abord en évidence l'absence de seuil de sécurité réel : même quelques cigarettes quotidiennes augmentent significativement la mortalité cardiovasculaire et globale. Les dommages touchent l'endothélium, l'agrégation plaquettaire, le stress oxydatif, l'inflammation et l'intégrité de l'ADN, tandis que l'arrêt du tabac modifie progressivement cette trajectoire. En effet, arrêter de fumer réduit le risque cardiovasculaire, respiratoire et oncologique, avec des bénéfices observables même après des expositions prolongées et y compris après un diagnostic de cancer.

Les cigarettes électroniques ne suppriment pas complètement cette pression biologique. Bien qu'elles éliminent la combustion et réduisent l'exposition à certaines substances toxiques, leurs aérosols contiennent de la nicotine, des aldéhydes, des particules ultrafines et des métaux. Les preuves rapportées associent le vapotage à des altérations respiratoires et cardiovasculaires, tandis que l'utilisation combinée avec des cigarettes traditionnelles semble particulièrement défavorable. Il en ressort un premier point central de ce chapitre : changer de mode de consommation ne signifie pas nécessairement éliminer les effets biologiques de la nicotine.

Le parcours se déplace ensuite vers le métabolisme. Chez les fumeurs, une sensibilité réduite à l'insuline, une hyperinsulinémie compensatoire et des altérations métaboliques corrélées à la quantité et à la durée de l'exposition ont été documentées. Des études sur la nicotine renforcent ce lien, montrant que l'altération peut persister indépendamment de la combustion. Au niveau moléculaire, la voie PI3K/AKT/mTOR émerge : la nicotine peut augmenter l'activité de mTOR et altérer IRS1, contribuant à la réduction de la réponse insulinique. Ce passage relie directement le tabagisme au fil conducteur métabolique de l'ouvrage.

L'implication de mTOR s'étend à la cancérogenèse. La nicotine et la NNK interagissent avec les récepteurs nicotiniques de l'acétylcholine, surtout α7-nAChR, activant PI3K/AKT/mTOR. Il en résulte des signaux favorables à la prolifération, à la synthèse protéique, à l'angiogenèse et à la résistance à l'apoptose. La NNK ajoute en outre un second niveau de dommage : à la stimulation des voies de survie, elle associe la capacité de produire des altérations mutagènes de l'ADN. La cellule endommagée peut ainsi acquérir simultanément des mutations et une plus grande capacité à survivre. Les études analysées relient également cette signalisation à la chimiorésistance, montrant comment la nicotine peut soutenir la survie des cellules tumorales lors de certains traitements.

Enfin, le même parcours atteint le cerveau. La nicotine active les récepteurs nicotiniques dans les circuits mésolimbiques, augmentant la dopamine dans le noyau accumbens. La dopamine ne produit pas seulement de la gratification : à travers les récepteurs dopaminergiques et mTOR, elle favorise la synthèse protéique et la plasticité synaptique, contribuant à consolider la mémoire et l'apprentissage associés à la substance. Les preuves sur les addictions montrent en effet que mTORC1 participe au remodelage des circuits neuronaux et à la stabilisation des comportements compulsifs. Le chapitre clôt ainsi son parcours en reliant exposition, métabolisme, cancérogenèse et addiction : du tabac à la nicotine, de la nicotine aux récepteurs, des récepteurs à PI3K/AKT/mTOR et, enfin, de mTOR aux modifications cellulaires et neuronales qui peuvent rendre persistants les effets biologiques du tabac.

Références

[1] Association of smoking status, intensity, and cessation duration with long-term incidence of nine cardiovascular outcomes and mortality: the Cross-Cohort Collaboration study

Tasdighi et al., 2025

PLoS Medicine, 2025, 22(11):e1004561.

[2] Low cigarette consumption and risk of coronary heart disease and stroke: meta-analysis of 141 cohort studies in 55 study reports

Hackshaw et al., 2018

BMJ, 2018, 360:j5855.

[3] Associations between tobacco smoking and mortality: a sex-stratified cohort analysis

Vallée, 2025

European Journal of Public Health, 2025, 35(6):1212-1218.

[4] Smoking and oral and pharyngeal cancer: a meta-analysis

Possenti et al., 2026

Oncology Reviews, 2026, 19:1672607.

[5] Tobacco smoking and cause-specific mortality: contemporary estimates from Australia

Joshy et al., 2025

BMC Medicine, 2025, 23(1):115.

[6] Light cigarette smoking increases risk of all-cause and cause-specific mortality: findings from the NHIS cohort study

Qin et al., 2020

International Journal of Environmental Research and Public Health, 2020, 17(14):5122.

[7] Smoking and cancer, cardiovascular and total mortality among older adults: the Finrisk Study

Barengo et al., 2019

Preventive Medicine Reports, 2019, 14:100875.

[8] Impact of smoking and smoking cessation on cardiovascular events and mortality among older adults: meta-analysis of individual participant data from prospective cohort studies of the CHANCES consortium

Mons et al., 2015

BMJ, 2015, 350:h1551.

[9] Smoking Cessation and Short- and Longer-Term Mortality

Cho et al., 2024

NEJM Evidence, 2024, 3(3):EVIDoa2300272.

[10] Smoking cessation and reduction in mortality risk among older adults with a long smoking history

Chen et al., 2024

BMC Public Health, 2024, 24(1):2821.

[11] Association of Smoking, Smoking Cessation, and Mortality by Race, Ethnicity, and Sex Among US Adults

Thomson et al., 2022

JAMA Network Open, 2022, 5(10):e2231480.

[12] Upgrading your best chances: postdiagnosis smoking cessation after cancer diagnosis improves patients’ life expectancy – a systematic review and meta-analysis

Caini et al., 2026

Tobacco Control, 2026, 35(2):240-249.

[13] Reduction in head and neck cancer risk following smoking cessation: a systematic review and meta-analysis

Khalifeh et al., 2024

BMJ Open, 2024, 14(8):e074723.

[14] Clinical Impact of Vaping

Petrella et al., 2025

Toxics, 2025, 13(6):470.

[15] Association Between E-Cigarettes and Asthma in Adolescents: A Systematic Review and Meta-analysis

Li et al., 2022

American Journal of Preventive Medicine, 2022, 62(6):953-960.

[16] Assessment of the Impact of Electronic Nicotine Delivery Systems on Chronic Obstructive Pulmonary Disease: A Systematic Review and Meta-analysis

Malvi et al., 2025

Respiratory Medicine, 2025;241:108059.

[17] Are E-Cigarettes Associated with Increased Risk of Myocardial Infarction and Stroke? A Systematic Review and Meta-analysis

Gupta et al., 2026

BMC Public Health, 2026, 26(1):199.

[18] Electronic Cigarettes and Cardiovascular Outcomes: A Systematic Review and Meta-analysis of Major Adverse Cardiovascular Events (MACE)

Al-Rubaye et al., 2026

BMC Public Health, 2026, 26(1):704.

[19] Electronic Cigarettes and Cardiovascular Diseases: An Updated Systematic Review and Network Meta-analysis

Tansawet et al., 2025

Tobacco Induced Diseases, 2025, 23.

[20] Insulin Resistance and Cigarette Smoking

Facchini et al., 1992

Lancet, 1992, 339(8802):1128-1130.

[21] Smoking Is Independently Associated With High Plasma Insulin Levels in Nondiabetic Men

Rönnemaa et al., 1996

Diabetes Care, 1996, 19(11):1229-1232.

[22] Insulin Resistance and Compensatory Hyperinsulinemia: The Key Player Between Cigarette Smoking and Cardiovascular Disease?

Reaven e Tsao, 2003

Journal of the American College of Cardiology, 2003, 41(6):1044-1047.

[23] Effects of Cigarette Smoking on Insulin Resistance Risk

Mouhamed et al., 2016

Annales de Cardiologie et d'Angéiologie, 2016, 65(1):21-25.

[24] Short-Term Smoking Increases the Risk of Insulin Resistance

Cho et al., 2022

Scientific Reports, 2022, 12(1):3550.

[25] Association Between E-Cigarette Smoking and Insulin Resistance Using the Triglyceride-Glucose Index in Korean Adults: Korea National Health and Nutrition Examination Survey

Lim et al., 2025

Korean Journal of Family Medicine, 2025, 46(5):327-332.

[26] Association Between Smoking Behavior and Insulin Resistance Using the Triglyceride-Glucose Index in South Korean Adults

Jeong et al., 2021

Journal of Clinical Endocrinology & Metabolism, 2021, 106(11):e4531-e4541.

[27] Long-Term Use of Nicotine Gum Is Associated With Hyperinsulinemia and Insulin Resistance

Eliasson et al., 1996

Circulation, 1996, 94(5):878-881.

[28] Weight Gain and Insulin Resistance During Nicotine Replacement Therapy

Assali et al., 1999

Clinical Cardiology, 1999, 22(5):357-360.

[29] Novel and Reversible Mechanisms of Smoking-Induced Insulin Resistance in Humans

Bergman et al., 2012

Diabetes, 2012, 61(12):3156-3166.

[30] Nicotine and Insulin Resistance: When the Smoke Clears

Bajaj, 2012

Diabetes, 2012, 61(12):3078-3080.

[31] Effect of Nicotine on Energy Metabolism of Substantia Nigra Cells in MPTP-Induced Parkinson’s Disease

Zhgenti et al., 2025

Iranian Journal of Basic Medical Sciences, 2025, 28(10):1417-1427.

[32] Nicotine Alleviates Chronic Stress-Induced Anxiety and Depressive-Like Behavior and Hippocampal Neuropathology Through Regulating Autophagy Signaling

Xiao et al., 2018

Neurochemistry International, 2018, 114:58-70.

[33] Rapid Akt Activation by Nicotine and a Tobacco Carcinogen Modulates the Phenotype of Normal Human Airway Epithelial Cells

West et al., 2003

Journal of Clinical Investigation, 2003, 111(1):81-90.

[34] The Role of α7-nAChR-Mediated PI3K/AKT Pathway in Nicotine-Induced Lung Cancer

He et al., 2024

Science of the Total Environment, 2024, 912:169604.

[35] α9- and α7-Containing Nicotinic Receptors Mediate the Proliferative Effects of Nicotine in the A549 Adenocarcinoma Cell Line

Mucchietto et al., 2018

British Journal of Pharmacology, 2018, 175(11):1957-1972.

[36] Nicotine Stimulates PPARβ/δ Expression in Human Lung Carcinoma Cells Through Activation of PI3K/mTOR and Suppression of AP-2α

Sun et al., 2009

Cancer Research, 2009, 69(16):6445-6453.

[37] The α5 Nicotinic Acetylcholine Receptor Is Involved in the Proliferation and Invasion of Human Prostate Cancer Cells

Qi et al., 2020

Oncology Reports, 2020, 43(1):159-168.

[38] The α7-Nicotinic Acetylcholine Receptor Antagonist QND7 Suppresses Non-Small Cell Lung Cancer Cell Proliferation and Migration Through Inhibition of Akt/mTOR Signaling Pathway

Witayateeraporn et al., 2020

Biochemical and Biophysical Research Communications, 2020, 521(4):977-983.

[39] Tobacco Components Stimulate Akt-Dependent Proliferation and NFκB-Dependent Survival in Lung Cancer Cells

Tsurutani et al., 2005

Carcinogenesis, 2005, 26(7):1182-1195.

[40] The Role of the Akt/mTOR Pathway in Tobacco Carcinogen-Induced Lung Tumorigenesis

Memmott e Dennis, 2010

Clinical Cancer Research, 2010, 16(1):4-10.

[41] Tobacco Carcinogen-Induced Cellular Transformation Increases Activation of the Phosphatidylinositol 3′-Kinase/Akt Pathway in Vitro and in Vivo

West et al., 2004

Cancer Research, 2004, 64(2):446-451.

[42] Survivin Expression in Normal Human Bronchial Epithelial Cells: A Critical Early Event in Tobacco Carcinogen-Induced Human Carcinogenesis

Jin et al., 2008

Carcinogenesis, 2008, 29(8):1614-1622.

[43] β-Cryptoxanthin Reduced Lung Tumor Multiplicity and Inhibited Lung Cancer Cell Motility by Down-Regulating α7-Nicotinic Acetylcholine Receptor Signaling

Iskandar et al., 2016

Cancer Prevention Research, 2016, 9(11):875-886.

[44] Nicotine Inhibits Cisplatin-Induced Apoptosis via Regulating α5-nAChR/AKT Signaling in Human Gastric Cancer Cells

Jia et al., 2016

PLoS One, 2016, 11(2):e0149120.

[45] Nicotine-Induced Cell Survival and Cisplatin Resistance Through α7-Nicotinic Acetylcholine Receptor in Oral Cancer

Hsu et al., 2020

Archives of Oral Biology, 2020, 111:104653.

[46] Nicotine Induces Tumor Growth and Chemoresistance Through Activation of the PI3K/Akt/mTOR Pathway in Bladder Cancer

Yuge et al., 2015

Molecular Cancer Therapeutics, 2015, 14(9):2112-2120.

[47] Role of Dopamine in the Behavioural Actions of Nicotine Related to Addiction

Di Chiara, 2000

European Journal of Pharmacology, 2000, 393(1-3):295-314.

[48] Nicotine-Induced Dopamine Release in the Rat Nucleus Accumbens Is Regulated by Nicotinic Receptors in the Ventral Tegmental Area

Nisell et al., 1994

Synapse, 1994, 16(1):36-44.

[49] Dopamine and Drug Addiction: The Nucleus Accumbens Shell Connection

Di Chiara et al., 2004

Neuropharmacology, 2004, 47(Suppl 1):227-241.

[50] Nicotine: From Molecular Mechanisms to Behaviour

Wonnacott et al., 2005

Current Opinion in Pharmacology, 2005, 5(1):53-59.

[51] Nicotine and Neuronal Nicotinic Acetylcholine Receptors: Unraveling the Mechanisms of Nicotine Addiction

Jiang et al., 2025

Frontiers in Neuroscience, 2025, 19:1670883.

[52] Alpha6-Containing Nicotinic Acetylcholine Receptors Dominate the Nicotine Control of Dopamine Neurotransmission in the Nucleus Accumbens

Exley et al., 2008

Neuropsychopharmacology, 2008, 33(9):2158-2166.

[53] In Vivo Activation of Midbrain Dopamine Neurons via Sensitized, High-Affinity Alpha6 Nicotinic Acetylcholine Receptors

Drenan et al., 2008

Neuron, 2008, 60(1):123-136.

[54] Pharmacological Effects of Nicotine Salts on Dopamine Release in the Nucleus Accumbens

Li et al., 2023

Frontiers in Pharmacology, 2023, 14:1279512.

[55] Combined Systemic Effects of Alcohol and Nicotine on Dopamine Release in the Nucleus Accumbens

Tizabi et al., 2007

Alcohol and Alcoholism, 2007, 42(5):413-416.

[56] Activation of D1R/PKA/mTOR Signaling Cascade in Medial Prefrontal Cortex Underlies the Antidepressant Effects of l-SPD

Zhang et al., 2017

Scientific Reports, 2017, 7(1):3809.

[57] Dopaminergic Modulation of Auditory Cortex-Dependent Memory Consolidation Through mTOR

Schicknick et al., 2008

Cerebral Cortex, 2008, 18(11):2646-2658.

[58] The First Alcohol Drink Triggers mTORC1-Dependent Synaptic Plasticity in D1 Receptor Neurons of the Nucleus Accumbens

Beckley et al., 2016

Journal of Neuroscience, 2016, 36(3):701-713.

[59] Essential Role of D1R in the Regulation of mTOR Complex 1 Signaling Induced by Cocaine

Sutton e Caron, 2015

Neuropharmacology, 2015, 99:610-619.

[60] Inhibition of mTOR Signaling in Parkinson’s Disease Prevents L-DOPA-Induced Dyskinesia

Santini et al., 2009

Science Signaling, 2009, 2(80):ra36.

[61] Repeated Stimulation of Dopamine D1-like Receptor and Hyperactivation of mTOR Signaling Lead to Generalized Seizures, Alteration of Dentate Gyrus Plasticity, and Memory Deficits

Gangarossa et al., 2014

Hippocampus, 2014, 24(12):1466-1481.

[62] Dopamine Pathway Mediated by DRD5 Facilitates Tumor Growth Through Enhancing Warburg Effect in Esophageal Cancer

Qian et al., 2021

Frontiers in Oncology, 2021, 11:655861.

[63] Signal Transduction Pathways Involved in Dopamine D2 Receptor-Induced Emesis in the Least Shrew (Cryptotis parva)

Belkacemi et al., 2021

Autonomic Neuroscience, 2021, 233:102807.

[64] mTOR Complex 1: A Key Player in Neuroadaptations Induced by Drugs of Abuse

Neasta et al., 2014

Journal of Neurochemistry, 2014, 130(2):172-184.

[65] An Emerging Role for the Mammalian Target of Rapamycin in “Pathological” Protein Translation: Relevance to Cocaine Addiction

Dayas et al., 2012

Frontiers in Pharmacology, 2012, 3:13.

[66] mTOR Signaling in the Nucleus Accumbens Mediates Behavioral Sensitization to Methamphetamine

Huang et al., 2018

Progress in Neuro-Psychopharmacology and Biological Psychiatry, 2018, 86:331-339.

[67] Inhibition of Mammalian Target of Rapamycin Signaling by Rapamycin Blocks Cocaine-Induced Locomotor Sensitization

Wu et al., 2011

Neuroscience, 2011, 172:104-109.

[68] Region-Specific Activation of AKT and mTORC1 Signaling in Response to Excessive Alcohol Drinking in Rodents

Laguesse et al., 2017

Addiction Biology, 2017, 22(6):1856-1869.

[69] AKT Signaling Pathway in the Nucleus Accumbens Mediates Excessive Alcohol Drinking Behaviors

Neasta et al., 2011

Biological Psychiatry, 2011, 70(6):575-582.