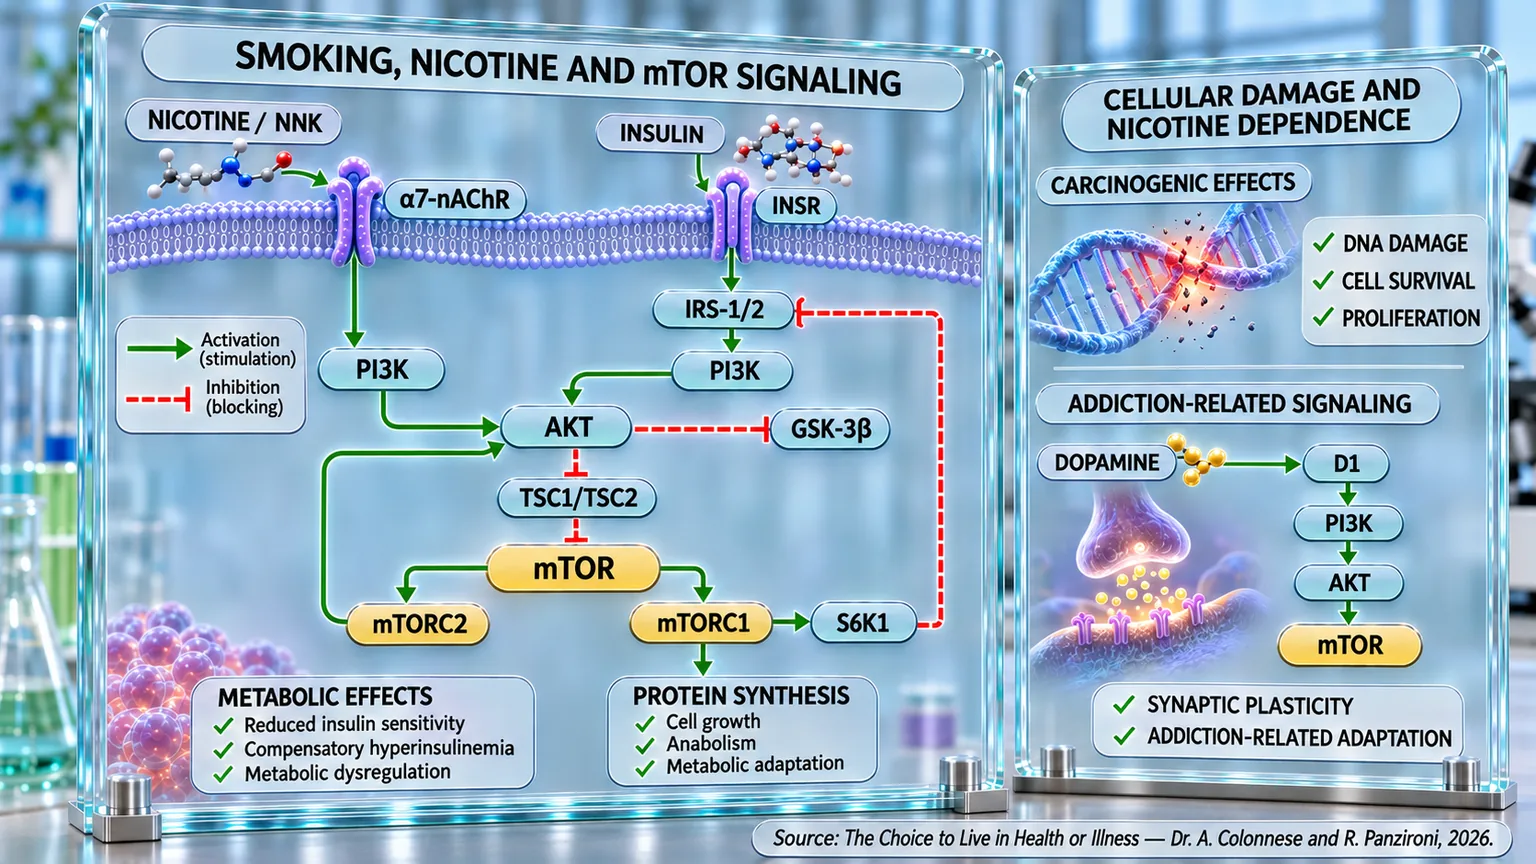
Uno de los principales modelos biológicos a través del cual el tabaquismo se interpreta no solo como un factor cancerígeno inicial, sino también como un potente promotor del crecimiento y la supervivencia de las células neoplásicas, es el vínculo entre la nicotina, los receptores nicotínicos de acetilcolina y la progresión tumoral. Durante muchos años, la investigación oncológica se centró casi exclusivamente en la capacidad del tabaco para inducir mutaciones genéticas. Hoy resulta cada vez más evidente que la nicotina también puede actuar de una manera profundamente distinta: no necesariamente creando nuevas mutaciones, sino alterando directamente los sistemas intracelulares que regulan el crecimiento celular, la apoptosis, la angiogénesis, la adaptación metabólica y la resistencia terapéutica.
Uno de los aspectos más importantes surgidos en los últimos años se refiere al papel de los receptores nicotínicos de acetilcolina, especialmente α7-nAChR, α9-nAChR y α5-nAChR. Estos receptores, estudiados originalmente en el sistema nervioso, también se han identificado en numerosos tejidos tumorales, incluidos el pulmón, el estómago, la cavidad oral y la vejiga. Cuando la nicotina se une a estos receptores, la célula activa una compleja cascada intracelular dominada por la vía PI3K/AKT/mTOR, uno de los principales sistemas que controlan el crecimiento, la síntesis proteica y la supervivencia celular.
Es como si la nicotina transformara los receptores nAChR en una especie de “acelerador biológico” continuamente presionado, manteniendo activos de forma constante los señales proliferativos de la célula tumoral.
Uno de los primeros estudios en aclarar este fenómeno fue el de West y colaboradores, que demostró cómo la nicotina y la NNK activan rápidamente la vía PI3K/AKT en las células epiteliales bronquiales humanas normales. La activación aparecía a los pocos minutos de la exposición e involucraba diferentes subtipos de receptores: α3/α4 para la nicotina y α7-nAChR para la NNK (West et al., 2004) [41].
La fosforilación de AKT determinaba posteriormente la activación de diversos efectores descendentes involucrados en el crecimiento celular y la síntesis proteica. Estas vías aumentaban la proliferación celular y la resistencia a la apoptosis, favoreciendo simultáneamente características compatibles con la transformación neoplásica precoz.
De hecho, las células expuestas a la nicotina mostraban pérdida de la inhibición por contacto, menor dependencia de los factores de crecimiento y menor necesidad de adhesión a la matriz extracelular. En términos sencillos, la célula comenzaba progresivamente a comportarse como una célula tumoral incluso antes de la aparición de un tumor clínicamente evidente.
El estudio mostró además que la nicotina y la NNK reducían significativamente la muerte celular inducida por etopósido, radiaciones UV y peróxido de hidrógeno. Este paso es biológicamente crucial: una célula que acumula daños genéticos debería normalmente entrar en apoptosis. Sin embargo, si vías como AKT y mTOR permanecen constantemente activadas, la célula dañada continúa sobreviviendo, aumentando progresivamente el riesgo de transformación neoplásica (West et al., 2004) [41].
En los años siguientes, el papel del eje α7-nAChR/PI3K/AKT/mTOR en el carcinoma pulmonar fue analizado con mayor profundidad. Una revisión reciente mostró que la nicotina, a través del α7-nAChR, promueve la proliferación tumoral, la angiogénesis, la metástasis, la transición epitelio-mesénquima (proceso importante en el desarrollo embrionario y en la reparación de los tejidos) y la resistencia a la apoptosis (He et al., 2024) [34].
Según este modelo fisiopatológico, la activación persistente de PI3K/AKT determina posteriormente la estimulación de mTOR, NF-κB, HIF-1α y VEGF: de ello deriva una red biológica extremadamente compleja que sostiene simultáneamente el crecimiento celular, la síntesis proteica, la adaptación metabólica, la formación de nuevos vasos sanguíneos y la invasividad tumoral.
La activación de HIF-1α y VEGF resulta particularmente importante porque favorece la angiogénesis tumoral. En la práctica, el tumor adquiere progresivamente la capacidad de construir nuevos vasos sanguíneos para alimentar su propio crecimiento y facilitar la difusión metastásica.
Paralelamente, la nicotina promueve la transición epitelio-mesénquima, proceso durante el cual las células tumorales pierden las características típicas de las células epiteliales y adquieren mayor movilidad e invasividad (He et al., 2024) [34]. Es un paso fundamental en el desarrollo de las metástasis.
Un elemento particularmente interesante surgido de los estudios experimentales se refiere al hecho de que no todas las células tumorales responden a la nicotina de la misma manera. Algunos investigadores demostraron que la respuesta proliferativa depende fuertemente del perfil de receptores expresado por el tumor (Mucchietto et al., 2018) [35].
En células específicas de adenocarcinoma pulmonar, caracterizadas por una elevada expresión de α7 y α9-nAChR, la nicotina inducía una marcada proliferación celular y una rápida activación de AKT y ERK. Por el contrario, en células diferentes con escasa expresión de α7-nAChR, resultaban mucho menos sensibles a los efectos proliferativos de la nicotina.
Esto sugiere que algunos tumores pueden volverse particularmente dependientes de la señalización nicotínica. En la práctica, el tumor desarrolla una especie de “dependencia biológica” de la nicotina para sostener su propio crecimiento.
El estudio mostró además que el bloqueo farmacológico o genético de los receptores α7 y α9 abolía completamente la activación de AKT y ERK e interrumpía la proliferación celular. Incluso el uso de un potente antagonista sintético demostró ser capaz de bloquear eficazmente estas vías, reduciendo la proliferación y aumentando la producción de ROS intracelulares (especies reactivas del oxígeno) (Mucchietto et al., 2018) [35].
Estos resultados sugieren que los receptores nicotínicos no representan simplemente marcadores tumorales pasivos, sino verdaderos reguladores funcionales del crecimiento neoplásico.
Otro aspecto extremadamente importante se refiere a la quimiorresistencia. Numerosos estudios muestran, de hecho, que la nicotina no solo promueve el crecimiento tumoral, sino que también reduce la eficacia de los tratamientos oncológicos.
Los investigadores demostraron que la nicotina y la NNK activan rápidamente AKT y mTOR en las células tumorales pulmonares, promoviendo la proliferación celular y la supervivencia mediada por NF-κB. La nicotina mostraba además una fuerte actividad antiapoptótica, reduciendo significativamente la muerte celular inducida por estrés metabólico y quimioterapia (Tsurutani et al., 2005) [39].
Desde el punto de vista clínico, este fenómeno podría explicar por qué los pacientes que continúan fumando después del diagnóstico oncológico presentan a menudo una peor respuesta terapéutica, una mayor progresión tumoral y una supervivencia global reducida.
Un cuadro muy similar se ha observado también en el carcinoma gástrico. Los investigadores de un estudio al respecto demostraron que la nicotina activa la vía α5-nAChR/AKT en las células tumorales gástricas humanas, aumentando la proliferación celular y reduciendo la apoptosis inducida por el cisplatino (Jia et al., 2016) [44].
La nicotina aumentaba la expresión de proteínas antiapoptóticas y survivina (proteína que favorece la supervivencia y la división de las células), reduciendo simultáneamente Bax y Caspasa-3 (dos actores clave en el proceso de apoptosis). Cuando la vía PI3K/AKT se bloqueaba farmacológicamente, la apoptosis se restablecía: esto significa que la nicotina puede literalmente “proteger” a las células tumorales de los efectos de la quimioterapia.
También en el carcinoma oral se han observado resultados muy similares. En un estudio se demostró que la nicotina aumenta significativamente la supervivencia de las células escamosas, reduciendo la apoptosis inducida por el cisplatino a través de la activación de α7-nAChR (Hsu et al., 2020) [45].
Las células tratadas con nicotina mantenían elevados niveles de Bcl-2 (una proteína fundamental que regula la supervivencia celular) incluso durante la exposición al cisplatino. El bloqueo farmacológico o genético de α7-nAChR atenuaba significativamente estos efectos, lo que sugiere que el receptor representa un nodo central de la quimiorresistencia inducida por la nicotina.
Resultados análogos se han observado también en el carcinoma de vejiga. Algunos investigadores demostraron que la nicotina aumenta la proliferación celular y el crecimiento tumoral a través de la activación de la vía PI3K/AKT/mTOR; la exposición a la nicotina aumentaba la expresión de AKT, mientras que reducía la eficacia del cisplatino tanto in vitro como en modelos animales. Particularmente interesante fue el efecto del inhibidor dual PI3K/mTOR NVP-BEZ235, capaz de bloquear la proliferación inducida por la nicotina y restablecer la sensibilidad a la quimioterapia (Yuge et al., 2015) [46].
En conjunto, todas estas evidencias convergen hacia un modelo biológico extremadamente coherente. La nicotina activa receptores nicotínicos de acetilcolina específicos presentes en las células tumorales, sobre todo α7-nAChR, α9-nAChR y α5-nAChR. Esta activación estimula la cascada PI3K/AKT/mTOR, favoreciendo el crecimiento tumoral, la síntesis proteica, la angiogénesis, la adaptación metabólica, la resistencia apoptótica y la quimiorresistencia.
El tumor, por tanto, no es alimentado solo por las mutaciones iniciales inducidas por el tabaco, sino también por una continua estimulación biológica que sostiene su crecimiento y supervivencia a lo largo del tiempo. La nicotina actúa como un verdadero modulador oncogénico capaz de transformar receptores fisiológicamente destinados a la neurotransmisión en potentes activadores de vías proliferativas.
La adicción: nicotina, dopamina y núcleo accumbens
La dependencia de la nicotina representa uno de los ejemplos más potentes de cómo una sustancia es capaz de modificar profundamente los circuitos cerebrales de la recompensa, la motivación y el aprendizaje. Aunque el tabaquismo suele percibirse como un simple hábito, desde el punto de vista neurobiológico involucra sistemas neuronales extremadamente sofisticados, dominados sobre todo por la interacción entre nicotina, dopamina y núcleo accumbens. Es precisamente dentro de estos circuitos donde el comportamiento voluntario relacionado con el cigarrillo se transforma progresivamente en un impulso automático y compulsivo.
El núcleo accumbens representa uno de los principales centros de la recompensa cerebral y está estrechamente conectado con el área tegmental ventral (VTA), sede de las neuronas dopaminérgicas. Cuando la nicotina llega al cerebro tras la inhalación del humo, se une rápidamente a los receptores nicotínicos de acetilcolina presentes en las neuronas dopaminérgicas del VTA. Esta activación aumenta la liberación de dopamina en el núcleo accumbens, generando la sensación subjetiva de gratificación y refuerzo conductual (Di Chiara, 2000) [47].
Este mecanismo constituye el núcleo biológico de la dependencia tabáquica. La nicotina, de hecho, no solo produce placer momentáneo, sino que altera progresivamente el modo en que el cerebro atribuye valor motivacional a los estímulos ambientales. Es como si el sistema cerebral diseñado para guiar comportamientos útiles para la supervivencia, como alimentarse o buscar relaciones sociales, fuera "recalibrado" artificialmente en torno al cigarrillo.
Uno de los aspectos más importantes aclarados por la investigación neurocientífica se refiere al hecho de que la nicotina no actúa principalmente sobre el núcleo accumbens de forma directa, sino que estimula sobre todo las neuronas dopaminérgicas localizadas en el VTA. En un estudio, algunos investigadores demostraron que la administración sistémica de nicotina aumentaba en aproximadamente un 50% las concentraciones extracelulares de dopamina en el núcleo accumbens (Nisell et al., 1994) [48]. Sin embargo, cuando un antagonista nicotínico como la mecamilamina se infundía directamente en el VTA, este aumento dopaminérgico se abolía casi por completo. Por el contrario, el bloqueo de los receptores en el núcleo accumbens producía efectos mucho más modestos.
Con el tiempo, la continua estimulación dopaminérgica modifica profundamente los procesos de aprendizaje asociativo. Algunos investigadores mostraron que las drogas de abuso, incluida la nicotina, inducen un aumento persistente de la dopamina extracelular sobre todo en el núcleo accumbens, región estrechamente involucrada en la evaluación motivacional de los estímulos. A diferencia de las recompensas naturales, que producen una respuesta dopaminérgica transitoria sujeta a habituación, la nicotina mantiene una capacidad persistente de activar el sistema de recompensa (Di Chiara et al., 2004) [49].
Este fenómeno tiene consecuencias muy profundas. Los estímulos asociados al tabaquismo, el paquete de cigarrillos, el café, la pausa laboral, ciertos contextos sociales o incluso determinados estados emocionales, comienzan gradualmente a adquirir un valor incentivador autónomo. El cerebro aprende a vincular estos estímulos ambientales al aumento dopaminérgico producido por la nicotina, transformándolos progresivamente en potentes desencadenantes motivacionales. Incluso en ausencia de la sustancia, tales estímulos pueden evocar craving (fuerte deseo o impulso de obtener algo) y búsqueda compulsiva del cigarrillo (Di Chiara et al., 2004) [49].
En este sentido, la dependencia no nace solo de la búsqueda del placer inmediato, sino sobre todo de un aprendizaje patológico de la motivación. La dopamina no actúa simplemente como "molécula del placer", sino como mediador que atribuye relevancia e importancia a los estímulos asociados a la sustancia. El cerebro, progresivamente, aprende literalmente a "desear" la nicotina.
Desde el punto de vista molecular, este proceso depende principalmente de los receptores nicotínicos de acetilcolina. Entre los diversos subtipos, el receptor α4β2-nAChR representa uno de los principales mediadores de los efectos reforzadores de la nicotina (Wonnacott et al., 2005) [50]. Estos receptores poseen una elevada afinidad por la nicotina y están ampliamente expresados en los circuitos dopaminérgicos mesolímbicos. Su activación aumenta la frecuencia de descarga de las neuronas dopaminérgicas del VTA, amplificando la liberación de dopamina en el núcleo accumbens (Jiang et al., 2025) [51].
Con la exposición crónica a la nicotina, sin embargo, el sistema nervioso experimenta profundas adaptaciones neuroplásticas. Los receptores nicotínicos tienden inicialmente a desensibilizarse, entrando temporalmente en un estado inactivo. Paralelamente, el cerebro responde aumentando progresivamente el número de receptores disponibles, fenómeno conocido como regulación al alza (up-regulation) de los receptores (Wonnacott et al., 2005) [50]. Esto contribuye al desarrollo de la tolerancia y de la dependencia física, aumentando la vulnerabilidad a la abstinencia y a las recaídas.
Junto a los receptores α4β2-nAChR, en los últimos años ha surgido el papel crucial de los receptores que contienen la subunidad α6. Algunos investigadores demostraron que los receptores α6β2-nAChR dominan la modulación nicotínica de la liberación dopaminérgica en el núcleo accumbens. El bloqueo farmacológico de estos receptores reducía significativamente la liberación de dopamina asociada a los estímulos de recompensa, modificando profundamente la transmisión dopaminérgica mesolímbica (Exley et al., 2008) [52].
Paralelamente, otros investigadores mostraron que los receptores α6-nAChR son altamente selectivos para las neuronas dopaminérgicas y que su activación es suficiente para generar un estado hiperdopaminérgico persistente. Los modelos animales con receptores α6-nAChR hipersensibles desarrollaban hiperactividad locomotora, mayor sensibilidad a la nicotina y una capacidad alterada de adaptación a los estímulos ambientales (Drenan et al., 2008) [53]. Todo esto sugiere que tales receptores representan uno de los principales nodos neurobiológicos a través de los cuales la nicotina controla el circuito de la recompensa.
Con el paso del tiempo, el comportamiento de consumo evoluciona aún más. En las fases iniciales, el tabaquismo sigue estando guiado predominantemente por la búsqueda de gratificación. Posteriormente, sin embargo, el comportamiento se vuelve cada vez más automático y habitual (Di Chiara, 2000) [47]. El sujeto ya no fuma necesariamente para obtener placer inmediato, sino porque determinados estímulos ambientales, emocionales o contextuales activan automáticamente los circuitos aprendidos de la dependencia: es el paso del comportamiento voluntario a la compulsión automatizada.
Incluso los modernos cigarrillos electrónicos parecen aprovechar los mismos circuitos neurobiológicos. Otros investigadores demostraron que diferentes sales de nicotina aumentan significativamente la liberación de dopamina en el núcleo accumbens, a menudo en una medida superior a la nicotina libre. En particular, el lactato y el benzoato de nicotina producían aumentos dopaminérgicos más marcados asociados a una absorción sistémica más rápida (Li et al., 2023) [54]. Esto podría explicar el fuerte potencial adictivo observado en algunas formulaciones para vapeo.
La asociación entre alcohol y nicotina converge en los mismos circuitos dopaminérgicos. Algunos investigadores mostraron que la administración concomitante de alcohol y nicotina produce un efecto aditivo en la liberación de dopamina en el núcleo accumbens. El bloqueo de los receptores nicotínicos mediante mecamilamina abolía casi por completo este efecto (Tizabi et al., 2007) [55], lo que sugiere una fuerte convergencia neurobiológica entre ambas dependencias.
En conjunto, todas estas evidencias muestran cómo la dependencia de la nicotina deriva de una profunda alteración de los circuitos cerebrales de la recompensa y del aprendizaje motivacional. La nicotina activa receptores nicotínicos específicos en el VTA, aumenta la liberación de dopamina en el núcleo accumbens y transforma progresivamente los estímulos asociados al tabaquismo en potentes señales motivacionales. A través de continuas adaptaciones neuroplásticas, el cerebro termina reorganizando sus propios sistemas de aprendizaje, motivación y memoria en torno a la sustancia, transformando un comportamiento inicialmente voluntario en una dependencia persistente y compulsiva.
La dopamina activa mTOR
La relación entre la dopamina y mTOR representa hoy uno de los puntos más importantes para comprender cómo los circuitos de recompensa logran transformar un estímulo momentáneo en modificaciones cerebrales persistentes. Durante muchos años, la dopamina fue interpretada casi exclusivamente como el neurotransmisor del placer y la gratificación. Hoy resulta cada vez más evidente que su papel es mucho más profundo: la dopamina no se limita a generar una sensación placentera, sino que activa verdaderos programas intracelulares capaces de modificar la estructura y el funcionamiento de las sinapsis a través de vías moleculares dominadas por mTOR.
En términos sencillos, la dopamina representa la señal que comunica al cerebro que una experiencia es biológicamente relevante, mientras que mTOR constituye el sistema intracelular que traduce esa señal en modificaciones estructurales duraderas. Es como si la dopamina “encendiera” el circuito de la recompensa y mTOR iniciara inmediatamente los trabajos de reestructuración neuronal necesarios para consolidar esa experiencia en la memoria y en el comportamiento.
Uno de los primeros elementos que surgieron con claridad se refiere al papel central de los receptores dopaminérgicos D1R. Diversos estudios han demostrado que la activación de los receptores D1R es capaz de estimular directamente la cascada PI3K/AKT/mTOR en diferentes regiones cerebrales involucradas en la recompensa, la memoria y la plasticidad neuronal.
Zhang y colaboradores demostraron que la activación de la cascada D1R/cAMP/PKA conduce rápidamente a la fosforilación de mTOR en la corteza prefrontal medial (un área cerebral que contribuye a controlar pensamientos, emociones y comportamiento). El estudio mostró que la estimulación dopaminérgica aumentaba significativamente la fosforilación de mTOR, acompañada de un incremento de algunas proteínas sinápticas (Zhang et al., 2017) [56].
Estos resultados son particularmente importantes porque muestran cómo la dopamina no actúa solo sobre la actividad eléctrica neuronal inmediata, sino que induce también una verdadera respuesta anabólica intracelular. La activación de mTOR aumenta, de hecho, la síntesis de proteínas sinápticas necesarias para la formación, el fortalecimiento y la estabilización de las conexiones neuronales; es un mecanismo muy similar al que ocurre durante el entrenamiento muscular: un estímulo inicial activa programas intracelulares que conducen posteriormente a la construcción de nuevas estructuras. En el cerebro, sin embargo, las “estructuras” que se refuerzan son las sinapsis.
El estudio mostró además que el bloqueo farmacológico de D1R, PKA o mTOR abolía completamente tanto la activación de mTOR como el potenciación sináptica observada en la corteza prefrontal (Zhang et al., 2017) [56]. Esto confirmó que la dopamina y mTOR forman parte de la misma cascada biológica integrada.
Un aspecto extremadamente interesante se refiere al hecho de que esta relación entre dopamina y mTOR no involucra solo el aprendizaje y la recompensa, sino también la memoria a largo plazo. Algunos investigadores demostraron que la estimulación de los receptores dopaminérgicos D1/D5 en la corteza auditiva mejora significativamente la consolidación de la memoria a través de mecanismos dependientes de mTOR y de la síntesis proteica (Schicknick et al., 2008) [57].
En su modelo experimental, la activación dopaminérgica no mejoraba tanto el aprendizaje inmediato como la capacidad del cerebro para consolidar la experiencia en el tiempo. Cuando se administraban rapamicina o anisomicina, que bloquean respectivamente mTOR y la síntesis proteica, el efecto de la dopamina sobre la consolidación mnémica desaparecía completamente: esto sugiere que la dopamina utiliza a mTOR como “motor celular” para transformar experiencias momentáneas en modificaciones sinápticas persistentes.
En los años siguientes, numerosas investigaciones han mostrado que este mismo mecanismo es aprovechado también por las sustancias de abuso. Los investigadores demostraron que una sola experiencia de binge drinking (el consumo de cantidades elevadas de alcohol en un arco de tiempo muy reducido) es suficiente para activar rápidamente la vía D1R/mTORC1 en las neuronas D1+ del núcleo accumbens (Beckley et al., 2016) [58].
La activación de mTORC1 aumentaba la traducción de algunas proteínas sinápticas, induciendo una potenciación persistente de la transmisión a través del glutamato (el principal neurotransmisor excitatorio del sistema nervioso central de los mamíferos). Aunque la activación de mTOR resultaba temporal, las modificaciones sinápticas persistían en el tiempo, lo que sugiere que una breve ventana de activación molecular es suficiente para dejar una especie de “huella neural” duradera.
Este concepto es central en la neurobiología de la adicción. La dopamina no crea adicción solo porque genera placer inmediato, sino porque activa vías como mTOR que consolidan físicamente las memorias asociadas a la sustancia.
El mismo esquema biológico ha sido observado también en la adicción a la cocaína. Algunos investigadores demostraron que la cocaína activa selectivamente mTORC1 en el núcleo accumbens a través de la estimulación del receptor dopaminérgico D1 (Sutton y Caron, 2015) [59].
El aumento de la dopamina extracelular producido por la cocaína inducía una marcada fosforilación de mTOR en las neuronas D1R del núcleo accumbens. El bloqueo farmacológico del D1R abolía completamente la activación de mTORC1, mientras que el bloqueo de los receptores D2 no producía efectos significativos.
Aún más interesante fue el hecho de que la deleción genética de mTOR en las neuronas D1R reducía significativamente la hiperactividad locomotora inducida por la cocaína (Sutton y Caron, 2015) [59]. Esto demostró que mTOR no representa un simple marcador biológico de la estimulación dopaminérgica, sino un verdadero mediador funcional de los comportamientos asociados a la adicción. En la práctica, la dopamina activa a mTOR para “construir” las adaptaciones sinápticas que sostienen la sensibilización, el deseo irrefrenable y la búsqueda compulsiva de la sustancia.
También en condiciones patológicas diferentes, la conexión entre dopamina y mTOR aparece extremadamente evidente. Algunos investigadores demostraron que la terapia crónica con L-DOPA en el Parkinson induce una persistente activación de mTORC1 a través de los receptores D1 y la cascada ERK.
La activación crónica de mTOR determinaba una excesiva síntesis proteica, contribuyendo al desarrollo de trastornos neurológicos inducidos por L-DOPA (el fármaco de primera línea y el precursor natural de la dopamina). La rapamicina reducía significativamente estas alteraciones sin comprometer los efectos terapéuticos de la L-DOPA (Santini et al., 2009) [60].
Estos datos muestran cómo una estimulación dopaminérgica persistente puede transformar un mecanismo fisiológico de plasticidad en un proceso patológico de remodelación neuronal.
Un fenómeno muy similar ha sido observado también en la epilepsia experimental. Algunos investigadores demostraron que la estimulación repetida de los receptores D1 induce una marcada hiperactivación de la vía mTOR en el hipocampo (Gangarossa et al., 2014) [61].
La activación crónica de la cascada dopamina-mTOR llevaba progresivamente a hiperexcitabilidad neuronal, crisis epilépticas, alteración de la potenciación a largo plazo y déficit de la memoria de reconocimiento. También en este caso, la rapamicina resultaba capaz de restablecer la plasticidad sináptica y reducir significativamente las alteraciones neurológicas.
Estos resultados sugieren que la vía dopamina-mTOR constituye un sistema extremadamente potente de regulación de la plasticidad neuronal. Cuando dicho sistema es activado de modo fisiológico, favorece el aprendizaje, la memoria y la adaptación; cuando, por el contrario, es hiperestimulado o crónicamente activado, puede contribuir al desarrollo de adicción, disfunciones cognitivas y alteraciones neurológicas patológicas.
La conexión entre dopamina y mTOR no parece limitarse exclusivamente al sistema nervioso central. Qian y colaboradores demostraron que en el carcinoma esofágico metastásico, la dopamina producida localmente por las células tumorales activa el receptor DRD5, estimulando la vía AKT/mTOR y promoviendo el efecto Warburg (una alteración metabólica típica de las células tumorales) (Qian et al., 2021) [62].
La activación dopaminérgica aumentaba la absorción de glucosa, la producción de lactato, la actividad glucolítica y la expresión de HIF-1α. Esto sugiere que la dopamina puede actuar como modulador metabólico también fuera del cerebro, utilizando a mTOR para sostener el crecimiento celular, la adaptación metabólica y la proliferación tumoral (Qian et al., 2021) [62].
Incluso en el vómito mediado por el receptor D2 emerge la participación de la cascada PI3K/AKT/mTOR. Algunos investigadores mostraron que la activación del receptor D2 induce una marcada fosforilación de AKT, mTOR y ERK en el núcleo del tracto solitario. La inhibición farmacológica de estas vías reducía significativamente la respuesta emética (Belkacemi et al., 2021) [63].
En conjunto, todas estas evidencias convergen hacia un modelo biológico extremadamente coherente: la dopamina no actúa simplemente como neurotransmisor de la recompensa, sino como potente regulador de la plasticidad celular a través de la activación de mTOR. A través de los receptores dopaminérgicos, sobre todo D1R y D5R, la señal dopaminérgica activa la cascada PI3K/AKT/mTOR, induciendo síntesis proteica, remodelación sináptica y consolidación de las modificaciones neuronales. Es precisamente esta capacidad de transformar un estímulo transitorio en una modificación biológica persistente lo que hace que el eje dopamina-mTOR sea tan central en los procesos de aprendizaje, memoria, adicción y plasticidad patológica del cerebro.
De mTOR a la dependencia
El núcleo accumbens representa uno de los principales puntos de encuentro entre la motivación, el aprendizaje y la adicción. Durante muchos años, esta estructura fue interpretada casi exclusivamente como el “centro del placer” del cerebro. Sin embargo, las evidencias neurocientíficas más recientes muestran una realidad mucho más compleja: el núcleo accumbens no se limita a producir gratificación inmediata, sino que participa en la transformación progresiva de un estímulo momentáneo en una memoria patológica persistente. En este proceso, mTOR emerge como uno de los principales reguladores intracelulares de la plasticidad neuronal asociada a la adicción.
Hoy sabemos que la adicción no nace simplemente del aumento transitorio de la dopamina, sino de la capacidad de las sustancias de abuso para modificar de forma estable las conexiones sinápticas en los circuitos de recompensa. Es precisamente aquí donde entra en juego mTOR. Si la dopamina representa la señal inicial que comunica al cerebro la relevancia motivacional de una sustancia, mTOR constituye el sistema celular que traduce esa señal en modificaciones biológicas duraderas. En otras palabras, la dopamina “enciende” el circuito de la recompensa, mientras que mTOR comienza a construir físicamente las modificaciones sinápticas que harán que ese comportamiento sea cada vez más estable, automático y compulsivo.
En los últimos años ha quedado claro que diferentes drogas de abuso, a pesar de tener mecanismos farmacológicos muy distintos entre sí, convergen sorprendentemente en los mismos sistemas intracelulares de plasticidad neuronal. Neasta y colaboradores describieron a mTORC1 como uno de los principales reguladores de los neuroadaptaciones patológicas inducidas por las sustancias de abuso. De hecho, la cocaína, la metanfetamina, los opiáceos, los cannabinoides y el alcohol parecen compartir la capacidad de activar la vía mTORC1 en el núcleo accumbens y en otras estructuras del circuito mesolímbico (Neasta et al., 2014) [64].
Este dato es particularmente importante porque sugiere la existencia de una especie de “lenguaje molecular común” de la adicción. Las sustancias cambian, pero el cerebro parece utilizar los mismos mecanismos intracelulares para consolidar las memorias patológicas asociadas a la droga.
De hecho, mTORC1 controla la síntesis local de numerosas proteínas sinápticas involucradas en la plasticidad neuronal, incluidas las subunidades de los receptores AMPA (receptores del glutamato que favorecen la comunicación rápida entre las neuronas), la proteína Homer y Arc (proteínas neuronales involucradas en la regulación y adaptación de las conexiones entre neuronas). Estas proteínas regulan la formación de las espinas dendríticas, la estabilización de las sinapsis excitatorias y la consolidación de las conexiones neuronales. En la práctica, mTOR permite al cerebro “aprender” la droga a través de los mismos procesos biológicos que se utilizan normalmente para aprender experiencias importantes para la supervivencia (Dayas et al., 2012) [65].
Uno de los aspectos más relevantes que han surgido de los estudios experimentales es que la activación de mTOR en el núcleo accumbens no representa un simple fenómeno accesorio, sino que parece ser necesaria para el desarrollo de muchos comportamientos patológicos asociados a la adicción. Huang y colaboradores demostraron que la administración crónica de metanfetamina induce una marcada activación de la vía mTORC1 en el estriado ventral (área cerebral que contribuye a regular la recompensa, la motivación y el comportamiento) y en el núcleo accumbens. Este aumento de la fosforilación de mTOR y de sus efectores se asociaba al desarrollo de la sensibilización conductual, fenómeno caracterizado por un incremento progresivo de la hiperactividad locomotora y de la estereotipia (comportamiento repetitivo y recurrente) (Huang et al., 2018) [66].
La sensibilización conductual representa uno de los principales modelos experimentales de la vulnerabilidad a la recaída. Con exposiciones repetidas a la sustancia, el cerebro se vuelve progresivamente más reactivo a los estímulos asociados a la droga: es como si los circuitos motivacionales se “calibraran” cada vez con mayor intensidad.
Resultó particularmente interesante el hecho de que la rapamicina, un inhibidor selectivo de mTORC1, reducía significativamente tanto la sensibilización locomotora como la remodelación dendrítica de las neuronas espinosas medias del núcleo accumbens. El silenciamiento genético local de mTOR en el núcleo accumbens producía efectos superponibles.
Esto respalda aún más la idea de que mTOR no es solo un indicador de la activación neuronal, sino un verdadero regulador funcional de las modificaciones estructurales que sostienen la adicción. De hecho, las espinas dendríticas constituyen el principal sitio anatómico de las sinapsis excitatorias. El aumento de su densidad observado tras la exposición crónica a las drogas refleja una verdadera reorganización anatómica de los circuitos de recompensa. El cerebro, literalmente, modifica sus propias conexiones para facilitar la búsqueda compulsiva de la sustancia.
Un cuadro muy similar se ha observado también en la adicción a la cocaína. Algunos investigadores demostraron que la cocaína induce una activación significativa de la vía mTOR en la corteza cerebral, en el área tegmental ventral y, sobre todo, en el núcleo accumbens. La administración de rapamicina bloqueaba tanto la fase de inducción como la de expresión de la sensibilización locomotora a la cocaína (Wu et al., 2011) [67].
Este dato es particularmente importante porque sugiere que mTOR participa no solo en el desarrollo inicial de la adicción, sino también en el mantenimiento de las modificaciones patológicas ya consolidadas. Según los autores, la adicción podría interpretarse como una forma patológica de aprendizaje y memoria sostenida por los mismos mecanismos moleculares que el cerebro utiliza normalmente para consolidar experiencias significativas.
Esta interpretación modifica profundamente la forma de entender la adicción. El sujeto adicto no sigue buscando la sustancia simplemente para obtener placer inmediato, sino porque el cerebro ha consolidado progresivamente circuitos neuronales patológicos que asocian la droga con la motivación, la supervivencia y la prioridad biológica.
El papel desempeñado por el núcleo accumbens resulta particularmente relevante. Los estudios al respecto demostraron que el consumo excesivo de alcohol (binge drinking) induce una marcada activación selectiva de la vía AKT/mTORC1 precisamente en esta área y en la corteza orbitofrontal. Esta activación no se observaba durante el consumo moderado de alcohol, ni tras la ingesta de sacarosa (Laguesse et al., 2017) [68].
Esto sugiere que la vía AKT/mTORC1 se recluta selectivamente durante comportamientos compulsivos patológicos, más que durante los mecanismos fisiológicos normales de la recompensa.
El mismo grupo había mostrado anteriormente que el alcohol activa fuertemente la vía PI3K/AKT en el núcleo accumbens y que la inhibición farmacológica de PI3K o AKT reduce significativamente el consumo compulsivo de alcohol sin alterar la motivación hacia recompensas naturales como la sacarosa (Neasta et al., 2011) [69]. Este dato es extremadamente interesante porque sugiere que los circuitos patológicos de la adicción son, al menos en parte, distinguibles de los sistemas fisiológicos normales de la recompensa.
En los últimos años también ha surgido que mTOR no actúa de forma aislada, sino que integra señales provenientes de la dopamina, el glutamato, los receptores y la vía ERK/MAPK. En particular, el papel de los receptores AMPA parece central: durante la abstinencia de cocaína se observa, de hecho, un aumento progresivo de la expresión de un receptor específico en el núcleo accumbens, asociado a una potenciación persistente de la transmisión a través del glutamato y a una mayor vulnerabilidad a la recaída (Dayas et al., 2012) [65].
A pesar del fuerte entusiasmo inicial, las implicaciones terapéuticas de la inhibición de mTOR deben interpretarse con gran cautela. La rapamicina y otros inhibidores de mTOR han mostrado resultados prometedores en numerosos modelos animales, reduciendo el deseo intenso (craving), la sensibilización conductual y la búsqueda compulsiva de la sustancia (Neasta et al., 2014) [64]. Algunos estudios preliminares en humanos incluso han sugerido una reducción del craving inducido por estímulos en sujetos adictos a la heroína (Dayas et al., 2012) [65].
Sin embargo, mTOR regula funciones biológicas fundamentales en prácticamente todos los tejidos del organismo: metabolismo energético, síntesis proteica, inmunidad, crecimiento celular y homeostasis insulínica. Por tanto, la inhibición sistémica crónica de esta vía puede provocar inmunosupresión, alteraciones metabólicas, resistencia a la insulina y efectos secundarios cardiovasculares significativos (Neasta et al., 2014) [64].
En conjunto, las evidencias actuales sugieren que el núcleo accumbens representa uno de los principales centros de integración entre la dopamina, el aprendizaje motivacional y la plasticidad sináptica patológica, mientras que mTOR constituye uno de los reguladores intracelulares más importantes de dichas adaptaciones. Las sustancias de abuso parecen aprovechar mecanismos fisiológicamente destinados al aprendizaje y la memoria para remodelar progresivamente los circuitos cerebrales de la recompensa, consolidando comportamientos compulsivos y aumentando la vulnerabilidad a la recaída.
La adicción, por tanto, ya no aparece simplemente como una “búsqueda de placer”, sino como el resultado de una profunda reorganización biológica de los sistemas neuronales de la motivación, la memoria y el aprendizaje. En este contexto, mTOR representa probablemente uno de los principales “arquitectos moleculares” de las transformaciones sinápticas que hacen de la adicción una patología persistente, recidivante y extraordinariamente difícil de interrumpir.