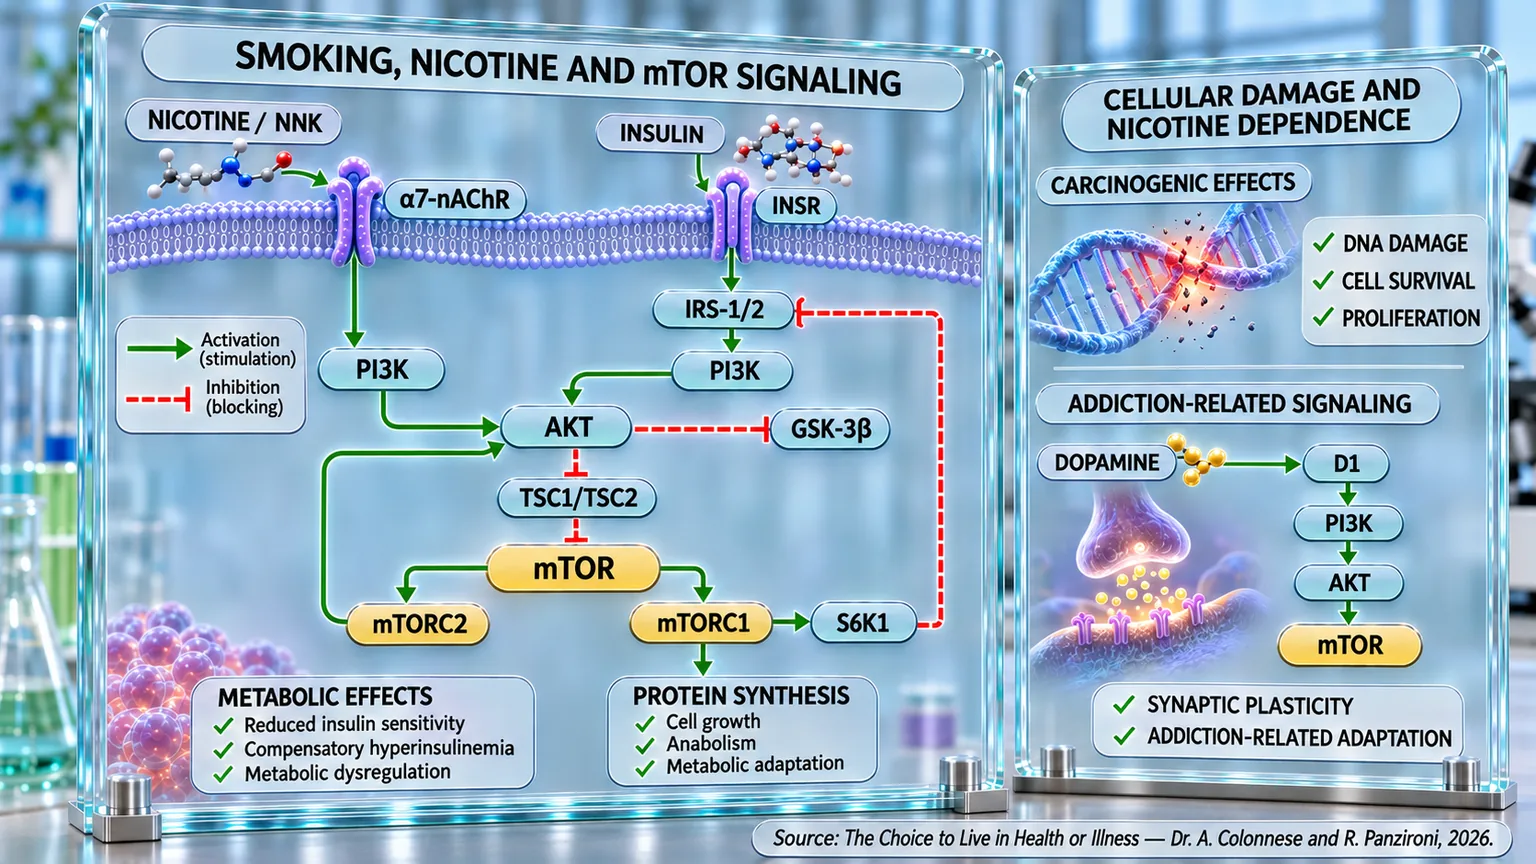
Eines der wichtigsten biologischen Modelle, durch das Rauchen nicht nur als initialer krebserzeugender Faktor, sondern auch als starker Förderer des Wachstums und des Überlebens neoplastischer Zellen interpretiert wird, ist die Verbindung zwischen Nikotin, nikotinischen Acetylcholinrezeptoren und dem Tumorfortschritt. Viele Jahre lang konzentrierte sich die onkologische Forschung fast ausschließlich auf die Fähigkeit des Tabaks, genetische Mutationen auszulösen. Heute wird immer deutlicher, dass Nikotin auch auf eine grundlegend andere Weise wirken kann: nicht unbedingt durch die Schaffung neuer Mutationen, sondern durch die direkte Veränderung intrazellulärer Systeme, die Zellwachstum, Apoptose, Angiogenese, metabolische Anpassung und therapeutische Resistenz regulieren.
Einer der wichtigsten Aspekte, die in den letzten Jahren hervorgetreten sind, betrifft die Rolle der nikotinischen Acetylcholinrezeptoren, insbesondere α7-nAChR, α9-nAChR und α5-nAChR. Diese Rezeptoren, die ursprünglich im Nervensystem untersucht wurden, wurden auch in zahlreichen Tumorgeweben identifiziert, darunter in der Lunge, im Magen, in der Mundhöhle und in der Blase. Wenn Nikotin an diese Rezeptoren bindet, aktiviert die Zelle eine komplexe intrazelluläre Kaskade, die vom PI3K/AKT/mTOR-Signalweg dominiert wird – einem der wichtigsten Systeme, die Zellwachstum, Proteinsynthese und Zellüberleben steuern.
Es ist, als würde Nikotin die nAChR-Rezeptoren in eine Art „biologisches Gaspedal“ verwandeln, das ständig durchgedrückt wird und die proliferativen Signale der Tumorzelle dauerhaft aktiv hält.
Eine der ersten Studien, die dieses Phänomen klärten, war die von West und Mitarbeitern, die zeigte, wie Nikotin und NNK den PI3K/AKT-Signalweg in normalen menschlichen bronchialen Epithelzellen schnell aktivieren. Die Aktivierung trat innerhalb weniger Minuten nach der Exposition auf und betraf verschiedene Rezeptorsubtypen: α3/α4 für Nikotin und α7-nAChR für NNK (West et al., 2004) [41].
Die Phosphorylierung von AKT führte anschließend zur Aktivierung verschiedener nachgeschalteter Effektoren, die am Zellwachstum und an der Proteinsynthese beteiligt sind. Diese Signalwege steigerten die Zellproliferation und die Resistenz gegen Apoptose, während sie gleichzeitig Eigenschaften begünstigten, die mit einer frühen neoplastischen Transformation vereinbar sind.
Zellen, die Nikotin ausgesetzt waren, zeigten tatsächlich einen Verlust der Kontaktinhibition, eine verringerte Abhängigkeit von Wachstumsfaktoren und einen geringeren Bedarf an Adhäsion an die extrazelluläre Matrix. Einfach ausgedrückt begann die Zelle zunehmend, sich wie eine Tumorzelle zu verhalten, noch bevor ein klinisch manifester Tumor auftrat.
Die Studie zeigte zudem, dass Nikotin und NNK den durch Etoposid, UV-Strahlung und Wasserstoffperoxid induzierten Zelltod signifikant reduzierten. Dieser Schritt ist biologisch entscheidend: Eine Zelle, die genetische Schäden ansammelt, sollte normalerweise in die Apoptose gehen. Wenn jedoch Signalwege wie AKT und mTOR ständig aktiviert bleiben, überlebt die geschädigte Zelle weiter, was das Risiko einer neoplastischen Transformation progressiv erhöht (West et al., 2004) [41].
In den folgenden Jahren wurde die Rolle der α7-nAChR/PI3K/AKT/mTOR-Achse beim Lungenkarzinom weiter vertieft. Eine aktuelle Übersichtsarbeit hat gezeigt, dass Nikotin über α7-nAChR die Tumorproliferation, Angiogenese, Metastasierung, den epithelial-mesenchymalen Übergang (ein wichtiger Prozess bei der embryonalen Entwicklung und Gewebereparatur) sowie die Resistenz gegen Apoptose fördert (He et al., 2024) [34].
Diesem pathophysiologischen Modell zufolge führt die persistierende Aktivierung von PI3K/AKT anschließend zur Stimulation von mTOR, NF-κB, HIF-1α und VEGF: Daraus ergibt sich ein extrem komplexes biologisches Netzwerk, das gleichzeitig Zellwachstum, Proteinsynthese, metabolische Anpassung, die Bildung neuer Blutgefäße und die Tumorinvasivität unterstützt.
Die Aktivierung von HIF-1α und VEGF ist besonders wichtig, da sie die Tumor-Angiogenese begünstigt. In der Praxis erwirbt der Tumor zunehmend die Fähigkeit, neue Blutgefäße zu bilden, um sein eigenes Wachstum zu nähren und die metastatische Ausbreitung zu erleichtern.
Parallel dazu fördert Nikotin den epithelial-mesenchymalen Übergang, einen Prozess, bei dem Tumorzellen die typischen Eigenschaften von Epithelzellen verlieren und eine höhere Mobilität und Invasivität erwerben (He et al., 2024) [34]. Dies ist ein grundlegender Schritt bei der Entwicklung von Metastasen.
Ein besonders interessantes Element, das aus experimentellen Studien hervorging, betrifft die Tatsache, dass nicht alle Tumorzellen auf die gleiche Weise auf Nikotin reagieren. Einige Forscher zeigten, dass die proliferative Antwort stark vom Rezeptorprofil abhängt, das der Tumor exprimiert (Mucchietto et al., 2018) [35].
In spezifischen Lungenadenokarzinomzellen, die durch eine hohe Expression von α7- und α9-nAChR gekennzeichnet sind, induzierte Nikotin eine ausgeprägte Zellproliferation und eine schnelle Aktivierung von AKT und ERK. Im Gegensatz dazu waren andere Zellen mit geringer α7-nAChR-Expression deutlich weniger empfindlich gegenüber den proliferativen Effekten von Nikotin.
Dies deutet darauf hin, dass einige Tumoren besonders abhängig von der nikotinischen Signalübertragung werden können. In der Praxis entwickelt der Tumor eine Art „biologische Abhängigkeit“ von Nikotin, um sein Wachstum aufrechtzuerhalten.
Die Studie zeigte zudem, dass die pharmakologische oder genetische Blockade der α7- und α9-Rezeptoren die Aktivierung von AKT und ERK vollständig aufhob und die Zellproliferation unterbrach. Auch der Einsatz eines starken synthetischen Antagonisten erwies sich als wirksam, um diese Signalwege zu blockieren, die Proliferation zu reduzieren und die Produktion intrazellulärer ROS (reaktive Sauerstoffspezies) zu erhöhen (Mucchietto et al., 2018) [35].
Diese Ergebnisse legen nahe, dass nikotinische Rezeptoren nicht einfach nur passive Tumormarker darstellen, sondern echte funktionelle Regulatoren des neoplastischen Wachstums sind.
Ein weiterer extrem wichtiger Aspekt betrifft die Chemioresistenz. Zahlreiche Studien zeigen, dass Nikotin nicht nur das Tumorwachstum fördert, sondern auch die Wirksamkeit onkologischer Behandlungen reduziert.
Die Forscher zeigten, dass Nikotin und NNK AKT und mTOR in Lungen-Tumorzellen schnell aktivieren, was die Zellproliferation und das durch NF-κB vermittelte Überleben fördert. Nikotin zeigte zudem eine starke antiapoptotische Aktivität, indem es den durch metabolischen Stress und Chemotherapie induzierten Zelltod signifikant reduzierte (Tsurutani et al., 2005) [39].
Aus klinischer Sicht könnte dieses Phänomen erklären, warum Patienten, die nach der onkologischen Diagnose weiter rauchen, häufig ein schlechteres therapeutisches Ansprechen, eine stärkere Tumorprogression und ein verkürztes Gesamtüberleben aufweisen.
Ein sehr ähnliches Bild wurde auch beim Magenkarzinom beobachtet. Die Forscher einer entsprechenden Studie zeigten, dass Nikotin den α5-nAChR/AKT-Signalweg in menschlichen Magen-Tumorzellen aktiviert, was die Zellproliferation erhöht und die durch Cisplatin induzierte Apoptose reduziert (Jia et al., 2016) [44].
Nikotin erhöhte die Expression von antiapoptotischen Proteinen und Survivin (ein Protein, das das Überleben und die Teilung von Zellen begünstigt), während es gleichzeitig Bax und Caspase-3 (zwei Schlüsselakteure im Apoptoseprozess) reduzierte. Wenn der PI3K/AKT-Signalweg pharmakologisch blockiert wurde, wurde die Apoptose wiederhergestellt: Dies bedeutet, dass Nikotin die Tumorzellen buchstäblich vor den Auswirkungen der Chemotherapie „schützen“ kann.
Auch beim Mundhöhlenkarzinom wurden sehr ähnliche Ergebnisse beobachtet. In einer Studie wurde gezeigt, dass Nikotin das Überleben von Plattenepithelzellen signifikant erhöht, indem es die durch Cisplatin induzierte Apoptose über die Aktivierung von α7-nAChR reduziert (Hsu et al., 2020) [45].
Zellen, die mit Nikotin behandelt wurden, behielten auch während der Exposition gegenüber Cisplatin hohe Spiegel von Bcl-2 (einem grundlegenden Protein, das das Zellüberleben reguliert) bei. Die pharmakologische oder genetische Blockade von α7-nAChR schwächte diese Effekte signifikant ab, was darauf hindeutet, dass der Rezeptor einen zentralen Knotenpunkt der durch Nikotin induzierten Chemioresistenz darstellt.
Ähnliche Ergebnisse wurden auch beim Blasenkarzinom beobachtet. Einige Forscher zeigten, dass Nikotin die Zellproliferation und das Tumorwachstum durch die Aktivierung des PI3K/AKT/mTOR-Signalwegs erhöht; die Exposition gegenüber Nikotin erhöhte die Expression von AKT, während sie die Wirksamkeit von Cisplatin sowohl in vitro als auch in Tiermodellen reduzierte. Besonders interessant war die Wirkung des dualen PI3K/mTOR-Inhibitors NVP-BEZ235, der in der Lage war, die durch Nikotin induzierte Proliferation zu blockieren und die Empfindlichkeit gegenüber der Chemotherapie wiederherzustellen (Yuge et al., 2015) [46].
Insgesamt konvergieren all diese Belege zu einem extrem konsistenten biologischen Modell. Nikotin aktiviert spezifische nikotinische Acetylcholinrezeptoren, die auf Tumorzellen vorhanden sind, insbesondere α7-nAChR, α9-nAChR und α5-nAChR. Diese Aktivierung stimuliert die PI3K/AKT/mTOR-Kaskade und begünstigt Tumorwachstum, Proteinsynthese, Angiogenese, metabolische Anpassung, apoptotische Resistenz und Chemioresistenz.
Der Tumor wird also nicht nur durch die initialen, durch Tabak induzierten Mutationen genährt, sondern auch durch eine kontinuierliche biologische Stimulation, die sein Wachstum und Überleben im Laufe der Zeit unterstützt. Nikotin wirkt als echter onkogener Modulator, der in der Lage ist, Rezeptoren, die physiologisch für die Neurotransmission bestimmt sind, in starke Aktivatoren proliferativer Signalwege zu verwandeln.
Abhängigkeit: Nikotin, Dopamin und Nucleus accumbens
Die Nikotinabhängigkeit ist eines der eindrucksvollsten Beispiele dafür, wie eine Substanz die neuronalen Schaltkreise für Belohnung, Motivation und Lernen tiefgreifend verändern kann. Obwohl Rauchen oft als bloße Gewohnheit wahrgenommen wird, sind neurobiologisch betrachtet äußerst komplexe neuronale Systeme involviert, die vor allem durch das Zusammenspiel von Nikotin, Dopamin und dem Nucleus accumbens dominiert werden. Genau innerhalb dieser Schaltkreise wandelt sich das freiwillige Verhalten im Zusammenhang mit der Zigarette schrittweise in einen automatischen und zwanghaften Impuls um.
Der Nucleus accumbens stellt eines der wichtigsten Belohnungszentren des Gehirns dar und ist eng mit dem ventralen tegmentalen Areal (VTA) verbunden, dem Sitz der dopaminergen Neuronen. Wenn Nikotin nach dem Inhalieren des Rauchs das Gehirn erreicht, bindet es schnell an die nikotinischen Acetylcholinrezeptoren auf den dopaminergen Neuronen des VTA. Diese Aktivierung erhöht die Dopaminfreisetzung im Nucleus accumbens und erzeugt das subjektive Gefühl von Belohnung und Verhaltensverstärkung (Di Chiara, 2000) [47].
Dieser Mechanismus bildet den biologischen Kern der Tabakabhängigkeit. Nikotin erzeugt nämlich nicht nur einen kurzzeitigen Genuss, sondern verändert schrittweise die Art und Weise, wie das Gehirn Umweltreizen einen motivationalen Wert beimisst. Es ist, als würde das Gehirnsystem, das eigentlich dazu bestimmt ist, überlebenswichtige Verhaltensweisen wie Nahrungsaufnahme oder soziale Interaktion zu steuern, künstlich auf die Zigarette „neu kalibriert“.
Einer der wichtigsten Aspekte, die durch die neurowissenschaftliche Forschung geklärt wurden, betrifft die Tatsache, dass Nikotin nicht primär direkt auf den Nucleus accumbens wirkt, sondern vor allem die im VTA lokalisierten dopaminergen Neuronen stimuliert. In einer Studie zeigten Forscher, dass die systemische Verabreichung von Nikotin die extrazellulären Dopaminkonzentrationen im Nucleus accumbens um etwa 50 % erhöhte (Nisell et al., 1994) [48]. Wenn jedoch ein nikotinischer Antagonist wie Mecamylamin direkt in das VTA infundiert wurde, wurde dieser Dopaminanstieg fast vollständig aufgehoben. Im Gegensatz dazu hatte die Rezeptorblockade im Nucleus accumbens weitaus geringere Auswirkungen.
Im Laufe der Zeit verändert die kontinuierliche Dopaminstimulation die assoziativen Lernprozesse grundlegend. Forscher zeigten, dass Suchtmittel, einschließlich Nikotin, einen anhaltenden Anstieg des extrazellulären Dopamins vor allem im Nucleus accumbens induzieren, einer Region, die eng in die motivationale Bewertung von Reizen eingebunden ist. Im Gegensatz zu natürlichen Belohnungen, die eine vorübergehende, an Gewöhnung gebundene Dopaminantwort hervorrufen, behält Nikotin eine anhaltende Fähigkeit bei, das Belohnungssystem zu aktivieren (Di Chiara et al., 2004) [49].
Dieses Phänomen hat tiefgreifende Konsequenzen. Reize, die mit dem Rauchen assoziiert sind – die Zigarettenschachtel, der Kaffee, die Arbeitspause, bestimmte soziale Kontexte oder sogar bestimmte emotionale Zustände –, beginnen allmählich, einen eigenständigen Anreizwert zu erlangen. Das Gehirn lernt, diese Umweltreize mit dem durch Nikotin erzeugten Dopaminanstieg zu verknüpfen, und verwandelt sie schrittweise in starke motivationale Trigger. Selbst in Abwesenheit der Substanz können solche Reize ein Craving (starkes Verlangen oder Impuls, etwas zu erhalten) und eine zwanghafte Suche nach der Zigarette auslösen (Di Chiara et al., 2004) [49].
In diesem Sinne entsteht die Abhängigkeit nicht nur aus dem Streben nach unmittelbarem Vergnügen, sondern vor allem aus einem pathologischen Lernen der Motivation. Dopamin fungiert nicht einfach als „Glücksmolekül“, sondern als Mediator, der den mit der Substanz assoziierten Reizen Salienz und Bedeutung verleiht. Das Gehirn lernt schrittweise buchstäblich, Nikotin zu „begehren“.
Auf molekularer Ebene hängt dieser Prozess hauptsächlich von den nikotinischen Acetylcholinrezeptoren ab. Unter den verschiedenen Subtypen stellt der α4β2-nAChR-Rezeptor einen der wichtigsten Mediatoren der verstärkenden Wirkungen von Nikotin dar (Wonnacott et al., 2005) [50]. Diese Rezeptoren besitzen eine hohe Affinität für Nikotin und sind in den mesolimbischen dopaminergen Schaltkreisen weit verbreitet. Ihre Aktivierung erhöht die Entladungsrate der dopaminergen Neuronen des VTA und verstärkt die Dopaminfreisetzung im Nucleus accumbens (Jiang et al., 2025) [51].
Bei chronischer Nikotinexposition durchläuft das Nervensystem jedoch tiefgreifende neuroplastische Anpassungen. Die nikotinischen Rezeptoren neigen zunächst dazu, zu desensibilisieren und vorübergehend in einen inaktiven Zustand überzugehen. Parallel dazu reagiert das Gehirn mit einer schrittweisen Erhöhung der Anzahl verfügbarer Rezeptoren, ein Phänomen, das als Rezeptor-Up-Regulation bekannt ist (Wonnacott et al., 2005) [50]. Dies trägt zur Entwicklung von Toleranz und körperlicher Abhängigkeit bei und erhöht die Anfälligkeit für Entzugserscheinungen und Rückfälle.
Neben den α4β2-nAChR-Rezeptoren hat sich in den letzten Jahren die entscheidende Rolle der Rezeptoren mit der α6-Untereinheit herauskristallisiert. Forscher zeigten, dass α6β2-nAChR-Rezeptoren die nikotinische Modulation der Dopaminfreisetzung im Nucleus accumbens dominieren. Die pharmakologische Blockade dieser Rezeptoren reduzierte die mit Belohnungsreizen assoziierte Dopaminfreisetzung signifikant und veränderte die mesolimbische dopaminerge Übertragung grundlegend (Exley et al., 2008) [52].
Parallel dazu zeigten andere Forscher, dass α6-nAChR-Rezeptoren hochselektiv für dopaminerge Neuronen sind und dass ihre Aktivierung ausreicht, um einen anhaltenden hyperdopaminergen Zustand zu erzeugen. Tiermodelle mit hypersensitiven α6-nAChR-Rezeptoren entwickelten lokomotorische Hyperaktivität, eine erhöhte Nikotinempfindlichkeit und eine veränderte Anpassungsfähigkeit an Umweltreize (Drenan et al., 2008) [53]. All dies deutet darauf hin, dass diese Rezeptoren einen der wichtigsten neurobiologischen Knotenpunkte darstellen, über die Nikotin den Belohnungskreislauf steuert.
Im Laufe der Zeit entwickelt sich das Konsumverhalten weiter. In den Anfangsphasen ist das Rauchen noch überwiegend von der Suche nach Belohnung gesteuert. Später wird das Verhalten jedoch immer automatischer und gewohnheitsmäßiger (Di Chiara, 2000) [47]. Die Person raucht nicht mehr unbedingt, um unmittelbares Vergnügen zu erzielen, sondern weil bestimmte Umwelt-, emotionale oder kontextuelle Reize automatisch die erlernten Schaltkreise der Abhängigkeit aktivieren: Es ist der Übergang vom freiwilligen Verhalten zur automatisierten Zwanghaftigkeit.
Auch moderne E-Zigaretten scheinen dieselben neurobiologischen Schaltkreise zu nutzen. Forscher zeigten, dass verschiedene Nikotinsalze die Dopaminfreisetzung im Nucleus accumbens signifikant erhöhen, oft in höherem Maße als freies Nikotin. Insbesondere Nikotinlactat und -benzoat erzeugten stärkere Dopaminanstiege, die mit einer schnelleren systemischen Aufnahme verbunden waren (Li et al., 2023) [54]. Dies könnte das starke Suchtpotenzial erklären, das bei einigen Vaping-Formulierungen beobachtet wird.
Die Assoziation zwischen Alkohol und Nikotin konvergiert auf denselben dopaminergen Schaltkreisen. Forscher zeigten, dass die gleichzeitige Verabreichung von Alkohol und Nikotin einen additiven Effekt auf die Dopaminfreisetzung im Nucleus accumbens hat. Die Blockade der nikotinischen Rezeptoren mittels Mecamylamin hob diesen Effekt fast vollständig auf (Tizabi et al., 2007) [55], was auf eine starke neurobiologische Konvergenz zwischen den beiden Abhängigkeiten hindeutet.
Zusammenfassend zeigen all diese Belege, dass die Nikotinabhängigkeit aus einer tiefgreifenden Veränderung der neuronalen Schaltkreise für Belohnung und motivationales Lernen resultiert. Nikotin aktiviert spezifische nikotinische Rezeptoren im VTA, erhöht die Dopaminfreisetzung im Nucleus accumbens und verwandelt die mit dem Rauchen assoziierten Reize schrittweise in starke motivationale Signale. Durch kontinuierliche neuroplastische Anpassungen reorganisiert das Gehirn schließlich seine Lern-, Motivations- und Gedächtnissysteme um die Substanz herum und verwandelt ein ursprünglich freiwilliges Verhalten in eine anhaltende und zwanghafte Abhängigkeit.
Dopamin aktiviert mTOR
Die Beziehung zwischen Dopamin und mTOR stellt heute einen der wichtigsten Punkte dar, um zu verstehen, wie Belohnungsschaltkreise einen flüchtigen Reiz in dauerhafte Gehirnveränderungen umwandeln können. Viele Jahre lang wurde Dopamin fast ausschließlich als Neurotransmitter für Vergnügen und Belohnung interpretiert. Heute wird jedoch immer deutlicher, dass seine Rolle weitaus tiefgreifender ist: Dopamin erzeugt nicht nur ein angenehmes Gefühl, sondern aktiviert regelrechte intrazelluläre Programme, die in der Lage sind, die Struktur und Funktion von Synapsen durch molekulare Signalwege zu verändern, die von mTOR dominiert werden.
Einfach ausgedrückt ist Dopamin das Signal, das dem Gehirn mitteilt, dass eine Erfahrung biologisch relevant ist, während mTOR das intrazelluläre System darstellt, das dieses Signal in dauerhafte strukturelle Veränderungen übersetzt. Es ist, als würde Dopamin den Belohnungsschaltkreis „einschalten“ und mTOR sofort mit den notwendigen neuronalen Umbauarbeiten beginnen, um diese Erfahrung im Gedächtnis und im Verhalten zu festigen.
Eines der ersten Elemente, das klar hervortrat, betrifft die zentrale Rolle der dopaminergen D1R-Rezeptoren. Verschiedene Studien haben gezeigt, dass die Aktivierung von D1R-Rezeptoren in der Lage ist, die PI3K/AKT/mTOR-Kaskade in verschiedenen Gehirnregionen, die an Belohnung, Gedächtnis und neuronaler Plastizität beteiligt sind, direkt zu stimulieren.
Zhang und Mitarbeiter zeigten, dass die Aktivierung der D1R/cAMP/PKA-Kaskade schnell zur Phosphorylierung von mTOR im medialen präfrontalen Kortex führt (einem Gehirnareal, das zur Steuerung von Gedanken, Emotionen und Verhalten beiträgt). Die Studie zeigte, dass die dopaminerge Stimulation die Phosphorylierung von mTOR signifikant erhöhte, begleitet von einer Zunahme bestimmter synaptischer Proteine (Zhang et al., 2017) [56].
Diese Ergebnisse sind besonders wichtig, da sie zeigen, dass Dopamin nicht nur auf die unmittelbare neuronale elektrische Aktivität wirkt, sondern auch eine echte intrazelluläre anabole Antwort induziert. Die Aktivierung von mTOR erhöht tatsächlich die Synthese synaptischer Proteine, die für die Bildung, Stärkung und Stabilisierung neuronaler Verbindungen notwendig sind; dies ist ein Mechanismus, der dem beim Muskeltraining sehr ähnlich ist: Ein anfänglicher Reiz aktiviert intrazelluläre Programme, die in der Folge zum Aufbau neuer Strukturen führen. Im Gehirn sind die „Strukturen“, die verstärkt werden, jedoch die Synapsen.
Die Studie zeigte zudem, dass die pharmakologische Blockade von D1R, PKA oder mTOR sowohl die Aktivierung von mTOR als auch die synaptische Potenzierung, die im präfrontalen Kortex beobachtet wurde, vollständig aufhob (Zhang et al., 2017) [56]. Dies bestätigte, dass Dopamin und mTOR Teil derselben integrierten biologischen Kaskade sind.
Ein äußerst interessanter Aspekt betrifft die Tatsache, dass diese Beziehung zwischen Dopamin und mTOR nicht nur Lernen und Belohnung betrifft, sondern auch das Langzeitgedächtnis. Einige Forscher zeigten, dass die Stimulation der dopaminergen D1/D5-Rezeptoren im auditorischen Kortex die Gedächtniskonsolidierung durch mTOR-abhängige Mechanismen und die Proteinsynthese signifikant verbessert (Schicknick et al., 2008) [57].
In ihrem experimentellen Modell verbesserte die dopaminerge Aktivierung nicht so sehr das unmittelbare Lernen, sondern die Fähigkeit des Gehirns, die Erfahrung über die Zeit zu festigen. Wenn Rapamycin oder Anisomycin verabreicht wurden, die mTOR bzw. die Proteinsynthese blockieren, verschwand der Effekt von Dopamin auf die Gedächtniskonsolidierung vollständig: Dies legt nahe, dass Dopamin mTOR als „zellulären Motor“ nutzt, um flüchtige Erfahrungen in dauerhafte synaptische Veränderungen umzuwandeln.
In den folgenden Jahren haben zahlreiche Untersuchungen gezeigt, dass dieser gleiche Mechanismus auch von Suchtmitteln ausgenutzt wird. Die Forscher zeigten, dass eine einzige Erfahrung von Binge-Drinking (der Konsum großer Mengen Alkohol in einem sehr kurzen Zeitraum) ausreicht, um den D1R/mTORC1-Weg in den D1+-Neuronen des Nucleus accumbens schnell zu aktivieren (Beckley et al., 2016) [58].
Die Aktivierung von mTORC1 erhöhte die Translation bestimmter synaptischer Proteine und induzierte eine anhaltende Potenzierung der Übertragung durch Glutamat (den wichtigsten exzitatorischen Neurotransmitter des zentralen Nervensystems bei Säugetieren). Auch wenn die Aktivierung von mTOR nur vorübergehend war, blieben die synaptischen Veränderungen über die Zeit bestehen, was darauf hindeutet, dass ein kurzes Zeitfenster molekularer Aktivierung ausreicht, um eine Art dauerhaften „neuronalen Abdruck“ zu hinterlassen.
Dieses Konzept ist zentral für die Neurobiologie der Sucht. Dopamin macht nicht nur deshalb süchtig, weil es unmittelbares Vergnügen erzeugt, sondern weil es Signalwege wie mTOR aktiviert, die die mit der Substanz verbundenen Erinnerungen physisch festigen.
Dasselbe biologische Schema wurde auch bei Kokainabhängigkeit beobachtet. Einige Forscher zeigten, dass Kokain selektiv mTORC1 im Nucleus accumbens durch die Stimulation des dopaminergen D1-Rezeptors aktiviert (Sutton und Caron, 2015) [59].
Der durch Kokain erzeugte Anstieg des extrazellulären Dopamins induzierte eine ausgeprägte Phosphorylierung von mTOR in den D1R-Neuronen des Nucleus accumbens. Die pharmakologische Blockade des D1R hob die Aktivierung von mTORC1 vollständig auf, während die Blockade von D2-Rezeptoren keine signifikanten Effekte zeigte.
Noch interessanter war die Tatsache, dass die genetische Deletion von mTOR in D1R-Neuronen die durch Kokain induzierte lokomotorische Hyperaktivität signifikant reduzierte (Sutton und Caron, 2015) [59]. Dies bewies, dass mTOR nicht nur einen einfachen biologischen Marker der dopaminergen Stimulation darstellt, sondern einen echten funktionellen Vermittler der mit der Sucht verbundenen Verhaltensweisen. In der Praxis aktiviert Dopamin mTOR, um die synaptischen Anpassungen zu „bauen“, die Sensibilisierung, unwiderstehliches Verlangen und die zwanghafte Suche nach der Substanz aufrechterhalten.
Auch bei anderen pathologischen Zuständen erscheint die Verbindung zwischen Dopamin und mTOR äußerst deutlich. Einige Forscher zeigten, dass die chronische Therapie mit L-DOPA bei Parkinson eine anhaltende Aktivierung von mTORC1 durch D1-Rezeptoren und die ERK-Kaskade induziert.
Die chronische Aktivierung von mTOR führte zu einer übermäßigen Proteinsynthese und trug zur Entwicklung von neurologischen Störungen bei, die durch L-DOPA (das Medikament der ersten Wahl und die natürliche Vorstufe von Dopamin) induziert wurden. Rapamycin reduzierte diese Veränderungen signifikant, ohne die therapeutischen Wirkungen von L-DOPA zu beeinträchtigen (Santini et al., 2009) [60].
Diese Daten zeigen, wie eine anhaltende dopaminerge Stimulation einen physiologischen Mechanismus der Plastizität in einen pathologischen Prozess des neuronalen Umbaus verwandeln kann.
Ein sehr ähnliches Phänomen wurde auch bei experimenteller Epilepsie beobachtet. Einige Forscher zeigten, dass die wiederholte Stimulation von D1-Rezeptoren eine ausgeprägte Überaktivierung des mTOR-Weges im Hippocampus induziert (Gangarossa et al., 2014) [61].
Die chronische Aktivierung der Dopamin-mTOR-Kaskade führte fortschreitend zu neuronaler Hyperexzitabilität, epileptischen Anfällen, einer Veränderung der Langzeitpotenzierung und Defiziten beim Erkennungsgedächtnis. Auch in diesem Fall war Rapamycin in der Lage, die synaptische Plastizität wiederherzustellen und die neurologischen Veränderungen signifikant zu reduzieren.
Diese Ergebnisse legen nahe, dass der Dopamin-mTOR-Weg ein äußerst leistungsfähiges System zur Regulierung der neuronalen Plastizität darstellt. Wenn dieses System physiologisch aktiviert wird, fördert es Lernen, Gedächtnis und Anpassung; wenn es hingegen überstimuliert oder chronisch aktiviert wird, kann es zur Entwicklung von Sucht, kognitiven Dysfunktionen und pathologischen neurologischen Veränderungen beitragen.
Die Verbindung zwischen Dopamin und mTOR scheint sich nicht ausschließlich auf das zentrale Nervensystem zu beschränken. Qian und Mitarbeiter zeigten, dass beim metastasierten Ösophaguskarzinom das lokal von Tumorzellen produzierte Dopamin den DRD5-Rezeptor aktiviert, den AKT/mTOR-Weg stimuliert und den Warburg-Effekt (eine für Tumorzellen typische Stoffwechselveränderung) fördert (Qian et al., 2021) [62].
Die dopaminerge Aktivierung erhöhte die Glukoseaufnahme, die Laktatproduktion, die glykolytische Aktivität und die Expression von HIF-1α. Dies deutet darauf hin, dass Dopamin auch außerhalb des Gehirns als metabolischer Modulator wirken kann und mTOR nutzt, um Zellwachstum, metabolische Anpassung und Tumorproliferation zu unterstützen (Qian et al., 2021) [62].
Sogar beim durch den D2-Rezeptor vermittelten Erbrechen zeigt sich die Beteiligung der PI3K/AKT/mTOR-Kaskade. Einige Forscher zeigten, dass die Aktivierung des D2-Rezeptors eine ausgeprägte Phosphorylierung von AKT, mTOR und ERK im Nucleus tractus solitarii induziert. Die pharmakologische Hemmung dieser Signalwege reduzierte die emetische Reaktion signifikant (Belkacemi et al., 2021) [63].
Insgesamt laufen alle diese Belege auf ein äußerst kohärentes biologisches Modell hinaus: Dopamin wirkt nicht einfach als Neurotransmitter der Belohnung, sondern als starker Regulator der zellulären Plastizität durch die Aktivierung von mTOR. Über dopaminerge Rezeptoren, insbesondere D1R und D5R, aktiviert das dopaminerge Signal die PI3K/AKT/mTOR-Kaskade, was Proteinsynthese, synaptischen Umbau und die Konsolidierung neuronaler Veränderungen induziert. Genau diese Fähigkeit, einen vorübergehenden Reiz in eine dauerhafte biologische Veränderung umzuwandeln, macht die Dopamin-mTOR-Achse so zentral für die Prozesse von Lernen, Gedächtnis, Sucht und pathologischer Plastizität des Gehirns.
Von mTOR zur Abhängigkeit
Der Nucleus accumbens stellt einen der wichtigsten Knotenpunkte zwischen Motivation, Lernen und Sucht dar. Viele Jahre lang wurde diese Struktur fast ausschließlich als das „Belohnungszentrum“ des Gehirns interpretiert. Neuere neurowissenschaftliche Erkenntnisse zeigen jedoch eine weitaus komplexere Realität: Der Nucleus accumbens produziert nicht nur unmittelbare Befriedigung, sondern ist an der schrittweisen Umwandlung eines flüchtigen Reizes in ein persistentes pathologisches Gedächtnis beteiligt. In diesem Prozess erweist sich mTOR als einer der wichtigsten intrazellulären Regulatoren der mit Sucht assoziierten neuronalen Plastizität.
Heute wissen wir, dass Sucht nicht einfach durch einen vorübergehenden Anstieg von Dopamin entsteht, sondern durch die Fähigkeit von Suchtmitteln, die synaptischen Verbindungen in den Belohnungsschaltkreisen dauerhaft zu verändern. Genau hier kommt mTOR ins Spiel. Wenn Dopamin das initiale Signal darstellt, das dem Gehirn die motivationale Relevanz einer Substanz vermittelt, bildet mTOR das zelluläre System, das dieses Signal in dauerhafte biologische Veränderungen übersetzt. Mit anderen Worten: Dopamin „schaltet“ den Belohnungsschaltkreis ein, während mTOR beginnt, physisch die synaptischen Veränderungen aufzubauen, die dieses Verhalten immer stabiler, automatischer und zwanghafter machen.
In den letzten Jahren hat sich immer deutlicher gezeigt, dass verschiedene Suchtmittel, obwohl sie sehr unterschiedliche pharmakologische Mechanismen aufweisen, überraschenderweise auf dieselben intrazellulären Systeme der neuronalen Plastizität konvergieren. Neasta und Mitarbeiter beschrieben mTORC1 als einen der Hauptregulatoren der durch Suchtmittel induzierten pathologischen Neuroadaptationen. Kokain, Methamphetamin, Opioide, Cannabinoide und Alkohol scheinen tatsächlich die Fähigkeit zu teilen, den mTORC1-Signalweg im Nucleus accumbens und in anderen Strukturen des mesolimbischen Systems zu aktivieren (Neasta et al., 2014) [64].
Diese Erkenntnis ist besonders wichtig, da sie auf die Existenz einer Art „gemeinsamer molekularer Sprache“ der Sucht hindeutet. Die Substanzen variieren, aber das Gehirn scheint dieselben intrazellulären Mechanismen zu nutzen, um die mit der Droge assoziierten pathologischen Gedächtnisinhalte zu festigen.
mTORC1 steuert nämlich die lokale Synthese zahlreicher synaptischer Proteine, die an der neuronalen Plastizität beteiligt sind, einschließlich der Untereinheiten von AMPA-Rezeptoren (Glutamat-Rezeptoren, die eine schnelle Kommunikation zwischen Neuronen fördern), dem Protein Homer und Arc (neuronale Proteine, die an der Regulierung und Anpassung der Verbindungen zwischen Neuronen beteiligt sind). Diese Proteine regulieren die Bildung dendritischer Dornen, die Stabilisierung exzitatorischer Synapsen und die Konsolidierung neuronaler Verbindungen. Praktisch ermöglicht mTOR es dem Gehirn, die Droge durch dieselben biologischen Prozesse zu „erlernen“, die normalerweise genutzt werden, um für das Überleben wichtige Erfahrungen zu verarbeiten (Dayas et al., 2012) [65].
Einer der relevantesten Aspekte, die aus experimentellen Studien hervorgegangen sind, ist, dass die Aktivierung von mTOR im Nucleus accumbens kein bloßes Begleitphänomen darstellt, sondern für die Entwicklung vieler pathologischer Verhaltensweisen im Zusammenhang mit Sucht notwendig zu sein scheint. Huang und Mitarbeiter zeigten, dass die chronische Verabreichung von Methamphetamin eine ausgeprägte Aktivierung des mTORC1-Signalwegs im ventralen Striatum (einem Hirnareal, das zur Regulierung von Belohnung, Motivation und Verhalten beiträgt) und im Nucleus accumbens induziert. Dieser Anstieg der Phosphorylierung von mTOR und seinen Effektoren war mit der Entwicklung einer Verhaltenssensibilisierung assoziiert, einem Phänomen, das durch eine progressive Zunahme der lokomotorischen Hyperaktivität und Stereotypien (wiederholtes und wiederkehrendes Verhalten) gekennzeichnet ist (Huang et al., 2018) [66].
Die Verhaltenssensibilisierung stellt eines der wichtigsten experimentellen Modelle für die Rückfallanfälligkeit dar. Durch wiederholte Exposition gegenüber der Substanz wird das Gehirn zunehmend reaktiver auf drogenassoziierte Reize: Es ist, als würden die motivationalen Schaltkreise immer intensiver „justiert“.
Besonders interessant war die Tatsache, dass Rapamycin, ein selektiver mTORC1-Inhibitor, sowohl die lokomotorische Sensibilisierung als auch den dendritischen Umbau der mittelgroßen dornigen Neuronen des Nucleus accumbens signifikant reduzierte. Auch das lokale genetische Silencing von mTOR im Nucleus accumbens führte zu vergleichbaren Effekten.
Dies stützt die Annahme, dass mTOR nicht nur ein Indikator für neuronale Aktivierung ist, sondern ein echter funktionaler Regulator der strukturellen Veränderungen, die der Sucht zugrunde liegen. Dendritische Dornen bilden nämlich den wichtigsten anatomischen Ort der exzitatorischen Synapsen. Die Zunahme ihrer Dichte, die nach chronischer Drogenexposition beobachtet wird, spiegelt eine regelrechte anatomische Reorganisation der Belohnungsschaltkreise wider. Das Gehirn verändert buchstäblich seine eigenen Verbindungen, um die zwanghafte Suche nach der Substanz zu erleichtern.
Ein sehr ähnliches Bild wurde auch bei der Kokainsucht beobachtet. Einige Forscher zeigten, dass Kokain eine signifikante Aktivierung des mTOR-Signalwegs in der Großhirnrinde, im ventralen Tegmentum und vor allem im Nucleus accumbens induziert. Die Verabreichung von Rapamycin blockierte sowohl die Induktions- als auch die Expressionsphase der lokomotorischen Sensibilisierung gegenüber Kokain (Wu et al., 2011) [67].
Diese Erkenntnis ist besonders wichtig, da sie darauf hindeutet, dass mTOR nicht nur an der anfänglichen Entwicklung der Sucht beteiligt ist, sondern auch an der Aufrechterhaltung bereits konsolidierter pathologischer Veränderungen. Den Autoren zufolge könnte Sucht als eine pathologische Form von Lernen und Gedächtnis interpretiert werden, die durch dieselben molekularen Mechanismen gestützt wird, die das Gehirn normalerweise zur Konsolidierung signifikanter Erfahrungen nutzt.
Diese Interpretation verändert das Verständnis von Sucht grundlegend. Die abhängige Person sucht die Substanz nicht einfach weiter, um unmittelbares Vergnügen zu erlangen, sondern weil das Gehirn schrittweise pathologische neuronale Schaltkreise gefestigt hat, die die Droge mit Motivation, Überleben und biologischer Priorität verknüpfen.
Besonders relevant erscheint die Rolle des Nucleus accumbens. Studien dazu zeigten, dass „Binge Drinking“ eine ausgeprägte selektive Aktivierung des AKT/mTORC1-Signalwegs genau in diesem Areal und im orbitofrontalen Kortex induziert. Diese Aktivierung wurde weder bei moderatem Alkoholkonsum noch nach der Aufnahme von Saccharose beobachtet (Laguesse et al., 2017) [68].
Dies legt nahe, dass der AKT/mTORC1-Signalweg selektiv bei pathologischen zwanghaften Verhaltensweisen rekrutiert wird und nicht bei normalen physiologischen Belohnungsmechanismen.
Dieselbe Gruppe hatte zuvor gezeigt, dass Alkohol den PI3K/AKT-Signalweg im Nucleus accumbens robust aktiviert und dass die pharmakologische Hemmung von PI3K oder AKT den zwanghaften Alkoholkonsum signifikant reduziert, ohne die Motivation für natürliche Belohnungen wie Saccharose zu beeinträchtigen (Neasta et al., 2011) [69]. Diese Erkenntnis ist äußerst interessant, da sie darauf hindeutet, dass die pathologischen Schaltkreise der Sucht zumindest teilweise von den normalen physiologischen Belohnungssystemen unterscheidbar sind.
In den letzten Jahren hat sich zudem gezeigt, dass mTOR nicht isoliert agiert, sondern Signale von Dopamin, Glutamat, Rezeptoren und dem ERK/MAPK-Signalweg integriert. Insbesondere die Rolle der AMPA-Rezeptoren erscheint zentral: Während des Kokainentzugs beobachtet man im Nucleus accumbens einen progressiven Anstieg der Expression eines spezifischen Rezeptors, der mit einer anhaltenden Verstärkung der Glutamat-Übertragung und einer erhöhten Rückfallanfälligkeit assoziiert ist (Dayas et al., 2012) [65].
Trotz der anfänglichen großen Begeisterung müssen die therapeutischen Implikationen der mTOR-Hemmung jedoch mit großer Vorsicht interpretiert werden. Rapamycin und andere mTOR-Inhibitoren zeigten in zahlreichen Tiermodellen vielversprechende Ergebnisse, indem sie Craving, Verhaltenssensibilisierung und zwanghaftes Suchtverhalten reduzierten (Neasta et al., 2014) [64]. Einige vorläufige Studien am Menschen deuteten sogar auf eine Verringerung des reizinduzierten Cravings bei Heroinabhängigen hin (Dayas et al., 2012) [65].
Allerdings reguliert mTOR grundlegende biologische Funktionen in praktisch allen Geweben des Organismus: Energiestoffwechsel, Proteinsynthese, Immunität, Zellwachstum und Insulin-Homöostase. Die chronische systemische Hemmung dieses Signalwegs kann daher zu Immunsuppression, Stoffwechselstörungen, Insulinresistenz und signifikanten kardiovaskulären Nebenwirkungen führen (Neasta et al., 2014) [64].
Insgesamt legen die aktuellen Erkenntnisse nahe, dass der Nucleus accumbens eines der wichtigsten Integrationszentren zwischen Dopamin, motivationalem Lernen und pathologischer synaptischer Plastizität darstellt, während mTOR einen der wichtigsten intrazellulären Regulatoren dieser Anpassungen bildet. Suchtmittel scheinen Mechanismen zu nutzen, die physiologisch für Lernen und Gedächtnis bestimmt sind, um die Belohnungsschaltkreise des Gehirns schrittweise umzubauen, zwanghafte Verhaltensweisen zu festigen und die Rückfallanfälligkeit zu erhöhen.
Sucht erscheint daher nicht mehr einfach als „Suche nach Vergnügen“, sondern als das Ergebnis einer tiefgreifenden biologischen Reorganisation der neuronalen Systeme für Motivation, Gedächtnis und Lernen. In diesem Kontext ist mTOR wahrscheinlich einer der wichtigsten „molekularen Architekten“ der synaptischen Transformationen, die Sucht zu einer persistenten, rezidivierenden und außerordentlich schwer zu durchbrechenden Erkrankung machen.