
Scientific Book

Variabilité glycémique et altérations précédant le diabète

La régulation du glucose dépend de l'interaction entre la sécrétion d'insuline par les cellules β pancréatiques, la clairance hépatique de l'insuline et la sensibilité des tissus à cette hormone. La variabilité glycémique, l'hyperinsulinémie et l'insulinorésistance décrivent des phénomènes différents, mais étroitement liés, qui peuvent se manifester avant même l'apparition d'altérations évidentes de la glycémie. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi analysent ces mécanismes pour comprendre l'évolution des troubles métaboliques et leurs implications sur la santé.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Variabilité glycémique et altérations précédant le diabète. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/variabilite-glycemique-et-alterations-precedant-le-diabete
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.3

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • VARIABILITÉ GLYCÉMIQUE
  • FONCTION Β-CELLULAIRE
  • CLAIRANCE HÉPATIQUE
  • HYPERINSULINÉMIE
  • INSULINORÉSISTANCE
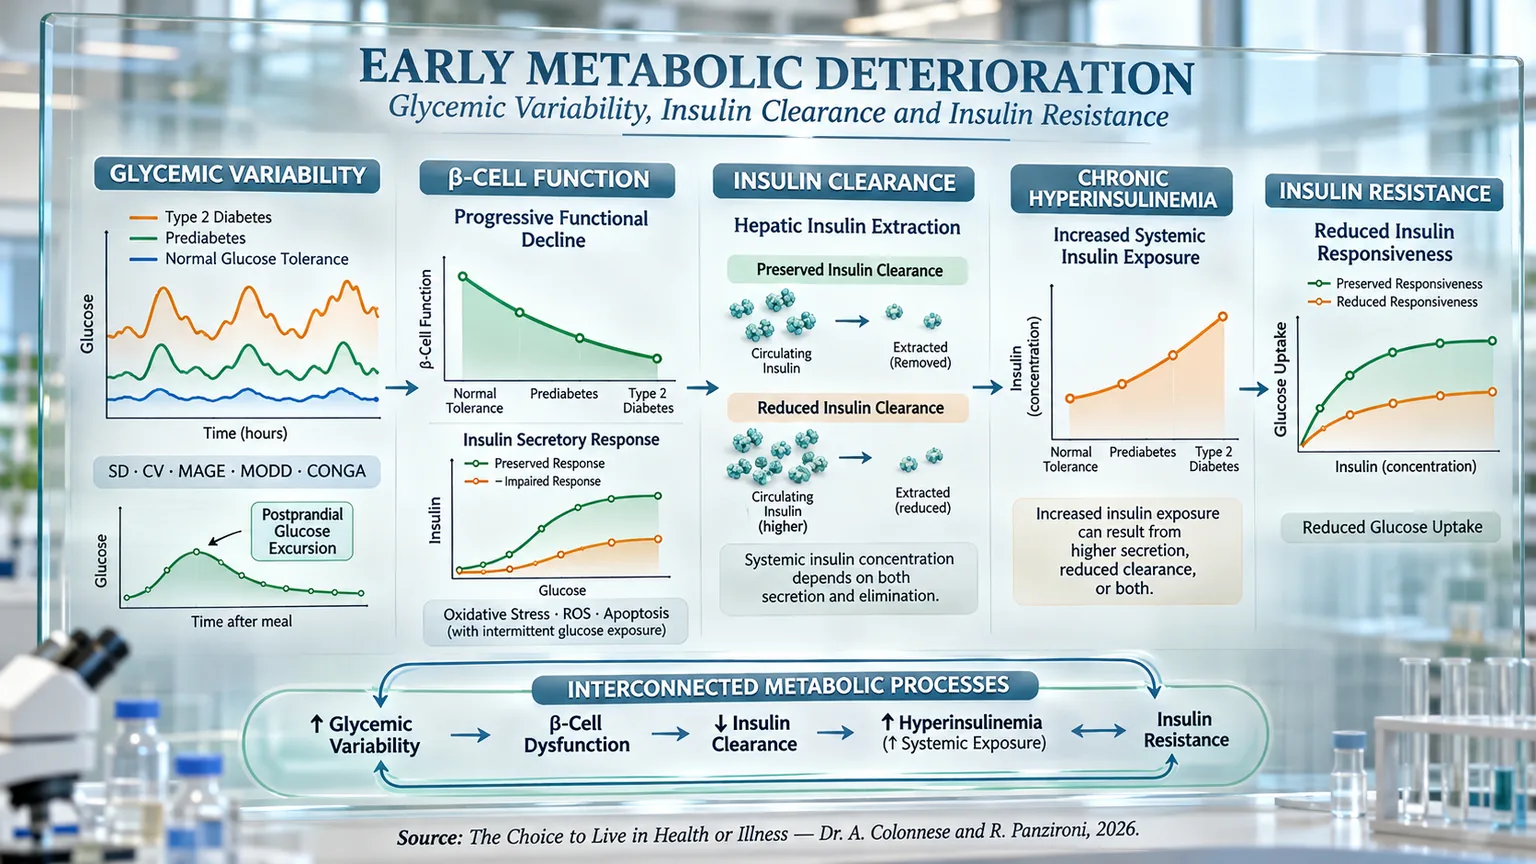
Panneau scientifique comportant cinq sections, des graphiques et des flèches reliant la variabilité glycémique, la fonction bêta-cellulaire, la clairance insulinique, l'hyperinsulinémie et l'insulinorésistance.
L'infographie relie la « Glycemic Variability » (variabilité glycémique), le déclin de la « β-Cell Function » (fonction β-cellulaire), la réduction de l'« Insulin Clearance » (clairance insulinique), la « Chronic Hyperinsulinemia » (hyperinsulinémie chronique) et l'« Insulin Resistance » (insulinorésistance) : des graphiques sur les excursions postprandiales, la sécrétion, l'extraction hépatique et la captation du glucose décrivent des processus métaboliques interconnectés qui peuvent anticiper le diabète, avant toute altération glycémique évidente, et s'auto-alimenter.

ABSTRACT

La détérioration métabolique peut précéder de plusieurs années l'apparition d'une hyperglycémie manifeste, par le biais d'altérations interconnectées de la variabilité glycémique, de la fonction pancréatique et du métabolisme de l'insuline. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi analysent ces processus, en soulignant les limites d'une évaluation fondée exclusivement sur la glycémie conventionnelle.

La surveillance continue du glucose permet de décrire les oscillations glycémiques au moyen d'indicateurs tels que SD, CV, MAGE, MODD et CONGA. Une variabilité accrue, surtout postprandiale, peut se manifester avant le diabète avéré et être associée à un stress oxydatif, une inflammation, un dysfonctionnement endothélial et des complications vasculaires. Une glycémie élevée une heure après l'HGPO peut également identifier des altérations précoces de la fonction des cellules β et de la sensibilité à l'insuline.

La capacité sécrétoire pancréatique doit être interprétée en relation avec la sensibilité des tissus, en tenant compte de paramètres tels que l'indice de disposition. Des études expérimentales indiquent en outre que des oscillations intermittentes du glucose peuvent accentuer la production de ROS, la peroxydation lipidique et l'apoptose des cellules β par rapport à des conditions d'hyperglycémie stable. Parallèlement, la concentration systémique d'insuline dépend non seulement de la sécrétion pancréatique, mais aussi de la clairance hépatique. Une réduction de celle-ci peut précéder des augmentations sécrétoires importantes et est associée à l'adiposité, à la stéatose hépatique et au risque métabolique.

L'hyperinsulinémie apparaît donc comme un phénomène pouvant résulter d'une sécrétion accrue, d'une élimination réduite, ou des deux. L'exposition persistante à l'insuline peut également atténuer la réponse cellulaire par des altérations du récepteur de l'insuline et de la signalisation IRS-1/PI3K/AKT, contribuant à un possible circuit réciproque avec l'insulinorésistance.

La progression de ce tableau ne suit pas nécessairement une séquence uniforme : la contribution relative de la sécrétion et de la clairance varie selon les conditions métaboliques, tandis que la fonction pancréatique peut se détériorer progressivement au fil du temps. Cette perspective intègre la variabilité glycémique, la détérioration des cellules β et la clairance de l'insuline dans un processus dynamique, suggérant l'importance de reconnaître précocement les altérations métaboliques avant que les seuils diagnostiques d'hyperglycémie ne soient atteints.

Avant l'apparition d'altérations glycémiques évidentes ou d'un diagnostic de diabète, l'équilibre métabolique peut commencer à se modifier de manière beaucoup plus subtile. La glycémie, en effet, ne représente que le résultat final d'un réseau de régulation complexe dans lequel interviennent la sécrétion d'insuline, la capacité des cellules β pancréatiques à s'adapter aux besoins de l'organisme, la sensibilité des tissus à l'insuline et la vitesse à laquelle cette hormone est éliminée de la circulation. Pour comprendre réellement comment se développent l'hyperinsulinémie, l'insulinorésistance et, par la suite, la perte du contrôle glycémique, il est donc nécessaire d'observer non seulement la quantité de glucose présente dans le sang, mais aussi la façon dont elle fluctue dans le temps et quels mécanismes permettent à l'organisme de la maintenir dans des limites physiologiques.

Dans cette perspective, la variabilité glycémique et les excursions postprandiales revêtent une importance particulière, car elles peuvent révéler précocement une détérioration de la régulation métabolique, même lorsque les valeurs moyennes semblent encore normales. Parallèlement, il devient fondamental de comprendre le rôle des cellules β pancréatiques, dont la capacité à adapter la sécrétion d'insuline aux besoins de l'organisme détermine en grande partie le maintien de l'homéostasie glucidique. La clairance de l'insuline, principalement hépatique, contribue également à cet équilibre en régulant la quantité d'hormone réellement disponible pour les tissus périphériques.

Considérés dans leur ensemble, ces processus permettent de dépasser une vision simpliste dans laquelle l'augmentation de la glycémie, l'hyperinsulinémie et l'insulinorésistance représenteraient des événements isolés ou rigidement séquentiels. Ils constituent plutôt des composantes interdépendantes d'un système dynamique, dans lequel des altérations initialement compensatoires peuvent progressivement se transformer en mécanismes capables d'alimenter la détérioration métabolique. Les paragraphes qui suivent analyseront donc cette progression en partant des oscillations de la glycémie, en passant par la fonction des cellules β et la clairance insulinique, jusqu'à arriver à la relation bidirectionnelle entre hyperinsulinémie et insulinorésistance.

La variabilité glycémique

La variabilité glycémique décrit l'ensemble des oscillations de la concentration de glucose dans le sang qui se produisent au cours de la journée et entre différents jours. Contrairement à la glycémie moyenne ou à l'hémoglobine glyquée (HbA1c), qui fournissent une photographie du contrôle métabolique sur le long terme, la variabilité glycémique témoigne de la stabilité ou de l'instabilité de l'évolution du glucose au quotidien. Deux personnes peuvent en effet présenter la même valeur d'HbA1c, mais des profils glycémiques profondément différents : l'une avec des niveaux relativement constants et l'autre caractérisée par des pics hyperglycémiques continus suivis de réductions rapides de la glycémie. Cette différence, invisible à la seule HbA1c, est aujourd'hui considérée comme de plus en plus importante car elle permet de saisir des aspects de la régulation métabolique qui échappent aux indicateurs de laboratoire traditionnels (Færch et al., 2018) [1] ; (Rodbard, 2018) [10].

Une certaine oscillation de la glycémie représente naturellement un phénomène physiologique. Après chaque repas, le glucose a tendance à augmenter, stimulant la sécrétion d'insuline, pour ensuite revenir progressivement aux valeurs basales. Chez les personnes métaboliquement saines, ce processus se déroule avec une grande précision grâce à une coordination efficace entre la sécrétion insulinique, la sensibilité des tissus à l'insuline et la production hépatique de glucose. Lorsque ces mécanismes commencent à perdre en efficacité, les oscillations deviennent progressivement plus amples et prolongées, apparaissant déjà dans les phases qui précèdent le diabète manifeste (Wang et al., 2012) [2] ; (Chen et al., 2013) [9].

Les technologies modernes de surveillance continue du glucose (Continuous Glucose Monitoring, CGM) ont révolutionné l'étude de ce phénomène. Contrairement aux mesures ponctuelles traditionnelles de la glycémie, le CGM enregistre des centaines de valeurs sur vingt-quatre heures, permettant d'observer l'ensemble du profil glycémique quotidien, d'identifier les pics postprandiaux, les éventuelles hypoglycémies, les oscillations nocturnes et leur répétabilité les jours suivants. De ces enregistrements sont extraits de nombreux paramètres mathématiques, dont l'écart-type (SD), qui mesure la dispersion des valeurs par rapport à la moyenne ; le coefficient de variation (CV), qui rapporte cette dispersion à la glycémie moyenne ; la Mean Amplitude of Glycemic Excursions (MAGE), qui quantifie l'amplitude des principales excursions glycémiques ; le MODD, qui évalue la variabilité entre jours consécutifs, et d'autres indices comme le CONGA et le HBGI, chacun capable de décrire des aspects spécifiques de la stabilité glycémique (Færch et al., 2018) [1] ; (Rodbard, 2018) [10].

L'importance de la variabilité glycémique apparaît clairement en observant son évolution le long de l'ensemble du continuum métabolique. Dans une étude menée sur 162 sujets suivis par CGM pendant trois jours consécutifs, il a été démontré que les oscillations glycémiques augmentent progressivement en passant d'une tolérance normale au glucose à une régulation glycémique altérée, jusqu'au diabète sucré de type 2 récemment diagnostiqué. Déjà chez les sujets prédiabétiques, l'écart-type, l'amplitude maximale des excursions glycémiques et le MAGE étaient significativement augmentés par rapport aux individus normoglycémiques, tandis que chez les patients diabétiques, ces altérations devenaient encore plus marquées, s'accompagnant d'excursions postprandiales plus importantes, de niveaux glycémiques nocturnes plus élevés et d'une plus grande variabilité entre jours consécutifs. L'étude mettait également en évidence de fortes corrélations entre les différentes métriques de variabilité, suggérant qu'elles représentent des manifestations différentes de la même détérioration progressive du contrôle métabolique (Wang et al., 2012) [2].

Cette progression semble étroitement liée à la dégradation de la fonction des cellules β pancréatiques. Certains chercheurs ont étudié 220 sujets répartis sur tout le spectre de la tolérance au glucose, de la normoglycémie au diabète avéré, démontrant que tous les indices de variabilité glycémique augmentent parallèlement à la réduction de l'indice de disposition orale, un paramètre qui intègre la capacité sécrétoire des cellules β et la sensibilité insulinique. En d'autres termes, à mesure que le pancréas perd sa capacité à compenser la résistance à l'insuline, les oscillations glycémiques deviennent de plus en plus accentuées. Tous les indices de variabilité, y compris le SD, le MAGE, le MODD, le CONGA et le HBGI, montraient une corrélation inverse significative avec l'indice de disposition orale, indiquant que la perte de la fonction β-cellulaire représente l'un des principaux moteurs physiopathologiques de l'instabilité glycémique croissante (Chen et al., 2013) [9].

Les oscillations de la glycémie ne représentent cependant pas seulement une conséquence de la détérioration métabolique, mais semblent également en anticiper l'apparition. L'étude prospective AEGIS a suivi pendant six ans 497 sujets initialement non diabétiques, démontrant que ceux qui développeraient ultérieurement un diabète présentaient déjà, au moment de l'inclusion, une variabilité glycémique plus élevée que les participants restés normoglycémiques. Parmi toutes les métriques analysées, l'écart-type s'est révélé être le meilleur prédicteur de l'apparition future de la maladie. Le coefficient de variation et le MAGE étaient également significativement associés au développement futur du diabète, suggérant que l'instabilité glycémique puisse représenter un signal très précoce de la perte de l'homéostasie glucidique (Rodríguez García et al., 2025) [6].

L'intérêt pour la variabilité glycémique découle également du fait qu'elle pourrait exercer ses propres effets biologiques, indépendamment de la simple glycémie moyenne. Plusieurs études expérimentales suggèrent que l'alternance continue entre pics hyperglycémiques et réductions brutales de la glycémie favorise une production accrue d'espèces réactives de l'oxygène par rapport à une hyperglycémie stable, favorisant le stress oxydatif, le dysfonctionnement endothélial, l'activation des processus inflammatoires et des altérations de l'activité plaquettaire. Parallèlement, les épisodes hypoglycémiques déterminent l'activation du système nerveux sympathique avec libération de catécholamines, augmentation du travail cardiaque et accroissement de l'inflammation systémique. Bien que la contribution indépendante de la variabilité glycémique par rapport à la glycémie moyenne continue de faire l'objet de recherches, l'ensemble des preuves suggère que limiter ces oscillations peut représenter un objectif supplémentaire du contrôle métabolique (Suh et Kim, 2015) [7] ; (Zhou et al., 2020) [8].

En cohérence avec ces mécanismes, de nombreuses études observationnelles ont associé une variabilité glycémique élevée à un risque accru de complications microvasculaires et macrovasculaires. Des oscillations plus larges sont corrélées à la progression de la rétinopathie, de la néphropathie et de la neuropathie diabétique (principales pathologies liées à la condition diabétique), ainsi qu'à un moins bon pronostic cardiovasculaire, une plus grande rigidité artérielle, un remodelage carotidien, une insuffisance cardiaque, un infarctus du myocarde, un accident vasculaire cérébral et une augmentation de la mortalité toutes causes confondues. De plus, la variabilité glycémique représente l'un des meilleurs prédicteurs du risque d'hypoglycémie sévère, souvent supérieur à la seule HbA1c, confirmant que le contrôle métabolique ne dépend pas exclusivement de la valeur moyenne de la glycémie mais aussi de sa stabilité dans le temps (Gerich, 2007) [3] ; (Suh et Kim, 2015) [7] ; (Zhou et al., 2020) [8].

La contribution des excursions glycémiques postprandiales est particulièrement intéressante. En analysant les données de l'étude ADAG, il a été observé que chez les sujets sans diabète, la glycémie après les repas représente le principal déterminant glycémique de l'HbA1c, tandis que dans le diabète de type 2, la glycémie préprandiale et postprandiale contribuent de manière quasi équivalente au contrôle glycémique global. De plus, le poids des facteurs glycémiques dans la détermination de l'HbA1c augmente progressivement avec la dégradation du contrôle métabolique, tandis que chez les sujets normoglycémiques, une part importante de la variabilité de l'HbA1c continue de dépendre de facteurs biologiques non directement corrélés aux niveaux de glucose (Færch et al., 2018) [1]. De même, une revue de 2007 souligne comment les pics glycémiques postprandiaux représentent la composante prédominante de la variabilité glycémique quotidienne et comment leur surveillance peut fournir des informations cliniquement pertinentes non obtenables par la seule glycémie à jeun ou l'HbA1c (Gerich, 2007) [3].

Ces connaissances ont favorisé le développement de stratégies nutritionnelles spécifiquement orientées vers la réduction des oscillations glycémiques. Une étude croisée randomisée menée sur de jeunes femmes en bonne santé a démontré que diviser l'apport en glucides en cinq petits repas quotidiens, en les consommant toujours après les légumes et les protéines, réduit significativement le MAGE, les pics glycémiques postprandiaux, l'aire incrémentale sous la courbe glycémique et le temps passé au-delà de 140,4 mg/dL par rapport au schéma traditionnel de trois repas. Les mécanismes possibles comprennent la réduction de la charge glycémique de chaque repas, le ralentissement de la vidange gastrique induit par les fibres, une sécrétion accrue d'incrétines et le soi-disant « effet du second repas », qui améliore la réponse insulinique aux repas suivants (Higuchi et al., 2025) [4].

Des résultats analogues émergent également chez les patients atteints de diabète de type 2. Dans une étude clinique randomisée d'une durée de douze semaines, des chercheurs ont démontré qu'une alimentation riche en aliments contenant de l'amidon à digestion lente réduit significativement le MAGE, l'écart-type, le coefficient de variation, le CONGA et le MODD par rapport à un régime à base d'amidon rapidement digestible. L'intervention a été accompagnée d'une adhésion élevée, égale à 96 %, et d'une tendance vers un meilleur contrôle de l'HbA1c, indiquant que de simples modifications dans la qualité des glucides peuvent contribuer concrètement à stabiliser le profil glycémique sans nécessiter d'interventions complexes (Chisbert et al., 2025) [5].

Dans l'ensemble, ces preuves indiquent que l'évaluation moderne du métabolisme glucidique ne peut plus se limiter à la seule glycémie moyenne. Comprendre comment le glucose oscille au cours de la journée permet en effet de saisir précocement la détérioration de la fonction β-cellulaire, d'identifier les individus présentant un risque accru de développer un diabète, d'estimer le risque de complications et de surveiller avec plus de précision l'efficacité des interventions nutritionnelles et thérapeutiques. La surveillance de la variabilité glycémique ne remplace donc pas les analyses de glycémie à jeun ou l'HbA1c, mais les complète, en offrant une vision beaucoup plus dynamique et physiologiquement fidèle du contrôle métabolique.

La variabilité glycémique postprandiale

Si la variabilité glycémique décrit les oscillations du glucose au cours de la journée, sa composante postprandiale représente probablement la manifestation la plus précoce des altérations du métabolisme glucidique. Après un repas, en effet, l'organisme est appelé à coordonner une réponse physiologique complexe qui implique la vidange gastrique, l'absorption intestinale du glucose, la sécrétion des incrétines, la libération rapide d'insuline par les cellules β pancréatiques, l'inhibition de la production hépatique de glucose et la captation périphérique du glucose par les muscles et le tissu adipeux. Lorsque ne serait-ce qu'un seul de ces mécanismes commence à perdre en efficacité, la première conséquence observable est souvent une excursion glycémique excessive après le repas, alors que la glycémie à jeun peut encore rester parfaitement normale (Tfayli et al., 2011) [11] ; (Giosuè et al., 2026) [16].

Ces dernières années, une attention croissante a été portée à la concentration de glucose mesurée une heure après l'épreuve d'hyperglycémie provoquée par voie orale (HGPO). Traditionnellement, le test est interprété en considérant exclusivement la glycémie à jeun et celle mesurée après deux heures ; toutefois, de nombreuses preuves démontrent que cette approche risque de négliger une part significative d'individus qui, bien que restant normoglycémiques selon les critères diagnostiques conventionnels, présentent déjà des altérations métaboliques importantes. En particulier, une glycémie à une heure égale ou supérieure à 155 mg/dL identifie un sous-groupe caractérisé par un risque nettement plus élevé d'évoluer vers le diabète de type 2, suggérant que les altérations physiopathologiques ont déjà commencé bien avant l'apparition du prédiabète diagnostiqué par les critères traditionnels (Jagannathan et al., 2016) [13] ; (Nie et al., 2025) [15].

Le premier mécanisme impliqué semble être la perte progressive de la capacité fonctionnelle des cellules β pancréatiques. Dans une étude de 2011 menée sur des jeunes en surpoids et obèses non diabétiques, il a été démontré que les sujets ayant une glycémie à une heure supérieure au seuil de 155 mg/dL présentaient un index de disposition significativement inférieur à celui de leurs pairs ayant des valeurs plus basses, indépendamment de la classification de la tolérance au glucose. L'index de disposition, qui intègre la sécrétion insulinique à la sensibilité à l'insuline, s'est également révélé être le principal déterminant de la glycémie à une heure, expliquant environ un cinquième de sa variabilité. Cela signifie qu'une excursion glycémique postprandiale excessive reflète déjà une capacité réduite des cellules β à compenser adéquatement la demande insulinique, même lorsque la glycémie à jeun et celle à deux heures restent dans les limites de la normale (Tfayli et al., 2011) [11].

Ces observations ont été confirmées dans différentes populations. Certains chercheurs ont comparé des sujets ayant une tolérance normale au glucose mais une glycémie à une heure élevée avec des individus ayant une glycémie à une heure normale et avec des patients atteints d'une intolérance au glucose (IGT). Bien que la sensibilité insulinique soit apparue sensiblement comparable entre les deux groupes normoglycémiques, les indices décrivant la fonction β-cellulaire, tels que l'index de disposition orale et l'ISSI-2, étaient significativement réduits chez les sujets ayant une glycémie élevée à une heure, atteignant des valeurs pratiquement identiques à celles observées chez les patients atteints d'IGT. En d'autres termes, des sujets apparemment sains du point de vue diagnostique présentaient déjà une fonction pancréatique comparable à celle des patients classés comme prédiabétiques (Oh et al., 2015) [12].

Une étude menée dans un contexte de pratique clinique réelle a davantage renforcé ce concept. Certains chercheurs ont observé que les sujets ayant une tolérance normale au glucose mais une glycémie supérieure à 155 mg/dL après une heure montraient une réduction significative de la sensibilité insulinique et une altération de la fonction β-cellulaire tout à fait similaires à celles rencontrées chez les sujets prédiabétiques. Les auteurs soulignent qu'environ 40 % des individus qui développeront un diabète présentent initialement une tolérance normale au glucose selon les critères conventionnels et que la simple introduction de la glycémie à une heure dans l'interprétation de l'HGPO permettrait d'identifier précocement beaucoup de ces sujets, offrant l'opportunité d'intervenir lorsque les dommages métaboliques sont encore réversibles (Jagannathan et al., 2016) [13].

Des preuves encore plus solides proviennent d'une étude observationnelle ayant impliqué plus de 9 400 individus à risque de diabète. Certains chercheurs ont démontré que près de 40 % des sujets classés comme normotolérants présentaient en réalité une glycémie à une heure supérieure à 155 mg/dL. Dans cette population, la fonction β-cellulaire était réduite de plus de 50 %, tandis que la diminution de la sensibilité insulinique était relativement plus contenue. La sécrétion insulinique précoce montrait une altération marquée et les courbes glycémiques et insuliniques étaient étonnamment similaires à celles observées chez les sujets présentant une anomalie de la glycémie à jeun. Ces données suggèrent que, du moins dans les phases initiales de la maladie, la perte de la fonction β-cellulaire peut représenter un événement prédominant par rapport à l'apparition de l'insulinorésistance avérée, faisant de la glycémie postprandiale un indicateur extrêmement sensible de la détérioration métabolique précoce (Nie et al., 2025) [15].

L'importance de la réponse glycémique postprandiale est davantage confirmée par les technologies modernes de monitorage continu du glucose. En utilisant le CGM, une étude de 2026 a identifié trois profils distincts de réponse glycémique après un repas standardisé chez des patients atteints de diabète de type 2. Le groupe caractérisé par les pics glycémiques les plus élevés et par la normalisation la plus lente de la glycémie présentait simultanément une fonction réduite des cellules β et une insulinorésistance plus importante. À l'inverse, les sujets ayant une réponse insulinique précoce plus efficace montraient une montée et une descente de la glycémie plus rapides, un pic glycémique moindre et une meilleure fonction pancréatique. Un aspect particulièrement intéressant est que ces différents profils n'étaient pas reconnaissables à travers les caractéristiques cliniques courantes, telles que l'âge, l'indice de masse corporelle ou la durée de la maladie, mais n'émergeaient clairement qu'en analysant la dynamique de la glycémie postprandiale. Cela suggère que les courbes glycémiques obtenues par CGM ne représentent pas simplement un enregistrement des niveaux de glucose, mais constituent une véritable « signature métabolique » capable de refléter les différents mécanismes physiopathologiques sous-jacents et d'orienter des stratégies thérapeutiques de plus en plus personnalisées (Giosuè et al., 2026) [16].

L'importance clinique des oscillations postprandiales trouve une confirmation supplémentaire dans une étude de 2018, qui a agrégé les données provenant de cinq autres études cliniques de phase III. Les auteurs ont observé que la variabilité glycémique intra-journalière, dont les excursions postprandiales représentent la composante prédominante, constitue le principal déterminant tant de l'hémoglobine glyquée que de la glycémie moyenne journalière, indépendamment du type de diabète et du régime thérapeutique adopté. De plus, la réduction de la variabilité intra-journalière était associée à un meilleur contrôle métabolique et à un moindre risque d'hypoglycémie, indiquant que la stabilisation des excursions glycémiques après les repas ne représente pas seulement un objectif physiologique, mais aussi une cible thérapeutique importante (Luo et al., 2018) [14].

Dans leur ensemble, ces preuves modifient profondément la manière d'interpréter la glycémie postprandiale. Plus qu'une simple valeur mesurée après un repas ou lors d'un test d'hyperglycémie provoquée par voie orale, elle représente une fenêtre privilégiée à travers laquelle observer les toutes premières altérations de la physiologie métabolique. L'augmentation de la glycémie à une heure reflète en effet la perte progressive de la capacité des cellules β à répondre rapidement au stimulus glucidique et, par la suite, la contribution croissante de l'insulinorésistance. Évaluer la variabilité glycémique postprandiale permet donc d'identifier des individus qui, bien que restant normoglycémiques selon les critères diagnostiques traditionnels, présentent déjà un métabolisme profondément altéré et un risque significativement accru de développer un diabète de type 2 et ses complications dans les années suivantes (Tfayli et al., 2011) [11] ; (Oh et al., 2015) [12] ; (Jagannathan et al., 2016) [13] ; (Nie et al., 2025) [15].

Glycémie et fonction des cellules β

La relation entre la glycémie et la fonction des cellules β pancréatiques ne peut être interprétée uniquement à travers les seuils utilisés pour diagnostiquer le prédiabète et le diabète. En effet, la glycémie n'augmente pas soudainement au moment où elle dépasse une valeur déterminée, mais elle a tendance à se modifier progressivement à mesure que les systèmes chargés de son contrôle perdent en efficacité. Les cellules β jouent un rôle central dans cet équilibre : elles détectent l'augmentation du glucose et régulent la sécrétion d'insuline afin que la production hépatique soit contenue et que le glucose circulant puisse être utilisé par les tissus. Tant que cette réponse reste adéquate, la glycémie peut se maintenir dans des limites apparemment normales, même en présence d'insulinorésistance. Lorsque, en revanche, la sécrétion insulinique n'est plus proportionnée aux besoins métaboliques, les valeurs glycémiques commencent à augmenter, d'abord de manière légère, puis jusqu'à l'apparition du diabète.

Pour évaluer correctement la fonction des cellules β, il ne suffit pas d'observer la quantité absolue d'insuline présente dans le sang. Un sujet insulinorésistant peut en produire beaucoup plus qu'une personne insulinosensible et avoir tout de même une réponse pancréatique insuffisante par rapport à ses besoins. La sécrétion insulinique doit donc être interprétée en rapport avec le stimulus glycémique et la sensibilité à l'insuline. À cet effet, des paramètres tels que l'indice de disposition, qui décrit la capacité du pancréas à compenser la résistance à l'insuline, sont utilisés. Une réduction de cet indice indique que les cellules β ne parviennent plus à augmenter adéquatement la sécrétion, même lorsque l'insulinémie (concentration d'insuline présente dans le sang à un moment donné) semble encore élevée.

L'étude sur le métabolisme de « San Antonio » a clairement montré que la détérioration de la fonction β-cellulaire traverse l'ensemble du spectre de la tolérance au glucose. En analysant des sujets normotolérants, des personnes présentant une tolérance réduite et des patients atteints de diabète de type 2, les chercheurs ont observé une relation inverse progressive entre la glycémie à deux heures et la fonction pancréatique. Le déclin était déjà évident chez les individus formellement normoglycémiques : des valeurs à deux heures comprises entre 101 et 119 mg/dL étaient associées à une fonction β-cellulaire inférieure par rapport à des valeurs plus basses, avec une aggravation supplémentaire entre 121 et 139 mg/dL. La compromission se poursuivait ensuite dans l'intolérance au glucose et atteignait sa gravité maximale dans le diabète manifeste (Gastaldelli et al., 2004) [17].

La tolérance normale au glucose ne représente donc pas une condition métaboliquement uniforme. Deux personnes ayant une glycémie inférieure au seuil diagnostique peuvent posséder des réserves β-cellulaires très différentes. L'une peut répondre rapidement au stimulus glucidique, tandis que l'autre peut avoir déjà perdu une partie significative de sa capacité compensatoire. La glycémie reste encore classée comme normale, mais le pancréas peut être contraint de travailler dans des conditions moins favorables et avec des marges d'adaptation progressivement réduites.

Cette continuité physiopathologique a également été observée chez les jeunes obèses. Chez 407 enfants et adolescents présentant une tolérance normale au glucose, l'augmentation de la glycémie à deux heures, passant de valeurs inférieures à 100 mg/dL vers des valeurs comprises entre 120 et 139 mg/dL, était accompagnée d'une réponse glycémique précoce plus prononcée. Au cours des trente premières minutes de l'HGPO, cependant, la sécrétion insulinique n'augmentait pas proportionnellement. Il en résultait une réduction progressive de l'indice insulinogénique (mesure de la capacité du pancréas à augmenter la sécrétion d'insuline en réponse à l'augmentation de la glycémie), présente même lorsque les participants étaient comparés à sensibilité à l'insuline égale. Cela indiquait que la compromission de la réponse β-cellulaire n'était pas simplement une conséquence de l'insulinorésistance, mais une altération fonctionnelle reconnaissable déjà au sein de la normoglycémie (Yeckel et al., 2005) [18].

La phase précoce de la sécrétion insulinique est particulièrement importante car elle limite l'augmentation de la glycémie immédiatement après l'entrée du glucose dans la circulation. Une libération rapide d'insuline contribue à supprimer la production hépatique de glucose et prépare les tissus périphériques à utiliser celui provenant du repas. Lorsque cette réponse devient faible ou tardive, la glycémie augmente plus rapidement. Le pancréas peut tenter de compenser par une sécrétion plus prolongée, mais la réponse tardive ne parvient pas toujours à corriger complètement l'excursion initiale.

La relation entre la glycémie à jeun et la fonction pancréatique confirme ce phénomène. Chez 531 sujets japonais et mexicano-américains non diabétiques, la sécrétion insulinique a été évaluée par le peptide C (indicateur de la production pancréatique d'insuline), réduisant l'influence exercée par la clairance hépatique de l'insuline. Chez les participants présentant une tolérance normale au glucose, l'indice de disposition diminuait de façon exponentielle avec l'augmentation de la glycémie à jeun entre 70 et 125 mg/dL. Chaque augmentation de 28 mg/dL était associée à une réduction de 63 % de la fonction β-cellulaire corrigée pour l'insulinorésistance. La détérioration concernait surtout la sécrétion des trente premières minutes, tandis que la phase tardive ne montrait pas de relation significative avec la glycémie basale (Abdul-Ghani et al., 2008) [19].

Des variations glycémiques apparemment modestes peuvent donc refléter des altérations fonctionnelles beaucoup plus larges. La glycémie représente le résultat final de l'interaction entre la production hépatique, l'utilisation périphérique, la sécrétion insulinique, la sensibilité à l'insuline et d'autres mécanismes régulateurs. Lorsqu'elle commence à augmenter, tout en restant dans l'intervalle non diabétique, cela peut indiquer qu'une partie de la réserve pancréatique a déjà été perdue.

Une étude sur 527 sujets présentant une normoglycémie et une tolérance normale au glucose a documenté une réduction de la fonction β-cellulaire allant jusqu'à environ 40 % chez une partie des participants. La compromission était associée à l'âge, au poids corporel, à l'IMC (un paramètre qui met en relation le poids et la taille), à la graisse viscérale, au tour de taille, aux triglycérides et au cholestérol. La glycémie pendant l'HGPO était également inversement corrélée à la fonction pancréatique. Le produit entre la glycémie à jeun et la glycémie à une heure montrait la meilleure capacité à identifier la dysfonction β-cellulaire, tandis qu'une glycémie à une heure supérieure à 110 mg/dL était associée à une probabilité presque sept fois plus élevée de présenter une compromission fonctionnelle (Vilchis-Flores et al., 2019) [20].

La vulnérabilité des cellules β s'inscrit donc dans un contexte où interagissent l'âge, l'adiposité, le profil lipidique et la charge nutritionnelle. L'accumulation de graisse viscérale augmente la demande insulinique et s'accompagne d'un environnement métabolique moins favorable, tandis qu'une disponibilité énergétique excessive peut soumettre le pancréas à une stimulation persistante. Ces données observationnelles ne démontrent pas nécessairement un rapport causal direct, mais montrent que la perte d'efficacité pancréatique peut être présente bien avant le diagnostic.

Le poids de la dysfonction β-cellulaire apparaît particulièrement évident dans les populations d'origine indienne asiatique, chez lesquelles le diabète peut apparaître à un jeune âge et avec des niveaux d'adiposité relativement contenus. Dans une étude sur 1 264 sujets sans diabète connu, l'indice de disposition orale était réduit de 38 % dans l'hyperglycémie à jeun isolée et de 32 % dans l'intolérance au glucose isolée par rapport à la tolérance normale. Les variations de l'insulinorésistance étaient en revanche plus modestes. Même après correction pour l'âge, le sexe, l'IMC, le tour de taille et les antécédents familiaux, la fonction β-cellulaire restait le paramètre le plus associé à la légère dysglycémie (Staimez et al., 2013) [21].

Des résultats analogues ont été obtenus chez les jeunes Indiens asiatiques présentant un prédiabète ou un diabète de type 2 à début précoce. Chez les patients diabétiques, l'indice de disposition orale était presque dix fois inférieur à celui des témoins normotolérants. Dans le prédiabète, la sensibilité insulinique réduite et la compromission pancréatique contribuaient toutes deux ; dans le diabète déclaré, en revanche, seule la fonction β-cellulaire maintenait une association indépendante significative (Mohan et al., 2013) [22].

L'insulinorésistance conserve naturellement un rôle important, puisqu'elle augmente la quantité d'insuline nécessaire pour obtenir la même réponse biologique et donc le travail demandé au pancréas. Cependant, elle ne conduit pas inévitablement à l'hyperglycémie. Beaucoup de personnes restent normoglycémiques parce que les cellules β parviennent à augmenter adéquatement la sécrétion. La progression vers le diabète dépend en grande partie de la capacité à soutenir cette compensation dans le temps.

Cette interprétation a été confirmée dans une étude longitudinale sur 302 femmes normoglycémiques trois mois après l'accouchement. Au cours des cinq années suivantes, 89 ont développé un prédiabète ou un diabète. Ces femmes présentaient initialement une adiposité plus élevée, une insulinorésistance et une fonction pancréatique déjà réduite, mais le principal facteur prédictif de la progression était la détérioration continue de l'ISSI-2, indice qui intègre la sécrétion et la sensibilité insulinique. Sa contribution prédictive était bien supérieure à celle de l'HOMA-IR, de l'indice de Matsuda, de l'IMC et du tour de taille (Retnakaran et al., 2023) [23].

Le débat sur l'ordre initial des événements reste ouvert. Le modèle traditionnel considère l'hyperinsulinémie comme une réponse compensatoire à l'insulinorésistance, suivie par la défaillance progressive des cellules β. Une hypothèse alternative propose au contraire qu'une sécrétion insulinique excessive puisse contribuer initialement au développement de la résistance. En examinant des études cliniques, génétiques, expérimentales et pharmacologiques, une revue a conclu que les preuves disponibles soutiennent principalement la présence d'une dysfonction β-cellulaire précoce comme déterminant principal de la dysglycémie, tout en reconnaissant une possible hétérogénéité entre les individus et les sous-groupes cliniques (Esser et al., 2020) [24].

Dans l'ensemble, l'augmentation de la glycémie devient évidente lorsque la sécrétion insulinique n'est plus adéquate à la demande métabolique. La glycémie peut donc être considérée comme un miroir, souvent tardif, de la capacité pancréatique résiduelle. Son augmentation à jeun, après une heure ou après deux heures suivant la charge, n'indique pas seulement qu'une plus grande quantité de glucose est restée en circulation, mais suggère que le système de compensation a déjà commencé à perdre en efficacité. Pour cette raison, des valeurs formellement normales ne garantissent pas nécessairement l'intégrité des cellules β, tout comme une insulinémie élevée ne démontre pas automatiquement une fonction pancréatique efficace. La prévention devrait par conséquent intervenir avant l'hyperglycémie déclarée, en réduisant la charge métabolique et en préservant le plus longtemps possible la capacité adaptative des cellules β.

Variabilité et fonction des cellules β

Les preuves disponibles suggèrent que ce n'est pas seulement l'ampleur de l'hyperglycémie qui influence le destin des cellules β pancréatiques, mais aussi la manière dont le glucose varie dans le temps. Pendant de nombreuses années, l'attention s'est principalement concentrée sur la glycémie moyenne et l'hémoglobine glyquée, considérées comme les principaux indicateurs du contrôle métabolique. Ces dernières années, cependant, de nombreuses études ont démontré que les oscillations glycémiques représentent un facteur biologiquement actif, capable d'exercer des effets directs sur la survie et la fonction des cellules β. En d'autres termes, à glycémie moyenne égale, une exposition caractérisée par des pics continus et des réductions rapides du glucose semble être plus nocive qu'une condition relativement stable, même si elle est élevée.

Cette hypothèse est également confirmée chez l'homme. Dans une étude menée sur 209 sujets chinois ayant une tolérance normale au glucose, la variabilité glycémique lors d'un test de charge orale s'est révélée inversement associée à la fonction des cellules β, évaluée par l'indice de disposition corrigé pour la sensibilité à l'insuline. Les individus présentant les plus fortes oscillations glycémiques avaient des concentrations plus élevées de TNF-α (une molécule de signalisation qui favorise et coordonne l'inflammation) et de marqueurs de stress oxydatif, ainsi qu'une réduction significative de la fonction β-cellulaire. Ces associations étaient observables bien que tous les participants entrent encore dans la catégorie de la tolérance normale au glucose, ce qui suggère que la variabilité glycémique peut contribuer précocement à la détérioration fonctionnelle des cellules β par l'activation de processus inflammatoires et oxydatifs (Ma et al., 2021) [25].

Les preuves expérimentales renforcent encore cette interprétation. Plusieurs études ont directement comparé les effets de l'hyperglycémie constante avec ceux de l'hyperglycémie intermittente sur des cellules β pancréatiques INS-1, en utilisant des concentrations moyennes de glucose substantiellement équivalentes. Dans tous les modèles expérimentaux, les deux conditions induisaient une glucotoxicité, mais les oscillations glycémiques provoquaient des dommages nettement supérieurs. L'apoptose (le processus de mort cellulaire programmée) était systématiquement plus élevée, la viabilité cellulaire diminuait davantage et la sécrétion insulinique stimulée par le glucose apparaissait plus compromise par rapport aux cellules maintenues en hyperglycémie continue (Kim et al., 2010) [26] ; (Shi et al., 2011) [27] ; (Kim et al., 2012) [28] ; (Shao et al., 2015) [29].

Le mécanisme commun à ces études est le stress oxydatif. Les oscillations glycémiques augmentent la production intracellulaire d'espèces réactives de l'oxygène (ROS) dans une mesure supérieure à celle de l'hyperglycémie stable, entraînant une augmentation de la peroxydation lipidique (un processus de dommage oxydatif des lipides), documentée par l'augmentation du malondialdéhyde (MDA, une molécule qui se forme lors de la peroxydation des lipides), et une consommation simultanée des défenses antioxydantes, mise en évidence par la réduction du glutathion (GSH, l'un des principaux antioxydants produits naturellement par l'organisme). (Shi et al., 2011) [27] ; (Zhang et al., 2014) [30] ; (Shao et al., 2015) [29].

Le dommage, en outre, ne concerne pas seulement la survie des cellules β, mais aussi leur capacité à se régénérer. L'hyperglycémie intermittente induit en effet un arrêt du cycle cellulaire : il en résulte une réduction simultanée de la prolifération et une augmentation de l'apoptose, deux processus qui favorisent la perte progressive de la masse β pancréatique (Zhang et al., 2014) [30].

Dans l'ensemble, ces preuves indiquent que la variabilité glycémique représente un déterminant direct de la santé des cellules β pancréatiques. Les oscillations continues du glucose ne se limitent pas à accompagner la progression du diabète, mais semblent contribuer activement à la détérioration de la fonction sécrétoire et à la perte de la masse β-cellulaire par l'activation du stress oxydatif, de l'inflammation et de multiples voies pro-apoptotiques. Dans cette perspective, préserver la stabilité glycémique prend un sens qui va au-delà du simple contrôle de la glycémie moyenne : cela signifie réduire l'un des principaux stimuli favorisant l'épuisement fonctionnel progressif du pancréas.

La clairance de l'insuline

La concentration d'insuline présente dans le sang, comme nous l'avons vu dans le chapitre précédent, est communément interprétée comme une conséquence directe de la quantité d'hormone sécrétée par les cellules β pancréatiques. En réalité, elle représente le résultat de l'équilibre entre deux processus distincts mais étroitement intégrés : d'un côté la sécrétion pancréatique, de l'autre la vitesse à laquelle l'insuline est éliminée avant d'être libérée dans la circulation. Ce dernier processus est appelé clairance de l'insuline et constitue l'un des principaux déterminants de l'homéostasie métabolique. Après avoir été libérée dans la veine porte, l'insuline atteint d'abord le foie, qui représente son principal organe d'élimination. Dans des conditions physiologiques, le premier passage hépatique élimine une part très importante de l'hormone, régulant ainsi la quantité qui atteint la circulation systémique et, par conséquent, le muscle, le tissu adipeux et d'autres organes cibles (Tillil et al., 1988) [31] ; (Meier et al., 2005) [32].

Pour comprendre l'importance de ce mécanisme, il est utile d'imaginer le foie comme un filtre extrêmement sophistiqué. Chaque molécule d'insuline sécrétée par le pancréas doit le traverser avant d'atteindre le reste de l'organisme. Le foie n'élimine pas une quantité fixe d'hormone, mais module continuellement son activité en fonction des besoins métaboliques. Dès les années 1980, il a été démontré que la clairance insulinique n'est pas un paramètre statique : à mesure que la charge en glucose augmente, la sécrétion pancréatique croît, mais simultanément, la vitesse à laquelle l'insuline est éliminée par le foie diminue. Cette adaptation permet de maintenir des concentrations systémiques d'insuline suffisamment élevées pendant les périodes de plus grande disponibilité de glucose, indépendamment du fait que ce dernier soit ingéré par voie orale ou administré par voie intraveineuse. En d'autres termes, l'organisme régule simultanément la production et l'élimination de l'hormone pour maintenir un contrôle optimal de la glycémie (Tillil et al., 1988) [31].

La régulation de la clairance dépend également du mode particulier selon lequel le pancréas sécrète l'insuline. Contrairement à ce que l'on pourrait imaginer, l'hormone n'est pas libérée de manière continue, mais par impulsions rythmiques qui se succèdent toutes les quelques minutes. Des études menées par échantillonnage direct de la veine hépatique ont démontré qu'environ 80 % de l'insuline sécrétée est extraite lors du premier passage à travers le foie et que ce dernier modifie presque instantanément sa capacité d'extraction en suivant le rythme de la sécrétion pancréatique. Ce qui change lors d'une augmentation de la glycémie n'est pas tant la fréquence des impulsions que leur amplitude : chaque « décharge » contient une quantité plus importante d'insuline, et c'est précisément la masse de ces impulsions qui représente le principal déterminant de la clairance hépatique. Il en ressort une intégration fonctionnelle très étroite entre le pancréas et le foie, dans laquelle ce dernier ne joue pas le simple rôle d'organe dédié à la dégradation de l'insuline, mais agit comme un véritable régulateur de la distribution de l'hormone dans l'organisme tout entier (Meier et al., 2005) [32].

Pendant de nombreuses années, la réduction de la clairance de l'insuline a été considérée exclusivement comme une réponse compensatoire à l'insulinorésistance. Selon cette interprétation, lorsque les tissus deviennent moins sensibles à l'action de l'insuline, l'organisme réduit son élimination pour maintenir des concentrations circulantes élevées et compenser la moindre efficacité biologique de l'hormone. Ces dernières années, toutefois, cette vision a été profondément réévaluée. De nombreuses preuves expérimentales et cliniques suggèrent en effet une perspective opposée : la clairance réduite pourrait représenter l'un des événements initiaux de la pathogenèse métabolique, précédant l'apparition de l'insulinorésistance. Dans ce modèle, une moindre élimination hépatique entraîne une exposition chronique des tissus périphériques à des concentrations élevées d'insuline. L'hyperinsulinémie persistante altérerait progressivement la signalisation insulinique : ce mécanisme permettrait d'expliquer la présence simultanée d'une utilisation réduite du glucose et d'une synthèse lipidique persistante observées dans le diabète de type 2 (Watada et Tamura, 2017) [33] ; (Bergman et al., 2019) [34].

Les observations expérimentales renforcent davantage ce nouveau paradigme. Dans une vaste étude menée sur quatre-vingt-dix chiens métaboliquement sains, la clairance métabolique de l'insuline s'est révélée être le principal déterminant de la sensibilité à l'insuline, dépassant même la contribution de l'adiposité et de la sécrétion insulinique. Les animaux caractérisés par une clairance plus faible présentaient des concentrations basales d'insuline plus élevées et une sensibilité à l'insuline significativement réduite, tandis que la réponse sécrétoire des cellules β ne constituait pas un prédicteur indépendant de la résistance à l'insuline. Les auteurs ont donc proposé qu'une élimination réduite de l'insuline induise une hyperinsulinémie chronique, laquelle expose continuellement les tissus périphériques à l'hormone, favorisant progressivement leur désensibilisation. Ce modèle renverse le paradigme traditionnel, suggérant que la réduction de la clairance peut précéder et contribuer directement au développement de l'insulinorésistance, plutôt que d'en représenter simplement une conséquence (Ader et al., 2014) [35].

Les preuves cliniques chez l'homme sont tout aussi convaincantes. Dans une cohorte prospective comprenant 570 adultes amérindiens initialement exempts de diabète et suivis pendant près de huit ans, une clairance métabolique réduite de l'insuline a été associée à une adiposité plus importante, une hyperinsulinémie à jeun, une sécrétion compensatoire accrue et une sensibilité à l'insuline réduite. Plus important encore, la diminution de la clairance s'est révélée être un prédicteur indépendant de la survenue du diabète de type 2, même après ajustement pour l'adiposité, la sécrétion insulinique, la sensibilité à l'insuline et d'autres facteurs de risque métaboliques. Les sujets ayant la plus faible capacité à éliminer l'insuline présentaient donc une probabilité significativement plus élevée de développer la maladie dans les années suivantes. De plus, l'association observée avec des niveaux élevés d'alanine aminotransférase (une enzyme utilisée comme indicateur de dommages possibles des cellules hépatiques) suggère que la stéatose hépatique peut compromettre l'extraction de l'insuline, contribuant davantage à l'hyperinsulinémie chronique (Shah et al., 2021) [36].

Les différences ethniques observées dans de nombreuses populations semblent également confirmer le rôle central de la clairance de l'insuline. Les revues systématiques consacrées aux populations africaines ont en effet mis en évidence que les niveaux périphériques d'insuline sont fréquemment supérieurs à ceux observés dans les populations européennes. Toutefois, lorsque la sécrétion est évaluée par le dosage du peptide C, qui permet de distinguer la production pancréatique de l'élimination hépatique, il apparaît qu'une grande partie de l'hyperinsulinémie peut s'expliquer par une extraction réduite de l'insuline plutôt que par une réelle hypersécrétion des cellules β. Dans les populations d'Afrique subsaharienne, un modèle physiopathologique a même été proposé dans lequel l'hyperinsulinémie, soutenue par la combinaison d'une sécrétion accrue et d'une clairance hépatique réduite, représente l'événement initial précédant l'obésité, l'insulinorésistance et la détérioration ultérieure de la fonction β-cellulaire. Ces observations indiquent comment la clairance de l'insuline peut représenter un déterminant important de la susceptibilité individuelle au diabète, contribuant à expliquer une partie des différences métaboliques observées entre différents groupes ethniques (Ladwa et al., 2019) [37] ; (Goedecke et Mendham, 2022) [38].

L'importance de la clairance insulinique ressort clairement également dans certaines conditions cliniques spécifiques. Chez les femmes atteintes du syndrome des ovaires polykystiques (SOPK), par exemple, l'hyperinsulinémie marquée a été traditionnellement attribuée exclusivement à l'insulinorésistance. Cependant, en comparant des femmes atteintes de SOPK et des femmes atteintes de prédiabète, appariées avec précision pour l'âge et l'indice de masse corporelle, il est apparu que la sensibilité périphérique à l'insuline était sensiblement superposable dans les deux groupes. La différence principale résidait en revanche dans la capacité à éliminer l'insuline : les patientes atteintes de SOPK présentaient une clairance métabolique significativement réduite, étroitement corrélée aux niveaux d'hyperinsulinémie observés lors du test de charge orale en glucose. Cela suggère que l'excès d'insuline circulante dépend en grande partie d'une élimination altérée de l'hormone et non exclusivement d'une sécrétion pancréatique accrue (Amato et al., 2015) [39].

Dans leur ensemble, ces preuves indiquent que la clairance de l'insuline représente bien plus qu'un simple mécanisme d'élimination de l'hormone. Elle constitue l'un des principaux régulateurs de l'exposition des tissus à l'insuline et contribue de manière déterminante à la physiologie métabolique. Sa réduction peut entraîner une hyperinsulinémie chronique même en l'absence d'une hypersécrétion pancréatique importante, favorisant avec le temps l'apparition de l'insulinorésistance et augmentant le risque de diabète de type 2. La concentration d'insuline dans le sang ne devrait donc jamais être interprétée exclusivement comme un indice de la fonction des cellules β, mais comme le résultat de l'interaction dynamique entre la sécrétion pancréatique et la clairance hépatique. Comprendre cet équilibre signifie modifier profondément la manière d'interpréter l'origine de l'hyperinsulinémie et, par conséquent, la physiopathologie même du diabète de type 2.

Clairance de l'insuline et hyperinsulinémie

L’hyperinsulinémie est souvent interprétée comme le résultat direct d’une sécrétion accrue d’insuline par les cellules β pancréatiques. Cette explication est toutefois incomplète. La concentration de l’hormone dans le sang dépend en effet de l’équilibre entre la quantité sécrétée et la vitesse à laquelle elle est éliminée, principalement par le foie. Par conséquent, des taux élevés d’insuline peuvent découler d’une production pancréatique accrue, d’une clairance réduite ou d’une combinaison variable de ces deux processus. Cette distinction est fondamentale car les deux conditions ne décrivent pas nécessairement la même phase métabolique ni le même mécanisme physiopathologique.

La complexité apparaît clairement en observant l’insuline à jeun, souvent utilisée comme indicateur indirect de l’insulinorésistance. Dans une cohorte de 470 sujets hispano-américains, sa concentration s’est révélée influencée indépendamment par la clairance métabolique de l’insuline, la sensibilité à l’insuline, l’IMC, le tour de taille et la glycémie basale. Parmi tous ces facteurs, la clairance présentait l’association quantitative la plus forte, supérieure même à celle de la sensibilité à l’insuline. Les paramètres pris en compte expliquaient globalement environ 52 % de la variabilité de l’insulinémie à jeun, démontrant que cette valeur ne peut être interprétée automatiquement comme une mesure de la seule insulinorésistance (Goodarzi et al., 2011) [40].

La capacité à éliminer l’insuline varie considérablement, même dans des conditions apparemment physiologiques. Dans une étude expérimentale ayant mesuré directement l’extraction hépatique de premier passage, la part d’insuline éliminée par le foie oscillait entre 22,4 % et 77,2 %, avec une moyenne d’environ 50 %. Une extraction hépatique plus élevée était associée à une meilleure sensibilité à l’insuline, tandis qu’une extraction moindre correspondait à des concentrations plus élevées d’insuline à jeun. La large dispersion observée chez des sujets sains suggère que la clairance représente une caractéristique physiologique fortement individuelle, influencée vraisemblablement par des facteurs génétiques, environnementaux et métaboliques (Asare-Bediako et al., 2018) [41].

Cette variabilité peut acquérir une signification pathologique dès les toutes premières phases de la prise de poids. Chez dix hommes sains soumis à une augmentation intentionnelle de deux points d’IMC, de 21,8 à 23,8 kg/m2, l’insulinémie et l’insulinorésistance ont augmenté alors même que le poids corporel restait dans l’intervalle considéré comme normal. L’hyperinsulinémie basale dépendait certainement d’une modeste augmentation de la sécrétion, mais surtout d’une réduction de la clairance. Après un repas, une charge orale de glucose ou une stimulation intraveineuse, en revanche, l’augmentation de l’insuline s’expliquait entièrement par une moindre élimination de l’hormone, puisque le peptide C et la sécrétion pancréatique restaient substantiellement inchangés. Cela indique que la réduction de la clairance peut représenter l’une des premières adaptations métaboliques à l’augmentation de la masse adipeuse, précédant l’hypersécrétion marquée typique de l’obésité avérée (Erdmann et al., 2008) [42].

La contribution relative de la sécrétion et de la clairance ne reste toutefois pas constante, mais change en fonction du degré d’adiposité et de la condition métabolique. Chez 291 sujets répartis selon les classes d’IMC, l’hyperinsulinémie à jeun augmentait progressivement avec le poids corporel et était soutenue principalement par une sécrétion accrue, tandis que la réduction de la clairance apportait une contribution plus limitée. Après le repas, en revanche, la sécrétion n’augmentait que chez les sujets en surpoids et ne croissait plus davantage chez les obèses. Chez ces derniers, l’augmentation supplémentaire de l’insuline circulante dépendait surtout de la diminution progressive de la clairance. Parallèlement, la réponse glycémique postprandiale s’aggravait avec l’augmentation de l’IMC, suggérant que l’insulinémie élevée ne suffisait plus à compenser complètement la perte de sensibilité (Erdmann et al., 2009) [43].

Des études plus récentes ont davantage renforcé l’hypothèse selon laquelle la réduction de la clairance pourrait constituer un événement initial dans l’hyperinsulinémie associée à l’obésité. Dans deux cohortes indépendantes, comprenant au total plus de cinq cents participants, tous les sujets obèses présentaient une diminution de la clairance insulinique, progressivement plus marquée à mesure que l’insulinorésistance augmentait. Aux premiers stades de la compromission métabolique, en revanche, la sécrétion restait substantiellement inchangée. L’augmentation de l’insuline circulante ne semblait donc pas nécessairement exiger une production pancréatique accrue, mais découlait certainement d’une réduction de la clairance (Fu et al., 2022) [44].

Lorsque le diabète de type 2 apparaît, l’interaction entre sécrétion et clairance devient encore plus complexe. Chez 348 patients diabétiques, l’insuline basale était généralement plus élevée que chez les témoins, mais cette augmentation dépendait surtout de la réduction de la clairance et non d’une sécrétion accrue. Dans la période postprandiale, au contraire, les concentrations insuliniques étaient inférieures et n’augmentaient pas en relation avec l’IMC comme chez les sujets non diabétiques. Avec la progression de la maladie, la réponse sécrétoire précoce diminuait progressivement, exprimant la détérioration des cellules β. La sécrétion tardive pouvait en revanche augmenter considérablement, mais elle était contrebalancée par une augmentation de la clairance, de sorte que l’insuline périphérique ne reflétait pas pleinement la quantité effectivement sécrétée (Erdmann et al., 2012) [45].

Ces observations montrent pourquoi la simple mesure de l’insuline plasmatique peut s’avérer trompeuse. Une concentration élevée ne démontre pas nécessairement une hypersécrétion, tout comme une valeur relativement contenue n’exclut pas une réponse pancréatique intense si l’hormone est éliminée rapidement. Pour comprendre l’origine de l’hyperinsulinémie, il est donc nécessaire de distinguer la contribution de la sécrétion de celle de la clairance.

Le foie occupe une position centrale dans cet équilibre : chez les patients atteints de stéatose hépatique simple ou de stéatohépatite non alcoolique, la clairance hépatique de l’insuline était réduite d’environ 30 % par rapport aux sujets sans accumulation de graisse hépatique. La compromission était déjà présente dans la stéatose simple et ne s’aggravait pas en relation avec la gravité de la fibrose et de l’inflammation, suggérant que le défaut hépatique apparaît précocement avec l’accumulation de lipides. La clairance systémique, en revanche, diminuait progressivement avec l’aggravation de l’inflammation et des lésions cellulaires. Comme la sécrétion insulinique ne différait pas significativement entre la stéatose simple et la stéatohépatite non alcoolique, l’hyperinsulinémie était davantage associée à la réduction de l’élimination de l’hormone qu’à une augmentation de sa production (Bril et al., 2014) [46].

Dans une autre étude sur une cohorte portugaise « PREVADIAB2 », comprenant 1 019 participants, le passage de la normoglycémie au prédiabète et au diabète de type 2 s’accompagnait d’une augmentation progressive de l’IMC, de l’insulinorésistance, de l’insulinémie et de la stéatose hépatique. Les sujets présentant le profil métabolique le plus dégradé montraient simultanément une moindre capacité à éliminer l’insuline. La corrélation était particulièrement évidente chez les sujets normoglycémiques et les moins compromis (Patarrão et al., 2024) [47].

Le rapport de causalité possible entre réduction de la clairance et hyperinsulinémie a également été approfondi au moyen de modèles animaux qui, dès l’âge de deux mois, présentaient une diminution marquée de l’élimination hépatique de l’insuline et une hyperinsulinémie, en l’absence d’obésité, de stéatose, d’augmentation de la lipolyse ou d’insulinorésistance systémique. Ce n’est que dans les mois suivants qu’apparaissaient une réduction du récepteur à l’insuline, une résistance insulinique hépatique et une stéatose. La séquence temporelle observée place donc la réduction de la clairance et l’hyperinsulinémie qui en résulte au début de la cascade, avant les principales altérations traditionnellement considérées comme responsables de l’insulinorésistance (Ghadieh et al., 2019) [48].

Dans l’ensemble, ces preuves montrent que l’hyperinsulinémie ne constitue pas un phénomène unique et ne peut être attribuée automatiquement à une activité excessive des cellules β. Dans les premières phases de la prise de poids, la diminution de la clairance peut précéder l’hypersécrétion et augmenter l’exposition systémique à l’insuline. Avec l’augmentation de l’obésité et de l’insulinorésistance, la sécrétion et la clairance peuvent contribuer dans des mesures différentes à l’état basal et après les repas. Enfin, aux stades avancés du diabète, la détérioration de la fonction β-cellulaire modifie encore cet équilibre. La réduction de la clairance de l’insuline ne doit donc pas être considérée uniquement comme une réponse compensatoire, mais comme un régulateur initial possible de l’hyperinsulinémie et, dans certaines conditions, comme l’un des mécanismes capables de favoriser l’apparition ultérieure de l’insulinorésistance.

Hyperinsulinémie et insulinorésistance

Pendant de nombreuses années, l’hyperinsulinémie a été interprétée presque exclusivement comme une réponse compensatoire à l’insulinorésistance : lorsque les tissus deviennent moins sensibles à l’action de l’insuline, les cellules β pancréatiques augmentent la sécrétion de l’hormone pour maintenir la glycémie dans des limites compatibles avec la normale. Cette explication conserve une part importante de validité, mais elle ne décrit pas complètement la relation entre les deux phénomènes. Les preuves expérimentales montrent en effet qu’une exposition prolongée à des concentrations élevées d’insuline peut, à son tour, réduire la capacité des tissus à répondre à l’hormone. L’hyperinsulinémie et l’insulinorésistance ne doivent donc pas être considérées comme deux événements nécessairement disposés dans une séquence rigide, mais comme les composants d’un circuit capable de s’auto-alimenter : l’augmentation de l’insuline peut initialement soutenir le contrôle glycémique, mais avec le temps, elle peut contribuer à la désensibilisation progressive des tissus cibles.

L’une des démonstrations les plus significatives provient d’une étude menée sur de jeunes sujets sains, chez qui une hyperinsulinémie d’ampleur physiologique a été induite pendant 72 à 96 heures, tout en maintenant une glycémie normale. Après quelques jours, l’utilisation systémique du glucose était réduite de 20 à 40 %. Le défaut ne concernait pas l’utilisation du glucose, qui restait essentiellement dans des paramètres normoglycémiques, mais son utilisation à des fins énergétiques, c’est-à-dire surtout la transformation et le stockage sous forme de glycogène (réserve de glucose de l’organisme). La capacité de l’insuline à supprimer la production hépatique de glucose restait également préservée, indiquant que l’altération initiale touchait principalement les tissus périphériques, en particulier le muscle squelettique. L’hyperinsulinémie isolée réduisait en outre la réponse sécrétoire ultérieure des cellules β à un stimulus hyperglycémique. En revanche, lorsque l’insuline élevée était associée à une légère hyperglycémie chronique, la réponse pancréatique augmentait considérablement, mais le défaut sélectif de la synthèse de glycogène persistait. Ces données démontrent qu’une concentration durablement élevée d’insuline peut induire directement une résistance à l’insuline même chez des personnes initialement saines (Del Prato et al., 1994) [49].

Les cellules musculaires humaines cultivées in vitro confirment ce modèle. Après trois jours d’exposition prolongée à l’insuline, la stimulation aiguë ultérieure entraînait une absorption de glucose significativement inférieure. Parallèlement, la phosphorylation d’IRS-1 et celle d’AKT diminuaient, deux étapes essentielles de la cascade insulinique, que nous verrons dans le chapitre suivant. La réduction du TNF-α (une molécule qui favorise la réponse inflammatoire de l’organisme) et l’absence de modifications significatives de plusieurs gènes lipidiques et mitochondriaux indiquaient en outre que l’hyperinsulinémie, à elle seule, suffisait à induire une résistance à l’insuline sans reproduire l’ensemble de l’environnement inflammatoire et lipotoxique du diabète (Turner et al., 2020) [50].

La désensibilisation peut commencer dès le niveau du récepteur de l’insuline. L’exposition chronique à l’hormone réduit la capacité du récepteur à s’autophosphoryler (lancement de la transmission du signal à l’intérieur de la cellule) après une nouvelle stimulation, sans pour autant en diminuer nécessairement le nombre présent sur la membrane cellulaire. Après le retrait temporaire de l’insuline, la structure et l’autophosphorylation redevenaient apparemment normales ; toutefois, une exposition brève ultérieure rétablissait rapidement le phénotype résistant. Ce comportement suggère l’existence d’une sorte de mémoire moléculaire de l’hyperinsulinémie, par laquelle le récepteur reste prédisposé à répondre de manière inadéquate même après la disparition temporaire du stimulus chronique (Catalano et al., 2014) [51].

Dans d’autres contextes, l’hyperinsulinémie ne modifie pas seulement la fonctionnalité du récepteur, mais en réduit également l’expression. Une méta-analyse comprenant plus de 450 échantillons de muscle squelettique humain a mis en évidence une relation inverse entre l’insuline à jeun et l’expression de l’ARNm d’INSR (le gène qui contient les informations nécessaires pour produire le récepteur de l’insuline). Dans les myotubes (cellules immatures qui donneront naissance aux fibres musculaires) soumis à une exposition chronique à l’insuline, le gène INSR, la quantité totale de la protéine du récepteur et la part présente sur la surface cellulaire diminuaient. Simultanément, la phosphorylation d’AKT et la captation du glucose étaient atténuées. Une partie de ces altérations persistait même après quelques heures de retrait de l’insuline. L’excès chronique d’insuline peut donc reprogrammer l’expression des principaux composants de sa propre voie de signalisation, réduisant progressivement la capacité de la cellule à percevoir l’hormone (Cen et al., 2022) [52].

Un processus similaire a été observé dans les cellules hépatiques Hep G2. Après seize heures d’exposition à l’insuline, la quantité du récepteur diminuait de manière dose-dépendante. Les altérations fonctionnelles étaient cependant encore plus marquées : la phosphorylation du récepteur chutait jusqu’à 22 %, et l’interaction entre IRS-1 et PI3K (deux étapes essentielles de la cascade insulinique) se réduisait de 66 %. La quantité de PI3K restait inchangée, indiquant que le problème ne consistait pas en un manque de l’enzyme, mais en l’incapacité de la recruter correctement au sein du complexe de signalisation. L’hyperinsulinémie compromettait donc simultanément le récepteur, IRS-1 et le passage vers PI3K, interrompant la cascade dès ses phases initiales (Yuan et al., 2002) [53].

Une forme supplémentaire de résistance à l’insuline a été observée dans les cellules endothéliales microvasculaires cérébrales. Dans ce cas, le nombre total de récepteurs augmentait, mais leur fonctionnalité diminuait : l’autophosphorylation était compromise, une part plus importante restait bloquée sur la membrane et l’internalisation après le stimulus insulinique était réduite. L’inhibition rétablissait la phosphorylation, la signalisation et l’internalisation du récepteur. Ces altérations pourraient réduire le transport de l’insuline à travers la barrière hémato-encéphalique (filtre sélectif qui protège le cerveau des substances potentiellement nocives) et contribuer à la résistance à l’insuline cérébrale associée à l’obésité (Watson et al., 2022) [54].

Dans l’ensemble, les preuves montrent que l’hyperinsulinémie chronique peut agir à plusieurs niveaux : elle modifie la conformation et l’autophosphorylation du récepteur, en réduit l’expression ou en accélère la dégradation, altère IRS-1 et le recrutement de la PI3K, atténue AKT et compromet le transport et le stockage du glucose. Ces effets impliquent le muscle, le foie, le tissu adipeux, le rein et l’endothélium cérébral, tout en prenant des caractéristiques différentes selon les tissus.

Se dessine ainsi un cercle vicieux physiopathologique : une clairance réduite de l’insuline ou une sécrétion accrue augmentent initialement l’exposition systémique à l’hormone ; la stimulation persistante induit progressivement une résistance à l’insuline ; la moindre efficacité de l’insuline rend nécessaire le maintien de concentrations de l’hormone encore plus élevées pour contrôler la glycémie ; l’hyperinsulinémie supplémentaire amplifie les mécanismes de désensibilisation. Dans cette perspective, l’hyperinsulinémie ne représente pas seulement la tentative de l’organisme de compenser un défaut déjà existant, mais peut devenir l’un des facteurs qui soutiennent et accélèrent sa progression.

Conclusions

Dans leur ensemble, les preuves scientifiques analysées dans ce chapitre montrent comment la détérioration métabolique peut commencer bien avant l'apparition d'une hyperglycémie manifeste. Le premier signal peut être représenté par la variabilité glycémique : des oscillations du glucose progressivement plus larges apparaissent dès le passage d'une tolérance normale au prédiabète et augmentent encore dans le diabète de type 2. Le monitorage en continu a permis de quantifier cette instabilité à travers des paramètres tels que SD, CV, MAGE, MODD et CONGA, montrant en outre qu'une variabilité accrue peut précéder le diagnostic de diabète et s'associer à un stress oxydatif, une inflammation, une dysfonction endothéliale et un risque plus élevé de complications microvasculaires et macrovasculaires. Dans ce contexte, les excursions postprandiales revêtent une importance particulière, car elles peuvent devenir évidentes alors que la glycémie à jeun est encore normale. En particulier, une glycémie élevée une heure après l'HGPO identifie des sujets apparemment normotolérants qui présentent déjà une altération de la fonction des cellules β et, dans certains cas, de la sensibilité à l'insuline.

L'étape suivante concerne donc les cellules β pancréatiques : les recherches montrent que leur détérioration ne commence pas soudainement avec le diabète, mais peut être reconnue tout au long du continuum glycémique, même au sein des valeurs considérées comme normales. La glycémie tend à augmenter lorsque la sécrétion d'insuline ne parvient plus à s'adapter adéquatement à la demande métabolique ; c'est pourquoi la quantité absolue d'insuline ne suffit pas à décrire la fonction pancréatique et doit être interprétée en rapport avec la sensibilité à l'insuline, à travers des paramètres comme l'indice de disposition. Les preuves montrent également que les oscillations du glucose peuvent contribuer directement à la détérioration des cellules β : par rapport à une hyperglycémie stable, l'exposition intermittente augmente davantage le stress oxydatif, la production de ROS, la peroxydation lipidique et l'apoptose, tout en réduisant simultanément la vitalité, la prolifération et la capacité sécrétoire des cellules β.

La quantité d'insuline présente en circulation ne dépend toutefois pas uniquement de ce que produit le pancréas. Une étape fondamentale supplémentaire est représentée par la clairance de l'insuline, surtout hépatique. Le foie élimine une part importante de l'insuline lors du premier passage et modifie dynamiquement cette extraction en fonction de la sécrétion pancréatique et des besoins métaboliques. Les preuves analysées indiquent qu'une réduction de la clairance peut apparaître précocement, augmentant la persistance de l'insuline dans le sang même sans une hypersécrétion pancréatique correspondante. Cette altération a été associée à l'adiposité, à la stéatose hépatique, à une sensibilité réduite à l'insuline et au développement futur d'un diabète de type 2.

Il en découle une interprétation différente de l'hyperinsulinémie : des concentrations élevées d'insuline n'indiquent pas nécessairement un pancréas qui en produit des quantités excessives, car elles peuvent résulter d'une sécrétion accrue, d'une élimination moindre ou de la combinaison des deux phénomènes. Dans les premières phases de la prise de poids et de l'altération métabolique, certaines recherches montrent que la réduction de la clairance peut précéder une hypersécrétion importante, tandis qu'avec la progression de l'obésité, de l'insulinorésistance et enfin du diabète, la contribution relative des deux processus change continuellement.

La dernière étape concerne précisément le rapport entre hyperinsulinémie et insulinorésistance. Le modèle traditionnel, dans lequel l'insulinorésistance détermine une augmentation compensatoire de l'insuline, reste valable mais seulement dans des contextes physiopathologiques spécifiques, car il ne semble pas suffisant pour décrire toutes les conditions observées. Des études expérimentales chez l'homme et des modèles cellulaires montrent en effet qu'une exposition insulinique élevée et persistante peut elle-même réduire progressivement la réponse à l'hormone. L'hyperinsulinémie chronique peut compromettre l'autophosphorylation et l'expression du récepteur de l'insuline, altérer IRS-1 et le recrutement de PI3K, atténuer AKT et réduire la captation et le stockage du glucose.

Se dessine ainsi un circuit physiopathologique potentiellement auto-entretenu : la réduction de la clairance ou l'augmentation de la sécrétion peuvent accroître initialement l'exposition systémique à l'insuline ; la stimulation persistante peut favoriser la désensibilisation des tissus ; la moindre efficacité de l'hormone nécessite des concentrations insuliniques encore plus élevées pour maintenir le contrôle glycémique, tandis qu'en parallèle, la fonction des cellules β peut progressivement se détériorer et la variabilité glycémique augmenter. Variabilité glycémique, fonction des cellules β, clairance, hyperinsulinémie et insulinorésistance émergent donc non pas comme des phénomènes isolés, mais comme des composants étroitement interconnectés et séquentiels d'un même processus dynamique, dont la compréhension permet de déplacer l'attention de la seule hyperglycémie avérée vers les altérations métaboliques qui peuvent la précéder de nombreuses années.

Références

[1] Contributions of Preprandial and Postprandial Glucose Exposures, Glycemic Variability, and Non-Glycemic Factors to HbA1c in People with and without Diabetes

Færch et al., 2018

Nutrition & Diabetes, 2018; 8:38.

[2] Glucose Fluctuations in Subjects with Normal Glucose Tolerance, Impaired Glucose Regulation and Newly Diagnosed Type 2 Diabetes Mellitus

Wang et al., 2012

Clinical Endocrinology, 2012; 76(6):810–815.

[3] The Rationale for Pre- and Postprandial Blood Glucose Monitoring: The Role of Glycemic Variability in Micro- and Macrovascular Risk

Gerich, 2007

Current Medical Research and Opinion, 2007; 23(8):1791–1798.

[4] Dietary Modification with Food Order and Split Carbohydrate Intake Improves Glycemic Excursions in Healthy Young Women

Higuchi et al., 2025

Nutrients, 2025; 17(20):3194.

[5] Optimizing Glycemic Variability in Type 2 Diabetes through Simple Dietary and Culinary Recommendations to Modulate Starch Digestibility: A Randomized Controlled Trial

Chisbert et al., 2025

The American Journal of Clinical Nutrition, 2025; 122(6):1591–1601.

[6] Continuous Glucose Monitoring Glycemic Variability Parameters as Predictors of Diabetes: A Prospective Evaluation in a General Non-Diabetic Population

Rodríguez García et al., 2025

Advances in Laboratory Medicine, 2025; 6(1):46–51.

[7] Glycemic Variability: How Do We Measure It and Why Is It Important?

Suh e Kim, 2015

Diabetes & Metabolism Journal, 2015; 39(4):273–282.

[8] Glycemic Variability: Adverse Clinical Outcomes and How to Improve It?

Zhou et al., 2020

Cardiovascular Diabetology, 2020;19(1):102.

[9] Glycemic Variability in Relation to Oral Disposition Index in Subjects with Different Stages of Glucose Tolerance

Chen et al., 2013

Diabetology & Metabolic Syndrome, 2013; 5:38.

[10] Glucose Variability: A Review of Clinical Applications and Research Developments

Rodbard, 2018

Diabetes Technology & Therapeutics, 2018; 20(Suppl. 2):S25–S215.

[11] One-Hour Plasma Glucose Concentration During the OGTT: What Does It Tell About β-Cell Function Relative to Insulin Sensitivity in Overweight/Obese Children?

Tfayli et al., 2011

Pediatric Diabetes, 2011; 12(6):572–579.

[12] Normal Glucose Tolerance with a High 1-Hour Postload Plasma Glucose Level Exhibits Decreased β-Cell Function Similar to Impaired Glucose Tolerance

Oh et al., 2015

Diabetes & Metabolism Journal, 2015; 39(2):147–153.

[13] Elevated 1-Hour Plasma Glucose Levels Are Associated with Dysglycemia, Impaired β-Cell Function and Insulin Sensitivity: Pilot Study from a Real-World Health Care Setting

Jagannathan et al., 2016

Endocrine, 2016; 52(1):172–175.

[14] Relationship Between Glycemic Variability, Hemoglobin A1c, and Mean Glucose in Phase 3 Clinical Trials Among Patients with Type 1 and Type 2 Diabetes

Luo et al., 2018

Journal of Diabetes Science and Technology, 2018; 12(2):325–332.

[15] Insulin Resistance and β-Cell Dysfunction in Individuals with Normal Glucose Tolerance but Elevated 1-Hour Plasma Glucose After Oral Glucose Load

Nie et al., 2025

Frontiers in Endocrinology, 2025; 16:1507107.

[16] Postprandial Glycemic Profiles Can Reflect Heterogeneity in Insulin Secretion and Insulin Sensitivity in Type 2 Diabetes

Giosuè et al., 2026

Metabolism, 2026; 181:156626.

[17] Beta-Cell Dysfunction and Glucose Intolerance: Results from the San Antonio Metabolism (SAM) Study

Gastaldelli et al., 2004

Diabetologia, 2004; 47(1):31–39.

[18] The Normal Glucose Tolerance Continuum in Obese Youth: Evidence for Impairment in β-Cell Function Independent of Insulin Resistance

Yeckel et al., 2005

The Journal of Clinical Endocrinology & Metabolism, 2005; 90(2):747–754.

[19] The Relationship Between Fasting Hyperglycemia and Insulin Secretion in Subjects with Normal or Impaired Glucose Tolerance

Abdul-Ghani et al., 2008

American Journal of Physiology-Endocrinology and Metabolism, 2008; 295(2)–E406.

[20] Pancreatic β-Cell Dysfunction in Normoglycemic Patients and Risk Factors

Vilchis-Flores et al., 2019

Acta Diabetologica, 2019; 56(12):1305–1314.

[21] Evidence of Reduced β-Cell Function in Asian Indians with Mild Dysglycemia

Staimez et al., 2013

Diabetes Care, 2013; 36(9):2772–2778.

[22] Associations of β-Cell Function and Insulin Resistance with Youth-Onset Type 2 Diabetes and Prediabetes Among Asian Indians

Mohan et al., 2013

Diabetes Technology & Therapeutics, 2013; 15(4):315–322.

[23] Deterioration of Beta Cell Function Is the Dominant Determinant of Progression from Normal Glucose Tolerance to Prediabetes/Diabetes in Young Women After Pregnancy

Retnakaran et al., 2023

Diabetologia, 2023; 66(11):2154–2163.

[24] Early Beta Cell Dysfunction Versus Insulin Hypersecretion as the Primary Event in the Pathogenesis of Dysglycaemia

Esser et al., 2020

Diabetologia, 2020; 63(10):2007–2021.

[25] Association Between Glucose Fluctuation During 2-h Oral Glucose Tolerance Test, Inflammatory Markers, Oxidative Stress and β-Cell Function in a Chinese Population with Normal Glucose Tolerance

Ma et al., 2021

Annals of Translational Medicine, 2021; 9(4):327.

[26] Effect of Glucose Fluctuation on Pancreatic Beta-Cell Apoptosis and Function

Kim et al., 2010

Korean Diabetes Journal, 2010; 34(1):47–54.

[27] Intermittent High Glucose Enhances Apoptosis in INS-1 Cells

Shi et al., 2011

Experimental Diabetes Research, 2011; 2011:754673.

[28] Enhanced Apoptosis of INS-1 Cells Under Glucose Fluctuation and the Involvement of FOXO-SIRT Pathway

Kim et al., 2012

Diabetes Research and Clinical Practice, 2012; 98(1):132–139.

[29] Systematic Investigation of the Role of Intermittent Hyperglycemia in Pancreatic Beta Cells

Shao et al., 2015

International Journal of Clinical and Experimental Medicine, 2015; 8(4):5462–5469. PMID: 26131124.

[30] Cytotoxic Effect of Intermittent High Glucose on Apoptosis and Cell Viability in Pancreatic Beta Cells

Zhang et al., 2014

Journal of Diabetes Research, 2014; 2014:712781.

[31] Reduction of Insulin Clearance During Hyperglycemia

Tillil et al., 1988

Diabetes, 1988; 37(10):1351–1357.

[32] Pulsatile Insulin Secretion Dictates Systemic Insulin Delivery by Regulating Hepatic Insulin Extraction in Humans

Meier et al., 2005

Diabetes, 2005; 54(6):1649–1656.

[33] Impaired Insulin Clearance as a Cause Rather than a Consequence of Insulin Resistance

Watada et al., 2017

Journal of Diabetes Investigation, 2017; 8(6):723–725.

[34] Hypothesis: Role of Reduced Hepatic Insulin Clearance in the Pathogenesis of Type 2 Diabetes

Bergman et al., 2019

Diabetes. 2019 Sep;68(9):1709-1716.

[35] Hepatic Insulin Clearance Is the Primary Determinant of Insulin Sensitivity in the Normal Dog

Ader et al., 2014

Obesity (Silver Spring), 2014; 22(5):1238–1245.

[36] Reduced Insulin Clearance Is Associated with Increased Risk of Type 2 Diabetes in Native Americans

Shah et al., 2021

Diabetologia, 2021; 64(4):914–922.

[37] A Systematic Review of Beta Cell Function in Adults of Black African Ethnicity

Ladwa et al., 2019

Journal of Diabetes Research, 2019; 2019:7891359.

[38] Pathophysiology of type 2 diabetes in sub-Saharan Africans

Goedecke e Mendham, 2022

Diabetologia. 2022 Dec;65(12):1967-1980.

[39] Hyperinsulinism and polycystic ovary syndrome (PCOS): role of insulin clearance

Amato et al., 2015

J Endocrinol Invest. 2015 Dec;38(12):1319-26.

[40] Fasting Insulin Reflects Heterogeneity in Predominant Pathophysiological Processes Underlying Glucose Intolerance: The Insulin Resistance Atherosclerosis Study (IRAS)

Goodarzi et al., 2011

Diabetes Care, 2011; 34(8):1824–1829.

[41] Variability in Directly Measured First-Pass Hepatic Insulin Extraction and Its Association with Insulin Sensitivity and Plasma Insulin

Asare-Bediako et al., 2018

Diabetes, 2018; 67(8):1495– 1503.

[42] Development of hyperinsulinemia and insulin resistance during the early stage of weight gain

Erdmann et al., 2008

Am J Physiol Endocrinol Metab. 2008 Mar;294(3):E568-75.

[43] Weight-dependent differential contribution of insulin secretion and clearance to hyperinsulinemia of obesity

Erdmann et al., 2009

Regul Pept. 2009 Jan 8;152(1-3):1-7.

[44] Impaired Insulin Clearance as the Initial Regulator of Obesity-Associated Hyperinsulinemia: Novel Insight Into the Underlying Mechanism Based on Serum Bile Acid Profiles

Fu et al., 2022

Diabetes Care. 2022 Feb 1;45(2):425-435.

[45] Disturbances of basal and postprandial insulin secretion and clearance in obese patients with type 2 diabetes mellitus

Erdmann et al., 2012

Horm Metab Res. 2012 Jan;44(1):60-9.

[46] Relationship between disease severity, hyperinsulinemia, and impaired insulin clearance in patients with nonalcoholic steatohepatitis

Bril et al., 2014

Hepatology. 2014 Jun;59(6):2178-87.

[47] Insights into circulating CEACAM1 in insulin clearance and disease progression: Evidence from the Portuguese PREVADIAB2 study

Patarrão et al., 2024

Eur J Clin Invest. 2024 Dec 14;54(Suppl 2):e14344.

[48] Hyperinsulinemia drives hepatic insulin resistance in male mice with liver-specific Ceacam1 deletion independently of lipolysis

Ghadieh et al., 2019

Metabolism. 2019 Apr:93:33-43.

[49] Effect of sustained physiologic hyperinsulinaemia and hyperglycaemia on insulin secretion and insulin sensitivity in man

Del Prato et al., 1994

Diabetologia. 1994 Oct;37(10):1025-35.

[50] Characterising hyperinsulinemia-induced insulin resistance in human skeletal muscle cells

Turner et al., 2020

J Mol Endocrinol. 2020 Apr;64(3):125-132.

[51] Insulin resistance induced by hyperinsulinemia coincides with a persistent alteration at the insulin receptor tyrosine kinase domain

Catalano et al., 2014

PLoS One. 2014 Sep 26;9(9):e108693.

[52] Human and mouse muscle transcriptomic analyses identify insulin receptor mRNA downregulation in hyperinsulinemia-associated insulin resistance

Cen et al., 2022

FASEB J. 2022 Jan;36(1):e22088.

[53] Chronic hyperinsulinism induced down-regulation of insulin post-receptor signaling transduction in Hep G2 cells

Yuan et al., 2002

J Huazhong Univ Sci Technolog Med Sci. 2002;22(4):313-6.

[54] Hyperinsulinemia alters insulin receptor presentation and internalization in brain microvascular endothelial cells

Watson et al., 2022

Diab Vasc Dis Res. 2022 Jul-Aug; 19 (4):14791641221118626.