
Scientific Book

Variabilidad glucémica y alteraciones que preceden a la diabetes

La regulación de la glucosa depende de la interacción entre la secreción de insulina de las células β pancreáticas, el aclaramiento hepático de la insulina y la sensibilidad de los tejidos a la hormona. La variabilidad glucémica, la hiperinsulinemia y la insulinorresistencia describen fenómenos diferentes, pero estrechamente relacionados, que pueden manifestarse antes de que aparezcan alteraciones evidentes de la glucemia. En el libro «La scelta di Vivere in Salute o in Malattia», el Dr. A. Colonnese y R. Panzironi analizan estos mecanismos para comprender la evolución de las alteraciones metabólicas y sus implicaciones para la salud.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Variabilidad glucémica y alteraciones que preceden a la diabetes. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/variabilidad-glucemica-y-alteraciones-que-preceden-a-la-diabetes
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.3

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • VARIABILIDAD GLUCÉMICA
  • FUNCIÓN Β-CELULAR
  • ACLARAMIENTO HEPÁTICO
  • HIPERINSULINEMIA
  • INSULINORRESISTENCIA
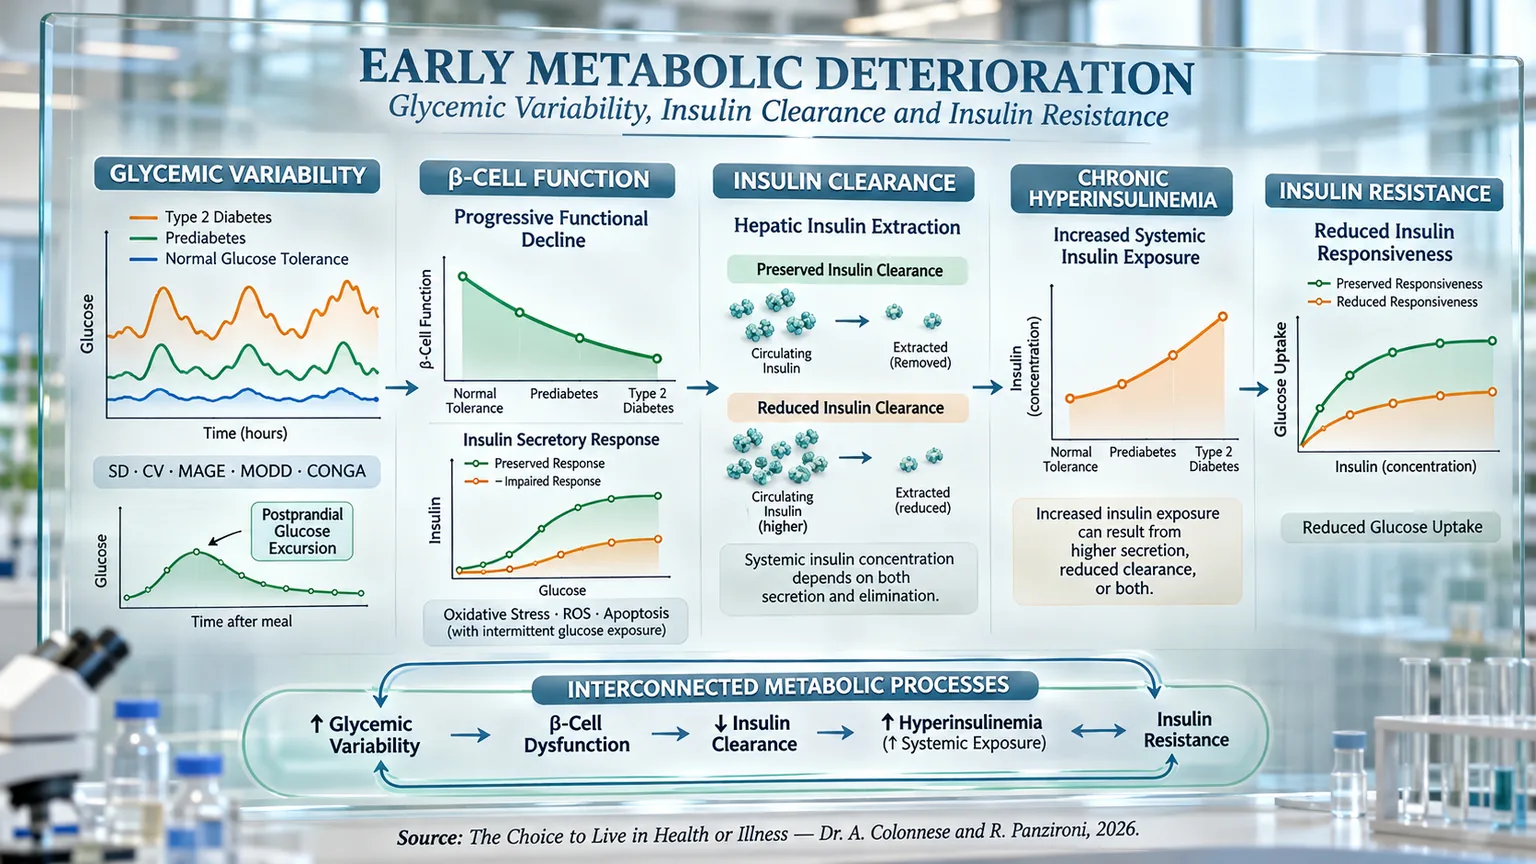
Panel científico con cinco secciones, gráficos y flechas entre variabilidad glucémica, función betacelular, aclaramiento de insulina, hiperinsulinemia e insulinorresistencia.
La infografía conecta la «Glycemic Variability», el declive de la «β-Cell Function», la reducción del «Insulin Clearance», la «Chronic Hyperinsulinemia» y la «Insulin Resistance»: los gráficos sobre excursiones posprandiales, secreción, extracción hepática y captación de glucosa describen procesos metabólicos interconectados que pueden anticipar la diabetes, antes de que se produzcan alteraciones glucémicas evidentes, y retroalimentarse mutuamente.

ABSTRACT

El deterioro metabólico puede preceder en años a la aparición de hiperglucemia manifiesta, a través de alteraciones interconectadas de la variabilidad glucémica, la función pancreática y el metabolismo insulínico. En el libro "La scelta di Vivere in Salute o in Malattia" (La elección de vivir con salud o con enfermedad), el Dr. A. Colonnese y R. Panzironi analizan estos procesos, destacando las limitaciones de una evaluación basada exclusivamente en la glucemia convencional.

El monitoreo continuo de glucosa permite describir las oscilaciones glucémicas mediante indicadores como SD, CV, MAGE, MODD y CONGA. Una mayor variabilidad, especialmente posprandial, puede manifestarse antes de la diabetes declarada y asociarse con estrés oxidativo, inflamación, disfunción endotelial y complicaciones vasculares. Asimismo, una glucemia elevada una hora después de la prueba de tolerancia oral a la glucosa (OGTT) puede identificar alteraciones precoces de la función de las células β y de la sensibilidad insulínica.

La capacidad secretora pancreática debe interpretarse en relación con la sensibilidad de los tejidos, considerando parámetros como el índice de disposición. Estudios experimentales indican, además, que las oscilaciones intermitentes de la glucosa pueden acentuar la producción de ROS, la peroxidación lipídica y la apoptosis de las células β en comparación con condiciones de hiperglucemia estable. Paralelamente, la concentración sistémica de insulina depende no solo de la secreción pancreática, sino también del aclaramiento hepático. Su reducción puede preceder a aumentos secretorios importantes y está asociada con adiposidad, esteatosis hepática y riesgo metabólico.

La hiperinsulinemia surge, por tanto, como un fenómeno que potencialmente deriva de una mayor secreción, una menor eliminación o ambas. La exposición insulínica persistente puede, además, atenuar la respuesta celular a través de alteraciones del receptor de insulina y de la señalización IRS-1/PI3K/AKT, contribuyendo a un posible circuito recíproco con la insulinorresistencia.

La progresión de este cuadro no sigue necesariamente una secuencia uniforme: la contribución relativa de la secreción y el aclaramiento varía según las condiciones metabólicas, mientras que la función pancreática puede deteriorarse progresivamente con el tiempo. Esta perspectiva integra la variabilidad glucémica, el deterioro de las células β y el aclaramiento insulínico en un proceso dinámico, sugiriendo la importancia de reconocer precozmente las alteraciones metabólicas antes de que se manifiesten los umbrales diagnósticos de hiperglucemia.

Antes de que aparezcan alteraciones glucémicas evidentes o un diagnóstico de diabetes, el equilibrio metabólico puede empezar a modificarse de una manera mucho más sutil. La glucemia, de hecho, representa solo el resultado final de una compleja red de regulación en la que intervienen la secreción de insulina, la capacidad de las células β pancreáticas para adaptarse a las demandas del organismo, la sensibilidad de los tejidos a la insulina y la velocidad con la que esta hormona es eliminada de la circulación. Para comprender realmente cómo se desarrollan la hiperinsulinemia, la resistencia a la insulina y, posteriormente, la pérdida del control glucémico, es necesario observar no solo cuánta glucosa hay presente en la sangre, sino también cómo oscila a lo largo del tiempo y qué mecanismos permiten al organismo mantenerla dentro de los límites fisiológicos.

Desde esta perspectiva, cobran especial importancia la variabilidad glucémica y las excursiones posprandiales, que pueden revelar precozmente un deterioro de la regulación metabólica incluso cuando los valores medios parecen ser todavía normales. Paralelamente, resulta fundamental comprender el papel de las células β pancreáticas, cuya capacidad para adaptar la secreción de insulina a las necesidades del organismo determina en gran medida el mantenimiento de la homeostasis glucídica. A este equilibrio contribuye además el aclaramiento de la insulina, sobre todo el hepático, que regula la cantidad de hormona efectivamente disponible para los tejidos periféricos.

Considerados en su conjunto, estos procesos permiten superar una visión simplista en la que el aumento de la glucemia, la hiperinsulinemia y la resistencia a la insulina representan eventos aislados o rígidamente secuenciales. Constituyen, más bien, componentes interdependientes de un sistema dinámico en el que las alteraciones inicialmente compensatorias pueden transformarse progresivamente en mecanismos capaces de alimentar el deterioro metabólico. Los párrafos siguientes analizarán, por tanto, esta progresión partiendo de las oscilaciones de la glucemia, pasando por la función de las células β y el aclaramiento insulínico, hasta llegar a la relación bidireccional entre hiperinsulinemia y resistencia a la insulina.

La variabilidad glucémica

La variabilidad glucémica describe el conjunto de oscilaciones de la concentración de glucosa en sangre que se producen a lo largo del día y entre días diferentes. A diferencia de la glucemia media o de la hemoglobina glucosilada (HbA1c), que proporcionan una fotografía del control metabólico a largo plazo, la variabilidad glucémica indica cuán estable o inestable es la tendencia de la glucosa durante la vida cotidiana. De hecho, dos personas pueden presentar el mismo valor de HbA1c, pero perfiles glucémicos profundamente diferentes: una con niveles relativamente constantes y la otra caracterizada por continuos picos hiperglucémicos y posteriores reducciones rápidas de la glucemia. Esta diferencia, invisible solo con la HbA1c, se considera hoy cada vez más importante porque permite captar aspectos de la regulación metabólica que escapan a los indicadores de laboratorio tradicionales (Færch et al., 2018) [1]; (Rodbard, 2018) [10].

Cierta oscilación de la glucemia representa naturalmente un fenómeno fisiológico. Después de cada comida, la glucosa tiende a aumentar, estimulando la secreción de insulina, para luego regresar gradualmente a los valores basales. En las personas metabólicamente sanas, este proceso ocurre con gran precisión gracias a la eficiente coordinación entre la secreción de insulina, la sensibilidad de los tejidos a la insulina y la producción hepática de glucosa. Cuando estos mecanismos comienzan a perder eficiencia, las oscilaciones se vuelven progresivamente más amplias y prolongadas, apareciendo ya en las fases que preceden a la diabetes manifiesta (Wang et al., 2012) [2]; (Chen et al., 2013) [9].

Las modernas tecnologías de monitorización continua de glucosa (Continuous Glucose Monitoring, CGM) han revolucionado el estudio de este fenómeno. A diferencia de las mediciones puntuales tradicionales de la glucemia, el CGM registra cientos de valores a lo largo de las veinticuatro horas, permitiendo observar el perfil glucémico diario completo, identificar los picos posteriores a las comidas, las posibles hipoglucemias, las oscilaciones nocturnas y su repetibilidad en los días siguientes. De estos registros se obtienen numerosos parámetros matemáticos, entre ellos la desviación estándar (SD), que mide cuánto se desvían los valores de la media; el coeficiente de variación (CV), que relaciona dicha dispersión con la glucemia media; la Mean Amplitude of Glycemic Excursions (MAGE), que cuantifica la amplitud de las principales excursiones glucémicas; el MODD, que evalúa la variabilidad entre días consecutivos, y otros índices como CONGA y HBGI, cada uno capaz de describir aspectos específicos de la estabilidad glucémica (Færch et al., 2018) [1]; (Rodbard, 2018) [10].

La importancia de la variabilidad glucémica emerge claramente al observar cómo evoluciona a lo largo de todo el continuo metabólico. En un estudio realizado en 162 sujetos monitorizados mediante CGM durante tres días consecutivos, se demostró que las oscilaciones glucémicas aumentan progresivamente al pasar de la tolerancia normal a la glucosa a la regulación glucémica alterada y hasta la diabetes mellitus tipo 2 de reciente diagnóstico. Ya en los sujetos con prediabetes resultaban significativamente aumentados la desviación estándar, la máxima amplitud de las excursiones glucémicas y el MAGE en comparación con los individuos normoglucémicos, mientras que en los pacientes con diabetes tales alteraciones se volvían aún más marcadas, acompañándose de mayores excursiones posprandiales, niveles glucémicos nocturnos más elevados y mayor variabilidad entre días consecutivos. El estudio destacaba además fuertes correlaciones entre las diferentes métricas de variabilidad, sugiriendo que representan manifestaciones diferentes del mismo deterioro progresivo del control metabólico (Wang et al., 2012) [2].

Esta progresión parece estrechamente vinculada al empeoramiento de la función de las células β pancreáticas. Algunos investigadores estudiaron a 220 sujetos distribuidos a lo largo de todo el espectro de la tolerancia a la glucosa, desde la normoglucemia hasta la diabetes manifiesta, demostrando que todos los índices de variabilidad glucémica aumentan paralelamente a la reducción del índice de disposición oral, un parámetro que integra la capacidad secretora de las células β y la sensibilidad insulínica. En otras palabras, a medida que el páncreas pierde la capacidad de compensar la resistencia a la insulina, las oscilaciones glucémicas se vuelven cada vez más acentuadas. Todos los índices de variabilidad, incluidos SD, MAGE, MODD, CONGA y HBGI, mostraban una significativa correlación inversa con el índice de disposición oral, indicando que la pérdida de la función β-celular representa uno de los principales motores fisiopatológicos de la creciente inestabilidad glucémica (Chen et al., 2013) [9].

Sin embargo, las oscilaciones de la glucemia no representan solo una consecuencia del deterioro metabólico, sino que también parecen anticipar su aparición. El estudio prospectivo AEGIS siguió durante seis años a 497 sujetos inicialmente no diabéticos, demostrando que aquellos que posteriormente desarrollarían diabetes presentaban ya en el momento de la inscripción una mayor variabilidad glucémica en comparación con los participantes que permanecieron normoglucémicos. Entre todas las métricas analizadas, la desviación estándar resultó ser el mejor predictor de la futura aparición de la enfermedad. También el coeficiente de variación y el MAGE resultaban significativamente asociados al desarrollo futuro de la diabetes, sugiriendo que la inestabilidad glucémica puede representar una señal muy precoz de la pérdida de la homeostasis glucídica (Rodríguez García et al., 2025) [6].

El interés hacia la variabilidad glucémica deriva también del hecho de que podría ejercer efectos biológicos propios, independientes de la simple glucemia media. Diversos estudios experimentales sugieren que la alternancia continua entre picos hiperglucémicos y bruscas reducciones de la glucemia favorece una mayor producción de especies reactivas del oxígeno en comparación con una hiperglucemia estable, promoviendo estrés oxidativo, disfunción endotelial, activación de los procesos inflamatorios y alteraciones de la actividad plaquetaria. Paralelamente, los episodios hipoglucémicos determinan la activación del sistema nervioso simpático con liberación de catecolaminas, incremento del trabajo cardíaco y aumento de la inflamación sistémica. Aunque la contribución independiente de la variabilidad glucémica respecto a la glucemia media sigue siendo objeto de investigación, el conjunto de las evidencias sugiere que limitar tales oscilaciones puede representar un objetivo adicional del control metabólico (Suh y Kim, 2015) [7]; (Zhou et al., 2020) [8].

Coherentemente con estos mecanismos, numerosos estudios observacionales han asociado una elevada variabilidad glucémica a un mayor riesgo de complicaciones microvasculares y macrovasculares. Oscilaciones más amplias resultan correlacionadas con la progresión de la retinopatía, la nefropatía y la neuropatía diabética (principales patologías vinculadas a la condición diabética), además de a un peor pronóstico cardiovascular, mayor rigidez arterial, remodelado carotídeo, insuficiencia cardíaca, infarto de miocardio, ictus y aumento de la mortalidad por todas las causas. Además, la variabilidad glucémica representa uno de los mejores predictores del riesgo de hipoglucemia grave, a menudo superior a la sola HbA1c, confirmando que el control metabólico no depende exclusivamente del valor medio de la glucemia, sino también de su estabilidad en el tiempo (Gerich, 2007) [3]; (Suh y Kim, 2015) [7]; (Zhou et al., 2020) [8].

Particularmente interesante es la contribución de las excursiones glucémicas posprandiales. Analizando los datos del estudio ADAG, se observó que en los sujetos sin diabetes la glucemia posterior a las comidas representa el principal determinante glucémico de la HbA1c, mientras que en la diabetes tipo 2 la glucemia preprandial y la posprandial contribuyen en medida casi equivalente al control glucémico global. Además, el peso de los factores glucémicos en la determinación de la HbA1c aumenta progresivamente con el empeoramiento del control metabólico, mientras que en los sujetos normoglucémicos una cuota relevante de la variabilidad de la HbA1c sigue dependiendo de factores biológicos no directamente correlacionados con los niveles de glucosa (Færch et al., 2018) [1]. Análogamente, una revisión de 2007 subraya cómo los picos glucémicos posprandiales representan la componente predominante de la variabilidad glucémica diaria y cómo su monitorización puede proporcionar información clínicamente relevante no obtenible mediante la sola glucemia en ayunas o la HbA1c (Gerich, 2007) [3].

Estos conocimientos han favorecido el desarrollo de estrategias nutricionales específicamente orientadas a reducir las oscilaciones glucémicas. Un estudio cruzado aleatorizado realizado en mujeres jóvenes sanas demostró que dividir el aporte de los carbohidratos en cinco pequeñas comidas diarias, consumiéndolas siempre después de verduras y proteínas, reduce significativamente el MAGE, los picos glucémicos posprandiales, el área incremental bajo la curva glucémica y el tiempo transcurrido por encima de 140,4 mg/dL en comparación con el esquema tradicional de tres comidas. Los posibles mecanismos incluyen la reducción de la carga glucémica de cada comida, la ralentización del vaciado gástrico inducido por las fibras, la mayor secreción de incretinas y el llamado "efecto de la segunda comida", que mejora la respuesta insulínica a las comidas sucesivas (Higuchi et al., 2025) [4].

Resultados análogos emergen también en los pacientes con diabetes tipo 2. En un estudio clínico aleatorizado de doce semanas de duración, algunos investigadores demostraron que una dieta rica en alimentos que contienen almidón de lenta digestión reduce significativamente el MAGE, la desviación estándar, el coeficiente de variación, el CONGA y el MODD en comparación con una dieta con almidón rápidamente digerible. La intervención fue acompañada por una elevada adherencia, del 96%, y por una tendencia hacia un mejor control de la HbA1c, indicando que simples modificaciones en la calidad de los carbohidratos pueden contribuir de manera concreta a estabilizar el perfil glucémico sin requerir intervenciones complejas (Chisbert et al., 2025) [5].

En su conjunto, estas evidencias indican cómo la moderna evaluación del metabolismo glucídico ya no puede limitarse solo a la glucemia media. Comprender cuánto oscila la glucosa durante el día permite, de hecho, captar precozmente el deterioro de la función β-celular, identificar individuos con mayor riesgo de desarrollar diabetes, estimar el riesgo de complicaciones y monitorizar con mayor precisión la eficacia de las intervenciones nutricionales y terapéuticas. La monitorización de la variabilidad glucémica, por tanto, no sustituye a los análisis de glucemia en ayunas o la HbA1c, sino que los completa, ofreciendo una visión mucho más dinámica y fisiológicamente fiel del control metabólico.

La variabilidad glucémica posprandial

Si la variabilidad glucémica describe las oscilaciones de la glucosa a lo largo del día, su componente posprandial representa probablemente la manifestación más precoz de las alteraciones del metabolismo glucídico. Tras una comida, el organismo debe coordinar una compleja respuesta fisiológica que involucra el vaciado gástrico, la absorción intestinal de glucosa, la secreción de incretinas, la rápida liberación de insulina por parte de las células β pancreáticas, la inhibición de la producción hepática de glucosa y la captación periférica de glucosa por parte de los músculos y el tejido adiposo. Cuando incluso uno solo de estos mecanismos comienza a perder eficiencia, la primera consecuencia observable es a menudo una excursión glucémica excesiva después de la comida, mientras que la glucemia en ayunas puede permanecer aún perfectamente normal (Tfayli et al., 2011) [11]; (Giosuè et al., 2026) [16].

En los últimos años ha surgido un creciente interés hacia la concentración de glucosa medida una hora después de la prueba de tolerancia oral a la glucosa (SOG). Tradicionalmente, la prueba se interpreta considerando exclusivamente la glucemia en ayunas y la medida a las dos horas; sin embargo, numerosas evidencias demuestran que este enfoque corre el riesgo de pasar por alto a una parte significativa de individuos que, aunque resultan aún normoglucémicos según los criterios diagnósticos convencionales, ya presentan importantes alteraciones metabólicas. En particular, una glucemia a la hora igual o superior a 155 mg/dL identifica a un subgrupo caracterizado por un riesgo netamente más elevado de evolucionar hacia la diabetes tipo 2, lo que sugiere que las alteraciones fisiopatológicas ya han comenzado mucho antes de la aparición de la prediabetes diagnosticada mediante los criterios tradicionales (Jagannathan et al., 2016) [13]; (Nie et al., 2025) [15].

El primer mecanismo involucrado parece ser la pérdida progresiva de la capacidad funcional de las células β pancreáticas. En un estudio de 2011 realizado en jóvenes con sobrepeso y obesidad no diabéticos, se demostró que los sujetos con glucemia a la hora superior al umbral de 155 mg/dL presentaban un índice de disposición significativamente inferior en comparación con sus pares con valores más bajos, independientemente de la clasificación de la tolerancia a la glucosa. El índice de disposición, que integra la secreción insulínica con la sensibilidad a la insulina, resultó además ser el principal determinante de la glucemia a la hora, explicando aproximadamente una quinta parte de su variabilidad. Esto significa que una excursión glucémica posprandial excesiva refleja ya una reducida capacidad de las células β para compensar adecuadamente la demanda insulínica, incluso cuando la glucemia en ayunas y la de las dos horas se mantienen aún dentro de los límites de la normalidad (Tfayli et al., 2011) [11].

Estas observaciones han sido confirmadas en diferentes poblaciones. Algunos investigadores compararon a sujetos con tolerancia normal a la glucosa pero glucemia elevada a la hora con individuos que tenían una glucemia normal a la hora y con pacientes afectados por tolerancia disminuida a la glucosa (TGD). Aunque la sensibilidad insulínica resultaba sustancialmente similar entre los dos grupos normoglucémicos, los índices que describen la función de las células β, como el índice de disposición oral y el ISSI-2, estaban significativamente reducidos en los sujetos con glucemia elevada a la hora, alcanzando valores prácticamente idénticos a los observados en pacientes con TGD. En otras palabras, sujetos aparentemente sanos desde el punto de vista diagnóstico presentaban ya una función pancreática similar a la de los pacientes clasificados como prediabéticos (Oh et al., 2015) [12].

Un estudio realizado en un contexto de práctica clínica real ha reforzado aún más este concepto. Algunos investigadores observaron que los sujetos con tolerancia normal a la glucosa pero glucemia superior a 155 mg/dL después de una hora mostraban una reducción significativa de la sensibilidad insulínica y un compromiso de la función de las células β muy similares a los encontrados en sujetos con prediabetes. Los autores subrayan cómo cerca del 40% de los individuos que desarrollarán diabetes presenta inicialmente una tolerancia normal a la glucosa según los criterios convencionales y cómo la simple introducción de la glucemia a la hora en la interpretación de la SOG permitiría identificar precozmente a muchos de estos sujetos, ofreciendo la oportunidad de intervenir cuando el daño metabólico es aún reversible (Jagannathan et al., 2016) [13].

Evidencias aún más sólidas provienen de un estudio observacional que involucró a más de 9.400 individuos en riesgo de diabetes. Algunos investigadores demostraron que casi el 40% de los sujetos clasificados como normotolerantes presentaba en realidad una glucemia a la hora superior a 155 mg/dL. En esta población, la función de las células β resultaba reducida en más del 50%, mientras que la disminución de la sensibilidad insulínica era relativamente más contenida. La secreción insulínica precoz mostraba un marcado compromiso y las curvas glucémicas e insulínicas resultaban sorprendentemente similares a las observadas en sujetos con alteración de la glucemia en ayunas. Estos datos sugieren que, al menos en las fases iniciales de la enfermedad, la pérdida de la función de las células β puede representar un evento predominante respecto a la aparición de la resistencia a la insulina manifiesta, haciendo de la glucemia posprandial un indicador extremadamente sensible del deterioro metabólico precoz (Nie et al., 2025) [15].

La importancia de la respuesta glucémica posprandial se ve confirmada además por las modernas tecnologías de monitorización continua de glucosa. Utilizando el MCG, un estudio de 2026 identificó tres perfiles distintos de respuesta glucémica después de una comida estandarizada en pacientes con diabetes tipo 2. El grupo caracterizado por los picos glucémicos más elevados y por la normalización más lenta de la glucemia presentaba simultáneamente una reducida función de las células β y una mayor resistencia a la insulina. Por el contrario, los sujetos con una respuesta insulínica precoz más eficaz mostraban un ascenso y un descenso de la glucemia más rápidos, un menor pico glucémico y una mejor función pancreática. Un aspecto particularmente interesante es que estos diferentes perfiles no eran reconocibles a través de las características clínicas comunes, como la edad, el índice de masa corporal o la duración de la enfermedad, sino que emergían claramente solo al analizar la dinámica de la glucemia posprandial. Esto sugiere que las curvas glucémicas obtenidas mediante MCG no representan simplemente un registro de los niveles de glucosa, sino que constituyen una verdadera "firma metabólica" capaz de reflejar los diferentes mecanismos fisiopatológicos subyacentes y de orientar estrategias terapéuticas cada vez más personalizadas (Giosuè et al., 2026) [16].

La importancia clínica de las oscilaciones posprandiales encuentra confirmación adicional en un estudio de 2018, que agregó los datos provenientes de otros cinco estudios clínicos de fase III. Los autores observaron que la variabilidad glucémica intradía, de la cual las excursiones posprandiales representan el componente predominante, constituye el principal determinante tanto de la hemoglobina glicosilada como de la glucemia media diaria, independientemente del tipo de diabetes y del régimen terapéutico adoptado. Además, la reducción de la variabilidad intradía se asociaba a un mejor control metabólico y a un menor riesgo de hipoglucemia, lo que indica que la estabilización de las excursiones glucémicas después de las comidas no representa solo un objetivo fisiológico, sino también un importante objetivo terapéutico (Luo et al., 2018) [14].

En su conjunto, estas evidencias modifican profundamente la forma de interpretar la glucemia posprandial. Más que un simple valor medido después de una comida o durante una prueba de tolerancia oral a la glucosa, representa una ventana privilegiada a través de la cual observar las primerísimas alteraciones de la fisiología metabólica. El aumento de la glucemia a la hora refleja, de hecho, la pérdida progresiva de la capacidad de las células β para responder oportunamente al estímulo glucídico y, posteriormente, el aporte creciente de la resistencia a la insulina. Evaluar la variabilidad glucémica posprandial permite, por tanto, identificar a individuos que, aunque resultan aún normoglucémicos según los criterios diagnósticos tradicionales, presentan ya un metabolismo profundamente alterado y un riesgo significativamente aumentado de desarrollar diabetes tipo 2 y sus complicaciones en los años siguientes (Tfayli et al., 2011) [11]; (Oh et al., 2015) [12]; (Jagannathan et al., 2016) [13]; (Nie et al., 2025) [15].

Glucemia y función de las células β

La relación entre la glucemia y la función de las células β pancreáticas no puede interpretarse únicamente a través de los umbrales utilizados para diagnosticar la prediabetes y la diabetes. De hecho, la glucemia no aumenta repentinamente en el momento en que supera un valor determinado, sino que tiende a modificarse gradualmente a medida que los sistemas encargados de su control pierden eficiencia. Las células β desempeñan un papel central en este equilibrio: detectan el aumento de la glucosa y regulan la secreción de insulina para que la producción hepática se contenga y la glucosa circulante pueda ser utilizada por los tejidos. Mientras esta respuesta siga siendo adecuada, la glucemia puede mantenerse dentro de límites aparentemente normales incluso en presencia de insulinorresistencia. Cuando, por el contrario, la secreción de insulina ya no es proporcional a las necesidades metabólicas, los valores glucémicos comienzan a aumentar, primero de manera leve y posteriormente hasta la aparición de la diabetes.

Para evaluar correctamente la función de las células β no es suficiente observar la cantidad absoluta de insulina presente en la sangre. Un sujeto con insulinorresistencia puede producir mucha más que una persona con sensibilidad a la insulina y, aun así, tener una respuesta pancreática insuficiente respecto a sus necesidades. Por tanto, la secreción de insulina debe interpretarse en relación con el estímulo glucémico y la sensibilidad a la insulina. Con este fin se utilizan parámetros como el índice de disposición, que describe la capacidad del páncreas para compensar la resistencia a la insulina. Su reducción indica que las células β ya no logran aumentar adecuadamente la secreción, incluso cuando la insulinemia (concentración de insulina presente en la sangre en un momento determinado) parece todavía elevada.

El estudio sobre el metabolismo de “San Antonio” mostró claramente que el deterioro de la función de las células β atraviesa todo el espectro de la tolerancia a la glucosa. Al analizar sujetos con tolerancia normal, personas con tolerancia reducida y pacientes con diabetes tipo 2, los investigadores observaron una relación inversa progresiva entre la glucemia a las dos horas y la función pancreática. El declive ya era evidente entre los individuos formalmente normoglucémicos: valores a las dos horas comprendidos entre 101 y 119 mg/dL se asociaban a una función de las células β inferior respecto a valores más bajos, con un empeoramiento adicional entre 121 y 139 mg/dL. El compromiso continuaba luego en la intolerancia a la glucosa y alcanzaba la máxima gravedad en la diabetes manifiesta (Gastaldelli et al., 2004) [17].

Por lo tanto, la tolerancia normal a la glucosa no representa una condición metabólicamente uniforme. Dos personas con glucemia inferior al umbral diagnóstico pueden poseer reservas de células β muy diferentes. Una puede responder rápidamente al estímulo glucídico, mientras que la otra puede haber perdido ya una parte significativa de su capacidad compensatoria. La glucemia sigue estando clasificada como normal, pero el páncreas puede estar obligado a trabajar en condiciones menos favorables y con márgenes de adaptación progresivamente reducidos.

Esta continuidad fisiopatológica también se ha observado en jóvenes obesos. En 407 niños y adolescentes con tolerancia normal a la glucosa, el aumento de la glucemia a las dos horas desde valores inferiores a 100 mg/dL hacia valores comprendidos entre 120 y 139 mg/dL iba acompañado de una respuesta glucémica precoz más pronunciada. Sin embargo, en los primeros treinta minutos de la OGTT, la secreción de insulina no aumentaba proporcionalmente. De ello derivaba una reducción progresiva del índice insulinogénico (que mide la capacidad del páncreas para aumentar la secreción de insulina en respuesta al aumento de la glucemia), presente incluso cuando los participantes eran comparados con la misma sensibilidad a la insulina. Esto indicaba que el compromiso de la respuesta de las células β no era simplemente una consecuencia de la insulinorresistencia, sino una alteración funcional reconocible ya dentro de la normoglucemia (Yeckel et al., 2005) [18].

La fase precoz de la secreción de insulina es particularmente importante porque limita el aumento de la glucemia inmediatamente después de la entrada de la glucosa en el torrente sanguíneo. Una rápida liberación de insulina contribuye a suprimir la producción hepática de glucosa y prepara a los tejidos periféricos para utilizar la proveniente de la comida. Cuando esta respuesta se vuelve débil o tardía, la glucemia aumenta más rápidamente. El páncreas puede intentar compensar mediante una secreción más prolongada, pero la respuesta tardía no siempre logra corregir completamente la excursión inicial.

La relación entre la glucemia en ayunas y la función pancreática confirma este fenómeno. En 531 sujetos japoneses y mexicano-estadounidenses no diabéticos, la secreción de insulina se evaluó a través del péptido C (indicador de la producción pancreática de insulina), reduciendo la influencia ejercida por el aclaramiento hepático de la insulina. En los participantes con tolerancia normal a la glucosa, el índice de disposición disminuía exponencialmente con el aumento de la glucemia en ayunas entre 70 y 125 mg/dL. Cada incremento de 28 mg/dL se asociaba a una reducción del 63% de la función de las células β corregida por la insulinorresistencia. El deterioro afectaba sobre todo a la secreción de los primeros treinta minutos, mientras que la fase tardía no mostraba una relación significativa con la glucemia basal (Abdul-Ghani et al., 2008) [19].

Por tanto, incluso variaciones glucémicas aparentemente modestas pueden reflejar alteraciones funcionales mucho más amplias. La glucemia representa el resultado final de la interacción entre producción hepática, utilización periférica, secreción de insulina, sensibilidad a la insulina y otros mecanismos reguladores. Cuando comienza a aumentar, aun permaneciendo en el intervalo no diabético, puede indicar que una parte de la reserva pancreática ya se ha perdido.

Un estudio en 527 sujetos con normoglucemia y tolerancia normal a la glucosa documentó una reducción de la función de las células β de hasta aproximadamente el 40% en una parte de los participantes. El compromiso resultaba asociado a la edad, al peso corporal, al IMC (un parámetro que pone en relación el peso y la altura), a la grasa visceral, a la circunferencia de la cintura, a los triglicéridos y al colesterol. También la glucemia durante la OGTT estaba inversamente correlacionada con la función pancreática. El producto entre la glucemia en ayunas y la glucemia a una hora mostraba la mejor capacidad para identificar la disfunción de las células β, mientras que una glucemia a una hora superior a 110 mg/dL se asociaba a una probabilidad casi siete veces mayor de presentar un compromiso funcional (Vilchis-Flores et al., 2019) [20].

La vulnerabilidad de las células β se inserta, pues, en un contexto en el que interactúan edad, adiposidad, perfil lipídico y carga nutricional. La acumulación de grasa visceral aumenta la demanda de insulina y se acompaña de un entorno metabólico menos favorable, mientras que la excesiva disponibilidad energética puede someter al páncreas a una estimulación persistente. Estos datos observacionales no demuestran necesariamente una relación causal directa, pero muestran que la pérdida de eficiencia pancreática puede estar presente mucho antes del diagnóstico.

El peso de la disfunción de las células β parece particularmente evidente en las poblaciones de origen indio asiático, en las cuales la diabetes puede aparecer a una edad joven y con niveles de adiposidad relativamente contenidos. En un estudio sobre 1.264 sujetos sin diabetes conocida, el índice de disposición oral estaba reducido en un 38% en la hiperglucemia en ayunas aislada y en un 32% en la intolerancia a la glucosa aislada respecto a la tolerancia normal. Las variaciones de la insulinorresistencia eran, en cambio, más modestas. Incluso después de la corrección por edad, sexo, IMC, circunferencia de la cintura y antecedentes familiares, la función de las células β seguía siendo el parámetro mayormente asociado a la leve disglicemia (Staimez et al., 2013) [21].

Resultados análogos se obtuvieron en jóvenes indios asiáticos con prediabetes o diabetes tipo 2 de inicio precoz. En los pacientes diabéticos, el índice de disposición oral resultaba casi diez veces inferior respecto a los controles con tolerancia normal. En la prediabetes contribuían tanto la reducida sensibilidad a la insulina como el compromiso pancreático; en la diabetes manifiesta, en cambio, solo la función de las células β mantenía una asociación independiente significativa (Mohan et al., 2013) [22].

La insulinorresistencia conserva, naturalmente, un papel importante, ya que aumenta la cantidad de insulina necesaria para obtener la misma respuesta biológica y, por tanto, el trabajo requerido al páncreas. Sin embargo, no conduce inevitablemente a la hiperglucemia. Muchas personas permanecen normoglucémicas porque las células β logran aumentar adecuadamente la secreción. La progresión hacia la diabetes depende en gran medida de la capacidad de sostener en el tiempo dicha compensación.

Esta interpretación fue confirmada en un estudio longitudinal sobre 302 mujeres normoglucémicas tres meses después del parto. Durante los cinco años siguientes, 89 desarrollaron prediabetes o diabetes. Estas mujeres presentaban inicialmente mayor adiposidad, insulinorresistencia y una función pancreática ya reducida, pero el principal factor predictivo de la progresión era el continuo deterioro del ISSI-2, índice que integra la secreción y la sensibilidad a la insulina. Su contribución predictiva era muy superior a la del HOMA-IR, del índice de Matsuda, del IMC y de la circunferencia de la cintura (Retnakaran et al., 2023) [23].

Sigue abierto el debate sobre el orden inicial de los eventos. El modelo tradicional considera la hiperinsulinemia una respuesta compensatoria a la insulinorresistencia, seguida por el progresivo fallo de las células β. Una hipótesis alternativa propone, en cambio, que una excesiva secreción de insulina pueda contribuir inicialmente al desarrollo de la resistencia. Examinando estudios clínicos, genéticos, experimentales y farmacológicos, una revisión concluyó que las evidencias disponibles sostienen predominantemente la presencia de una disfunción precoz de las células β como principal determinante de la disglicemia, aun reconociendo una posible heterogeneidad entre individuos y subgrupos clínicos (Esser et al., 2020) [24].

En conjunto, el aumento de la glucemia se vuelve evidente cuando la secreción de insulina ya no es adecuada para la demanda metabólica. La glucemia puede, por tanto, considerarse un espejo, a menudo tardío, de la capacidad pancreática residual. Su incremento en ayunas, después de una hora o después de dos horas de la carga, no indica solamente que ha quedado más glucosa en circulación, sino que sugiere que el sistema de compensación ya ha comenzado a perder eficacia. Por este motivo, valores formalmente normales no garantizan necesariamente la integridad de las células β, así como una insulinemia elevada no demuestra automáticamente una función pancreática eficiente. La prevención debería, por tanto, intervenir antes de la hiperglucemia manifiesta, reduciendo la carga metabólica y preservando durante el mayor tiempo posible la capacidad adaptativa de las células β.

La variabilidad y función de las células β

Las evidencias disponibles sugieren que no es solo la magnitud de la hiperglucemia lo que influye en el destino de las células β pancreáticas, sino también la forma en que la glucosa varía a lo largo del tiempo. Durante muchos años, la atención se centró principalmente en la glucemia media y en la hemoglobina glucosilada, consideradas los indicadores principales del control metabólico. Sin embargo, en los últimos años, numerosos estudios han demostrado que las oscilaciones glucémicas representan un factor biológicamente activo, capaz de ejercer efectos directos sobre la supervivencia y la función de las células β. En otras palabras, a igualdad de glucemia media, una exposición caracterizada por continuos picos y rápidas reducciones de glucosa parece resultar más dañina que una condición relativamente estable, aunque sea elevada.

Esta hipótesis también se confirma en humanos. En un estudio realizado en 209 sujetos chinos con tolerancia normal a la glucosa, la variabilidad glucémica durante una prueba de tolerancia oral a la glucosa resultó inversamente asociada a la función de las células β, evaluada mediante el índice de disposición corregido por la sensibilidad insulínica. Los individuos con mayores oscilaciones glucémicas presentaban concentraciones más elevadas de TNF-α (una molécula de señalización que promueve y coordina la inflamación) y de marcadores de estrés oxidativo, además de una reducción significativa de la función β-celular. Dichas asociaciones eran observables a pesar de que todos los participantes se encontraban aún dentro de la categoría de tolerancia normal a la glucosa, lo que sugiere que la variabilidad glucémica puede contribuir precozmente al deterioro funcional de las células β a través de la activación de procesos inflamatorios y oxidativos (Ma et al., 2021) [25].

Las evidencias experimentales refuerzan aún más esta interpretación. Diversos estudios han comparado directamente los efectos de la hiperglucemia constante con los de la hiperglucemia intermitente en células β pancreáticas INS-1, utilizando concentraciones medias de glucosa sustancialmente equivalentes. En todos los modelos experimentales, ambas condiciones inducían glucotoxicidad, pero las oscilaciones glucémicas determinaban un daño netamente superior. La apoptosis (el proceso de muerte celular programada) resultaba sistemáticamente más elevada, la vitalidad celular disminuía en mayor medida y la secreción insulínica estimulada por la glucosa aparecía más comprometida en comparación con las células mantenidas en hiperglucemia continua (Kim et al., 2010) [26]; (Shi et al., 2011) [27]; (Kim et al., 2012) [28]; (Shao et al., 2015) [29].

El mecanismo que comparten estos estudios es el estrés oxidativo. Las oscilaciones glucémicas aumentan la producción intracelular de especies reactivas del oxígeno (ROS) en mayor medida que la hiperglucemia estable, lo que provoca un incremento de la peroxidación lipídica (un proceso de daño oxidativo de los lípidos), documentado por el aumento del malondialdehído (MDA, una molécula que se forma durante la peroxidación de los lípidos), y un consumo simultáneo de las defensas antioxidantes, evidenciado por la reducción del glutatión (GSH, uno de los principales antioxidantes producidos naturalmente por el organismo) (Shi et al., 2011) [27]; (Zhang et al., 2014) [30]; (Shao et al., 2015) [29].

El daño, además, no afecta solo a la supervivencia de las células β, sino también a su capacidad de regenerarse. La hiperglucemia intermitente induce, de hecho, una detención del ciclo celular: esto conlleva una reducción simultánea de la proliferación y un incremento de la apoptosis, dos procesos que favorecen la pérdida progresiva de la masa β pancreática (Zhang et al., 2014) [30].

En conjunto, estas evidencias indican que la variabilidad glucémica representa un determinante directo de la salud de las células β pancreáticas. Las continuas oscilaciones de la glucosa no se limitan a acompañar la progresión de la diabetes, sino que parecen contribuir activamente al deterioro de la función secretora y a la pérdida de la masa β-celular a través de la activación del estrés oxidativo, la inflamación y múltiples vías proapoptóticas. Desde esta perspectiva, preservar la estabilidad glucémica adquiere un significado que va más allá del simple control de la glucemia media: significa reducir uno de los principales estímulos que favorecen el agotamiento funcional progresivo del páncreas.

El aclaramiento de insulina

La concentración de insulina presente en la sangre, como hemos visto en el capítulo anterior, se interpreta comúnmente como una consecuencia directa de la cantidad de hormona secretada por las células β pancreáticas. En realidad, representa el resultado del equilibrio entre dos procesos distintos pero estrechamente integrados: por un lado, la secreción pancreática y, por otro, la velocidad con la que la insulina se elimina antes de ser vertida a la circulación. Este último proceso recibe el nombre de aclaramiento de insulina y constituye uno de los principales determinantes de la homeostasis metabólica. Tras ser liberada en la vena porta, la insulina llega primero al hígado, que representa su principal órgano de eliminación. En condiciones fisiológicas, el primer paso hepático elimina una parte muy relevante de la hormona, regulando así la cantidad que llega a la circulación sistémica y, en consecuencia, al músculo, al tejido adiposo y a otros órganos diana (Tillil et al., 1988) [31]; (Meier et al., 2005) [32].

Para comprender la importancia de este mecanismo, es útil imaginar el hígado como un filtro extremadamente sofisticado. Cada molécula de insulina secretada por el páncreas debe atravesarlo antes de llegar al resto del organismo. El hígado no elimina una cantidad fija de hormona, sino que modula continuamente su actividad en función de las necesidades metabólicas. Ya en los años ochenta se demostró que el aclaramiento insulínico no es un parámetro estático: al aumentar la carga de glucosa, crece la secreción pancreática, pero simultáneamente disminuye la velocidad con la que el hígado elimina la insulina. Esta adaptación permite mantener concentraciones sistémicas de insulina suficientemente elevadas durante los periodos de mayor disponibilidad de glucosa, independientemente de si esta se ingiere por vía oral o se administra por vía intravenosa. En otras palabras, el organismo regula simultáneamente tanto la producción como la eliminación de la hormona para mantener un control óptimo de la glucemia (Tillil et al., 1988) [31].

La regulación del aclaramiento depende además de la modalidad particular con la que el páncreas secreta la insulina. Contrariamente a lo que se podría imaginar, la hormona no se libera de manera continua, sino a través de impulsos rítmicos que se suceden cada pocos minutos. Estudios realizados mediante muestreo directo de la vena hepática han demostrado que cerca del 80% de la insulina secretada se extrae durante el primer paso a través del hígado y que este modifica casi instantáneamente su capacidad de extracción siguiendo el ritmo de la secreción pancreática. Lo que cambia durante un aumento de la glucemia no es tanto la frecuencia de los impulsos, sino su amplitud: cada "descarga" contiene una cantidad mayor de insulina y precisamente la masa de estos impulsos representa el principal determinante del aclaramiento hepático. De ello emerge una estrechísima integración funcional entre páncreas e hígado, en la cual este último no desempeña el simple papel de órgano encargado de la degradación de la insulina, sino que actúa como un verdadero regulador de la distribución de la hormona en todo el organismo (Meier et al., 2005) [32].

Durante muchos años, la reducción del aclaramiento de la insulina se consideró exclusivamente una respuesta compensatoria a la insulinorresistencia. Según esta interpretación, cuando los tejidos se vuelven menos sensibles a la acción de la insulina, el organismo reduce su eliminación para mantener elevadas las concentraciones circulantes y compensar la reducida eficacia biológica de la hormona. En los últimos años, sin embargo, esta visión ha sido profundamente reevaluada. Numerosas evidencias experimentales y clínicas sugieren, de hecho, una perspectiva opuesta: el aclaramiento reducido podría representar uno de los eventos iniciales de la patogenia metabólica, precediendo a la aparición de la insulinorresistencia. En este modelo, una menor eliminación hepática determina una exposición crónica de los tejidos periféricos a concentraciones elevadas de insulina. La hiperinsulinemia persistente alteraría progresivamente la señalización insulínica: tal mecanismo permitiría explicar la presencia simultánea de una reducida utilización de la glucosa y una persistente síntesis lipídica observada en la diabetes tipo 2 (Watada y Tamura, 2017) [33]; (Bergman et al., 2019) [34].

Las observaciones experimentales refuerzan aún más este nuevo paradigma. En un amplio estudio realizado en noventa perros metabólicamente sanos, el aclaramiento metabólico de la insulina resultó ser el principal determinante de la sensibilidad insulínica, superando incluso la contribución de la adiposidad y de la secreción insulínica. Los animales caracterizados por un menor aclaramiento presentaban concentraciones basales de insulina más elevadas y una sensibilidad insulínica significativamente reducida, mientras que la respuesta secretora de las células β no constituía un predictor independiente de la resistencia a la insulina. Los autores propusieron, por tanto, que una reducida eliminación de la insulina induce hiperinsulinemia crónica, la cual expone continuamente los tejidos periféricos a la hormona, favoreciendo progresivamente su desensibilización. Tal modelo revierte el paradigma tradicional, sugiriendo que la reducción del aclaramiento puede preceder y contribuir directamente al desarrollo de la insulinorresistencia, en lugar de representar simplemente una consecuencia (Ader et al., 2014) [35].

Las evidencias clínicas en humanos resultan igual de convincentes. En una cohorte prospectiva que incluyó a 570 adultos nativos americanos inicialmente sin diabetes y seguidos durante casi ocho años, un aclaramiento metabólico de la insulina reducido se asoció con una mayor adiposidad, hiperinsulinemia en ayunas, aumento de la secreción compensatoria y reducida sensibilidad insulínica. Aún más importante, la disminución del aclaramiento se demostró como un predictor independiente de la aparición de diabetes tipo 2, incluso después del ajuste por adiposidad, secreción insulínica, sensibilidad insulínica y otros factores de riesgo metabólicos. Los sujetos con la menor capacidad de eliminar la insulina presentaban, por tanto, una probabilidad significativamente más elevada de desarrollar la enfermedad en los años siguientes. Además, la asociación observada con niveles elevados de alanina aminotransferasa (una enzima utilizada como indicador de posible daño de las células del hígado) sugiere que la esteatosis hepática puede comprometer la extracción de la insulina, contribuyendo aún más a la hiperinsulinemia crónica (Shah et al., 2021) [36].

También las diferencias étnicas observadas en numerosas poblaciones parecen confirmar el papel central del aclaramiento de la insulina. Las revisiones sistemáticas dedicadas a las poblaciones africanas han puesto de manifiesto que los niveles periféricos de insulina resultan frecuentemente superiores respecto a los observados en las poblaciones europeas. Sin embargo, cuando la secreción se evalúa a través de la dosificación del péptido C, que permite distinguir la producción pancreática de la eliminación hepática, emerge que gran parte de la hiperinsulinemia puede explicarse por una reducida extracción de la insulina más que por una verdadera hipersecreción de las células β. En las poblaciones del África subsahariana se ha llegado a proponer un modelo fisiopatológico en el cual la hiperinsulinemia, sostenida por la combinación de una mayor secreción y un aclaramiento hepático reducido, representa el evento inicial que precede a la obesidad, la insulinorresistencia y el posterior deterioro de la función β-celular. Estas observaciones indican cómo el aclaramiento de la insulina puede representar un importante determinante de la susceptibilidad individual a la diabetes, contribuyendo a explicar parte de las diferencias metabólicas observadas entre diferentes grupos étnicos (Ladwa et al., 2019) [37]; (Goedecke y Mendham, 2022) [38].

La importancia del aclaramiento insulínico emerge claramente también en algunas condiciones clínicas específicas. En las mujeres afectadas por el síndrome de ovario poliquístico, por ejemplo, la marcada hiperinsulinemia se ha atribuido tradicionalmente de forma exclusiva a la insulinorresistencia. Sin embargo, al comparar mujeres con SOP y mujeres con prediabetes cuidadosamente emparejadas por edad e índice de masa corporal, se observó que la sensibilidad periférica a la insulina resultaba sustancialmente superponible en ambos grupos. La diferencia principal residía, en cambio, en la capacidad de eliminar la insulina: las pacientes con SOP presentaban un aclaramiento metabólico significativamente reducido, estrechamente correlacionado con los niveles de hiperinsulinemia observados durante la prueba de tolerancia oral a la glucosa. Esto sugiere que el exceso de insulina circulante depende en gran medida de una alterada eliminación de la hormona y no exclusivamente de una mayor secreción pancreática (Amato et al., 2015) [39].

En su conjunto, estas evidencias indican que el aclaramiento de la insulina representa mucho más que un simple mecanismo de eliminación de la hormona. Constituye uno de los principales reguladores de la exposición de los tejidos a la insulina y contribuye de forma determinante a la fisiología metabólica. Su reducción puede determinar hiperinsulinemia crónica incluso en ausencia de una importante hipersecreción pancreática, favoreciendo con el tiempo la aparición de la insulinorresistencia y aumentando el riesgo de diabetes tipo 2. La concentración de insulina en la sangre, por tanto, no debería interpretarse nunca exclusivamente como un índice de la función de las células β, sino como el resultado de la interacción dinámica entre la secreción pancreática y el aclaramiento hepático. Comprender este equilibrio significa modificar profundamente la forma de interpretar el origen de la hiperinsulinemia y, en consecuencia, la propia fisiopatología de la diabetes tipo 2.

Aclaramiento de insulina e hiperinsulinemia

La hiperinsulinemia se interpreta a menudo como el resultado directo de una mayor secreción de insulina por parte de las células β pancreáticas. Esta explicación, sin embargo, es incompleta. La concentración de la hormona en la sangre depende, de hecho, del equilibrio entre la cantidad secretada y la velocidad con la que se elimina, sobre todo a través del hígado. En consecuencia, los valores elevados de insulina pueden derivar de una mayor producción pancreática, de una menor depuración (clearance) o de una combinación variable de ambos procesos. Esta distinción es fundamental porque las dos condiciones no describen necesariamente la misma fase metabólica ni el mismo mecanismo fisiopatológico.

La complejidad se hace evidente al observar la insulina en ayunas, utilizada a menudo como indicador indirecto de la resistencia a la insulina. En una cohorte de 470 sujetos hispanoamericanos, su concentración resultó influida independientemente por la depuración metabólica de la insulina, la sensibilidad a la insulina, el IMC, la circunferencia de la cintura y la glucemia basal. Entre todos estos factores, la depuración mostró la asociación cuantitativamente más fuerte, superior incluso a la de la sensibilidad a la insulina. Los parámetros considerados explicaban en conjunto cerca del 52% de la variabilidad de la insulinemia en ayunas, lo que demuestra que este valor no puede interpretarse automáticamente como una medida exclusiva de la resistencia a la insulina (Goodarzi et al., 2011) [40].

La capacidad de eliminar la insulina varía considerablemente incluso en condiciones aparentemente fisiológicas. En un estudio experimental que midió directamente la extracción hepática de primer paso, la proporción de insulina eliminada por el hígado oscilaba entre el 22,4% y el 77,2%, con una media de aproximadamente el 50%. Una mayor extracción hepática se asociaba a una mejor sensibilidad a la insulina, mientras que una menor extracción correspondía a concentraciones más elevadas de insulina en ayunas. La amplia dispersión observada entre sujetos sanos sugiere que la depuración representa una característica fisiológica fuertemente individual, influida probablemente por factores genéticos, ambientales y metabólicos (Asare-Bediako et al., 2018) [41].

Esta variabilidad puede adquirir un significado patológico ya durante las primerísimas fases del aumento ponderal. En diez hombres sanos sometidos a un incremento intencional de dos puntos de IMC, de 21,8 a 23,8 kg/m2, la insulinemia y la resistencia a la insulina aumentaron a pesar de que el peso corporal permanecía en el intervalo considerado normal. La hiperinsulinemia basal dependía ciertamente de un modesto crecimiento de la secreción, pero sobre todo de una reducción de la depuración. Después de una comida, una carga oral de glucosa o una estimulación intravenosa, en cambio, el aumento de la insulina se explicaba enteramente por la menor eliminación de la hormona, ya que el péptido C y la secreción pancreática permanecían sustancialmente invariables. Esto indica que la reducción de la depuración puede representar una de las primeras adaptaciones metabólicas al aumento de la masa adiposa, anterior a la marcada hipersecreción típica de la obesidad manifiesta (Erdmann et al., 2008) [42].

La contribución relativa de la secreción y la depuración, sin embargo, no permanece constante, sino que cambia en función del grado de adiposidad y de la condición metabólica. En 291 sujetos divididos según las clases de IMC, la hiperinsulinemia en ayunas aumentaba progresivamente con el peso corporal y estaba sostenida predominantemente por una mayor secreción, mientras que la reducción de la depuración aportaba una contribución más contenida. Después de la comida, en cambio, la secreción aumentaba solamente en los sujetos con sobrepeso y no crecía más en los obesos. En estos últimos, el aumento adicional de la insulina circulante dependía sobre todo de la progresiva disminución de la depuración. Paralelamente, la respuesta glucémica posprandial empeoraba con el aumento del IMC, lo que sugiere que la elevada insulinemia ya no era suficiente para compensar completamente la pérdida de sensibilidad (Erdmann et al., 2009) [43].

Estudios más recientes han reforzado aún más la hipótesis de que la reducción de la depuración puede constituir un evento inicial en la hiperinsulinemia asociada a la obesidad. En dos cohortes independientes, que comprendían en total más de quinientos participantes, todos los sujetos obesos presentaban una disminución de la depuración de insulina, progresivamente más marcada a medida que aumentaba la resistencia a la insulina. En los primeros niveles de compromiso metabólico, en cambio, la secreción permanecía sustancialmente invariable. El incremento de la insulina circulante no parecía, por tanto, requerir necesariamente una mayor producción pancreática, sino que se debía ciertamente a una reducción de la depuración (Fu et al., 2022) [44].

Cuando aparece la diabetes de tipo 2, la interacción entre secreción y depuración se vuelve aún más compleja. En 348 pacientes con diabetes, la insulina basal resultaba generalmente más elevada en comparación con los controles, pero dicho aumento dependía sobre todo de la reducción de la depuración y no de una mayor secreción. En el periodo posprandial, por el contrario, las concentraciones de insulina eran inferiores y no aumentaban en relación con el IMC como en los sujetos no diabéticos. Con el progreso de la enfermedad, la respuesta secretora precoz disminuía progresivamente, expresando el deterioro de las células β. La secreción tardía podía, en cambio, aumentar considerablemente, pero se veía contrarrestada por un incremento de la depuración, de modo que la insulina periférica no reflejaba plenamente la cantidad efectivamente secretada (Erdmann et al., 2012) [45].

Estas observaciones muestran por qué la simple medición de la insulina plasmática puede resultar engañosa. Una concentración elevada no demuestra necesariamente hipersecreción, así como un valor relativamente contenido no excluye una respuesta pancreática intensa, si la hormona se elimina rápidamente. Para comprender el origen de la hiperinsulinemia es, por tanto, necesario distinguir la contribución de la secreción de la de la depuración.

El hígado ocupa una posición central en este equilibrio: en los pacientes con esteatosis hepática simple o esteatohepatitis no alcohólica, la depuración hepática de la insulina resultaba reducida en cerca de un 30% respecto a los sujetos sin acumulación de grasa hepática. El compromiso estaba ya presente en la esteatosis simple y no empeoraba en relación con la gravedad de la fibrosis y de la inflamación, lo que sugiere que el defecto hepático aparece precozmente con la acumulación de lípidos. La depuración sistémica, en cambio, disminuía progresivamente con el agravamiento de la inflamación y del daño celular. Dado que la secreción de insulina no difería significativamente entre esteatosis simple y no alcohólica, la hiperinsulinemia resultaba más asociada a la reducida eliminación de la hormona que a un aumento de su producción (Bril et al., 2014) [46].

En otro estudio sobre una cohorte portuguesa “PREVADIAB2”, que comprendía 1.019 participantes, el paso de la normoglucemia al prediabetes y a la diabetes de tipo 2 se acompañaba de un progresivo incremento del IMC, de la resistencia a la insulina, de la insulinemia y de la esteatosis hepática. Los sujetos con el perfil metabólico peor mostraban simultáneamente una menor capacidad de eliminar la insulina. La correlación era particularmente evidente en los sujetos normoglucémicos y menos comprometidos (Patarrão et al., 2024) [47].

La posible relación causal entre la reducción de la depuración y la hiperinsulinemia se ha profundizado también mediante modelos animales que, ya a los dos meses de edad, presentaban una marcada disminución de la eliminación hepática de la insulina e hiperinsulinemia, en ausencia de obesidad, esteatosis, aumento de la lipólisis o resistencia a la insulina sistémica. Solo en los meses sucesivos aparecían la reducción del receptor de insulina, la resistencia a la insulina hepática y la esteatosis. La secuencia temporal observada coloca, por tanto, la reducción de la depuración y la consiguiente hiperinsulinemia al inicio de la cascada, antes de las principales alteraciones tradicionalmente consideradas responsables de la resistencia a la insulina (Ghadieh et al., 2019) [48].

En conjunto, estas evidencias muestran que la hiperinsulinemia no constituye un fenómeno único ni puede atribuirse automáticamente a una excesiva actividad de las células β. En las primeras fases del aumento ponderal, la disminución de la depuración puede preceder a la hipersecreción y aumentar la exposición sistémica a la insulina. Con el aumento de la obesidad y de la resistencia a la insulina, la secreción y la depuración pueden contribuir en medida diferente en el estado basal y después de las comidas. En las fases avanzadas de la diabetes, finalmente, el deterioro de la función de las células β modifica aún más este equilibrio. La reducida depuración de la insulina no debe, por tanto, considerarse solo una respuesta compensatoria, sino un posible regulador inicial de la hiperinsulinemia y, en algunas condiciones, uno de los mecanismos capaces de favorecer la posterior aparición de la resistencia a la insulina.

Hiperinsulinemia e insulinorresistencia

Durante muchos años, la hiperinsulinemia se interpretó casi exclusivamente como una respuesta compensatoria a la insulino-resistencia: cuando los tejidos se vuelven menos sensibles a la acción de la insulina, las células β pancreáticas aumentan la secreción de la hormona para mantener la glucemia dentro de límites compatibles con la normalidad. Esta explicación conserva una parte importante de validez, pero no describe completamente la relación entre ambos fenómenos. De hecho, las evidencias experimentales muestran que una exposición prolongada a concentraciones elevadas de insulina puede, a su vez, reducir la capacidad de los tejidos para responder a la hormona. Por lo tanto, la hiperinsulinemia y la insulino-resistencia no deben considerarse como dos eventos necesariamente dispuestos en una secuencia rígida, sino como componentes de un circuito capaz de autoalimentarse: el aumento de la insulina puede inicialmente sostener el control glucémico, pero con el tiempo puede contribuir a la progresiva desensibilización de los tejidos diana.

Una de las demostraciones más significativas proviene de un estudio realizado en sujetos jóvenes sanos, en los cuales se indujo durante 72–96 horas una hiperinsulinemia de magnitud fisiológica, manteniendo la glucemia normal. Tras pocos días, la utilización sistémica de la glucosa resultaba reducida en un 20–40%. El defecto no afectaba a la utilización de la glucosa, que permanecía sustancialmente en parámetros normoglucémicos, sino a su utilización con fines energéticos, es decir, sobre todo a la transformación y el almacenamiento en forma de glucógeno (reserva de glucosa del organismo). Incluso la capacidad de la insulina para suprimir la producción hepática de glucosa permanecía preservada, lo que indica que la alteración inicial afectaba predominantemente a los tejidos periféricos, en particular al músculo esquelético. La hiperinsulinemia aislada reducía además la respuesta secretora posterior de las células β a un estímulo hiperglucémico. Cuando, en cambio, la insulina elevada se asociaba a una leve hiperglucemia crónica, la respuesta pancreática aumentaba notablemente, pero persistía el defecto selectivo de la síntesis de glucógeno. Estos datos demuestran que una concentración persistentemente elevada de insulina puede inducir directamente resistencia a la insulina incluso en personas inicialmente sanas (Del Prato et al., 1994) [49].

Las células musculares humanas cultivadas in vitro confirman este modelo. Tras tres días de exposición prolongada a la insulina, la posterior estimulación aguda determinaba una absorción de glucosa significativamente inferior. Paralelamente disminuían la fosforilación de IRS-1 y la de AKT, dos pasos esenciales de la cascada insulínica, que veremos en el capítulo siguiente. La reducción de TNF-α (una molécula que favorece la respuesta inflamatoria del organismo) y la ausencia de modificaciones significativas de diversos genes lipídicos y mitocondriales indicaban además que la hiperinsulinemia, por sí sola, era suficiente para inducir resistencia a la insulina sin reproducir todo el entorno inflamatorio y lipotóxico de la diabetes (Turner et al., 2020) [50].

La desensibilización puede comenzar ya a nivel del receptor de la insulina. La exposición crónica a la hormona reduce la capacidad del receptor para autofosforilarse (inicio de la transmisión de la señal dentro de la célula) tras una nueva estimulación, aun sin disminuir necesariamente el número presente en la membrana celular. Tras la eliminación temporal de la insulina, la estructura y la autofosforilación volvían aparentemente a la normalidad; sin embargo, una exposición breve posterior restablecía rápidamente el fenotipo resistente. Este comportamiento sugiere la existencia de una especie de memoria molecular de la hiperinsulinemia, a través de la cual el receptor permanece predispuesto a responder de forma inadecuada incluso después de la desaparición temporal del estímulo crónico (Catalano et al., 2014) [51].

En otros contextos, la hiperinsulinemia no modifica solo la funcionalidad del receptor, sino que también reduce su expresión. Un metaanálisis que incluía más de 450 muestras de músculo esquelético humano ha evidenciado una relación inversa entre la insulina en ayunas y la expresión del ARNm de INSR (el gen que contiene la información necesaria para producir el receptor de la insulina). En los miotubos (células inmaduras que darán origen a las fibras musculares) sometidos a exposición crónica a la insulina disminuían el gen INSR, la cantidad total de la proteína del receptor y la cuota presente en la superficie celular. Simultáneamente resultaban atenuadas la fosforilación de AKT y la captación de glucosa. Parte de estas alteraciones persistía incluso después de algunas horas de eliminación de la insulina. El exceso crónico de insulina puede, por tanto, reprogramar la expresión de los principales componentes de su propia vía de señalización, reduciendo progresivamente la capacidad de la célula para percibir la hormona (Cen et al., 2022) [52].

Un proceso similar se ha observado en las células hepáticas Hep G2. Tras dieciséis horas de exposición a la insulina, la cantidad del receptor disminuía de forma dependiente de la dosis. Las alteraciones funcionales eran, sin embargo, aún más marcadas: la fosforilación del receptor descendía hasta el 22%, y la interacción entre IRS-1 y PI3K (dos pasos esenciales de la cascada insulínica) se reducía en un 66%. La cantidad de PI3K permanecía invariable, lo que indica que el problema no consistía en la falta de la enzima, sino en la incapacidad de reclutarla correctamente dentro del complejo de señalización. La hiperinsulinemia comprometía, por tanto, simultáneamente el receptor, IRS-1 y el paso hacia PI3K, interrumpiendo la cascada ya en sus fases iniciales (Yuan et al., 2002) [53].

Una forma adicional de resistencia a la insulina se ha observado en las células endoteliales microvasculares cerebrales. En este caso, el número total de receptores aumentaba, pero su funcionalidad disminuía: la autofosforilación resultaba comprometida, una cuota mayor permanecía bloqueada en la membrana y la internalización tras el estímulo insulínico estaba reducida. La inhibición restablecía la fosforilación, la señalización y la internalización del receptor. Tales alteraciones podrían reducir el transporte de la insulina a través de la barrera hematoencefálica (filtro selectivo que protege al cerebro de las sustancias potencialmente dañinas) y contribuir a la resistencia a la insulina cerebral asociada a la obesidad (Watson et al., 2022) [54].

En conjunto, las evidencias muestran que la hiperinsulinemia crónica puede actuar a múltiples niveles: modifica la conformación y la autofosforilación del receptor, reduce su expresión o acelera su degradación, altera IRS-1 y el reclutamiento de la PI3K, atenúa AKT y compromete el transporte y el almacenamiento de la glucosa. Estos efectos involucran al músculo, el hígado, el tejido adiposo, el riñón y el endotelio cerebral, aunque asumen características diferentes en los distintos tejidos.

Se perfila así un círculo vicioso fisiopatológico: una menor eliminación (clearance) de la insulina o una mayor secreción aumentan inicialmente la exposición sistémica a la hormona; la estimulación persistente induce progresivamente resistencia a la insulina; la menor eficacia de la insulina hace necesario mantener concentraciones de la hormona aún más elevadas para controlar la glucemia; la hiperinsulinemia adicional amplifica los mecanismos de desensibilización. Bajo esta perspectiva, la hiperinsulinemia no representa solo el intento del organismo de compensar un defecto ya existente, sino que puede convertirse en uno de los factores que sostienen y aceleran su progresión.

Conclusiones

En conjunto, las evidencias científicas analizadas en este capítulo muestran cómo el deterioro metabólico puede comenzar mucho antes de la aparición de una hiperglucemia manifiesta. La primera señal puede estar representada por la variabilidad glucémica: oscilaciones progresivamente más amplias de la glucosa aparecen ya en la transición de la tolerancia normal a la prediabetes y aumentan aún más en la diabetes tipo 2. El monitoreo continuo ha permitido cuantificar esta inestabilidad a través de parámetros como SD, CV, MAGE, MODD y CONGA, mostrando además cómo una mayor variabilidad puede preceder al diagnóstico de diabetes y asociarse con estrés oxidativo, inflamación, disfunción endotelial y un mayor riesgo de complicaciones microvasculares y macrovasculares. En este contexto, cobran especial importancia las excursiones posprandiales, ya que pueden volverse evidentes cuando la glucemia en ayunas aún resulta normal. En particular, una glucemia elevada una hora después de la OGTT identifica a sujetos aparentemente normotolerantes que ya presentan un compromiso de la función de las células β y, en algunos casos, de la sensibilidad a la insulina.

El siguiente paso se refiere, por tanto, a las células β pancreáticas: las investigaciones muestran que su deterioro no comienza repentinamente con la diabetes, sino que puede reconocerse a lo largo de todo el continuo glucémico, incluso dentro de los valores considerados normales. La glucemia tiende a aumentar cuando la secreción de insulina ya no logra adaptarse adecuadamente a la demanda metabólica; por ello, la cantidad absoluta de insulina no es suficiente para describir la función pancreática y debe interpretarse en relación con la sensibilidad a la insulina, a través de parámetros como el índice de disposición. Las evidencias muestran además que las oscilaciones de la glucosa pueden contribuir directamente al deterioro de las células β: en comparación con una hiperglucemia estable, la exposición intermitente aumenta en mayor medida el estrés oxidativo, la producción de ROS, la peroxidación lipídica y la apoptosis, reduciendo simultáneamente la vitalidad, la proliferación y la capacidad secretora de las células β.

La cantidad de insulina presente en circulación, sin embargo, no depende solo de cuánto produce el páncreas. Un paso fundamental adicional está representado por la depuración (clearance) de insulina, sobre todo la hepática. El hígado elimina una parte relevante de la insulina durante el primer paso y modifica dinámicamente esta extracción en relación con la secreción pancreática y las necesidades metabólicas. Las evidencias analizadas indican que una reducción de la depuración puede aparecer precozmente, aumentando la permanencia de la insulina en la sangre incluso sin una correspondiente hipersecreción pancreática. Dicha alteración se ha asociado con la adiposidad, la esteatosis hepática, la reducción de la sensibilidad a la insulina y el futuro desarrollo de diabetes tipo 2.

De ello deriva una interpretación diferente de la hiperinsulinemia: concentraciones elevadas de insulina no indican necesariamente un páncreas que produce cantidades excesivas, ya que pueden derivar de una mayor secreción, una menor eliminación o de la combinación de ambos fenómenos. En las primeras fases del aumento de peso y de la alteración metabólica, algunas investigaciones muestran que la reducción de la depuración puede preceder a una hipersecreción importante, mientras que con la progresión de la obesidad, la resistencia a la insulina y, finalmente, la diabetes, cambia continuamente la contribución relativa de ambos procesos.

El último paso se refiere precisamente a la relación entre hiperinsulinemia y resistencia a la insulina. El modelo tradicional, en el cual la resistencia a la insulina determina un aumento compensatorio de la insulina, sigue siendo válido, pero solo en contextos fisiopatológicos específicos, ya que no parece suficiente para describir todas las condiciones observadas. Estudios experimentales en humanos y modelos celulares muestran, de hecho, que una exposición elevada y persistente a la insulina puede, por sí misma, reducir progresivamente la respuesta a la hormona. La hiperinsulinemia crónica puede comprometer la autofosforilación y la expresión del receptor de insulina, alterar IRS-1 y el reclutamiento de PI3K, atenuar AKT y reducir la captación y el almacenamiento de glucosa.

Se perfila así un circuito fisiopatológico potencialmente autoalimentado: la reducción de la depuración o el aumento de la secreción pueden incrementar inicialmente la exposición sistémica a la insulina; la estimulación persistente puede favorecer la desensibilización de los tejidos; la menor eficacia de la hormona requiere concentraciones de insulina aún mayores para mantener el control glucémico, mientras que, paralelamente, la función de las células β puede deteriorarse progresivamente y la variabilidad glucémica aumentar. La variabilidad glucémica, la función de las células β, la depuración, la hiperinsulinemia y la resistencia a la insulina emergen, por tanto, no como fenómenos aislados, sino como componentes estrechamente interconectados y secuenciales de un mismo proceso dinámico, cuya comprensión permite desplazar la atención de la sola hiperglucemia manifiesta a las alteraciones metabólicas que pueden precederla por muchos años.

Referencias

[1] Contributions of Preprandial and Postprandial Glucose Exposures, Glycemic Variability, and Non-Glycemic Factors to HbA1c in People with and without Diabetes

Færch et al., 2018

Nutrition & Diabetes, 2018; 8:38.

[2] Glucose Fluctuations in Subjects with Normal Glucose Tolerance, Impaired Glucose Regulation and Newly Diagnosed Type 2 Diabetes Mellitus

Wang et al., 2012

Clinical Endocrinology, 2012; 76(6):810–815.

[3] The Rationale for Pre- and Postprandial Blood Glucose Monitoring: The Role of Glycemic Variability in Micro- and Macrovascular Risk

Gerich, 2007

Current Medical Research and Opinion, 2007; 23(8):1791–1798.

[4] Dietary Modification with Food Order and Split Carbohydrate Intake Improves Glycemic Excursions in Healthy Young Women

Higuchi et al., 2025

Nutrients, 2025; 17(20):3194.

[5] Optimizing Glycemic Variability in Type 2 Diabetes through Simple Dietary and Culinary Recommendations to Modulate Starch Digestibility: A Randomized Controlled Trial

Chisbert et al., 2025

The American Journal of Clinical Nutrition, 2025; 122(6):1591–1601.

[6] Continuous Glucose Monitoring Glycemic Variability Parameters as Predictors of Diabetes: A Prospective Evaluation in a General Non-Diabetic Population

Rodríguez García et al., 2025

Advances in Laboratory Medicine, 2025; 6(1):46–51.

[7] Glycemic Variability: How Do We Measure It and Why Is It Important?

Suh e Kim, 2015

Diabetes & Metabolism Journal, 2015; 39(4):273–282.

[8] Glycemic Variability: Adverse Clinical Outcomes and How to Improve It?

Zhou et al., 2020

Cardiovascular Diabetology, 2020;19(1):102.

[9] Glycemic Variability in Relation to Oral Disposition Index in Subjects with Different Stages of Glucose Tolerance

Chen et al., 2013

Diabetology & Metabolic Syndrome, 2013; 5:38.

[10] Glucose Variability: A Review of Clinical Applications and Research Developments

Rodbard, 2018

Diabetes Technology & Therapeutics, 2018; 20(Suppl. 2):S25–S215.

[11] One-Hour Plasma Glucose Concentration During the OGTT: What Does It Tell About β-Cell Function Relative to Insulin Sensitivity in Overweight/Obese Children?

Tfayli et al., 2011

Pediatric Diabetes, 2011; 12(6):572–579.

[12] Normal Glucose Tolerance with a High 1-Hour Postload Plasma Glucose Level Exhibits Decreased β-Cell Function Similar to Impaired Glucose Tolerance

Oh et al., 2015

Diabetes & Metabolism Journal, 2015; 39(2):147–153.

[13] Elevated 1-Hour Plasma Glucose Levels Are Associated with Dysglycemia, Impaired β-Cell Function and Insulin Sensitivity: Pilot Study from a Real-World Health Care Setting

Jagannathan et al., 2016

Endocrine, 2016; 52(1):172–175.

[14] Relationship Between Glycemic Variability, Hemoglobin A1c, and Mean Glucose in Phase 3 Clinical Trials Among Patients with Type 1 and Type 2 Diabetes

Luo et al., 2018

Journal of Diabetes Science and Technology, 2018; 12(2):325–332.

[15] Insulin Resistance and β-Cell Dysfunction in Individuals with Normal Glucose Tolerance but Elevated 1-Hour Plasma Glucose After Oral Glucose Load

Nie et al., 2025

Frontiers in Endocrinology, 2025; 16:1507107.

[16] Postprandial Glycemic Profiles Can Reflect Heterogeneity in Insulin Secretion and Insulin Sensitivity in Type 2 Diabetes

Giosuè et al., 2026

Metabolism, 2026; 181:156626.

[17] Beta-Cell Dysfunction and Glucose Intolerance: Results from the San Antonio Metabolism (SAM) Study

Gastaldelli et al., 2004

Diabetologia, 2004; 47(1):31–39.

[18] The Normal Glucose Tolerance Continuum in Obese Youth: Evidence for Impairment in β-Cell Function Independent of Insulin Resistance

Yeckel et al., 2005

The Journal of Clinical Endocrinology & Metabolism, 2005; 90(2):747–754.

[19] The Relationship Between Fasting Hyperglycemia and Insulin Secretion in Subjects with Normal or Impaired Glucose Tolerance

Abdul-Ghani et al., 2008

American Journal of Physiology-Endocrinology and Metabolism, 2008; 295(2)–E406.

[20] Pancreatic β-Cell Dysfunction in Normoglycemic Patients and Risk Factors

Vilchis-Flores et al., 2019

Acta Diabetologica, 2019; 56(12):1305–1314.

[21] Evidence of Reduced β-Cell Function in Asian Indians with Mild Dysglycemia

Staimez et al., 2013

Diabetes Care, 2013; 36(9):2772–2778.

[22] Associations of β-Cell Function and Insulin Resistance with Youth-Onset Type 2 Diabetes and Prediabetes Among Asian Indians

Mohan et al., 2013

Diabetes Technology & Therapeutics, 2013; 15(4):315–322.

[23] Deterioration of Beta Cell Function Is the Dominant Determinant of Progression from Normal Glucose Tolerance to Prediabetes/Diabetes in Young Women After Pregnancy

Retnakaran et al., 2023

Diabetologia, 2023; 66(11):2154–2163.

[24] Early Beta Cell Dysfunction Versus Insulin Hypersecretion as the Primary Event in the Pathogenesis of Dysglycaemia

Esser et al., 2020

Diabetologia, 2020; 63(10):2007–2021.

[25] Association Between Glucose Fluctuation During 2-h Oral Glucose Tolerance Test, Inflammatory Markers, Oxidative Stress and β-Cell Function in a Chinese Population with Normal Glucose Tolerance

Ma et al., 2021

Annals of Translational Medicine, 2021; 9(4):327.

[26] Effect of Glucose Fluctuation on Pancreatic Beta-Cell Apoptosis and Function

Kim et al., 2010

Korean Diabetes Journal, 2010; 34(1):47–54.

[27] Intermittent High Glucose Enhances Apoptosis in INS-1 Cells

Shi et al., 2011

Experimental Diabetes Research, 2011; 2011:754673.

[28] Enhanced Apoptosis of INS-1 Cells Under Glucose Fluctuation and the Involvement of FOXO-SIRT Pathway

Kim et al., 2012

Diabetes Research and Clinical Practice, 2012; 98(1):132–139.

[29] Systematic Investigation of the Role of Intermittent Hyperglycemia in Pancreatic Beta Cells

Shao et al., 2015

International Journal of Clinical and Experimental Medicine, 2015; 8(4):5462–5469. PMID: 26131124.

[30] Cytotoxic Effect of Intermittent High Glucose on Apoptosis and Cell Viability in Pancreatic Beta Cells

Zhang et al., 2014

Journal of Diabetes Research, 2014; 2014:712781.

[31] Reduction of Insulin Clearance During Hyperglycemia

Tillil et al., 1988

Diabetes, 1988; 37(10):1351–1357.

[32] Pulsatile Insulin Secretion Dictates Systemic Insulin Delivery by Regulating Hepatic Insulin Extraction in Humans

Meier et al., 2005

Diabetes, 2005; 54(6):1649–1656.

[33] Impaired Insulin Clearance as a Cause Rather than a Consequence of Insulin Resistance

Watada et al., 2017

Journal of Diabetes Investigation, 2017; 8(6):723–725.

[34] Hypothesis: Role of Reduced Hepatic Insulin Clearance in the Pathogenesis of Type 2 Diabetes

Bergman et al., 2019

Diabetes. 2019 Sep;68(9):1709-1716.

[35] Hepatic Insulin Clearance Is the Primary Determinant of Insulin Sensitivity in the Normal Dog

Ader et al., 2014

Obesity (Silver Spring), 2014; 22(5):1238–1245.

[36] Reduced Insulin Clearance Is Associated with Increased Risk of Type 2 Diabetes in Native Americans

Shah et al., 2021

Diabetologia, 2021; 64(4):914–922.

[37] A Systematic Review of Beta Cell Function in Adults of Black African Ethnicity

Ladwa et al., 2019

Journal of Diabetes Research, 2019; 2019:7891359.

[38] Pathophysiology of type 2 diabetes in sub-Saharan Africans

Goedecke e Mendham, 2022

Diabetologia. 2022 Dec;65(12):1967-1980.

[39] Hyperinsulinism and polycystic ovary syndrome (PCOS): role of insulin clearance

Amato et al., 2015

J Endocrinol Invest. 2015 Dec;38(12):1319-26.

[40] Fasting Insulin Reflects Heterogeneity in Predominant Pathophysiological Processes Underlying Glucose Intolerance: The Insulin Resistance Atherosclerosis Study (IRAS)

Goodarzi et al., 2011

Diabetes Care, 2011; 34(8):1824–1829.

[41] Variability in Directly Measured First-Pass Hepatic Insulin Extraction and Its Association with Insulin Sensitivity and Plasma Insulin

Asare-Bediako et al., 2018

Diabetes, 2018; 67(8):1495– 1503.

[42] Development of hyperinsulinemia and insulin resistance during the early stage of weight gain

Erdmann et al., 2008

Am J Physiol Endocrinol Metab. 2008 Mar;294(3):E568-75.

[43] Weight-dependent differential contribution of insulin secretion and clearance to hyperinsulinemia of obesity

Erdmann et al., 2009

Regul Pept. 2009 Jan 8;152(1-3):1-7.

[44] Impaired Insulin Clearance as the Initial Regulator of Obesity-Associated Hyperinsulinemia: Novel Insight Into the Underlying Mechanism Based on Serum Bile Acid Profiles

Fu et al., 2022

Diabetes Care. 2022 Feb 1;45(2):425-435.

[45] Disturbances of basal and postprandial insulin secretion and clearance in obese patients with type 2 diabetes mellitus

Erdmann et al., 2012

Horm Metab Res. 2012 Jan;44(1):60-9.

[46] Relationship between disease severity, hyperinsulinemia, and impaired insulin clearance in patients with nonalcoholic steatohepatitis

Bril et al., 2014

Hepatology. 2014 Jun;59(6):2178-87.

[47] Insights into circulating CEACAM1 in insulin clearance and disease progression: Evidence from the Portuguese PREVADIAB2 study

Patarrão et al., 2024

Eur J Clin Invest. 2024 Dec 14;54(Suppl 2):e14344.

[48] Hyperinsulinemia drives hepatic insulin resistance in male mice with liver-specific Ceacam1 deletion independently of lipolysis

Ghadieh et al., 2019

Metabolism. 2019 Apr:93:33-43.

[49] Effect of sustained physiologic hyperinsulinaemia and hyperglycaemia on insulin secretion and insulin sensitivity in man

Del Prato et al., 1994

Diabetologia. 1994 Oct;37(10):1025-35.

[50] Characterising hyperinsulinemia-induced insulin resistance in human skeletal muscle cells

Turner et al., 2020

J Mol Endocrinol. 2020 Apr;64(3):125-132.

[51] Insulin resistance induced by hyperinsulinemia coincides with a persistent alteration at the insulin receptor tyrosine kinase domain

Catalano et al., 2014

PLoS One. 2014 Sep 26;9(9):e108693.

[52] Human and mouse muscle transcriptomic analyses identify insulin receptor mRNA downregulation in hyperinsulinemia-associated insulin resistance

Cen et al., 2022

FASEB J. 2022 Jan;36(1):e22088.

[53] Chronic hyperinsulinism induced down-regulation of insulin post-receptor signaling transduction in Hep G2 cells

Yuan et al., 2002

J Huazhong Univ Sci Technolog Med Sci. 2002;22(4):313-6.

[54] Hyperinsulinemia alters insulin receptor presentation and internalization in brain microvascular endothelial cells

Watson et al., 2022

Diab Vasc Dis Res. 2022 Jul-Aug; 19 (4):14791641221118626.