
Scientific Book

Alzheimer et fragilité du métabolisme cérébral

La maladie d'Alzheimer est une pathologie neurodégénérative caractérisée par une détérioration progressive des fonctions cognitives. Outre l'accumulation de bêta-amyloïde et les altérations de la protéine tau, la recherche explore la contribution de la neuro-inflammation, des dysfonctionnements mitochondriaux et des altérations de la signalisation insulinique cérébrale. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent le rapport entre métabolisme énergétique, voies PI3K/AKT/mTOR et processus neurodégénératifs.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Alzheimer et fragilité du métabolisme cérébral. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/alzheimer-et-fragilite-du-metabolisme-cerebral
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.15

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • MALADIE D'ALZHEIMER
  • INSULINORÉSISTANCE CÉRÉBRALE
  • PI3K/AKT/MTOR
  • HIF-1Α
  • BÊTA-AMYLOÏDE
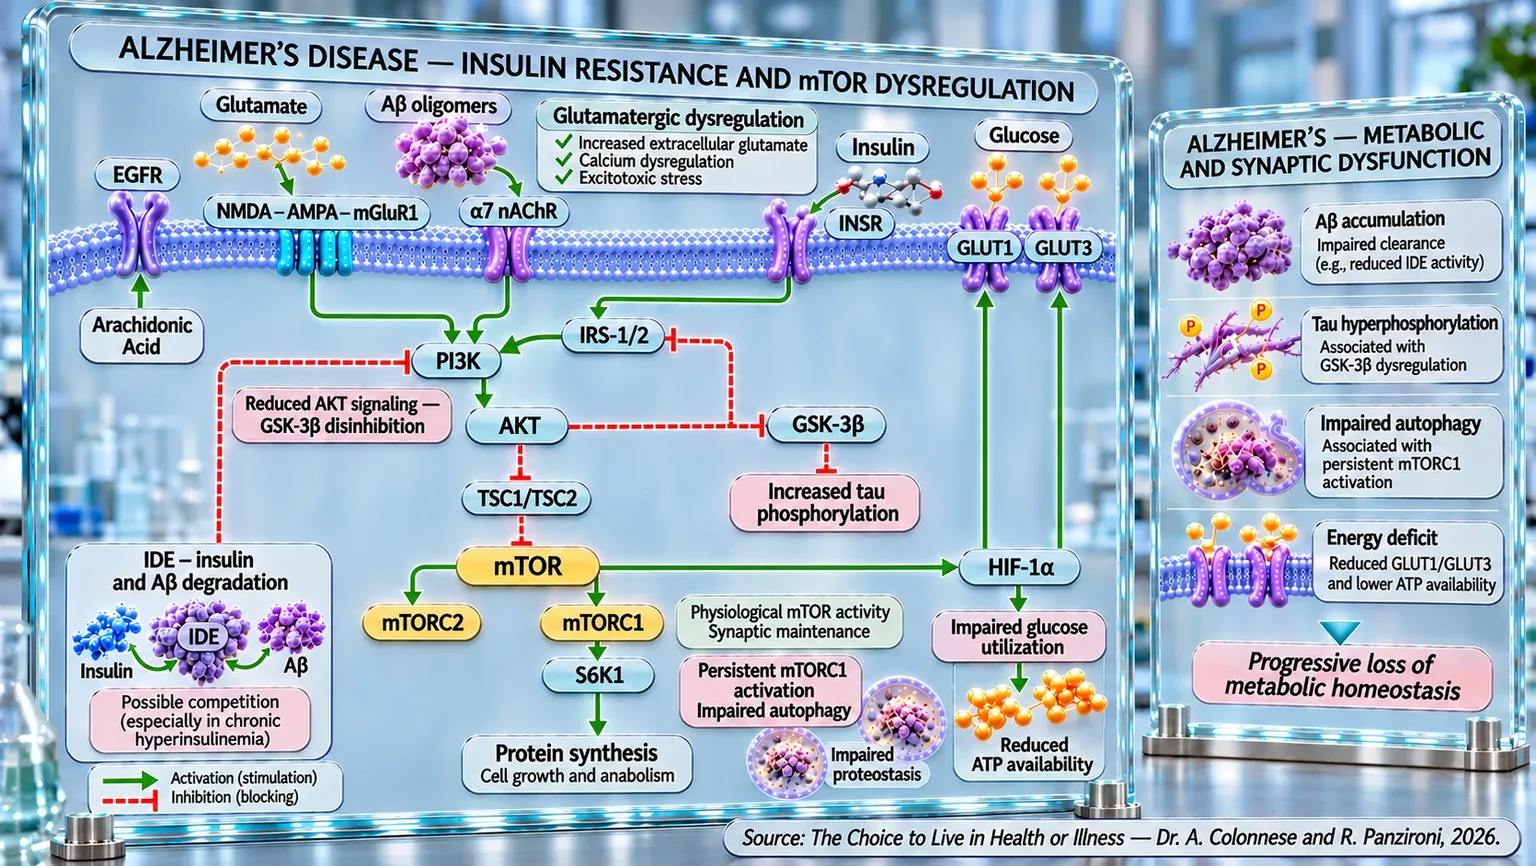
Schéma moléculaire avec récepteurs membranaires, flèches d'activation et d'inhibition, agrégats amyloïdes, protéine tau et vésicules autophagiques.
Infographie du dysfonctionnement métabolique et synaptique dans l'Alzheimer : résistance à l'insuline, oligomères Aβ et déséquilibre glutamatergique altèrent IRS-1/2 et PI3K/AKT/mTOR, favorisant l'hyperphosphorylation de tau, une autophagie compromise et une protéostasie réduite ; les altérations de GLUT1/GLUT3 et HIF-1α conduisent à une faible utilisation du glucose et à un déficit en ATP.

ABSTRACT

La maladie d'Alzheimer implique des altérations interconnectées de la signalisation insulinique, du métabolisme énergétique et de la fonction neuronale, en plus des processus associés à la bêta-amyloïde et à la protéine tau. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi approfondissent ces relations, en soulignant la contribution possible de l'insulinorésistance cérébrale au déclin cognitif, même en l'absence de diabète. Cette perspective intègre les marqueurs neuropathologiques aux conditions nécessaires à la fonction synaptique.

Une réponse réduite à l'insuline peut modifier le traitement de la protéine APP, compromettre l'autophagie et entraver l'élimination des oligomères de bêta-amyloïde. L'enzyme IDE participe à la dégradation de l'insuline et de la bêta-amyloïde : une activité insuffisante de celle-ci pourrait réduire la clairance amyloïde, tandis que l'hyperinsulinémie pourrait accentuer la compétition entre les substrats. La voie PI3K/AKT/mTOR relie ces processus à la régulation de la synthèse protéique et de la survie neuronale.

L'activation persistante de mTOR est associée à l'accumulation amyloïde, aux altérations de la protéine tau et à une réduction de l'autophagie, bien que son activité physiologique reste nécessaire à la plasticité synaptique. Les oligomères amyloïdes peuvent également interférer avec la libération et la recapture du glutamate, favorisant l'excitotoxicité, la surcharge calcique et le stress oxydatif. Parallèlement, le rétrocontrôle de S6K1 sur IRS-1 et IRS-2 peut atténuer le signal insulinique ; la réduction d'AKT qui en résulte limite l'inhibition de GSK3β, favorisant potentiellement l'hyperphosphorylation de la protéine tau.

Le déficit énergétique comprend des altérations de la glycolyse, de la fonction mitochondriale et de la production d'ATP, ainsi qu'une réduction possible des transporteurs GLUT1 et GLUT3. HIF-1α, régulé également par PI3K/AKT/mTOR, participe au contrôle de ces transporteurs ; leur diminution simultanée suggère des connexions métaboliques supplémentaires. Dans l'ensemble, les preuves soulignent des circuits potentiellement auto-entretenus entre insulinorésistance, protéines pathologiques et excitotoxicité. Comprendre leur régulation pourrait orienter de nouvelles recherches, sans attribuer de causalité exclusive à des voies moléculaires isolées ni anticiper des bénéfices cliniques non démontrés. La distinction entre associations et mécanismes expérimentaux reste fondamentale pour interpréter ces résultats.

Alzheimer, les dernières recherches

La maladie d'Alzheimer représente aujourd'hui la forme la plus fréquente de démence et l'un des défis sanitaires majeurs du XXIe siècle. L'augmentation de l'espérance de vie a en effet entraîné une croissance constante du nombre de personnes touchées par cette pathologie, la transformant d'un problème essentiellement clinique en une question sociale, économique et de soins de portée mondiale. Actuellement, on estime que plus de 55 millions de personnes dans le monde vivent avec une forme de démence et qu'environ 60 à 70 % de ces cas sont attribuables à la maladie d'Alzheimer. L'incidence augmente de manière significative après 65 ans, doublant approximativement tous les cinq ans, tandis que la prévalence atteint ses valeurs les plus élevées chez les personnes de plus de 80 ans. Les femmes sont plus fréquemment touchées que les hommes, non seulement en raison de leur plus grande longévité, mais aussi à cause de facteurs biologiques et hormonaux qui semblent influencer la susceptibilité à la maladie.

Pendant de nombreuses années, l'Alzheimer a été considéré presque exclusivement comme une maladie caractérisée par l'accumulation de deux protéines anormales : la bêta-amyloïde, qui se dépose dans l'espace extracellulaire en formant les plaques séniles caractéristiques, et la protéine tau, qui subit des modifications pathologiques à l'intérieur des neurones, donnant naissance aux dégénérescences neurofibrillaires. Cette interprétation a dominé la recherche pendant des décennies, orientant une grande partie des études et du développement pharmacologique vers l'élimination de ces agrégats protéiques. Aujourd'hui, cependant, la vision de la maladie a profondément changé. Les preuves les plus récentes montrent en effet que l'Alzheimer ne peut être expliqué par un seul mécanisme biologique, mais représente le résultat de l'interaction continue entre de multiples processus pathologiques qui s'alimentent mutuellement, incluant des altérations métaboliques, la neuro-inflammation, le dysfonctionnement mitochondrial, l'altération de la communication synaptique, des facteurs vasculaires et une prédisposition génétique (Zhang et al., 2025) [1] ; (Barnwal et al., 2025) [2].

Cette nouvelle perspective modifie profondément la manière d'interpréter la maladie. Une comparaison peut aider à en comprendre le sens. Pendant longtemps, on a pensé que l'Alzheimer était semblable à un bâtiment qui s'effondre à cause de la rupture de deux piliers principaux, représentés par la bêta-amyloïde et la protéine tau. Aujourd'hui, il semble plus correct d'imaginer une ville entière dans laquelle, simultanément, le réseau électrique, le système hydraulique, les communications, les transports et les services de maintenance commencent à tomber en panne. Chaque panne rend le fonctionnement des autres plus difficile, jusqu'à provoquer un effondrement progressif de l'ensemble du système. De la même manière, dans le cerveau atteint d'Alzheimer, aucun processus pathologique n'agit de manière isolée, mais chacun amplifie les effets des autres, accélérant la neurodégénérescence (Barnwal et al., 2025) [2] ; (Yuan et al., 2025) [3].

L'un des aspects les plus intéressants apparus ces dernières années concerne le rôle du métabolisme énergétique cérébral. Le cerveau ne représente qu'une petite partie du poids corporel, environ 2 %, mais consomme approximativement un quart du glucose disponible dans l'organisme pour soutenir l'énorme activité des neurones. Chaque pensée, chaque souvenir, chaque mouvement et chaque émotion dépendent en effet d'une production continue d'énergie. Lorsque cet approvisionnement énergétique commence à diminuer, les cellules nerveuses perdent progressivement leur capacité à communiquer entre elles et deviennent de plus en plus vulnérables aux processus dégénératifs (Yuan et al., 2025) [3].

Les recherches les plus récentes suggèrent que ces altérations métaboliques ne représentent pas une simple conséquence de la maladie, mais l'un de ses éléments centraux. Dans le cerveau des patients atteints d'Alzheimer, on observe une utilisation réduite du glucose, une insulinorésistance cérébrale progressive, des altérations de la fonction mitochondriale, une augmentation du stress oxydatif et d'importantes modifications du métabolisme lipidique. Tous ces phénomènes compromettent la disponibilité énergétique des neurones, réduisent l'efficacité des synapses et favorisent la progression de la neurodégénérescence (Barnwal et al., 2025) [2] ; (Yuan et al., 2025) [3].

Le lien entre diabète sucré et Alzheimer a également été profondément réévalué. Pendant de nombreuses années, le diabète a été considéré exclusivement comme un facteur de risque épidémiologique (élément associé à une augmentation du risque de maladie dans une population). Aujourd'hui, en revanche, de nombreuses preuves suggèrent que les altérations du métabolisme du glucose peuvent participer directement aux processus biologiques de la neurodégénérescence. Une récente méta-analyse ayant inclus 37 études et près de douze mille participants a mis en évidence que le diabète sucré et un métabolisme du glucose altéré sont associés surtout à l'augmentation des biomarqueurs de la protéine tau, tandis que l'association avec la bêta-amyloïde semble beaucoup moins cohérente. Ce résultat suggère que le déclin cognitif lié au diabète pourrait suivre des voies pathologiques au moins en partie différentes de la cascade amyloïde traditionnelle (Van Gils et al., 2024) [4].

D'autres confirmations proviennent des études de tomographie par émission de positons au fluorodésoxyglucose (TEP-FDG), une méthode capable de visualiser la consommation de glucose dans les différentes zones cérébrales. La revue systématique de Soltani et ses collaborateurs a montré que le diabète, l'hyperglycémie et l'insulinorésistance sont associés à une réduction du métabolisme cérébral dans les mêmes régions qui sont les plus impliquées dans les phases initiales de la maladie d'Alzheimer, comme le cortex pariéto-temporal, le précunéus, le cortex cingulaire postérieur et le cortex frontal. Une donnée particulièrement intéressante est que ce profil métabolique a également été observé chez des sujets encore cognitivement normaux, suggérant que les altérations énergétiques peuvent précéder de nombreuses années l'apparition des symptômes cliniques (Soltani et al., 2025) [5].

En poursuivant dans cette ligne de recherche, il est devenu de plus en plus évident que l'Alzheimer ne doit pas être interprété comme une maladie limitée à l'accumulation de protéines anormales, mais comme une perte progressive de la capacité du cerveau à maintenir son équilibre biologique. Chaque neurone peut être comparé à une petite centrale opérationnelle qui, pour fonctionner correctement, nécessite de l'énergie, des communications efficaces, des systèmes de réparation et des mécanismes d'élimination des déchets. Lorsqu'un seul de ces systèmes commence à se détériorer, les autres parviennent initialement à compenser le déficit ; avec le temps, cependant, la capacité d'adaptation diminue et les dommages s'étendent progressivement à l'ensemble du réseau cérébral (Barnwal et al., 2025) [2] ; (Zhang et al., 2025) [1].

Parmi les protagonistes de cette perte progressive d'équilibre, la protéine tau reste certainement centrale. Dans des conditions physiologiques, elle joue un rôle fondamental dans le maintien de la stabilité de l'échafaudage interne des neurones. Si nous imaginons le neurone comme une longue ligne ferroviaire, les microtubules représentent les rails le long desquels sont transportés les nutriments, les organites et les molécules indispensables à la survie cellulaire. La tau joue le rôle des traverses qui maintiennent ces rails parfaitement alignés. Lorsque la protéine est hyperphosphorylée, elle perd progressivement sa capacité à stabiliser les microtubules, favorisant leur désintégration. Le transport intracellulaire ralentit, la communication neuronale devient inefficace et, avec le temps, se forment les dégénérescences neurofibrillaires caractéristiques observées dans le cerveau des patients atteints d'Alzheimer (Medeiros et al., 2011) [6].

Les connaissances les plus récentes ont toutefois également modifié la manière d'interpréter la toxicité de la tau. Pendant longtemps, on a pensé que les dégénérescences neurofibrillaires étaient les principaux responsables du déclin cognitif. Aujourd'hui, il apparaît au contraire que les formes solubles et hyperphosphorylées de la protéine pourraient être encore plus nocives. Ces altérations commencent en effet à compromettre le fonctionnement neuronal bien avant la formation des grands agrégats visibles au microscope. En d'autres termes, les dégénérescences semblent représenter le résultat final d'un processus pathologique ayant commencé de nombreuses années auparavant, alors que la fonction de la tau était déjà profondément compromise (Medeiros et al., 2011) [6].

Cette interprétation est également confirmée par les études d'imagerie moléculaire. En utilisant des traceurs TEP spécifiques pour la protéine tau, Bejanin et ses collaborateurs ont démontré que la distribution de la tau pathologique est étroitement corrélée au déclin des différentes fonctions cognitives. L'altération de la mémoire épisodique, du langage, des fonctions exécutives et des capacités visuospatiales suit en effet la localisation anatomique de l'accumulation de tau dans les zones cérébrales respectives. Un aspect particulièrement pertinent ressortant de cette étude est que cette relation reste évidente même après avoir corrigé statistiquement la contribution de l'atrophie cérébrale et du dépôt de bêta-amyloïde. Cela suggère que la tau exerce des effets directs sur la fonction neuronale, indépendamment de la perte de tissu cérébral ou de la quantité de plaques amyloïdes présentes (Bejanin et al., 2017) [7].

Ces observations ont profondément modifié la manière dont sont interprétés les deux principaux marqueurs neuropathologiques de l'Alzheimer. La bêta-amyloïde continue de représenter un événement fondamental dans les phases initiales de la maladie, mais la progression du déclin cognitif semble dépendre davantage de la diffusion de la pathologie tau. Il ne suffit donc pas de connaître la quantité d'amyloïde présente dans le cerveau pour prédire la gravité de la maladie ; il devient essentiel de comprendre comment la tau altère progressivement l'organisation des réseaux neuronaux et compromet la capacité des différentes régions cérébrales à communiquer entre elles (Bejanin et al., 2017) [7] ; (Medeiros et al., 2011) [6].

Parallèlement, le diagnostic de l'Alzheimer traverse également une profonde évolution. Par le passé, la confirmation définitive de la maladie n'était possible que par l'examen neuropathologique du cerveau après le décès. Aujourd'hui, grâce au développement de biomarqueurs dans le liquide céphalo-rachidien, plasmatiques et de techniques sophistiquées de neuro-imagerie, il est possible d'identifier bon nombre des altérations biologiques dès les phases initiales, lorsque les symptômes sont encore légers, voire absents. Cette possibilité ouvre des perspectives extrêmement importantes, car toute stratégie thérapeutique a plus de chances de succès lorsqu'elle est appliquée avant que la perte neuronale ne devienne irréversible (Zhang et al., 2025) [1].

Le traitement de la maladie connaît également une phase de transformation profonde. Les immunothérapies récentes dirigées contre la bêta-amyloïde ont démontré qu'il est possible de modifier, au moins en partie, certains des processus pathologiques fondamentaux de l'Alzheimer. Cependant, les bénéfices cliniques observés restent modestes et ne suffisent pas à arrêter la progression de la neurodégénérescence. Ce résultat confirme un concept désormais partagé par la communauté scientifique : une maladie soutenue par de nombreux mécanismes biologiques sera difficilement contrôlable en intervenant sur une seule cible moléculaire. Pour cette raison, la recherche s'oriente vers des stratégies intégrées combinant interventions pharmacologiques, modifications du mode de vie, amélioration du métabolisme énergétique, contrôle de l'inflammation et médecine personnalisée, en adaptant le traitement aux caractéristiques biologiques de chaque patient (Barnwal et al., 2025) [2] ; (Zhang et al., 2025) [1].

À la lumière de ces connaissances, une nouvelle interprétation de l'Alzheimer émerge. Plus qu'une simple maladie caractérisée par l'accumulation de plaques et de dégénérescences, elle apparaît comme le résultat d'une crise progressive de l'homéostasie cérébrale, dans laquelle le métabolisme énergétique, la signalisation insulinique, la fonction mitochondriale, la neuro-inflammation, la protéostasie (contrôle de la qualité et de l'équilibre des protéines dans la cellule) et la communication synaptique perdent graduellement leur capacité à coopérer. Comprendre ce réseau d'interactions ne représente pas seulement un exercice théorique, mais constitue le préalable indispensable au développement de stratégies préventives et thérapeutiques réellement efficaces. C'est précisément pour cette raison que, dans les paragraphes suivants, seront analysés en détail les mécanismes qui relient le métabolisme de l'insuline à la physiopathologie de l'Alzheimer, en partant de l'insulinorésistance cérébrale, aujourd'hui considérée comme l'un des éléments les plus prometteurs pour comprendre l'origine et la progression de la maladie.

Insulino-résistance et maladie d'Alzheimer

Dans le paragraphe précédent, nous avons vu que la maladie d’Alzheimer ne peut plus être interprétée uniquement comme une pathologie caractérisée par l’accumulation de bêta-amyloïde et de protéine tau. Parmi les processus qui ont le plus attiré l’attention de la recherche ces dernières années, on trouve en effet une perte progressive de la capacité du cerveau à répondre correctement à l’insuline. Parler d’insulinorésistance cérébrale signifie décrire une condition dans laquelle l’insuline est présente, mais où les cellules du système nerveux central répondent de manière inadéquate à son signal. C’est un concept similaire à celui observé dans les tissus périphériques au cours du diabète de type 2, mais avec une différence fondamentale : dans le cerveau, l’insuline ne joue pas seulement un rôle dans le métabolisme énergétique ; elle participe à la régulation de la plasticité synaptique, de l’apprentissage, de la mémoire, de la survie neuronale, de la perfusion cérébrale et de nombreux processus neuroendocriniens. Pour cette raison, une réduction de la réponse insulinique peut avoir des conséquences qui vont bien au-delà de la simple gestion du glucose (Bedse et al., 2015) [8] ; (Rhea et al., 2024) [17].

Cette observation a contribué à la diffusion de l’expression « diabète de type 3 », utilisée par certains chercheurs pour décrire la maladie d’Alzheimer comme une condition caractérisée par une insulinorésistance marquée du cerveau. La définition est suggestive car elle souligne les nombreuses similitudes physiopathologiques entre le diabète de type 2 et la maladie d’Alzheimer : l’insulinorésistance, la neuro-inflammation, le stress oxydatif, le dysfonctionnement mitochondrial, les produits de glycation avancée et les altérations du métabolisme énergétique apparaissent en effet dans les deux conditions (Michailidis et al., 2022) [10]. Toutefois, le terme ne doit pas être interprété comme l’existence formelle d’une nouvelle catégorie de diabète. Les preuves obtenues directement dans le tissu cérébral humain montrent en effet que l’insulinorésistance cérébrale possède ses propres caractéristiques et peut apparaître même chez des sujets ne présentant pas de diabète systémique (Talbot et al., 2012) [13].

L’une des étapes décisives dans la compréhension de ce phénomène est venue précisément de l’étude du cerveau humain. En analysant des échantillons de la formation hippocampique, Talbot et ses collaborateurs ont démontré que chez les patients atteints de la maladie d’Alzheimer, même en l’absence de diabète, la réponse à la stimulation par l’insuline était significativement réduite. L’altération devenait progressivement plus évidente en passant des sujets cognitivement normaux à ceux présentant un léger déclin cognitif, jusqu’aux patients atteints de la maladie d’Alzheimer confirmée. La même étude a mis en évidence une résistance concomitante au signal de l’IGF-1 (hormone qui favorise la croissance et le développement des cellules et des tissus), indiquant que le déficit impliquait un système plus large de régulation métabolique et trophique. Une donnée particulièrement importante était représentée par la relation avec les performances cognitives : plus les marqueurs de la signalisation insulinique étaient altérés, plus la mémoire épisodique et la mémoire de travail étaient dégradées (Talbot et al., 2012) [13].

L’aspect peut-être le plus intéressant est que cette condition n’apparaît pas nécessairement comme un phénomène tardif, produit par un cerveau déjà gravement dégénéré. Au contraire, plusieurs études suggèrent qu’elle peut apparaître très précocement. Mullins et ses collaborateurs ont observé des altérations de médiateurs spécifiques de la signalisation insulinique neuronale bien des années avant l’apparition clinique de la maladie d’Alzheimer. Les modifications étaient en outre associées à des profils particuliers d’atrophie cérébrale, tandis que les indicateurs traditionnels d’insulinorésistance périphérique ne montraient pas la même correspondance anatomique. Cette donnée suggère que mesurer uniquement la sensibilité insulinique de l’organisme ne permet pas nécessairement de comprendre ce qui se passe dans le cerveau (Mullins et al., 2017) [12].

Il est donc utile d’imaginer le cerveau et la périphérie comme deux pièces reliées du même bâtiment. Un problème de l’installation électrique peut les affecter toutes les deux, mais pas nécessairement avec la même intensité ou au même moment. La présence d’une insulinorésistance périphérique peut augmenter la probabilité d’altérations cérébrales, mais les deux phénomènes ne sont pas parfaitement superposables. Cette distinction est confirmée également par les analyses contemporaines du sang et du liquide cérébrospinal effectuées lors des phases initiales de la maladie. Chez les sujets présentant un léger déclin cognitif ou une maladie d’Alzheimer débutante, des altérations métaboliques ont en effet été observées à la fois en périphérie et au niveau central, mais avec des profils différents : dans le liquide cérébrospinal, l’insuline était réduite, tandis que dans le sang, les niveaux ne montraient pas la même diminution (de la Monte et al., 2019) [11].

Ces observations renforcent l’idée que la dérégulation insulinique dans la maladie d’Alzheimer n’est pas confinée à un seul organe, mais peut s’inscrire dans une altération métabolique plus large. En même temps, elles montrent que le système nerveux central maintient sa propre autonomie physiologique. La disponibilité réduite d’insuline dans le cerveau peut compromettre la plasticité neuronale, le maintien de la myéline (revêtement protecteur des nerfs qui facilite la transmission des signaux nerveux) et la survie cellulaire, même lorsque les concentrations périphériques de l’hormone ne semblent pas particulièrement altérées (de la Monte et al., 2019) [11].

Les modèles expérimentaux fournissent également un élément temporel important. Chez les souris transgéniques APP/PS1, prédisposées au développement d’une pathologie similaire à la maladie d’Alzheimer, des altérations de la tolérance au glucose, une tendance à l’hyperinsulinémie et une diminution de la sensibilité à l’insuline étaient déjà présentes à deux mois de vie, avant le dépôt significatif de bêta-amyloïde et bien avant le déclin cognitif, qui ne devenait évident que plusieurs mois plus tard (Macklin et al., 2017) [14]. Bien qu’il s’agisse d’un modèle animal et qu’il ne soit donc pas possible de transférer automatiquement cette séquence temporelle à l’homme, la donnée suggère que la dérégulation métabolique peut précéder certaines des manifestations neuropathologiques classiques plutôt que d’en être simplement une conséquence.

La recherche a en outre montré que le rapport entre insulinorésistance et maladie d’Alzheimer semble être bidirectionnel. Une signalisation insulinique compromise crée des conditions favorables à la neurodégénérescence, tandis que certains des processus pathologiques de la maladie d’Alzheimer peuvent à leur tour aggraver la réponse à l’insuline. En particulier, les oligomères de bêta-amyloïde ont été associés à la désensibilisation des récepteurs insuliniques et à des altérations des médiateurs intracellulaires de la réponse insulinique, contribuant à instaurer un circuit auto-entretenu (Bedse et al., 2015) [8], (Mullins et al., 2017) [12]. Le détail moléculaire de cette interaction sera abordé dans les paragraphes suivants ; ce qu’il importe de souligner à ce stade, c’est que le métabolisme insulinique et la neuropathologie de la maladie d’Alzheimer semblent s’influencer mutuellement.

Cette vision est cohérente avec l’interprétation de la maladie d’Alzheimer comme une maladie métabolique complexe. La résistance à l’insuline et à l’IGF-1 peut contribuer simultanément à la réduction de l’efficacité énergétique neuronale, au stress oxydatif, à la neuro-inflammation et à la perte progressive des fonctions cellulaires (de la Monte, 2012) [15].

La recherche de Zheng souligne également que, dans la maladie d’Alzheimer, l’insulinorésistance cérébrale peut compromettre la voie IRS-1/PI3K/AKT, favorisant le déclin cognitif. Des altérations de la phosphorylation d’IRS-1, y compris par l’intermédiaire d’effecteurs comme mTOR et S6K1, sont associées au dépôt de β-amyloïde et à l’hyperphosphorylation de la protéine tau. Des médicaments antidiabétiques, comme la metformine, les thiazolidinediones et les analogues du GLP-1, pourraient moduler ces mécanismes, améliorant la signalisation insulinique cérébrale et représentant des stratégies thérapeutiques potentielles pour ralentir la progression de la maladie d’Alzheimer (Zheng et Wang, 2021) [16].

Un indice supplémentaire en faveur de l’importance biologique de ce système provient des études qui ont tenté de rétablir directement la disponibilité de l’insuline dans le système nerveux central. Dans le modèle expérimental de la maladie d’Alzheimer induit par la streptozotocine, l’administration prolongée d’insuline intranasale a amélioré la mémoire spatiale, réduit l’hyperphosphorylation de la protéine tau, atténué l’activation microgliale (réponse des cellules immunitaires du cerveau à un dommage ou un stimulus possible) et favorisé la neurogenèse hippocampique (Guo et al., 2017) [9]. Ces résultats ne démontrent pas que l’insuline intranasale représente une thérapie définitive pour la maladie d’Alzheimer, surtout parce qu’ils dérivent d’un modèle animal qui ne reproduit pas intégralement la maladie humaine, mais ils fournissent une preuve expérimentale importante : modifier le signal insulinique cérébral peut influencer simultanément la cognition, la neuro-inflammation et les processus neurodégénératifs.

Dans l’ensemble, les preuves disponibles indiquent donc que l’insulinorésistance cérébrale ne peut être considérée comme un simple effet secondaire du diabète ni comme une conséquence inévitable de la dégénérescence neuronale avancée. Elle peut se manifester en l’absence de diabète, apparaître dans les phases précoces du déclin cognitif, s’associer directement à la perte des fonctions mnésiques et interagir avec les principales altérations biologiques de la maladie d’Alzheimer. La question suivante devient alors inévitable : de quelle manière une réponse réduite à l’insuline peut-elle favoriser concrètement la formation et l’accumulation de la bêta-amyloïde ? C’est précisément cette étape qui permet d’entrer au cœur du circuit métabolique de la maladie d’Alzheimer et qui constituera le point de départ du prochain paragraphe.

Insulino-résistance et bêta-amyloïde

Dans le paragraphe précédent, nous avons vu comment l’insulinorésistance cérébrale peut apparaître précocement dans la maladie d’Alzheimer et compromettre des fonctions qui vont bien au-delà de la simple utilisation du glucose. À ce stade, il devient nécessaire de comprendre comment cette altération peut s’inscrire concrètement dans la physiopathologie de la bêta-amyloïde. La relation, en effet, ne semble pas dépendre d’un mécanisme unique. Une réponse inefficace à l’insuline peut influencer simultanément la production de bêta-amyloïde (Aβ), sa tendance à s’agréger et la capacité des cellules nerveuses à l’éliminer. En d’autres termes, l’insulinorésistance semble agir sur les deux plateaux de la balance : elle peut augmenter ce qui est produit et, dans le même temps, rendre moins efficace ce qui devrait être éliminé.

Pour comprendre cette étape, il faut partir de la protéine précurseur de l’amyloïde, ou APP. La bêta-amyloïde ne naît pas en effet comme une protéine autonome, mais est obtenue par le clivage enzymatique de cette protéine membranaire. La manière dont l’APP est modifiée puis traitée peut donc déterminer la quantité d’Aβ produite. Dans des conditions physiologiques, l’insuline semble contribuer à contenir ce processus : dans les neurones corticaux, elle réduit la phosphorylation de l’APP et peut donc exercer un effet potentiellement protecteur vis-à-vis de la formation de bêta-amyloïde (de la Monte, 2012) [18] ; (Kim et al., 2019) [19].

La situation change profondément lorsque le neurone devient insulinorésistant. Dans les modèles expérimentaux, l’induction de cette condition entraîne une augmentation de la phosphorylation basale de l’APP et rend l’insuline incapable d’exercer son effet protecteur initial. Le même phénomène a été observé in vivo chez des animaux atteints d’un syndrome métabolique induit par un régime riche en graisses, chez lesquels le cortex cérébral présentait une phosphorylation accrue de l’APP. Ces observations suggèrent une étape importante : l’insulinorésistance ne se limite pas à priver le neurone d’un signal métabolique, mais modifie directement les conditions dans lesquelles l’APP est traitée, créant un environnement plus favorable à la production d’Aβ (de la Monte, 2012) [18] ; (Kim et al., 2019) [19].

Un second mécanisme concerne ce que l’on pourrait définir comme le système de recyclage interne de la cellule. Les neurones possèdent des structures appelées autophagosomes, impliquées dans la collecte et le transfert de matériel cellulaire destiné à la dégradation. Dans des conditions normales, ce système contribue au maintien de l’ordre intracellulaire ; le matériel est englobé, transporté puis éliminé. Dans l’insulinorésistance, cependant, ce flux peut devenir inefficace. Les autophagosomes s’accumulent et, au lieu de représenter seulement des conteneurs temporaires destinés à l’élimination, ils peuvent se transformer en compartiments dans lesquels se concentrent l’APP et les enzymes nécessaires à son traitement (Son et al., 2012) [22].

Son et ses collaborateurs ont observé ce phénomène aussi bien dans des modèles cellulaires que chez des animaux caractérisés par une insulinorésistance. L’altération de la signalisation insulinique s’accompagnait d’une accumulation d’autophagosomes et d’une augmentation de l’activité des bêta- et gamma-sécrétases, les enzymes qui participent à la production d’Aβ. Ces compartiments intracellulaires étaient particulièrement riches en protéines impliquées dans le traitement de l’APP, comme si un système normalement destiné au recyclage cellulaire devenait, dans certaines conditions métaboliques, un lieu favorable à la production de bêta-amyloïde. Lorsque l’accumulation des autophagosomes était réduite expérimentalement, la production d’Aβ diminuait également ; de même, l’amélioration de la sensibilité à l’insuline atténuait les deux altérations (Son et al., 2012) [22].

L’insulinorésistance semble toutefois influencer également ce qui se passe après la formation du peptide. La bêta-amyloïde fraîchement produite ne possède en effet pas nécessairement la même toxicité que ses formes agrégées. Une importance particulière est accordée aux oligomères solubles, de petits agrégats capables d’interférer précocement avec le fonctionnement des synapses. Dans des conditions physiologiques, la signalisation via les récepteurs de l’insuline et de l’IGF-1 participe à la régulation de leur élimination. Zhao et ses collaborateurs ont montré que les cellules dotées de récepteurs fonctionnels étaient davantage capables de réduire les oligomères d’Aβ, favorisant leur conversion vers des formes moins agrégées et leur élimination ultérieure. Au contraire, lorsque la fonction des récepteurs était compromise pharmacologiquement ou par des mutations inactivantes, les oligomères tendaient à s’accumuler et à s’agréger davantage (Zhao et al., 2009) [20].

La signification biologique est particulièrement intéressante car elle souligne que l’insulinorésistance peut modifier non seulement la quantité de bêta-amyloïde présente, mais aussi son état d’agrégation. C’est comme si un service de collecte des déchets habituel ne parvenait plus à éliminer les petits amas de matériaux : ils restent dans l’environnement, se rencontrent progressivement et forment des agrégats de plus en plus grands. Dans le neurone, la perte d’une fonction correcte des récepteurs insuliniques réduit la clairance des oligomères et, simultanément, favorise l’apparition d’espèces amyloïdes davantage agrégées (Zhao et al., 2009) [20].

À ce processus s’ajoutent des modifications de la membrane neuronale elle-même. Yamamoto et ses collaborateurs ont identifié un lien possible entre l’insulinorésistance et l’agrégation d’Aβ via le ganglioside GM1, un composant des microdomaines lipidiques présents sur la membrane des cellules nerveuses. Lorsque la signalisation insulinique était réduite expérimentalement, la concentration et l’agrégation de GM1 augmentaient dans des zones spécifiques de la membrane présynaptique. Ces modifications créaient des conditions particulièrement favorables à l’assemblage de la bêta-amyloïde à la surface neuronale. Le même schéma a été observé dans les cerveaux de souris diabétiques et insulinorésistantes, chez lesquelles la réduction de la fonction du récepteur insulinique s’accompagnait d’une plus grande agrégation de GM1 et d’une accélération de l’assemblage d’Aβ (Yamamoto et al., 2012) [21].

Cette donnée ajoute une pièce supplémentaire au puzzle : l’insulinorésistance ne modifie pas seulement les enzymes ou les voies intracellulaires qui régulent l’Aβ, mais peut changer physiquement l’environnement membranaire dans lequel le peptide rencontre d’autres molécules et commence à s’agréger. La surface du neurone, par conséquent, ne doit pas être imaginée comme une paroi passive. C’est plutôt un environnement dynamique, composé de microdomaines qui peuvent devenir plus ou moins favorables à la formation d’agrégats protéiques. En altérant cette organisation, la perte de la signalisation insulinique peut créer une sorte de « point de collecte » où la bêta-amyloïde trouve des conditions plus favorables à la fibrillogenèse (processus de formation de fibrilles par l’agrégation de protéines) (Yamamoto et al., 2012) [21].

Les différentes preuves commencent donc à converger. D’une part, l’insulinorésistance favorise des modifications de l’APP associées à un traitement amyloïdogène accru ; d’autre part, elle peut entraîner l’accumulation de compartiments intracellulaires riches en enzymes nécessaires à la production d’Aβ ; simultanément, elle modifie la membrane neuronale en la rendant plus favorable à l’agrégation du peptide et réduit l’efficacité des systèmes chargés de son élimination. Dans des modèles d’insulinorésistance, on a également observé des réductions de l’enzyme dégradant l’insuline (IDE), accompagnées d’une diminution supplémentaire de la dégradation de la bêta-amyloïde (Son et al., 2012) [22]. Ce mécanisme particulier sera approfondi séparément dans le prochain paragraphe, car il représente l’un des points de connexion les plus importants entre le métabolisme de l’insuline et la clairance du peptide.

La relation est rendue encore plus complexe par le fait que la bêta-amyloïde ne semble pas être simplement la conséquence de l’insulinorésistance. Une fois accumulés, les oligomères peuvent en effet compromettre davantage la signalisation insulinique, en réduisant la disponibilité et la fonctionnalité des récepteurs à la surface neuronale. Il se crée ainsi un circuit pathologique dans lequel une moindre sensibilité à l’insuline favorise l’accumulation d’Aβ et le peptide, à son tour, rend le neurone encore moins sensible à l’insuline (Zhao et al., 2009) [20]. C’est précisément ce mécanisme de renforcement réciproque qui explique pourquoi une petite altération métabolique, si elle est maintenue dans le temps, pourrait théoriquement s’amplifier progressivement.

Les revues qui ont analysé globalement le rapport entre le diabète de type 2 et la maladie d’Alzheimer confirment cette interprétation, en plaçant le dysfonctionnement insulinique au sein d’un réseau plus large qui comprend le métabolisme du glucose, la fonction mitochondriale, le stress oxydatif, l’inflammation et l’altération du métabolisme de l’APP (Rad et al., 2018) [23]. Toutefois, il est important de maintenir une distinction entre plausibilité biologique et démonstration clinique : une part considérable des mécanismes décrits provient de cultures cellulaires ou de modèles animaux et ne permet pas encore d’établir dans quelle mesure chaque voie contribue quantitativement à la formation de l’amyloïde dans le cerveau humain.

Les preuves concernant l’activité physique fournissent également un élément de soutien intéressant, mais invitent à la même prudence. Une récente revue systématique a montré que dans les modèles animaux, l’exercice physique améliore la sensibilité à l’insuline et, parallèlement, réduit les niveaux d’Aβ et de protéine tau phosphorylée. Chez l’homme, en revanche, le tableau est encore incomplet : des niveaux plus élevés d’activité physique sont généralement associés à une meilleure sensibilité à l’insuline, mais les relations avec la charge cérébrale en bêta-amyloïde s’avèrent moins consistantes. Surtout, aucune des études analysées n’a formellement démontré que l’amélioration de l’insulinorésistance représente le médiateur causal par lequel l’exercice réduit l’Aβ (Slee et al., 2026) [24].

Dans l’ensemble, un modèle physiopathologique particulièrement cohérent émerge donc. Lorsque le cerveau perd progressivement sa capacité à répondre à l’insuline, l’APP peut être davantage orientée vers des processus favorables à la formation d’Aβ ; les autophagosomes peuvent s’accumuler et se transformer en environnements favorables à sa production ; la membrane neuronale peut devenir plus prédisposée à son agrégation ; et les systèmes chargés de l’élimination des oligomères peuvent perdre en efficacité. La bêta-amyloïde qui s’accumule peut enfin endommager davantage la signalisation insulinique, fermant ainsi le circuit. Au sein de ce système, un rôle particulièrement intéressant est joué par l’enzyme dégradant l’insuline (IDE), une molécule capable d’interagir à la fois avec l’insuline et avec la bêta-amyloïde. Comprendre ce qui arrive à cette enzyme lorsque l’insuline et l’insulinorésistance augmentent permettra donc d’ajouter la pièce suivante à notre reconstitution.

IDE et bêta-amyloïde

Le rôle de l'enzyme de dégradation de l'insuline, connue sous le nom d'IDE, permet de comprendre l'un des liens les plus intéressants entre le métabolisme insulinique et l'accumulation de bêta-amyloïde. L'IDE (Insulin Degrading Enzyme) est une métalloprotéase (enzymes qui découpent les protéines grâce à la présence d'un métal) capable de dégrader de nombreux peptides biologiquement actifs, mais deux de ses substrats revêtent une importance particulière dans la physiopathologie de la maladie d'Alzheimer : l'insuline et la bêta-amyloïde. En d'autres termes, le même système enzymatique qui contribue à éliminer l'insuline participe également à la clairance de l'Aβ. Cette caractéristique fait de l'IDE une sorte de carrefour métabolique où le diabète de type 2 et la maladie d'Alzheimer peuvent se rencontrer. Son importance a été démontrée de manière particulièrement claire en éliminant expérimentalement le gène IDE chez des souris : la perte de l'enzyme réduisait de plus de 50 % la dégradation cérébrale de la bêta-amyloïde et, simultanément, compromettait dans une mesure analogue la dégradation hépatique de l'insuline. Le résultat était l'apparition simultanée d'une accumulation cérébrale d'Aβ, d'une hyperinsulinémie et d'une intolérance au glucose, montrant comment l'altération d'une seule enzyme peut produire des anomalies imputables à la fois à la pathologie amyloïde et au métabolisme diabétique (Farris et al., 2003) [25].

Cette donnée est particulièrement importante car elle démontre que l'IDE ne représente pas simplement l'une des nombreuses protéases capables de dégrader la bêta-amyloïde. Même en présence de systèmes alternatifs d'élimination de l'Aβ, son absence suffisait à entraîner une augmentation chronique de celle-ci dans le cerveau. La même étude a également suggéré un second mécanisme potentiellement décisif : lorsque l'insuline reste chroniquement élevée, elle peut entrer en compétition avec la bêta-amyloïde pour l'enzyme disponible. Dans cette situation, l'IDE doit gérer simultanément deux substrats et l'excès d'insuline peut théoriquement réduire la part d'activité dégradative disponible pour l'Aβ, favorisant progressivement son accumulation (Farris et al., 2003) [25].

Nous pouvons imaginer l'IDE comme une équipe de nettoyage chargée d'éliminer deux types de matériaux différents. Tant que la charge reste physiologique, les deux opérations peuvent se dérouler normalement. Cependant, si l'un des deux substrats augmente de manière persistante, comme cela pourrait arriver lors d'une hyperinsulinémie chronique, une part croissante de la capacité dégradative est mobilisée pour la gestion de l'insuline. La bêta-amyloïde peut donc rester plus longtemps dans l'environnement extracellulaire, augmentant la probabilité de rencontrer d'autres molécules d'Aβ et de s'agréger. Cette interprétation est également reprise par les revues les plus récentes, qui identifient précisément la compétition entre l'insuline et la bêta-amyloïde comme l'un des points critiques biologiques centraux dans la relation entre le diabète et le déclin cognitif (Tian et al., 2023) [29].

L'IDE, cependant, n'est pas régulé indépendamment du signal insulinique. Il existe une relation plus complexe dans laquelle l'insuline elle-même peut contribuer à moduler la quantité de l'enzyme. Dans les neurones hippocampiques, la stimulation insulinique a entraîné une augmentation d'environ 25 % des niveaux d'IDE. Lorsque la cascade intracellulaire responsable de la transmission du signal était bloquée, cette augmentation disparaissait. Dans les cerveaux de patients atteints de la maladie d'Alzheimer et dans des modèles murins de la maladie, une association a également été observée entre la réduction de la signalisation insulinique, la diminution de l'IDE et l'augmentation du monomère bêta-amyloïde (Zhao et al., 2004) [26].

Un mécanisme apparemment paradoxal se dessine donc. Un signal insulinique physiologique peut contribuer au maintien de l'IDE, favorisant indirectement la dégradation de l'Aβ. En revanche, lorsque l'insulinorésistance apparaît, la capacité de la cellule à répondre correctement à l'insuline diminue et la régulation de l'enzyme peut également s'en trouver compromise. Parallèlement, si l'insuline circulante reste chroniquement élevée, l'hormone peut entrer en compétition avec la bêta-amyloïde pour l'IDE. Cela signifie que ce n'est pas simplement la quantité absolue d'insuline qui détermine un effet favorable ou défavorable, mais l'équilibre entre la disponibilité de l'hormone, la sensibilité de ses récepteurs et la capacité dégradative de l'enzyme.

Les preuves obtenues directement sur des neurones humains renforcent encore ce modèle. En utilisant des neurones corticaux dérivés de cellules souches pluripotentes induites, Rowland et ses collaborateurs ont comparé le rôle de l'IDE avec celui de la néprilysine (enzyme qui aide à éliminer certains peptides, dont la bêta-amyloïde dans le cerveau) dans la dégradation de la bêta-amyloïde. L'inhibition sélective de l'IDE réduisait significativement la dégradation de l'Aβ et, dans un système tridimensionnel, entraînait une augmentation marquée des dépôts amyloïdes. L'inhibition de la néprilysine ne produisait pas le même résultat. Plus intéressant encore, ces neurones provenaient de sujets sans maladie d'Alzheimer et sans mutations dans les protéines responsables des formes familiales de la maladie : il suffisait de réduire l'activité de l'IDE pour favoriser le dépôt de bêta-amyloïde (Rowland et al., 2023) [30].

Ce résultat soutient un concept fondamental, surtout pour la maladie d'Alzheimer sporadique : l'accumulation de bêta-amyloïde ne doit pas nécessairement provenir d'une production excessive. Elle peut également apparaître parce que le système normal d'élimination devient inefficace. C'est la même différence qui existe entre un robinet laissé trop ouvert et une évacuation partiellement obstruée : dans les deux cas, le niveau de l'eau monte. Dans les formes sporadiques de la maladie d'Alzheimer, une réduction de la clairance de l'Aβ pourrait représenter un phénomène particulièrement pertinent, et l'IDE semble être l'un des principaux acteurs de ce processus (Rowland et al., 2023) [30].

Les interventions capables de modifier l'expression de l'IDE fournissent également une confirmation expérimentale intéressante. Chez les souris transgéniques APP/PS1, le traitement par la metformine a réduit le contenu cérébral en bêta-amyloïde et amélioré les performances cognitives, sans entraîner de modifications substantielles des principaux systèmes responsables de la production ou du transport de l'Aβ. La variation la plus évidente concernait en revanche l'augmentation de l'expression de l'IDE, accompagnée de l'activation de l'AMPK. Les auteurs ont donc suggéré que la dégradation accrue de la bêta-amyloïde représentait l'un des principaux mécanismes associés à la réduction de la charge amyloïde observée dans le modèle expérimental (Lu et al., 2020) [27].

La régulation de l'IDE semble cependant beaucoup plus large et implique de nombreux systèmes intracellulaires. Les preuves recueillies par Tian et ses collaborateurs indiquent que différentes voies métaboliques et inflammatoires peuvent modifier l'expression de l'enzyme ; malgré la diversité des mécanismes, dans les modèles expérimentaux, l'augmentation de l'IDE tend à être associée à la réduction du dépôt de bêta-amyloïde et à l'amélioration des performances cognitives (Tian et al., 2023) [29]. Cela confirme à quel point l'IDE est inséré au sein d'un réseau métabolique beaucoup plus vaste, dont les étapes individuelles seront approfondies progressivement dans les paragraphes suivants.

Les revues consacrées à la relation entre insulinorésistance et maladie d'Alzheimer placent en effet l'IDE parmi les mécanismes capables d'amplifier le cercle vicieux métabolique de la maladie : la fonction réduite de l'enzyme diminue la clairance de la bêta-amyloïde et peut simultanément altérer le métabolisme insulinique, tandis que l'insulinorésistance, le stress oxydatif et la neuro-inflammation contribuent davantage à la progression de la neurodégénérescence (Wei et al., 2021) [28].

L'IDE émerge donc comme un véritable point de convergence entre deux mondes qui, pendant de nombreuses années, ont été étudiés séparément. D'un côté, il régule l'insuline et participe à l'homéostasie métabolique ; de l'autre, il contribue à l'élimination de la bêta-amyloïde et limite son dépôt. Lorsque cet équilibre est compromis, l'hyperinsulinémie, l'insulinorésistance et la dégradation réduite de l'Aβ peuvent commencer à s'alimenter mutuellement. La compréhension de ce carrefour permet désormais de franchir une étape supplémentaire : observer ce qui se passe lorsque la signalisation métabolique qui régule normalement la croissance, la synthèse protéique, la disponibilité énergétique et l'autophagie reste chroniquement active. C'est ici qu'entre en jeu l'un des principaux régulateurs métaboliques de la cellule, mTOR.

Activation de mTOR et maladie d'Alzheimer

Après avoir observé comment l'hyperinsulinémie chronique et la réduction de l'activité de l'Insulin Degrading Enzyme favorisent l'accumulation de la β-amyloïde, il devient nécessaire de comprendre quel est le mécanisme intracellulaire capable de transformer ces altérations métaboliques en un dommage neuronal progressif. Ces dernières années, l'attention de la recherche s'est concentrée sur le complexe mTOR (mammalian Target Of Rapamycin), une protéine qui représente, comme nous l'avons déjà vu dans les chapitres précédents, l'un des principaux régulateurs de l'homéostasie cellulaire. Dans des conditions physiologiques, mTOR coordonne des processus indispensables à la survie des neurones, notamment la synthèse protéique, le métabolisme énergétique, la croissance cellulaire, la plasticité synaptique, la mémoire et l'autophagie. Son rôle peut être comparé à celui d'un chef d'orchestre : il ne produit pas directement les protéines et n'élimine pas celles qui sont endommagées, mais il coordonne le travail de nombreux systèmes afin que chaque processus se déroule au moment opportun et avec l'intensité appropriée. Lorsque cet équilibre est maintenu, le neurone conserve sa fonctionnalité ; en revanche, lorsque l'activité de mTOR reste chroniquement élevée, l'ensemble du réseau de régulation cellulaire perd progressivement sa capacité d'adaptation, favorisant l'installation de la neurodégénérescence (Cai et al., 2015) [31] ; (Perluigi et al., 2021) [35].

Pendant de nombreuses années, on a cru que mTOR était simplement une protéine impliquée dans les processus de croissance cellulaire. Les recherches les plus récentes ont cependant démontré que cette kinase occupe une position centrale dans la physiopathologie de la maladie d'Alzheimer, car elle reçoit des informations provenant de nombreuses voies métaboliques et, simultanément, contrôle divers processus responsables de l'accumulation des protéines pathologiques. L'hyperactivation persistante de mTOR augmente en effet la production de β-amyloïde par la modulation du métabolisme de la protéine précurseur de l'amyloïde (APP) et de l'activité des β- et γ-sécrétases (enzymes qui coupent des protéines spécifiques à l'intérieur ou à proximité de la membrane cellulaire), tout en réduisant simultanément son élimination en inhibant l'autophagie. Parallèlement, elle favorise la formation de la protéine tau hyperphosphorylée, contribuant au développement des dégénérescences neurofibrillaires qui caractérisent la maladie. De cette manière, une unique voie de signalisation est capable d'influencer simultanément les deux principales altérations neuropathologiques de la maladie d'Alzheimer (Cai et al., 2015) [31].

L'un des aspects les plus intéressants apparus dans les revues récentes concerne le fait que mTOR n'exerce pas ses effets exclusivement sur la β-amyloïde et la protéine tau, mais coordonne de nombreux systèmes essentiels au maintien de l'homéostasie neuronale. Parmi ceux-ci figurent la fonction mitochondriale, la production d'énergie, la réponse au stress oxydatif, la protéostasie et les mécanismes autophagiques. Lorsque l'activité de la voie reste durablement élevée, l'autophagie est progressivement supprimée, limitant la capacité du neurone à éliminer les protéines agrégées et les organites endommagés. Parallèlement, la production d'espèces réactives de l'oxygène augmente, la dynamique mitochondriale s'altère et la production d'ATP (principale source immédiate d'énergie utilisable par la cellule) diminue, instaurant un cercle vicieux dans lequel dysfonctionnement énergétique, accumulation protéique et dommage oxydatif s'alimentent mutuellement (Perluigi et al., 2021) [35].

Une confirmation importante de l'implication de mTOR provient directement du cerveau humain. En analysant des échantillons hippocampiques obtenus auprès de patients atteints de la maladie d'Alzheimer à différents stades de gravité, Sun et ses collaborateurs ont observé une augmentation progressive de l'activité du complexe mTORC1, mise en évidence par l'accroissement de mTOR phosphorylé, de la protéine S6K1 et de leurs formes activées respectives. L'intensité de l'activation de mTORC1 était en outre étroitement corrélée à la gravité de la détérioration cognitive, indiquant que la progression clinique de la maladie d'Alzheimer se déroule parallèlement à l'augmentation de l'activité de cette voie de signalisation (Sun et al., 2014) [32].

Les confirmations expérimentales renforcent encore cette hypothèse. Dans un modèle murin de dysfonctionnement cognitif postopératoire, caractérisé par de nombreux mécanismes communs à la maladie d'Alzheimer, l'activation de la voie mTOR était associée à l'accumulation de β-amyloïde, à l'hyperphosphorylation de la protéine tau et à la détérioration de la mémoire. Le traitement préventif par la rapamycine bloquait l'activation de la cascade, réduisait simultanément l'Aβ et la protéine tau pathologique, et améliorait significativement les performances cognitives des animaux. Ces résultats indiquent que l'hyperactivation de la voie mTOR ne représente pas seulement un marqueur de la neurodégénérescence, mais contribue directement au développement des altérations responsables du déficit cognitif (Shen et al., 2016) [33].

D'autres confirmations proviennent du modèle murin transgénique PDAPP (souris génétiquement modifiée pour développer des accumulations de bêta-amyloïde), dans lequel l'administration chronique de rapamycine a prévenu l'apparition des déficits cognitifs, réduit sélectivement les niveaux cérébraux d'Aβ et augmenté l'activité autophagique sans modifier la production de la protéine précurseur APP. Cela suggère que la réduction de la charge amyloïde ne dépend pas nécessairement d'une moindre production de β-amyloïde, mais plutôt du rétablissement de la capacité du neurone à l'éliminer par l'autophagie. En d'autres termes, en inhibant l'hyperactivité de mTOR, le système cellulaire récupère l'un des principaux mécanismes physiologiques dédiés à l'élimination des protéines agrégées (Spilman et al., 2010) [34].

La centralité de mTOR apparaît également dans d'autres conditions caractérisées par une neuropathologie précoce de type Alzheimer. Dans le syndrome de Down, par exemple, l'hyperactivation de la voie PI3K/AKT/mTOR apparaît de nombreuses années avant l'apparition clinique de la démence et est associée à la déposition progressive de β-amyloïde, à l'hyperphosphorylation de la protéine tau, à la compromission de l'autophagie et au déclin cognitif. Le stress oxydatif, le dysfonctionnement mitochondrial et les altérations de la protéostasie amplifient davantage ces phénomènes, soulignant comment la dérégulation de mTOR représente un point de convergence de multiples processus pathologiques (Di Domenico et al., 2018) [36] ; (Azimzadeh et al., 2024) [38].

Les preuves disponibles suggèrent toutefois que le rôle de mTOR est plus complexe qu'il n'y paraît. Cette voie ne doit en effet pas être considérée simplement comme "active" ou "inhibée". Comme le souligne Maiese, la fonction biologique de mTOR dépend de l'intensité du signal, du type de complexe impliqué, du stade de la maladie et du contexte cellulaire. Une inhibition indiscriminée pourrait compromettre des processus indispensables comme la mémoire, la plasticité synaptique et la survie neuronale, tandis qu'une hyperactivation persistante favorise la neurodégénérescence. L'objectif thérapeutique ne consiste donc pas à éliminer complètement l'activité de la voie, mais à rétablir le juste équilibre physiologique entre activation et désactivation (Maiese, 2014) [37] ; (O'Neill, 2013) [39].

L'ensemble de ces observations conduit à une conclusion importante : mTOR ne représente pas un simple participant à la physiopathologie de la maladie d'Alzheimer, mais un véritable nœud d'intégration capable de relier métabolisme énergétique, autophagie, protéostasie, fonction mitochondriale, signalisation insulinique et survie neuronale. Comprendre comment cette voie est progressivement hyperactivée constitue donc l'étape suivante pour reconstruire la séquence des événements moléculaires qui conduit à la neurodégénérescence. C'est précisément pour cette raison qu'il est nécessaire d'analyser maintenant l'un des mécanismes les plus étudiés ces dernières années : la capacité des oligomères de β-amyloïde à activer directement la cascade PI3K–AKT–mTOR, transformant l'accumulation de la protéine amyloïde en un puissant stimulus d'altération métabolique intracellulaire.

Oligomères Aβ et activation de la voie PI3K–AKT–mTOR

Après avoir vu comment l’hyperactivation de mTOR constitue l’un des nœuds centraux de la maladie d’Alzheimer, l’étape suivante consiste à comprendre l’origine de cette activation. Une part importante de la réponse semble provenir précisément de la β-amyloïde. Pendant de nombreuses années, ce peptide a été considéré presque exclusivement comme un matériau pathologique destiné à s’accumuler dans le cerveau ; toutefois, les preuves montrent que l’Aβ est également présent dans des conditions physiologiques et, à faibles concentrations, peut participer à la transduction normale du signal neuronal. Luo et ses collaborateurs ont en effet démontré que des quantités extrêmement faibles d’Aβ étaient capables d’activer la PI3K. L’inhibition par la wortmannine (substance expérimentale qui bloque la PI3K) abolissait complètement cet effet, confirmant que la réponse dépendait réellement de la PI3K. Cette donnée introduit un concept fondamental : la β-amyloïde n’est pas nécessairement toxique en soi, mais peut le devenir lorsqu’elle change de concentration, de conformation et de durée d’exposition (Luo et al., 1996) [40].

Le passage de la physiologie à la pathologie semble dépendre surtout de la formation des oligomères. Bhaskar et ses collaborateurs ont comparé directement les monomères, les fibrilles et les oligomères d’Aβ, observant que ce sont surtout ces derniers qui provoquaient des altérations neuronales significatives. Les oligomères induisaient en effet une rétraction des processus neuronaux, une réentrée dans le cycle cellulaire et une augmentation de la phosphorylation d’AKT et de mTOR. L’utilisation d’inhibiteurs de la PI3K, d’AKT ou de mTOR bloquait les événements du cycle cellulaire, démontrant que la cascade PI3K–AKT–mTOR représentait une étape indispensable de la réponse pathologique. Les monomères et les fibrilles, dans les mêmes conditions expérimentales, montraient en revanche des effets beaucoup plus limités (Bhaskar et al., 2009) [45].

AKT répond également à l’Aβ de manière dynamique. Abbott et ses collaborateurs ont montré qu’une exposition aiguë à l’Aβ entraîne une augmentation rapide de la phosphorylation d’AKT par l’implication coordonnée des récepteurs nicotiniques α7 et des récepteurs NMDA (récepteur activé par le glutamate). Cette première réponse pourrait représenter une tentative adaptative du neurone. Cependant, lorsque l’exposition devient chronique, le tableau change : dans le modèle murin TAS10 (souris génétiquement modifiées pour développer certaines caractéristiques similaires à celles observées dans l’Alzheimer humain), la phosphorylation hippocampique d’AKT était réduite précisément au moment de l’apparition des plaques amyloïdes et des déficits de mémoire. L’Aβ semble donc exercer un effet biphasique, avec une phase initiale d’activation de la cascade et une perte ultérieure de sa régulation normale (Abbott et al., 2008) [47].

La connexion entre l’Aβ et mTOR a été davantage clarifiée dans les études de Caccamo. Dans des cellules productrices d’oligomères naturels de β-amyloïde et chez les souris 3xTg-AD (modèle animal génétiquement modifié utilisé pour étudier les mécanismes de l’Alzheimer), l’activité de mTOR était significativement augmentée. Lorsque l’accumulation d’Aβ était prévenue génétiquement ou réduite par des anticorps, la signalisation de mTOR revenait vers les niveaux physiologiques. Au contraire, l’injection d’Aβ naturellement sécrété dans l’hippocampe d’animaux sains suffisait à augmenter rapidement l’activité de la voie. Ces expériences ont fourni l’une des démonstrations les plus directes du fait que l’Aβ n’est pas simplement associé à l’hyperactivation de mTOR, mais peut en être une cause (Caccamo et al., 2011) [44].

Le travail précédent de Caccamo et ses collaborateurs avait déjà montré les conséquences fonctionnelles de cette relation. Chez les souris 3xTg-AD et dans les systèmes cellulaires producteurs d’oligomères, l’accumulation d’Aβ s’accompagnait d’une augmentation de la signalisation de mTOR et d’une réduction de l’autophagie. Lorsque mTOR était inhibé par la rapamycine, les performances d’apprentissage et de mémoire s’amélioraient, tandis que l’Aβ et la protéine tau pathologique diminuaient. Surtout, lorsque l’autophagie était expérimentalement empêchée, la rapamycine perdait sa capacité à réduire la β-amyloïde. Cela démontre que l’hyperactivation de mTOR peut se transformer en un amplificateur de la pathologie : l’Aβ active mTOR, mTOR supprime l’autophagie et la réduction de l’autophagie favorise une accumulation supplémentaire d’Aβ (Caccamo et al., 2010) [42].

La revue d’Oddo intègre ces résultats en montrant comment ce circuit ne concerne pas exclusivement la clairance des protéines pathologiques. Les formes solubles d’Aβ peuvent activer la PI3K/AKT, augmenter mTOR et altérer simultanément la synthèse protéique, la plasticité synaptique, l’autophagie et le métabolisme de la protéine tau. Les mêmes données mettent cependant en évidence l’existence d’une fenêtre physiologique optimale : une activité insuffisante de mTOR compromet la consolidation de la mémoire, mais une activation excessive produit également des déficits cognitifs. Dans la maladie d’Alzheimer, le problème semble donc être surtout la perte de la capacité normale à activer et désactiver la voie de manière appropriée (Oddo, 2012) [41].

Lee et ses collaborateurs ont ajouté un niveau de détail supplémentaire, montrant comment les oligomères d’Aβ peuvent activer la PI3K/AKT/mTORC1 par une augmentation de l’entrée de calcium et de la production d’espèces réactives de l’oxygène. L’activation de mTORC1 augmentait également la synthèse de HIF-1α (protéine qui aide les cellules à s’adapter à la carence en oxygène) et supprimait simultanément l’autophagie. Cette combinaison favorisait l’expression de protéines du cycle cellulaire et l’activation de CDK2 (enzyme qui contribue à réguler la croissance et la division cellulaire), qui à son tour favorisait la phosphorylation pathologique de la protéine tau, la déstabilisation des microtubules et la mort neuronale (Lee et al., 2017) [43].

L’hyperactivation de la cascade produit en outre des conséquences fonctionnelles très précoces. Wang et ses collaborateurs ont démontré que les oligomères d’Aβ suppriment les oscillations gamma hippocampiques (activité électrique rythmique de l’hippocampe) par l’axe mTOR/S6K1. La rapamycine empêchait cette altération, tandis que l’activation pharmacologique de mTOR par la leucine la reproduisait. L’inhibition sélective de S6K1 rétablissait en outre la synchronisation neuronale tant dans les préparations hippocampiques que chez les souris APP/PS1, indiquant que la cascade Aβ–mTOR–S6K1 peut compromettre la communication entre les réseaux cérébraux avant même qu’une perte neuronale étendue ne se manifeste (Wang et al., 2023) [46].

Dans l’ensemble, ces preuves décrivent une séquence cohérente : l’Aβ physiologique peut participer à la signalisation normale de la PI3K, mais lorsque le peptide s’accumule sous forme d’oligomères, la même cascade est exploitée de manière pathologique. La PI3K active AKT, AKT contribue à lever le frein exercé sur mTORC1 qui reste chroniquement hyperactif. De là découlent la réduction de l’autophagie, les altérations de la synthèse protéique, l’activation de S6K1, la réentrée aberrante dans le cycle cellulaire, les modifications de la protéine tau et la compromission des réseaux neuronaux. Il reste cependant à clarifier une autre étape fondamentale : comment la β-amyloïde interagit avec le système glutamatergique et avec les récepteurs NMDA, transformant l’altération de la signalisation cellulaire en excitotoxicité. C’est le point de départ du prochain paragraphe.

Bêta-amyloïde et glutamate

Si, dans le chapitre précédent, nous avons vu comment les oligomères de la β-amyloïde sont capables d'activer la cascade PI3K–AKT–mTOR, il reste encore à comprendre quel est le mécanisme qui déclenche réellement cette réponse cellulaire. Une partie fondamentale de l'explication réside dans le glutamate, le principal neurotransmetteur excitateur du système nerveux central. Chaque pensée, chaque souvenir et chaque mouvement dépendent de l'équilibre avec lequel cette molécule est libérée dans l'espace synaptique (l'espace entre deux neurones à travers lequel passe le signal chimique) et ensuite éliminée. On pourrait imaginer le glutamate comme l'accélérateur d'une voiture : une pression légère permet d'avancer avec fluidité, tandis qu'une accélération continue et incontrôlée conduit inévitablement à perdre le contrôle du véhicule. Dans le cerveau, il se passe quelque chose de très similaire. Une stimulation glutamatergique physiologique est indispensable à l'apprentissage et à la mémoire ; un excès persistant, en revanche, devient toxique pour les neurones.

Les recherches les plus récentes démontrent que la β-amyloïde altère cet équilibre dès les premiers stades de la maladie. Contrairement à ce qui avait été supposé par le passé, le premier effet des oligomères d'Aβ ne consiste pas en une réduction immédiate de la transmission glutamatergique, mais en sa nette hyperactivation. En utilisant un biocapteur électrochimique capable de mesurer la libération de glutamate à partir de varicosités neuronales isolées (petits renflements des neurones à partir desquels des neurotransmetteurs peuvent être libérés), Yang et ses collaborateurs ont observé qu'après seulement trente minutes d'exposition aux oligomères d'Aβ, la libération vésiculaire du neurotransmetteur augmente de manière significative. Ce n'est qu'ensuite, après plusieurs heures d'exposition, que les réserves de glutamate commencent progressivement à s'épuiser, jusqu'à entraîner une réduction marquée de la transmission synaptique (Yang et al., 2019) [48].

Cette observation a également été confirmée par Brito-Moreira et ses collaborateurs, qui ont démontré comment les oligomères solubles de la β-amyloïde augmentent simultanément la concentration extracellulaire de glutamate et celle de la D-sérine, un co-agoniste indispensable à la pleine activation des récepteurs NMDA. L'augmentation du glutamate dépend de l'activité électrique des neurones, de l'entrée de calcium et de l'activation des récepteurs NMDA eux-mêmes, créant un circuit d'amplification dans lequel l'activation des neurones favorise une libération supplémentaire du neurotransmetteur. Les auteurs ont également observé une augmentation de l'exocytose des vésicules présynaptiques (processus par lequel un neurone libère des neurotransmetteurs dans l'espace entre deux cellules nerveuses) et une plus grande activité postsynaptique spontanée, indiquant que le réseau neuronal entre rapidement dans un état d'hyperexcitabilité (Brito-Moreira et al., 2011) [49].

L'accumulation extracellulaire de glutamate ne dépend cependant pas exclusivement d'une augmentation de la libération. Un second mécanisme, tout aussi important, consiste en la réduction de sa recapture. Li et ses collaborateurs ont démontré que les oligomères solubles d'Aβ compromettent la capacité des terminaisons nerveuses à éliminer le glutamate de l'espace extracellulaire. Lorsque la recapture est réduite, le neurotransmetteur demeure plus longtemps autour des synapses, favorisant une activation persistante des récepteurs glutamatergiques. Ce phénomène facilite la dépression à long terme (LTD) dans l'hippocampe, un processus physiologique impliqué dans le remodelage des connexions neuronales qui, s'il est excessivement activé, contribue à la perte des synapses (Li et al., 2009) [50].

À ce stade, un autre protagoniste fondamental de la physiologie cérébrale entre en jeu : l'astrocyte. Pendant longtemps, ces cellules ont été considérées comme de simples éléments de soutien des neurones. Aujourd'hui, nous savons qu'elles représentent les principaux « agents d'entretien » des synapses, car elles éliminent rapidement le glutamate en excès par le biais des transporteurs GLT-1 et GLAST. Matos et ses collaborateurs ont démontré que le peptide β-amyloïde compromet profondément cette fonction. L'exposition à l'Aβ réduit en effet à la fois l'activité et l'expression des deux principaux transporteurs ; le résultat final est une réduction drastique de la capacité des astrocytes à éliminer le glutamate extracellulaire, créant un environnement favorable à l'excitotoxicité neuronale (Matos et al., 2008) [51].

Mais les astrocytes ne se limitent pas à perdre leur capacité à éliminer le glutamate : ils deviennent eux-mêmes une nouvelle source du neurotransmetteur. Talantova et ses collaborateurs ont identifié une cascade pathogénique complètement nouvelle dans laquelle les oligomères d'Aβ activent les récepteurs nicotiniques α7 présents sur les astrocytes, induisant une libération massive de glutamate dans l'espace extracellulaire. En quelques minutes apparaissent un courant glutamatergique tonique, une augmentation de la production d'oxyde nitrique, l'hyperphosphorylation de la protéine tau et une perte progressive des épines dendritiques (petites structures des neurones qui reçoivent des signaux d'autres neurones). Les auteurs ont également démontré que ce processus peut être contré pharmacologiquement : alors que la mémantine (médicament qui module l'action du glutamate dans le cerveau) n'exerce qu'une protection partielle, la nitromémantine (composé expérimental dérivé de la mémantine, étudié pour protéger les neurones de l'activité excessive du glutamate) prévient presque complètement la perte synaptique induite par la β-amyloïde, confirmant le rôle central des récepteurs NMDA dans la neurodégénérescence (Talantova et al., 2013) [52].

Une confirmation supplémentaire provient de l'étude de Sanz-Blasco et ses collaborateurs, qui montre comment la β-amyloïde oligomérique (Aβ) stimule la libération de glutamate dans les astrocytes, par le biais d'un mécanisme vésiculaire dépendant du calcium. Le lévétiracétam (LEV), médicament antiépileptique déjà associé à des améliorations cognitives dans la maladie d'Alzheimer, réduit cette libération de glutamate induite par l'Aβ. L'effet est confirmé par la sensibilité à la neurotoxine tétanique, qui bloque la libération vésiculaire. Ces résultats suggèrent que le médicament lévétiracétam pourrait limiter l'hyperexcitabilité neuronale dans la maladie d'Alzheimer en modulant la communication pathologique entre les astrocytes et les neurones (Sanz-Blasco et al., 2016) [53].

Dans leur ensemble, ces preuves décrivent une séquence pathogénique extrêmement cohérente. Les oligomères de la β-amyloïde déterminent initialement une libération excessive de glutamate, augmentent le chargement des vésicules synaptiques, compromettent progressivement la recapture du neurotransmetteur tant par les neurones que par les astrocytes et transforment enfin les astrocytes eux-mêmes en une source supplémentaire de glutamate. Le résultat est une accumulation persistante du neurotransmetteur dans l'espace extracellulaire, capable de maintenir une stimulation chronique des récepteurs NMDA et de créer les conditions idéales pour l'activation des principales voies intracellulaires impliquées dans la progression de la maladie d'Alzheimer. C'est précisément le lien entre l'excès de glutamate et l'activation de la cascade PI3K–AKT–mTOR qui constituera le sujet du prochain paragraphe.

Glutamate et activation de PI3K-AKT-mTOR

Dans le paragraphe précédent, nous avons vu comment la β-amyloïde peut altérer profondément l’homéostasie du glutamate, en augmentant sa libération, en compromettant sa recapture et en favorisant son accumulation dans l’espace extracellulaire. Pour comprendre pourquoi cette altération est si importante dans la progression de la maladie d’Alzheimer, il est nécessaire de suivre le signal du glutamate au-delà de la membrane neuronale. En effet, le glutamate ne représente pas seulement le principal neurotransmetteur excitateur du cerveau : par le biais de différents récepteurs, il est capable de modifier l’activité de nombreuses voies intracellulaires, dont PI3K, AKT et mTOR. Dans des conditions physiologiques, ce dialogue est essentiel pour permettre aux synapses de s’adapter, de se renforcer ou de s’affaiblir en réponse aux stimuli. Cependant, lorsque la stimulation glutamatergique devient persistante et incontrôlée, ce même réseau moléculaire peut perdre sa régulation et contribuer aux dommages neuronaux.

L’une des démonstrations les plus claires du lien entre le glutamate et PI3K–AKT–mTOR provient de l’étude des récepteurs métabotropiques du glutamate (mGluR). Dans la zone CA1 de l’hippocampe (zone de l’hippocampe impliquée surtout dans la formation et la consolidation des souvenirs), l’activation des récepteurs mGluR1 et mGluR5 détermine rapidement l’augmentation de la phosphorylation d’AKT et de mTOR. Les chercheurs ont démontré qu’en bloquant PI3K avec deux inhibiteurs différents, l’activation d’AKT et de mTOR était empêchée, identifiant ainsi une séquence précise dans laquelle PI3K occupe une position en amont des deux kinases. La cascade s’est révélée active également dans les compartiments synaptiques et son inhibition empêchait la dépression à long terme médiée par les récepteurs mGluR, montrant comment PI3K–AKT–mTOR représente le lien par lequel le glutamate peut transformer un stimulus récepteur en nouvelles modifications de la synthèse protéique et de la plasticité synaptique (Hou et Klann, 2004) [54].

Une deuxième voie d’accès à la cascade est représentée par les récepteurs AMPA. Dans une étude sur la sarcosine (substance naturelle impliquée dans le métabolisme et la régulation de certains signaux nerveux), une augmentation rapide de la phosphorylation d’AKT et de mTOR a été observée, associée à une insertion accrue des récepteurs AMPA dans la membrane neuronale. Le blocage des AMPAR avec le NBQX (composé utilisé dans la recherche en neurosciences qui bloque les récepteurs AMPA du glutamate) empêchait l’activation d’AKT et de mTOR, tandis que la rapamycine bloquait mTOR sans empêcher les modifications du récepteur AMPA. Ce rapport hiérarchique plaçait donc les AMPAR en amont de la cascade intracellulaire, montrant expérimentalement qu’une modification de la transmission glutamatergique peut se propager jusqu’à mTOR (Chen et al., 2015) [55].

Le même principe a été confirmé avec l’échinacoside (substance naturelle d’origine végétale étudiée pour ses effets protecteurs potentiels sur les cellules). La stimulation de la transmission médiée par les récepteurs AMPA augmentait la phosphorylation d’AKT et de mTOR dans l’hippocampe ; lorsque les AMPAR étaient bloqués, l’activation de toute la cascade disparaissait. Même si l’étude s’inscrit dans un contexte antidépresseur et non dans celui de la maladie d’Alzheimer, elle fournit une confirmation indépendante du fait que l’activation glutamatergique via les AMPAR peut atteindre AKT et mTOR et modifier la plasticité neuronale (Chuang et al., 2022) [56].

Une confirmation particulièrement récente provient des expériences avec le danshensu (substance naturelle issue de la Salvia miltiorrhiza, étudiée pour ses propriétés protectrices et antioxydantes). Là encore, la stimulation des AMPAR représentait l’événement initial, suivi de l’activation d’AKT puis de mTOR. Le blocage pharmacologique des récepteurs AMPA empêchait en effet l’augmentation de la phosphorylation de toutes ces protéines, tandis que l’inhibition d’AKT interrompait la transduction vers mTOR. Une fois de plus, une communication directe apparaît donc entre le système glutamatergique et la machinerie intracellulaire responsable de la plasticité synaptique (Chuang et al., 2024) [57].

L’acide vanillique (substance naturelle végétale aux propriétés antioxydantes) a permis d’isoler davantage cette séquence. Une étude a en effet montré que l’acide vanillique produit des effets antidépresseurs chez les souris, en réduisant les comportements associés à la dépression sans modifier l’activité locomotrice. Dans le cortex préfrontal, le composé augmente l’activité du récepteur AMPAR et active la voie AKT-mTOR, sans impliquer ERK (protéine qui transmet des signaux cellulaires en régulant la croissance et l’activité de la cellule). Le blocage des AMPAR, d’AKT ou de mTOR atténue en effet l’effet antidépresseur. Les résultats indiquent donc que l’acide vanillique pourrait exercer son action par le biais de la voie AMPAR-AKT-mTOR, suggérant un mécanisme neurobiologique potentiel pertinent pour la dépression (Chuang et al., 2020) [58].

Une revue de 2020 permet d’inscrire ces résultats dans un cadre plus large. Lorsque la concentration extracellulaire de glutamate dépasse la capacité des systèmes physiologiques de contrôle, l’activation excessive des récepteurs provoque une augmentation du calcium intracellulaire, la production d’espèces réactives de l’oxygène, une réduction du glutathion (substance antioxydante qui protège les cellules contre les dommages oxydatifs) et une accumulation de peroxyde d’hydrogène. Parallèlement, la voie PI3K/AKT/mTOR et les voies de l’autophagie sont impliquées (Afshari et al., 2020) [59].

La complexité de cette réponse est également confirmée par les expériences menées avec des exosomes dérivés de cellules souches mésenchymateuses (cellules capables de générer certains types de tissus et de contribuer à leur réparation). Dans les cellules neuronales HT22 (cellules cultivées en laboratoire utilisées comme modèle), le glutamate entraînait une augmentation marquée de l’apoptose ; les exosomes réduisaient en revanche les dommages et augmentaient la survie cellulaire. Lorsque PI3K/AKT ou mTOR étaient inhibés pharmacologiquement, cette protection diminuait significativement. L’étude montre donc que la voie PI3K–AKT–mTOR ne représente pas exclusivement un mécanisme de dommage : en présence d’un stimulus excitotoxique, elle peut également être recrutée comme système de survie. La signification de l’activation dépend donc du contexte et de la durée du signal (Rong et al., 2024) [60].

C’est précisément cette apparente contradiction qui devient décisive pour comprendre la maladie d’Alzheimer. Certains chercheurs ont démontré qu’après une exposition excitotoxique au glutamate, les neurones développent rapidement une forme d’insulinorésistance. L’augmentation du Ca2+ intracellulaire et la dépolarisation mitochondriale s’accompagnaient en effet d’une réduction de 48 % de l’activation du récepteur à l’insuline, de 72 % d’AKT, de 44 % de mTOR et de 38 % de la phosphorylation inhibitrice de GSK3β (enzyme qui régule divers processus cellulaires) en réponse à l’insuline (Pomytkin et al., 2019) [61].

Se dessine donc un tableau plus complexe qu’une simple « activation » de mTOR. Le glutamate physiologique utilise PI3K–AKT–mTOR pour réguler la plasticité et la synthèse protéique ; l’excès glutamatergique peut activer de manière anormale ces mêmes réseaux, altérer le calcium et les mitochondries et, simultanément, rendre le neurone moins capable de répondre à l’insuline. Dans la maladie d’Alzheimer, où la β-amyloïde favorise justement l’accumulation extracellulaire de glutamate, ces mécanismes peuvent donc converger vers une perte progressive de la régulation métabolique neuronale normale. Pour comprendre comment cette altération peut se transformer en un circuit capable de s’auto-entretenir, il faut maintenant suivre mTOR vers l’un de ses principaux effecteurs : S6K1, et observer comment ce dernier peut interférer avec IRS-1, reliant directement l’activité de mTOR au développement de l’insulinorésistance.

mTOR, S6K1, IRS-1 et insulinorésistance

Dans le paragraphe précédent, nous avons observé comment le glutamate, lorsqu'il passe d'un outil normal de communication neuronale à un signal excitotoxique, peut altérer profondément la régulation de la voie PI3K–AKT–mTOR et, simultanément, compromettre la capacité de la cellule à répondre à l'insuline. Une question fondamentale demeure cependant : comment une voie appartenant à la même cascade insulinique peut-elle contribuer, lorsqu'elle reste excessivement active, à l'apparition de l'insulinorésistance ? La réponse se trouve dans l'un des principaux effecteurs de mTORC1, la protéine ribosomale S6 kinase 1, ou S6K1. Dans des conditions physiologiques, ce système fonctionne comme un mécanisme sophistiqué d'autorégulation. Lorsque les nutriments et les signaux anaboliques sont abondants, mTORC1 active S6K1, favorisant la croissance et la synthèse protéique ; simultanément, cependant, S6K1 peut exercer un rétrocontrôle négatif sur la signalisation insulinique. C'est comme un thermostat : une fois une certaine température atteinte, le système réduit automatiquement le signal qui l'a activé. Le problème émerge lorsque ce frein, au lieu d'être temporaire, reste constamment enclenché.

Une étude de 2006 a décrit S6K1 comme un point de rencontre important entre la disponibilité des nutriments et la sensibilité à l'insuline. mTORC1 et S6K1 peuvent donc continuer à recevoir un signal nutritionnel fort même alors que la capacité de l'insuline à transmettre son message diminue progressivement. Dans les études chez l'homme, l'infusion d'acides aminés entraînait en effet une augmentation de l'activité de S6K1 associée à une réduction de la sensibilité à l'insuline d'environ 25 %, à la phosphorylation d'IRS-1, à la réduction de l'activation de PI3K et à une moindre absorption de glucose dans le muscle squelettique (Um et al., 2006) [62].

Pour comprendre ce mécanisme, il faut s'attarder sur IRS-1. Cette protéine peut être imaginée comme un pont moléculaire : après l'activation du récepteur à l'insuline, elle permet au signal d'atteindre PI3K et, par la suite, AKT. Sa fonction dépend cependant aussi de la manière dont elle est phosphorylée. Plus significatif encore, chez l'homme, l'infusion d'acides aminés produisait simultanément une activation de S6K1, une augmentation de la phosphorylation d'IRS-1 avec perte de fonctionnalité d'IRS-1 et l'apparition d'une insulinorésistance dans le muscle squelettique (Tremblay et al., 2007) [63].

On comprend ainsi que l'hyperactivité de mTOR/S6K1 ne se limite pas à mettre temporairement un frein au signal insulinique : si elle persiste, elle peut progressivement appauvrir la cellule des intermédiaires mêmes nécessaires pour le transmettre. Certains chercheurs ont fourni une démonstration particulièrement claire de ce phénomène. La perte de TSC1 ou TSC2 produisait une activation constitutive de la cascade mTOR/S6K1 accompagnée d'une réduction marquée d'IRS-1 et, dans une moindre mesure, d'IRS-2. Bien qu'AKT fût encore présent en quantité normale, l'insuline ne parvenait plus à l'activer. Le problème, donc, ne consistait pas en un manque d'AKT, mais en l'interruption de la communication en amont : IRS-1/2 et leur association avec le récepteur à l'insuline et PI3K diminuaient (Shah et al., 2004) [64].

La même étude ajoute un élément essentiel. L'hyperactivation de la voie mTOR/S6K1 accélérait la dégradation d'IRS-1 et d'IRS-2 et en réduisait simultanément les ARNm ; les deux effets étaient réversibles par l'inhibition de mTOR avec la rapamycine. De plus, la surexpression d'IRS-1 ou d'une PI3K constitutivement active parvenait à rétablir l'activation d'AKT. Ce résultat localise avec une précision remarquable le défaut : l'insulinorésistance émerge parce que le signal est interrompu au niveau des IRS, avant d'atteindre adéquatement PI3K et AKT. La voie mTOR/S6K, lorsqu'elle est constitutivement active, finit donc par affaiblir la cascade insulinique elle-même, cascade qui contribue normalement à sa régulation (Shah et al., 2004) [64].

Un modèle indépendant renforce encore ce principe : une étude menée en 2020 a focalisé l'attention sur des podocytes murins (cellules rénales de souris utilisées dans la recherche scientifique) exposés au palmitate (forme d'un acide gras saturé courant utilisé par les cellules dans le métabolisme des graisses), donc un système expérimental relatif à la néphropathie diabétique et non à la maladie d'Alzheimer ; l'étude fournit une confirmation mécanistique du rapport entre l'activation de mTORC1/S6K1, la modification d'IRS-1 et la perte de la réponse insulinique. Le palmitate activait en effet mTORC1/S6K1 et augmentait la phosphorylation d'IRS-1, s'accompagnant d'une réduction de la phosphorylation d'AKT en réponse à l'insuline. L'inhibition de mTORC1 par la rapamycine réduisait la phosphorylation d'IRS-1 et rétablissait celle d'AKT (Denhez et al., 2020) [65].

À ce stade, le lien avec ce qui a été décrit dans les paragraphes précédents devient particulièrement intéressant. Nous avons vu que la β-amyloïde peut favoriser une dérégulation du glutamate et que la transmission glutamatergique est capable d'atteindre PI3K–AKT–mTOR ; nous avons également observé que l'excitotoxicité peut compromettre la réponse neuronale à l'insuline. Les études analysées dans ce paragraphe ajoutent maintenant une pièce supplémentaire au puzzle : une fois que mTORC1/S6K1 reste excessivement actif, il existe un mécanisme moléculaire par lequel cette même voie peut exercer un rétrocontrôle négatif sur IRS-1 et IRS-2, entravant la propagation du signal insulinique.

Le tableau qui émerge est donc celui d'un circuit d'autorégulation qui peut se transformer en cercle vicieux. Une activité excessive de mTORC1 maintient S6K1 à un niveau élevé ; S6K1 modifie et affaiblit IRS-1, tandis que l'activation chronique de l'axe mTOR/S6K1 peut également favoriser la perte d'IRS-1 et d'IRS-2 ; en diminuant les IRS, le récepteur à l'insuline parvient de moins en moins efficacement à transférer son signal à PI3K et AKT. La cellule peut ainsi se trouver dans la condition apparemment paradoxale de posséder une voie mTOR/S6K1 fortement active et, en même temps, de répondre de moins en moins à l'insuline. C'est précisément à partir de cette séparation entre l'activité de mTOR et la fonctionnalité du signal insulinique que nous pouvons poursuivre vers la prochaine étape de notre histoire moléculaire : comprendre ce qui arrive à AKT et GSK3β, et pourquoi leur altération devient particulièrement importante dans la maladie d'Alzheimer.

La voie AKT-GSK3β et la maladie d'Alzheimer

Dans le paragraphe précédent, nous avons vu comment l’hyperactivation persistante de l’axe mTORC1–S6K1 peut transformer un système de régulation normal en un mécanisme capable d’affaiblir progressivement la réponse cellulaire à l’insuline. Lorsque IRS-1 et IRS-2 perdent en efficacité, le signal qui devrait atteindre PI3K, puis AKT, est atténué. Dans le cerveau, cette altération revêt une importance particulière, car AKT ne représente pas seulement une étape de la signalisation insulinique : elle agit également comme l’un des principaux systèmes de contrôle de la glycogène synthase kinase-3β, ou GSK-3β, une protéine qui occupe une position centrale dans la physiopathologie de la maladie d’Alzheimer. Pour comprendre ce rapport, il peut être utile d’imaginer AKT comme un frein moléculaire. Lorsque la voie fonctionne correctement, AKT phosphoryle GSK-3β, réduisant ainsi son activité. En revanche, lorsque le signal PI3K–AKT s’affaiblit, ce frein est progressivement relâché et GSK-3β peut devenir excessivement active (Limantoro et al., 2023) [66].

Ce passage permet de comprendre pourquoi l’insulinorésistance cérébrale peut avoir des conséquences qui vont bien au-delà d’une simple difficulté à utiliser le glucose. Dans un modèle expérimental d’Alzheimer sporadique obtenu par administration intracérébroventriculaire de streptozotocine (substance utilisée dans la recherche pour endommager les cellules pancréatiques qui produisent l’insuline), certains chercheurs ont observé une altération de la signalisation insulinique cérébrale accompagnée d’une réduction de l’activité de PI3K et des voies dépendantes d’AKT. Parallèlement, la phosphorylation inhibitrice de GSK-3β diminuait, laissant ainsi la kinase davantage active (Deng et al., 2009) [67]. C’est un résultat important car il construit un pont moléculaire très précis : si le signal insulinique perd de sa force en amont, AKT exerce moins efficacement son contrôle et GSK-3β peut augmenter son activité.

Le problème devient évident lorsque l’on considère l’une des principales cibles de GSK-3β : la protéine tau. Dans des conditions physiologiques, tau contribue à la stabilisation des microtubules, des structures que l’on peut comparer aux rails le long desquels sont transportées des molécules indispensables d’une région à l’autre du neurone. La phosphorylation de tau est un processus régulateur normal, mais lorsqu’elle devient excessive, la protéine perd progressivement sa capacité à interagir correctement avec les microtubules. GSK-3β représente l’une des principales kinases impliquées dans ce processus et son hyperactivité favorise l’accumulation de tau hyperphosphorylée et la formation des dégénérescences neurofibrillaires (Zhang et al., 2018) [68].

Dans l’étude de 2009 mentionnée précédemment, cette séquence est observable avec une clarté particulière. À la réduction de l’activité PI3K–AKT et à la conséquence d’une plus grande activité de GSK-3β s’associait une augmentation de la phosphorylation de tau. Il ne s’agissait pas seulement d’une modification biochimique : la protéine tau isolée du cerveau des animaux perdait significativement sa capacité à se lier aux microtubules (Deng et al., 2009) [67]. Le signal métabolique altéré se traduit donc par une modification concrète de l’architecture neuronale : moins d’activité d’AKT signifie moins d’inhibition de GSK-3β ; une GSK-3β plus active favorise la phosphorylation pathologique de tau ; la protéine tau modifiée perd une partie de sa fonction stabilisatrice.

La pertinence de GSK-3β dans la maladie d’Alzheimer ne s’arrête toutefois pas à la protéine tau. Certains chercheurs décrivent cette kinase comme un nœud capable d’influencer simultanément différents aspects de la maladie. Son activité augmente avec l’âge et s’avère encore plus élevée dans le système nerveux central dans la maladie d’Alzheimer ; outre la phosphorylation de tau, GSK-3β participe à la régulation de la production de β-amyloïde, interfère avec la plasticité synaptique et la potentialisation à long terme, influence la neurogenèse et contribue à la réponse neuro-inflammatoire (Lauretti et al., 2020) [69]. En d’autres termes, GSK-3β semble se trouver dans une position à partir de laquelle sa dérégulation peut se propager simultanément vers bon nombre des caractéristiques biologiques de la maladie d’Alzheimer.

Le lien avec la β-amyloïde mérite également l’attention. Les preuves recueillies indiquent que GSK-3β peut influencer le processus amyloïdogène de l’APP (transformation de l’APP qui conduit à la production de bêta-amyloïde) (Lauretti et al., 2020) [69]. Une confirmation expérimentale intéressante provient d’une étude de 2007 : chez des souris transgéniques exprimant l’APP humaine, la réduction de l’activité de GSK-3β obtenue pharmacologiquement avec du lithium ou génétiquement par une forme dominante négative de la kinase entraînait une diminution de la phosphorylation de tau, mais aussi de la production de β-amyloïde et de la charge en plaques. Ces changements moléculaires étaient associés à une meilleure conservation de la structure dendritique (réseau de ramifications du neurone) dans l’hippocampe et le cortex frontal, ainsi qu’à une amélioration des performances cognitives (Rockenstein et al., 2007) [70].

L’étude suggère en outre que GSK-3β peut intervenir plus en amont dans la formation de l’amyloïde, en modifiant la phosphorylation et la maturation de l’APP. En réduisant l’activité de la kinase, on diminuait en effet la phosphorylation de l’APP et la disponibilité de la protéine mature dans les compartiments intracellulaires favorables à sa transformation amyloïdogène. Les auteurs émettent ainsi l’hypothèse que l’inhibition de GSK-3β pourrait limiter simultanément deux processus caractéristiques de la maladie d’Alzheimer : la pathologie de tau et celle de la β-amyloïde (Rockenstein et al., 2007) [70].

La relation entre AKT, GSK-3β et la neuropathologie trouve un soutien supplémentaire dans un modèle expérimental plus récent. Dans des neurones hippocampiques et chez des rats exposés à la staurosporine (substance expérimentale qui bloque diverses kinases et peut favoriser la mort programmée des cellules), les chercheurs ont observé une réduction de la phosphorylation d’AKT et, parallèlement, de la phosphorylation inhibitrice de GSK-3β. Cette altération s’accompagnait d’une hyperphosphorylation de tau, d’une augmentation de la production d’Aβ, d’une perte des épines dendritiques, d’une réduction des protéines synaptiques et d’une détérioration de l’apprentissage et de la mémoire. Le traitement avec le Gipenoside IX (un composé naturel appartenant aux saponines) rétablissait la phosphorylation d’AKT et de GSK-3β tout en atténuant bon nombre de ces altérations (Lei et al., 2023) [71].

Les recherches les plus récentes élargissent encore le tableau. GSK3 semble impliquée non seulement dans la pathologie de tau et de l’amyloïde, mais aussi dans le stress oxydatif, la neuro-inflammation, la fonction mitochondriale et l’autophagie. Dans le cerveau atteint d’Alzheimer, une augmentation de l’expression et de l’activité de GSK3 a été décrite, associée à une réduction de ses formes inactives phosphorylées (Zhao et al., 2024) [72]. D’autres chercheurs placent également GSK-3β parmi les principaux médiateurs partagés des maladies neurodégénératives, soulignant son implication dans l’agrégation protéique, la fonction mitochondriale, la neuro-inflammation et les principales voies intracellulaires de survie (Yu et al., 2023) [73].

Tout cela permet de comprendre pourquoi GSK-3β a été proposée comme cible thérapeutique. Le lithium et d’autres inhibiteurs ont produit des résultats intéressants dans les modèles expérimentaux, réduisant dans divers contextes la phosphorylation de tau, la toxicité associée à l’Aβ ou d’autres manifestations neurodégénératives. Cependant, le passage du laboratoire à la clinique s’est révélé beaucoup plus difficile : les résultats obtenus chez l’homme sont encore limités et l’inhibition indiscriminée d’une kinase impliquée dans de nombreux processus physiologiques pose d’importants problèmes de sélectivité et de sécurité (Yu et al., 2023) [73].

Se dessine ainsi une étape fondamentale de notre reconstruction. La réduction de la signalisation insulinique peut diminuer l’activité de la voie PI3K–AKT ; une moindre activité d’AKT peut réduire la phosphorylation inhibitrice de GSK-3β ; une GSK-3β moins contrôlée peut contribuer à l’hyperphosphorylation de tau et, par d’autres mécanismes, à la pathologie amyloïde, à l’altération synaptique et à la neurodégénérescence. GSK-3β devient donc l’un des points où la dysfonction métabolique et la dysfonction neurodégénérative semblent se rencontrer. C’est précisément cette convergence qui rend particulièrement intéressante l’hypothèse d’un lien entre diabète, insulinorésistance et maladie d’Alzheimer, sans pour autant permettre d’identifier de manière simpliste la maladie d’Alzheimer à un « diabète de type 3 » (Zhang et al., 2018) [68].

Mais cette histoire ne concerne pas seulement le contrôle de la protéine tau. Lorsque la réponse insulinique cérébrale se détériore, la manière dont le neurone parvient à s’approvisionner et à utiliser l’énergie change également. Dans le modèle de Deng de 2009, en effet, à l’altération de PI3K–AKT et à l’hyperactivation de GSK-3β s’associe également une diminution de GLUT1 et GLUT3 (transporteurs qui permettent aux cellules, en particulier celles du système nerveux, de recevoir du glucose) (Deng et al., 2009) [67]. À ce stade, le parcours nous mène donc inévitablement au-delà de la simple signalisation moléculaire : vers cette dérégulation énergétique qui représente la prochaine étape pour comprendre comment un neurone peut se retrouver progressivement privé de l’énergie nécessaire au maintien de ses fonctions.

Dérégulation énergétique

Le cerveau humain représente l’un des organes les plus exigeants de l’organisme sur le plan métabolique. Bien qu’il ne constitue qu’une fraction relativement petite de la masse corporelle, il doit soutenir en permanence des processus très coûteux en énergie : maintenir les gradients ioniques à travers les membranes, générer et propager les influx nerveux, permettre la communication entre les neurones et préserver l’efficacité des synapses. Pour ce faire, il dépend largement du glucose, qui doit atteindre le tissu nerveux, pénétrer dans les cellules et être transformé par une succession ordonnée de réactions métaboliques jusqu’à la production d’ATP. Dans la maladie d’Alzheimer, cependant, ce système énergétique délicat semble perdre progressivement en efficacité. L’hypométabolisme cérébral du glucose est en effet l’une des altérations les plus constantes associées à la maladie et, surtout, il peut être détecté bien avant que le déclin cognitif ne devienne cliniquement évident (Chen et al., 2013) [74].

Cette donnée modifie profondément la manière dont nous pouvons interpréter la neurodégénérescence. Si le métabolisme du glucose ne diminuait qu’après la perte des neurones, nous pourrions le considérer simplement comme une conséquence de la maladie : moins de cellules fonctionnelles nécessiteraient inévitablement moins d’énergie. Les observations obtenues par TEP au FDG (examen qui montre l’activité métabolique des tissus grâce à leur consommation de glucose) racontent cependant une histoire plus complexe. L’hypométabolisme a été documenté dans le trouble cognitif léger (MCI), chez les porteurs présymptomatiques de mutations associées à la maladie d’Alzheimer familiale, chez les porteurs de l’allèle APOE ε4 (variante génétique associée à un risque accru d’Alzheimer), chez les personnes présentant des troubles subjectifs de la mémoire et même chez des individus cognitivement normaux ayant évolué par la suite vers un MCI ou une maladie d’Alzheimer (Mosconi et al., 2008) [75]. Les régions les plus touchées comprennent les cortex pariéto-temporaux et le cortex cingulaire postérieur, auxquels s’ajoutent, avec la progression de la maladie, d’autres zones cérébrales. Plus significatif encore, l’ampleur de l’hypométabolisme est associée à la gravité du déclin cognitif.

Mais parler simplement de « peu de glucose dans le cerveau » serait trompeur. L’une des études les plus intéressantes à cet égard provient de l’analyse post-mortem de la cohorte du Baltimore Longitudinal Study of Aging. Certains chercheurs ont observé que dans les régions cérébrales vulnérables à la pathologie d’Alzheimer, la concentration tissulaire de glucose était même plus élevée, et cette augmentation était associée à la gravité des plaques amyloïdes, de la pathologie neurofibrillaire et des symptômes cliniques (An et al., 2018) [76]. Apparemment, cela ressemble à un paradoxe : comment un cerveau peut-il être qualifié d’hypométabolique si l’on y trouve plus de glucose ? La réponse réside dans la différence entre avoir un carburant et réussir à l’utiliser. C’est comme observer une voiture avec le réservoir plein mais avec un moteur incapable de transformer efficacement ce carburant en mouvement.

L’étude montre en effet qu’à l’augmentation du glucose tissulaire correspond une réduction du flux glycolytique. Dans les régions corticales vulnérables, d’importantes étapes de la glycolyse étaient compromises, tandis que le cervelet, relativement épargné par la pathologie, ne présentait pas d’altérations significatives. Le glucose peut donc s’accumuler précisément parce que son utilisation métabolique est inefficace. Plus intéressant encore est l’association observée entre l’augmentation progressive de la glycémie à jeun dans les années précédant le décès et des concentrations plus élevées de glucose dans le tissu cérébral, indépendamment de la présence d’un diabète. Ce résultat établit un lien entre métabolisme périphérique et cérébral, sans pour autant démontrer à lui seul une relation de causalité (An et al., 2018) [76].

Une photographie complémentaire provient directement du liquide céphalo-rachidien : une étude de 2019 a analysé 122 métabolites appartenant aux principales voies du métabolisme central et a observé que les différences significatives entre les patients atteints d’Alzheimer et les témoins concernaient spécifiquement la glycolyse. Cinq intermédiaires spécifiques étaient significativement réduits chez les patients, tandis que la concentration de glucose ne montrait pas de différences significatives (Bergau et al., 2019) [77]. Une fois de plus, le problème ne semble donc pas réductible à la simple disponibilité du glucose : c’est son parcours métabolique qui apparaît compromis. Les métabolites glycolytiques eux-mêmes montraient en outre des associations avec des biomarqueurs de la pathologie amyloïde et, combinés à la protéine Tau, amélioraient dans cette étude les performances diagnostiques par rapport à l’utilisation des seuls métabolites, bien qu’ils ne puissent remplacer les biomarqueurs consolidés (Bergau et al., 2019) [77].

La dérégulation énergétique semble également s’étendre bien au-delà de la glycolyse. En étudiant des cellules progénitrices neurales et des astrocytes obtenus à partir de cellules souches pluripotentes induites de patients atteints de la maladie d’Alzheimer à début tardif, les chercheurs ont identifié une réduction de l’absorption du glucose, une réponse moindre à la stimulation par l’insuline et l’IGF-1, une diminution des niveaux de NAD/NADH (système qui transfère les électrons et aide la cellule à produire de l’énergie) et de profondes anomalies bioénergétiques (Ryu et al., 2021) [78]. Les cellules n’apparaissaient cependant pas métaboliquement inactives. Au contraire, elles tentaient de compenser leurs inefficacités par une augmentation d’autres activités métaboliques, modifiant l’équilibre entre glycolyse et phosphorylation oxydative. C’est comme si la cellule, trouvant progressivement moins efficace sa voie énergétique habituelle, était contrainte d’ouvrir des voies secondaires pour maintenir le système en fonction. Cette compensation pourrait fonctionner initialement, mais devenir insuffisante avec le vieillissement et l’augmentation des besoins métaboliques.

La relation avec les mitochondries et le stress oxydatif rend cet équilibre encore plus fragile. Le vieillissement s’accompagne d’une altération progressive de la fonction mitochondriale et d’une augmentation du stress oxydatif. Dans le contexte de la maladie d’Alzheimer, un circuit d’amplification peut ainsi s’installer : une moindre efficacité énergétique favorise un environnement cellulaire plus vulnérable aux dommages oxydatifs, tandis que l’oxydation des protéines, des lipides, des acides nucléiques et des enzymes métaboliques peut compromettre davantage la capacité à utiliser le glucose (Mosconi et al., 2008) [75].

La nature précoce du problème émerge également de la relation entre métabolisme et structure cérébrale. Une étude de 2023 souligne que l’hypométabolisme peut précéder à la fois l’atrophie cérébrale et l’apparition des symptômes cliniques, et décrit un réseau d’altérations possibles comprenant le transport du glucose, la barrière hémato-encéphalique, l’insulinorésistance et le dysfonctionnement mitochondrial (Raut et al., 2023) [79]. Cela suggère que la perte d’efficacité énergétique ne doit pas nécessairement être considérée comme le simple résultat final de la mort neuronale. Elle pourrait au contraire contribuer à créer, bien plus tôt, un environnement dans lequel le neurone possède progressivement moins de marge pour répondre aux demandes énergétiques, réparer les dommages et maintenir une communication synaptique efficace.

Il existe enfin une observation qui rend cette histoire encore plus intéressante. Si, dans la maladie d’Alzheimer, le cerveau avait perdu de manière générique la capacité d’utiliser n’importe quel carburant, nous devrions nous attendre à une altération également des sources d’énergie alternatives. Certains chercheurs ont au contraire comparé directement, par TEP avec double traceur, le métabolisme cérébral du glucose et des corps cétoniques chez 24 personnes âgées cognitivement saines, 20 sujets atteints de MCI et 19 patients atteints d’une maladie d’Alzheimer débutante. Chez les patients atteints d’Alzheimer, le métabolisme du glucose était réduit d’environ 11 % dans les principales régions corticales, tandis que chez les sujets atteints de MCI, une réduction plus circonscrite était déjà observable, égale à environ 7 % dans le gyrus cingulaire. Le métabolisme des corps cétoniques, au contraire, restait sensiblement inchangé dans les trois groupes (Croteau et al., 2018) [80].

Cette donnée suggère une distinction fondamentale : dans le MCI et la maladie d’Alzheimer précoce, le cerveau ne semble pas perdre indistinctement la capacité d’utiliser l’énergie, mais manifeste un déficit particulièrement évident dans le métabolisme du glucose, tout en conservant, du moins à ces stades, la capacité de métaboliser les corps cétoniques. Les auteurs de l’étude interprètent cette conservation comme la justification biologique pour étudier des stratégies capables de fournir des substrats énergétiques alternatifs, mais leur étude était transversale et n’évaluait pas les effets cliniques d’une intervention cétogène ; elle ne permet donc pas de conclure que de telles stratégies puissent ralentir la progression de la maladie (Croteau et al., 2018) [80].

La dérégulation énergétique de la maladie d’Alzheimer apparaît donc comme quelque chose de bien plus complexe qu’un simple « manque d’énergie ». Le glucose peut être présent et pourtant ne pas être utilisé de manière adéquate ; la glycolyse peut ralentir, les intermédiaires métaboliques diminuer, les systèmes mitochondriaux perdre en efficacité et la cellule peut être contrainte d’activer des mécanismes compensatoires pour continuer à satisfaire ses besoins. C’est une condition dans laquelle le neurone semble perdre progressivement cette flexibilité métabolique qui lui permet de s’adapter aux demandes énergétiques. Mais avant même que le glucose puisse être métabolisé, il doit franchir une étape fondamentale : il doit atteindre le tissu cérébral et pénétrer dans les cellules qui devront l’utiliser. Et c’est précisément là qu’entrent en jeu deux transporteurs fondamentaux, GLUT1 et GLUT3, dont l’altération dans la maladie d’Alzheimer représentera l’étape suivante de notre reconstruction physiopathologique.

GLUT1-3 et la maladie d'Alzheimer

Dans le paragraphe précédent, nous avons observé un paradoxe apparent : dans le cerveau atteint de la maladie d'Alzheimer, le glucose peut être présent, mais la capacité à l'utiliser de manière efficace est compromise. Pour comprendre l'origine d'au moins une partie de cette difficulté, nous devons faire un pas en arrière. Avant d'être métabolisé, le glucose doit en effet atteindre le tissu cérébral, puis pénétrer dans les cellules qui devront l'utiliser. Il ne peut pas traverser librement les membranes cellulaires et nécessite donc des protéines de transport spécifiques. Parmi celles-ci, GLUT1 et GLUT3 occupent une position fondamentale : le premier joue un rôle essentiel dans le transfert du glucose à travers la barrière hémato-encéphalique (une barrière protectrice qui sépare le sang du cerveau), tandis que le second représente le principal transporteur neuronal et possède une affinité élevée pour le glucose, caractéristique qui permet aux neurones de le capter efficacement même lorsque sa concentration extracellulaire diminue (Peng et al., 2021) [81].

Nous pouvons imaginer ce système comme une chaîne d'approvisionnement. GLUT1 constitue l'un des principaux passages par lesquels le carburant présent dans le sang est rendu disponible pour le cerveau ; GLUT3 permet ensuite au neurone de s'approprier efficacement ce carburant. L'efficacité de GLUT3 est particulièrement importante car le neurone a des besoins énergétiques élevés et continus : il doit maintenir le potentiel de membrane, soutenir la transmission synaptique et garantir la plasticité et la survie cellulaire. Son affinité et sa capacité de transport élevées permettent donc de maintenir un approvisionnement énergétique relativement stable, même lorsque la disponibilité extracellulaire de glucose varie (Peng et al., 2021) [81].

L'étude montre que dans la maladie d'Alzheimer, les transporteurs cérébraux GLUT1 et GLUT3 sont significativement réduits, ce qui compromet potentiellement l'absorption du glucose. Cette réduction pourrait dépendre de la moindre activité de HIF-1α et est associée à une O-glycosylation moindre et à une hyperphosphorylation accrue de la protéine tau. Les résultats relient donc le déficit du transport cérébral du glucose à la dégénérescence neurofibrillaire de la maladie d'Alzheimer, indiquant que l'amélioration du métabolisme glucidique cérébral constitue une cible thérapeutique possible (Liu et al., 2008) [82].

Pour GLUT1, cependant, nous disposons également de preuves expérimentales suggérant un rôle beaucoup plus large que le simple transport énergétique. Certains chercheurs ont réduit génétiquement GLUT1 chez des souris surexprimant APP. La conséquence initiale n'a pas été seulement une moindre disponibilité de glucose, mais une dégénérescence précoce de la microcirculation cérébrale, accompagnée d'une perte de capillaires, d'une réduction de la perfusion, d'une altération de la barrière hémato-encéphalique et d'une diminution de l'absorption cérébrale du glucose (Winkler et al., 2015) [83]. Plus intéressant encore est la séquence temporelle : les altérations vasculaires apparaissaient avant la réduction de l'activité neuronale, les déficits comportementaux, l'accumulation de β-amyloïde et la neurodégénérescence.

GLUT1 semble donc participer également à la préservation de l'unité neurovasculaire. La réduction sélective du transporteur dans l'endothélium cérébral produisait une altération de la barrière hémato-encéphalique, tandis que sa réduction dans les astrocytes ne déterminait pas le même phénotype vasculaire (Winkler et al., 2015) [83]. De plus, la carence en GLUT1 s'accompagnait d'une diminution de LRP1 (récepteur cellulaire qui lie différentes molécules et en régule le transport) dans la microcirculation. Puisque LRP1 participe à l'élimination de l'Aβ à travers la barrière hémato-encéphalique, sa réduction compromettait la clairance de l'amyloïde et favorisait son accumulation. Le rétablissement expérimental de GLUT1 et LRP1 dans l'hippocampe améliorait en revanche la clairance de l'Aβ. Se dessine ainsi un circuit possible dans lequel la réduction de GLUT1 ne limite pas seulement l'approvisionnement énergétique, mais affaiblit simultanément la structure vasculaire et l'un des systèmes chargés de l'élimination de la β-amyloïde.

Lorsque nous élargissons l'observation à l'ensemble de la littérature, le phénomène apparaît cohérent, même si sa chronologie devient plus complexe. Une méta-analyse de 2021 a systématiquement analysé 43 études, 23 menées chez l'homme et 20 chez des rongeurs : les preuves montraient globalement une réduction de GLUT1 et GLUT3, surtout dans l'hippocampe et le cortex cérébral des sujets atteints d'Alzheimer, accompagnée d'une diminution de la captation cérébrale du glucose (Kyrtata et al., 2021) [84].

La même revue introduit une précision fondamentale. Dans les modèles murins longitudinaux analysés, les altérations de GLUT1 et GLUT3 tendaient à se manifester après le développement de la pathologie β-amyloïde, et plusieurs études indiquaient l'Aβ elle-même comme possible responsable de la réduction des transporteurs (Kyrtata et al., 2021) [84]. Nous ne pouvons donc pas construire une séquence universelle dans laquelle les GLUT diminuent d'abord et où l'amyloïde apparaît seulement ensuite. Les preuves disponibles suggèrent plutôt la possibilité d'une relation bidirectionnelle : la pathologie amyloïde peut contribuer à compromettre le transport du glucose et, une fois instauré, le déficit métabolique et neurovasculaire peut créer des conditions capables d'aggraver davantage la pathologie.

Une revue récente de 2025 renforce cette interprétation métabolique de GLUT1. Sa réduction est liée non seulement à la diminution de l'entrée de glucose, mais aussi au déficit en ATP, à l'altération de la barrière hémato-encéphalique, au dysfonctionnement mitochondrial, au stress oxydatif, à la neuro-inflammation et aux altérations de l'Aβ et de la protéine tau (Fakorede et al., 2025) [85]. Toutefois, les auteurs eux-mêmes reconnaissent qu'il n'est pas encore complètement défini si la diminution de GLUT1 représente une cause primaire de la maladie ou une conséquence de sa progression, et que de nombreuses stratégies visant à rétablir son activité restent encore expérimentales.

Un indice supplémentaire sur la possibilité de modifier ce système provient de l'exercice physique. Chez des souris modèles de la maladie d'Alzheimer, d'autres chercheurs ont observé qu'un exercice régulier augmentait significativement l'expression cérébrale de GLUT1 et GLUT3. Parallèlement, la production d'ATP et le nombre de synapses augmentaient, l'intégrité ultrastructurale des mitochondries s'améliorait et la β-amyloïde ainsi que la protéine tau phosphorylée diminuaient ; les animaux montraient en outre de meilleures performances aux tests d'apprentissage spatial et de mémoire (Pang et al., 2019) [86]. Le résultat est intéressant car il démontre que, du moins dans le modèle animal utilisé, l'expression des transporteurs ne représente pas une caractéristique immuable, mais peut accompagner des adaptations métaboliques associées à une meilleure fonction cérébrale. Cela ne permet cependant pas d'établir que l'augmentation de GLUT1 et GLUT3 est seule responsable des bénéfices observés.

GLUT1 et GLUT3 apparaissent ainsi comme deux composants complémentaires d'une même chaîne énergétique. Si GLUT1 devient insuffisant, l'approvisionnement en glucose à travers l'interface neurovasculaire peut être compromis ; si GLUT3 diminue, la capacité du neurone à s'approprier efficacement le glucose disponible peut également se réduire. Lorsque les deux altérations coexistent, le cerveau peut se trouver progressivement piégé dans une condition où diminuent simultanément l'approvisionnement et l'utilisation de son principal substrat énergétique. Le résultat potentiel n'est pas seulement une baisse d'ATP, mais un environnement favorable au dysfonctionnement synaptique, à la vulnérabilité neuronale et à l'amplification des altérations amyloïdes et de la protéine tau.

Il reste cependant une question fondamentale : pourquoi GLUT1 et GLUT3 diminuent-ils ? L'étude sur le cerveau humain de 2008 vue précédemment offre un indice important, car la réduction des deux transporteurs s'accompagne également d'une diminution significative de HIF-1α (Liu et al., 2008) [82]. Nous n'approfondirons pas encore ce point. Pour le comprendre, nous devons d'abord observer comment l'insuline et mTOR peuvent converger sur la régulation de HIF-1α : ce sera le prochain maillon de notre reconstruction.

Insuline, mTOR et HIF-1α

Dans le paragraphe précédent, nous avons laissé une question importante en suspens. Si GLUT1 et GLUT3 représentent deux des principales portes par lesquelles le glucose atteint le cerveau et est capté par les neurones, quels signaux cellulaires peuvent contribuer à réguler leur expression ? Pour nous rapprocher de la réponse, nous devons introduire HIF-1, un facteur de transcription traditionnellement associé à la réponse à l'hypoxie, mais qui se trouve en réalité au centre d'un réseau beaucoup plus vaste, dans lequel convergent la disponibilité en oxygène, les signaux métaboliques et les facteurs de croissance. HIF-1 est formé de deux sous-unités : HIF-1β, exprimée de manière relativement constitutive, et HIF-1α, qui représente au contraire la composante la plus régulée. En présence de concentrations normales d'oxygène, HIF-1α est rapidement dégradée ; lorsque l'oxygène diminue, la protéine est stabilisée, peut s'accumuler et atteindre le noyau, où elle contribue à l'activation de gènes impliqués dans l'adaptation métabolique, l'angiogenèse et la survie cellulaire (Hudson et al., 2002) [87].

Cette explication, cependant, ne raconte qu'une partie de l'histoire. HIF-1α ne répond pas exclusivement à la quantité d'oxygène disponible. La cellule peut en effet modifier sa quantité également par le biais de signaux provenant de l'extérieur, et parmi ceux-ci figure l'insuline. En d'autres termes, il existe au moins deux manières conceptuellement différentes d'augmenter HIF-1α : ralentir la dégradation de la protéine déjà présente ou augmenter sa production. C'est surtout par cette seconde possibilité que le signal insulinique entre dans notre parcours.

Certains chercheurs l'ont démontré dans des cellules épithéliales rétiniennes humaines : l'insuline entraînait une augmentation dose- et temps-dépendante de la protéine HIF-1α, suivie d'une augmentation de l'activité de HIF-1 et de l'expression de VEGF (protéine qui favorise la formation de nouveaux vaisseaux sanguins). Le passage fondamental concerne toutefois la manière dont cette augmentation se produisait. Les niveaux d'ARNm de HIF-1α n'augmentaient pas et les expériences menées par les auteurs indiquaient que le phénomène dépendait principalement d'une synthèse accrue de la protéine, plutôt que de sa stabilisation (Treins et al., 2002) [88].

C'est comme si l'hypoxie et l'insuline pouvaient atteindre le même interrupteur en partant de chemins différents. La première rend plus difficile l'élimination de HIF-1α ; la seconde, dans le modèle étudié, augmente surtout la quantité produite. Le résultat final peut être, dans tous les cas, une augmentation de la disponibilité de la sous-unité régulatrice et donc une activité accrue de HIF-1.

À ce stade, nous retrouvons une cascade que nous avons déjà rencontrée à maintes reprises : PI3K, AKT et mTOR. Dans la même étude, l'inhibition de PI3K éliminait l'accumulation de HIF-1α induite par l'insuline, tandis que l'inhibition de mTOR par la rapamycine en réduisait l'effet d'environ 40 à 50 %. De plus, l'activation constitutive de PI3K/AKT était suffisante pour augmenter HIF-1α même en l'absence de stimulation insulinique. Les auteurs ont donc proposé un axe dans lequel l'insuline transmet son signal via PI3K/AKT/mTOR, favorisant la traduction de HIF-1α (Treins et al., 2002) [88].

Un résultat complémentaire avait été obtenu, en 2001, par d'autres chercheurs : dans ce cas également, l'insuline augmentait sélectivement la quantité de HIF-1α sans produire de variations significatives de l'ARNm correspondant. L'effet dépendait de l'activité de PI3K : en bloquant cette voie, l'augmentation de la protéine était inhibée, tandis que le rétablissement de PTEN, régulateur négatif de la signalisation PI3K, réduisait HIF-1α. Le signal ne restait pas confiné à l'accumulation de la protéine. L'insuline augmentait en effet l'activité de VEGF, tandis que l'inhibition de PI3K ou de HIF-1 supprimait cette réponse (Jiang et al., 2001) [89].

mTOR occupe ainsi une position particulièrement intéressante. Il ne s'agit pas simplement d'une molécule impliquée dans la croissance cellulaire : par le contrôle de la traduction protéique, il peut contribuer à déterminer quelle quantité de HIF-1α est effectivement rendue disponible. Hudson et ses collaborateurs ont montré, dans un modèle cellulaire différent, que l'activité de mTOR peut également influencer la réponse de HIF-1 à l'hypoxie. L'inhibition de mTOR réduisait l'accumulation de HIF-1α et la transcription dépendante de HIF-1, tandis que la surexpression de mTOR amplifiait la réponse (Hudson et al., 2002) [87]. Dans ce contexte expérimental, mTOR semblait intervenir également sur la stabilité de la protéine via le domaine de dégradation dépendant de l'oxygène.

Ce détail est important car il empêche de réduire la relation mTOR–HIF-1α à un mécanisme universel unique. Selon le type cellulaire et le stimulus, mTOR peut contribuer à la régulation de la synthèse ou de la stabilité de HIF-1α. Les auteurs soulignent d'ailleurs que la régulation déterminée par les facteurs de croissance et celle provoquée par l'hypoxie peuvent utiliser des mécanismes différents (Hudson et al., 2002) [87].

Une confirmation supplémentaire provient d'une étude de 2006 sur les cellules musculaires lisses vasculaires : même en conditions de normoxie (disponibilité normale d'oxygène dans les tissus), l'insuline augmentait HIF-1α à la fois dans le cytoplasme et dans le noyau et accroissait l'activité de HIF-1 sur le promoteur du VEGF. L'inhibition de la synthèse protéique abolissait l'effet, tandis que le blocage de PI3K et de mTOR l'atténuait significativement.

Dans le modèle étudié, donc, la résistance à l'insuline ne signifiait pas seulement une réponse métabolique moins efficace à l'hormone : elle signifiait également une moindre capacité du signal insulinique à atteindre HIF-1α et à activer le programme HIF-1/VEGF. Les auteurs relient cette altération à la compromission de la capacité angiogénique observée dans les états de résistance à l'insuline et d'obésité (Doronzo et al., 2006) [90].

La relation entre PI3K/AKT/mTOR et HIF-1α est davantage soutenue par des expériences dans lesquelles la cascade est artificiellement interrompue : certains chercheurs ont montré que l'inhibition simultanée de PI3K et de mTOR par le NVP-BEZ235 (substance expérimentale qui bloque simultanément PI3K et mTOR) supprime fortement HIF-1α en interférant avec la traduction protéique (Karar et al., 2012) [91]. De même, une autre étude a observé que le bortézomib (médicament qui bloque la dégradation des protéines dans les cellules) réduit HIF-1α simultanément à la déphosphorylation d'AKT et de la protéine S6K1 (Befani et al., 2012) [92]. Ces expériences pharmacologiques ne doivent pas être interprétées comme une démonstration directe de ce qui se passe dans le cerveau humain atteint d'Alzheimer, puisqu'elles proviennent de modèles tumoraux ; elles représentent cependant une vérification mécanistique de la capacité de la cascade PI3K/AKT/mTOR à contrôler la disponibilité de HIF-1α.

Nous pouvons donc recomposer le parcours. Le signal insulinique peut atteindre PI3K et AKT, converger sur mTOR et favoriser la disponibilité de HIF-1α par des mécanismes impliquant surtout la régulation de la synthèse protéique ; dans d'autres contextes, mTOR peut également contribuer à la stabilité de la protéine. Une fois disponible, HIF-1α peut participer à la formation du complexe HIF-1 et modifier l'expression de gènes impliqués dans l'adaptation métabolique et vasculaire. Si la signalisation insulinique devient inefficace, cette branche de la réponse cellulaire peut également s'en trouver compromise. Nous verrons maintenant dans le paragraphe suivant comment l'activation de HIF-1α est une condition nécessaire à l'expression des gènes liés aux transporteurs de glucose GLUT1 et GLUT3.

HIF-1α et GLUT 1-3

Dans le paragraphe précédent, nous avons suivi le signal insulinique jusqu'à HIF-1α, en observant comment la disponibilité de ce facteur de transcription peut être modulée non seulement par l'hypoxie, mais aussi par des signaux métaboliques qui convergent vers la cascade PI3K–AKT–mTOR. Il reste maintenant à compléter la dernière partie du parcours : comprendre ce qui se passe lorsque HIF-1α devient actif et atteint les gènes responsables de l'approvisionnement énergétique de la cellule. Parmi ceux-ci, deux revêtent une importance particulière dans le cerveau : GLUT1 et GLUT3.

Le principe biologique est intuitif. Lorsque l'oxygène diminue, la cellule dispose d'une moindre capacité à s'appuyer sur le métabolisme oxydatif et doit adapter rapidement son programme énergétique. Augmenter la disponibilité des transporteurs de glucose représente une réponse possible à ce besoin. HIF-1α joue précisément un rôle de lien entre la perception de l'état métabolique et l'activation des gènes nécessaires à l'adaptation. Chen et ses collaborateurs ont montré que le promoteur du gène GLUT1 contient une région fonctionnelle reconnue par HIF-1 et que l'activité transcriptionnelle de GLUT1 dépend, au moins en partie, précisément de ce système régulateur (Chen et al., 2001) [93].

Une démonstration encore plus nette de la dépendance des transporteurs vis-à-vis de HIF-1α provient de l'étude de Ren et ses collaborateurs. Dans des chondrocytes murins, l'exposition à l'hypoxie augmentait significativement à la fois GLUT1 et GLUT3, parallèlement à l'accumulation de HIF-1α. Cependant, lorsque HIF-1α était éliminé génétiquement, l'hypoxie n'était plus en mesure d'induire les deux transporteurs (Ren et al., 2008) [94]. Bien qu'il s'agisse de cellules non neuronales, l'expérience est importante du point de vue mécanistique : elle ne montre pas seulement que HIF-1α et les GLUT augmentent simultanément, mais elle démontre que, dans ce modèle, la présence de HIF-1α est indispensable pour que la réponse hypoxique de GLUT1 et GLUT3 puisse se produire.

Dans le système nerveux, GLUT3 mérite une attention particulière car il représente le principal transporteur neuronal du glucose et se caractérise par une affinité élevée pour le substrat. Yu et ses collaborateurs ont reconstitué dans des cellules PC12 (modèle de laboratoire utilisé pour étudier le fonctionnement des cellules nerveuses) une séquence moléculaire particulièrement intéressante. La stimulation par l'IGF-1 augmentait HIF-1α et GLUT3 ; lorsque HIF-1α était inhibé pharmacologiquement ou réduit au silence par siRNA, l'augmentation de GLUT3 disparaissait (Yu et al., 2012) [95].

Dans ce modèle, nous pouvons donc suivre presque sans interruption la séquence que nous avons construite dans les derniers paragraphes : un signal appartenant à la famille insulinique active PI3K–AKT–mTOR, favorise HIF-1α, et ce dernier atteint un élément régulateur du gène GLUT3, augmentant la capacité de la cellule à produire le transporteur.

La signification fonctionnelle de ce système émerge également in vivo. Wu et ses collaborateurs ont étudié des rats soumis à un préconditionnement hypoxique avant un traumatisme crânien. Le traitement entraînait une augmentation précoce et prolongée de HIF-1α, GLUT1 et GLUT3 dans le cortex cérébral. Parallèlement, la survie neuronale augmentait, les cellules apoptotiques diminuaient et la coexpression neuronale de GLUT3 était plus importante (Wu et al., 2021) [96].

L'étude démontre quelque chose d'extrêmement utile pour notre raisonnement : dans le cerveau d'un organisme vivant, l'activation de la réponse HIF-1α peut s'accompagner d'une augmentation de GLUT1 et GLUT3 et d'une meilleure capacité du tissu nerveux à faire face à un stress énergétique. Les auteurs eux-mêmes interprètent cette adaptation comme un mécanisme par lequel l'augmentation du transport du glucose peut soutenir la production énergétique lorsque le métabolisme aérobie est compromis (Wu et al., 2021) [96].

À ce stade, nous pouvons revenir à la maladie d'Alzheimer. Et c'est là que les différentes pièces du puzzle construites jusqu'à présent prennent un sens particulier. Dans des échantillons cérébraux post-mortem de patients atteints de la maladie, Liu et ses collaborateurs ont observé une diminution significative de GLUT1 et GLUT3 accompagnée d'une réduction de HIF-1α (Liu et al., 2008) [82]. La donnée est particulièrement intéressante car la diminution de GLUT3 ne semblait pas être simplement une conséquence de la perte de neurones : dans le cortex frontal, en effet, les niveaux du marqueur neuronal calbindine (protéine qui lie et aide à réguler le calcium dans les cellules) n'étaient pas significativement différents entre les cas d'Alzheimer et les témoins.

La pertinence de la réponse HIF-1α pour le métabolisme cérébral trouve un contexte plus large dans la revue de Han et ses collaborateurs. Les auteurs décrivent la réduction de la captation du glucose, le dysfonctionnement mitochondrial et le déficit énergétique comme des caractéristiques partagées par différentes maladies neurodégénératives et analysent l'activation de la réponse hypoxique comme une modalité possible de reprogrammation métabolique (Han et al., 2021) [97]. Dans les modèles d'Alzheimer examinés dans la revue, le conditionnement hypoxique intermittent était associé à des améliorations métaboliques, bioénergétiques et cognitives, ainsi qu'à une réduction de la β-amyloïde ; toutefois, une grande partie des preuves reste expérimentale et les auteurs soulignent la nécessité d'études cliniques supplémentaires avant d'attribuer à cette approche une valeur thérapeutique chez l'homme.

Une confirmation mécanistique supplémentaire, provenant toutefois d'un contexte oncologique et donc à interpréter avec une prudence particulière, a été récemment fournie par Wang et ses collaborateurs. Dans des cellules de carcinome colorectal, la stimulation par l'IGF-1 et l'insuline activait AKT–mTOR, favorisant l'accumulation de HIF-1α et l'induction ultérieure de GLUT3 (Wang et al., 2026) [98]. Le résultat ne constitue pas une preuve dans la maladie d'Alzheimer, mais confirme dans un système biologique indépendant l'existence d'un axe capable de relier les signaux insuliniques, mTOR, HIF-1α et l'acquisition du glucose.

Nous pouvons ainsi clore le parcours entamé il y a plusieurs paragraphes. Le métabolisme cérébral du glucose ne dépend pas seulement de la quantité de glucose présente dans le sang, mais de la capacité du tissu nerveux à le rendre disponible pour ses propres cellules. GLUT1 contribue au passage et à la distribution du glucose au niveau cérébral, tandis que GLUT3 soutient son acquisition neuronale. HIF-1α représente l'un des régulateurs capables d'augmenter l'expression des deux lorsque la cellule doit adapter son métabolisme.

Dans la maladie d'Alzheimer, la réduction simultanée de HIF-1α, GLUT1 et GLUT3 décrite dans le cerveau humain suggère donc l'existence d'un point de convergence entre l'altération de la signalisation métabolique et le déficit énergétique. Nous ne pouvons pas encore affirmer qu'une seule séquence linéaire explique à elle seule la maladie. Nous pouvons cependant observer comment bon nombre des mécanismes analysés jusqu'ici finissent par se rencontrer sur le même problème : un neurone qui, alors même qu'il a continuellement besoin d'énergie pour maintenir ses membranes, ses synapses et sa communication, peut se trouver progressivement moins capable d'utiliser son principal carburant.

Conclusions

Les preuves analysées dans ce chapitre montrent que la maladie d’Alzheimer ne peut plus être interprétée uniquement par l’accumulation de bêta-amyloïde et de tau. La maladie apparaît comme une perte progressive de l’équilibre cérébral, dans laquelle le métabolisme énergétique, la signalisation insulinique, l’autophagie, la fonction mitochondriale et la communication synaptique s’influencent mutuellement. Dans ce cadre, l’insulinorésistance cérébrale joue un rôle central et peut apparaître même en l’absence de diabète, en s’associant précocement au déclin cognitif.

La réponse réduite à l’insuline peut favoriser divers mécanismes liés à la bêta-amyloïde. Les preuves expérimentales indiquent des modifications du traitement de l’APP, des altérations de l’autophagie et une élimination moindre des oligomères. À cela s’ajoute le rôle de l’IDE, enzyme qui dégrade à la fois l’insuline et la bêta-amyloïde. Une activité réduite de cette enzyme peut limiter la clairance de l’Aβ, tandis que l’hyperinsulinémie chronique pourrait accroître la compétition entre les deux substrats.

Le processus converge donc vers mTOR, régulateur central du métabolisme, de la synthèse protéique, de l’autophagie et de la fonction neuronale. Dans la maladie d’Alzheimer, une activation persistante de mTOR a été associée à l’accumulation d’Aβ, à l’hyperphosphorylation de la protéine tau et à une réduction de l’autophagie. Toutefois, mTOR ne doit pas être simplement inhibé : une activité physiologique reste nécessaire à la mémoire, à la plasticité synaptique et à la survie neuronale. Le problème semble donc lié avant tout à la perte de sa régulation correcte.

Les oligomères d’Aβ peuvent alimenter davantage ce déséquilibre en activant la voie PI3K-AKT-mTOR. Parallèlement, ils altèrent le métabolisme du glutamate, en augmentant initialement sa libération et en réduisant sa recapture. L’accumulation extracellulaire favorise l’hyperexcitabilité et l’excitotoxicité, impliquant les récepteurs glutamatergiques, le calcium intracellulaire, le stress oxydatif et la cascade PI3K-AKT-mTOR elle-même.

Lorsque mTORC1 reste excessivement actif, S6K1 peut exercer un rétrocontrôle négatif sur IRS-1 et IRS-2. La transmission du signal insulinique vers PI3K et AKT devient ainsi moins efficace. La réduction de l’activité d’AKT diminue également le contrôle inhibiteur sur GSK3β, favorisant l’hyperphosphorylation de la protéine tau et contribuant aussi aux altérations amyloïdes, synaptiques et neuro-inflammatoires.

Cette dysfonction métabolique progressive converge enfin sur la disponibilité énergétique. Dans la maladie d’Alzheimer, le glucose peut être présent dans le cerveau mais être utilisé avec une efficacité moindre. La glycolyse, la fonction mitochondriale et la production d’ATP sont altérées, tandis que la réduction de GLUT1 et GLUT3 peut compromettre davantage le transport et l’acquisition neuronale du glucose.

Le parcours se complète avec HIF-1α. L’insuline et les signaux associés peuvent atteindre HIF-1α par l’intermédiaire de PI3K-AKT-mTOR, tandis qu’HIF-1α contribue à la régulation de GLUT1 et GLUT3. Dans le cerveau atteint d’Alzheimer, la réduction simultanée d’HIF-1α et des deux transporteurs suggère donc un point de convergence important. Il émerge ainsi un circuit dans lequel l’insulinorésistance, l’Aβ, la dérégulation de mTOR, les altérations glutamatergiques et le déficit énergétique peuvent progressivement se renforcer, réduisant la capacité du neurone à maintenir cet équilibre métabolique indispensable à la mémoire et à la survie.

Références

[1] Pathological mechanisms and treatment progress in Alzheimer's disease

Zhang et al., 2025

European Journal of Medical Research. 2025;30:625.

[2] Targeting Metabolic Dysregulation in Alzheimer's Disease: A Potential Therapeutic Strategy

Barnwal et al., 2025

Current Drug Metabolism. 2025;26(7):455–471.

[3] Energy Metabolism Dysregulation in Alzheimer's Disease

Yuan et al., 2025

Journal of Neurology. 2025;272:2.

[4] Association of Glucose Metabolism Parameters and Diabetes Status With Alzheimer's Disease Biomarkers Amyloid and Tau: A Systematic Review and Meta-analysis

Van Gils et al., 2024

Neuroscience & Biobehavioral Reviews. 2024;159:105604.

[5] Relationships Between Patterns of Brain Glucose Metabolism and Altered Glycemic Status: A Systematic Review of FDG-PET Studies With Emphasis on Alzheimer's Disease

Soltani et al., 2025

Human Brain Mapping. 2025;46(4):e70180.

[6] The Role of Tau in Alzheimer's Disease and Related Disorders

Medeiros et al., 2011

CNS Neuroscience & Therapeutics. 2011;17(5):514–524.

[7] Tau pathology and neurodegeneration contribute to cognitive impairment in Alzheimer's disease

Bejanin et al., 2017

Brain. 2017;140(12):3286–3300.

[8] Alterations in insulin signaling in Alzheimer's disease: current knowledge

Bedse et al., 2015

Frontiers in Neuroscience. 2015;9:204.

[9] Long-term treatment with intranasal insulin ameliorates cognitive impairment, tau hyperphosphorylation, and microglial activation in a streptozotocin-induced Alzheimer's rat model

Guo et al., 2017

Scientific Reports. 2017;7:45971.

[10] Alzheimer's Disease as Type 3 Diabetes: Common Pathophysiological Mechanisms between Alzheimer's Disease and Type 2 Diabetes

Michailidis et al., 2022

International Journal of Molecular Sciences. 2022;23(5):2687.

[11] Early-stage Alzheimer's disease is associated with simultaneous systemic and central nervous system dysregulation of insulin-linked metabolic pathways

de la Monte et al., 2019

Journal of Alzheimer's Disease. 2019;68(2):657–668.

[12] Insulin Resistance as a Link between Amyloid-Beta and Tau Pathologies in Alzheimer's Disease

Mullins et al., 2017

Frontiers in Aging Neuroscience. 2017;9:118.

[13] Demonstrated brain insulin resistance in Alzheimer's disease patients is associated with IGF-1 resistance, IRS-1 dysregulation, and cognitive decline

Talbot et al., 2012

Journal of Clinical Investigation. 2012;122(4):1316–1338.

[14] Glucose tolerance and insulin sensitivity are impaired in APP/PS1 transgenic mice prior to amyloid plaque pathogenesis and cognitive decline

Macklin et al., 2017

Experimental Gerontology. 2017;88:9–18.

[15] Brain insulin resistance and deficiency as therapeutic targets in Alzheimer's disease

de la Monte, 2012

Current Alzheimer Research. 2012;9(1):35–66.

[16] Role of insulin receptor substrate-1 in the modulation of insulin signaling PI3K/AKT pathway in Alzheimer's disease

Zheng e Wang, 2021

3 Biotech. 2021;11(4):179.

[17] State of the science on brain insulin resistance and cognitive decline due to Alzheimer's disease

Rhea et al., 2024

Aging and Disease. 2024;15(4):1688–1725.

[18] Contributions of brain insulin resistance and deficiency to amyloid-related neurodegeneration in Alzheimer's disease

de la Monte, 2012

Drugs. 2012;72(1):49–66.

[19] The effects of insulin and insulin-like growth factor I on amyloid precursor protein phosphorylation in in vitro and in vivo models of Alzheimer's disease

Kim et al., 2019

Neurobiology of Disease. 2019;132:104541.

[20] Insulin receptor dysfunction impairs cellular clearance of neurotoxic oligomeric amyloid-beta

Zhao et al., 2009

Journal of Biological Chemistry. 2009;284(28):18742–18753.

[21] Brain insulin resistance accelerates Aβ fibrillogenesis by inducing GM1 ganglioside clustering in the presynaptic membranes

Yamamoto et al., 2012

Journal of Neurochemistry. 2012;121(4):619–628.

[22] Altered processing of amyloid precursor protein in insulin-resistant conditions is mediated by autophagosome accumulation via the inhibition of mammalian target of rapamycin pathway

Son et al., 2012

Diabetes. 2012;61(12):3126–3138.

[23] Mechanism involved in insulin resistance via accumulation of beta-amyloid and neurofibrillary tangles: link between type 2 diabetes and Alzheimer's disease

Rad et al., 2018

Drug Design, Development and Therapy. 2018;12:3999–4021.

[24] Insulin resistance as a mediator of physical activity effects on beta-amyloid accumulation and tau phosphorylation: a scoping review

Slee et al., 2026

Ageing Research Reviews. 2026;114:102956.

[25] Insulin-degrading enzyme regulates the levels of insulin, amyloid β-protein, and the β-amyloid precursor protein intracellular domain in vivo

Farris et al., 2003

Proceedings of the National Academy of Sciences of the United States of America. 2003;100(7):4162–4167.

[26] Insulin-degrading enzyme as a downstream target of insulin receptor signaling cascade: implications for Alzheimer's disease intervention

Zhao et al., 2004

Journal of Neuroscience. 2004;24(49):11120–11126.

[27] Metformin ameliorates Aβ pathology by insulin-degrading enzyme in a transgenic mouse model of Alzheimer's disease

Lu et al., 2020

Oxidative Medicine and Cellular Longevity. 2020;2020:2315106.

[28] Insulin resistance exacerbates Alzheimer disease via multiple mechanisms

Wei et al., 2021

Frontiers in Neuroscience. 2021;15:687157.

[29] Insulin-degrading enzyme: roles and pathways in ameliorating cognitive impairment associated with Alzheimer's disease and diabetes

Tian et al., 2023

Ageing Research Reviews. 2023;90:101999.

[30] Inhibition of insulin-degrading enzyme in human neurons promotes amyloid-β deposition

Rowland et al., 2023

Neuronal Signaling. 2023;7(4):NS20230016.

[31] Activation of mTOR: A culprit of Alzheimer's disease?

Cai et al., 2015

Neuropsychiatric Disease and Treatment. 2015;11:1015–1030.

[32] Differential Activation of mTOR Complex 1 Signaling in Human Brain with Mild to Severe Alzheimer's Disease

Sun et al., 2014

Journal of Alzheimer's Disease. 2014;38(2):437–444.

[33] Activation of mTOR Signaling Pathway Leads to Cognitive Decline after Orthopedic Surgery in Mice through β-Amyloid Accumulation and Tau Hyperphosphorylation

Shen et al., 2016

Molecular Medicine Reports. 2016;14(4):3925–3934.

[34] Inhibition of mTOR by Rapamycin Abolishes Cognitive Deficits and Reduces Amyloid-β Levels in a Mouse Model of Alzheimer's Disease

Spilman et al., 2010

PLoS ONE. 2010;5(4):e9979.

[35] mTOR Signaling in Alzheimer's Disease and Its Early Phases: Links to Oxidative Damage in the Progression of This Dementia

Perluigi et al., 2021

Free Radical Biology and Medicine. 2021;169:382–396.

[36] mTOR in Down Syndrome: Role in Aβ and Tau Neuropathology and Transition to Alzheimer Disease-Like Dementia

Di Domenico et al., 2018

Free Radical Biology and Medicine. 2018;114:94–101.

[37] Targeting Alzheimer's Disease through the Mammalian Target of Rapamycin (mTOR)

Maiese, 2014

Annals of Medicine. 2014;46(8):587–596.

[38] Brain Insulin Resistance in Down Syndrome: Involvement of the PI3K-AKT/mTOR Axis in Early-Onset Alzheimer's Disease and Its Therapeutic Potential

Azimzadeh et al., 2024

Biochemical and Biophysical Research Communications. 2024;733:150713.

[39] PI3-Kinase/AKT/mTOR Signaling: Impaired On/Off Switches in Ageing, Cognitive Decline and Alzheimer's Disease

O'Neill, 2013

Experimental Gerontology. 2013;48(7):647–653.

[40] Physiologic levels of beta-amyloid activate phosphatidylinositol 3-kinase with the involvement of tyrosine phosphorylation

Luo et al., 1996

Journal of Neurochemistry. 1996;67(3):978–987.

[41] The Role of mTOR Signaling in Alzheimer Disease

Oddo, 2012

Frontiers in Bioscience (Scholar Edition). 2012;4:941–952.

[42] Molecular interplay between mammalian target of rapamycin (mTOR), amyloid-beta, and Tau: effects on cognitive impairments

Caccamo et al., 2010

J Biol Chem. 2010 Apr 23;285(17):13107-20.

[43] Amyloid β1-42 (Aβ1-42) Induces the CDK2-Mediated Phosphorylation of Tau through the Activation of the mTORC1 Signaling Pathway While Promoting Neuronal Cell Death

Lee et al., 2017

Front Mol Neurosci. 2017 Jul 24:10:229.

[44] Naturally Secreted Amyloid-β Increases Mammalian Target of Rapamycin (mTOR) Activity via a PRAS40-Mediated Mechanism

Caccamo et al., 2011

Journal of Biological Chemistry. 2011;286(11):8924–8932.

[45] PI3K-AKT-mTOR Signaling Regulates Aβ Oligomer-Induced Neuronal Cell Cycle Events

Bhaskar et al., 2009

Molecular Neurodegeneration. 2009;4:14.

[46] Oligomeric Amyloid β Suppresses Hippocampal Gamma Oscillations through Activation of the mTOR/S6K1 Pathway

Wang et al., 2023

Aging and Disease. 2023;14(4):1390–1406.

[47] Abeta(1-42) modulation of AKT phosphorylation via alpha7 nAChR and NMDA receptors

Abbott et al., 2008

Neurobiology of Aging. 2008;29(7):992–1001.

[48] Aβ1-42 Oligomers Induced a Short-Term Increase of Glutamate Release Prior to Its Depletion As Measured by Amperometry on Single Varicosities

Yang et al., 2019

Analytical Chemistry. 2019;91(23):15123–15129.

[49] Aβ oligomers induce glutamate release from hippocampal neurons

Brito-Moreira et al., 2011

Aguayo, R Panizzutti, S T Ferreira Curr Alzheimer Res. 2011 Aug;8(5):552-62.

[50] Soluble oligomers of amyloid Beta protein facilitate hippocampal long-term depression by disrupting neuronal glutamate uptake

Li et al., 2009

Neuron. 2009 Jun 25;62(6):788-801.

[51] Amyloid-β Peptide Decreases Glutamate Uptake in Cultured Astrocytes: Involvement of Oxidative Stress and Mitogen-Activated Protein Kinase Cascades

Matos et al., 2008

Neuroscience. 2008;156(4):898–910.

[52] Aβ Induces Astrocytic Glutamate Release, Extrasynaptic NMDA Receptor Activation, and Synaptic Loss

Talantova et al., 2013

Proceedings of the National Academy of Sciences of the United States of America. 2013;110(27):E2518–E2527.

[53] Levetiracetam Inhibits Oligomeric Amyloid-β-Induced Glutamate Release from Human Astrocytes

Sanz-Blasco et al., 2016

NeuroReport. 2016;27(9):705–709.

[54] Activation of the Phosphoinositide 3-Kinase-AKT-Mammalian Target of Rapamycin Signaling Pathway Is Required for Metabotropic Glutamate Receptor-Dependent Long-Term Depression

Hou e Klann, 2004

Journal of Neuroscience, 2004, 24(28):6352–6361.

[55] AMPA Receptor–mTOR Activation is Required for the Antidepressant-Like Effects of Sarcosine during the Forced Swim Test in Rats: Insertion of AMPA Receptor may Play a Role

Chen et al., 2015

Frontiers in Behavioral Neuroscience, 2015, 9:162.

[56] Echinacoside Exhibits Antidepressant-Like Effects through AMPAR–AKT/ERK–mTOR Pathway Stimulation and BDNF Expression in Mice

Chuang et al., 2022

Chinese Medicine, 2022, 17(1):9.

[57] Danshensu Interventions Mediate Rapid Antidepressant Effects by Activating the Mammalian Target of Rapamycin Signaling and Brain-Derived Neurotrophic Factor Release

Chuang et al., 2024

Psychiatry Investigation, 2024, 21(11):1286–1298.

[58] Roles of AKT and ERK in mTOR-Dependent Antidepressant Effects of Vanillic Acid

Chuang et al., 2020

ACS Omega, 2020, 5(7):3709–3716.

[59] Potential Protective Roles of Phytochemicals on Glutamate-Induced Neurotoxicity: A Review

Afshari et al., 2020

Iranian Journal of Basic Medical Sciences, 2020, 23(9):1113–1123.

[60] The Neuroprotective Effects of BMSC-Derived Exosomes against Glutamate-Induced HT22 Cell Cytotoxicity

Rong et al., 2024

Neuroscience, 2024, 542:1–10.

[61] Excitotoxic Glutamate Causes Neuronal Insulin Resistance by Inhibiting Insulin Receptor/AKT/mTOR Pathway

Pomytkin et al., 2019

Molecular Brain, 2019, 12(1):112.

[62] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1, S6K1

Um et al., 2006

Cell Metabolism, 2006, 3(6):393–402.

[63] Identification of Ser-1101 in IRS-1 as a Target of S6K1 in Nutrient- and Obesity-Induced Insulin Resistance

Tremblay et al., 2007

Proceedings of the National Academy of Sciences of the United States of America, 2007, 104(35):14056–14061.

[64] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cassette Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology, 2004, 14(18):1650–1656.

[65] Saturated Fatty Acids Induce Insulin Resistance in Podocytes through Inhibition of IRS1 via Activation of Both IKKβ and mTORC1

Denhez et al., 2020

Scientific Reports, 2020, 10(1):21628.

[66] AKT signaling pathway: a potential therapy for Alzheimer's disease through glycogen synthase kinase 3 beta inhibition

Limantoro et al., 2023

Egyptian Journal of Neurology, Psychiatry and Neurosurgery, 2023, 59:147.

[67] Dysregulation of insulin signaling, glucose transporters, O-GlcNAcylation, and phosphorylation of tau and neurofilaments in the brain: implication for Alzheimer's disease

Deng et al., 2009

The American Journal of Pathology, 2009, 175(5):2089–2098.

[68] Diabetes mellitus and Alzheimer's disease: GSK-3β as a potential link

Zhang et al., 2018

Behavioural Brain Research, 2018, 339:57–65.

[69] Glycogen synthase kinase-3 signaling in Alzheimer's disease

Lauretti et al., 2020

Biochimica et Biophysica Acta (BBA) – Molecular Cell Research, 2020, 1867(5):118664.

[70] Neuroprotective effects of regulators of the glycogen synthase kinase-3β signaling pathway in a transgenic model of Alzheimer's disease are associated with reduced amyloid precursor protein phosphorylation

Rockenstein et al., 2007

The Journal of Neuroscience, 2007, 27(8):1981–1991.

[71] Gypenoside IX restores AKT/GSK-3β pathway and alleviates Alzheimer's disease-like neuropathology and cognitive deficits

Lei et al., 2023

Aging (Albany NY), 2023, 15(23):14172– 14191.

[72] GSK3: A potential target and pending issues for treatment of Alzheimer's disease

Zhao et al., 2024

CNS Neuroscience & Therapeutics, 2024, 30(7):e14818.

[73] The role of glycogen synthase kinase 3 beta in neurodegenerative diseases

Yu et al., 2023

Frontiers in Molecular Neuroscience, 2023, 16:1209703.

[74] Decoding Alzheimer's disease from perturbed cerebral glucose metabolism: implications for diagnostic and therapeutic strategies

Chen et al., 2013

Progress in Neurobiology, 2013, 108:21–43.

[75] Brain glucose hypometabolism and oxidative stress in preclinical Alzheimer's disease

Mosconi et al., 2008

Annals of the New York Academy of Sciences, 2008, 1147:180–195.

[76] Evidence for brain glucose dysregulation in Alzheimer's disease

An et al., 2018

Alzheimer's & Dementia, 2018, 14(3):318–329.

[77] Reduction of Glycolysis Intermediate Concentrations in the Cerebrospinal Fluid of Alzheimer's Disease Patients

Bergau et al., 2019

Frontiers in Neuroscience, 2019, 13:871.

[78] Brain cells derived from Alzheimer's disease patients have multiple specific innate abnormalities in energy metabolism

Ryu et al., 2021

Molecular Psychiatry, 2021, 26(10):5702–5714.

[79] Hypometabolism, Alzheimer's disease, and possible therapeutic targets: an overview

Raut et al., 2023

Cells, 2023, 12(16):2019.

[80] A cross-sectional comparison of brain glucose and ketone metabolism in cognitively healthy older adults, mild cognitive impairment and early Alzheimer's disease

Croteau et al., 2018

Experimental Gerontology, 2018, 107:18–26.

[81] Glucose transporter 3 in neuronal glucose metabolism: Health and diseases

Peng et al., 2021

Metabolism, 2021, 123:154869.

[82] Decreased glucose transporters correlate to abnormal hyperphosphorylation of tau in Alzheimer disease

Liu et al., 2008

FEBS Letters, 2008, 582(2):359–364.

[83] GLUT1 reductions exacerbate Alzheimer's disease vasculo-neuronal dysfunction and degeneration

Winkler et al., 2015

Zuniga E, De Vivo DC, Zlokovic BV. Nature Neuroscience, 2015, 18(4):521–530.

[84] A Systematic Review of Glucose Transport Alterations in Alzheimer's Disease

Kyrtata et al., 2021

Frontiers in Neuroscience, 2021, 15:626636.

[85] Interplay of Glut1 alteration and Alzheimer's disease: A narrative review on glucose transport and energy metabolism

Fakorede et al., 2025

Journal of Alzheimer's Disease, 2025, 108(2):470–486.

[86] Regular Exercise Enhances Cognitive Function and Intracerebral GLUT Expression in Alzheimer's Disease Model Mice

Pang et al., 2019

Journal of Alzheimer's Disease, 2019, 72(1):83–96.

[87] Regulation of hypoxia-inducible factor 1alpha expression and function by the mammalian target of rapamycin

Hudson et al., 2002

Molecular and Cellular Biology, 2002, 22(20):7004–7014.

[88] Insulin stimulates hypoxia-inducible factor 1 through a phosphatidylinositol 3-kinase/target of rapamycin-dependent signaling pathway

Treins et al., 2002

Journal of Biological Chemistry, 2002, 277(31):27975–27981.

[89] Phosphatidylinositol 3-kinase signaling controls levels of hypoxia-inducible factor 1

Jiang et al., 2001

Cell Growth & Differentiation, 2001, 12(7):363–369. PMID: 11457733.

[90] Insulin activates hypoxia-inducible factor-1alpha in human and rat vascular smooth muscle cells via phosphatidylinositol-3 kinase and mitogen-activated protein kinase pathways: impairment in insulin resistance owing to defects in insulin signalling

Doronzo et al., 2006

Diabetologia, 2006, 49(5):1049–1063.

[91] The dual PI3K/mTOR inhibitor NVP-BEZ235 suppresses hypoxia-inducible factor (HIF)-1α expression by blocking protein translation and increases cell death under hypoxia

Karar et al., 2012

Cancer Biology & Therapy, 2012, 13(11):1102–1111.

[92] Bortezomib represses HIF-1α protein expression and nuclear accumulation by inhibiting both PI3K/AKT/TOR and MAPK pathways in prostate cancer cells

Befani et al., 2012

Journal of Molecular Medicine, 2012, 90(1):45–54.

[93] Regulation of glut1 mRNA by Hypoxia-inducible Factor-1: Interaction between H-ras and Hypoxia

Chen et al., 2001

Journal of Biological Chemistry, 2001, 276(12):9519–9525.

[94] Hypoxia regulation of facilitated glucose transporter-1 and glucose transporter-3 in mouse chondrocytes mediated by HIF-1α

Ren et al., 2008

Joint Bone Spine, 2008, 75(2):176–181.

[95] IGF-1 induces hypoxia-inducible factor 1α-mediated GLUT3 expression through PI3K/AKT/mTOR dependent pathways in PC12 cells

Yu et al., 2012

Brain Research, 2012, 1430:18–24.

[96] Hypoxia preconditioning protects neuronal cells against traumatic brain injury through stimulation of glucose transport mediated by HIF-1α/GLUTs signaling pathway in rat

Wu et al., 2021

Neurosurgical Review, 2021, 44(1):411–422.

[97] Glucose Metabolic Dysfunction in Neurodegenerative Diseases—New Mechanistic Insights and the Potential of Hypoxia as a Prospective Therapy Targeting Metabolic Reprogramming

Han et al., 2021

International Journal of Molecular Sciences, 2021, 22(11):5887.

[98] HIF-1α integrates lipogenic FASN and glycolytic GLUT3 to overcome intratumor oxidative and hypoxic stress for colorectal cancer metastasis

Wang et al., 2026

Oncogene, 2026, 45:2671–2682.