
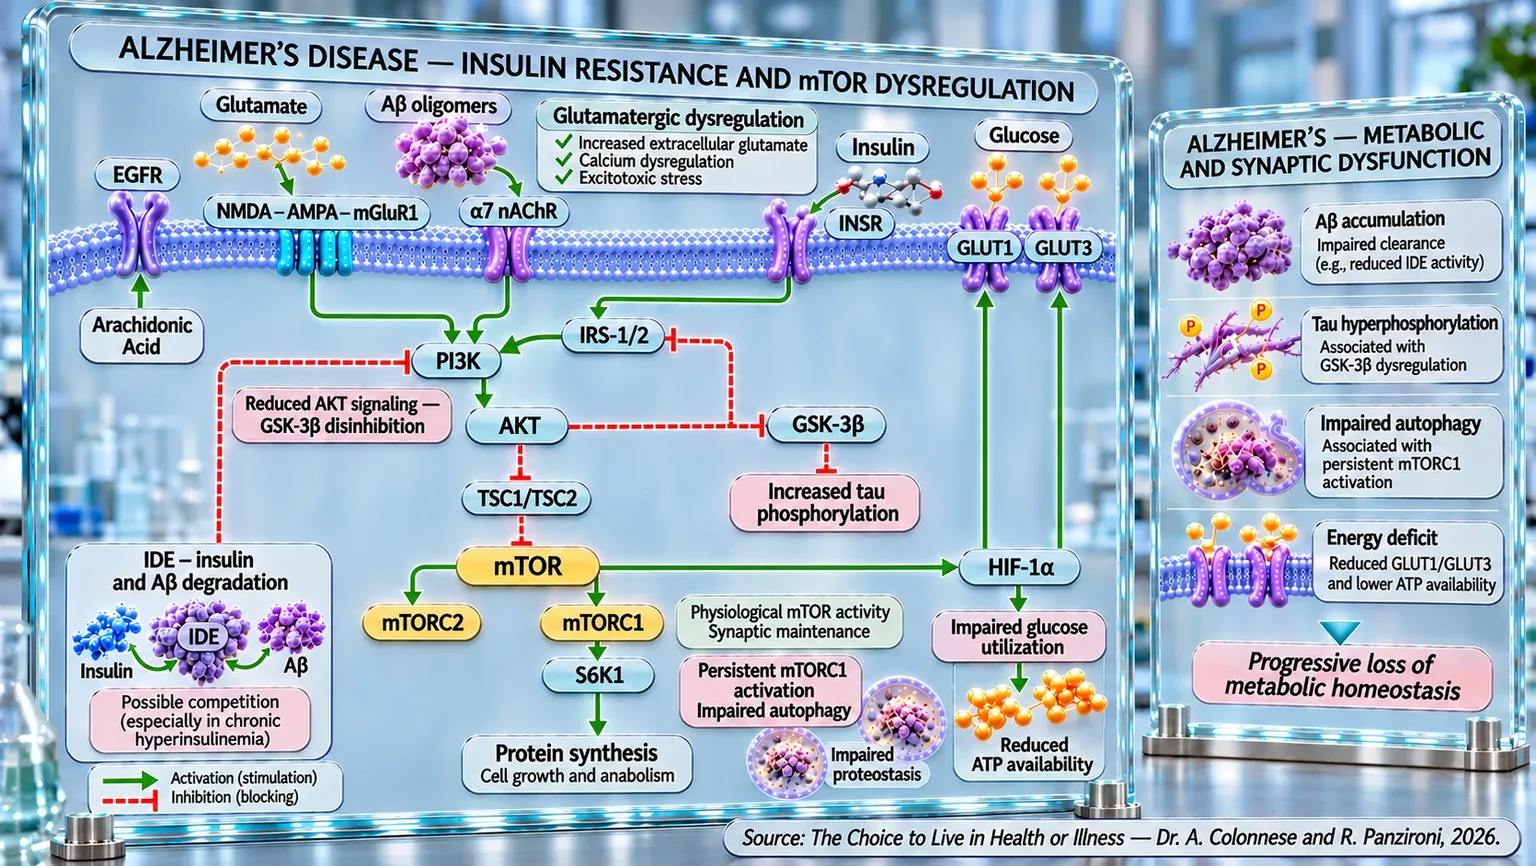
Im vorangegangenen Abschnitt haben wir gesehen, dass die Alzheimer-Krankheit nicht mehr allein als eine Pathologie interpretiert werden kann, die durch die Ansammlung von Beta-Amyloid und Tau-Protein gekennzeichnet ist. Zu den Prozessen, die in den letzten Jahren das größte Forschungsinteresse auf sich gezogen haben, gehört ein fortschreitender Verlust der Fähigkeit des Gehirns, korrekt auf Insulin zu reagieren. Von zerebraler Insulinresistenz zu sprechen bedeutet, einen Zustand zu beschreiben, in dem Insulin zwar vorhanden ist, die Zellen des zentralen Nervensystems jedoch unangemessen auf dessen Signal reagieren. Dies ist ein ähnliches Konzept wie bei den peripheren Geweben während eines Typ-2-Diabetes, jedoch mit einem grundlegenden Unterschied: Im Gehirn spielt Insulin nicht nur eine Rolle im Energiestoffwechsel; es ist an der Regulierung der synaptischen Plastizität, des Lernens, des Gedächtnisses, des neuronalen Überlebens, der zerebralen Perfusion und zahlreicher neuroendokriner Prozesse beteiligt. Aus diesem Grund kann eine verringerte Insulinantwort Konsequenzen haben, die weit über die bloße Glukoseregulierung hinausgehen (Bedse et al., 2015) [8]; (Rhea et al., 2024) [17].
Diese Beobachtung hat zur Verbreitung des Begriffs „Typ-3-Diabetes“ beigetragen, der von einigen Forschern verwendet wird, um Alzheimer als einen Zustand zu beschreiben, der durch eine ausgeprägte Insulinresistenz des Gehirns gekennzeichnet ist. Die Definition ist suggestiv, da sie die zahlreichen pathophysiologischen Ähnlichkeiten zwischen Typ-2-Diabetes und Alzheimer unterstreicht: Insulinresistenz, Neuroinflammation, oxidativer Stress, mitochondriale Dysfunktion, Endprodukte der fortgeschrittenen Glykierung und Veränderungen des Energiestoffwechsels treten tatsächlich bei beiden Erkrankungen auf (Michailidis et al., 2022) [10]. Der Begriff sollte jedoch nicht als formale Existenz einer neuen Diabetes-Kategorie interpretiert werden. Die direkt am menschlichen Hirngewebe gewonnenen Erkenntnisse zeigen nämlich, dass die zerebrale Insulinresistenz eigene Merkmale aufweist und auch bei Personen auftreten kann, die keinen systemischen Diabetes haben (Talbot et al., 2012) [13].
Einer der entscheidenden Schritte zum Verständnis dieses Phänomens kam gerade durch die Untersuchung des menschlichen Gehirns. Bei der Analyse von Proben der Hippocampus-Formation zeigten Talbot und Mitarbeiter, dass bei Alzheimer-Patienten, selbst bei Abwesenheit von Diabetes, die Reaktion auf eine Insulinstimulation signifikant reduziert war. Die Beeinträchtigung wurde fortschreitend deutlicher, wenn man von kognitiv normalen Personen zu solchen mit leichter kognitiver Beeinträchtigung bis hin zu Patienten mit manifester Alzheimer-Krankheit überging. Dieselbe Studie wies eine gleichzeitige Resistenz gegenüber dem IGF-1-Signal (ein Hormon, das das Wachstum und die Entwicklung von Zellen und Geweben fördert) nach, was darauf hindeutet, dass das Defizit ein breiteres System der metabolischen und trophischen Regulierung betraf. Ein besonders wichtiger Datenpunkt war der Zusammenhang mit der kognitiven Leistungsfähigkeit: Je stärker die Marker der Insulinsignalisierung verändert waren, desto schlechter waren das episodische Gedächtnis und das Arbeitsgedächtnis (Talbot et al., 2012) [13].
Der vielleicht interessanteste Aspekt ist, dass dieser Zustand nicht unbedingt als spätes Phänomen erscheint, das durch ein bereits schwer degeneriertes Gehirn verursacht wird. Im Gegenteil, verschiedene Studien deuten darauf hin, dass er sehr früh auftreten kann. Mullins und Mitarbeiter beobachteten Veränderungen spezifischer Mediatoren der neuronalen Insulinsignalisierung viele Jahre vor dem klinischen Ausbruch von Alzheimer. Die Veränderungen waren zudem mit bestimmten Mustern der zerebralen Atrophie assoziiert, während die traditionellen Indikatoren für periphere Insulinresistenz nicht dieselbe anatomische Entsprechung zeigten. Dies deutet darauf hin, dass die alleinige Messung der Insulinsensitivität des Körpers nicht unbedingt ausreicht, um zu verstehen, was im Gehirn vor sich geht (Mullins et al., 2017) [12].
Es ist daher nützlich, sich das Gehirn und die Peripherie als zwei verbundene Räume desselben Gebäudes vorzustellen. Ein Problem mit der elektrischen Anlage kann beide betreffen, aber nicht unbedingt mit der gleichen Intensität oder zum gleichen Zeitpunkt. Das Vorhandensein einer peripheren Insulinresistenz kann die Wahrscheinlichkeit für zerebrale Veränderungen erhöhen, aber die beiden Phänomene sind nicht perfekt deckungsgleich. Diese Unterscheidung wird auch durch gleichzeitige Analysen von Blut und Liquor in den frühen Stadien der Krankheit bestätigt. Bei Personen mit leichter kognitiver Beeinträchtigung oder beginnendem Alzheimer wurden tatsächlich metabolische Veränderungen sowohl in der Peripherie als auch im zentralen Bereich beobachtet, jedoch mit unterschiedlichen Profilen: Im Liquor war das Insulin reduziert, während die Werte im Blut nicht denselben Rückgang zeigten (de la Monte et al., 2019) [11].
Diese Beobachtungen bestärken die Idee, dass die Insulindysregulation bei Alzheimer nicht auf ein einzelnes Organ beschränkt ist, sondern Teil einer umfassenderen metabolischen Störung sein kann. Gleichzeitig zeigen sie jedoch, dass das zentrale Nervensystem eine eigene physiologische Autonomie bewahrt. Die verringerte Verfügbarkeit von Insulin im Gehirn kann die neuronale Plastizität, die Aufrechterhaltung des Myelins (Schutzhülle der Nerven, die die Übertragung von Nervensignalen erleichtert) und das Zellüberleben beeinträchtigen, selbst wenn die peripheren Konzentrationen des Hormons nicht besonders verändert erscheinen (de la Monte et al., 2019) [11].
Auch experimentelle Modelle liefern ein wichtiges zeitliches Element. Bei transgenen APP/PS1-Mäusen, die für die Entwicklung einer Alzheimer-ähnlichen Pathologie prädisponiert sind, waren Veränderungen der Glukosetoleranz, eine Tendenz zur Hyperinsulinämie und eine verringerte Insulinsensitivität bereits im Alter von zwei Monaten vorhanden – vor der signifikanten Ablagerung von Beta-Amyloid und lange vor der kognitiven Verschlechterung, die erst mehrere Monate später deutlich wurde (Macklin et al., 2017) [14]. Obwohl es sich um ein Tiermodell handelt und es daher nicht möglich ist, diese zeitliche Abfolge automatisch auf den Menschen zu übertragen, deutet der Befund darauf hin, dass die metabolische Dysregulation einigen der klassischen neuropathologischen Manifestationen vorausgehen kann, anstatt lediglich deren Folge zu sein.
Die Forschung hat zudem gezeigt, dass die Beziehung zwischen Insulinresistenz und Alzheimer bidirektional zu sein scheint. Eine beeinträchtigte Insulinsignalisierung schafft günstige Bedingungen für die Neurodegeneration, während einige der pathologischen Prozesse von Alzheimer ihrerseits die Reaktion auf Insulin verschlechtern können. Insbesondere wurden Beta-Amyloid-Oligomere mit der Desensibilisierung von Insulinrezeptoren und Veränderungen der intrazellulären Mediatoren der Insulinantwort in Verbindung gebracht, was zur Etablierung eines sich selbst verstärkenden Kreislaufs beiträgt (Bedse et al., 2015) [8], (Mullins et al., 2017) [12]. Das molekulare Detail dieser Interaktion wird in den folgenden Abschnitten behandelt; was an dieser Stelle hervorgehoben werden soll, ist, dass der Insulinstoffwechsel und die Alzheimer-Neuropathologie sich gegenseitig zu beeinflussen scheinen.
Diese Sichtweise steht im Einklang mit der Interpretation von Alzheimer als komplexe Stoffwechselkrankheit. Die Resistenz gegenüber Insulin und IGF-1 kann gleichzeitig zur Verringerung der neuronalen Energieeffizienz, zu oxidativem Stress, Neuroinflammation und dem fortschreitenden Verlust zellulärer Funktionen beitragen (de la Monte, 2012) [15].
Auch die Forschung von Zheng unterstreicht, dass bei der Alzheimer-Krankheit die zerebrale Insulinresistenz den IRS-1/PI3K/AKT-Signalweg beeinträchtigen und so den kognitiven Verfall fördern kann. Veränderungen der Phosphorylierung von IRS-1, auch durch Effektoren wie mTOR und S6K1, sind mit der Ablagerung von β-Amyloid und der Hyperphosphorylierung des Tau-Proteins assoziiert. Antidiabetika wie Metformin, Thiazolidindione und GLP-1-Analoga könnten diese Mechanismen modulieren, die zerebrale Insulinsignalisierung verbessern und potenzielle therapeutische Strategien zur Verlangsamung des Alzheimer-Fortschritts darstellen (Zheng und Wang, 2021) [16].
Ein weiterer Hinweis auf die biologische Bedeutung dieses Systems stammt aus Studien, die versucht haben, die Verfügbarkeit von Insulin im zentralen Nervensystem direkt wiederherzustellen. Im experimentellen Modell des durch Streptozotocin induzierten Alzheimer verbesserte die längere intranasale Insulingabe das räumliche Gedächtnis, reduzierte die Hyperphosphorylierung des Tau-Proteins, schwächte die Mikroglia-Aktivierung (Reaktion der Immunzellen des Gehirns auf einen möglichen Schaden oder Reiz) ab und förderte die hippocampale Neurogenese (Guo et al., 2017) [9]. Diese Ergebnisse beweisen nicht, dass intranasales Insulin eine endgültige Therapie für Alzheimer darstellt, vor allem weil sie aus einem Tiermodell stammen, das die menschliche Krankheit nicht vollständig reproduziert, aber sie liefern einen wichtigen experimentellen Beweis: Die Veränderung des zerebralen Insulinsignals kann gleichzeitig Kognition, Neuroinflammation und neurodegenerative Prozesse beeinflussen.
Insgesamt deuten die verfügbaren Erkenntnisse daher darauf hin, dass die zerebrale Insulinresistenz weder als bloßer Nebeneffekt von Diabetes noch als unvermeidliche Folge einer fortgeschrittenen neuronalen Degeneration betrachtet werden kann. Sie kann bei Abwesenheit von Diabetes auftreten, in den frühen Stadien der kognitiven Beeinträchtigung erscheinen, direkt mit dem Verlust von Gedächtnisfunktionen assoziiert sein und mit den wichtigsten biologischen Veränderungen bei Alzheimer interagieren. Die nächste Frage wird dann unvermeidlich: Auf welche Weise kann eine verringerte Reaktion auf Insulin konkret die Bildung und Ansammlung von Beta-Amyloid fördern? Genau dieser Schritt ermöglicht es, in den Kern des metabolischen Kreislaufs von Alzheimer einzudringen, und wird den Ausgangspunkt des nächsten Abschnitts bilden.