
Scientific Book

Alzheimer y fragilidad del metabolismo cerebral

La enfermedad de Alzheimer es una patología neurodegenerativa caracterizada por un deterioro progresivo de las funciones cognitivas. Además de la acumulación de beta-amiloide y las alteraciones de la proteína tau, la investigación explora la contribución de la neuroinflamación, las disfunciones mitocondriales y las alteraciones de la señalización insulínica cerebral. En el libro «La scelta di Vivere in Salute o in Malattia», el Dr. A. Colonnese y R. Panzironi profundizan en la relación entre el metabolismo energético, las vías PI3K/AKT/mTOR y los procesos neurodegenerativos.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Alzheimer y fragilidad del metabolismo cerebral. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/alzheimer-y-fragilidad-del-metabolismo-cerebral
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.15

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • ENFERMEDAD DE
  • INSULINORRESISTENCIA CEREBRAL
  • PI3K/AKT/MTOR
  • HIF-1Α
  • BETA-AMILOIDE
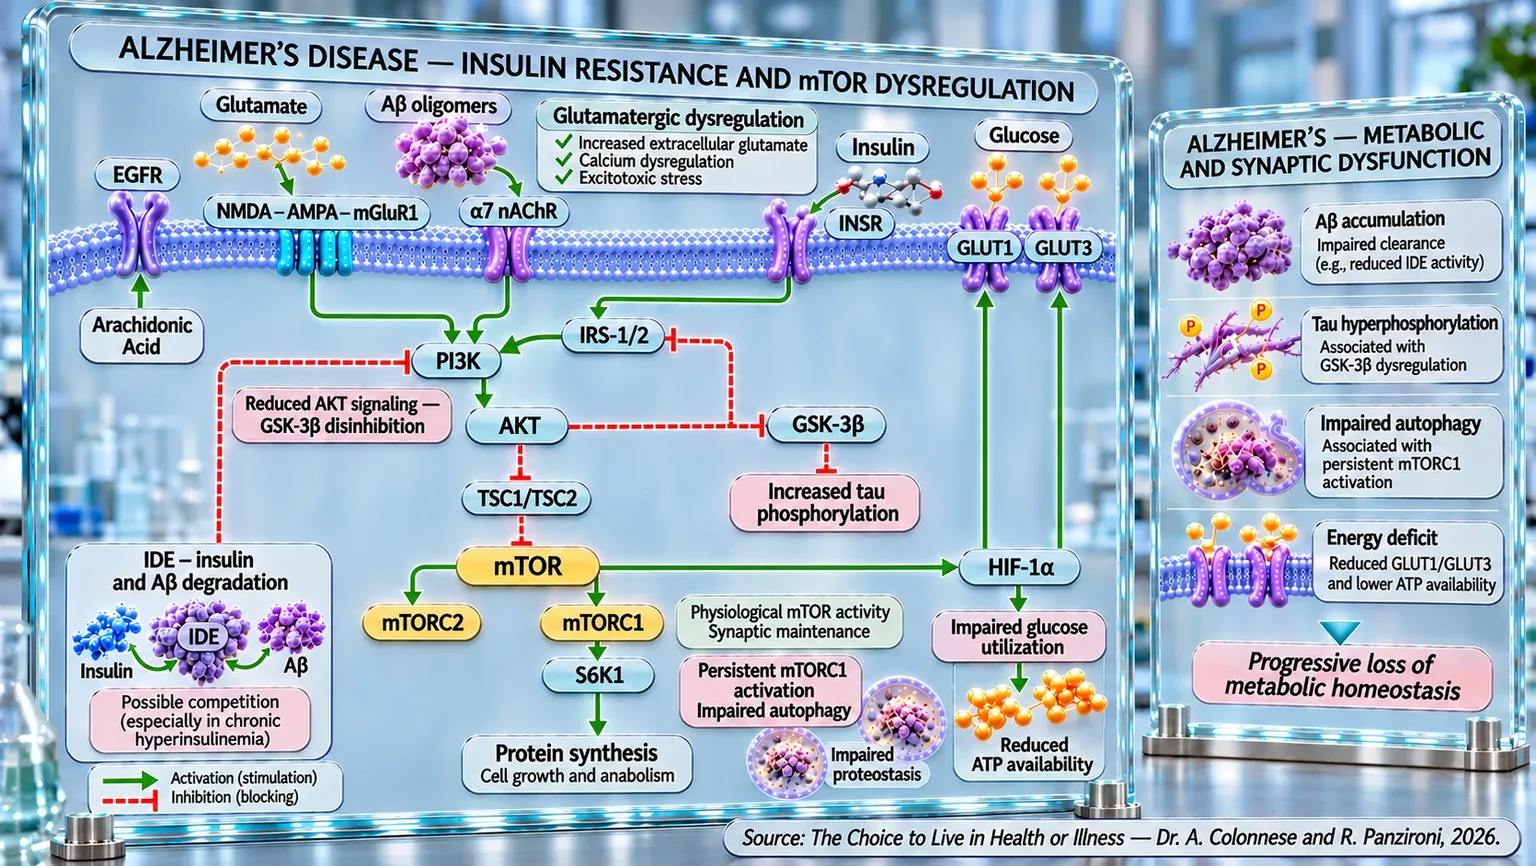
Esquema molecular con receptores de membrana, flechas de activación e inhibición, agregados amiloides, proteína tau y vesículas autofágicas.
Infografía de la disfunción metabólica y sináptica en el Alzheimer: la resistencia a la insulina, los oligómeros Aβ y el desequilibrio glutamatérgico alteran IRS-1/2 y PI3K/AKT/mTOR, favoreciendo la hiperfosforilación de tau, la autofagia comprometida y una proteostasis reducida; las alteraciones de GLUT1/GLUT3 y HIF-1α conducen a un escaso uso de la glucosa y a un déficit de ATP.

ABSTRACT

La enfermedad de Alzheimer implica alteraciones interconectadas de la señalización insulínica, el metabolismo energético y la función neuronal, además de los procesos asociados a la beta-amiloide y la tau. En el libro "La scelta di Vivere in Salute o in Malattia", el Dr. A. Colonnese y R. Panzironi profundizan en estas relaciones, destacando la posible contribución de la insulinorresistencia cerebral al deterioro cognitivo incluso en ausencia de diabetes. Esta perspectiva integra los marcadores neuropatológicos con las condiciones necesarias para la función sináptica.

Una respuesta reducida a la insulina puede modificar el procesamiento de la proteína APP, comprometer la autofagia y obstaculizar la eliminación de los oligómeros de beta-amiloide. La enzima IDE participa en la degradación tanto de la insulina como de la beta-amiloide: una actividad insuficiente de la misma podría reducir la eliminación (clearance) de amiloide, mientras que la hiperinsulinemia podría acentuar la competencia entre sustratos. La vía PI3K/AKT/mTOR vincula estos procesos con la regulación de la síntesis proteica y la supervivencia neuronal.

La activación persistente de mTOR está asociada a la acumulación de amiloide, alteraciones de la tau y reducción de la autofagia, aunque su actividad fisiológica sigue siendo necesaria para la plasticidad sináptica. Los oligómeros amiloides pueden, además, interferir con la liberación y recaptación del glutamato, favoreciendo la excitotoxicidad, la sobrecarga de calcio y el estrés oxidativo. Paralelamente, la retroalimentación de S6K1 sobre IRS1 e IRS2 puede atenuar la señal insulínica; la consiguiente reducción de AKT limita la inhibición de GSK3β, favoreciendo potencialmente la hiperfosforilación de la tau.

El déficit energético comprende alteraciones de la glucólisis, de la función mitocondrial y de la producción de ATP, junto con una posible reducción de los transportadores GLUT1 y GLUT3. HIF-1α, regulado también a través de PI3K/AKT/mTOR, participa en el control de estos transportadores; su disminución simultánea sugiere conexiones metabólicas adicionales. En conjunto, las evidencias delinean circuitos potencialmente autoalimentados entre insulinorresistencia, proteínas patológicas y excitotoxicidad. Comprender su regulación podría orientar nuevas investigaciones, sin atribuir causalidad exclusiva a vías moleculares individuales ni anticipar beneficios clínicos no demostrados. La distinción entre asociaciones y mecanismos experimentales sigue siendo fundamental para interpretar estos resultados.

Alzhéimer, las últimas investigaciones

El Alzheimer representa hoy la forma más frecuente de demencia y uno de los mayores desafíos sanitarios del siglo XXI. El aumento de la esperanza de vida ha determinado, de hecho, un crecimiento constante del número de personas afectadas por esta patología, transformándola de un problema predominantemente clínico a una cuestión social, económica y asistencial de alcance mundial. Actualmente se estima que más de 55 millones de personas en el mundo conviven con una forma de demencia y que cerca del 60-70% de estos casos es atribuible a la enfermedad de Alzheimer. La incidencia aumenta de forma significativa después de los 65 años, duplicándose aproximadamente cada cinco años de edad, mientras que la prevalencia alcanza los valores más elevados en los mayores de ochenta años. Las mujeres resultan afectadas con mayor frecuencia que los hombres, no solo por su mayor longevidad, sino también por factores biológicos y hormonales que parecen influir en la susceptibilidad a la enfermedad.

Durante muchos años, el Alzheimer fue considerado casi exclusivamente una enfermedad caracterizada por la acumulación de dos proteínas anómalas: la beta-amiloide, que se deposita en el espacio extracelular formando las características placas seniles, y la proteína tau, que dentro de las neuronas experimenta modificaciones patológicas dando origen a los ovillos neurofibrilares. Esta interpretación dominó la investigación durante décadas, orientando gran parte de los estudios y del desarrollo farmacológico hacia la eliminación de estos agregados proteicos. Hoy, sin embargo, la visión de la enfermedad ha cambiado profundamente. Las evidencias más recientes muestran que el Alzheimer no puede explicarse por un único mecanismo biológico, sino que representa el resultado de la interacción continua entre múltiples procesos patológicos que se alimentan recíprocamente, incluyendo alteraciones metabólicas, neuroinflamación, disfunción mitocondrial, compromiso de la comunicación sináptica, factores vasculares y predisposición genética (Zhang et al., 2025) [1]; (Barnwal et al., 2025) [2].

Esta nueva perspectiva modifica profundamente la forma de interpretar la enfermedad. Una comparación puede ayudar a comprender su significado. Durante mucho tiempo se pensó que el Alzheimer era similar a un edificio que se derrumba debido a la rotura de dos pilares principales, representados por la beta-amiloide y la proteína tau. Hoy parece más correcto imaginar una ciudad entera en la que, simultáneamente, comienzan a fallar la red eléctrica, el sistema hídrico, las comunicaciones, los transportes y los servicios de mantenimiento. Cada fallo individual hace más difícil el funcionamiento de los demás, hasta determinar un colapso progresivo de todo el sistema. Del mismo modo, en el cerebro afectado por Alzheimer ningún proceso patológico actúa de manera aislada, sino que cada uno amplifica los efectos de los otros, acelerando la neurodegeneración (Barnwal et al., 2025) [2]; (Yuan et al., 2025) [3].

Uno de los aspectos más interesantes surgidos en los últimos años se refiere al papel del metabolismo energético cerebral. El cerebro representa solo una pequeña parte del peso corporal, cerca del 2%, pero consume aproximadamente una cuarta parte de la glucosa disponible en el organismo para sostener la enorme actividad de las neuronas. Cada pensamiento, cada recuerdo, cada movimiento y cada emoción dependen, de hecho, de una continua producción de energía. Cuando este suministro energético comienza a reducirse, las células nerviosas pierden progresivamente la capacidad de comunicarse entre sí y se vuelven cada vez más vulnerables a los procesos degenerativos (Yuan et al., 2025) [3].

Las investigaciones más recientes sugieren que estas alteraciones metabólicas no representan una simple consecuencia de la enfermedad, sino uno de sus elementos centrales. En los cerebros de los pacientes afectados por Alzheimer se observa una reducida utilización de la glucosa, una progresiva insulino-resistencia cerebral, alteraciones de la función mitocondrial, aumento del estrés oxidativo e importantes modificaciones del metabolismo lipídico. Todos estos fenómenos comprometen la disponibilidad energética de las neuronas, reducen la eficiencia de las sinapsis y favorecen la progresión de la neurodegeneración (Barnwal et al., 2025) [2]; (Yuan et al., 2025) [3].

También la relación entre diabetes mellitus y Alzheimer ha sido profundamente reevaluada. Durante muchos años, la diabetes fue considerada exclusivamente un factor de riesgo epidemiológico (elemento asociado a un aumento del riesgo de enfermedad en una población). Hoy, sin embargo, numerosas evidencias sugieren que las alteraciones del metabolismo de la glucosa pueden participar directamente en los procesos biológicos de la neurodegeneración. Un metaanálisis reciente que incluyó 37 estudios y casi doce mil participantes ha puesto de manifiesto cómo la diabetes mellitus y un metabolismo de la glucosa alterado están asociados sobre todo al aumento de los biomarcadores de la proteína tau, mientras que la asociación con la beta-amiloide parece mucho menos consistente. Este resultado sugiere que el deterioro cognitivo relacionado con la diabetes puede seguir caminos patológicos al menos en parte diferentes respecto a la tradicional cascada amiloide (Van Gils et al., 2024) [4].

Confirmaciones adicionales provienen de los estudios de tomografía por emisión de positrones con fluorodesoxiglucosa (FDG-PET), un método capaz de visualizar el consumo de glucosa en las diferentes áreas cerebrales. La revisión sistemática de Soltani y colaboradores ha mostrado que la diabetes, la hiperglucemia y la insulino-resistencia están asociadas a una reducción del metabolismo cerebral en las mismas regiones que resultan más involucradas en las fases iniciales de la enfermedad de Alzheimer, como la corteza parietotemporal, el precúneo, la corteza cingulada posterior y la corteza frontal. Un dato particularmente interesante es que este patrón metabólico se ha observado también en sujetos aún cognitivamente normales, lo que sugiere que las alteraciones energéticas pueden preceder en muchos años a la aparición de los síntomas clínicos (Soltani et al., 2025) [5].

Siguiendo esta línea de investigación, se ha vuelto cada vez más evidente que el Alzheimer no debe interpretarse como una enfermedad limitada a la acumulación de proteínas anómalas, sino como una pérdida progresiva de la capacidad del cerebro para mantener su equilibrio biológico. Cada neurona puede compararse con una pequeña central operativa que, para funcionar correctamente, necesita energía, comunicaciones eficientes, sistemas de reparación y mecanismos de eliminación de materiales de desecho. Cuando uno solo de estos sistemas comienza a deteriorarse, los otros logran inicialmente compensar el déficit; con el paso del tiempo, sin embargo, la capacidad de adaptación disminuye y el daño se extiende progresivamente a toda la red cerebral (Barnwal et al., 2025) [2]; (Zhang et al., 2025) [1].

Entre los protagonistas de esta pérdida progresiva de equilibrio permanece ciertamente la proteína tau. En condiciones fisiológicas, esta desempeña un papel fundamental en mantener estable el andamiaje interno de las neuronas. Si imaginamos la neurona como una larga línea ferroviaria, los microtúbulos representan los raíles a lo largo de los cuales se transportan nutrientes, orgánulos y moléculas indispensables para la supervivencia celular. La tau realiza la tarea de las traviesas que mantienen perfectamente alineados estos raíles. Cuando la proteína es hiperfosforilada, pierde progresivamente la capacidad de estabilizar los microtúbulos, favoreciendo su disgregación. El transporte intracelular se ralentiza, la comunicación neuronal se vuelve ineficiente y, con el tiempo, se forman los característicos ovillos neurofibrilares observados en el cerebro de los pacientes afectados por Alzheimer (Medeiros et al., 2011) [6].

Los conocimientos más recientes han modificado, sin embargo, también la forma de interpretar la toxicidad de la tau. Durante mucho tiempo se creyó que los ovillos neurofibrilares representaban el principal responsable del deterioro cognitivo. Hoy surge, en cambio, que las formas solubles e hiperfosforiladas de la proteína podrían resultar aún más dañinas. Estas alteraciones comienzan, de hecho, a comprometer el funcionamiento neuronal mucho antes de la formación de los grandes agregados visibles al microscopio. En otras palabras, los ovillos parecen representar el resultado final de un proceso patológico iniciado muchos años antes, cuando la función de la tau ya estaba profundamente comprometida (Medeiros et al., 2011) [6].

Esta interpretación encuentra confirmación también en los estudios de imagen molecular. Utilizando trazadores PET específicos para la proteína tau, Bejanin y colaboradores han demostrado que la distribución de la tau patológica correlaciona estrechamente con el deterioro de las diferentes funciones cognitivas. El compromiso de la memoria episódica, del lenguaje, de las funciones ejecutivas y de las capacidades visuoespaciales sigue, de hecho, la localización anatómica de la acumulación de tau en las respectivas áreas cerebrales. Un aspecto particularmente relevante surgido de este estudio es que tal relación permanece evidente incluso después de haber corregido estadísticamente la contribución de la atrofia cerebral y de la deposición de beta-amiloide. Esto sugiere que la tau ejerce efectos directos sobre la función neuronal, independientemente de la pérdida de tejido cerebral o de la cantidad de placas amiloides presentes (Bejanin et al., 2017) [7].

Estas observaciones han modificado profundamente la forma en que se interpretan los dos principales marcadores neuropatológicos del Alzheimer. La beta-amiloide continúa representando un evento fundamental en las fases iniciales de la enfermedad, pero la progresión del deterioro cognitivo parece depender en mayor medida de la difusión de la patología tau. No es, por tanto, suficiente conocer la cantidad de amiloide presente en el cerebro para predecir la gravedad de la enfermedad; se vuelve, en cambio, esencial comprender cómo la tau altera progresivamente la organización de las redes neuronales y compromete la capacidad de las diferentes regiones cerebrales para comunicarse entre sí (Bejanin et al., 2017) [7]; (Medeiros et al., 2011) [6].

Paralelamente, también el diagnóstico del Alzheimer está atravesando una profunda evolución. En el pasado, la confirmación definitiva de la enfermedad era posible solo mediante el examen neuropatológico del cerebro tras el fallecimiento. Hoy, gracias al desarrollo de biomarcadores en líquido cefalorraquídeo, plasmáticos y de sofisticadas técnicas de neuroimagen, es posible identificar muchas de las alteraciones biológicas ya en las fases iniciales, cuando los síntomas son aún leves o incluso inexistentes. Esta posibilidad abre perspectivas extremadamente importantes, ya que cualquier estrategia terapéutica tiene mayores probabilidades de éxito cuando se aplica antes de que la pérdida neuronal se vuelva irreversible (Zhang et al., 2025) [1].

También el tratamiento de la enfermedad está viviendo una fase de profunda transformación. Las recientes inmunoterapias dirigidas contra la beta-amiloide han demostrado que es posible modificar al menos en parte algunos de los procesos patológicos fundamentales del Alzheimer. Sin embargo, los beneficios clínicos observados resultan aún modestos y no son suficientes para detener la progresión de la neurodegeneración. Este resultado confirma un concepto ya compartido por la comunidad científica: una enfermedad sostenida por numerosos mecanismos biológicos difícilmente podrá ser controlada interviniendo sobre un solo objetivo molecular. Por este motivo, la investigación se está orientando hacia estrategias integradas que combinen intervenciones farmacológicas, modificaciones del estilo de vida, mejora del metabolismo energético, control de la inflamación y medicina personalizada, adaptando el tratamiento a las características biológicas de cada paciente (Barnwal et al., 2025) [2]; (Zhang et al., 2025) [1].

A la luz de estos conocimientos, emerge una nueva interpretación del Alzheimer. Más que una simple enfermedad caracterizada por la acumulación de placas y ovillos, aparece como el resultado de una crisis progresiva de la homeostasis cerebral, en la cual el metabolismo energético, la señalización insulínica, la función mitocondrial, la neuroinflamación, la proteostasis (control de la calidad y del equilibrio de las proteínas en la célula) y la comunicación sináptica pierden gradualmente la capacidad de cooperar. Comprender esta red de interacciones no representa solo un ejercicio teórico, sino que constituye el presupuesto indispensable para desarrollar estrategias preventivas y terapéuticas realmente eficaces. Precisamente por este motivo, en los párrafos siguientes se analizarán en detalle los mecanismos que conectan el metabolismo de la insulina con la fisiopatología del Alzheimer, partiendo de la insulino-resistencia cerebral, hoy considerada uno de los elementos más prometedores para comprender el origen y la progresión de la enfermedad.

Resistencia a la insulina y alzhéimer

En el párrafo anterior vimos cómo la enfermedad de Alzheimer ya no puede interpretarse únicamente como una patología caracterizada por la acumulación de beta-amiloide y proteína tau. Entre los procesos que en los últimos años han atraído mayor atención por parte de la investigación se encuentra, de hecho, una pérdida progresiva de la capacidad del cerebro para responder correctamente a la insulina. Hablar de insulinorresistencia cerebral significa describir una condición en la que la insulina está presente, pero las células del sistema nervioso central responden de manera inadecuada a su señal. Es un concepto similar al observado en los tejidos periféricos durante la diabetes tipo 2, pero con una diferencia fundamental: en el cerebro, la insulina no solo desempeña un papel en el metabolismo energético, sino que participa en la regulación de la plasticidad sináptica, el aprendizaje, la memoria, la supervivencia neuronal, la perfusión cerebral y numerosos procesos neuroendocrinos. Por este motivo, una reducción de la respuesta insulínica puede tener consecuencias que van mucho más allá de la simple gestión de la glucosa (Bedse et al., 2015) [8]; (Rhea et al., 2024) [17].

Esta observación ha contribuido a la difusión de la expresión “diabetes tipo 3”, utilizada por algunos investigadores para describir el Alzheimer como una condición caracterizada por una marcada insulinorresistencia del cerebro. La definición es sugerente porque subraya las numerosas similitudes fisiopatológicas entre la diabetes tipo 2 y el Alzheimer: la insulinorresistencia, la neuroinflamación, el estrés oxidativo, la disfunción mitocondrial, los productos finales de la glicación avanzada y las alteraciones del metabolismo energético aparecen, de hecho, en ambas condiciones (Michailidis et al., 2022) [10]. Sin embargo, el término no debe interpretarse como la existencia formal de una nueva categoría de diabetes. Las evidencias obtenidas directamente en el tejido cerebral humano muestran, de hecho, que la insulinorresistencia cerebral posee características propias y puede aparecer incluso en sujetos que no presentan diabetes sistémica (Talbot et al., 2012) [13].

Uno de los pasos decisivos en la comprensión de este fenómeno provino precisamente del estudio del cerebro humano. Al analizar muestras de la formación hipocampal, Talbot y colaboradores demostraron que en los pacientes afectados por Alzheimer, aun en ausencia de diabetes, la respuesta a la estimulación con insulina resultaba significativamente reducida. El deterioro se volvía progresivamente más evidente al pasar de los sujetos cognitivamente normales a aquellos con deterioro cognitivo leve, hasta los pacientes con Alzheimer declarado. El mismo estudio evidenció una resistencia simultánea a la señal del IGF-1 (hormona que favorece el crecimiento y el desarrollo de las células y los tejidos), lo que indica que el déficit involucraba un sistema más amplio de regulación metabólica y trófica. Un dato particularmente importante estaba representado por la relación con el rendimiento cognitivo: cuanto más alterados resultaban los marcadores de la señalización insulínica, peores eran la memoria episódica y la memoria de trabajo (Talbot et al., 2012) [13].

El aspecto quizás más interesante es que esta condición no aparece necesariamente como un fenómeno tardío, producto de un cerebro ya gravemente degenerado. Por el contrario, diversos estudios sugieren que puede aparecer muy precozmente. Mullins y colaboradores observaron alteraciones de mediadores específicos de la señalización insulínica neuronal muchos años antes del inicio clínico del Alzheimer. Las modificaciones resultaban, además, asociadas a patrones particulares de atrofia cerebral, mientras que los indicadores tradicionales de insulinorresistencia periférica no mostraban la misma correspondencia anatómica. Este dato sugiere que medir únicamente la sensibilidad insulínica del organismo no permite necesariamente comprender lo que está ocurriendo en el cerebro (Mullins et al., 2017) [12].

Por lo tanto, es útil imaginar el cerebro y la periferia como dos habitaciones conectadas del mismo edificio. Un problema en la instalación eléctrica puede afectar a ambas, pero no necesariamente con la misma intensidad o en el mismo momento. La presencia de insulinorresistencia periférica puede aumentar la probabilidad de alteraciones cerebrales, pero los dos fenómenos no son perfectamente superponibles. Esta distinción se confirma también mediante los análisis contemporáneos de sangre y líquido cefalorraquídeo efectuados en las fases iniciales de la enfermedad. En los sujetos con deterioro cognitivo leve o Alzheimer inicial se han observado, de hecho, alteraciones metabólicas tanto periféricas como centrales, pero con perfiles diferentes: en el líquido cefalorraquídeo la insulina resultaba reducida, mientras que en la sangre los niveles no mostraban la misma disminución (de la Monte et al., 2019) [11].

Estas observaciones refuerzan la idea de que la disregulación insulínica del Alzheimer no está confinada a un solo órgano, sino que puede insertarse en una alteración metabólica más amplia. Al mismo tiempo, muestran que el sistema nervioso central mantiene su propia autonomía fisiológica. La reducida disponibilidad de insulina en el cerebro puede comprometer la plasticidad neuronal, el mantenimiento de la mielina (revestimiento protector de los nervios que facilita la transmisión de las señales nerviosas) y la supervivencia celular, incluso cuando las concentraciones periféricas de la hormona no parecen particularmente alteradas (de la Monte et al., 2019) [11].

También los modelos experimentales proporcionan un elemento temporal importante. En los ratones transgénicos APP/PS1, predispuestos al desarrollo de una patología similar al Alzheimer, las alteraciones de la tolerancia a la glucosa, una tendencia a la hiperinsulinemia y una disminución de la sensibilidad a la insulina ya estaban presentes a los dos meses de vida, antes de la deposición significativa de beta-amiloide y mucho antes del deterioro cognitivo, que se volvía evidente solo varios meses más tarde (Macklin et al., 2017) [14]. Aunque se trata de un modelo animal y, por tanto, no es posible trasladar automáticamente esta secuencia temporal al ser humano, el dato sugiere que la disregulación metabólica puede preceder a algunas de las manifestaciones neuropatológicas clásicas en lugar de ser simplemente una consecuencia de ellas.

La investigación también ha mostrado que la relación entre insulinorresistencia y Alzheimer parece ser bidireccional. Una señalización insulínica comprometida crea condiciones favorables para la neurodegeneración, mientras que algunos de los procesos patológicos del Alzheimer pueden, a su vez, empeorar la respuesta a la insulina. En particular, los oligómeros de beta-amiloide se han asociado a la desensibilización de los receptores insulínicos y a alteraciones de los mediadores intracelulares de la respuesta insulínica, contribuyendo a instaurar un circuito de retroalimentación (Bedse et al., 2015) [8], (Mullins et al., 2017) [12]. El detalle molecular de esta interacción se abordará en los párrafos siguientes; lo que interesa subrayar en esta fase es que el metabolismo insulínico y la neuropatología del Alzheimer parecen influirse recíprocamente.

Esta visión es coherente con la interpretación del Alzheimer como una enfermedad metabólica compleja. La resistencia a la insulina y al IGF-1 puede contribuir simultáneamente a la reducción de la eficiencia energética neuronal, al estrés oxidativo, a la neuroinflamación y a la pérdida progresiva de las funciones celulares (de la Monte, 2012) [15].

También la investigación de Zheng destaca que, en la enfermedad de Alzheimer, la insulinorresistencia cerebral puede comprometer la vía IRS-1/PI3K/AKT, favoreciendo el declive cognitivo. Las alteraciones de la fosforilación de IRS-1, incluso a través de efectores como mTOR y S6K1, están asociadas a la deposición de β-amiloide y a la hiperfosforilación de la proteína tau. Los fármacos antidiabéticos, como la metformina, las tiazolidinedionas y los análogos del GLP-1, podrían modular estos mecanismos, mejorando la señalización insulínica cerebral y representando potenciales estrategias terapéuticas para ralentizar la progresión del Alzheimer (Zheng y Wang, 2021) [16].

Un indicio adicional a favor de la importancia biológica de este sistema proviene de los estudios que han intentado restablecer directamente la disponibilidad de insulina en el sistema nervioso central. En el modelo experimental de Alzheimer inducido por estreptozotocina, la administración prolongada de insulina intranasal mejoró la memoria espacial, redujo la hiperfosforilación de la proteína tau, atenuó la activación microglial (respuesta de las células inmunitarias del cerebro ante un posible daño o estímulo) y favoreció la neurogénesis hipocampal (Guo et al., 2017) [9]. Estos resultados no demuestran que la insulina intranasal represente una terapia definitiva para el Alzheimer, sobre todo porque derivan de un modelo animal que no reproduce integralmente la enfermedad humana, pero proporcionan una prueba experimental importante: modificar la señal insulínica cerebral puede influir simultáneamente en la cognición, la neuroinflamación y los procesos neurodegenerativos.

En conjunto, las evidencias disponibles indican, por tanto, que la insulinorresistencia cerebral no puede considerarse un simple efecto secundario de la diabetes ni una consecuencia inevitable de la degeneración neuronal avanzada. Puede manifestarse en ausencia de diabetes, aparecer en las fases precoces del deterioro cognitivo, asociarse directamente a la pérdida de las funciones mnémicas e interactuar con las principales alteraciones biológicas del Alzheimer. La pregunta siguiente se vuelve entonces inevitable: ¿de qué modo una respuesta reducida a la insulina puede favorecer concretamente la formación y la acumulación de la beta-amiloide? Es precisamente este el paso que permite entrar en el corazón del circuito metabólico del Alzheimer y que constituirá el punto de partida del próximo párrafo.

Resistencia a la insulina y beta amiloide

En el párrafo anterior vimos cómo la resistencia a la insulina cerebral puede aparecer precozmente en la enfermedad de Alzheimer y comprometer funciones que van mucho más allá del simple uso de la glucosa. En este punto, resulta necesario comprender cómo dicha alteración puede integrarse concretamente en la fisiopatología de la beta-amiloide. De hecho, la relación no parece depender de un mecanismo único. Una respuesta ineficiente a la insulina puede influir simultáneamente en la producción de beta-amiloide (Aβ), en su tendencia a agregarse y en la capacidad de las células nerviosas para eliminarla. En otras palabras, la resistencia a la insulina parece actuar en ambos lados de la balanza: puede aumentar lo que se produce y, al mismo tiempo, hacer menos eficiente lo que debería eliminarse.

Para comprender este paso, hay que partir de la proteína precursora de amiloide, o APP. La beta-amiloide no nace, de hecho, como una proteína autónoma, sino que se obtiene mediante el corte enzimático de esta proteína de membrana. La forma en que la APP es modificada y posteriormente procesada puede, por tanto, determinar cuánta Aβ se producirá. En condiciones fisiológicas, la insulina parece contribuir a contener este proceso: en las neuronas corticales reduce la fosforilación de la APP y, por tanto, puede ejercer un efecto potencialmente protector frente a la formación de beta-amiloide (de la Monte, 2012) [18]; (Kim et al., 2019) [19].

La situación cambia profundamente cuando la neurona se vuelve resistente a la insulina. En los modelos experimentales, la inducción de esta condición determina un aumento de la fosforilación basal de la APP y hace que la insulina sea incapaz de ejercer el efecto protector previo. El mismo fenómeno se ha observado in vivo en animales con síndrome metabólico inducido por una dieta rica en grasas, en los cuales la corteza cerebral mostraba una mayor fosforilación de la APP. Estas observaciones sugieren un paso importante: la resistencia a la insulina no se limita a privar a la neurona de una señal metabólica, sino que modifica directamente las condiciones en las que se procesa la APP, creando un entorno más favorable para la producción de Aβ (de la Monte, 2012) [18]; (Kim et al., 2019) [19].

Un segundo mecanismo se refiere a lo que podríamos definir como el sistema de reciclaje interno de la célula. Las neuronas poseen estructuras llamadas autofagosomas, involucradas en la recolección y transferencia de material celular destinado a la degradación. En condiciones normales, este sistema contribuye al mantenimiento del orden intracelular; el material es englobado, transportado y posteriormente eliminado. Sin embargo, en la resistencia a la insulina, este flujo puede volverse ineficiente. Los autofagosomas se acumulan y, en lugar de representar solo contenedores temporales destinados a la eliminación, pueden transformarse en compartimentos en los que se concentran la APP y las enzimas necesarias para su procesamiento (Son et al., 2012) [22].

Son y colaboradores han observado este fenómeno tanto en modelos celulares como en animales caracterizados por resistencia a la insulina. La alteración de la señalización insulínica se acompañaba de la acumulación de autofagosomas y de un aumento de la actividad de las beta- y gamma-secretasas, las enzimas que participan en la producción de Aβ. Estos compartimentos intracelulares resultaban particularmente ricos en las proteínas involucradas en el procesamiento de la APP, como si un sistema normalmente destinado al reciclaje celular se convirtiera, en determinadas condiciones metabólicas, en un lugar favorable para la producción de beta-amiloide. Cuando la acumulación de los autofagosomas se reducía experimentalmente, disminuía también la producción de Aβ; de manera análoga, la mejora de la sensibilidad a la insulina atenuaba ambas alteraciones (Son et al., 2012) [22].

Sin embargo, la resistencia a la insulina parece influir también en lo que sucede después de la formación del péptido. La beta-amiloide recién producida no posee, de hecho, necesariamente la misma toxicidad que sus formas agregadas. Se atribuye una importancia particular a los oligómeros solubles, pequeños agregados capaces de interferir precozmente con el funcionamiento de las sinapsis. En condiciones fisiológicas, la señalización a través de los receptores de la insulina y del IGF-1 participa en la regulación de su eliminación. Zhao y colaboradores han mostrado que las células dotadas de receptores funcionales eran más capaces de reducir los oligómeros de Aβ, favoreciendo su conversión hacia formas menos agregadas y su posterior eliminación. Por el contrario, cuando la función de los receptores se veía comprometida farmacológicamente o mediante mutaciones inactivantes, los oligómeros tendían a acumularse y a agregarse aún más (Zhao et al., 2009) [20].

El significado biológico es particularmente interesante porque destaca que la resistencia a la insulina puede modificar no solo la cantidad de beta-amiloide presente, sino también su estado de agregación. Es como si un servicio de eliminación normal ya no lograra retirar pequeños cúmulos de material: estos permanecen en el entorno, se encuentran progresivamente entre sí y forman agregados cada vez más grandes. En la neurona, la pérdida de una función correcta de los receptores insulínicos reduce la eliminación (clearance) de los oligómeros y, simultáneamente, favorece la aparición de especies amiloides más agregadas (Zhao et al., 2009) [20].

A este proceso se añaden modificaciones de la propia membrana neuronal. Yamamoto y colaboradores han identificado una posible conexión entre la resistencia a la insulina y la agregación de Aβ a través del gangliósido GM1, un componente de los microdominios lipídicos presentes en la membrana de las células nerviosas. Cuando la señalización insulínica se reducía experimentalmente, aumentaba la concentración y la agregación de GM1 en áreas específicas de la membrana presináptica. Estas modificaciones creaban condiciones particularmente favorables para el ensamblaje de la beta-amiloide en la superficie neuronal. El mismo patrón se ha observado en los cerebros de ratones diabéticos y resistentes a la insulina, en los cuales la reducción de la función del receptor insulínico se acompañaba de una mayor agregación de GM1 y de una aceleración del ensamblaje de Aβ (Yamamoto et al., 2012) [21].

Este dato añade una pieza más: la resistencia a la insulina no modifica solo las enzimas o las vías intracelulares que regulan la Aβ, sino que puede cambiar físicamente el entorno de membrana en el cual el péptido encuentra otras moléculas y comienza a agregarse. La superficie de la neurona, por tanto, no debe imaginarse como una pared pasiva. Es más bien un entorno dinámico, compuesto por microdominios que pueden volverse más o menos favorables a la formación de agregados proteicos. Al alterar esta organización, la pérdida de la señalización insulínica puede crear una especie de "punto de recolección" en el cual la beta-amiloide encuentra condiciones más favorables para la fibrilogénesis (proceso de formación de fibrillas mediante la agregación de proteínas) (Yamamoto et al., 2012) [21].

Las diversas evidencias comienzan, pues, a converger. Por una parte, la resistencia a la insulina favorece modificaciones de la APP asociadas a un mayor procesamiento amiloidogénico; por otra, puede determinar la acumulación de compartimentos intracelulares ricos en las enzimas necesarias para la producción de Aβ; simultáneamente, modifica la membrana neuronal haciéndola más favorable a la agregación del péptido y reduce la eficiencia de los sistemas encargados de su eliminación. En modelos de resistencia a la insulina se han observado, además, reducciones de la enzima degradante de insulina (IDE), acompañadas de una mayor disminución de la degradación de la beta-amiloide (Son et al., 2012) [22]. Este mecanismo particular se profundizará por separado en el próximo párrafo, porque representa uno de los puntos de conexión más importantes entre el metabolismo de la insulina y la eliminación del péptido.

La relación se vuelve aún más compleja por el hecho de que la beta-amiloide no parece ser simplemente la consecuencia de la resistencia a la insulina. Una vez acumulados, los oligómeros pueden, de hecho, comprometer aún más la señalización insulínica, reduciendo la disponibilidad y la funcionalidad de los receptores en la superficie neuronal. Se genera así un circuito patológico en el cual una menor sensibilidad a la insulina favorece la acumulación de Aβ y el péptido, a su vez, hace que la neurona sea aún menos sensible a la insulina (Zhao et al., 2009) [20]. Es precisamente este mecanismo de refuerzo recíproco el que explica por qué una pequeña alteración metabólica, si se mantiene en el tiempo, podría teóricamente amplificarse progresivamente.

Las revisiones que han analizado globalmente la relación entre la diabetes tipo 2 y el Alzheimer confirman esta interpretación, situando la disfunción insulínica dentro de una red más amplia que comprende el metabolismo de la glucosa, la función mitocondrial, el estrés oxidativo, la inflamación y la alteración del metabolismo de la APP (Rad et al., 2018) [23]. Sin embargo, es importante mantener una distinción entre plausibilidad biológica y demostración clínica: una parte considerable de los mecanismos descritos deriva de cultivos celulares o modelos animales y no permite aún establecer cuánto contribuye cuantitativamente cada vía a la formación de amiloide en el cerebro humano.

También las evidencias sobre la actividad física proporcionan un elemento de apoyo interesante, pero invitan a la misma prudencia. Una revisión sistemática reciente ha mostrado que, en los modelos animales, el ejercicio físico mejora la sensibilidad a la insulina y, paralelamente, reduce los niveles de Aβ y de la tau fosforilada. En el ser humano, en cambio, el panorama es aún incompleto: niveles mayores de actividad física se asocian generalmente a una mejor sensibilidad a la insulina, pero las relaciones con la carga cerebral de beta-amiloide resultan menos consistentes. Sobre todo, ninguno de los estudios analizados ha demostrado formalmente que la mejora de la resistencia a la insulina represente el mediador causal a través del cual el ejercicio reduce la Aβ (Slee et al., 2026) [24].

En conjunto, emerge por tanto un modelo fisiopatológico particularmente coherente. Cuando el cerebro pierde progresivamente la capacidad de responder a la insulina, la APP puede dirigirse en mayor medida hacia procesos favorables a la formación de Aβ; los autofagosomas pueden acumularse y transformarse en entornos favorables a su producción; la membrana neuronal puede volverse más predispuesta a su agregación; y los sistemas encargados de la eliminación de los oligómeros pueden perder eficiencia. La beta-amiloide que se acumula puede, finalmente, dañar aún más la señalización insulínica, cerrando el circuito. Dentro de este sistema, un papel particularmente interesante lo desempeña la enzima degradante de insulina (IDE), una molécula capaz de interactuar tanto con la insulina como con la beta-amiloide. Comprender qué sucede con esta enzima cuando aumentan la insulina y la resistencia a la insulina permitirá, por tanto, añadir la siguiente pieza a nuestra reconstrucción.

IDE y beta amiloide

El papel de la enzima degradadora de insulina, conocida como IDE, permite comprender uno de los vínculos más interesantes entre el metabolismo de la insulina y la acumulación de beta-amiloide. La IDE (Insulin Degrading Enzyme) es una metaloproteasa (enzimas que cortan proteínas gracias a la presencia de un metal) capaz de degradar numerosos péptidos biológicamente activos, pero dos de sus sustratos adquieren especial importancia en la fisiopatología del alzhéimer: la insulina y el beta-amiloide. En otras palabras, el mismo sistema enzimático que contribuye a eliminar la insulina participa también en el aclaramiento de Aβ. Esta característica convierte a la IDE en una especie de encrucijada metabólica en la que la diabetes tipo 2 y la enfermedad de Alzheimer pueden encontrarse. Su importancia se demostró de forma especialmente clara al eliminar experimentalmente el gen IDE en ratones: la pérdida de la enzima reducía en más de un 50 % la degradación cerebral del beta-amiloide y, simultáneamente, comprometía en una medida análoga la degradación hepática de la insulina. El resultado fue la aparición simultánea de acumulación cerebral de Aβ, hiperinsulinemia e intolerancia a la glucosa, lo que demuestra cómo la alteración de una única enzima puede producir cambios atribuibles tanto a la patología amiloide como al metabolismo diabético (Farris et al., 2003) [25].

Este dato es especialmente importante porque demuestra que la IDE no representa simplemente una de las muchas proteasas capaces de degradar el beta-amiloide. Incluso en presencia de sistemas alternativos de eliminación de Aβ, su ausencia fue suficiente para provocar un aumento crónico en el cerebro. El mismo estudio sugirió además un segundo mecanismo potencialmente decisivo: cuando la insulina permanece crónicamente elevada, puede competir con el beta-amiloide por la enzima disponible. En esta situación, la IDE debe gestionar dos sustratos simultáneamente y el exceso de insulina puede, teóricamente, reducir la cuota de actividad degradativa disponible para el Aβ, favoreciendo progresivamente su acumulación (Farris et al., 2003) [25].

Podemos imaginar la IDE como un equipo de limpieza encargado de eliminar dos tipos diferentes de material. Mientras la carga se mantiene fisiológica, ambas operaciones pueden proceder con normalidad. Sin embargo, si uno de los dos sustratos aumenta de manera persistente, como podría ocurrir durante una hiperinsulinemia crónica, una parte creciente de la capacidad degradativa se emplea en la gestión de la insulina. Por tanto, el beta-amiloide puede permanecer más tiempo en el entorno extracelular, aumentando la probabilidad de encontrar otras moléculas de Aβ y agregarse. Esta interpretación también es recogida por las revisiones más recientes, que identifican precisamente la competencia entre la insulina y el beta-amiloide como uno de los puntos críticos biológicos centrales en la relación entre la diabetes y el deterioro cognitivo (Tian et al., 2023) [29].

La IDE, sin embargo, no está regulada independientemente de la señal de insulina. Existe una relación más compleja en la que la propia insulina puede contribuir a modular la cantidad de la enzima. En las neuronas hipocampales, la estimulación insulínica determinó un aumento de aproximadamente el 25 % en los niveles de IDE. Cuando se bloqueaba la cascada intracelular responsable de la transmisión de la señal, este aumento desaparecía. Además, en los cerebros de pacientes afectados por alzhéimer y en modelos murinos de la enfermedad, se ha observado una asociación entre la reducción de la señalización insulínica, la disminución de la IDE y el aumento del monómero beta-amiloide (Zhao et al., 2004) [26].

Se perfila, por tanto, un mecanismo aparentemente paradójico. Una señal insulínica fisiológica puede contribuir al mantenimiento de la IDE, favoreciendo indirectamente la degradación del Aβ. Cuando, en cambio, aparece la resistencia a la insulina, la capacidad de la célula para responder correctamente a la insulina disminuye y la regulación de la enzima también puede verse comprometida. Al mismo tiempo, si la insulina circulante permanece crónicamente elevada, la hormona puede competir con el beta-amiloide por la IDE. Esto significa que no es simplemente la cantidad absoluta de insulina la que determina un efecto favorable o desfavorable, sino el equilibrio entre la disponibilidad de la hormona, la sensibilidad de sus receptores y la capacidad degradativa de la enzima.

Las evidencias obtenidas directamente en neuronas humanas refuerzan aún más este modelo. Utilizando neuronas corticales derivadas de células madre pluripotentes inducidas, Rowland y sus colaboradores compararon el papel de la IDE con el de la neprilisina (enzima que ayuda a eliminar algunos péptidos, incluido el beta-amiloide en el cerebro) en la degradación del beta-amiloide. La inhibición selectiva de la IDE reducía significativamente la degradación del Aβ y, en un sistema tridimensional, provocaba un marcado aumento de los depósitos amiloides. La inhibición de la neprilisina, en cambio, no producía el mismo resultado. Aún más interesante es el hecho de que estas neuronas provenían de sujetos sin alzhéimer y sin mutaciones en las proteínas responsables de las formas familiares de la enfermedad: simplemente reduciendo la actividad de la IDE era posible favorecer la deposición del beta-amiloide (Rowland et al., 2023) [30].

Este resultado respalda un concepto fundamental, especialmente para el alzhéimer esporádico: la acumulación de beta-amiloide no debe derivar necesariamente de una producción excesiva. Puede aparecer también porque el sistema normal de eliminación se vuelve ineficiente. Es la misma diferencia que existe entre un grifo dejado demasiado abierto y un desagüe parcialmente obstruido: en ambos casos, el nivel del agua aumenta. En las formas esporádicas del alzhéimer, una reducción del aclaramiento de Aβ podría representar un fenómeno especialmente relevante, y la IDE parece ser uno de los principales actores de este proceso (Rowland et al., 2023) [30].

Incluso las intervenciones capaces de modificar la expresión de la IDE proporcionan una confirmación experimental interesante. En ratones transgénicos APP/PS1, el tratamiento con metformina redujo el contenido cerebral de beta-amiloide y mejoró el rendimiento cognitivo, sin determinar modificaciones sustanciales en los principales sistemas responsables de la producción o el transporte de Aβ. La variación más evidente se refería, en cambio, al aumento de la expresión de la IDE, acompañado de la activación de la AMPK. Por tanto, los autores propusieron que la mayor degradación del beta-amiloide representaba uno de los principales mecanismos asociados a la reducción de la carga amiloide observada en el modelo experimental (Lu et al., 2020) [27].

No obstante, la regulación de la IDE parece ser mucho más amplia e involucra numerosos sistemas intracelulares. Las evidencias recopiladas por Tian y sus colaboradores indican que diferentes vías metabólicas e inflamatorias pueden modificar la expresión de la enzima; a pesar de la diversidad de los mecanismos, en los modelos experimentales el aumento de la IDE tiende a asociarse con la reducción de la deposición de beta-amiloide y la mejora del rendimiento cognitivo (Tian et al., 2023) [29]. Esto confirma hasta qué punto la IDE está insertada dentro de una red metabólica mucho más grande, cuyos pasos individuales se profundizarán progresivamente en los párrafos siguientes.

De hecho, las revisiones dedicadas a la relación entre la resistencia a la insulina y el alzhéimer sitúan a la IDE entre los mecanismos capaces de amplificar el círculo vicioso metabólico de la enfermedad: la función reducida de la enzima disminuye el aclaramiento del beta-amiloide y puede, simultáneamente, alterar el metabolismo insulínico, mientras que la resistencia a la insulina, el estrés oxidativo y la neuroinflamación contribuyen aún más a la progresión de la neurodegeneración (Wei et al., 2021) [28].

La IDE emerge, por tanto, como un verdadero punto de convergencia entre dos mundos que durante muchos años se han estudiado por separado. Por un lado, regula la insulina y participa en la homeostasis metabólica; por otro, contribuye a la eliminación del beta-amiloide y limita su deposición. Cuando este equilibrio se ve comprometido, la hiperinsulinemia, la resistencia a la insulina y la degradación reducida del Aβ pueden empezar a alimentarse mutuamente. La comprensión de esta encrucijada permite ahora dar un paso más: observar qué sucede cuando la señalización metabólica que normalmente regula el crecimiento, la síntesis proteica, la disponibilidad energética y la autofagia permanece crónicamente activa. Aquí es donde entra en juego uno de los principales reguladores metabólicos de la célula: mTOR.

Activación de mTOR y Alzheimer

Tras observar cómo la hiperinsulinemia crónica y la reducción de la actividad de la enzima degradadora de insulina (IDE) favorecen la acumulación de β-amiloide, surge la necesidad de comprender cuál es el mecanismo intracelular capaz de transformar estas alteraciones metabólicas en un daño neuronal progresivo. En los últimos años, la atención de la investigación se ha centrado en el complejo mTOR (mammalian Target Of Rapamycin), una proteína que representa, como ya hemos visto en los capítulos anteriores, uno de los principales reguladores de la homeostasis celular. En condiciones fisiológicas, mTOR coordina procesos indispensables para la supervivencia de las neuronas, entre ellos la síntesis proteica, el metabolismo energético, el crecimiento celular, la plasticidad sináptica, la memoria y la autofagia. Su función puede compararse con la de un director de orquesta: no produce directamente las proteínas ni elimina las dañadas, sino que coordina el trabajo de numerosos sistemas para que cada proceso ocurra en el momento y con la intensidad adecuados. Cuando se mantiene este equilibrio, la neurona conserva su funcionalidad; cuando, por el contrario, la actividad de mTOR permanece crónicamente elevada, toda la red de regulación celular pierde progresivamente su capacidad de adaptación, favoreciendo la instauración de la neurodegeneración (Cai et al., 2015) [31]; (Perluigi et al., 2021) [35].

Durante muchos años se creyó que mTOR era simplemente una proteína implicada en los procesos de crecimiento celular. Las investigaciones más recientes han demostrado, en cambio, que esta quinasa ocupa una posición central en la fisiopatología del alzhéimer, ya que recibe información proveniente de numerosas vías metabólicas y, simultáneamente, controla diversos procesos responsables de la acumulación de proteínas patológicas. La hiperactivación persistente de mTOR aumenta, de hecho, la producción de β-amiloide mediante la modulación del metabolismo de la proteína precursora del amiloide (APP) y de la actividad de las β- y γ-secretasas (enzimas que cortan proteínas específicas dentro o cerca de la membrana celular), mientras que, al mismo tiempo, reduce su eliminación al inhibir la autofagia. Paralelamente, favorece la formación de la proteína tau hiperfosforilada, contribuyendo al desarrollo de los ovillos neurofibrilares que caracterizan la enfermedad. De este modo, una única vía de señalización es capaz de influir simultáneamente en ambas alteraciones neuropatológicas principales del alzhéimer (Cai et al., 2015) [31].

Uno de los aspectos más interesantes surgidos de las revisiones recientes se refiere al hecho de que mTOR no ejerce sus efectos exclusivamente sobre el β-amiloide y la tau, sino que coordina numerosos sistemas esenciales para el mantenimiento de la homeostasis neuronal. Entre ellos figuran la función mitocondrial, la producción de energía, la respuesta al estrés oxidativo, la proteostasis y los mecanismos autofágicos. Cuando la actividad de la vía permanece persistentemente elevada, la autofagia se suprime progresivamente, limitando la capacidad de la neurona para eliminar proteínas agregadas y orgánulos dañados. Paralelamente, aumenta la producción de especies reactivas del oxígeno, se altera la dinámica mitocondrial y disminuye la producción de ATP (principal fuente inmediata de energía utilizable por la célula), instaurando un círculo vicioso en el que la disfunción energética, la acumulación proteica y el daño oxidativo se alimentan recíprocamente (Perluigi et al., 2021) [35].

Una confirmación importante de la implicación de mTOR proviene directamente del cerebro humano. Al analizar muestras hipocampales obtenidas de pacientes afectados por alzhéimer en diferentes estadios de gravedad, Sun y colaboradores observaron un aumento progresivo de la actividad del complejo mTORC1, evidenciado por el incremento de mTOR fosforilado, de la proteína S6K1 y de sus respectivas formas activadas. La intensidad de la activación de mTORC1 resultaba, además, estrechamente correlacionada con la gravedad del deterioro cognitivo, lo que indica que la progresión clínica del alzhéimer avanza en paralelo al aumento de la actividad de esta vía de señalización (Sun et al., 2014) [32].

Las confirmaciones experimentales refuerzan aún más esta hipótesis. En un modelo murino de disfunción cognitiva posoperatoria, caracterizada por numerosos mecanismos comunes a la enfermedad de Alzheimer, la activación de la vía mTOR se asociaba a la acumulación de β-amiloide, a la hiperfosforilación de la proteína tau y al deterioro de la memoria. El tratamiento preventivo con rapamicina bloqueaba la activación de la cascada, reducía simultáneamente la Aβ y la tau patológica, y mejoraba significativamente el rendimiento cognitivo de los animales. Estos resultados indican que la hiperactivación de la vía mTOR no representa solo un marcador de la neurodegeneración, sino que contribuye directamente al desarrollo de las alteraciones responsables del déficit cognitivo (Shen et al., 2016) [33].

Otras confirmaciones provienen del modelo murino transgénico PDAPP (ratón genéticamente modificado para desarrollar acumulaciones de beta-amiloide), en el cual la administración crónica de rapamicina previno la aparición de los déficits cognitivos, redujo selectivamente los niveles cerebrales de Aβ y aumentó la actividad autofágica sin modificar la producción de la proteína precursora APP. Esto sugiere que la reducción de la carga amiloide no depende necesariamente de una menor producción de β-amiloide, sino más bien del restablecimiento de la capacidad de la neurona para eliminarla a través de la autofagia. En otras palabras, al inhibir la hiperactividad de mTOR, el sistema celular recupera uno de los principales mecanismos fisiológicos destinados a la eliminación de las proteínas agregadas (Spilman et al., 2010) [34].

La centralidad de mTOR emerge también en otras condiciones caracterizadas por una neuropatología precoz de tipo alzhéimer. En el síndrome de Down, por ejemplo, la hiperactivación de la vía PI3K/AKT/mTOR aparece muchos años antes del inicio clínico de la demencia y está asociada a la deposición progresiva de β-amiloide, a la hiperfosforilación de la tau, al compromiso de la autofagia y al declive cognitivo. El estrés oxidativo, la disfunción mitocondrial y las alteraciones de la proteostasis amplifican aún más estos fenómenos, evidenciando cómo la desregulación de mTOR representa un punto de convergencia de múltiples procesos patológicos (Di Domenico et al., 2018) [36]; (Azimzadeh et al., 2024) [38].

Las evidencias disponibles sugieren, sin embargo, que el papel de mTOR es más complejo de lo que puede parecer. Esta vía no debe considerarse simplemente "activa" o "inhibida". Como señala Maiese, la función biológica de mTOR depende de la intensidad de la señal, del tipo de complejo involucrado, del momento de la enfermedad y del contexto celular. Una inhibición indiscriminada podría comprometer procesos indispensables como la memoria, la plasticidad sináptica y la supervivencia neuronal, mientras que su hiperactivación persistente favorece la neurodegeneración. El objetivo terapéutico no consiste, por tanto, en eliminar completamente la actividad de la vía, sino en restablecer el equilibrio fisiológico correcto entre activación y desactivación (Maiese, 2014) [37]; (O'Neill, 2013) [39].

El conjunto de estas observaciones conduce a una conclusión importante: mTOR no representa un simple participante en la fisiopatología del alzhéimer, sino un verdadero nodo de integración capaz de conectar el metabolismo energético, la autofagia, la proteostasis, la función mitocondrial, la señalización insulínica y la supervivencia neuronal. Comprender cómo esta vía se hiperactiva progresivamente constituye, por tanto, el paso siguiente para reconstruir la secuencia de los eventos moleculares que conduce a la neurodegeneración. Precisamente por este motivo es necesario analizar ahora uno de los mecanismos más estudiados de los últimos años: la capacidad de los oligómeros de β-amiloide para activar directamente la cascada PI3K–AKT–mTOR, transformando la acumulación de la proteína amiloide en un potente estímulo de alteración metabólica intracelular.

Aβ oligomérica y activación de la vía PI3K–AKT–mTOR

Tras haber visto cómo la hiperactivación de mTOR constituye uno de los nodos centrales de la enfermedad de Alzheimer, el siguiente paso consiste en comprender de dónde puede originarse esta activación. Una parte importante de la respuesta parece provenir precisamente de la β-amiloide. Durante muchos años, este péptido fue considerado casi exclusivamente como material patológico destinado a acumularse en el cerebro; sin embargo, las evidencias muestran que la Aβ también está presente en condiciones fisiológicas y, a bajas concentraciones, puede participar en la normal transducción de la señal neuronal. Luo y colaboradores demostraron, de hecho, que cantidades extremadamente pequeñas de Aβ eran capaces de activar la PI3K. La inhibición con wortmanina (sustancia experimental que bloquea la PI3K) abolía completamente este efecto, confirmando que la respuesta dependía realmente de la PI3K. Este dato introduce un concepto fundamental: la β-amiloide no es necesariamente tóxica en sí misma, sino que puede llegar a serlo cuando cambian su concentración, conformación y duración de la exposición (Luo et al., 1996) [40].

El paso de la fisiología a la patología parece depender sobre todo de la formación de los oligómeros. Bhaskar y colaboradores compararon directamente monómeros, fibrillas y oligómeros de Aβ, observando que eran sobre todo estos últimos los que provocaban alteraciones neuronales significativas. Los oligómeros inducían, de hecho, la retracción de los procesos neuronales, el reingreso en el ciclo celular y el incremento de la fosforilación de AKT y mTOR. El uso de inhibidores de PI3K, AKT o mTOR bloqueaba los eventos del ciclo celular, demostrando que la cascada PI3K–AKT–mTOR representaba un paso indispensable de la respuesta patológica. Los monómeros y las fibrillas, en las mismas condiciones experimentales, mostraban en cambio efectos mucho más limitados (Bhaskar et al., 2009) [45].

También AKT responde a la Aβ de manera dinámica. Abbott y colaboradores han mostrado que una exposición aguda a la Aβ determina un rápido aumento de la fosforilación de AKT a través de la participación coordinada de los receptores nicotínicos α7 y de los receptores NMDA (receptor activado por el glutamato). Esta primera respuesta podría representar un intento adaptativo de la neurona. Sin embargo, cuando la exposición se vuelve crónica, el cuadro cambia: en el modelo murino TAS10 (ratones genéticamente modificados para desarrollar algunas características similares a las observadas en el Alzheimer humano), la fosforilación hipocampal de AKT resultaba reducida precisamente coincidiendo con la aparición de las placas amiloides y de los déficits de memoria. La Aβ parece, por tanto, ejercer un efecto bifásico, con una fase inicial de activación de la cascada y una posterior pérdida de su regulación normal (Abbott et al., 2008) [47].

La conexión entre Aβ y mTOR ha sido aclarada ulteriormente en los estudios de Caccamo. En células productoras de oligómeros naturales de β-amiloide y en los ratones 3xTg-AD (modelo animal genéticamente modificado utilizado para estudiar los mecanismos del Alzheimer), la actividad de mTOR resultaba significativamente aumentada. Cuando la acumulación de Aβ se prevenía genéticamente o se reducía mediante anticuerpos, la señalización de mTOR volvía hacia los niveles fisiológicos. Por el contrario, la inyección de Aβ naturalmente secretada en el hipocampo de animales sanos era suficiente para aumentar rápidamente la actividad de la vía. Estos experimentos han proporcionado una de las demostraciones más directas del hecho de que la Aβ no está simplemente asociada a la hiperactivación de mTOR, sino que puede ser una causa de la misma (Caccamo et al., 2011) [44].

El trabajo previo de Caccamo y colaboradores ya había mostrado las consecuencias funcionales de esta relación. En los ratones 3xTg-AD y en los sistemas celulares productores de oligómeros, la acumulación de Aβ se acompañaba de un aumento de la señalización de mTOR y de la reducción de la autofagia. Cuando mTOR era inhibido con rapamicina, el rendimiento en el aprendizaje y la memoria mejoraba, mientras que disminuían tanto la Aβ como la tau patológica. Sobre todo, cuando la autofagia era impedida experimentalmente, la rapamicina perdía la capacidad de reducir la β-amiloide. Esto demuestra que la hiperactivación de mTOR puede transformarse en un amplificador de la patología: la Aβ activa mTOR, mTOR suprime la autofagia y la reducida autofagia favorece una mayor acumulación de Aβ (Caccamo et al., 2010) [42].

La revisión de Oddo integra estos resultados mostrando cómo este circuito no afecta exclusivamente a la eliminación (clearance) de las proteínas patológicas. Las formas solubles de Aβ pueden activar PI3K/AKT, aumentar mTOR y alterar simultáneamente la síntesis proteica, la plasticidad sináptica, la autofagia y el metabolismo de la tau. Los mismos datos evidencian, sin embargo, la existencia de una ventana fisiológica óptima: una actividad insuficiente de mTOR compromete la consolidación de la memoria, pero también una activación excesiva produce déficits cognitivos. En la enfermedad de Alzheimer, el problema parece ser, por tanto, sobre todo la pérdida de la capacidad normal de encender y apagar la vía de manera apropiada (Oddo, 2012) [41].

Lee y colaboradores han añadido un nivel adicional de detalle, mostrando cómo los oligómeros de Aβ pueden activar PI3K/AKT/mTORC1 a través de un aumento de la entrada de calcio y de la producción de especies reactivas del oxígeno. La activación de mTORC1 aumentaba también la síntesis de HIF-1α (proteína que ayuda a las células a adaptarse a la carencia de oxígeno) y, simultáneamente, suprimía la autofagia. Esta combinación favorecía la expresión de proteínas del ciclo celular y la activación de CDK2 (enzima que contribuye a regular cuándo una célula crece y se divide), que a su vez promovía la fosforilación patológica de la tau, la desestabilización de los microtúbulos y la muerte neuronal (Lee et al., 2017) [43].

La hiperactivación de la cascada produce, además, consecuencias funcionales muy precoces. Wang y colaboradores han demostrado que los oligómeros de Aβ suprimen las oscilaciones gamma hipocampales (actividad eléctrica rítmica del hipocampo) a través del eje mTOR/S6K1. La rapamicina impedía esta alteración, mientras que la activación farmacológica de mTOR mediante leucina la reproducía. La inhibición selectiva de S6K1 restablecía, además, la sincronización neuronal tanto en los preparados hipocampales como en los ratones APP/PS1, indicando que la cascada Aβ–mTOR–S6K1 puede comprometer la comunicación entre redes cerebrales antes incluso de que se manifieste una pérdida neuronal extensa (Wang et al., 2023) [46].

En conjunto, estas evidencias describen una secuencia coherente: la Aβ fisiológica puede participar en la señalización normal de PI3K, pero cuando el péptido se acumula bajo la forma de oligómeros, la misma cascada es explotada de modo patológico. PI3K activa AKT, AKT contribuye a eliminar el freno ejercido sobre mTORC1, que permanece crónicamente hiperactivo. De aquí derivan la reducción de la autofagia, las alteraciones de la síntesis proteica, la activación de S6K1, el reingreso aberrante en el ciclo celular, las modificaciones de la tau y el compromiso de las redes neuronales. Queda, sin embargo, por aclarar otro paso fundamental: cómo la β-amiloide interactúa con el sistema glutamatérgico y con los receptores NMDA, transformando la alteración de la señalización celular en excitotoxicidad. Este es el punto de partida del próximo párrafo.

Beta amiloide y glutamato

Si en el capítulo anterior vimos cómo los oligómeros de la β-amiloide son capaces de activar la cascada PI3K–AKT–mTOR, aún queda por comprender cuál es el mecanismo que pone realmente en marcha esta respuesta celular. Una parte fundamental de la explicación reside en el glutamato, el principal neurotransmisor excitatorio del sistema nervioso central. Cada pensamiento, cada recuerdo y cada movimiento dependen del equilibrio con el que esta molécula se libera en el espacio sináptico (espacio entre dos neuronas a través del cual pasa la señal química) y posteriormente se elimina. Se podría imaginar el glutamato como el acelerador de un automóvil: una presión leve permite avanzar con fluidez, mientras que una aceleración continua e incontrolada lleva inevitablemente a perder el control del vehículo. En el cerebro ocurre algo muy similar. Una estimulación glutamatérgica fisiológica es indispensable para el aprendizaje y la memoria; un exceso persistente, en cambio, se vuelve tóxico para las neuronas.

Las investigaciones más recientes demuestran que la β-amiloide altera este equilibrio desde las primeras fases de la enfermedad. Contrariamente a lo que se había hipotetizado en el pasado, el primer efecto de los oligómeros de Aβ no consiste en una reducción inmediata de la transmisión glutamatérgica, sino en una marcada hiperactivación de la misma. Utilizando un biosensor electroquímico capaz de medir la liberación de glutamato desde varicosidades neuronales individuales (pequeños abultamientos de las neuronas desde los cuales se pueden liberar neurotransmisores), Yang y colaboradores observaron que, ya después de treinta minutos de exposición a los oligómeros de Aβ, la liberación vesicular del neurotransmisor aumenta de manera significativa. Solo posteriormente, tras varias horas de exposición, las reservas de glutamato comienzan progresivamente a agotarse, hasta determinar una marcada reducción de la transmisión sináptica (Yang et al., 2019) [48].

Esta observación fue confirmada también por Brito-Moreira y colaboradores, quienes demostraron cómo los oligómeros solubles de la β-amiloide aumentan simultáneamente la concentración extracelular de glutamato y la de D-serina, un coagonista indispensable para la plena activación de los receptores NMDA. El incremento del glutamato depende de la actividad eléctrica de las neuronas, de la entrada de calcio y de la activación de los propios receptores NMDA, creando un circuito de amplificación en el cual la activación de las neuronas favorece una mayor liberación del neurotransmisor. Los autores observaron además un aumento de la exocitosis de las vesículas presinápticas (proceso mediante el cual una neurona libera los neurotransmisores en el espacio entre dos células nerviosas) y una mayor actividad postsináptica espontánea, lo que indica que la red neuronal entra rápidamente en un estado de hiperexcitabilidad (Brito-Moreira et al., 2011) [49].

La acumulación extracelular de glutamato no depende, sin embargo, exclusivamente de un aumento de la liberación. Un segundo mecanismo, igualmente importante, consiste en la reducción de su recaptación. Li y colaboradores demostraron que los oligómeros solubles de Aβ comprometen la capacidad de las terminaciones nerviosas para eliminar el glutamato del espacio extracelular. Cuando la recaptación se reduce, el neurotransmisor permanece más tiempo alrededor de las sinapsis, favoreciendo una activación persistente de los receptores glutamatérgicos. Este fenómeno facilita la depresión a largo plazo (LTD) en el hipocampo, un proceso fisiológico involucrado en el remodelado de las conexiones neuronales que, si se activa excesivamente, contribuye a la pérdida de las sinapsis (Li et al., 2009) [50].

En este punto entra en juego otro protagonista fundamental de la fisiología cerebral: el astrocito. Durante mucho tiempo, estas células fueron consideradas simples elementos de sostén de las neuronas. Hoy sabemos, en cambio, que representan los principales "encargados de la limpieza" de las sinapsis, porque eliminan rápidamente el glutamato en exceso a través de los transportadores GLT-1 y GLAST. Matos y colaboradores demostraron que el péptido β-amiloide compromete profundamente esta función. La exposición a Aβ reduce, de hecho, tanto la actividad como la expresión de los dos principales transportadores; el resultado final es una drástica reducción de la capacidad de los astrocitos para eliminar el glutamato extracelular, creando un ambiente favorable a la excitotoxicidad neuronal (Matos et al., 2008) [51].

Pero los astrocitos no se limitan a perder la capacidad de eliminar el glutamato: se convierten ellos mismos en una nueva fuente del neurotransmisor. Talantova y colaboradores identificaron una cascada patogenética completamente nueva en la cual los oligómeros de Aβ activan los receptores nicotínicos α7 presentes en los astrocitos, induciendo una liberación masiva de glutamato en el espacio extracelular. En cuestión de pocos minutos aparecen una corriente glutamatérgica tónica, un aumento de la producción de óxido nítrico, la hiperfosforilación de la proteína tau y una pérdida progresiva de las espinas dendríticas (pequeñas estructuras de las neuronas que reciben señales de otras neuronas). Los autores demostraron además que este proceso puede ser contrarrestado farmacológicamente: mientras que la memantina (fármaco que modula la acción del glutamato en el cerebro) ejerce una protección solo parcial, la nitromemantina (compuesto experimental derivado de la memantina, estudiado para proteger a las neuronas de la excesiva actividad del glutamato) previene casi completamente la pérdida sináptica inducida por la β-amiloide, confirmando el papel central de los receptores NMDA en la neurodegeneración (Talantova et al., 2013) [52].

Una confirmación adicional proviene del estudio de Sanz-Blasco y colaboradores, que muestra cómo la β-amiloide oligomérica (Aβ) estimula en los astrocitos la liberación de glutamato a través de un mecanismo vesicular dependiente del calcio. El levetiracetam (LEV), fármaco antiepiléptico ya asociado a mejoras cognitivas en el Alzheimer, reduce esta liberación de glutamato inducida por Aβ. El efecto se confirma por la sensibilidad a la neurotoxina tetánica, que bloquea la liberación vesicular. Estos resultados sugieren que el fármaco levetiracetam podría limitar la hiperexcitabilidad neuronal en el Alzheimer modulando la comunicación patológica entre astrocitos y neuronas (Sanz-Blasco et al., 2016) [53].

En su conjunto, estas evidencias describen una secuencia patogenética extremadamente coherente. Los oligómeros de la β-amiloide determinan inicialmente una excesiva liberación de glutamato, aumentan la carga de las vesículas sinápticas, comprometen progresivamente la recaptación del neurotransmisor tanto por parte de las neuronas como de los astrocitos y transforman finalmente a los propios astrocitos en una fuente adicional de glutamato. El resultado es una persistente acumulación del neurotransmisor en el espacio extracelular, capaz de mantener una estimulación crónica de los receptores NMDA y de crear las condiciones ideales para la activación de las principales vías intracelulares involucradas en la progresión del Alzheimer. Precisamente el vínculo entre el exceso de glutamato y la activación de la cascada PI3K–AKT–mTOR representará el tema del próximo párrafo.

Glutamato y activación de PI3K-AKT-mTOR

En el párrafo anterior vimos cómo la β-amiloide puede alterar profundamente la homeostasis del glutamato, aumentando su liberación, comprometiendo su recaptación y favoreciendo su acumulación en el espacio extracelular. Para comprender por qué esta alteración es tan importante en la progresión de la enfermedad de Alzheimer, es necesario seguir la señal del glutamato más allá de la membrana neuronal. El glutamato, de hecho, no representa solo el principal neurotransmisor excitatorio del cerebro: a través de diferentes receptores es capaz de modificar la actividad de numerosas vías intracelulares, entre ellas PI3K, AKT y mTOR. En condiciones fisiológicas, este diálogo es esencial para permitir que las sinapsis se adapten, se fortalezcan o se debiliten en respuesta a los estímulos. Sin embargo, cuando la estimulación glutamatérgica se vuelve persistente e incontrolada, la misma red molecular puede perder su propia regulación y contribuir al daño neuronal.

Una de las demostraciones más claras de la conexión entre glutamato y PI3K–AKT–mTOR proviene del estudio de los receptores metabotrópicos de glutamato (mGluR). En el área CA1 del hipocampo (zona del hipocampo involucrada sobre todo en la formación y consolidación de los recuerdos), la activación de los receptores mGluR1 y mGluR5 determina rápidamente el aumento de la fosforilación de AKT y mTOR. Los investigadores demostraron que, al bloquear PI3K con dos inhibidores diferentes, se impedía la activación tanto de AKT como de mTOR, identificando una secuencia precisa en la que PI3K ocupa una posición aguas arriba de las dos quinasas. La cascada resultaba activa también en los compartimentos sinápticos y su inhibición impedía la depresión a largo plazo mediada por los receptores mGluR, mostrando cómo PI3K–AKT–mTOR representa el vínculo a través del cual el glutamato puede transformar un estímulo receptor en nuevas modificaciones de la síntesis proteica y de la plasticidad sináptica (Hou y Klann, 2004) [54].

Una segunda vía de acceso a la cascada está representada por los receptores AMPA. En un estudio sobre la sarcosina (sustancia natural involucrada en el metabolismo y en la regulación de algunas señales nerviosas), se observó un rápido incremento de la fosforilación de AKT y mTOR asociado a una mayor inserción de los receptores AMPA en la membrana neuronal. El bloqueo de AMPAR con NBQX (compuesto utilizado en la investigación neurocientífica que bloquea los receptores AMPA del glutamato) impedía la activación de AKT y mTOR, mientras que la rapamicina bloqueaba mTOR sin impedir las modificaciones del receptor AMPA. Esta relación jerárquica situaba, por tanto, a AMPAR aguas arriba de la cascada intracelular, mostrando experimentalmente que una modificación de la transmisión glutamatérgica puede propagarse hasta mTOR (Chen et al., 2015) [55].

El mismo principio fue confirmado con el equinacósido (sustancia natural de origen vegetal estudiada por sus posibles efectos protectores en las células). La estimulación de la transmisión mediada por los receptores AMPA aumentaba la fosforilación de AKT y mTOR en el hipocampo; cuando AMPAR era bloqueado, la activación de toda la cascada desaparecía. Aunque el estudio nace en un contexto antidepresivo y no en el Alzheimer, proporciona una confirmación independiente del hecho de que la activación glutamatérgica a través de AMPAR puede alcanzar a AKT y mTOR y modificar la plasticidad neuronal (Chuang et al., 2022) [56].

Una confirmación particularmente reciente proviene de los experimentos con danshensu (sustancia natural de la Salvia miltiorrhiza estudiada por sus propiedades protectoras y antioxidantes). También en este caso, la estimulación de AMPAR representaba el evento inicial, seguido por la activación de AKT y posteriormente de mTOR. El bloqueo farmacológico de los receptores AMPA impedía, de hecho, el aumento de la fosforilación de todas estas proteínas, mientras que la inhibición de AKT interrumpía la transducción hacia mTOR. Una vez más, surge por tanto una comunicación directa entre el sistema glutamatérgico y la maquinaria intracelular responsable de la plasticidad sináptica (Chuang et al., 2024) [57].

El ácido vanílico (sustancia natural vegetal con propiedades antioxidantes) ha permitido aislar aún más esta secuencia. Un estudio, de hecho, ha mostrado que el ácido vanílico produce efectos antidepresivos en ratones, reduciendo los comportamientos asociados a la depresión sin modificar la actividad locomotora. En la corteza prefrontal, el compuesto aumenta la actividad del receptor AMPAR y activa la vía AKT-mTOR, sin involucrar a ERK (proteína que transmite señales celulares regulando el crecimiento y la actividad de la célula). El bloqueo de AMPAR, AKT o mTOR atenúa, de hecho, el efecto antidepresivo. Los resultados indican, por tanto, que el ácido vanílico podría ejercer su acción a través de la vía AMPAR-AKT-mTOR, sugiriendo un potencial mecanismo neurobiológico relevante para la depresión (Chuang et al., 2020) [58].

Una revisión de 2020 permite insertar estos resultados en un marco más amplio. Cuando la concentración extracelular de glutamato supera la capacidad de los sistemas fisiológicos de control, la excesiva activación receptora provoca un aumento del calcio intracelular, producción de especies reactivas del oxígeno, reducción del glutatión (sustancia antioxidante que protege a las células de los daños oxidativos) y acumulación de peróxido de hidrógeno. Paralelamente, se ven involucradas la vía PI3K/AKT/mTOR y las vías de la autofagia (Afshari et al., 2020) [59].

La complejidad de esta respuesta se confirma también por los experimentos realizados con exosomas derivados de células madre mesenquimales (células capaces de generar algunos tipos de tejido y contribuir a su reparación). En las células neuronales HT22 (células cultivadas en laboratorio usadas como modelo), el glutamato determinaba un marcado incremento de la apoptosis; los exosomas, en cambio, reducían el daño y aumentaban la supervivencia celular. Cuando PI3K/AKT o mTOR eran farmacológicamente inhibidos, esta protección disminuía significativamente. El estudio muestra, por tanto, que la vía PI3K–AKT–mTOR no representa exclusivamente un mecanismo de daño: en presencia de un estímulo excitotóxico puede ser reclutada también como sistema de supervivencia. El significado de la activación depende, pues, del contexto y de la duración de la señal (Rong et al., 2024) [60].

Es precisamente esta aparente contradicción la que se vuelve decisiva para comprender el Alzheimer. Algunos investigadores han demostrado que, tras la exposición excitotóxica al glutamato, las neuronas desarrollan rápidamente una forma de insulinorresistencia. El aumento del Ca2+ intracelular y la despolarización mitocondrial se acompañaban, de hecho, de una reducción del 48% de la activación del receptor insulínico, del 72% de AKT, del 44% de mTOR y del 38% de la fosforilación inhibitoria de GSK3β (enzima que regula diversos procesos celulares) en respuesta a la insulina (Pomytkin et al., 2019) [61].

Se perfila, por tanto, un cuadro más complejo que una simple “activación” de mTOR. El glutamato fisiológico utiliza PI3K–AKT–mTOR para regular la plasticidad y la síntesis proteica; el exceso glutamatérgico puede activar de manera anómala estas mismas redes, alterar el calcio y las mitocondrias y, simultáneamente, hacer que la neurona sea menos capaz de responder a la insulina. En el Alzheimer, donde la β-amiloide favorece precisamente la acumulación extracelular de glutamato, estos mecanismos pueden, por tanto, converger hacia una pérdida progresiva de la normal regulación metabólica neuronal. Para comprender cómo esta alteración puede transformarse en un circuito capaz de autosostenerse, hay que seguir ahora a mTOR hacia uno de sus principales efectores: S6K1, y observar cómo este último puede interferir con IRS-1, conectando directamente la actividad de mTOR al desarrollo de la insulinorresistencia.

mTOR, S6K1, IRS-1 y resistencia a la insulina

En el párrafo anterior observamos cómo el glutamato, cuando pasa de ser una herramienta normal de comunicación neuronal a una señal excitotóxica, puede alterar profundamente la regulación de la vía PI3K–AKT–mTOR y, simultáneamente, comprometer la capacidad de la célula para responder a la insulina. Sin embargo, queda una pregunta fundamental: ¿cómo puede una vía que pertenece a la misma cascada insulínica contribuir, cuando permanece excesivamente activa, a la aparición de la resistencia a la insulina? La respuesta se encuentra en uno de los principales efectores de mTORC1, la proteína ribosómica S6 quinasa 1, o S6K1. En condiciones fisiológicas, este sistema funciona como un sofisticado mecanismo de autorregulación. Cuando los nutrientes y las señales anabólicas son abundantes, mTORC1 activa a S6K1, favoreciendo el crecimiento y la síntesis proteica; simultáneamente, sin embargo, S6K1 puede ejercer un feedback negativo sobre la señalización insulínica. Es como un termostato: una vez alcanzada una determinada temperatura, el sistema reduce automáticamente la señal que lo activó. El problema surge cuando este freno, en lugar de ser temporal, permanece constantemente activado.

Un estudio de 2006 describió a S6K1 como un importante punto de encuentro entre la disponibilidad de nutrientes y la sensibilidad insulínica. Por lo tanto, mTORC1 y S6K1 pueden seguir recibiendo una fuerte señal nutricional incluso mientras la capacidad de la insulina para transmitir su mensaje se reduce progresivamente. En estudios en humanos, la infusión de aminoácidos determinaba, de hecho, un aumento de la actividad de S6K1 asociado a una reducción de la sensibilidad insulínica de aproximadamente el 25 %, a la fosforilación de IRS-1, a la reducción de la activación de PI3K y a una menor absorción de glucosa en el músculo esquelético (Um et al., 2006) [62].

Para comprender este mecanismo, hay que detenerse en IRS-1. Esta proteína puede imaginarse como un puente molecular: tras la activación del receptor de insulina, permite que la señal llegue a PI3K y, posteriormente, a AKT. Sin embargo, su función también depende de la forma en que es fosforilada. Aún más significativo es que, en humanos, la infusión de aminoácidos producía simultáneamente la activación de S6K1, un aumento de la fosforilación de IRS-1 con pérdida de funcionalidad de IRS-1 y la aparición de resistencia a la insulina en el músculo esquelético (Tremblay et al., 2007) [63].

Se comprende así que la hiperactividad de mTOR/S6K1 no se limita a poner un freno temporal a la señal insulínica: si persiste, puede empobrecer progresivamente a la célula de los mismos intermediarios necesarios para transmitirla. Algunos investigadores han proporcionado una demostración particularmente clara de este fenómeno. La pérdida de TSC1 o TSC2 producía una activación constitutiva de la cascada mTOR/S6K1 acompañada de una marcada reducción de IRS-1 y, en menor medida, de IRS-2. A pesar de que AKT todavía estaba presente en cantidades normales, la insulina ya no lograba activarlo. El problema, por tanto, no consistía en la falta de AKT, sino en la interrupción de la comunicación aguas arriba: disminuían IRS-1/2 y su asociación con el receptor de insulina y PI3K (Shah et al., 2004) [64].

El mismo estudio añade un elemento esencial. La hiperactivación de la vía mTOR/S6K1 aceleraba la degradación de IRS-1 e IRS-2 y reducía simultáneamente sus ARNm; ambos efectos eran reversibles mediante la inhibición de mTOR con rapamicina. Además, la sobreexpresión de IRS-1 o de una PI3K constitutivamente activa lograba restablecer la activación de AKT. Este resultado localiza con notable precisión el defecto: la resistencia a la insulina surge porque la señal se interrumpe a nivel de los IRS, antes de llegar adecuadamente a PI3K y AKT. La vía mTOR/S6K, cuando está constitutivamente activa, termina por debilitar la misma cascada insulínica que normalmente contribuye a su regulación (Shah et al., 2004) [64].

Un modelo independiente refuerza aún más este principio: un estudio realizado en 2020 centró su atención en podocitos murinos (células renales de ratón utilizadas en la investigación científica) expuestos al palmitato (forma de un ácido graso saturado común utilizado por las células en el metabolismo de las grasas), por lo tanto, un sistema experimental relativo a la nefropatía diabética y no a la enfermedad de Alzheimer; el estudio proporciona una confirmación mecanística de la relación entre la activación de mTORC1/S6K1, la modificación de IRS-1 y la pérdida de la respuesta insulínica. El palmitato activaba, de hecho, mTORC1/S6K1 y aumentaba la fosforilación de IRS-1, acompañándose de una reducción de la fosforilación de AKT en respuesta a la insulina. La inhibición de mTORC1 mediante rapamicina reducía la fosforilación de IRS-1 y restablecía la de AKT (Denhez et al., 2020) [65].

En este punto, la conexión con lo descrito en los párrafos anteriores se vuelve particularmente interesante. Hemos visto que la β-amiloide puede favorecer una desregulación del glutamato y que la transmisión glutamatérgica es capaz de llegar a PI3K–AKT–mTOR; además, hemos observado que la excitotoxicidad puede comprometer la respuesta neuronal a la insulina. Los estudios analizados en este párrafo añaden ahora una pieza adicional: una vez que mTORC1/S6K1 permanece excesivamente activo, existe un mecanismo molecular a través del cual esta misma vía puede ejercer un feedback negativo sobre IRS-1 e IRS-2, obstaculizando la propagación de la señal insulínica.

El panorama que emerge es, por tanto, el de un circuito de autorregulación que puede transformarse en un círculo vicioso. Una actividad excesiva de mTORC1 mantiene elevada a S6K1; S6K1 modifica y debilita a IRS-1, mientras que la activación crónica del eje mTOR/S6K1 puede favorecer también la pérdida de IRS-1 e IRS-2; al disminuir los IRS, el receptor de insulina logra transferir cada vez menos eficazmente su señal a PI3K y AKT. La célula puede encontrarse así en la condición aparentemente paradójica de poseer una vía mTOR/S6K1 fuertemente activa y, al mismo tiempo, responder cada vez menos a la insulina. Es precisamente a partir de esta separación entre la actividad de mTOR y la funcionalidad de la señal insulínica que podemos continuar hacia el siguiente paso de nuestra historia molecular: comprender qué sucede con AKT y GSK3β, y por qué su alteración se vuelve particularmente importante en la enfermedad de Alzheimer.

La vía AKT-GSK3β y el alzhéimer

En el párrafo anterior vimos cómo la hiperactivación persistente del eje mTORC1–S6K1 puede transformar un sistema de regulación normal en un mecanismo capaz de debilitar progresivamente la respuesta celular a la insulina. Cuando IRS-1 e IRS-2 pierden eficiencia, la señal que debería llegar a PI3K y posteriormente a AKT se atenúa. En el cerebro, esta alteración adquiere una importancia particular, porque AKT no representa solo un paso de la señalización insulínica: actúa también como uno de los principales sistemas de control de la glucógeno sintasa quinasa-3β, o GSK-3β, una proteína que ocupa una posición central en la fisiopatología de la enfermedad de Alzheimer. Para comprender esta relación, puede ser útil imaginar a AKT como un freno molecular. Cuando la vía funciona correctamente, AKT fosforila a GSK-3β, reduciendo su actividad. Cuando, por el contrario, la señal PI3K–AKT se debilita, este freno se libera progresivamente y GSK-3β puede volverse excesivamente activa (Limantoro et al., 2023) [66].

Este paso permite comprender por qué la resistencia a la insulina cerebral puede tener consecuencias que van mucho más allá de una simple dificultad en la utilización de la glucosa. En un modelo experimental de Alzheimer esporádico obtenido mediante la administración intracerebroventricular de estreptozotocina (sustancia utilizada en la investigación para dañar las células pancreáticas que producen insulina), algunos investigadores observaron un compromiso de la señalización insulínica cerebral acompañado de una reducción de la actividad de PI3K y de las vías dependientes de AKT. Simultáneamente, disminuía la fosforilación inhibitoria de GSK-3β, dejando por tanto a la quinasa más activa (Deng et al., 2009) [67]. Es un resultado importante porque construye un puente molecular muy preciso: si la señal insulínica pierde fuerza aguas arriba, AKT ejerce menos eficazmente su control y GSK-3β puede aumentar su actividad.

El problema se vuelve evidente cuando se considera uno de los principales objetivos de GSK-3β: la proteína tau. En condiciones fisiológicas, tau contribuye a la estabilización de los microtúbulos, estructuras que pueden compararse con los raíles a lo largo de los cuales se transportan moléculas indispensables de una región a otra de la neurona. La fosforilación de tau es un proceso regulatorio normal, pero cuando se vuelve excesiva, la proteína pierde progresivamente su capacidad de interactuar correctamente con los microtúbulos. GSK-3β representa una de las principales quinasas involucradas en este proceso y su hiperactividad favorece la acumulación de tau hiperfosforilada y la formación de ovillos neurofibrilares (Zhang et al., 2018) [68].

En el estudio de 2009 visto anteriormente, esta secuencia es observable con particular claridad. A la reducción de la actividad PI3K–AKT y a la consecuente mayor actividad de GSK-3β se asociaba un aumento de la fosforilación de la tau. No se trataba solo de una modificación bioquímica: la tau aislada del cerebro de los animales perdía significativamente la capacidad de unirse a los microtúbulos (Deng et al., 2009) [67]. La señal metabólica alterada se traduce, por tanto, en una modificación concreta de la arquitectura neuronal: menos actividad de AKT significa menos inhibición de GSK-3β; una GSK-3β más activa favorece la fosforilación patológica de la tau; la tau modificada pierde parte de su función estabilizadora.

La relevancia de GSK-3β en el Alzheimer, sin embargo, no termina con la tau. Algunos investigadores describen esta quinasa como un nodo capaz de influir simultáneamente en diversos aspectos de la enfermedad. Su actividad aumenta con la edad y resulta estar aún más elevada en el sistema nervioso central en el Alzheimer; además de la fosforilación de la tau, GSK-3β participa en la regulación de la producción de β-amiloide, interfiere con la plasticidad sináptica y la potenciación a largo plazo, influye en la neurogénesis y contribuye a la respuesta neuroinflamatoria (Lauretti et al., 2020) [69]. En otras palabras, GSK-3β parece encontrarse en una posición desde la cual su desregulación puede propagarse simultáneamente hacia muchas de las características biológicas del Alzheimer.

También el vínculo con la β-amiloide merece atención. Las evidencias recopiladas indican que GSK-3β puede influir, por tanto, en el procesamiento amiloidogénico de la APP (transformación de la APP que conduce a la producción de beta-amiloide) (Lauretti et al., 2020) [69]. Una confirmación experimental interesante proviene de un estudio de 2007: en ratones transgénicos que expresaban APP humana, la reducción de la actividad de GSK-3β obtenida farmacológicamente con litio o genéticamente mediante una forma dominante negativa de la quinasa determinaba una disminución de la fosforilación de la tau, pero también de la producción de β-amiloide y de la carga de placas. A estos cambios moleculares se asociaban una mejor conservación de la estructura dendrítica (red de ramificaciones de la neurona) en el hipocampo y en la corteza frontal, así como una mejora del rendimiento cognitivo (Rockenstein et al., 2007) [70].

El estudio sugiere además que GSK-3β puede intervenir más aguas arriba en la formación del amiloide, modificando la fosforilación y la maduración de la APP. Al reducir la actividad de la quinasa, disminuía de hecho la fosforilación de la APP y la disponibilidad de la proteína madura en los compartimentos intracelulares favorables a su procesamiento amiloidogénico. Los autores hipotetizan así que la inhibición de GSK-3β puede limitar simultáneamente dos procesos característicos del Alzheimer: la patología de la tau y la de la β-amiloide (Rockenstein et al., 2007) [70].

La relación entre AKT, GSK-3β y neuropatología encuentra mayor respaldo en un modelo experimental más reciente. En neuronas hipocampales y en ratas expuestas a estaurosporina (sustancia experimental que bloquea diversas quinasas y puede favorecer la muerte programada de las células), los investigadores observaron una reducción de la fosforilación de AKT y, paralelamente, de la fosforilación inhibitoria de GSK-3β. Esta alteración se acompañaba de hiperfosforilación de la tau, aumento de la producción de Aβ, pérdida de las espinas dendríticas, reducción de las proteínas sinápticas y deterioro del aprendizaje y la memoria. El tratamiento con Gipenoside IX (un compuesto natural perteneciente a las saponinas) restablecía la fosforilación de AKT y de GSK-3β y, simultáneamente, atenuaba muchas de estas alteraciones (Lei et al., 2023) [71].

Las investigaciones más recientes amplían aún más el panorama. GSK3 parece estar involucrada no solo en la tau y en el amiloide, sino también en el estrés oxidativo, en la neuroinflamación, en la función mitocondrial y en la autofagia. En el cerebro afectado por Alzheimer se han descrito un aumento de la expresión y de la actividad de GSK3 junto con la reducción de sus formas inactivas fosforiladas (Zhao et al., 2024) [72]. Otros estudiosos también sitúan a GSK-3β entre los principales mediadores compartidos de las enfermedades neurodegenerativas, subrayando su participación en la agregación proteica, en la función mitocondrial, en la neuroinflamación y en las principales vías intracelulares de supervivencia (Yu et al., 2023) [73].

Todo esto hace comprensible por qué GSK-3β ha sido propuesta como diana terapéutica. El litio y otros inhibidores han producido resultados interesantes en los modelos experimentales, reduciendo en diversos contextos la fosforilación de la tau, la toxicidad asociada a Aβ u otras manifestaciones neurodegenerativas. Sin embargo, el paso del laboratorio a la clínica ha resultado mucho más difícil: los resultados obtenidos en humanos son aún limitados y la inhibición indiscriminada de una quinasa involucrada en numerosos procesos fisiológicos plantea importantes problemas de selectividad y seguridad (Yu et al., 2023) [73].

Se perfila así un paso fundamental de nuestra reconstrucción. La reducción de la señalización insulínica puede disminuir la actividad de la vía PI3K–AKT; una menor actividad de AKT puede reducir la fosforilación inhibitoria de GSK-3β; una GSK-3β menos controlada puede contribuir a la hiperfosforilación de la tau y, a través de otros mecanismos, a la patología amiloide, al compromiso sináptico y a la neurodegeneración. La GSK-3β se convierte, por tanto, en uno de los puntos en los que la disfunción metabólica y la neurodegenerativa parecen encontrarse. Es precisamente esta convergencia la que hace particularmente interesante la hipótesis de una conexión entre diabetes, resistencia a la insulina y Alzheimer, aun sin permitir identificar simplistamente al Alzheimer con una “diabetes de tipo 3” (Zhang et al., 2018) [68].

Pero esta historia no trata solo del control de la tau. Cuando la respuesta insulínica cerebral se deteriora, cambia también el modo en que la neurona logra abastecerse y utilizar energía. En el modelo de Deng de 2009, de hecho, al compromiso de PI3K–AKT y a la hiperactivación de GSK-3β se asocia también una disminución de GLUT1 y GLUT3 (transportadores que permiten a las células, en particular a las del sistema nervioso, recibir glucosa) (Deng et al., 2009) [67]. En este punto, por tanto, el recorrido nos lleva inevitablemente más allá de la mera señalización molecular: hacia esa desregulación energética que representa el próximo paso para comprender cómo una neurona puede encontrarse progresivamente privada de la energía necesaria para mantener sus propias funciones.

Desregulación energética

El cerebro humano representa uno de los órganos metabólicamente más exigentes del organismo. Aunque constituye una fracción relativamente pequeña de la masa corporal, debe sostener continuamente procesos de alto costo energético: mantener los gradientes iónicos a través de las membranas, generar y propagar impulsos nerviosos, permitir la comunicación entre neuronas y preservar la eficiencia de las sinapsis. Para ello, depende en gran medida de la glucosa, que debe llegar al tejido nervioso, entrar en las células y ser transformada a través de una sucesión ordenada de reacciones metabólicas hasta la producción de ATP. En el Alzheimer, sin embargo, este delicado sistema energético parece perder eficiencia progresivamente. El hipometabolismo cerebral de la glucosa es, de hecho, una de las alteraciones más constantes asociadas a la enfermedad y, sobre todo, puede detectarse mucho antes de que el deterioro cognitivo se vuelva clínicamente evidente (Chen et al., 2013) [74].

Este dato modifica profundamente la forma en que podemos interpretar la neurodegeneración. Si el metabolismo de la glucosa disminuyera solo después de la pérdida de neuronas, podríamos considerarlo simplemente una consecuencia de la enfermedad: menos células funcionales requerirían inevitablemente menos energía. Las observaciones obtenidas mediante FDG-PET (examen que muestra la actividad metabólica de los tejidos a través de su consumo de glucosa) cuentan, sin embargo, una historia más compleja. El hipometabolismo se ha documentado en el deterioro cognitivo leve (DCL), en portadores presintomáticos de mutaciones asociadas al Alzheimer familiar, en portadores del alelo APOE ε4 (variante genética asociada a un aumento del riesgo de Alzheimer), en personas con quejas subjetivas de memoria e incluso en individuos cognitivamente normales que posteriormente evolucionaron hacia DCL o Alzheimer (Mosconi et al., 2008) [75]. Las regiones más afectadas incluyen las cortezas parietotemporales y la corteza cingulada posterior, a las cuales se añaden, con la progresión de la enfermedad, otras áreas cerebrales. Aún más significativo es el hecho de que la magnitud del hipometabolismo se asocia con la gravedad del deterioro cognitivo.

Pero hablar simplemente de "poca glucosa en el cerebro" sería engañoso. Uno de los estudios más interesantes en este sentido proviene del análisis post mortem de la cohorte del Baltimore Longitudinal Study of Aging. Algunos investigadores observaron que, en las regiones cerebrales vulnerables a la patología de Alzheimer, la concentración tisular de glucosa era incluso mayor, y este aumento se asociaba a la gravedad de las placas amiloides, de la patología neurofibrilar y de los síntomas clínicos (An et al., 2018) [76]. Aparentemente parece una paradoja: ¿cómo puede un cerebro definirse como hipometabólico si en su interior encontramos más glucosa? La respuesta reside en la diferencia entre tener un combustible y lograr utilizarlo. Es como observar un automóvil con el depósito lleno pero con un motor incapaz de transformar eficazmente ese combustible en movimiento.

El estudio muestra, de hecho, que al aumento de la glucosa tisular corresponde una reducción del flujo glucolítico. En las regiones corticales vulnerables resultaban comprometidas etapas importantes de la glucólisis, mientras que el cerebelo, relativamente preservado de la patología, no presentaba alteraciones significativas. La glucosa, por tanto, puede acumularse precisamente porque su utilización metabólica es ineficiente. Aún más interesante es la asociación observada entre el aumento progresivo de la glucemia en ayunas en los años previos a la muerte y mayores concentraciones de glucosa en el tejido cerebral, independientemente de la presencia de diabetes. Este resultado crea un vínculo entre el metabolismo periférico y el cerebral, aunque sin demostrar por sí solo una relación causal (An et al., 2018) [76].

Una fotografía complementaria llega directamente del líquido cefalorraquídeo: un estudio de 2019 analizó 122 metabolitos pertenecientes a las principales vías del metabolismo central y observó que las diferencias significativas entre pacientes con Alzheimer y controles afectaban específicamente a la glucólisis. Cinco intermediarios específicos resultaban significativamente reducidos en los pacientes, mientras que la concentración de glucosa no mostraba diferencias significativas (Bergau et al., 2019) [77]. Una vez más, por tanto, el problema no parece reducible a la simple disponibilidad de glucosa: lo que aparece comprometido es su ruta metabólica. Los mismos metabolitos glucolíticos mostraban además asociaciones con biomarcadores de la patología amiloide y, combinados con Tau, mejoraban en ese estudio el rendimiento diagnóstico respecto al uso de los metabolitos por sí solos, aunque sin poder sustituir a los biomarcadores consolidados (Bergau et al., 2019) [77].

La desregulación energética parece extenderse, además, mucho más allá de la glucólisis. Al estudiar células progenitoras neurales y astrocitos obtenidos de células madre pluripotentes inducidas de pacientes con Alzheimer de inicio tardío, los investigadores identificaron una reducción de la absorción de glucosa, menor respuesta a la estimulación con insulina e IGF-1, disminución de los niveles de NAD/NADH (sistema que transfiere electrones y ayuda a la célula a producir energía) y profundas anomalías bioenergéticas (Ryu et al., 2021) [78]. Sin embargo, las células no parecían metabólicamente inactivas. Al contrario, intentaban compensar sus ineficiencias mediante un aumento de otras actividades metabólicas, modificando el equilibrio entre glucólisis y fosforilación oxidativa. Es como si la célula, al encontrar progresivamente menos eficiente su vía energética habitual, se viera obligada a abrir rutas secundarias para mantener el sistema en funcionamiento. Esta compensación podría funcionar inicialmente, pero volverse insuficiente con el envejecimiento y con el aumento de las demandas metabólicas.

A hacer aún más frágil este equilibrio interviene la relación con las mitocondrias y con el estrés oxidativo. El envejecimiento se acompaña de una progresiva afectación de la función mitocondrial y de un aumento del estrés oxidativo. En el contexto del Alzheimer puede instaurarse así un posible circuito de amplificación: una menor eficiencia energética favorece un entorno celular más vulnerable al daño oxidativo, mientras que la oxidación de proteínas, lípidos, ácidos nucleicos y enzimas metabólicas puede comprometer aún más la capacidad de utilizar la glucosa (Mosconi et al., 2008) [75].

La naturaleza precoz del problema emerge también de la relación entre metabolismo y estructura cerebral. Un estudio de 2023 destaca que el hipometabolismo puede preceder tanto a la atrofia cerebral como a la aparición de los síntomas clínicos y describe una red de posibles alteraciones que incluye el transporte de glucosa, la barrera hematoencefálica, la resistencia a la insulina y la disfunción mitocondrial (Raut et al., 2023) [79]. Esto sugiere que la pérdida de eficiencia energética no debe considerarse necesariamente el simple resultado final de la muerte neuronal. Podría, en cambio, contribuir a crear, mucho antes, un entorno en el cual la neurona posee progresivamente menos margen para responder a las demandas energéticas, reparar los daños y mantener eficiente la comunicación sináptica.

Existe, por último, una observación que hace esta historia aún más interesante. Si en el Alzheimer el cerebro hubiera perdido genéricamente la capacidad de utilizar cualquier combustible, deberíamos esperar una afectación también de las fuentes energéticas alternativas. Algunos investigadores, en cambio, compararon directamente, mediante PET con doble trazador, el metabolismo cerebral de la glucosa y de los cuerpos cetónicos en 24 ancianos cognitivamente sanos, 20 sujetos con DCL y 19 pacientes con Alzheimer inicial. En los pacientes con Alzheimer, el metabolismo de la glucosa resultaba reducido en aproximadamente un 11% en las principales regiones corticales, mientras que en los sujetos con DCL ya era observable una reducción más circunscrita, equivalente a cerca del 7% en la circunvolución del cíngulo. El metabolismo de los cuerpos cetónicos, por el contrario, permanecía sustancialmente invariable en los tres grupos (Croteau et al., 2018) [80].

Este dato sugiere una distinción fundamental: en el DCL y en el Alzheimer precoz, el cerebro no parece perder indistintamente la capacidad de utilizar energía, sino que manifiesta un déficit particularmente evidente en el metabolismo de la glucosa, mientras conserva, al menos en estas fases, la capacidad de metabolizar los cuerpos cetónicos. Los autores del estudio interpretan esta conservación como el fundamento biológico para estudiar estrategias capaces de proporcionar sustratos energéticos alternativos, pero su estudio era transversal y no evaluaba los efectos clínicos de una intervención cetogénica; por tanto, no permite concluir que tales estrategias puedan ralentizar la progresión de la enfermedad (Croteau et al., 2018) [80].

La desregulación energética del Alzheimer emerge, pues, como algo mucho más complejo que una simple "falta de energía". La glucosa puede estar presente y, sin embargo, no ser utilizada adecuadamente; la glucólisis puede ralentizarse, los intermediarios metabólicos disminuir, los sistemas mitocondriales perder eficiencia y la célula puede verse obligada a activar mecanismos compensatorios para seguir satisfaciendo sus necesidades. Es una condición en la que la neurona parece perder progresivamente esa flexibilidad metabólica que le permite adaptarse a las demandas energéticas. Pero antes incluso de que la glucosa pueda ser metabolizada, debe realizar un paso fundamental: debe llegar al tejido cerebral y entrar en las células que deberán utilizarla. Y es precisamente aquí donde entran en juego dos transportadores fundamentales, GLUT1 y GLUT3, cuya alteración en el Alzheimer representará el paso siguiente de nuestra reconstrucción fisiopatológica.

GLUT1-3 y el alzhéimer

En el párrafo anterior observamos una aparente paradoja: en el cerebro afectado por la enfermedad de Alzheimer, la glucosa puede estar presente, pero la capacidad de utilizarla de manera eficiente resulta comprometida. Para comprender dónde puede originarse al menos una parte de esta dificultad, debemos dar un paso atrás. Antes de ser metabolizada, de hecho, la glucosa debe llegar al tejido cerebral y, posteriormente, entrar en las células que deberán utilizarla. No puede atravesar libremente las membranas celulares y, por lo tanto, necesita proteínas de transporte específicas. Entre estas, GLUT1 y GLUT3 ocupan una posición fundamental: la primera desempeña un papel esencial en la transferencia de glucosa a través de la barrera hematoencefálica (una barrera protectora que separa la sangre del cerebro), mientras que la segunda representa el principal transportador neuronal y posee una elevada afinidad por la glucosa, característica que permite a las neuronas captarla eficazmente incluso cuando su concentración extracelular disminuye (Peng et al., 2021) [81].

Podemos imaginar este sistema como una cadena de suministro. GLUT1 constituye uno de los principales accesos a través de los cuales el combustible presente en la sangre se pone a disposición del cerebro; GLUT3 permite luego que la neurona se apropie eficazmente de ese combustible. La eficiencia de GLUT3 es particularmente importante porque la neurona posee demandas energéticas elevadas y continuas: debe mantener el potencial de membrana, sostener la transmisión sináptica y garantizar la plasticidad y la supervivencia celular. Su elevada afinidad y capacidad de transporte permiten, por tanto, mantener relativamente estable el suministro energético incluso cuando la disponibilidad extracelular de glucosa varía (Peng et al., 2021) [81].

El estudio muestra que, en la enfermedad de Alzheimer, los transportadores cerebrales GLUT1 y GLUT3 resultan significativamente reducidos, lo que compromete potencialmente la absorción de glucosa. Esta reducción podría depender de la menor actividad de HIF-1α y está asociada a una menor O-glicosilación y a una mayor hiperfosforilación de la proteína tau. Los resultados vinculan, por tanto, el déficit del transporte cerebral de glucosa con la degeneración neurofibrilar del Alzheimer, señalando la mejora del metabolismo glucídico cerebral como un posible objetivo terapéutico (Liu et al., 2008) [82].

Para GLUT1, sin embargo, disponemos también de evidencias experimentales capaces de sugerir un papel mucho más amplio que el simple transporte energético. Algunos investigadores redujeron genéticamente GLUT1 en ratones que sobreexpresaban APP. La consecuencia inicial no fue solo una menor disponibilidad de glucosa, sino una precoz degeneración de la microcirculación cerebral, acompañada de pérdida de capilares, reducción de la perfusión, compromiso de la barrera hematoencefálica y disminución de la absorción cerebral de glucosa (Winkler et al., 2015) [83]. Aún más interesante es la secuencia temporal: las alteraciones vasculares aparecían antes de la reducción de la actividad neuronal, de los déficits conductuales, de la acumulación de β-amiloide y de la neurodegeneración.

GLUT1 parece, por tanto, participar también en la conservación de la unidad neurovascular. La reducción selectiva del transportador en el endotelio cerebral producía el compromiso de la barrera hematoencefálica, mientras que su reducción en los astrocitos no determinaba el mismo fenotipo vascular (Winkler et al., 2015) [83]. Además, la carencia de GLUT1 se acompañaba de la disminución de LRP1 (receptor celular que une diversas moléculas y regula su transporte) en la microcirculación. Dado que LRP1 participa en la eliminación de la Aβ a través de la barrera hematoencefálica, su reducción comprometía el aclaramiento del amiloide y favorecía su acumulación. El restablecimiento experimental de GLUT1 y LRP1 en el hipocampo mejoraba, en cambio, el aclaramiento de la Aβ. Se perfila así un posible circuito en el cual la reducción de GLUT1 no solo limita el suministro energético, sino que debilita simultáneamente la estructura vascular y uno de los sistemas encargados de la eliminación de la β-amiloide.

Cuando ampliamos la observación al conjunto de la literatura, el fenómeno parece consistente, aunque su ubicación temporal se vuelve más compleja. Una revisión de 2021 analizó sistemáticamente 43 estudios, 23 realizados en humanos y 20 en roedores: las evidencias mostraban, en conjunto, una reducción de GLUT1 y GLUT3, sobre todo en el hipocampo y en la corteza cerebral de los sujetos con Alzheimer, acompañada de una disminución de la captación cerebral de glucosa (Kyrtata et al., 2021) [84].

La misma revisión introduce una precisión fundamental. En los modelos longitudinales murinos analizados, las alteraciones de GLUT1 y GLUT3 tendían a manifestarse después del desarrollo de la patología β-amiloide, y diversos estudios señalaban a la propia Aβ como posible responsable de la reducción de los transportadores (Kyrtata et al., 2021) [84]. Por lo tanto, no podemos construir una secuencia universal en la que primero disminuyen los GLUT y solo posteriormente aparece el amiloide. Las evidencias disponibles sugieren más bien la posibilidad de una relación bidireccional: la patología amiloide puede contribuir a comprometer el transporte de glucosa y, una vez instaurado, el déficit metabólico y neurovascular puede crear condiciones capaces de agravar aún más la patología.

Una revisión reciente de 2025 refuerza esta interpretación metabólica de GLUT1. Su reducción se vincula no solo a la disminución de la entrada de glucosa, sino también al déficit de ATP, al compromiso de la barrera hematoencefálica, a la disfunción mitocondrial, al estrés oxidativo, a la neuroinflamación y a las alteraciones de Aβ y tau (Fakorede et al., 2025) [85]. Sin embargo, los mismos autores reconocen que aún no está completamente definido si la disminución de GLUT1 representa una causa primaria de la enfermedad o una consecuencia de su progresión, y que muchas estrategias dirigidas a restablecer su actividad siguen siendo experimentales.

Un indicio adicional sobre la posibilidad de modificar este sistema proviene del ejercicio físico. En ratones modelo de Alzheimer, otros investigadores observaron que el ejercicio regular aumentaba significativamente la expresión cerebral de GLUT1 y GLUT3. Paralelamente, aumentaban la producción de ATP y el número de sinapsis, mejoraba la integridad ultraestructural de las mitocondrias y disminuían la β-amiloide y la tau fosforilada; los animales mostraban, además, mejores rendimientos en las pruebas de aprendizaje espacial y memoria (Pang et al., 2019) [86]. El resultado es interesante porque demuestra que, al menos en el modelo animal utilizado, la expresión de los transportadores no representa una característica inmutable, sino que puede acompañar adaptaciones metabólicas asociadas a una mejor función cerebral. Sin embargo, no permite establecer que el aumento de GLUT1 y GLUT3 sea por sí solo responsable de los beneficios observados.

GLUT1 y GLUT3 emergen así como dos componentes complementarios de una misma cadena energética. Si GLUT1 se vuelve insuficiente, el suministro de glucosa a través de la interfaz neurovascular puede verse comprometido; si disminuye GLUT3, también puede reducirse la capacidad de la neurona para apropiarse eficazmente de la glucosa disponible. Cuando ambas alteraciones conviven, el cerebro puede encontrarse progresivamente atrapado en una condición en la que disminuyen simultáneamente el suministro y la utilización de su principal sustrato energético. El resultado potencial no es solo menos ATP, sino un entorno favorable a la disfunción sináptica, a la vulnerabilidad neuronal y a la amplificación de las alteraciones amiloides y de la tau.

Sin embargo, sigue quedando una pregunta fundamental: ¿por qué disminuyen GLUT1 y GLUT3? El estudio sobre el cerebro humano de 2008 visto anteriormente ofrece un indicio importante, porque a la reducción de los dos transportadores se acompaña también una significativa disminución de HIF-1α (Liu et al., 2008) [82]. No profundizaremos aún en este paso. Para comprenderlo, debemos observar primero cómo la insulina y mTOR pueden converger en la regulación de HIF-1α: este será el próximo eslabón de nuestra reconstrucción.

Insulina, mTOR e HIF-1α

En el párrafo anterior dejamos abierta una pregunta importante. Si GLUT1 y GLUT3 representan dos de las principales puertas a través de las cuales la glucosa llega al cerebro y es captada por las neuronas, ¿qué señales celulares pueden contribuir a regular su expresión? Para acercarnos a la respuesta debemos introducir a HIF-1, un factor de transcripción tradicionalmente asociado a la respuesta a la hipoxia, pero que en realidad se encuentra en el centro de una red mucho más amplia, en la cual convergen la disponibilidad de oxígeno, las señales metabólicas y los factores de crecimiento. HIF-1 está formado por dos subunidades: HIF-1β, expresada de manera relativamente constitutiva, y HIF-1α, que representa, por el contrario, el componente más regulado. En presencia de concentraciones normales de oxígeno, HIF-1α se degrada rápidamente; cuando el oxígeno disminuye, la proteína se estabiliza, puede acumularse y llegar al núcleo, donde contribuye a la activación de genes involucrados en la adaptación metabólica, la angiogénesis y la supervivencia celular (Hudson et al., 2002) [87].

Esta explicación, sin embargo, cuenta solo una parte de la historia. HIF-1α no responde exclusivamente a la cantidad de oxígeno disponible. La célula puede, de hecho, modificar su cantidad también a través de señales provenientes del exterior, y entre ellas aparece la insulina. En otras palabras, existen al menos dos formas conceptualmente diferentes de aumentar HIF-1α: ralentizar la degradación de la proteína ya presente o aumentar su producción. Es sobre todo a través de esta segunda posibilidad que la señal insulínica entra en nuestro recorrido.

Algunos investigadores lo han demostrado en células epiteliales retinianas humanas: la insulina determinaba un aumento dependiente de la dosis y del tiempo de la proteína HIF-1α, seguido del aumento de la actividad de HIF-1 y de la expresión de VEGF (proteína que favorece la formación de nuevos vasos sanguíneos). El paso fundamental, sin embargo, se refiere al modo en que este incremento ocurría. Los niveles del ARNm de HIF-1α no aumentaban y los experimentos realizados por los autores indicaban que el fenómeno dependía principalmente de una mayor síntesis de la proteína, más que de su estabilización (Treins et al., 2002) [88].

Es como si la hipoxia y la insulina pudieran llegar al mismo interruptor partiendo de caminos diferentes. La primera hace que sea más difícil eliminar HIF-1α; la segunda, en el modelo estudiado, aumenta sobre todo la cantidad producida. El resultado final puede ser, de cualquier modo, un aumento de la disponibilidad de la subunidad reguladora y, por tanto, una mayor actividad de HIF-1.

En este punto encontramos una cascada que ya hemos visto muchas veces: PI3K, AKT y mTOR. En el mismo estudio, la inhibición de PI3K eliminaba la acumulación de HIF-1α inducida por la insulina, mientras que la inhibición de mTOR mediante rapamicina reducía su efecto en aproximadamente un 40-50 %. Además, la activación constitutiva de PI3K/AKT era suficiente para aumentar HIF-1α incluso en ausencia del estímulo insulínico. Los autores propusieron entonces un eje en el cual la insulina transmite su señal a través de PI3K/AKT/mTOR, favoreciendo la traducción de HIF-1α (Treins et al., 2002) [88].

Un resultado complementario fue obtenido, en 2001, por otros investigadores: también en este caso la insulina aumentaba selectivamente la cantidad de HIF-1α sin producir variaciones significativas del ARNm correspondiente. El efecto dependía de la actividad de PI3K: al bloquear esta vía, el aumento de la proteína se inhibía, mientras que el restablecimiento de PTEN, regulador negativo de la señalización PI3K, reducía HIF-1α. La señal no permanecía confinada a la acumulación de la proteína. La insulina aumentaba, de hecho, la actividad de VEGF, mientras que la inhibición de PI3K o de HIF-1 suprimía esta respuesta (Jiang et al., 2001) [89].

mTOR asume así una posición particularmente interesante. No es simplemente una molécula involucrada en el crecimiento celular: a través del control de la traducción proteica puede contribuir a determinar cuánta HIF-1α se hace efectivamente disponible. Hudson y colaboradores han mostrado, en un modelo celular diferente, que la actividad de mTOR puede influir también en la respuesta de HIF-1 a la hipoxia. La inhibición de mTOR reducía la acumulación de HIF-1α y la transcripción dependiente de HIF-1, mientras que la sobreexpresión de mTOR amplificaba la respuesta (Hudson et al., 2002) [87]. En ese contexto experimental, mTOR parecía intervenir también en la estabilidad de la proteína a través del dominio de degradación dependiente del oxígeno.

Este detalle es importante porque impide reducir la relación mTOR–HIF-1α a un único mecanismo universal. Dependiendo del tipo celular y del estímulo, mTOR puede contribuir a la regulación de la síntesis o de la estabilidad de HIF-1α. Los mismos autores subrayan, de hecho, que la regulación determinada por los factores de crecimiento y la provocada por la hipoxia pueden utilizar mecanismos diferentes (Hudson et al., 2002) [87].

Una confirmación adicional llega de un estudio de 2006 sobre células musculares lisas vasculares: incluso en condiciones de normoxia (disponibilidad normal de oxígeno en los tejidos), la insulina aumentaba HIF-1α tanto en el citoplasma como en el núcleo e incrementaba la actividad de HIF-1 sobre el promotor del VEGF. La inhibición de la síntesis proteica abolía el efecto, mientras que el bloqueo de PI3K y de mTOR lo atenuaba significativamente.

En el modelo estudiado, por tanto, la resistencia a la insulina no significaba solo una respuesta metabólica menos eficaz a la hormona: significaba también una menor capacidad de la señal insulínica para llegar a HIF-1α y activar el programa HIF-1/VEGF. Los autores vinculan esta alteración a la afectación de la capacidad angiogénica observada en los estados de resistencia a la insulina y obesidad (Doronzo et al., 2006) [90].

La relación entre PI3K/AKT/mTOR y HIF-1α está respaldada además por experimentos en los cuales la cascada se interrumpe artificialmente: algunos investigadores han mostrado que la inhibición simultánea de PI3K y mTOR mediante NVP-BEZ235 (sustancia experimental que bloquea simultáneamente PI3K y mTOR) suprime fuertemente HIF-1α al interferir con la traducción proteica (Karar et al., 2012) [91]. De manera análoga, otro estudio observó que el bortezomib (fármaco que bloquea la degradación de las proteínas en las células) reduce HIF-1α simultáneamente a la desfosforilación de AKT y de la proteína S6K1 (Befani et al., 2012) [92]. Estos experimentos farmacológicos no deben interpretarse como una demostración directa de lo que ocurre en el cerebro humano afectado por Alzheimer, ya que provienen de modelos tumorales; sin embargo, representan una verificación mecanística de la capacidad de la cascada PI3K/AKT/mTOR para controlar la disponibilidad de HIF-1α.

Podemos, por tanto, recomponer el recorrido. La señal insulínica puede llegar a PI3K y AKT, converger en mTOR y favorecer la disponibilidad de HIF-1α a través de mecanismos que involucran sobre todo la regulación de la síntesis proteica; en otros contextos, mTOR puede contribuir también a la estabilidad de la proteína. Una vez disponible, HIF-1α puede participar en la formación del complejo HIF-1 y modificar la expresión de genes involucrados en la adaptación metabólica y vascular. Si la señalización insulínica se vuelve ineficiente, también esta rama de la respuesta celular puede resultar comprometida. Veremos ahora en el párrafo siguiente cómo la activación de HIF-1α es una condición necesaria para la expresión de los genes atribuibles a los transportadores de glucosa GLUT1 y GLUT3.

HIF-1α y GLUT 1-3

En el párrafo anterior seguimos la señal insulínica hasta HIF-1α, observando cómo la disponibilidad de este factor de transcripción puede ser modulada no solo por la hipoxia, sino también por señales metabólicas que convergen en la cascada PI3K–AKT–mTOR. Ahora queda completar el último tramo del recorrido: entender qué sucede cuando HIF-1α se vuelve activo y alcanza los genes responsables del abastecimiento energético de la célula. Entre ellos, dos adquieren especial importancia en el cerebro: GLUT1 y GLUT3.

El principio biológico es intuitivo. Cuando el oxígeno disminuye, la célula dispone de una menor capacidad para depender del metabolismo oxidativo y debe adaptar rápidamente su programa energético. Aumentar la disponibilidad de los transportadores de glucosa representa una posible respuesta a esta necesidad. HIF-1α desempeña precisamente una función de enlace entre la percepción del estado metabólico y la activación de los genes necesarios para la adaptación. Chen y colaboradores han mostrado que el promotor del gen GLUT1 contiene una región funcional reconocida por HIF-1 y que la actividad transcripcional de GLUT1 depende, al menos en parte, precisamente de este sistema regulatorio (Chen et al., 2001) [93].

Una demostración aún más clara de la dependencia de los transportadores respecto a HIF-1α proviene del estudio de Ren y colaboradores. En condrocitos murinos, la exposición a la hipoxia aumentaba significativamente tanto GLUT1 como GLUT3, paralelamente a la acumulación de HIF-1α. Sin embargo, cuando HIF-1α era eliminado genéticamente, la hipoxia ya no era capaz de inducir los dos transportadores (Ren et al., 2008) [94]. Aunque se trata de células no neuronales, el experimento es importante desde el punto de vista mecanístico: no solo muestra que HIF-1α y los GLUT aumentan simultáneamente, sino que demuestra que, en ese modelo, la presencia de HIF-1α es indispensable para que la respuesta hipóxica de GLUT1 y GLUT3 pueda ocurrir.

En el sistema nervioso, GLUT3 merece una atención particular porque representa el principal transportador neuronal de glucosa y se caracteriza por una elevada afinidad por el sustrato. Yu y colaboradores han reconstruido en las células PC12 (modelo de laboratorio usado para estudiar el funcionamiento de las células nerviosas) una secuencia molecular particularmente interesante. La estimulación con IGF-1 aumentaba HIF-1α y GLUT3; cuando HIF-1α era inhibido farmacológicamente o silenciado mediante siRNA, el aumento de GLUT3 desaparecía (Yu et al., 2012) [95].

En este modelo podemos, por tanto, seguir casi sin interrupciones la secuencia que hemos construido en los últimos párrafos: una señal perteneciente a la familia insulínica activa PI3K–AKT–mTOR, favorece a HIF-1α y este último alcanza un elemento regulatorio del gen GLUT3, aumentando la capacidad de la célula para producir el transportador.

El significado funcional de este sistema emerge también in vivo. Wu y colaboradores han estudiado ratas sometidas a preacondicionamiento hipóxico antes de un traumatismo craneoencefálico. El tratamiento determinaba un aumento precoz y prolongado de HIF-1α, GLUT1 y GLUT3 en la corteza cerebral. Paralelamente aumentaba la supervivencia neuronal, disminuían las células apoptóticas y resultaba mayor la coexpresión neuronal de GLUT3 (Wu et al., 2021) [96].

El estudio demuestra algo extremadamente útil para nuestro razonamiento: en el cerebro de un organismo vivo, la activación de la respuesta HIF-1α puede acompañarse del aumento de GLUT1 y GLUT3 y de una mejor capacidad del tejido nervioso para afrontar un estrés energético. Los mismos autores interpretan esta adaptación como un mecanismo a través del cual el aumento del transporte de glucosa puede sostener la producción energética cuando el metabolismo aeróbico resulta comprometido (Wu et al., 2021) [96].

En este punto podemos volver al Alzheimer. Y es aquí donde las diferentes piezas construidas hasta ahora adquieren un significado particular. En las muestras cerebrales post-mortem de pacientes afectados por la enfermedad, Liu y colaboradores han observado una significativa disminución de GLUT1 y GLUT3 acompañada de una reducción de HIF-1α (Liu et al., 2008) [82]. El dato es particularmente interesante porque la disminución de GLUT3 no parecía ser simplemente una consecuencia de la pérdida de neuronas: en la corteza frontal, de hecho, los niveles del marcador neuronal calbindina (proteína que une y ayuda a regular el calcio en las células) no resultaban significativamente diferentes entre el Alzheimer y los controles.

La relevancia de la respuesta HIF-1α para el metabolismo cerebral encuentra un contexto más amplio en la revisión de Han y colaboradores. Los autores describen la reducción de la captación de glucosa, la disfunción mitocondrial y el déficit energético como características compartidas por diversas enfermedades neurodegenerativas y analizan la activación de la respuesta hipóxica como posible modalidad de reprogramación metabólica (Han et al., 2021) [97]. En los modelos de Alzheimer examinados en la revisión, el acondicionamiento hipóxico intermitente se asociaba a mejoras metabólicas, bioenergéticas y cognitivas, además de a una reducción de la β-amiloide; sin embargo, gran parte de las evidencias sigue siendo experimental y los autores subrayan la necesidad de realizar más estudios clínicos antes de atribuir a este enfoque un valor terapéutico en humanos.

Una confirmación mecanística adicional, proveniente sin embargo de un contexto oncológico y, por tanto, que debe interpretarse con especial prudencia, ha sido proporcionada recientemente por Wang y colaboradores. En las células de carcinoma colorrectal, la estimulación con IGF-1 e insulina activaba AKT–mTOR, favoreciendo la acumulación de HIF-1α y la posterior inducción de GLUT3 (Wang et al., 2026) [98]. El resultado no constituye una prueba en el Alzheimer, pero confirma en un sistema biológico independiente la existencia de un eje capaz de conectar señales insulínicas, mTOR, HIF-1α y la adquisición de glucosa.

Podemos así cerrar el recorrido iniciado hace muchos párrafos. El metabolismo cerebral de la glucosa no depende solo de la cantidad de glucosa presente en la sangre, sino de la capacidad del tejido nervioso para hacerla disponible a sus propias células. GLUT1 contribuye al paso y a la distribución de la glucosa a nivel cerebral, mientras que GLUT3 sostiene su adquisición neuronal. HIF-1α representa uno de los reguladores capaces de aumentar la expresión de ambos cuando la célula debe adaptar su propio metabolismo.

En el Alzheimer, la reducción contemporánea de HIF-1α, GLUT1 y GLUT3 descrita en el cerebro humano sugiere, por tanto, la existencia de un punto de convergencia entre la alteración de la señalización metabólica y el déficit energético. Todavía no podemos afirmar que una sola secuencia lineal explique por sí sola la enfermedad. Sin embargo, podemos observar cómo muchos de los mecanismos analizados hasta ahora terminan encontrándose en el mismo problema: una neurona que, precisamente cuando necesita continuamente energía para mantener membranas, sinapsis y comunicación, puede encontrarse progresivamente menos capaz de utilizar su principal combustible.

Conclusiones

Las evidencias analizadas en este capítulo muestran cómo el Alzheimer ya no puede interpretarse únicamente a través de la acumulación de beta-amiloide y tau. La enfermedad surge como una pérdida progresiva del equilibrio cerebral, en la cual el metabolismo energético, la señalización insulínica, la autofagia, la función mitocondrial y la comunicación sináptica se influyen mutuamente. En este marco, la insulinorresistencia cerebral asume un papel central y puede aparecer incluso en ausencia de diabetes, asociándose precozmente al deterioro cognitivo.

La respuesta reducida a la insulina puede favorecer diversos mecanismos relacionados con el beta-amiloide. Las evidencias experimentales indican modificaciones en el procesamiento de la APP, alteraciones de la autofagia y una menor eliminación de los oligómeros. A esto se añade el papel de la IDE, enzima que degrada tanto la insulina como el beta-amiloide. Una actividad reducida de esta puede limitar la eliminación (clearance) de Aβ, mientras que la hiperinsulinemia crónica podría aumentar la competencia entre ambos sustratos.

El proceso converge, por tanto, en mTOR, regulador central del metabolismo, la síntesis proteica, la autofagia y la función neuronal. En el Alzheimer, una activación persistente de este se ha asociado con la acumulación de Aβ, la hiperfosforilación de la tau y la reducción de la autofagia. Sin embargo, mTOR no debe ser simplemente inhibido: una actividad fisiológica sigue siendo necesaria para la memoria, la plasticidad sináptica y la supervivencia neuronal. El problema parece estar, por tanto, vinculado sobre todo a la pérdida de su correcta regulación.

Los oligómeros de Aβ pueden alimentar aún más este desequilibrio activando PI3K-AKT-mTOR. Paralelamente, alteran el metabolismo del glutamato, aumentando inicialmente su liberación y reduciendo su recaptación. La acumulación extracelular favorece la hiperexcitabilidad y la excitotoxicidad, involucrando a los receptores glutamatérgicos, el calcio intracelular, el estrés oxidativo y la propia cascada PI3K-AKT-mTOR.

Cuando mTORC1 permanece excesivamente activo, S6K1 puede ejercer un feedback negativo sobre IRS-1 e IRS-2. La transmisión de la señal insulínica hacia PI3K y AKT se vuelve así menos eficiente. La reducción de la actividad de AKT disminuye, además, el control inhibitorio sobre GSK3β, favoreciendo la hiperfosforilación de la tau y contribuyendo también a las alteraciones amiloides, sinápticas y neuroinflamatorias.

Esta disfunción metabólica progresiva converge finalmente en la disponibilidad energética. En el Alzheimer, la glucosa puede estar presente en el cerebro pero ser utilizada con menor eficiencia. La glucólisis, la función mitocondrial y la producción de ATP resultan alteradas, mientras que la reducción de GLUT1 y GLUT3 puede comprometer aún más el transporte y la captación neuronal de glucosa.

El recorrido se completa con HIF-1α. La insulina y las señales relacionadas pueden llegar a HIF-1α a través de PI3K-AKT-mTOR, mientras que HIF-1α contribuye a la regulación de GLUT1 y GLUT3. En el cerebro con Alzheimer, la reducción simultánea de HIF-1α y de ambos transportadores sugiere, por tanto, un importante punto de convergencia. Emerge así un circuito en el cual la insulinorresistencia, el Aβ, la disregulación de mTOR, las alteraciones glutamatérgicas y el déficit energético pueden reforzarse progresivamente, reduciendo la capacidad de la neurona para mantener ese equilibrio metabólico indispensable para la memoria y la supervivencia.

Referencias

[1] Pathological mechanisms and treatment progress in Alzheimer's disease

Zhang et al., 2025

European Journal of Medical Research. 2025;30:625.

[2] Targeting Metabolic Dysregulation in Alzheimer's Disease: A Potential Therapeutic Strategy

Barnwal et al., 2025

Current Drug Metabolism. 2025;26(7):455–471.

[3] Energy Metabolism Dysregulation in Alzheimer's Disease

Yuan et al., 2025

Journal of Neurology. 2025;272:2.

[4] Association of Glucose Metabolism Parameters and Diabetes Status With Alzheimer's Disease Biomarkers Amyloid and Tau: A Systematic Review and Meta-analysis

Van Gils et al., 2024

Neuroscience & Biobehavioral Reviews. 2024;159:105604.

[5] Relationships Between Patterns of Brain Glucose Metabolism and Altered Glycemic Status: A Systematic Review of FDG-PET Studies With Emphasis on Alzheimer's Disease

Soltani et al., 2025

Human Brain Mapping. 2025;46(4):e70180.

[6] The Role of Tau in Alzheimer's Disease and Related Disorders

Medeiros et al., 2011

CNS Neuroscience & Therapeutics. 2011;17(5):514–524.

[7] Tau pathology and neurodegeneration contribute to cognitive impairment in Alzheimer's disease

Bejanin et al., 2017

Brain. 2017;140(12):3286–3300.

[8] Alterations in insulin signaling in Alzheimer's disease: current knowledge

Bedse et al., 2015

Frontiers in Neuroscience. 2015;9:204.

[9] Long-term treatment with intranasal insulin ameliorates cognitive impairment, tau hyperphosphorylation, and microglial activation in a streptozotocin-induced Alzheimer's rat model

Guo et al., 2017

Scientific Reports. 2017;7:45971.

[10] Alzheimer's Disease as Type 3 Diabetes: Common Pathophysiological Mechanisms between Alzheimer's Disease and Type 2 Diabetes

Michailidis et al., 2022

International Journal of Molecular Sciences. 2022;23(5):2687.

[11] Early-stage Alzheimer's disease is associated with simultaneous systemic and central nervous system dysregulation of insulin-linked metabolic pathways

de la Monte et al., 2019

Journal of Alzheimer's Disease. 2019;68(2):657–668.

[12] Insulin Resistance as a Link between Amyloid-Beta and Tau Pathologies in Alzheimer's Disease

Mullins et al., 2017

Frontiers in Aging Neuroscience. 2017;9:118.

[13] Demonstrated brain insulin resistance in Alzheimer's disease patients is associated with IGF-1 resistance, IRS-1 dysregulation, and cognitive decline

Talbot et al., 2012

Journal of Clinical Investigation. 2012;122(4):1316–1338.

[14] Glucose tolerance and insulin sensitivity are impaired in APP/PS1 transgenic mice prior to amyloid plaque pathogenesis and cognitive decline

Macklin et al., 2017

Experimental Gerontology. 2017;88:9–18.

[15] Brain insulin resistance and deficiency as therapeutic targets in Alzheimer's disease

de la Monte, 2012

Current Alzheimer Research. 2012;9(1):35–66.

[16] Role of insulin receptor substrate-1 in the modulation of insulin signaling PI3K/AKT pathway in Alzheimer's disease

Zheng e Wang, 2021

3 Biotech. 2021;11(4):179.

[17] State of the science on brain insulin resistance and cognitive decline due to Alzheimer's disease

Rhea et al., 2024

Aging and Disease. 2024;15(4):1688–1725.

[18] Contributions of brain insulin resistance and deficiency to amyloid-related neurodegeneration in Alzheimer's disease

de la Monte, 2012

Drugs. 2012;72(1):49–66.

[19] The effects of insulin and insulin-like growth factor I on amyloid precursor protein phosphorylation in in vitro and in vivo models of Alzheimer's disease

Kim et al., 2019

Neurobiology of Disease. 2019;132:104541.

[20] Insulin receptor dysfunction impairs cellular clearance of neurotoxic oligomeric amyloid-beta

Zhao et al., 2009

Journal of Biological Chemistry. 2009;284(28):18742–18753.

[21] Brain insulin resistance accelerates Aβ fibrillogenesis by inducing GM1 ganglioside clustering in the presynaptic membranes

Yamamoto et al., 2012

Journal of Neurochemistry. 2012;121(4):619–628.

[22] Altered processing of amyloid precursor protein in insulin-resistant conditions is mediated by autophagosome accumulation via the inhibition of mammalian target of rapamycin pathway

Son et al., 2012

Diabetes. 2012;61(12):3126–3138.

[23] Mechanism involved in insulin resistance via accumulation of beta-amyloid and neurofibrillary tangles: link between type 2 diabetes and Alzheimer's disease

Rad et al., 2018

Drug Design, Development and Therapy. 2018;12:3999–4021.

[24] Insulin resistance as a mediator of physical activity effects on beta-amyloid accumulation and tau phosphorylation: a scoping review

Slee et al., 2026

Ageing Research Reviews. 2026;114:102956.

[25] Insulin-degrading enzyme regulates the levels of insulin, amyloid β-protein, and the β-amyloid precursor protein intracellular domain in vivo

Farris et al., 2003

Proceedings of the National Academy of Sciences of the United States of America. 2003;100(7):4162–4167.

[26] Insulin-degrading enzyme as a downstream target of insulin receptor signaling cascade: implications for Alzheimer's disease intervention

Zhao et al., 2004

Journal of Neuroscience. 2004;24(49):11120–11126.

[27] Metformin ameliorates Aβ pathology by insulin-degrading enzyme in a transgenic mouse model of Alzheimer's disease

Lu et al., 2020

Oxidative Medicine and Cellular Longevity. 2020;2020:2315106.

[28] Insulin resistance exacerbates Alzheimer disease via multiple mechanisms

Wei et al., 2021

Frontiers in Neuroscience. 2021;15:687157.

[29] Insulin-degrading enzyme: roles and pathways in ameliorating cognitive impairment associated with Alzheimer's disease and diabetes

Tian et al., 2023

Ageing Research Reviews. 2023;90:101999.

[30] Inhibition of insulin-degrading enzyme in human neurons promotes amyloid-β deposition

Rowland et al., 2023

Neuronal Signaling. 2023;7(4):NS20230016.

[31] Activation of mTOR: A culprit of Alzheimer's disease?

Cai et al., 2015

Neuropsychiatric Disease and Treatment. 2015;11:1015–1030.

[32] Differential Activation of mTOR Complex 1 Signaling in Human Brain with Mild to Severe Alzheimer's Disease

Sun et al., 2014

Journal of Alzheimer's Disease. 2014;38(2):437–444.

[33] Activation of mTOR Signaling Pathway Leads to Cognitive Decline after Orthopedic Surgery in Mice through β-Amyloid Accumulation and Tau Hyperphosphorylation

Shen et al., 2016

Molecular Medicine Reports. 2016;14(4):3925–3934.

[34] Inhibition of mTOR by Rapamycin Abolishes Cognitive Deficits and Reduces Amyloid-β Levels in a Mouse Model of Alzheimer's Disease

Spilman et al., 2010

PLoS ONE. 2010;5(4):e9979.

[35] mTOR Signaling in Alzheimer's Disease and Its Early Phases: Links to Oxidative Damage in the Progression of This Dementia

Perluigi et al., 2021

Free Radical Biology and Medicine. 2021;169:382–396.

[36] mTOR in Down Syndrome: Role in Aβ and Tau Neuropathology and Transition to Alzheimer Disease-Like Dementia

Di Domenico et al., 2018

Free Radical Biology and Medicine. 2018;114:94–101.

[37] Targeting Alzheimer's Disease through the Mammalian Target of Rapamycin (mTOR)

Maiese, 2014

Annals of Medicine. 2014;46(8):587–596.

[38] Brain Insulin Resistance in Down Syndrome: Involvement of the PI3K-AKT/mTOR Axis in Early-Onset Alzheimer's Disease and Its Therapeutic Potential

Azimzadeh et al., 2024

Biochemical and Biophysical Research Communications. 2024;733:150713.

[39] PI3-Kinase/AKT/mTOR Signaling: Impaired On/Off Switches in Ageing, Cognitive Decline and Alzheimer's Disease

O'Neill, 2013

Experimental Gerontology. 2013;48(7):647–653.

[40] Physiologic levels of beta-amyloid activate phosphatidylinositol 3-kinase with the involvement of tyrosine phosphorylation

Luo et al., 1996

Journal of Neurochemistry. 1996;67(3):978–987.

[41] The Role of mTOR Signaling in Alzheimer Disease

Oddo, 2012

Frontiers in Bioscience (Scholar Edition). 2012;4:941–952.

[42] Molecular interplay between mammalian target of rapamycin (mTOR), amyloid-beta, and Tau: effects on cognitive impairments

Caccamo et al., 2010

J Biol Chem. 2010 Apr 23;285(17):13107-20.

[43] Amyloid β1-42 (Aβ1-42) Induces the CDK2-Mediated Phosphorylation of Tau through the Activation of the mTORC1 Signaling Pathway While Promoting Neuronal Cell Death

Lee et al., 2017

Front Mol Neurosci. 2017 Jul 24:10:229.

[44] Naturally Secreted Amyloid-β Increases Mammalian Target of Rapamycin (mTOR) Activity via a PRAS40-Mediated Mechanism

Caccamo et al., 2011

Journal of Biological Chemistry. 2011;286(11):8924–8932.

[45] PI3K-AKT-mTOR Signaling Regulates Aβ Oligomer-Induced Neuronal Cell Cycle Events

Bhaskar et al., 2009

Molecular Neurodegeneration. 2009;4:14.

[46] Oligomeric Amyloid β Suppresses Hippocampal Gamma Oscillations through Activation of the mTOR/S6K1 Pathway

Wang et al., 2023

Aging and Disease. 2023;14(4):1390–1406.

[47] Abeta(1-42) modulation of AKT phosphorylation via alpha7 nAChR and NMDA receptors

Abbott et al., 2008

Neurobiology of Aging. 2008;29(7):992–1001.

[48] Aβ1-42 Oligomers Induced a Short-Term Increase of Glutamate Release Prior to Its Depletion As Measured by Amperometry on Single Varicosities

Yang et al., 2019

Analytical Chemistry. 2019;91(23):15123–15129.

[49] Aβ oligomers induce glutamate release from hippocampal neurons

Brito-Moreira et al., 2011

Aguayo, R Panizzutti, S T Ferreira Curr Alzheimer Res. 2011 Aug;8(5):552-62.

[50] Soluble oligomers of amyloid Beta protein facilitate hippocampal long-term depression by disrupting neuronal glutamate uptake

Li et al., 2009

Neuron. 2009 Jun 25;62(6):788-801.

[51] Amyloid-β Peptide Decreases Glutamate Uptake in Cultured Astrocytes: Involvement of Oxidative Stress and Mitogen-Activated Protein Kinase Cascades

Matos et al., 2008

Neuroscience. 2008;156(4):898–910.

[52] Aβ Induces Astrocytic Glutamate Release, Extrasynaptic NMDA Receptor Activation, and Synaptic Loss

Talantova et al., 2013

Proceedings of the National Academy of Sciences of the United States of America. 2013;110(27):E2518–E2527.

[53] Levetiracetam Inhibits Oligomeric Amyloid-β-Induced Glutamate Release from Human Astrocytes

Sanz-Blasco et al., 2016

NeuroReport. 2016;27(9):705–709.

[54] Activation of the Phosphoinositide 3-Kinase-AKT-Mammalian Target of Rapamycin Signaling Pathway Is Required for Metabotropic Glutamate Receptor-Dependent Long-Term Depression

Hou e Klann, 2004

Journal of Neuroscience, 2004, 24(28):6352–6361.

[55] AMPA Receptor–mTOR Activation is Required for the Antidepressant-Like Effects of Sarcosine during the Forced Swim Test in Rats: Insertion of AMPA Receptor may Play a Role

Chen et al., 2015

Frontiers in Behavioral Neuroscience, 2015, 9:162.

[56] Echinacoside Exhibits Antidepressant-Like Effects through AMPAR–AKT/ERK–mTOR Pathway Stimulation and BDNF Expression in Mice

Chuang et al., 2022

Chinese Medicine, 2022, 17(1):9.

[57] Danshensu Interventions Mediate Rapid Antidepressant Effects by Activating the Mammalian Target of Rapamycin Signaling and Brain-Derived Neurotrophic Factor Release

Chuang et al., 2024

Psychiatry Investigation, 2024, 21(11):1286–1298.

[58] Roles of AKT and ERK in mTOR-Dependent Antidepressant Effects of Vanillic Acid

Chuang et al., 2020

ACS Omega, 2020, 5(7):3709–3716.

[59] Potential Protective Roles of Phytochemicals on Glutamate-Induced Neurotoxicity: A Review

Afshari et al., 2020

Iranian Journal of Basic Medical Sciences, 2020, 23(9):1113–1123.

[60] The Neuroprotective Effects of BMSC-Derived Exosomes against Glutamate-Induced HT22 Cell Cytotoxicity

Rong et al., 2024

Neuroscience, 2024, 542:1–10.

[61] Excitotoxic Glutamate Causes Neuronal Insulin Resistance by Inhibiting Insulin Receptor/AKT/mTOR Pathway

Pomytkin et al., 2019

Molecular Brain, 2019, 12(1):112.

[62] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1, S6K1

Um et al., 2006

Cell Metabolism, 2006, 3(6):393–402.

[63] Identification of Ser-1101 in IRS-1 as a Target of S6K1 in Nutrient- and Obesity-Induced Insulin Resistance

Tremblay et al., 2007

Proceedings of the National Academy of Sciences of the United States of America, 2007, 104(35):14056–14061.

[64] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cassette Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology, 2004, 14(18):1650–1656.

[65] Saturated Fatty Acids Induce Insulin Resistance in Podocytes through Inhibition of IRS1 via Activation of Both IKKβ and mTORC1

Denhez et al., 2020

Scientific Reports, 2020, 10(1):21628.

[66] AKT signaling pathway: a potential therapy for Alzheimer's disease through glycogen synthase kinase 3 beta inhibition

Limantoro et al., 2023

Egyptian Journal of Neurology, Psychiatry and Neurosurgery, 2023, 59:147.

[67] Dysregulation of insulin signaling, glucose transporters, O-GlcNAcylation, and phosphorylation of tau and neurofilaments in the brain: implication for Alzheimer's disease

Deng et al., 2009

The American Journal of Pathology, 2009, 175(5):2089–2098.

[68] Diabetes mellitus and Alzheimer's disease: GSK-3β as a potential link

Zhang et al., 2018

Behavioural Brain Research, 2018, 339:57–65.

[69] Glycogen synthase kinase-3 signaling in Alzheimer's disease

Lauretti et al., 2020

Biochimica et Biophysica Acta (BBA) – Molecular Cell Research, 2020, 1867(5):118664.

[70] Neuroprotective effects of regulators of the glycogen synthase kinase-3β signaling pathway in a transgenic model of Alzheimer's disease are associated with reduced amyloid precursor protein phosphorylation

Rockenstein et al., 2007

The Journal of Neuroscience, 2007, 27(8):1981–1991.

[71] Gypenoside IX restores AKT/GSK-3β pathway and alleviates Alzheimer's disease-like neuropathology and cognitive deficits

Lei et al., 2023

Aging (Albany NY), 2023, 15(23):14172– 14191.

[72] GSK3: A potential target and pending issues for treatment of Alzheimer's disease

Zhao et al., 2024

CNS Neuroscience & Therapeutics, 2024, 30(7):e14818.

[73] The role of glycogen synthase kinase 3 beta in neurodegenerative diseases

Yu et al., 2023

Frontiers in Molecular Neuroscience, 2023, 16:1209703.

[74] Decoding Alzheimer's disease from perturbed cerebral glucose metabolism: implications for diagnostic and therapeutic strategies

Chen et al., 2013

Progress in Neurobiology, 2013, 108:21–43.

[75] Brain glucose hypometabolism and oxidative stress in preclinical Alzheimer's disease

Mosconi et al., 2008

Annals of the New York Academy of Sciences, 2008, 1147:180–195.

[76] Evidence for brain glucose dysregulation in Alzheimer's disease

An et al., 2018

Alzheimer's & Dementia, 2018, 14(3):318–329.

[77] Reduction of Glycolysis Intermediate Concentrations in the Cerebrospinal Fluid of Alzheimer's Disease Patients

Bergau et al., 2019

Frontiers in Neuroscience, 2019, 13:871.

[78] Brain cells derived from Alzheimer's disease patients have multiple specific innate abnormalities in energy metabolism

Ryu et al., 2021

Molecular Psychiatry, 2021, 26(10):5702–5714.

[79] Hypometabolism, Alzheimer's disease, and possible therapeutic targets: an overview

Raut et al., 2023

Cells, 2023, 12(16):2019.

[80] A cross-sectional comparison of brain glucose and ketone metabolism in cognitively healthy older adults, mild cognitive impairment and early Alzheimer's disease

Croteau et al., 2018

Experimental Gerontology, 2018, 107:18–26.

[81] Glucose transporter 3 in neuronal glucose metabolism: Health and diseases

Peng et al., 2021

Metabolism, 2021, 123:154869.

[82] Decreased glucose transporters correlate to abnormal hyperphosphorylation of tau in Alzheimer disease

Liu et al., 2008

FEBS Letters, 2008, 582(2):359–364.

[83] GLUT1 reductions exacerbate Alzheimer's disease vasculo-neuronal dysfunction and degeneration

Winkler et al., 2015

Zuniga E, De Vivo DC, Zlokovic BV. Nature Neuroscience, 2015, 18(4):521–530.

[84] A Systematic Review of Glucose Transport Alterations in Alzheimer's Disease

Kyrtata et al., 2021

Frontiers in Neuroscience, 2021, 15:626636.

[85] Interplay of Glut1 alteration and Alzheimer's disease: A narrative review on glucose transport and energy metabolism

Fakorede et al., 2025

Journal of Alzheimer's Disease, 2025, 108(2):470–486.

[86] Regular Exercise Enhances Cognitive Function and Intracerebral GLUT Expression in Alzheimer's Disease Model Mice

Pang et al., 2019

Journal of Alzheimer's Disease, 2019, 72(1):83–96.

[87] Regulation of hypoxia-inducible factor 1alpha expression and function by the mammalian target of rapamycin

Hudson et al., 2002

Molecular and Cellular Biology, 2002, 22(20):7004–7014.

[88] Insulin stimulates hypoxia-inducible factor 1 through a phosphatidylinositol 3-kinase/target of rapamycin-dependent signaling pathway

Treins et al., 2002

Journal of Biological Chemistry, 2002, 277(31):27975–27981.

[89] Phosphatidylinositol 3-kinase signaling controls levels of hypoxia-inducible factor 1

Jiang et al., 2001

Cell Growth & Differentiation, 2001, 12(7):363–369. PMID: 11457733.

[90] Insulin activates hypoxia-inducible factor-1alpha in human and rat vascular smooth muscle cells via phosphatidylinositol-3 kinase and mitogen-activated protein kinase pathways: impairment in insulin resistance owing to defects in insulin signalling

Doronzo et al., 2006

Diabetologia, 2006, 49(5):1049–1063.

[91] The dual PI3K/mTOR inhibitor NVP-BEZ235 suppresses hypoxia-inducible factor (HIF)-1α expression by blocking protein translation and increases cell death under hypoxia

Karar et al., 2012

Cancer Biology & Therapy, 2012, 13(11):1102–1111.

[92] Bortezomib represses HIF-1α protein expression and nuclear accumulation by inhibiting both PI3K/AKT/TOR and MAPK pathways in prostate cancer cells

Befani et al., 2012

Journal of Molecular Medicine, 2012, 90(1):45–54.

[93] Regulation of glut1 mRNA by Hypoxia-inducible Factor-1: Interaction between H-ras and Hypoxia

Chen et al., 2001

Journal of Biological Chemistry, 2001, 276(12):9519–9525.

[94] Hypoxia regulation of facilitated glucose transporter-1 and glucose transporter-3 in mouse chondrocytes mediated by HIF-1α

Ren et al., 2008

Joint Bone Spine, 2008, 75(2):176–181.

[95] IGF-1 induces hypoxia-inducible factor 1α-mediated GLUT3 expression through PI3K/AKT/mTOR dependent pathways in PC12 cells

Yu et al., 2012

Brain Research, 2012, 1430:18–24.

[96] Hypoxia preconditioning protects neuronal cells against traumatic brain injury through stimulation of glucose transport mediated by HIF-1α/GLUTs signaling pathway in rat

Wu et al., 2021

Neurosurgical Review, 2021, 44(1):411–422.

[97] Glucose Metabolic Dysfunction in Neurodegenerative Diseases—New Mechanistic Insights and the Potential of Hypoxia as a Prospective Therapy Targeting Metabolic Reprogramming

Han et al., 2021

International Journal of Molecular Sciences, 2021, 22(11):5887.

[98] HIF-1α integrates lipogenic FASN and glycolytic GLUT3 to overcome intratumor oxidative and hypoxic stress for colorectal cancer metastasis

Wang et al., 2026

Oncogene, 2026, 45:2671–2682.