
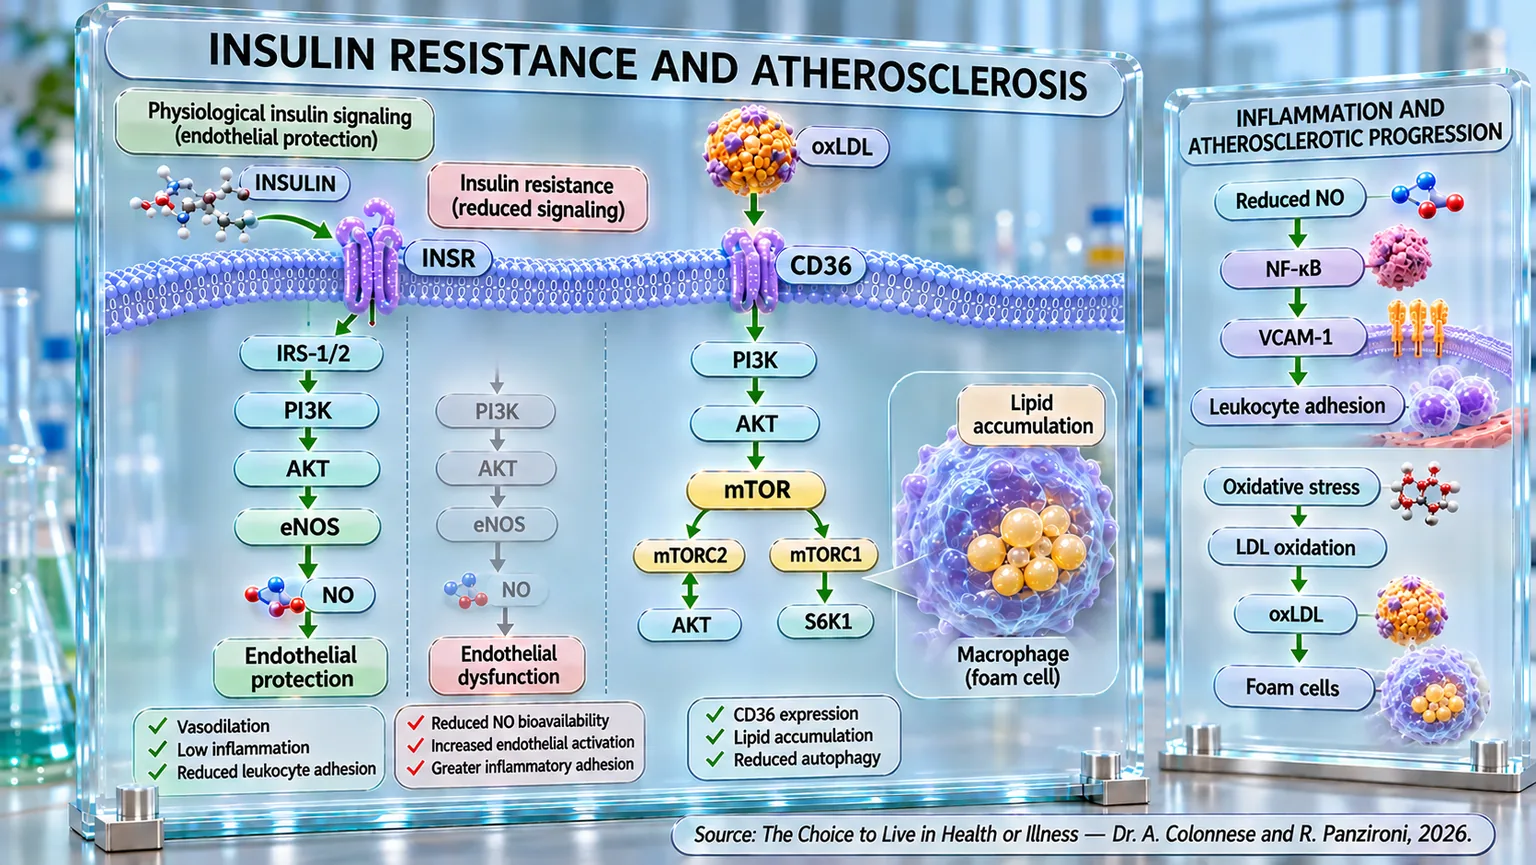
Le lien décrit dans le paragraphe précédent entre insulinorésistance et dysfonction endothéliale représente l'une des premières étapes par lesquelles une altération initialement métabolique peut se traduire, au fil du temps, par une véritable modification structurelle de la paroi artérielle. L'athérosclérose, en effet, n'apparaît pas soudainement avec la formation d'une plaque déjà organisée, mais se développe à travers une longue succession d'événements au cours desquels des altérations métaboliques, l'inflammation, le stress oxydatif, l'accumulation lipidique et des modifications de la réponse des cellules vasculaires tendent progressivement à se superposer. Dans ce processus, l'insulinorésistance semble jouer un rôle particulièrement important, à tel point que son association avec l'athérosclérose peut être détectée alors que la maladie est encore subclinique, c'est-à-dire avant qu'elle ne produise des manifestations cardiovasculaires évidentes.
L'une des démonstrations les plus larges découle de l'analyse de la calcification des artères coronaires, considérée comme un indicateur de la charge athéroscléreuse coronaire. Une méta-analyse comprenant 15 études et un total de 60 649 participants a montré que des valeurs plus élevées de l'indice HOMA-IR étaient associées à une prévalence plus importante de calcification coronaire. En considérant le HOMA-IR comme une variable continue, l'augmentation de l'insulinorésistance était associée à une hausse de la probabilité de présenter des calcifications coronaires, avec un OR (un indicateur statistique qui mesure à quel point un événement est plus ou moins probable) global de 1,27. Plus intéressant encore, dans les données longitudinales disponibles, des valeurs élevées de HOMA-IR étaient également associées à la progression de la calcification, avec un OR de 1,44. La qualité des preuves, cependant, a été jugée faible pour la prévalence et très faible pour la progression (Li et al., 2023) [13].
La même relation émerge en utilisant un autre indicateur métabolique, l'indice triglycérides-glucose, ou TyG, obtenu en combinant les concentrations à jeun de triglycérides et de glucose, et fréquemment utilisé comme marqueur de substitution de l'insulinorésistance. Une revue des preuves disponibles a comparé le TyG, le HOMA et les triglycérides avec différents indicateurs d'athérosclérose subclinique, soulignant que le TyG montrait l'association la plus cohérente avec la calcification coronaire. La relation avec la rigidité artérielle, évaluée par la vitesse de l'onde de pouls (l'onde de pression qui se propage le long des artères à chaque contraction cardiaque), s'avérait également robuste. Il est particulièrement significatif que ces altérations puissent être observées avant même l'apparition d'un diabète manifeste : l'insulinorésistance semble donc accompagner le processus athéroscléreux à un stade où les critères glycémiques traditionnels pourraient ne pas encore suffire à en identifier la présence (Scott et al., 2024) [14].
Les preuves deviennent encore plus concrètes en observant directement les artères carotides. Dans une étude menée sur 4 203 travailleurs sidérurgiques chinois, les sujets appartenant au quartile le plus élevé de l'indice TyG présentaient, par rapport à ceux appartenant au quartile le plus bas, une probabilité plus de trois fois supérieure d'athérosclérose carotidienne. L'association concernait à la fois l'augmentation de l'épaisseur intima-média et, surtout, la présence d'une véritable plaque : pour cette dernière, l'OR atteignait 3,7. La relation n'était pas complètement linéaire et le risque augmentait sensiblement au-delà d'une valeur de TyG égale à 8,7. L'étude suggère en outre que la vulnérabilité métabolique peut interagir avec d'autres facteurs environnementaux, car l'association apparaissait particulièrement évidente chez les travailleurs exposés au travail posté, à la chaleur, au bruit, au monoxyde de carbone et aux poussières (Cao et al., 2025) [15].
Un tableau cohérent émerge chez les patients chez qui la maladie coronaire est déjà cliniquement manifeste. Chez 1 516 sujets atteints de maladie coronaire symptomatique, des valeurs croissantes de TyG étaient associées parallèlement à une plus grande extension de l'athérosclérose coronaire et à la présence de plaques carotidiennes. Par rapport au quartile inférieur, celui présentant les valeurs les plus élevées affichait une probabilité 2,5 fois supérieure de lésions coronaires et 2,3 fois supérieure de plaque carotidienne. Il est important de souligner que l'association persistait après ajustement pour divers facteurs cardiovasculaires et indépendamment de la présence d'un diabète ou d'une hyperlipidémie. De plus, la capacité du TyG à identifier les lésions athéroscléreuses s'avérait supérieure à celle obtenue en considérant séparément la glycémie ou les triglycérides (Li et al., 2023) [16].
L'insulinorésistance semble également s'associer non seulement à la présence de la plaque, mais aussi à ses caractéristiques. Cet aspect est particulièrement important car toutes les plaques ne présentent pas le même risque. Une plaque stable peut persister longtemps, tandis qu'une plaque instable, caractérisée généralement par des éléments de plus grande vulnérabilité, peut entraîner des complications aux conséquences cliniques beaucoup plus importantes. Chez plus de 12 000 sujets ayant subi une échographie carotidienne, des valeurs plus élevées de TyG étaient significativement associées à la présence de plaques instables. L'association était présente aussi bien chez les hommes que chez les femmes, mais s'avérait plus marquée chez les hommes ; elle devenait également particulièrement évidente après 60 ans et chez les patients diabétiques. L'analyse montrait une relation non linéaire, avec une augmentation rapide du risque au-delà d'un TyG de 8,63 (Huo et al., 2025) [17].
Les observations épidémiologiques trouvent un soutien important dans les études expérimentales, qui permettent d'isoler la contribution de la signalisation insulinique au sein de la paroi vasculaire. Chez des souris génétiquement prédisposées à l'athérosclérose par la perte de l'apolipoprotéine E, l'élimination sélective du récepteur de l'insuline des cellules endothéliales a produit un résultat particulièrement significatif : bien que la sensibilité insulinique systémique, la tolérance au glucose, l'insulinémie, les lipides plasmatiques et la pression artérielle fussent substantiellement comparables à ceux des témoins, les lésions athéroscléreuses étaient plus que doublées. La perte de l'action insulinique dans l'endothélium s'accompagnait d'une moindre activation d'AKT et d'eNOS, d'une altération de la vasodilatation, d'une augmentation de VCAM-1 (une protéine présente à la surface des cellules qui tapissent les vaisseaux sanguins, favorisant l'adhésion des globules blancs) et d'une plus grande adhésion des leucocytes à la paroi vasculaire (Rask-Madsen et al., 2010) [18].
Cette expérience permet de franchir une étape conceptuelle importante. L'association entre insulinorésistance et athérosclérose ne semble pas dépendre exclusivement des conséquences systémiques qui accompagnent fréquemment l'insulinorésistance, comme l'hyperglycémie et la dyslipidémie. La perte de la bonne action insulinique directement dans l'endothélium peut suffire, du moins dans le modèle expérimental utilisé, à accélérer fortement l'athérogenèse. En d'autres termes, l'insuline physiologiquement fonctionnelle n'apparaît pas simplement comme une hormone métabolique contrôlant la glycémie, mais exerce également des signaux vasculaires qui contribuent à maintenir l'endothélium dans un état moins favorable au développement de l'athérosclérose.
Cette interprétation est renforcée par une expérience quasi spéculaire. Si la perte de la signalisation insulinique endothéliale accélère l'athérosclérose, son renforcement peut produire l'effet inverse. La surexpression d'IRS1 dans les cellules endothéliales de souris prédisposées à l'athérosclérose a en effet augmenté la réponse insulinique via PI3K/AKT et réduit significativement les lésions athéroscléreuses, même en présence d'insulinorésistance, d'hyperglycémie et d'hyperinsulinémie. L'amélioration s'accompagnait d'une moindre expression de VCAM-1 et d'une plus grande production de NO. L'étude a en outre identifié un mécanisme supplémentaire : via IRS1/PI3K/AKT, l'insuline augmentait l'expression endothéliale d'EDNRB (récepteur de l'endothéline de type B), favorisant l'augmentation d'eNOS. La perte d'EDNRB produisait en revanche une réduction du NO et une accélération de l'athérosclérose (Park et al., 2016) [19].
Ces résultats aident également à interpréter avec plus de prudence le rapport entre hyperinsulinémie et athérosclérose. La fréquence de l'association entre concentrations élevées d'insuline, insulinorésistance et risque cardiovasculaire pourrait en effet inciter à considérer automatiquement l'insuline elle-même comme directement athérogène. Les études expérimentales fournies montrent un tableau plus complexe. Chez des souris ApoE−/− rendues obèses, insulinorésistantes, hyperglycémiques et hyperlipidémiques par un régime riche en graisses, l'administration chronique d'insuline a considérablement augmenté l'insulinémie mais, au lieu d'aggraver l'athérosclérose, elle en a réduit l'extension et la complexité, en augmentant l'activation d'AKT et d'eNOS ainsi que la production de NO. La réduction de la glycémie par la phlorizine (une substance naturelle présente surtout dans l'écorce et les racines du pommier), en l'absence de ces effets de l'insuline, ne déterminait pas une réduction comparable de l'athérosclérose (Park et al., 2018) [20].
Une distinction physiopathologique fondamentale se dessine donc. Insulinorésistance et hyperinsulinémie ne peuvent être considérées comme des termes équivalents, et leurs effets vasculaires ne peuvent être automatiquement superposés. Les preuves disponibles indiquent que la perte de la bonne signalisation insulinique, surtout dans l'endothélium, peut supprimer d'importants mécanismes vasculaires protecteurs et favoriser l'athérogenèse. À l'inverse, lorsque le signal insulinique parvient encore à activer efficacement des voies comme IRS1/PI3K/AKT/eNOS, l'insuline peut soutenir la production de NO, réduire l'activation endothéliale et limiter certains processus impliqués dans la progression de la plaque. Dans les modèles expérimentaux analysés, même une augmentation marquée de l'insulinémie peut donc s'accompagner d'une réduction de l'athérosclérose lorsqu'elle détermine un rétablissement efficace de ces actions.
Dans l'ensemble, les preuves épidémiologiques et expérimentales convergent donc vers un modèle dans lequel l'insulinorésistance représente un terrain métabolique important associé à l'athérosclérose, de la phase subclinique jusqu'à la présence et, potentiellement, l'instabilité des plaques. Le HOMA-IR et surtout le TyG montrent des associations avec la calcification coronaire, la rigidité artérielle, l'athérosclérose carotidienne et coronaire, ainsi que les caractéristiques d'instabilité de la plaque. Parallèlement, les études expérimentales indiquent qu'une partie du lien peut dépendre directement de la perte de l'action insulinique normale dans la paroi vasculaire. Au centre de ce rapport émerge à nouveau la capacité de l'insuline à activer la cascade PI3K/AKT et à soutenir la production endothéliale d'oxyde nitrique. C'est précisément cette étape qui permet désormais de déplacer l'attention de l'association générale entre insulinorésistance et athérosclérose vers le mécanisme moléculaire qui pourrait contribuer à les relier : la relation entre PI3K/AKT et oxyde nitrique.