
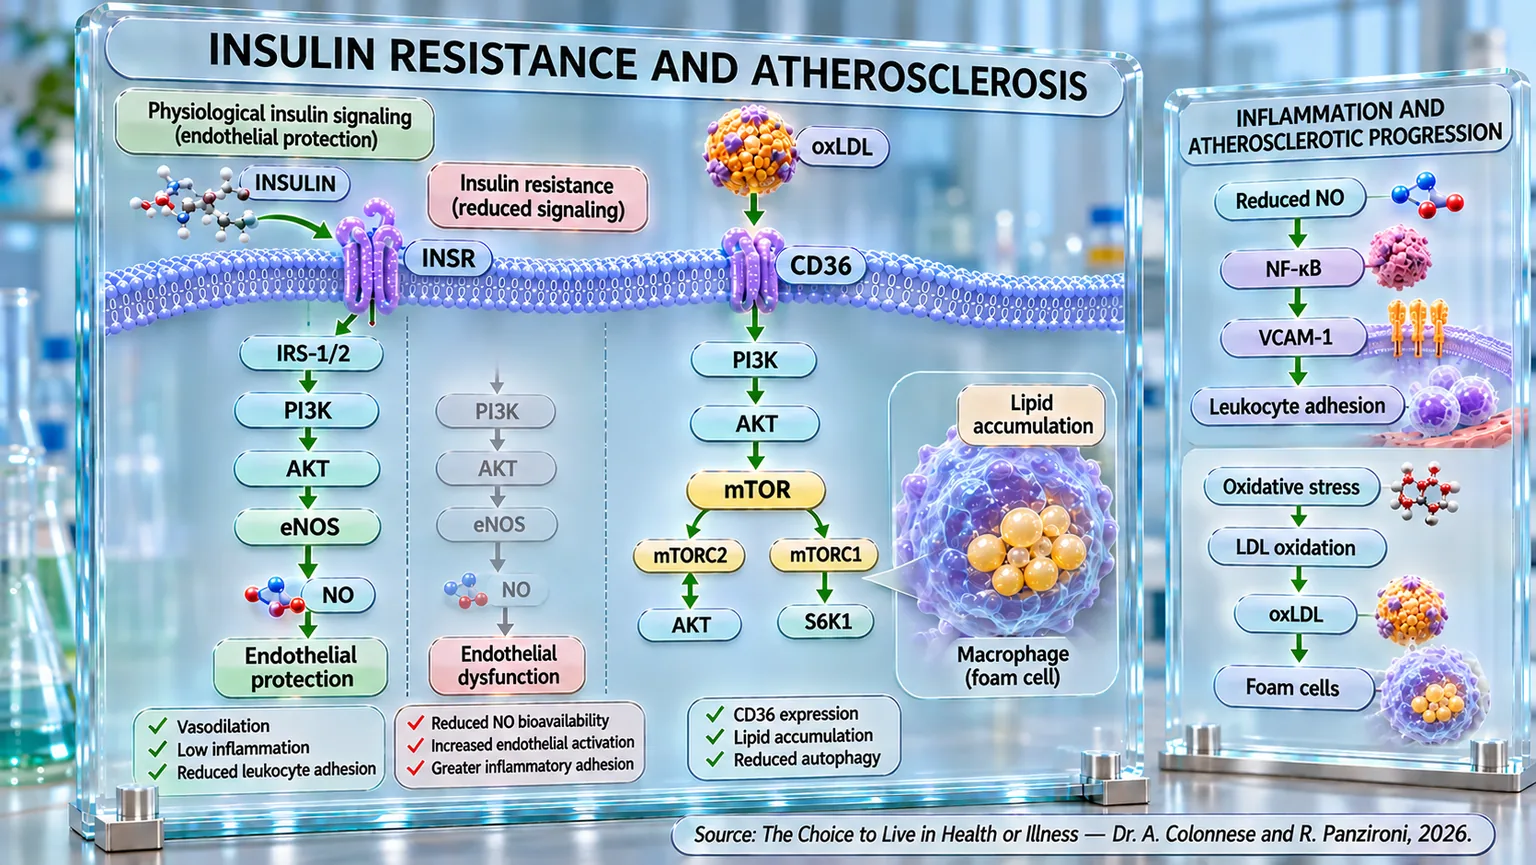
El vínculo descrito en el párrafo anterior entre la resistencia a la insulina y la disfunción endotelial representa uno de los primeros pasos a través de los cuales una alteración inicialmente metabólica puede traducirse, con el tiempo, en una verdadera modificación estructural de la pared arterial. La aterosclerosis, de hecho, no aparece repentinamente con la formación de una placa ya organizada, sino que se desarrolla a través de una larga sucesión de eventos en los que las alteraciones metabólicas, la inflamación, el estrés oxidativo, la acumulación lipídica y las modificaciones de la respuesta de las células vasculares tienden a superponerse progresivamente. En este proceso, la resistencia a la insulina parece desempeñar un papel particularmente importante, tanto que su asociación con la aterosclerosis puede detectarse cuando la enfermedad es aún subclínica, es decir, antes de que produzca manifestaciones cardiovasculares evidentes.
Una de las demostraciones más amplias deriva del análisis de la calcificación de las arterias coronarias, considerada un indicador de la carga aterosclerótica coronaria. Un metaanálisis que incluyó 15 estudios y un total de 60.649 participantes mostró que valores más elevados del índice HOMA-IR estaban asociados con una mayor prevalencia de calcificación coronaria. Considerando el HOMA-IR como variable continua, el aumento de la resistencia a la insulina se asociaba con un incremento de la probabilidad de presentar calcificaciones coronarias, con un OR (un indicador estadístico que mide qué tan probable es un evento) global de 1,27. Aún más interesante, en los datos longitudinales disponibles, valores elevados de HOMA-IR estaban asociados también a la progresión de la calcificación, con un OR de 1,44. La calidad de las evidencias, sin embargo, fue juzgada como baja para la prevalencia y muy baja para la progresión (Li et al., 2023) [13].
La misma relación emerge al utilizar otro indicador metabólico, el índice triglicéridos-glucosa, o TyG, obtenido combinando las concentraciones en ayunas de triglicéridos y glucosa, y frecuentemente utilizado como marcador sustituto de la resistencia a la insulina. Una revisión de las evidencias disponibles comparó el TyG, el HOMA y los triglicéridos con diferentes indicadores de aterosclerosis subclínica, destacando cómo el TyG mostraba la asociación más consistente con la calcificación coronaria. También la relación con la rigidez arterial, evaluada a través de la velocidad de la onda de pulso (la onda de presión que se propaga a lo largo de las arterias cada vez que el corazón se contrae), resultaba robusta. Es particularmente significativo el hecho de que estas alteraciones puedan observarse incluso antes de la aparición de una diabetes manifiesta: la resistencia a la insulina parece, por tanto, acompañar al proceso aterosclerótico en una fase en la que los criterios glucémicos tradicionales podrían no ser aún suficientes para identificar su presencia (Scott et al., 2024) [14].
Las evidencias se vuelven aún más concretas al observar directamente las arterias carótidas. En un estudio realizado en 4.203 trabajadores siderúrgicos chinos, los sujetos pertenecientes al cuartil más elevado del índice TyG presentaban, respecto a aquellos pertenecientes al cuartil más bajo, probabilidades más de tres veces mayores de aterosclerosis carotídea. La asociación afectaba tanto al aumento del grosor íntima-media como, sobre todo, a la presencia de una verdadera placa: para esta última, el OR alcanzaba 3,7. La relación no era completamente lineal y el riesgo aumentaba sensiblemente por encima de un valor de TyG igual a 8,7. El estudio sugiere además que la vulnerabilidad metabólica puede interactuar con otros factores ambientales, ya que la asociación aparecía particularmente evidente en los trabajadores expuestos a trabajo por turnos, calor, ruido, monóxido de carbono y polvos (Cao et al., 2025) [15].
Un cuadro coherente emerge en los pacientes en los que la enfermedad coronaria ya es clínicamente manifiesta. En 1.516 sujetos con enfermedad coronaria sintomática, valores crecientes de TyG estaban asociados paralelamente a una mayor extensión de la aterosclerosis coronaria y a la presencia de placas carotídeas. Respecto al cuartil inferior, el que presentaba los valores más elevados tenía una probabilidad 2,5 veces mayor de lesiones coronarias y 2,3 veces mayor de placa carotídea. Es importante subrayar que la asociación persistía tras el ajuste por diversos factores cardiovasculares e independientemente de la presencia de diabetes o hiperlipidemia. Además, la capacidad del TyG para identificar las lesiones ateroscleróticas resultaba superior a la obtenida considerando por separado la glucemia o los triglicéridos (Li et al., 2023) [16].
La resistencia a la insulina parece, además, asociarse no solo a la presencia de la placa, sino también a sus características. Este aspecto es particularmente importante porque no todas las placas presentan el mismo riesgo. Una placa estable puede persistir durante mucho tiempo, mientras que una placa inestable, caracterizada generalmente por elementos de mayor vulnerabilidad, puede sufrir complicaciones con consecuencias clínicas mucho más importantes. En más de 12.000 sujetos sometidos a ecografía carotídea, valores mayores de TyG estaban significativamente asociados a la presencia de placas inestables. La asociación estaba presente tanto en hombres como en mujeres, pero resultaba más marcada en los hombres; se volvía además particularmente evidente después de los 60 años y en los pacientes diabéticos. El análisis mostraba una relación no lineal, con un rápido aumento del riesgo por encima de un TyG de 8,63 (Huo et al., 2025) [17].
Las observaciones epidemiológicas encuentran un importante respaldo en los estudios experimentales, que permiten aislar la contribución de la señalización insulínica dentro de la pared vascular. En ratones genéticamente predispuestos a la aterosclerosis a través de la pérdida de la apolipoproteína E, la eliminación selectiva del receptor de la insulina de las células endoteliales produjo un resultado particularmente significativo: a pesar de que la sensibilidad insulínica sistémica, la tolerancia a la glucosa, la insulinemia, los lípidos plasmáticos y la presión arterial eran sustancialmente comparables con los de los controles, las lesiones ateroscleróticas resultaban más que duplicadas. La pérdida de la acción insulínica en el endotelio estaba acompañada de una menor activación de AKT y eNOS, compromiso de la vasodilatación, aumento de VCAM-1 (una proteína presente en la superficie de las células que recubren los vasos sanguíneos, que favorece la adhesión de los glóbulos blancos) y mayor adhesión de los leucocitos a la pared vascular (Rask-Madsen et al., 2010) [18].
Este experimento permite dar un paso conceptual importante. La asociación entre resistencia a la insulina y aterosclerosis no parece depender exclusivamente de las consecuencias sistémicas que frecuentemente acompañan a la resistencia a la insulina, como la hiperglucemia y la dislipidemia. La pérdida de la correcta acción insulínica directamente en el endotelio puede ser suficiente, al menos en el modelo experimental utilizado, para acelerar fuertemente la aterogénesis. En otras palabras, la insulina que funciona fisiológicamente no aparece simplemente como una hormona metabólica que controla la glucemia, sino que ejerce también señales vasculares que contribuyen a mantener el endotelio en un estado menos favorable para el desarrollo de la aterosclerosis.
Esta interpretación se ve reforzada por un experimento casi especular. Si la pérdida de la señalización insulínica endotelial acelera la aterosclerosis, su potenciación puede producir el efecto contrario. La sobreexpresión de IRS1 en las células endoteliales de ratones predispuestos a la aterosclerosis aumentó, de hecho, la respuesta insulínica a través de PI3K/AKT y redujo significativamente las lesiones ateroscleróticas incluso en presencia de resistencia a la insulina, hiperglucemia e hiperinsulinemia. La mejora estaba acompañada de una menor expresión de VCAM-1 y de una mayor producción de NO. El estudio identificó además un mecanismo adicional: a través de IRS1/PI3K/AKT, la insulina aumentaba la expresión endotelial de EDNRB (receptor de la endotelina de tipo B), favoreciendo el aumento de eNOS. La pérdida de EDNRB producía, en cambio, una reducción del NO y una aceleración de la aterosclerosis (Park et al., 2016) [19].
Estos resultados ayudan también a interpretar con mayor cautela la relación entre hiperinsulinemia y aterosclerosis. La frecuente asociación entre elevadas concentraciones de insulina, resistencia a la insulina y riesgo cardiovascular podría, de hecho, inducir a considerar automáticamente a la insulina misma como directamente aterógena. Los estudios experimentales proporcionados muestran un cuadro más complejo. En ratones ApoE−/− obesos, resistentes a la insulina, hiperglucémicos e hiperlipidémicos mediante una dieta rica en grasas, la administración crónica de insulina aumentó notablemente la insulinemia pero, en lugar de agravar la aterosclerosis, redujo su extensión y complejidad, aumentando la activación de AKT y eNOS y la producción de NO. La reducción de la glucemia mediante floricina (una sustancia natural presente sobre todo en la corteza y las raíces del manzano), en ausencia de estos efectos de la insulina, no determinaba una reducción comparable de la aterosclerosis (Park et al., 2018) [20].
Se perfila, por tanto, una distinción fisiopatológica fundamental. La resistencia a la insulina y la hiperinsulinemia no pueden considerarse términos equivalentes, ni sus efectos vasculares pueden superponerse automáticamente. Las evidencias disponibles indican que la pérdida de la correcta señalización insulínica, sobre todo en el endotelio, puede eliminar importantes mecanismos vasculares protectores y favorecer la aterogénesis. Por el contrario, cuando la señal insulínica logra aún activar eficazmente vías como IRS1/PI3K/AKT/eNOS, la insulina puede sostener la producción de NO, reducir la activación endotelial y limitar algunos procesos involucrados en la progresión de la placa. En los modelos experimentales analizados, incluso un aumento marcado de la insulinemia puede, por tanto, acompañarse de una reducción de la aterosclerosis cuando determina un restablecimiento eficaz de estas acciones.
En conjunto, las evidencias epidemiológicas y experimentales convergen, por tanto, en un modelo en el cual la resistencia a la insulina representa un importante terreno metabólico asociado a la aterosclerosis, desde la fase subclínica hasta la presencia y, potencialmente, la inestabilidad de las placas. El HOMA-IR y, sobre todo, el TyG muestran asociaciones con la calcificación coronaria, la rigidez arterial, la aterosclerosis carotídea y coronaria y las características de inestabilidad de la placa. Paralelamente, los estudios experimentales indican que una parte del vínculo puede depender directamente de la pérdida de la acción insulínica normal en la pared vascular. En el centro de esta relación emerge nuevamente la capacidad de la insulina para activar la cascada PI3K/AKT y sostener la producción endotelial de óxido nítrico. Precisamente este paso permite ahora desplazar la atención de la asociación general entre resistencia a la insulina y aterosclerosis al mecanismo molecular que podría contribuir a conectarlas: la relación entre PI3K/AKT y óxido nítrico.