
Scientific Book

Atherosklerose und Schutz der Gefäßwand

Atherosklerose ist ein pathologischer Prozess, der mit der Ansammlung von Lipiden in der Arterienwand, endothelialer Dysfunktion und der Aktivierung von Entzündungsreaktionen einhergeht. Modifizierte LDL-Lipoproteine, Makrophagen und Mechanismen des oxidativen Stresses tragen zur Bildung und zum Fortschreiten atherosklerotischer Plaques bei. Im Buch „La scelta di Vivere in Salute o in Malattia“ analysieren Dr. A. Colonnese und R. Panzironi die Zusammenhänge zwischen Lipidstoffwechsel, Entzündung und kardiovaskulärem Risiko und beleuchten dabei die beteiligten zellulären Prozesse.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Atherosklerose und Schutz der Gefäßwand. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/atherosklerose-und-schutz-der-gefaesswand
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.17

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • ATHEROSKLEROSE
  • INSULINRESISTENZ
  • ENDOTHELIALE DYSFUNKTION
  • STICKSTOFFMONOXID
  • OXIDIERTE LDL
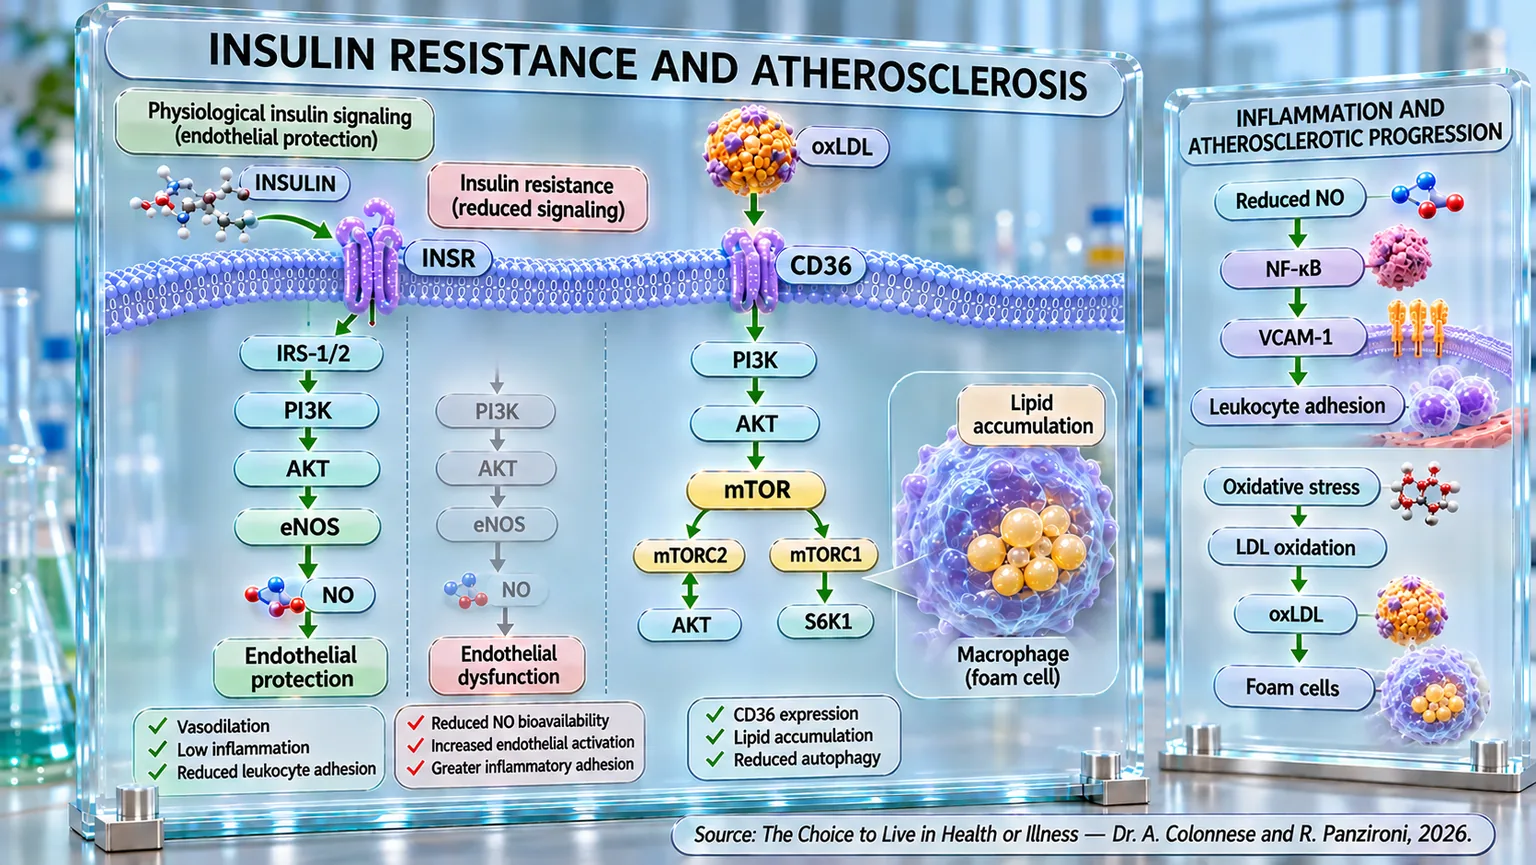
Molekulare Infografik mit Zellmembran, INSR- und CD36-Rezeptoren, Signalwegen und einem in eine Schaumzelle umgewandelten Makrophagen.
Schema der Insulinresistenz bei Atherosklerose: Der reduzierte INSR–IRS-1/2–PI3K–AKT–eNOS-Signalweg verringert die Stickstoffmonoxid-Produktion und begünstigt eine endotheliale Dysfunktion; parallel dazu fördern oxLDL–CD36 und mTOR die Lipidansammlung in Makrophagen, während NF-κB, VCAM-1, Leukozytenadhäsion und oxidativer Stress Entzündungen und das Fortschreiten der Plaque vorantreiben.

ABSTRACT

Atherosklerose ist ein fortschreitender Prozess, bei dem endotheliale Dysfunktion, Lipidveränderungen und Entzündungen zur Bildung arterieller Plaques beitragen. Im Buch „La scelta di Vivere in Salute o in Malattia“ untersuchen Dr. A. Colonnese und R. Panzironi die Zusammenhänge zwischen Insulinresistenz, zellulärer Signalübertragung und Gefäßschäden und beleuchten Mechanismen, die kardiovaskulären Manifestationen vorausgehen können.

Unter physiologischen Bedingungen aktiviert Insulin die Sequenz IRS-1/2, PI3K, AKT und eNOS, was die Produktion von Stickstoffmonoxid (NO) fördert, das für die Vasodilatation und den Endothelschutz unerlässlich ist. Bei einer Insulinresistenz kann die Abschwächung dieses Signals das NO reduzieren und die Aktivität von NF-κB sowie die Expression von VCAM-1 fördern, was die Leukozytenadhäsion erleichtert. Beobachtungsstudien assoziieren die HOMA-IR- und TyG-Indizes mit Koronarkalk, arterieller Steifigkeit und Plaques, ohne jedoch eine Kausalität zu beweisen. Tatsächlich behält Insulin seine gefäßschützenden Wirkungen bei, solange die zelluläre Antwort erhalten bleibt.

Die verringerte Verfügbarkeit von NO und oxidativer Stress können die Modifikation von LDL zu oxidierten Partikeln (oxLDL) begünstigen, die die endotheliale Dysfunktion verschlimmern. Über CD36 nehmen Makrophagen oxLDL auf, reichern Cholesterin an und können sich in Schaumzellen verwandeln. Auf Thrombozyten hingegen kann CD36 die Aggregationsreaktionen verstärken und so Lipidveränderungen mit dem thrombotischen Risiko verknüpfen. In Makrophagen kann PI3K/AKT/mTOR CD36 erhöhen und die Autophagie einschränken, was den Lipidabbau behindert. Umgekehrt können oxLDL und überschüssige Fettsäuren IRS-1, AKT und GLUT4 beeinträchtigen und so die metabolische Dysfunktion befeuern. CD36 bewahrt jedoch wichtige physiologische Funktionen, insbesondere im Muskel, weshalb zwischen seiner normalen Aktivität und den mit der Plaque assoziierten Veränderungen unterschieden werden muss. Seine Rolle hängt daher vom zellulären Kontext ab.

Insgesamt beschreiben die Erkenntnisse voneinander abhängige Schaltkreise zwischen Insulinsignal, Lipidoxidation, Immunantwort und Gefäßfunktion. Das Verständnis dieser Wechselwirkungen kann die Forschung zur Prävention von Atherosklerose leiten, indem klinische Assoziationen und experimentelle Ergebnisse von Interventionen mit nachgewiesener Wirksamkeit unterschieden werden. Diese Perspektive erfordert Aufmerksamkeit für die endotheliale Funktionalität und die Komplexität der Mechanismen, die den Lipidstoffwechsel regulieren.

Insulinresistenz und endotheliale Dysfunktion

Die Atherosklerose ist ein chronischer und fortschreitender pathologischer Prozess, der die Arterienwand betrifft und sich über viele Jahre hinweg still entwickeln kann, bevor er sich durch klinische Ereignisse wie einen Herzinfarkt, einen ischämischen Schlaganfall oder eine periphere arterielle Verschlusskrankheit manifestiert. Ihre Verbreitung ist weitaus größer, als es die Zahl der Personen mit einer diagnostizierten Herz-Kreislauf-Erkrankung vermuten lässt. Eine aktuelle Meta-Analyse, die 92 Studien und 204.997 asymptomatische Probanden im Alter zwischen 18 und 65 Jahren umfasste, schätzte die Gesamtprävalenz von Halsschlagader-Plaques auf 23 %. Dieser Wert steigt mit dem Alter deutlich an: Die Prävalenz lag bei 5,2 % im Alter zwischen 18 und 45 Jahren und bei 30,3 % zwischen 50 und 65 Jahren, was zeigt, dass der atherosklerotische Prozess bereits lange vor dem Auftreten von Symptomen vorhanden sein kann (Johri et al., 2026) [1].

Ein ähnliches Bild ergibt sich aus der Untersuchung der Allgemeinbevölkerung mittels koronarer Computertomographie-Angiographie: Unter mehr als 25.000 Personen ohne bekannte koronare Herzkrankheit wiesen 42,1 % bereits eine Form der koronaren Atherosklerose auf. Die Erkrankung nahm mit dem Alter progressiv zu, und bei Frauen trat sie im Durchschnitt etwa zehn Jahre später auf als bei Männern (Bergström et al., 2021) [2]. Atherosklerose sollte daher nicht nur als Ursache für plötzliche kardiovaskuläre Ereignisse betrachtet werden, sondern als Endergebnis biologischer Veränderungen, die lange zuvor beginnen. Zu diesen gehört der Verlust der normalen Endothelfunktion als eine der frühesten und wichtigsten.

Das Endothel ist die hauchdünne Zellschicht, die die Blutgefäße von innen auskleidet. Es stellt nicht einfach eine passive Wand dar: Man kann es sich als eine biologisch aktive Oberfläche vorstellen, die in der Lage ist, Vorgänge im Blut wahrzunehmen und das Verhalten des Gefäßes kontinuierlich anzupassen. Es reguliert tatsächlich die Vasodilatation, die Vasokonstriktion, den Durchtritt von Substanzen durch die Gefäßwand, die Hämostase (den natürlichen Prozess, mit dem der Körper einen Blutverlust stoppt) und die Interaktion mit Immunzellen. In diesem System spielt auch Insulin eine wichtige Rolle. Unter physiologischen Bedingungen aktiviert die Bindung des Hormons an seinen endothelialen Rezeptor die IRS-1/PI3K/AKT/eNOS-Kaskade, was die Produktion von Stickstoffmonoxid (NO) fördert, einem der wichtigsten Mediatoren der Vasodilatation (Potenza et al., 2009) [3].

Wenn eine Insulinresistenz auftritt, wird dieses Gleichgewicht nicht notwendigerweise gleichmäßig beeinträchtigt. Der PI3K/AKT/eNOS-Signalweg reagiert tendenziell weniger empfindlich auf Insulin; in der Folge nimmt die NO-Produktion ab, während Signale bestehen bleiben, die eine Vasokonstriktion und, insbesondere bei Vorliegen einer Hyperinsulinämie, proinflammatorische und pro-atherogene Phänomene fördern können. Die endotheliale Insulinresistenz kann daher als eine Form der „selektiven“ Resistenz interpretiert werden: Nicht alle Insulinsignale werden in gleicher Weise abgeschwächt (Muniyappa & Sowers, 2013) [4].

Die Bedeutung dieses Phänomens wurde experimentell nachgewiesen, indem die Insulinveränderung direkt im Endothel isoliert wurde. In einem Mausmodell, bei dem die Insulinrezeptor-Signalübertragung selektiv in den Endothelzellen beeinträchtigt war, blieben die Glukosehomöostase, die Adipositas, die Plasmalipide und der Blutdruck im Wesentlichen normal. Dennoch war die endothelabhängige Vasodilatation deutlich beeinträchtigt, und Insulin konnte eNOS nicht mehr normal aktivieren (Duncan et al., 2008) [5]. Diese Ergebnisse sind besonders bedeutsam, da sie zeigen, dass ein auf das Endothel begrenzter Defekt der Insulinantwort ausreichen kann, um eine Gefäßdysfunktion zu verursachen, selbst bei Abwesenheit einer offensichtlichen systemischen Stoffwechselstörung.

Beim Menschen erscheint das Phänomen ebenso deutlich. Bei adipösen, insulinresistenten Probanden war die endothelabhängige Vasodilatation im Vergleich zu insulinempfindlichen Kontrollpersonen um etwa 40 % reduziert, während die Reduktion bei Patienten mit Typ-2-Diabetes etwa 55 % erreichte. Bei gesunden Probanden steigerte eine Hyperinsulinämie die endothelabhängige vasodilatatorische Antwort um etwa 50 %; dieser Effekt verschwand hingegen bei adipösen, insulinresistenten Individuen und bei diabetischen Patienten. Die normale Reaktion auf Natriumnitroprussid (ein Medikament, das eine schnelle Erweiterung der Blutgefäße bewirkt) zeigte zudem, dass die glatte Gefäßmuskulatur ihre Entspannungsfähigkeit beibehielt: Das Problem betraf vorwiegend das Endothel (Steinberg et al., 1996) [6].

Diese vaskuläre Insulinresistenz scheint nicht auf ein einzelnes Segment des Kreislaufs beschränkt zu sein. Bei gesunden Probanden verbessert eine euglykämische Hyperinsulinämie die Endothelfunktion in den großen leitenden Arterien, den Widerstandsarteriolen und in der Mikrozirkulation. Bei Personen mit metabolischem Syndrom geht diese Verbesserung jedoch weitgehend verloren und ist gleichzeitig mit einer metabolischen Insulinresistenz und einer erhöhten arteriellen Steifigkeit verbunden (Jahn et al., 2016) [7].

Die Beziehung zwischen Stoffwechsel und Endothel ist zudem bidirektional. Die durch Insulin induzierte Vasodilatation erhöht die Anzahl der tatsächlich durchbluteten Mikrogefäße im Muskel, was die Ankunft sowohl des Hormons als auch der Glukose an den Zellen erleichtert. Insulinkonzentrationen von etwa 300 pM können das kapillare Blutvolumen im Muskel um etwa 25 % erhöhen, während die Hemmung der NO-Synthese gleichzeitig die Kapillarrekrutierung und die Glukoseverwertung um etwa 40 % reduzieren kann (Muniyappa & Yavuz, 2013) [8]. Dies bedeutet, dass sich Insulinresistenz und Endothelfunktionsstörung gegenseitig verstärken können: Eine schlechtere Insulinantwort reduziert die Perfusion, während eine schlechtere Perfusion die Ankunft von Insulin und Stoffwechselsubstraten im Gewebe weniger effizient machen kann. Entzündungen, freie Fettsäuren, Hyperglykämie und oxidativer Stress können diesen Kreislauf weiter verstärken, indem sie mit IRS-1/2, PI3K, AKT und eNOS interferieren (Muniyappa et al., 2008) [9].

Diese Veränderungen können überraschend früh beginnen. Bei 150 Kindern und Jugendlichen mit einem Durchschnittsalter von 10 Jahren war der Anstieg des HOMA-Index (ein Index, der anhand der Nüchternblutzucker- und Insulinwerte berechnet wird, um die Insulinresistenz abzuschätzen) mit einer fortschreitenden Verringerung der flussvermittelten Dilatation der Arteria brachialis assoziiert; vor allem blieb die Insulinresistenz auch nach statistischer Anpassung ein unabhängiger Prädiktor für die Verschlechterung der Endothelfunktion (Miniello et al., 2014) [10]. Ähnlich verhielt es sich bei scheinbar gesunden Jugendlichen, bei denen die Zunahme der Fettmasse und des Nüchterninsulins mit einer schlechteren hyperämischen Antwort (einem vorübergehenden Anstieg des Blutflusses in einem Körperteil) assoziiert war, während eine höhere Insulinsensitivität mit günstigeren Bedingungen für die myokardiale Perfusion (der Blutfluss, der den Herzmuskel durch die Koronararterien erreicht) verbunden war (Hoffman et al., 2019) [11].

Die Beziehung erscheint schließlich nicht notwendigerweise irreversibel. Bei Patienten mit Typ-2-Diabetes und ischämischer Herzkrankheit war Insulin anfangs nicht in der Lage, die endothelabhängige Vasodilatation zu verstärken, wie dies bei gesunden Probanden der Fall war. Nach zwei Monaten intensiver Insulintherapie, begleitet von einer Senkung des HbA1c-Wertes von 10,0 % auf 7,5 %, wurde diese Fähigkeit signifikant wiederhergestellt (Rask-Madsen et al., 2001) [12].

Insgesamt ergibt sich daraus ein grundlegender pathophysiologischer Übergang: Lange bevor eine atherosklerotische Arterie klinisch evident wird, könnte das Endothel bereits einen Teil seiner Fähigkeit verloren haben, korrekt auf Insulin zu reagieren und eine angemessene NO-Verfügbarkeit aufrechtzuerhalten. Die Insulinresistenz betrifft daher nicht nur den Glukosestoffwechsel, sondern kann sich auf die Gefäßwand ausdehnen und das Gleichgewicht zwischen Vasodilatation und Vasokonstriktion sowie zwischen Endothelschutz, oxidativem Stress und pro-atherogenen Signalen verändern. Es ist innerhalb dieses veränderten biologischen Bodens, dass sich die Bedingungen für die Bildung und das Wachstum der atherosklerotischen Plaque schrittweise etablieren können.

Insulinresistenz und Arteriosklerose

Die im vorangegangenen Abschnitt beschriebene Verbindung zwischen Insulinresistenz und endothelialer Dysfunktion stellt einen der ersten Schritte dar, durch die sich eine anfänglich metabolische Veränderung im Laufe der Zeit in eine tatsächliche strukturelle Modifikation der Arterienwand verwandeln kann. Atherosklerose entsteht nämlich nicht plötzlich durch die Bildung einer bereits organisierten Plaque, sondern entwickelt sich über eine lange Abfolge von Ereignissen, bei denen sich Stoffwechselstörungen, Entzündungen, oxidativer Stress, Lipidansammlungen und Veränderungen der Reaktion der Gefäßzellen zunehmend überlagern. In diesem Prozess scheint die Insulinresistenz eine besonders wichtige Rolle zu spielen, so sehr, dass ihre Assoziation mit Atherosklerose bereits im subklinischen Stadium der Erkrankung nachgewiesen werden kann, also bevor sie offensichtliche kardiovaskuläre Manifestationen hervorruft.

Einer der umfassendsten Nachweise stammt aus der Analyse der Koronararterienverkalkung, die als Indikator für die koronare atherosklerotische Last gilt. Eine Meta-Analyse mit 15 Studien und insgesamt 60.649 Teilnehmern zeigte, dass höhere Werte des HOMA-IR-Index mit einer größeren Prävalenz von Koronarkalk assoziiert waren. Betrachtet man den HOMA-IR als kontinuierliche Variable, war der Anstieg der Insulinresistenz mit einer erhöhten Wahrscheinlichkeit für das Vorliegen von Koronarkalk verbunden, mit einer gesamten OR (einem statistischen Indikator, der misst, wie wahrscheinlich ein Ereignis ist) von 1,27. Noch interessanter ist, dass in den verfügbaren Längsschnittdaten hohe HOMA-IR-Werte auch mit dem Fortschreiten der Verkalkung assoziiert waren, mit einer OR von 1,44. Die Qualität der Evidenz wurde jedoch für die Prävalenz als niedrig und für das Fortschreiten als sehr niedrig eingestuft (Li et al., 2023) [13].

Dieselbe Beziehung zeigt sich bei Verwendung eines anderen metabolischen Indikators, dem Triglyzerid-Glukose-Index (TyG), der durch die Kombination der Nüchternkonzentrationen von Triglyzeriden und Glukose gewonnen wird und häufig als Surrogatmarker für die Insulinresistenz verwendet wird. Eine Übersicht der verfügbaren Evidenz verglich TyG, HOMA und Triglyzeride mit verschiedenen Indikatoren für subklinische Atherosklerose und zeigte, dass TyG die konsistenteste Assoziation mit der Koronarverkalkung aufwies. Auch die Beziehung zur arteriellen Steifigkeit, bewertet durch die Pulswellen-Geschwindigkeit (die Druckwelle, die sich bei jeder Herzkontraktion entlang der Arterien ausbreitet), war robust. Besonders signifikant ist die Tatsache, dass diese Veränderungen bereits vor dem Auftreten eines manifesten Diabetes beobachtet werden können: Die Insulinresistenz scheint den atherosklerotischen Prozess also in einer Phase zu begleiten, in der die traditionellen glykämischen Kriterien möglicherweise noch nicht ausreichen, um ihr Vorhandensein zu identifizieren (Scott et al., 2024) [14].

Die Evidenz wird noch konkreter, wenn man die Halsschlagadern (Karotiden) direkt betrachtet. In einer Studie an 4.203 chinesischen Stahlarbeitern wiesen Probanden aus dem höchsten Quartil des TyG-Index im Vergleich zu denen aus dem niedrigsten Quartil eine mehr als dreifach höhere Wahrscheinlichkeit für eine Karotis-Atherosklerose auf. Die Assoziation betraf sowohl die Zunahme der Intima-Media-Dicke als auch, vor allem, das Vorhandensein einer tatsächlichen Plaque: Für letztere erreichte die OR 3,7. Die Beziehung war nicht vollständig linear und das Risiko stieg ab einem TyG-Wert von 8,7 deutlich an. Die Studie legt zudem nahe, dass die metabolische Vulnerabilität mit anderen Umweltfaktoren interagieren kann, da die Assoziation bei Arbeitern, die Schichtarbeit, Hitze, Lärm, Kohlenmonoxid und Staub ausgesetzt waren, besonders deutlich erschien (Cao et al., 2025) [15].

Ein kohärentes Bild ergibt sich bei Patienten, bei denen die koronare Herzkrankheit bereits klinisch manifest ist. Bei 1.516 Probanden mit symptomatischer koronarer Herzkrankheit waren steigende TyG-Werte parallel mit einer größeren Ausdehnung der Koronaratherosklerose und dem Vorhandensein von Karotis-Plaques assoziiert. Im Vergleich zum unteren Quartil wies das Quartil mit den höchsten Werten eine 2,5-mal höhere Wahrscheinlichkeit für Koronarläsionen und eine 2,3-mal höhere Wahrscheinlichkeit für Karotis-Plaques auf. Es ist wichtig zu betonen, dass die Assoziation nach Bereinigung um verschiedene kardiovaskuläre Faktoren und unabhängig vom Vorliegen eines Diabetes oder einer Hyperlipidämie bestehen blieb. Zudem war die Fähigkeit des TyG, atherosklerotische Läsionen zu identifizieren, derjenigen überlegen, die bei getrennter Betrachtung von Blutzucker oder Triglyzeriden erzielt wurde (Li et al., 2023) [16].

Die Insulinresistenz scheint zudem nicht nur mit dem Vorhandensein der Plaque assoziiert zu sein, sondern auch mit deren Eigenschaften. Dieser Aspekt ist besonders wichtig, da nicht alle Plaques das gleiche Risiko bergen. Eine stabile Plaque kann lange Zeit bestehen bleiben, während eine instabile Plaque, die im Allgemeinen durch Elemente höherer Vulnerabilität gekennzeichnet ist, Komplikationen mit weitaus schwerwiegenderen klinischen Folgen nach sich ziehen kann. Bei über 12.000 Probanden, die sich einer Karotis-Sonographie unterzogen, waren höhere TyG-Werte signifikant mit dem Vorhandensein instabiler Plaques assoziiert. Die Assoziation bestand sowohl bei Männern als auch bei Frauen, war jedoch bei Männern ausgeprägter; sie wurde zudem ab 60 Jahren und bei Diabetikern besonders deutlich. Die Analyse zeigte eine nicht-lineare Beziehung mit einem raschen Anstieg des Risikos ab einem TyG-Wert von 8,63 (Huo et al., 2025) [17].

Die epidemiologischen Beobachtungen finden wichtige Unterstützung in experimentellen Studien, die es ermöglichen, den Beitrag der Insulinsignalisierung innerhalb der Gefäßwand zu isolieren. Bei Mäusen, die durch den Verlust des Apolipoproteins E genetisch für Atherosklerose prädisponiert waren, führte die selektive Ausschaltung des Insulinrezeptors aus den Endothelzellen zu einem besonders signifikanten Ergebnis: Obwohl die systemische Insulinsensitivität, Glukosetoleranz, Insulinämie, Plasmalipide und der Blutdruck im Wesentlichen mit denen der Kontrollgruppe vergleichbar waren, waren die atherosklerotischen Läsionen mehr als doppelt so groß. Der Verlust der Insulinwirkung im Endothel war begleitet von einer geringeren Aktivierung von AKT und eNOS, einer Beeinträchtigung der Vasodilatation, einer Zunahme von VCAM-1 (einem Protein auf der Oberfläche der Zellen, die die Blutgefäße auskleiden, das die Adhäsion weißer Blutkörperchen fördert) und einer stärkeren Adhäsion von Leukozyten an der Gefäßwand (Rask-Madsen et al., 2010) [18].

Dieses Experiment ermöglicht einen wichtigen konzeptionellen Schritt. Die Assoziation zwischen Insulinresistenz und Atherosklerose scheint nicht ausschließlich von den systemischen Folgen abzuhängen, die häufig mit der Insulinresistenz einhergehen, wie Hyperglykämie und Dyslipidämie. Der Verlust der korrekten Insulinwirkung direkt im Endothel kann, zumindest im verwendeten experimentellen Modell, ausreichen, um die Atherogenese stark zu beschleunigen. Mit anderen Worten: Physiologisch funktionierendes Insulin erscheint nicht einfach nur als metabolisches Hormon, das den Blutzucker kontrolliert, sondern übt auch vaskuläre Signale aus, die dazu beitragen, das Endothel in einem Zustand zu halten, der weniger anfällig für die Entwicklung von Atherosklerose ist.

Diese Interpretation wird durch ein nahezu spiegelbildliches Experiment gestärkt. Wenn der Verlust der endothelialen Insulinsignalisierung die Atherosklerose beschleunigt, kann ihre Verstärkung den gegenteiligen Effekt bewirken. Die Überexpression von IRS1 in den Endothelzellen von für Atherosklerose prädisponierten Mäusen erhöhte tatsächlich die Insulinantwort über PI3K/AKT und reduzierte die atherosklerotischen Läsionen signifikant, selbst bei Vorliegen von Insulinresistenz, Hyperglykämie und Hyperinsulinämie. Die Verbesserung war begleitet von einer geringeren Expression von VCAM-1 und einer höheren Produktion von NO. Die Studie identifizierte zudem einen zusätzlichen Mechanismus: Über IRS1/PI3K/AKT erhöhte Insulin die endotheliale Expression von EDNRB (Endothelin-Rezeptor Typ B), was den Anstieg von eNOS begünstigte. Der Verlust von EDNRB führte hingegen zu einer Reduktion von NO und einer Beschleunigung der Atherosklerose (Park et al., 2016) [19].

Diese Ergebnisse helfen auch dabei, das Verhältnis zwischen Hyperinsulinämie und Atherosklerose mit größerer Vorsicht zu interpretieren. Die häufige Assoziation zwischen hohen Insulinkonzentrationen, Insulinresistenz und kardiovaskulärem Risiko könnte dazu verleiten, Insulin selbst automatisch als direkt atherogen zu betrachten. Die angeführten experimentellen Studien zeigen ein komplexeres Bild. Bei ApoE−/−-Mäusen, die durch eine fettreiche Ernährung fettleibig, insulinresistent, hyperglykämisch und hyperlipidämisch gemacht wurden, erhöhte die chronische Verabreichung von Insulin die Insulinämie deutlich, reduzierte jedoch, anstatt die Atherosklerose zu verschlimmern, deren Ausmaß und Komplexität, indem sie die Aktivierung von AKT und eNOS sowie die Produktion von NO steigerte. Die Senkung des Blutzuckers mittels Phlorizin (einer natürlichen Substanz, die vor allem in der Rinde und den Wurzeln des Apfelbaums vorkommt) führte ohne diese Effekte des Insulins nicht zu einer vergleichbaren Reduktion der Atherosklerose (Park et al., 2018) [20].

Es zeichnet sich somit eine grundlegende pathophysiologische Unterscheidung ab. Insulinresistenz und Hyperinsulinämie können nicht als gleichbedeutende Begriffe betrachtet werden, noch können ihre vaskulären Effekte automatisch gleichgesetzt werden. Die verfügbare Evidenz deutet darauf hin, dass der Verlust der korrekten Insulinsignalisierung, insbesondere im Endothel, wichtige vaskuläre Schutzmechanismen aufheben und die Atherogenese begünstigen kann. Wenn das Insulinsignal hingegen noch in der Lage ist, Signalwege wie IRS1/PI3K/AKT/eNOS effektiv zu aktivieren, kann Insulin die Produktion von NO unterstützen, die endotheliale Aktivierung reduzieren und einige Prozesse begrenzen, die an der Progression der Plaque beteiligt sind. In den analysierten experimentellen Modellen kann daher selbst ein deutlicher Anstieg der Insulinämie mit einer Reduktion der Atherosklerose einhergehen, wenn er eine effektive Wiederherstellung dieser Wirkungen bewirkt.

Insgesamt konvergieren die epidemiologischen und experimentellen Belege also auf ein Modell, in dem die Insulinresistenz einen wichtigen metabolischen Nährboden darstellt, der mit Atherosklerose assoziiert ist – von der subklinischen Phase bis hin zum Vorhandensein und potenziell der Instabilität von Plaques. HOMA-IR und vor allem TyG zeigen Assoziationen mit Koronarverkalkung, arterieller Steifigkeit, Karotis- und Koronaratherosklerose sowie Merkmalen der Plaque-Instabilität. Parallel dazu deuten experimentelle Studien darauf hin, dass ein Teil der Verbindung direkt vom Verlust der normalen Insulinwirkung in der Gefäßwand abhängen könnte. Im Zentrum dieser Beziehung tritt erneut die Fähigkeit des Insulins hervor, die PI3K/AKT-Kaskade zu aktivieren und die endotheliale Produktion von Stickstoffmonoxid zu unterstützen. Genau dieser Schritt ermöglicht es nun, die Aufmerksamkeit von der allgemeinen Assoziation zwischen Insulinresistenz und Atherosklerose auf den molekularen Mechanismus zu lenken, der dazu beitragen könnte, sie zu verbinden: die Beziehung zwischen PI3K/AKT und Stickstoffmonoxid.

PI3K/AKT und NO

Im vorangegangenen Abschnitt wurde deutlich, wie der Verlust der korrekten vaskulären Reaktion auf Insulin zur Progression der Atherosklerose beitragen kann. Um den zugrunde liegenden Mechanismus zu verstehen, müssen wir tiefer in die Endothelzelle eintauchen und einen der wichtigsten Signalwege verfolgen, über den Insulin sein Signal in eine vaskuläre Antwort umwandelt: die PI3K/AKT/eNOS-Kaskade. Am Ende dieser Sequenz steht Stickstoffmonoxid, oder NO, ein kleines gasförmiges Molekül, das trotz seiner extrem einfachen Struktur eine grundlegende Rolle bei der Aufrechterhaltung der vaskulären Homöostase spielt.

Unter physiologischen Bedingungen, wie wir bereits in Kapitel 4 zum Insulin-Signalweg gesehen haben, führt die Bindung des Hormons an seinen Rezeptor zur Aktivierung der Substrate IRS-1 und IRS-2, die die Rekrutierung der Phosphoinositid-3-Kinase, oder PI3K, ermöglichen. Die Aktivierung der PI3K erlaubt es wiederum, das Signal an AKT weiterzuleiten, eine Proteinkinase, die einen der wichtigsten intrazellulären Knotenpunkte der Insulinantwort darstellt. Im Endothel ist eine der wichtigsten Folgen der AKT-Aktivierung die Stimulation der endothelialen Stickstoffmonoxid-Synthase, eNOS, dem Enzym, das für die Produktion von NO verantwortlich ist. Auf diese Weise bildet sich eine funktionelle Sequenz — Insulin → IRS-1/2 → PI3K → AKT → eNOS → NO —, durch die ein metabolisches Signal in eine vaskuläre Antwort umgewandelt wird. Dieselbe Kaskade ist nicht nur mit der Vasodilatation assoziiert, sondern auch mit zahlreichen gefäßschützenden Wirkungen, während ihre selektive Beeinträchtigung bei Insulinresistenz zur endothelialen Dysfunktion und zu den vaskulären Komplikationen des Diabetes beiträgt (Fu et al., 2021) [21].

Der letzte Schritt dieser Kette verdient besondere Aufmerksamkeit. AKT produziert nicht direkt NO, sondern verändert den funktionellen Zustand der eNOS durch deren Phosphorylierung. Sobald eNOS aktiviert ist, erhöht sie die endotheliale NO-Synthese; dieses kann dann von der Endothelzelle zu den glatten Muskelzellen der Gefäßwand diffundieren, was deren Entspannung induziert und die Vasodilatation begünstigt. Man kann sich PI3K und AKT also als Komponenten eines Übertragungssystems vorstellen: Das Insulinsignal wird schrittweise weitergeleitet, bis es eNOS erreicht, das einen der letzten „Ausführer“ darstellt, die in der Lage sind, die molekulare Information in eine konkrete Verhaltensänderung des Gefäßes umzusetzen.

Die Beziehung zwischen PI3K/AKT, eNOS und NO stellt nicht nur eine theoretische Rekonstruktion dar. Ein dynamisches mathematisches Modell der endothelialen Insulinsignalisierung hat die schnelle Aktivierung der Kaskade nach Insulinstimulation experimentell reproduziert: Phospho-AKT erreichte seinen Höhepunkt nach etwa 2 Minuten, Phospho-eNOS noch schneller, während die NO-Produktion nach 5 Minuten auf etwa 325 nM anstieg: Das Modell sagte also unter physiologischen Bedingungen eine deutliche vasodilatatorische Antwort voraus. Wenn hingegen die Aktivierung von AKT auf ein Hundertstel des Normalwerts reduziert wurde, sank die NO-Produktion um etwa das Hundertfache (Muniyappa et al., 2020) [22].

Diese Beobachtung hilft, die Bedeutung der sogenannten selektiven Insulinresistenz des Endothels besser zu verstehen. Es ist nämlich nicht erforderlich, dass alle durch Insulin aktivierten Wege gleichzeitig resistent werden. Der IRS/PI3K/AKT-Zweig kann bevorzugt beeinträchtigt sein. Infolgedessen gelingt es dem kompensatorischen Anstieg von Insulin nicht notwendigerweise, die NO-Produktion wiederherzustellen: Das Problem liegt nicht nur in der Menge des verfügbaren Hormons, sondern in der Fähigkeit der Zelle, das Signal korrekt entlang des PI3K/AKT/eNOS-Zweigs zu übertragen. Das Ergebnis ist der Verlust einer grundlegenden Komponente des Endothelschutzes.

Einige Studien ermöglichen es, mit molekularer Präzision zu identifizieren, wo dieses Signal unterbrochen werden kann. In Endothelzellen beeinträchtigt die Aktivierung der Proteinkinase C, oder PKC (ein Enzym, das wie ein zellulärer Schalter funktioniert), die Insulinkaskade, indem sie bereits auf der Ebene der IRS-Substrate und der PI3K eingreift. Insbesondere wurde eine Verringerung der Tyrosinphosphorylierung von IRS-2 und gleichzeitig eine geringere Assoziation zwischen IRS-1 und PI3K beobachtet. Auf die daraus resultierende geringere Aktivierung der PI3K folgt eine Reduktion von AKT und eNOS. Besonders bedeutsam ist die Tatsache, dass auch Angiotensin II (ein Hormon, das zur Regulierung des Blutdrucks beiträgt) durch die Aktivierung der PKC ähnliche Veränderungen hervorrufen kann, wodurch metabolische und neurohormonale Signale mit dem Verlust der endothelialen NO-Produktion verknüpft werden (Maeno et al., 2012) [23].

Die funktionelle Bedeutung der Kaskade wird auch durch ihre Betrachtung in umgekehrter Richtung bestätigt: Wenn PI3K/AKT/eNOS reaktiviert wird, steigt die NO-Produktion. In einer Studie an menschlichen Endothelzellen, Aortenringen und einem Mausmodell für Hypertonie erhöhte die experimentelle Verbindung YPX-C-05 die Phosphorylierung von AKT und eNOS sowie die endotheliale NO-Produktion, was mit einer ausgeprägten Vasodilatation einherging. Die Verwendung von Inhibitoren der PI3K/AKT/eNOS-Kaskade schwächte die vasodilatatorische Antwort signifikant ab, was darauf hindeutet, dass die Aktivierung des Signalwegs funktionell und nicht nur durch Assoziation zu dem beobachteten Effekt beitrug. Bei hypertensiven Mäusen führte die chronische Behandlung zudem zu einer Senkung des Blutdrucks und des vaskulären Remodelings (Pang et al., 2024) [24].

Dieselbe Beziehung zeigt sich in einem völlig anderen biologischen Kontext, dem der endothelialen Seneszenz. Seneszente Endothelzellen wiesen eine verringerte PI3K/AKT/eNOS-Aktivität auf, begleitet von einer geringeren NO-Verfügbarkeit. Die Behandlung mit einem Schwefelwasserstoff-Donator erhöhte hingegen PI3K, die Phosphorylierung von AKT und die von eNOS, steigerte parallel dazu den NO-Gehalt und reduzierte einige Marker des seneszenten Phänotyps. Als PI3K pharmakologisch mit LY294002 (einer in der wissenschaftlichen Forschung verwendeten Substanz zur Blockierung der PI3K-Aktivität) gehemmt wurde, verschwanden diese Effekte. Das Ergebnis bestärkt daher die Idee, dass PI3K einen notwendigen Schritt darstellt, um das Signal effektiv an AKT, eNOS und schließlich NO weiterzuleiten (Niu et al., 2023) [25].

Die PI3K/AKT/eNOS-Achse ist zudem nicht ausschließlich von Insulin abhängig. Andere physiologische Signale können auf derselben Kaskade konvergieren. VEGF beispielsweise aktiviert über seinen Rezeptor VEGFR2 PI3K und AKT, was zur Phosphorylierung von eNOS führt und die NO-Produktion erhöht. Diese Konvergenz ist besonders wichtig, da sie zeigt, dass PI3K/AKT/eNOS einen echten funktionellen Knotenpunkt des Endothels darstellt, der von verschiedenen extrazellulären Signalen genutzt wird. In mit VEGF stimulierten Endothelzellen war die sequentielle Hemmung der Phosphorylierung von VEGFR2, PI3K und AKT tatsächlich von einer Verringerung der eNOS-Phosphorylierung und der NO-Produktion begleitet, zusammen mit der Unterdrückung von Proliferation, Migration, Invasion und der Bildung tubulärer Strukturen (Guo et al., 2023) [26]. Die Bedeutung dieser Studie im Kontext der Atherosklerose besteht nicht darin, der Hemmung der Kaskade in jeder Situation einen notwendigerweise günstigen oder ungünstigen Effekt zuzuschreiben: Sie zeigt vielmehr, dass PI3K/AKT/eNOS eine gemeinsame Plattform darstellt, über die verschiedene Reize die NO-Produktion und das Verhalten der Endothelzellen modulieren können.

Ein weiteres Element ergibt sich bei der Betrachtung des lymphatischen Endothels. Auch in diesen Zellen aktiviert die akute Exposition gegenüber Insulin PI3K/AKT, erhöht die Phosphorylierung von eNOS und steigert die NO-Produktion. Im Gegensatz dazu induzierte die längere Exposition gegenüber hohen Glukose- und Insulinkonzentrationen experimentell einen Zustand der Insulinresistenz, in dem die eNOS-Phosphorylierung und die NO-Produktion reduziert waren. Gleichzeitig beobachtete man eine erhöhte endotheliale Permeabilität, eine Veränderung der Zellverbindungen, eine Beeinträchtigung der mitochondrialen Atmung und eine Aktivierung von NF-κB (ein Proteinkomplex, der die Aktivität einiger Gene reguliert, die an Entzündung, Immunantwort und Zellüberleben beteiligt sind) mit einer Zunahme proinflammatorischer Mediatoren. Obwohl sich die Studie auf das lymphatische Endothel bezieht und daher nicht automatisch auf das arterielle Endothel übertragen werden kann, zeigt sie, wie die Veränderung der PI3K/AKT/eNOS-Insulinantwort mit zellulären Konsequenzen verbunden sein kann, die weit über den einfachen Verlust der Vasodilatation hinausgehen (Lee et al., 2018) [27].

Die NO-Produktion über PI3K/AKT/eNOS beeinflusst zudem nicht ausschließlich den Gefäßdurchmesser. In Endothelzellen, die Angiotensin II ausgesetzt waren, erhöhte die experimentelle Aktivierung der Ca2+/PI3K/AKT/eNOS-Kaskade die Phosphorylierung von eNOS und die NO-Produktion, während entzündungsfördernde Mediatoren, Adhäsionsmoleküle, die Monozytenadhäsion und die Aktivierung von NF-κB abnahmen. Die Hemmung der NOS, der Entzug von Ca2+ oder die pharmakologische Blockade der PI3K hoben diese Effekte auf, was zeigt, dass die Integrität der gesamten Kaskade notwendig war, um die beobachtete entzündungshemmende Antwort zu erzielen (Zhang et al., 2024) [28].

So wird verständlich, warum die Beeinträchtigung des PI3K/AKT-Wegs weitaus tiefgreifendere Konsequenzen haben kann als die bloße Reduktion der Vasodilatation. Wenn AKT nicht angemessen aktiviert wird, erhält eNOS ein unzureichendes Signal, die NO-Verfügbarkeit sinkt und das Endothel verliert schrittweise einen Teil seiner schützenden Eigenschaften. Gleichzeitig können andere Komponenten der Insulinsignalisierung relativ funktionsfähig bleiben. Das Ergebnis ist daher nicht nur eine quantitative Reduktion der Insulinwirkung, sondern eine qualitative Veränderung der Botschaft, die die Arterienwand empfängt: Der PI3K/AKT/eNOS/NO-Zweig, der die vaskuläre Homöostase stützt, wird geschwächt, während vasokonstriktorische und proinflammatorische Signale an relativem Gewicht gewinnen.

Im Kontext der Atherosklerose gewinnt dieses Ungleichgewicht besondere Bedeutung. Das vom Endothel produzierte NO darf nämlich nicht nur als ein Molekül betrachtet werden, das in der Lage ist, das Gefäß zu erweitern. Die analysierten Belege zeigen, dass seine Verfügbarkeit in ein breiteres Netzwerk eingebettet ist, das Entzündung, Leukozytenadhäsion, Zellfunktion und Schutz vor Plaquebildung umfasst. Der Verlust des PI3K/AKT-Insulinsignals kann sich daher durch die Verringerung der eNOS-Aktivität und der NO-Produktion in einen fortschreitenden Verlust der Fähigkeit des Endothels verwandeln, seine Oberfläche in einem physiologisch schützenden Zustand zu halten. An diesem Punkt wird es notwendig zu verstehen, was eine der wichtigsten Folgen dieses Verlusts ist: wie die Reduktion von Stickstoffmonoxid die Expression endothelialer Adhäsionsmoleküle, insbesondere von VCAM-1, begünstigen kann, wodurch die Arterienwand auf die Rekrutierung von Entzündungszellen vorbereitet wird.

Stickstoffmonoxid und VCAM-1

Im vorangegangenen Abschnitt haben wir gesehen, wie die Aktivierung des PI3K/AKT-Signalwegs zur Phosphorylierung von eNOS und zur Produktion von Stickstoffmonoxid (NO) führt. Dieser Schritt ist bei der Atherosklerose von besonderer Bedeutung, da NO nicht nur den Gefäßtonus reguliert. Ein wesentlicher Teil seiner Funktion besteht vielmehr darin, das Endothel in einem ruhenden, wenig adhäsiven Zustand zu halten, in dem es kaum entzündliche Zellen rekrutiert. Wenn die Bioverfügbarkeit von NO abnimmt, fällt daher nicht nur ein gefäßerweiternder Reiz weg, sondern auch eines der Systeme, durch die die Innenwand des Gefäßes ihre eigene entzündliche Aktivierung begrenzt.

In diesem Prozess spielt das vaskuläre Zelladhäsionsmolekül 1, kurz VCAM-1, eine wichtige Rolle. Unter physiologischen Bedingungen ist seine Expression auf der Endotheloberfläche sehr gering; bei entzündlichen Signalen kann sie jedoch erheblich ansteigen. Sein Erscheinen verändert die Funktion des Endothels, da es die Interaktion mit zirkulierenden Leukozyten (auch weiße Blutkörperchen genannt; dies sind Blutzellen, die den Organismus vor Viren, Bakterien und anderen schädlichen Erregern schützen) fördert und so zu deren Anhaftung und anschließender Einwanderung in die Gefäßwand beiträgt. Der Anstieg von VCAM-1 stellt somit einen der Schritte dar, durch die ein normalerweise wenig adhäsives Endothel schrittweise proinflammatorische und proatherogene Eigenschaften erwirbt.

Eine der direktesten Demonstrationen des Zusammenhangs zwischen NO und VCAM-1 stammt aus Experimenten mit menschlichen Endothelzellen, die mit TNF-α stimuliert wurden (einem Protein, das hauptsächlich von Zellen des Immunsystems produziert wird und als chemischer Botenstoff die Entzündung fördert). Die experimentelle Erhöhung der NO-Verfügbarkeit führte zu einer 65-prozentigen Reduktion der durch das Zytokin induzierten VCAM-1-Expression an der Oberfläche. Die Wirkung von NO erschien somit zumindest teilweise selektiv und besonders ausgeprägt gegenüber VCAM-1. Noch wichtiger ist, dass sich die Reduktion nicht nur auf die Menge des auf der Zelloberfläche vorhandenen Proteins beschränkte: Auch die Ansammlung der VCAM-1-mRNA und die transkriptionelle Aktivierung seines Promotors nahmen ab (Khan et al., 1996) [29].

Die Beziehung wird noch bedeutsamer, wenn man bedenkt, dass die bloße Reduktion des physiologisch vom Endothel produzierten NO ausreichen kann, um das Verhalten der Zelle auch ohne einen starken externen Entzündungsreiz zu verändern. In HUVEC (menschliche Zellen aus der Nabelschnurvene) führte die Hemmung der endogenen NO-Synthese mittels L-NMMA (einer Substanz, die in der wissenschaftlichen Forschung zur Blockierung der Aktivität des Enzyms Stickstoffmonoxid-Synthase verwendet wird) zu einem konzentrationsabhängigen Anstieg von VCAM-1, der bei der experimentellen Konzentration von 5 mmol/l etwa das 4,8-Fache des Basiswerts erreichte. Der Anstieg des Adhäsionsmoleküls hatte zudem eine konkrete Folge: Die Endothelzellen waren stärker in der Lage, monozytoide Zellen (Zellen mit ähnlichen Eigenschaften wie Monozyten) zu binden. Die Abnahme von NO bewirkte also nicht nur eine biochemische Veränderung, sondern transformierte die Endotheloberfläche funktionell, indem sie diese adhäsiver machte (Lazzerini et al., 2009) [30].

Diese Beziehung wurde auch in experimentellen Modellen beobachtet, bei denen die endotheliale NO-Produktion gesteigert wird. Xanthotoxin (ein natürlicher Stoff, der in einigen Pflanzen vorkommt) erhöhte in menschlichen Endothelzellen die Phosphorylierung von AKT und eNOS sowie die NO-Produktion; gleichzeitig reduzierte es die Expression von VCAM-1 und ICAM-1 (einem Protein, das auf der Oberfläche verschiedener Zellen vorkommt, insbesondere auf denen, die die Blutgefäße auskleiden). Wenn eNOS gehemmt wurde, war der entzündungshemmende Effekt abgeschwächt (Cao et al., 2020) [31]. Dieser Zusammenhang ist wichtig, da er die beiden in diesen Abschnitten entwickelten Schritte funktionell miteinander verbindet: stromaufwärts AKT → eNOS → NO, stromabwärts eine geringere Expression der Moleküle, die das Endothel zur Interaktion mit Leukozyten befähigen.

Eine ähnliche Dynamik zeigt sich in Studien zu Progranulin (einem vom Körper produzierten Protein, das zur Regulierung von Entzündungen beiträgt). In menschlichen Endothelzellen erhöhte dieses Protein die Phosphorylierung von AKT und eNOS, was zu einer gesteigerten NO-Produktion führte. Parallel dazu reduzierte es VCAM-1, ICAM-1 und MCP-1 (ein Protein, das Monozyten in entzündete Bereiche des Organismus lockt). Die endgültige Folge war eine verringerte Monozytenadhäsion an die Endothelzellen. Die pharmakologische Blockade von AKT verhinderte zudem die durch Progranulin induzierte Aktivierung von eNOS, was die funktionelle Kontinuität zwischen der AKT/eNOS-Signalübertragung, der NO-Verfügbarkeit und der Kontrolle der entzündlichen Aktivierung des Endothels bestätigt (Hwang et al., 2013) [32].

Diese Erkenntnisse ermöglichen es auch, das in den vorangegangenen Abschnitten diskutierte Insulinsignal direkt mit dem Adhäsionsverhalten des Endothels zu verknüpfen. In einem Modell der myokardialen Ischämie/Reperfusion aktivierte Insulin AKT, erhöhte die Phosphorylierung von eNOS und steigerte die NO-Produktion in den Endothelzellen. Parallel dazu nahmen P-Selektin (ein Protein auf der Oberfläche aktivierter Blutplättchen) und ICAM-1 ab, und die Leukozytenadhäsion wurde reduziert. Der mechanistisch wichtigste Aspekt waren die Hemmungsexperimente: Durch die Blockade von AKT wurden die Aktivierung von eNOS, der Anstieg von NO und der antiadhäsive Effekt von Insulin aufgehoben; ebenso verhinderte die Hemmung von eNOS oder der NO-Produktion, dass Insulin die Leukozytenadhäsion reduzierte. Auch wenn VCAM-1 in dieser Studie nicht das analysierte Molekül war, zeigen die Ergebnisse direkt, dass die Sequenz Insulin → AKT → eNOS → NO zu einer geringeren Fähigkeit des Endothels führen kann, Leukozyten zu binden (Li et al., 2009) [33].

Die Bedeutung des Gleichgewichts zwischen NO, oxidativem Stress und VCAM-1 zeigt sich weiter in einem Tiermodell der DOCA-Salz-Hypertonie (ein experimentelles Modell für Bluthochdruck, das durch die Verabreichung eines synthetischen Hormons erzielt wird). Die Behandlung mit Celiprolol (einem Betablocker, der hauptsächlich zur Behandlung von arteriellem Bluthochdruck eingesetzt wird) erhöhte die Expression und Phosphorylierung von eNOS sowie die Phosphorylierung von AKT; diese Effekte wurden durch den PI3K-Inhibitor Wortmannin unterdrückt. Der Anstieg von NO und die Reduktion von oxidativem Stress können somit zusammenwirken, um das Endothel in Richtung eines weniger adhäsiven und weniger proatherogenen Phänotyps zu verschieben (Kobayashi et al., 2003) [34].

Dasselbe Prinzip ist zu beobachten, wenn das Endothel einem Reiz ausgesetzt wird, der direkter auf die Atherogenese zurückzuführen ist. In murinen Aortenendothelzellen, die oxidierten LDL-Lipoproteinen ausgesetzt waren, führten oxLDL zu einem Zustand, der durch Entzündung und endotheliale Dysfunktion gekennzeichnet war. Die Überexpression des Adipokins CTRP3 (einem Protein, das hauptsächlich vom Fettgewebe produziert wird und zur Regulierung des Stoffwechsels und der Entzündung beiträgt) erhöhte die Phosphorylierung von PI3K, AKT und eNOS, stellte das Gleichgewicht zwischen NO und Endothelin-1 wieder her und reduzierte gleichzeitig ICAM-1 und VCAM-1. Die Verwendung des PI3K-Inhibitors LY294002 oder des NOS-Inhibitors L-NAME schwächte die schützenden Effekte ab, was die funktionelle Beteiligung der PI3K/AKT/eNOS-Achse stützt (Chen et al., 2019) [35].

Eine ähnliche Assoziation zwischen der Wiederherstellung der PI3K/AKT/eNOS-Signalübertragung und der Reduktion von Adhäsionsmolekülen wurde auch in einem Modell für diabetische Hirnschäden beobachtet. Bei diabetischen Ratten waren eNOS sowie die Verhältnisse p-PI3K/PI3K und p-AKT/AKT reduziert, während ICAM-1 und VCAM-1 anstiegen. Die Behandlung mit 1,25-Dihydroxyvitamin D3 kehrte diese Veränderungen um, indem sie die Aktivierung von PI3K/AKT und eNOS erhöhte und die beiden Adhäsionsmoleküle verringerte, ohne dass es zu einer signifikanten gleichzeitigen Senkung des Blutzuckerspiegels kam. Obwohl sich das Modell auf den diabetischen Mikrozirkulationskreislauf des Gehirns bezieht und nicht direkt auf die atherosklerotische Plaque, verstärkt es die Assoziation zwischen einer Beeinträchtigung der PI3K/AKT/eNOS-Signalübertragung und dem Erwerb eines stärker entzündlichen vaskulären Phänotyps (Song et al., 2025) [36].

Auch Experimente, die an einem kardialen Zellmodell unter entzündlicher Stimulation durchgeführt wurden, liefern einen konsistenten Hinweis, wenngleich bei der Extrapolation auf das arterielle Endothel Vorsicht geboten ist. Licochalcon C (eine natürliche Verbindung aus der Familie der Flavonoide, die in der Süßholzwurzel vorkommt) erhöhte die Aktivierung des PI3K/AKT/eNOS-Signalwegs und reduzierte gleichzeitig die Expression von ICAM-1 und VCAM-1. Die Blockade von PI3K mittels LY294002 hob einen Großteil dieser Effekte auf und führte erneut zu einer Verringerung der eNOS-Aktivität und einem Anstieg der Adhäsionsmoleküle (Franceschelli et al., 2017) [37].

Insgesamt ermöglichen es diese Nachweise, dem NO eine weitaus umfassendere Funktion zuzuschreiben als nur die Regulierung des Gefäßdurchmessers. Unter physiologischen Bedingungen trägt die tonische NO-Produktion dazu bei, die Endotheloberfläche in einem wenig adhäsiven Zustand zu halten. Wenn hingegen die Bioverfügbarkeit von NO abnimmt, wird schrittweise eine Bremse für die Redox-Signalübertragung und die Aktivierung von Transkriptionsfaktoren, insbesondere NF-κB, gelöst. Dadurch steigt die Transkription von VCAM-1, und das Endothel wird stärker in die Lage versetzt, zirkulierende Leukozyten einzufangen und festzuhalten. Die Sequenz kann daher schematisiert werden als: Reduktion von PI3K/AKT/eNOS → Reduktion von NO → höhere proinflammatorische Aktivität von NF-κB → Anstieg von VCAM-1 → höhere endotheliale Adhäsivität.

Dieser Schritt stellt einen entscheidenden Punkt beim Aufbau der atherosklerotischen Läsion dar: Das Gefäß zeichnet sich nicht mehr nur durch eine geringere gefäßerweiternde Kapazität aus, sondern seine Oberfläche nimmt schrittweise die Eigenschaften einer Schnittstelle an, die die Zellrekrutierung und die Entzündung der Gefäßwand begünstigt. Es bleibt jedoch zu verstehen, welches einer der Reize ist, die diese Transformation aufrechterhalten und verstärken können. Zu den Hauptkandidaten gehören genau die oxidierten LDL, die sich bereits experimentell als fähig erwiesen haben, gleichzeitig die NO-Verfügbarkeit, die Adhäsionsmoleküle und die Endothelfunktion zu verändern. Es ist also auf der Grundlage der Beziehung zwischen Insulinresistenz und oxLDL, dass die Rekonstruktion des atherosklerotischen Prozesses nun fortgesetzt werden kann.

Insulinresistenz und oxLDL

Im bisherigen Verlauf haben wir gesehen, wie eine vaskuläre Insulinresistenz den PI3K/AKT/eNOS-Signalweg beeinträchtigen, die Verfügbarkeit von Stickstoffmonoxid verringern und die Entwicklung eines entzündlicheren und adhäsiveren Phänotyps des Endothels fördern kann. Die Atherosklerose hängt jedoch nicht nur von der Reaktion der Gefäßwandzellen ab. Ein weiterer entscheidender Schritt betrifft das Schicksal der Lipoproteine, die das Cholesterin im Blut transportieren, insbesondere der LDL, wenn diese oxidativen Veränderungen unterliegen.

Native LDL erfüllen eine normale Funktion beim Lipidtransport. In einer Umgebung, die durch einen Überschuss an oxidierenden Spezies gekennzeichnet ist, können die Lipide und das Apolipoprotein B, aus denen diese Partikel bestehen, jedoch fortschreitende Veränderungen erfahren, wodurch oxidierte LDL entstehen, die gemeinhin als oxLDL bezeichnet werden. Es handelt sich dabei nicht einfach nur um eine größere Menge an LDL, sondern um Partikel, die andere biologische Eigenschaften erworben haben. Dieser Aspekt ist besonders wichtig, da die Stoffwechselstörungen, die mit der Insulinresistenz einhergehen, gleichzeitig Bedingungen schaffen können, die sowohl die Veränderung der LDL-Eigenschaften als auch die Zunahme von oxidativem Stress begünstigen.

Ein erster Beleg für diesen Zusammenhang wurde bei übergewichtigen, nicht-diabetischen Männern erbracht. Eine geringere Insulinsensitivität war mit höheren Konzentrationen von Triglyzeriden und VLDL-TG sowie mit dem Vorhandensein kleinerer LDL-Partikel assoziiert. Die Insulinsensitivität zeigte zudem eine inverse, wenn auch relativ moderate Korrelation mit oxLDL. Besonders interessant war jedoch die multivariate Analyse: Wenn Triglyzeride und HDL-C in das Modell einbezogen wurden, verlor die Insulinsensitivität ihre Fähigkeit, die Größe der LDL unabhängig vorherzusagen. Dies deutet darauf hin, dass ein Teil des Zusammenhangs zwischen Insulinresistenz und den Eigenschaften der LDL über die Veränderungen des Lipidstoffwechsels vermittelt wird, die mit der reduzierten Insulinwirkung einhergehen, vor allem durch den Anstieg der Triglyzeride (Ho et al., 2002) [38].

Das Phänomen scheint nicht auf das Erwachsenenalter beschränkt zu sein. Bei Kindern und Jugendlichen waren die oxLDL-Konzentrationen bei übergewichtigen und adipösen Probanden signifikant höher als bei Normalgewichtigen und korrelierten positiv mit dem BMI (ein Wert, der das Gewicht ins Verhältnis zur Körpergröße einer Person setzt), dem Körperfettanteil, dem Taillenumfang, dem Stammfett sowie der Menge an viszeralem und subkutanem Fettgewebe. Noch signifikanter war, dass oxLDL eine inverse Beziehung zur Insulinsensitivität zeigten, die direkt mittels euglykämischem Hyperinsulinämie-Clamp (einem in der wissenschaftlichen Forschung verwendeten Test zur präzisen Messung der Insulinsensitivität des Körpers) gemessen wurde: Ein Anstieg der oxLDL entsprach einer geringeren Insulinsensitivität, und diese Assoziation blieb auch nach Bereinigung um die Adipositas signifikant. Der Zusammenhang zwischen Insulinresistenz und LDL-Oxidation lässt sich also nicht allein durch die größere Menge an Fettgewebe erklären (Kelly et al., 2010) [39].

Es ist wichtig, genau diesen letzten Aspekt hervorzuheben. Adipositas und Insulinresistenz sind eng miteinander verbunden, aber sie sind nicht deckungsgleich. Wenn oxLDL ausschließlich als Folge der Ansammlung von Körperfett zunehmen würden, müsste sich die Assoziation mit der Insulinsensitivität vollständig abschwächen, sobald die Adipositas statistisch berücksichtigt wird. Das Fortbestehen der mittels Clamp-Untersuchung beobachteten Assoziation deutet hingegen darauf hin, dass oxidativer Stress und eine reduzierte Insulinsensitivität bereits im Kindesalter miteinander verbundene Stoffwechselkomponenten darstellen können (Kelly et al., 2010) [39].

Der Zusammenhang tritt jedoch besonders deutlich hervor, wenn Insulinresistenz und oxLDL im Längsschnitt betrachtet werden. Bei adipösen Männern, die über insgesamt 32 Monate während eines Programms zur Gewichtsreduktion, Ernährungsberatung, Bewegung und anschließender Nachbeobachtung begleitet wurden, zeigten die Veränderungen des HOMA-IR einen überraschend parallelen Verlauf zu denen der oxLDL und des oxLDL/HDL-C-Verhältnisses. Während der metabolischen Verbesserung sanken sowohl der HOMA-IR als auch die oxidierten LDL; als die Insulinresistenz später wieder zunahm, stiegen auch die oxLDL wieder an. Die Probanden im höchsten HOMA-IR-Quartil wiesen oxLDL- und oxLDL/HDL-C-Werte auf, die um 23–51 % höher waren als bei denjenigen im niedrigsten Quartil (Linna et al., 2015) [40].

Noch interessanter ist, dass die Veränderungen der oxLDL während der Nachbeobachtung auch nach Kontrolle für BMI und Taillenumfang mit dem Nüchterninsulin und dem HOMA-IR assoziiert blieben, während die Veränderungen des Nüchternblutzuckers keine vergleichbare Beziehung zeigten. Dies beweist nicht, dass Insulin direkt für die Oxidation der LDL verantwortlich ist, legt aber nahe, dass die Assoziation enger mit der Störung des Insulinstoffwechsels verbunden sein könnte als allein mit der Nüchternglukosekonzentration. Die Autoren betonen in der Tat, dass das Studiendesign weder den Mechanismus noch eine direkte Kausalität feststellen lässt (Linna et al., 2015) [40].

Der Zusammenhang wird noch interessanter, wenn man von der Nüchternglukose zu den Stoffwechselschwankungen nach einer Glukosebelastung übergeht. Bei 120 Probanden mit einem BMI über 25 kg/m2, die einem OGTT (einem Test zur Beurteilung der Fähigkeit des Körpers, den Blutzuckerspiegel zu regulieren) mit 75 g Glukose unterzogen wurden, ging der progressive Anstieg des HOMA-IR mit zunehmend höheren Konzentrationen von sowohl oxLDL als auch TBARS einher, einem Indikator für Lipidperoxidation (ein schädlicher Prozess, bei dem freie Radikale Fette angreifen). Die Probanden im Quartil mit der höchsten Insulinresistenz wiesen somit die höchste oxidative Belastung auf. Der akute Anstieg der Glukoseverfügbarkeit kann zudem die Produktion von ROS sowie Oxidations- und Glykoxidationsprozesse der Lipoproteine fördern, was darauf hindeutet, dass postprandiale Stoffwechselschwankungen in einer Umgebung auftreten können, die bereits für oxidativen Stress prädisponiert ist (Bielawska et al., 2023) [41].

Die bei jungen Menschen gewonnenen Daten deuten zudem darauf hin, dass die Beziehung nicht notwendigerweise bei beiden Geschlechtern identisch ist. In einer Population von 136 Probanden, unterteilt in Individuen mit und ohne Insulinresistenz, wiesen junge Frauen mit IR signifikant höhere oxLDL-Konzentrationen auf als sowohl Frauen ohne IR als auch insulinresistente Männer, während bei Männern dieselbe Assoziation nicht hervortrat. Die Studie stellte zudem einen Zusammenhang zwischen höherem Kohlenhydratkonsum und höheren oxLDL-Konzentrationen fest. Die Autoren vermuten, dass kompensatorische Hyperinsulinämie, hormonelle Unterschiede und Veränderungen des Lipidstoffwechsels zu den beobachteten Unterschieden beitragen könnten, aber die Querschnittsnatur der Studie erlaubt keine Feststellung von Kausalzusammenhängen (Marchán-Figueroa et al., 2024) [42].

Auch die Möglichkeit, das Stoffwechselprofil und das oxidative Profil gleichzeitig zu verändern, ergibt sich aus Interventionsstudien. Bei adipösen lateinamerikanischen Jugendlichen mit Prädiabetes führte ein 12-wöchiges Programm auf Basis von Lebensstiländerungen zu einer Reduktion der Fettmasse um 7 %, einer Verbesserung der Triglyzeride, des Gesamtcholesterins, der VLDL und des Nicht-HDL-Cholesterins sowie zu einer Steigerung der kardiorespiratorischen Fitness. Im gleichen Zeitraum sanken die oxLDL signifikant von 51,0 auf 48,7 U/L (Rentería-Mexía et al., 2019) [43].

Ein ähnliches Bild, jedoch unter Bedingungen einer schwereren Adipositas, wurde nach einer Schlauchmagen-Operation (einem chirurgischen Eingriff zur Behandlung von Adipositas) beobachtet. Zwölf Monate nach dem Eingriff zeigten 93 Patienten gleichzeitig eine Reduktion von BMI und Taille-Hüft-Verhältnis, eine Verbesserung des Lipidprofils, eine Abnahme des HOMA-IR sowie eine Verringerung von Leptin, hs-CRP und oxLDL. Signifikant war auch die Abnahme der Intima-Media-Dicke der Halsschlagader, einem Indikator für subklinische Atherosklerose. Obwohl das Fehlen einer Kontrollgruppe es verhindert, diese Effekte direkt dem chirurgischen Eingriff zuzuschreiben, stärkt die Konkordanz zwischen der Verbesserung der Insulinresistenz, der Reduktion der oxLDL und der günstigen Veränderung eines strukturellen Gefäßparameters die Verbindung zwischen Stoffwechsel, oxidativem Stress und Atherosklerose (Hany et al., 2026) [44].

Der Zusammenhang könnte zudem bidirektional sein. Eine prospektive multizentrische Studie mit 3056 Teilnehmern, von denen 1521 mit Prädiabetes über fünf Jahre beobachtet wurden, zeigte, dass höhere Konzentrationen oxidierter Lipoproteine mit einem progressiv höheren Risiko für die Entwicklung eines Typ-2-Diabetes assoziiert waren. Insbesondere oxLDL-C und oxHDL-C korrelierten positiv mit dem HOMA-IR und negativ mit dem HOMA-IS (einem Index, der die Insulinsensitivität des Körpers schätzt); höhere Konzentrationen waren zudem mit einer geringeren β-Zell-Funktion assoziiert (Gu et al., 2026) [45].

Zusammengenommen deuten diese Belege darauf hin, dass Insulinresistenz und oxLDL keine zwei unabhängigen Phänomene sind. Eine reduzierte Insulinsensitivität ist häufig mit Hypertriglyzeridämie, einer erhöhten VLDL-Produktion, einem LDL-Remodeling, viszeraler Adipositas und einer Zunahme von oxidativem Stress assoziiert: eine Gesamtheit von Bedingungen, die die Wahrscheinlichkeit erhöhen kann, dass LDL oxidativ verändert werden. Gleichzeitig sind erhöhte Konzentrationen oxidierter Lipoproteine mit einem zunehmend beeinträchtigten Insulinstoffwechsel verbunden; die verfügbaren Daten skizzieren einen metabolisch-oxidativen Kreislauf, in dem sich Insulinresistenz, Lipoproteinveränderungen und oxidativer Stress gegenseitig verstärken können.

Das Vorhandensein von oxLDL bringt jedoch ein weiteres Problem mit sich. Sobald sie durch Oxidation verändert sind, verhalten sich LDL nicht mehr wie einfache Partikel, die für den Cholesterintransport zuständig sind: Sie erwerben Eigenschaften, die das Verhalten der Gefäßzellen direkt beeinflussen können. Es wird daher notwendig, zu dem Mediator zurückzukehren, den wir in den vorangegangenen Abschnitten als eines der wichtigsten Schutzsysteme des Endothels identifiziert haben, das Stickstoffmonoxid, um zu verstehen, was passiert, wenn dieses Gleichgewicht auf eben diese oxidierten LDL trifft.

Stickstoffmonoxid und oxLDL

Im vorangegangenen Abschnitt haben wir gesehen, wie Insulinresistenz häufig mit einem Anstieg oxidierter LDL-Partikel einhergeht, was eine Verbindung zwischen gestörtem Insulinmetabolismus, oxidativem Stress und dem Risiko für Atherosklerose herstellt. An dieser Stelle ist es notwendig, auf Stickstoffmonoxid (NO) zurückzukommen, da die Belege zeigen, dass NO und die LDL-Oxidation keine unabhängigen Phänomene sind. Das in der Gefäßwand produzierte NO kann direkt in die oxidative Umwandlung von LDL eingreifen und so dazu beitragen, dass ein normales, für den Cholesterintransport zuständiges Partikel nicht schrittweise atherogene Eigenschaften erwirbt.

Die Oxidation von LDL lässt sich stark vereinfacht als eine Reaktion vorstellen, die dazu neigt, sich selbst zu verstärken. Sobald die ersten Lipidradikale gebildet sind, können diese die Oxidation auf andere Moleküle übertragen, neue Zwischenprodukte erzeugen und die Peroxidationskette aktiv halten. NO kann genau in diese Sequenz eingreifen. Experimente mit SNAP (einer in der wissenschaftlichen Forschung verwendeten Chemikalie zur Freisetzung von Stickstoffmonoxid), Natriumnitroprussid (einem gefäßerweiternden Medikament, das eine schnelle Entspannung der Blutgefäße bewirkt) und direkt gelöstem NO haben gezeigt, dass das Molekül den Sauerstoffverbrauch sowie die Bildung von Verbindungen, die bei der Fettoxidation entstehen, reduzieren kann. Der vorgeschlagene Mechanismus besteht in der Fähigkeit von NO, mit freien Radikalen zu reagieren und so die Ausbreitung der Reaktion zu unterbrechen. In diesem Sinne kann NO als Antioxidans fungieren, das in der Lage ist, die „Kette“ der Lipidperoxidation zu durchbrechen (Hogg et al., 1993) [46].

Darüber hinaus gibt es eine weitere entscheidende Variable: die Geschwindigkeit, mit der NO produziert wird. Unter Verwendung von Donatoren mit unterschiedlicher Freisetzungskinetik wurde eine biphasische Beziehung zwischen der NO-Produktion und dem Schutz von LDL beobachtet. Es gilt also nicht einfach das Prinzip „mehr NO bedeutet mehr Schutz“. Wenn die Oxidation schnell verlief, war eine relativ schnelle Freisetzung von NO erforderlich, um die maximale Hemmung zu erreichen; wenn die Peroxidation hingegen langsamer war, war eine allmählichere Freisetzung effektiver. Die antioxidative Aktivität hängt daher vom kinetischen Gleichgewicht zwischen der Geschwindigkeit, mit der Radikale erzeugt werden, und der Geschwindigkeit, mit der NO zur Verfügung steht, um sie abzufangen, ab (Goss et al., 1997) [47].

Dieses Konzept hilft zu verstehen, warum physiologisch und kontinuierlich von der Gefäßwand produziertes NO eine andere Bedeutung haben kann als eine plötzlich verabreichte hohe Konzentration. Eine langsame und kontrollierte endotheliale Produktion könnte eine Art permanente antioxidative Abwehr darstellen, während der Verlust dieses Gleichgewichts oder eine gleichzeitig übermäßige Produktion von oxidierenden Spezies die Wirkungen grundlegend verändern könnte.

Die Fähigkeit von endogenem NO, die LDL-Oxidation zu begrenzen, wurde direkt in Makrophagen beobachtet. Aktivierte murine Makrophagen zeigten eine geringere Fähigkeit zur LDL-Oxidation im Vergleich zu nicht stimulierten Zellen und produzierten gleichzeitig NO. Wenn die NOS mit NMMA (einem Molekül, das die Produktion von Stickstoffmonoxid hemmt) blockiert wurde, wurde die Fähigkeit zur LDL-Oxidation wiederhergestellt. Auch der Entzug von Arginin, dem für die NO-Synthese notwendigen Substrat, ließ den Schutzeffekt verschwinden; bei erneuter Zugabe von Arginin stieg der Nitritgehalt wieder an und die LDL-Oxidation nahm ab. Diese Beobachtungen belegen eine inverse funktionelle Beziehung zwischen der zellulären NO-Produktion und der oxidativen Modifikation von Lipoproteinen (Jessup und Dean, 1993) [48].

Eine ähnliche Beziehung wurde in glatten Gefäßmuskelzellen beobachtet. Die Induktion von iNOS mittels IL-1β erhöhte die NO-Produktion und reduzierte gleichzeitig die Indikatoren für die LDL-Oxidation. Durch die Hemmung der NO-Synthese wurde der Schutz abgeschwächt. Zudem reduzierten SNAP-Donatoren dosisabhängig die durch Kupfer induzierte Oxidation. Auch Zellen außerhalb des Endothels können also lokal NO produzieren und das oxidative Milieu der Arterienwand verändern (Rikitake et al., 1998) [49].

Die Relevanz dieses Mechanismus wird noch deutlicher, wenn man von zellulären Systemen zur experimentellen Atherosklerose übergeht. Bei ApoE−/−-Mäusen (genetisch veränderte Labortiere, denen das Gen für die Produktion von Apolipoprotein E fehlt), die mit einer westlichen Diät ernährt wurden, erhöhte Angiopoietin-2 (ein Protein, das die Stabilität und Funktion von Blutgefäßen reguliert) die endotheliale NO-Produktion und führte zu einer Reduktion der atherosklerotischen Fläche um etwa 40 %, ohne die Plasmalipide signifikant zu verändern. In den Plaques nahmen gleichzeitig oxLDL und Makrophagen ab. In Endothelzellen reduzierte Ang-2 die LDL-Oxidation um 57 %, während die Hemmung der NOS diesen Effekt abschwächte und den bei den Tieren beobachteten Schutz vor Atherosklerose aufhob (Ahmed et al., 2009) [50].

Ein besonders signifikantes Ergebnis wurde mit einem Aspirin erzielt, das NO freisetzen kann. Bei hypercholesterinämischen Mäusen mit LDL-Rezeptordefekt reduzierte eine zwölfwöchige Behandlung mit NCX-4016 die kumulative Fläche der Aortenläsionen um 39,8 %, während herkömmliches Aspirin keinen vergleichbaren Effekt erzielte. Gleichzeitig verringerten sich die Anfälligkeit von LDL gegenüber Oxidation, oxLDL in der Arterienwand und die aus Makrophagen abgeleiteten Schaumzellen. Diese Effekte traten ohne eine Senkung des Cholesterinspiegels auf, was darauf hindeutet, dass ein Teil des Schutzes genau auf der Veränderung des oxidativen Zustands der Lipoproteine und der Gefäßwand beruhen könnte (Napoli et al., 2002) [51].

Es gibt auch Belege beim Menschen, wenn auch begrenzter. Bei Patienten mit stabiler koronarer Herzkrankheit erhöhte eine vierwöchige Supplementierung mit L-Arginin, dem physiologischen Substrat, das von der NOS zur NO-Produktion verwendet wird, die flussvermittelte Dilatation signifikant und verlängerte die Zeit bis zum Beginn der LDL-Oxidation um 27,1 %. Die Plasmakonzentrationen von LDL änderten sich nicht, was auf eine Veränderung ihrer Oxidationsanfälligkeit statt ihrer Menge hindeutet (Yin et al., 2005) [52].

Insgesamt ergibt sich somit eine besonders wichtige bidirektionale Beziehung. Eine normale NO-Verfügbarkeit kann die oxidative Modifikation von LDL begrenzen; gleichzeitig kann Superoxid bei erhöhtem oxidativem Stress NO schnell inaktivieren und die für seine Produktion notwendigen Mechanismen beeinträchtigen. Die oxLDL selbst können zudem die Funktion der eNOS stören und so weiter zur Verringerung der Verfügbarkeit des Moleküls beitragen. Auf diese Weise kann ein Kreislauf entstehen, in dem weniger NO ein Umfeld schafft, das die LDL-Oxidation begünstigt, während der Anstieg von oxLDL weiter zur endothelialen Dysfunktion und zum Verlust von NO beiträgt (Davignon und Ganz, 2004) [53].

Das Bild muss jedoch interpretiert werden, ohne dem NO eine universelle antioxidative Funktion zuzuschreiben. Seine Wirkung hängt von der Konzentration, der Produktionsgeschwindigkeit und vor allem vom Redox-Kontext ab. Es ist also das Gleichgewicht zwischen NO und oxidierenden Spezies, mehr als die bloße absolute Menge des Moleküls, das die endgültige Richtung der biologischen Antwort bestimmt.

Dieses Gleichgewicht nimmt bei der Atherosklerose eine zentrale Bedeutung ein. Wenn das Endothel schrittweise die Fähigkeit zur NO-Produktion verliert und gleichzeitig der oxidative Stress zunimmt, können die im Gefäßmilieu vorhandenen LDL leichter anfällig für Modifikationen werden. Sobald sie jedoch oxidiert sind, müssen diese Partikel von den Zellen der Arterienwand erkannt werden. Genau hier setzt der nächste Schritt unserer Rekonstruktion an: Die oxLDL erwerben die Fähigkeit, mit spezifischen Scavenger-Rezeptoren (Proteine auf der Oberfläche einiger Zellen, insbesondere des Immunsystems, die wie zelluläre Müllabfuhren fungieren) zu interagieren, unter denen CD36 eine besondere Bedeutung zukommt.

oxLDL und CD36-Scavenger-Rezeptoren

Wenn ein LDL-Partikel eine oxidative Veränderung erfährt, ändert sich nicht nur seine chemische Zusammensetzung: Auch die Art und Weise, wie es von den Zellen erkannt wird, verändert sich. Dieser Schritt stellt einen entscheidenden Knotenpunkt im Fortschreiten des atherosklerotischen Prozesses dar. Natives LDL wird normalerweise über fein regulierte Rezeptorsysteme verarbeitet, während die Oxidation neue molekulare Determinanten erzeugt, die das Partikel zu einem Liganden für eine andere Familie von Rezeptoren machen, die als Scavenger-Rezeptoren (wörtlich „Fänger“-Rezeptoren) bezeichnet werden. Unter diesen nimmt CD36 eine besonders wichtige Stellung ein, da es oxidiertes LDL mit hoher Effizienz erkennt und dessen Aufnahme durch verschiedene Zellpopulationen, insbesondere Makrophagen, ermöglicht.

Eine der aussagekräftigsten experimentellen Demonstrationen dieser Selektivität wurde durch die Untersuchung von Makrophagen gewonnen, die aus menschlichen Monozyten abgeleitet wurden. Die Blockade von CD36 mittels eines spezifischen Antikörpers reduzierte die Bindung von oxLDL um etwa 50 % und deren Abbau um 26 %. Noch deutlicher war der Effekt, als menschliches CD36 künstlich in Zellen exprimiert wurde, die normalerweise eine weitaus geringere Fähigkeit zur Interaktion mit diesen Lipoproteinen besaßen: Die Anwesenheit des Rezeptors erhöhte die Bindung, Internalisierung und den Abbau von oxLDL um etwa das Vierfache. Derselbe Anstieg wurde bei nativem LDL nicht beobachtet, was darauf hindeutet, dass CD36 nicht einfach nur ein LDL-Partikel erkennt, sondern eine besondere Fähigkeit besitzt, die durch Oxidation erzeugten Veränderungen zu identifizieren (Nicholson et al., 1995) [54].

Die Präferenz von CD36 für oxLDL wurde später auch durch einen völlig anderen Ansatz beobachtet, bei dem die Rasterkraftmikroskopie eingesetzt wurde, um die Interaktion zwischen verschiedenen Lipoproteinen und den Rezeptoren CD36 und SR-B1 (ein Protein, das als Rezeptor fungiert und die Aufnahme von durch HDL transportiertem Cholesterin ermöglicht) auf nanoskaliger Ebene direkt sichtbar zu machen. Obwohl alle analysierten Lipoproteine eine gewisse Interaktionsfähigkeit zeigten, ergab sich für CD36 eine präzise Hierarchie: oxLDL > LDL > VLDL. Vor allem besaßen oxLDL eine über doppelt so hohe Bindungsfähigkeit an CD36 im Vergleich zu den anderen untersuchten Lipoproteinen. Die Oxidation verändert somit die Rezeptoreigenschaften des Partikels und verwandelt es in einen besonders effektiven Liganden für CD36 (Gan et al., 2018) [55].

Doch welcher Teil des oxidierten LDL wird tatsächlich erkannt? Erste Experimente hatten bereits einen wichtigen Hinweis geliefert: Durch die Entfernung der Lipidkomponente von oxLDL verschwand der durch CD36 vermittelte Anstieg der Bindung. Dies deutete darauf hin, dass das Signal, durch das der Rezeptor ein oxidiertes LDL von einem nativen LDL unterscheidet, zumindest teilweise in den durch Oxidation veränderten Lipiden liegt (Nicholson et al., 1995) [54]. Spätere Studien ermöglichten eine genauere Definition dieses Mechanismus und zeigten, dass CD36 Determinanten erkennen kann, die sowohl in der Lipidfraktion als auch in der Proteinkomponente von oxLDL vorhanden sind. Der Antikörper EO6, der gegen spezifische oxidierte Phospholipidepitope (durch Oxidation veränderte Teile von Fetten in Zellmembranen) gerichtet ist, reduzierte die Bindung von intaktem oxLDL an CD36 um etwa 70 % und diejenige ihrer Lipidfraktion um 85 %. Mehr als die Hälfte der Erkennung von oxLDL durch CD36 konnte somit auf oxidierte Phospholipide zurückgeführt werden, die frei in der Lipidkomponente vorhanden sind (Boullier et al., 2000) [56].

Neuere strukturelle Erkenntnisse haben diese Interpretation noch weiter vertieft. CD36 scheint sich nämlich nicht einfach wie eine Art „Haken“ auf der Zelloberfläche zu verhalten. Analysen auf Basis von Massenspektrometrie, molekularem Docking und dynamischen Simulationen haben spezifische Reste des Rezeptors identifiziert, die von der Spitze der extrazellulären Domäne bis in das Innere eines echten Lipidtransporttunnels verteilt sind. CD36 könnte sich also nicht darauf beschränken, oxidierte Phospholipide zu erkennen, sondern zu deren fortschreitender Translokation in Richtung der Zellmembran beitragen (Gao et al., 2025) [57].

Dieses Modell ist besonders interessant, da es verständlich macht, wie Oxidation buchstäblich das „Rezeptorschicksal“ des LDL verändern kann. Ein Partikel, das ursprünglich überwiegend über die normalen Wege des Lipoproteinstoffwechsels verarbeitet wurde, erwirbt molekulare Strukturen, die mit großer Effizienz von Scavenger-Rezeptoren erkannt werden. Das bedeutet jedoch nicht, dass CD36 ausschließlich eine pathologische Funktion besitzt. In-vivo-Experimente haben gezeigt, dass seine Rolle vom Gewebe und dem metabolischen Kontext abhängt. Bei Mäusen ohne CD36 war die Clearance von oxLDL tatsächlich verlangsamt, was beweist, dass der Rezeptor physiologisch zu deren Beseitigung beiträgt. In Leberzellen kann dieser Prozess eine potenziell schützende Bedeutung haben, da er die Entfernung modifizierter Lipoproteine aus dem Kreislauf begünstigt. Derselbe Rezeptor kann jedoch, wenn er in Makrophagen der Arterienwand exprimiert wird, deren intrazelluläre Anreicherung fördern. CD36 muss daher als ein System zur Erkennung und Handhabung modifizierter Lipide betrachtet werden, dessen biologische Bedeutung stark von der Zelle abhängt, in der es exprimiert wird (Luangrath et al., 2008) [58].

Ein weiteres Element verändert die Interpretation von CD36 grundlegend: Der Rezeptor stellt nicht nur eine Pforte dar, durch die oxLDL in die Zelle gelangen kann. Ihre Bindung kann echte intrazelluläre Signalkaskaden auslösen, und die Rezeptorerkennung wird als aktives Ereignis betrachtet: Das Partikel bindet an CD36, und der Rezeptor wandelt diese extrazelluläre Information in ein Signal um, das in der Lage ist, das Verhalten des Makrophagen zu verändern (Rahaman et al., 2006) [59].

Die Studie zeigt, dass oxidierte LDL-Lipoproteine (oxLDL) die Bildung atherosklerotischer Plaques durch die Aktivierung von Makrophagen begünstigen. oxLDL binden an den CD36-Rezeptor, der dank des NKA-Proteins (ein Protein, das Energie verbraucht, um Natrium auszustoßen und Kalium aufzunehmen) spezifische intrazelluläre Signale aktiviert. Dieser Prozess begünstigt die Anreicherung von Cholesterin in den Makrophagen und verwandelt sie in Schaumzellen, die in den Arterienwänden gefangen bleiben. In experimentellen Modellen begrenzte die Reduzierung von NKA die Cholesterinansammlung und die Entwicklung von Atherosklerose, was neue therapeutische Möglichkeiten zur Bekämpfung der Plaquebildung nahelegt (Chen et al., 2015) [60].

Die Studie zeigt, dass oxidierte LDL-Lipoproteine (oxLDL) die Atherosklerose fördern, indem sie den oxidativen Stress in Makrophagen erhöhen. Durch die Bindung an den CD36-Rezeptor aktivieren sie das Protein PKM2 (ein Enzym, das Zellen hilft, Energie aus Glukose durch Glykolyse zu gewinnen), das die Mitochondrien erreicht und die Produktion von oxidierenden Substanzen (ROS) erhöht. Dieser Prozess stimuliert die Makrophagen dazu, mehr Material aufzunehmen, was die Fettanreicherung und die Bildung von Schaumzellen in den Arterien begünstigt. Die Forscher schlagen vor, dass die Begrenzung der PKM2-Aktivität und der ROS-Produktion dazu beitragen könnte, der Atherosklerose entgegenzuwirken und die normalen zellulären Abwehrmechanismen zu bewahren (Zhang et al., 2025) [61].

Die Bedeutung dieser Interaktion wird unter veränderten metabolischen Bedingungen noch deutlicher. In menschlichen Makrophagen, die gleichzeitig hohen Glukosekonzentrationen und oxLDL ausgesetzt waren, wurde eine stärkere intrazelluläre Lipidansammlung beobachtet, die hauptsächlich durch CD36 vermittelt wurde. Die Kombination der beiden Reize erzeugte zudem eine intensivere Entzündungsreaktion mit einem Anstieg entzündlicher Botenstoffe und einer Abnahme von IL-10 (einem Protein, das eine wichtige entzündungshemmende Funktion ausübt). Die Autoren hoben jedoch eine wichtige Unterscheidung hervor: Während CD36 für die Lipidansammlung von zentraler Bedeutung war, schien es nicht der Hauptverantwortliche für die gesamte Entzündungsreaktion zu sein (Sanjurjo et al., 2023) [62].

CD36 wird zudem auf Blutplättchen (Thrombozyten) exprimiert. Auch in diesen Zellen führt die Erkennung von oxLDL zu funktionellen Konsequenzen: Die Exposition gegenüber oxidierten Lipoproteinen erhöht die Bildung extrazellulärer Vesikel, wenn die Blutplättchen anschließend mit Thrombin (einem für die Blutgerinnung entscheidenden Enzym) und Kollagen stimuliert werden. Die Blockade von CD36 unterdrückt dieses Phänomen weitgehend. Dieselbe oxLDL-CD36-Achse kann daher den Stoffwechsel oxidierter Lipoproteine nicht nur mit Makrophagen verbinden, sondern auch mit der Kommunikation zwischen Blutplättchen, Gerinnung und Immunzellen (Maaninka et al., 2023) [63].

Insgesamt stellt die Oxidation von LDL also weit mehr als einen einfachen chemischen Schaden des Lipoproteins dar. Sie erzeugt neue Epitope, insbesondere auf Ebene der oxidierten Phospholipide, die das Partikel in einen Liganden mit hoher Affinität für CD36 verwandeln. Der Rezeptor erkennt es, kann seine Internalisierung erleichtern und wandelt diese Erkennung gleichzeitig in intrazelluläre Signale um, die in der Lage sind, Stoffwechsel, oxidativen Stress, Phagozytose und Zellverhalten zu verändern. Die Sequenz kann daher wie folgt zusammengefasst werden: LDL → Oxidation → Bildung oxidierter Lipidepitope → Erkennung durch CD36 → Aufnahme und Aktivierung der zellulären Signalübertragung.

Es ist jedoch genau der Ort, an dem dieser Prozess stattfindet, der einen Großteil der Konsequenzen bestimmt. Wenn die Erkennung und Entfernung von oxLDL über Systeme erfolgt, die für deren Clearance zuständig sind, kann CD36 an der Beseitigung der modifizierten Partikel teilnehmen. Wenn hingegen oxLDL in der Arterienwand zurückgehalten werden und auf Monozyten und Makrophagen treffen, die CD36 exprimieren, kann dasselbe Erkennungssystem eine völlig andere Bedeutung annehmen. Es ist daher notwendig zu verstehen, wie die oxLDL-CD36-Interaktion, sobald sie in die Mikroumgebung der Arterienwand übertragen wird, direkt zur Entwicklung und zum Fortschreiten der Atherosklerose beiträgt.

oxLDL, CD36 und Atherosklerose

Die im vorigen Abschnitt beschriebene Erkennung von oxLDL durch CD36 entfaltet ihre wichtigste pathologische Bedeutung, wenn sie innerhalb der Arterienwand stattfindet. Hier sind die modifizierten Lipoproteine nicht einfach nur Material, das beseitigt werden muss: Sie treffen auf Monozyten und Makrophagen, werden über Scavenger-Rezeptoren aufgenommen und können einen Prozess befeuern, bei dem sich Lipidansammlung, Entzündung und der Verbleib der Zellen in der Läsion gegenseitig verstärken. CD36 nimmt bei diesem Vorgang eine zentrale Stellung ein, da es nicht nur den Eintritt der oxLDL begünstigt, sondern deren Erkennung in Signale umwandelt, die das Verhalten des Makrophagen grundlegend verändern können. Auf diese Weise kann sich die oxLDL-CD36-Achse von einem Erkennungssystem für veränderte Lipoproteine zu einem echten Verstärkungsmechanismus der Atherogenese entwickeln (Park, 2014) [64].

Einer der deutlichsten experimentellen Belege stammt aus Modellen, in denen CD36 genetisch ausgeschaltet wurde. Bei Mäusen, denen sowohl ApoE (ein Protein, das beim Transport und Abbau von Fetten hilft) als auch CD36 fehlte und die mit einer westlichen Diät gefüttert wurden, war die atherosklerotische Fläche des gesamten Aortenbaums um 76,5 % reduziert im Vergleich zu ApoE-null-Tieren (die das Apolipoprotein E nicht produzieren), bei denen CD36 erhalten blieb. Selbst bei normaler Ernährung waren die Läsionen des Aortensinus um 45 % geringer. Parallel dazu zeigten Makrophagen ohne CD36 eine um über 60 % reduzierte Bindung und Internalisierung modifizierter LDL, begleitet von einer Abnahme der Lipidansammlung und der Schaumzellbildung um mindestens 50 %. Besonders signifikant ist, dass der Schutz trotz einiger potenziell atherogenerer Lipoproteinparameter eintrat. Dies legt nahe, dass das bloße Vorhandensein von modifizierbaren Lipoproteinen im Kreislauf nicht ausreicht, um den gesamten Prozess zu erklären: Auch die Fähigkeit der Zellen in der Läsion, diese über CD36 zu erkennen und zu internalisieren, stellt einen entscheidenden Schritt dar (Febbraio et al., 2000) [65].

Diese Beobachtung wurde später durch die Verwendung genetisch homogenerer Modelle und den Vergleich von CD36 mit einem anderen wichtigen Scavenger-Rezeptor, SRA I/II, untermauert. Nach zwölfwöchiger westlicher Diät reduzierte das Fehlen von CD36 die Fläche der Aortenläsionen bei Männchen um 61 % und bei Weibchen um 74 %. Die gleichzeitige Ausschaltung von CD36 und SRA führte zu keinem stärkeren Schutz als das alleinige Fehlen von CD36, was darauf hindeutet, dass die beiden Systeme nicht einfach additiv zur Atherogenese beitragen. Zudem wiesen Makrophagen ohne CD36 einen weniger entzündlichen Phänotyp, eine geringere Produktion reaktiver Sauerstoffspezies und eine veränderte Migrationsantwort auf. CD36 erweist sich somit nicht nur als Rezeptor für die Lipidaufnahme, sondern als Bestandteil einer breiteren zellulären Antwort, die zum entzündlichen Milieu der Läsion beitragen kann (Kuchibhotla et al., 2008) [66].

Innerhalb dieses Prozesses kann sich ein echter Selbstverstärkungskreislauf etablieren. Die über CD36 internalisierten oxidierten Lipide können PPARγ aktivieren (ein Protein, das die Aktivität einiger am Fett- und Zuckerstoffwechsel beteiligter Gene reguliert), was wiederum die Transkription von CD36 selbst erhöht. Der Makrophage, der bereits auf oxLDL getroffen ist, kann somit eine noch größere Fähigkeit erwerben, weitere zu erkennen und aufzunehmen. Dementsprechend hat Tamoxifen (ein Medikament, das hauptsächlich zur Behandlung und Vorbeugung von Rückfällen bei bestimmten Brustkrebsarten eingesetzt wird) experimentell gezeigt, dass es diesen Kreislauf unterbrechen kann: Bei ApoE−/−-Mäusen reduzierte es die Atherosklerose zusammen mit der Expression von CD36 und PPARγ in den Läsionen, während es in menschlichen Monozyten und Makrophagen CD36 und die intrazelluläre Ansammlung von oxLDL verringerte. Der Effekt hing von der funktionellen Inaktivierung von PPARγ ab und ging in Makrophagen verloren, denen dieser Transkriptionsfaktor fehlte. Die Studie liefert somit einen indirekten, aber wichtigen Beweis dafür, dass die Modulation der PPARγ-CD36-Achse gleichzeitig die Aufnahme von oxLDL und den atherosklerotischen Prozess verändert (Yu et al., 2016) [67].

Eine weitere Bestätigung liefert die direkte Interferenz mit CD36. Salvianolsäure B (eine natürliche Verbindung aus der Familie der Polyphenole) wurde als nicht-peptidischer Antagonist identifiziert, der direkt an den Rezeptor binden kann. Die Verbindung reduzierte dosisabhängig die Aufnahme modifizierter LDL in Makrophagen und schwächte auch den durch oxLDL induzierten Anstieg der CD36-Expression ab. Wenn CD36 zum Schweigen gebracht wurde, verschwand der zusätzliche Effekt der Verbindung auf die Lipidaufnahme im Wesentlichen; umgekehrt verlieh die künstliche Expression des Rezeptors Empfindlichkeit gegenüber der Behandlung (Bao et al., 2012) [68].

Die Kontrolle der CD36-Expression erscheint zudem weitaus komplexer, als es zunächst scheinen mag. Aktuelle Daten identifizieren die Kinase PIM1 (ein enzymatisches Protein, das Zellwachstum, Überleben und Vermehrung reguliert) als wichtigen Regulator oberhalb des Rezeptors. In Makrophagen ohne PIM1 sank die Proteinexpression von CD36 um bis zu 96,7 %, die Bildung von Schaumzellen nach Exposition gegenüber oxLDL verringerte sich um 49,6 % und das zelluläre Cholesterin um 25,5 %. Die pharmakologische Hemmung der PIM-Kinasen reduzierte zudem die Bindung um 64,5 % und die Aufnahme von oxLDL um 57,9 %. Das signifikanteste Ergebnis ergab sich jedoch in vivo: Bei Apoe−/−-Mäusen mit myeloidem Pim1-Defizit nahm die Plaquebildung um 69,4 % ab. Molekulare Analysen wiesen PPARγ als wichtigen Vermittler dieser Beziehung aus und skizzierten eine PIM1-PPARγ-CD36-Achse, die in der Lage ist, die Aufnahme von oxLDL und die Atherogenese zu modulieren (Beg et al., 2026) [69].

Die Relevanz von CD36 wird noch interessanter, wenn Atherosklerose in den Kontext der bereits in den vorangegangenen Abschnitten diskutierten Stoffwechselstörungen gestellt wird. Bei zehn gesunden Probanden verdoppelte eine 24-stündige Lipidinfusion die zirkulierenden freien Fettsäuren und reduzierte den systemischen Glukoseabbau während eines hyperinsulinämisch-euglykämischen Clamps um etwa 20 %. Gleichzeitig stieg die Oberflächenexpression von CD36 auf Monozyten um etwa 25 % und die Internalisierung oxidierter LDL um 50 %. Die CD36-Expression korrelierte zudem invers mit dem Glukoseabbau. Die Ergebnisse zeigen, wie eine durch Lipide induzierte Stoffwechselstörung schnell mit dem Erwerb eines Monozyten-Phänotyps einhergehen kann, der durch mehr CD36 und eine höhere Kapazität zur Aufnahme von oxLDL gekennzeichnet ist (Kashyap et al., 2009) [70].

Auch der Glukosestoffwechsel kann zur Regulierung dieses Systems beitragen. In Monozyten gesunder Probanden erhöhten hohe Glukosekonzentrationen vorübergehend die CD36-mRNA und das nicht-glykierte Protein, während bei normoglykämischen, prädiabetischen und diabetischen atherosklerotischen Patienten komplexere Unterschiede auftraten, insbesondere bei den posttranslationalen Modifikationen des Rezeptors. Die Autoren beobachteten zudem Anzeichen einer veränderten CD36-Expression bereits im prädiabetischen Zustand. Die klinischen Daten deuten darauf hin, dass CD36 einer der Punkte sein könnte, an denen Störungen des Glukose- und Lipidstoffwechsels auf den zellulären Mechanismen der Atherogenese konvergieren (Lopez-Carmona et al., 2017) [71].

Ein besonders signifikantes Beispiel für die umweltbedingte Verstärkung der oxLDL-CD36-Achse ist Nikotin. Bei Konzentrationen, die mit denen bei Rauchern vergleichbar sind, erhöhte es CD36 in Monozyten/Makrophagen durch eine Sequenz, die mit einem Anstieg von ROS und einer Zunahme von PPARγ assoziiert ist. In Gegenwart von oxLDL verstärkte Nikotin die Lipidansammlung; das Stilllegen von CD36 verhinderte diese Effekte. Noch relevanter ist, dass Nikotin bei ApoE−/−-Mäusen die Plaquebildung verschlimmerte, während dieser Effekt bei Mäusen, denen gleichzeitig CD36 fehlte, nicht beobachtet wurde. Der Rezeptor erscheint somit als ein Punkt, über den ein externer Risikofaktor die atherogenen Wirkungen oxidierter Lipoproteine verstärken kann (Zhou et al., 2013) [72].

Die Rolle von CD36 beschränkt sich zudem nicht auf Makrophagen. Vaskuläre glatte Muskelzellen können ebenfalls Lipide ansammeln und zur Schaumzellkomponente der Läsionen beitragen. In glatten Aortenmuskelzellen von Ratten führte die Exposition gegenüber Ölsäure zu einem etwa fünffachen Anstieg der intrazellulären Triglyzeride und einem Phänotyp, der mit der Umwandlung in Schaumzellen vereinbar ist; die Hemmung von CD36 schwächte beide Phänomene signifikant ab. Bei ApoE-null-Mäusen ging der durch eine ölsäurehaltige Diät induzierte Anstieg freier Fettsäuren mit einer größeren Ausdehnung der Läsionen einher, während deren Reduktion durch Acipimox (ein von Nikotinsäure abgeleitetes Medikament) die Atherosklerose teilweise abschwächte. Obwohl dies nicht direkt die Aufnahme von oxLDL betrifft, erweitern diese Ergebnisse die biologische Bedeutung von CD36 und zeigen, wie derselbe Rezeptor verschiedene atherogene Lipidsignale in unterschiedlichen Zellen der Gefäßwand integrieren kann (Ma et al., 2011) [73].

Zusammengenommen ermöglichen diese Erkenntnisse die Überwindung einer zu simplen Sichtweise der Atherosklerose als bloße passive Cholesterinablagerung. Die Verfügbarkeit von oxLDL stellt sicherlich eine wichtige Voraussetzung dar, aber ihre Fähigkeit, pathologische Folgen zu haben, hängt auch davon ab, wie die Zellen der Arterienwand sie erkennen und auf ihre Anwesenheit reagieren. CD36 stellt einen der wichtigsten Kontaktpunkte zwischen diesen beiden Ebenen dar. Die Interaktion mit oxLDL erhöht die Lipidaufnahme, kann Entzündungssignale aktivieren und Verstärkungskreisläufe befeuern, die die Expression des Rezeptors weiter erhöhen. Gleichzeitig können metabolische und umweltbedingte Faktoren, Insulinresistenz, glykämische Störungen, erhöhte freie Fettsäuren und Nikotin dasselbe System modulieren und Monozyten und Makrophagen anfälliger dafür machen, auf oxidierte Lipoproteine zu reagieren.

Die verfügbaren Belege zeigen mit bemerkenswerter Konsistenz, dass die oxLDL-CD36-Achse einen der Hauptmechanismen darstellt, durch den die oxidative Veränderung von Lipoproteinen in Lipidansammlung und das Fortschreiten der atherosklerotischen Läsion übersetzt wird; zudem ist CD36 auch auf einer weiteren Zellpopulation vorhanden, die für kardiovaskuläre Komplikationen von grundlegender Bedeutung ist: den Blutplättchen. Wenn oxLDL auf das plättchenständige CD36 treffen, ändert sich die Bedeutung ihrer Erkennung erneut, da das Signal von den Lipidansammlungsprozessen der Gefäßwand auf jene übertragen werden kann, die die Aktivierung und Aggregation der Blutplättchen regulieren.

oxLDL, CD36 und Thrombozytenaggregation

Im vorangegangenen Abschnitt haben wir gesehen, wie die Interaktion zwischen oxLDL und CD36 zur Entstehung und zum Fortschreiten atherosklerotischer Läsionen beiträgt. Dasselbe molekulare Paar erhält jedoch eine noch andere Bedeutung, wenn CD36 auf Blutplättchen (Thrombozyten) exprimiert wird. In diesem Fall fördern die oxidierten Lipoproteine nicht nur die Lipidansammlung, sondern können einen Zustand von Dyslipidämie und oxidativem Stress in eine erhöhte Thromboseneigung verwandeln. Dieser Schritt ist besonders wichtig, da viele der schwerwiegendsten klinischen Folgen der Atherosklerose nicht einfach aus der fortschreitenden Verengung der Arterie resultieren, sondern aus der plötzlichen Bildung eines Thrombus an einer vulnerablen Plaque.

Erste experimentelle Belege haben gezeigt, dass CD36 als ein echter Thrombozyten-Sensor für oxidativen Lipidstress fungieren kann. Unter Bedingungen von Hyperlipidämie nehmen spezifische oxidierte Phospholipide, sogenannte oxPC_CD36, zu, die mit hoher Affinität an den Rezeptor binden können. Bei hyperlipidämischen Mäusen erreichten diese Lipide Plasmakonzentrationen, die bis zu 40-mal höher waren als bei normolipidämischen Tieren. Ihre Bindung an CD36 führte zur Aktivierung des Integrins αIIbβ3 und zur Exponierung von P-Selektin, zwei charakteristischen Ereignissen der Thrombozytenaktivierung. Bei Mäusen, denen CD36 fehlte, führte die Hyperlipidämie hingegen nicht zu derselben Beschleunigung der Thrombose. Bezeichnenderweise zeigten CD36-defiziente Thrombozyten unter normolipidämischen Bedingungen eine im Wesentlichen normale Reaktion auf herkömmliche Agonisten, was darauf hindeutet, dass CD36 gerade dann eine besondere Bedeutung erlangt, wenn die Verfügbarkeit oxidierter Lipide zunimmt (Podrez et al., 2007) [74].

Dies bedeutet, dass oxLDL eher wie ein Sensibilisierungssystem als wie ein einfacher Ein-Aus-Schalter wirken können. Intuitiv lässt sich ein Thrombozyt, der den oxidierten Liganden von CD36 ausgesetzt ist, mit einem System vergleichen, bei dem die Alarmschwelle gesenkt wurde: Ein Reiz, der unter normalen Bedingungen eine begrenzte Reaktion hervorrufen würde, kann ausreichen, um eine weitaus intensivere Aktivierung auszulösen.

Die Studie zeigt, dass oxidierte LDL-Lipoproteine (oxLDL) die Thrombusbildung fördern, indem sie die Aktivierung der Thrombozyten erhöhen. Die oxLDL binden an den CD36-Rezeptor, der eine Reihe von Proteinen aktiviert, darunter FcRγ und Syk. Diese Signale fördern die Aggregation der Thrombozyten und die Bildung von Blutgerinnseln. In experimentellen Modellen verhinderte das Fehlen von FcRγ diese Effekte. Die Ergebnisse legen nahe, dass die Blockade spezifischer, durch CD36 aktivierter Signale das Thromboserisiko senken könnte, ohne die anderen Funktionen des Rezeptors zu beeinträchtigen (Wraith et al., 2025) [75].

Die Studie zeigt, dass oxidierte LDL-Lipoproteine (oxLDL) das Thromboserisiko erhöhen, indem sie die Aktivierung der Thrombozyten begünstigen. Durch die Bindung an den CD36-Rezeptor aktivieren die oxLDL das Protein NOX2, das die Produktion von oxidierenden Substanzen (ROS) erhöht. Diese Substanzen verringern die Wirksamkeit der natürlichen Mechanismen, die eine übermäßige Thrombozytenaktivierung verhindern, und begünstigen so die Bildung von Gerinnseln. In experimentellen Modellen stellte die Blockade von NOX2 diese Schutzmechanismen wieder her, was auf eine mögliche Strategie zur Verringerung des mit überschüssigen Blutfetten verbundenen Thromboserisikos hindeutet (Magwenzi et al., 2015) [76].

Die Studie zeigt, dass oxidierte LDL-Lipoproteine (oxLDL) die Thrombusbildung fördern, indem sie die Mechanismen reduzieren, die eine übermäßige Thrombozytenaktivierung verhindern. Die oxLDL binden an den CD36-Rezeptor und aktivieren PDE3A (ein Enzym, das bestimmte Signale innerhalb der Zellen reguliert), was den Spiegel von cAMP senkt, einem Molekül, das die Thrombozytenaktivität begrenzt. Infolgedessen werden die Thrombozyten weniger empfindlich gegenüber der schützenden Wirkung von Prostacyclin (PGI2, eine von den Gefäßwandzellen produzierte Substanz, die die Gefäßerweiterung fördert), was das Risiko für Gerinnsel erhöht. In experimentellen Modellen wirkte die Blockade von PDE3A diesen Effekten entgegen, was neue Möglichkeiten zur Thromboseprävention aufzeigt (Berger et al., 2020) [77].

Die Bedeutung dieses Systems ist bei Typ-2-Diabetes von besonderer Relevanz. Die Thrombozyten von Diabetikern zeigen nicht nur eine stärkere Expression zahlreicher an der Aktivierung beteiligter Glykoproteine, sondern auch eine verstärkte N-Glykosylierung von CD36. Das mit oxLDL angereicherte Plasma von Diabetikern war in der Lage, auch gesunde Thrombozyten zu aktivieren und deren Adhäsion an Kollagen zu erhöhen, während die Hemmung von CD36 diese Phänomene abschwächte. Die stärkere Glykosylierung des Rezeptors wurde daher als möglicher Faktor vorgeschlagen, der die Empfindlichkeit der Thrombozyten gegenüber oxLDL erhöhen könnte, wenngleich der spezifische kausale Zusammenhang weiterer Bestätigung bedarf (Agarwal et al., 2024) [78].

Insgesamt zeichnen die verfügbaren Erkenntnisse ein Modell, in dem oxLDL über mehrere konvergierende Mechanismen auf Thrombozyten wirken. CD36 aktiviert pro-aggregierende Signalwege, stimuliert die ROS-Produktion und schwächt gleichzeitig wichtige physiologische Kontrollsysteme. Das Endergebnis ist nicht notwendigerweise ein ständig aggregierter Thrombozyt, sondern ein hyperreaktiver Thrombozyt, bei dem die Schwelle für die Reaktion auf Kollagen, Thrombin und andere Agonisten schrittweise gesenkt wird. Diese Interpretation erklärt, warum die Interaktion zwischen oxidiertem LDL und Thrombozyten sowohl zum Fortschreiten der Atherosklerose als auch zu ihrer gefährlichsten Komplikation beitragen kann: der arteriellen Thrombose (Gąsecka et al., 2021) [79].

Die Erkennung von oxLDL durch CD36 führt jedoch nicht nur zu diesen thrombozytären Signalwegen. Wie bereits bei Makrophagen beobachtet, kann der Rezeptor mit zahlreichen intrazellulären Systemen verknüpft sein und den Stoffwechsel sowie das Schicksal der Zelle grundlegend verändern. Es ist daher notwendig, den Fokus erneut vom Thrombozyten auf die molekulare Signalübertragung von CD36 zu verlagern, um zu verstehen, über welche Mechanismen die Interaktion mit oxLDL auch auf der großen Stoffwechselachse PI3K–AKT–mTOR konvergieren kann.

oxLDL, CD36 und PI3K/AKT/mTOR

In den vorangegangenen Abschnitten hat sich CD36 als weit mehr als nur ein einfacher Rezeptor für die Aufnahme von oxidiertem LDL (oxLDL) herausgestellt. Die Bindung an oxLDL kann sich tatsächlich in ein echtes intrazelluläres Signal verwandeln, das das Verhalten der Zelle, die den Rezeptor exprimiert, verändert. Unter den molekularen Netzwerken, die hierbei eine Rolle spielen können, ist der PI3K/AKT/mTOR-Signalweg von besonderem Interesse. Diese Verbindung verdient besondere Aufmerksamkeit, da sie es ermöglicht, die Erkennung eines modifizierten Lipids in der extrazellulären Umgebung mit einem der wichtigsten Systeme zu verknüpfen, über das die Zelle ihren Stoffwechsel, ihr Wachstum, ihr Überleben und ihre Anpassung an Umweltbedingungen reguliert.

Ein erster, besonders relevanter Nachweis stammt von Blutplättchen (Thrombozyten). Wie im vorangegangenen Abschnitt beobachtet, interagiert oxLDL mit CD36 und verstärkt die Reaktion der Blutplättchen. Selbst bei Stimulationen, die unter der normalerweise für eine starke Reaktion erforderlichen Schwelle lagen, führte die Aktivierung zu einer erhöhten Phosphorylierung entlang der PI3K/AKT-Achse. Auf funktioneller Ebene verstärkte dieses Zusammenspiel die Granulasekretion, die Aktivierung von Integrinen, die Aggregation, die Exponierung von Phosphatidylserin und die Fibrinbildung. oxLDL wirkte also nicht einfach nur als zusätzlicher Reiz, sondern verstärkte ein gemeinsames intrazelluläres Netzwerk, in dem PI3K/AKT einen der Konvergenzpunkte darstellte (Zheng et al., 2023) [80].

Die Beziehung zwischen oxLDL, CD36 und PI3K/AKT wird bei Makrophagen, den zentralen Zellen bei der Entwicklung der atherosklerotischen Plaque, noch deutlicher. In diesem Fall erscheint der Mechanismus jedoch komplexer, da oxLDL verschiedene oxidierte Lipide enthält, die gleichzeitig mit mehreren Rezeptoren interagieren können. Bei menschlichen Makrophagen wurde nachgewiesen, dass bestimmte Phospholipide, die während der LDL-Oxidation entstehen, den Rezeptor für den Plättchen-aktivierenden Faktor (PAFR) aktivieren können. Die Stimulation von PAFR führt zur Aktivierung bestimmter Proteine, die wiederum PI3K/AKT aktivieren. Die Hemmung von PI3K reduzierte nicht nur diese intrazellulären Reaktionen, sondern auch die Expression von CD36 und die Fähigkeit der Makrophagen, weiteres oxLDL aufzunehmen. Auf diese Weise bildet sich ein möglicher Verstärkerkreis: oxLDL aktiviert PAFR–PI3K/AKT, diese Signalübertragung erhöht CD36, und eine höhere Verfügbarkeit des Rezeptors erleichtert eine erneute Aufnahme der oxidierten Lipoproteine (Rios et al., 2012) [81].

Eine weitere Studie zeigt, dass das Protein PKCδ (ein Enzym, das die Zellaktivität durch chemische Signale reguliert) die Bildung von Schaumzellen begünstigt, die an der Entwicklung der Atherosklerose beteiligt sind. In Makrophagen reguliert PKCδ die PI3K/AKT-Signalwege und erhöht die Expression von CD36-Rezeptoren. Diese Rezeptoren erleichtern die Aufnahme von oxidiertem LDL (oxLDL) und fördern die Cholesterinansammlung in den Zellen. In experimentellen Modellen konnte durch die Verringerung der PKCδ-Aktivität die Aufnahme von oxLDL und die Cholesterinansammlung begrenzt werden, was auf ein mögliches therapeutisches Ziel zur Bekämpfung der Bildung atherosklerotischer Plaques in den Arterien hindeutet (Lin et al., 2012) [82].

Diese Erkenntnisse sind besonders wichtig, da sie direkt in für die Atherosklerose relevanten Zellen eine Verbindung zwischen oxLDL, CD36 und PI3K/AKT aufzeigen. Ein besonders klarer Nachweis stammt aus dem hepatozellulären Karzinom. In diesen Zellen erhöhte die experimentelle Steigerung von CD36 die Phosphorylierung von Src (einem Protein, das Signale innerhalb der Zellen überträgt) und aktivierte nacheinander PI3K, AKT und mTOR. Gleichzeitig nahmen der glykolytische Fluss und die Laktatproduktion zu, während die pharmakologische Hemmung von PI3K, AKT oder mTOR die durch CD36 hervorgerufenen metabolischen und proliferativen Effekte signifikant abschwächte. In diesem Modell lässt sich somit eine funktionelle Sequenz CD36 → Src → PI3K → AKT → mTOR rekonstruieren, durch die ein Rezeptor, der traditionell mit dem Fettsäurestoffwechsel assoziiert ist, in der Lage ist, auch den Glukosestoffwechsel der Zelle umzuprogrammieren (Luo et al., 2021) [83].

Ein konsistentes Ergebnis zeigt sich beim Magenkarzinom, wenn auch durch einen anderen Liganden als oxLDL. In diesem Modell interagierte das Apolipoprotein C-II (APOC2, ein im Blut vorkommendes Protein, das dem Körper bei der Fettverwertung hilft) funktionell mit CD36 und führte zu einer erhöhten Phosphorylierung von PI3K, AKT und mTOR. Die experimentelle Reduktion von APOC2 oder CD36 schwächte die Aktivierung der gesamten Kaskade ab und verringerte gleichzeitig Proliferation, Migration, Invasion und metastatische Progression. Auch in diesem Fall scheint CD36 also in der Lage zu sein, Informationen aus der lipidreichen Umgebung an das PI3K/AKT/mTOR-System weiterzuleiten (Wang et al., 2021) [84].

Die Beziehung scheint nicht auf Tumorzellen beschränkt zu sein. In Synovialfibroblasten, die von Patienten mit einer „Frozen Shoulder“ (einer durch Entzündung und Versteifung der Schulterkapsel gekennzeichneten Erkrankung) gewonnen wurden, war CD36 stark überexprimiert, und seine experimentelle Überexpression erhöhte die Phosphorylierung von AKT. Die Analyse der molekularen Signalwege deutete zudem auf eine Beteiligung der PI3K/AKT/mTOR-Achse hin. Die Hemmung von AKT mittels MK2206 (einem experimentellen Medikament, das die AKT-Aktivität blockiert) wirkte den durch CD36 induzierten Veränderungen entgegen und bewies funktionell, dass zumindest die PI3K/AKT-Komponente für die profibrotische Reaktion notwendig war (Yan et al., 2023) [85].

Weitere Bestätigungen für die Fähigkeit von CD36, PI3K/AKT zu kontrollieren, stammen aus noch anderen Systemen. In HC11-Brustepithelzellen (Maus-Brustzellen, die in der wissenschaftlichen Forschung verwendet werden) erhöhte Ölsäure CD36 und die intrazelluläre Ca2+-Konzentration, gefolgt von der Aktivierung von PI3K/AKT. Das Silencing von CD36 verhinderte den Kalziumanstieg und die Aktivierung der Kaskade, während die Chelatisierung von Ca2+ wiederum PI3K/AKT blockierte. Die Hemmung von PI3K eliminierte schließlich den proliferativen Effekt. Auf diese Weise wurde eine Sequenz Ölsäure → CD36 → Ca2+ → PI3K/AKT skizziert, ein weiterer Beweis dafür, dass CD36 als Ausgangspunkt einer echten Signalantwort fungieren kann und nicht nur als Lipidtransporter (Meng et al., 2018) [86].

Auch in PC12-Zellen, die als neuronales Modell verwendet werden, erhöhte die Überexpression von CD36 die Phosphorylierung von AKT und mTOR. In diesem speziellen Modell war das Phänomen mit der Exposition gegenüber Aluminium assoziiert, das mit CD36 interagiert. Die experimentelle Erhöhung des Rezeptors verstärkte vor allem die Phosphorylierung von AKT, was erneut die Existenz einer funktionellen Verbindung CD36–PI3K/AKT/mTOR stützt. Die biologische Bedeutung war jedoch eine andere als bei Tumoren, da die intensive Aktivierung der Kaskade mit Apoptose assoziiert war. Dieser Befund erinnert an ein wichtiges Prinzip: Die Aktivierung von PI3K/AKT/mTOR führt nicht notwendigerweise in jeder Zelle zum gleichen Ergebnis, da Intensität, Dauer des Reizes und metabolischer Kontext die Konsequenzen tiefgreifend verändern können (Li et al., 2023) [87].

Auch eine Studie an intestinalen Epithelzellen identifizierte CD36 als mögliche Komponente stromaufwärts der PI3K/AKT-Regulation. In einem experimentellen Kolitis-Modell veränderte ein aus den Eiern von Strongylocentrotus nudus extrahiertes Polysaccharid die Expression von CD36 und die PI3K/AKT-Signalübertragung, was mit einer Regulation der Autophagie und einer Verbesserung der Darmbarriere einherging. Die Autoren schlugen daher eine CD36–PI3K/AKT–Autophagie-Achse vor, räumten jedoch ein, dass die genauen molekularen Interaktionen weiterer Untersuchungen bedürfen (Zhou et al., 2023) [88].

Zusammengenommen ermöglichen diese Forschungsergebnisse die Rekonstruktion eines präziseren Bildes. Bei der Atherosklerose gibt es direkte Belege dafür, dass oxLDL CD36 einbeziehen und in der PI3K/AKT-Signalübertragung konvergieren kann, sowohl in Blutplättchen als auch in Makrophagen. Darüber hinaus kann PI3K/AKT in Makrophagen zur Regulation der Expression von CD36 selbst beitragen, wodurch ein potenzieller Verstärkerkreis entsteht, in dem eine stärkere Exposition gegenüber oxidierten Lipoproteinen zelluläre Systeme begünstigt, die deren weitere Aufnahme erleichtern. In anderen biologischen Modellen wurde gezeigt, dass sich die mit CD36 assoziierte Signalübertragung bis hin zu mTOR erstrecken kann, was eine vollständige Achse CD36 → PI3K → AKT → mTOR skizziert.

Was sich mit größerer Solidität herauskristallisiert, ist ein breiteres Konzept: CD36 stellt einen Verbindungspunkt zwischen der extrazellulären Lipidumgebung und intrazellulären metabolischen Signalprogrammen dar. Wenn die Zelle auf modifizierte Lipide trifft, beschränkt sich der Rezeptor nicht darauf, deren Erkennung oder Eintritt zu ermöglichen, sondern kann PI3K/AKT und mTOR verändern. In der atherosklerotischen Wand gewinnt diese Verbindung bei Makrophagen eine besondere Bedeutung, da dieselbe Signalübertragung, die mit der Aufnahme von oxLDL einhergeht, die Expression von Scavenger-Rezeptoren erhöhen und eine weitere Lipidaufnahme begünstigen kann. Der nächste Schritt ist daher unvermeidlich: zu verstehen, wie dieses CD36–PI3K/AKT-Netzwerk und seine Verbindung zu mTOR die fortschreitende Umwandlung des mit Lipiden beladenen Makrophagen in die charakteristische Schaumzelle der atherosklerotischen Plaque begleiten kann.

CD36, PI3K/AKT/mTOR und Schaumzellen

Die Umwandlung von Zellen in der Arterienwand in Schaumzellen stellt einen der charakteristischsten Schritte der Atherosklerose dar. Ihr Aussehen, das auf die Fülle an Lipidtröpfchen im Zytoplasma zurückzuführen ist, ist das sichtbare Anzeichen für ein tieferliegendes Ungleichgewicht: Die Menge an Lipiden, die in die Zelle gelangt, übersteigt zunehmend deren Fähigkeit, diese zu verwerten, abzubauen oder zu eliminieren. Lange Zeit wurde dieses Phänomen fast ausschließlich auf Makrophagen zurückgeführt, die von Monozyten abstammen. Heute wissen wir jedoch, dass ein beträchtlicher Teil der Schaumzellen auch aus vaskulären glatten Muskelzellen entstehen kann. In Mausmodellen kann dieser Anteil bis zu 70 % betragen, während er in menschlichen Läsionen auf etwa 50 % geschätzt wird. Die Schaumzelle sollte daher nicht als metabolisch einheitliche Population betrachtet werden: Ihre Fähigkeit, mit der Lipidüberlastung umzugehen, hängt auch von der Zelle ab, aus der sie hervorgeht (Miller & Zhang, 2021) [89].

Bei Makrophagen stellt CD36 jedoch einen der wichtigsten Eintrittspunkte dar, über den oxidierte LDL erkannt und internalisiert werden. Die quantitative Bedeutung dieses Systems ist beachtlich: CD36 und SR-A werden als verantwortlich für insgesamt etwa 75–90 % der Aufnahme modifizierter Lipoproteine durch Makrophagen angesehen. Eine experimentelle Reduktion von CD36 kann sich direkt in einer geringeren Schaumzellbildung niederschlagen. Ein Beispiel hierfür ist Intermedin, ein endogenes vasoaktives Peptid, das bei ApoE−/−-Mäusen die Aufnahme von oxLDL, das intrazelluläre Cholesterin und die Bildung von Schaumzellen reduzierte. Der Mechanismus beruhte nicht auf einer verringerten Transkription von CD36, sondern auf einer geringeren Stabilität seiner mRNA: Weniger mRNA bedeutete weniger CD36, einen geringeren Einstrom von oxLDL und folglich eine geringere Lipidakkumulation (Dai et al., 2014) [90].

Die Menge an CD36, die auf der Oberfläche des Makrophagen verfügbar ist, kann jedoch auch durch intrazelluläre Signalwege reguliert werden. Eine weitere für den roten Faden dieses Kapitels wichtige Untersuchung hat gezeigt, dass Insulin die Proteinexpression von CD36 in aus Monozyten abgeleiteten menschlichen Makrophagen etwa verdoppeln kann. Mit dieser Veränderung ging ein Anstieg der oxLDL-Aufnahme um etwa 80 % einher. Innerhalb von nur 16 Stunden akkumulierten die behandelten Makrophagen zwei- bis dreimal höhere Mengen an Cholesterin. Die Hemmung von PI3K verhinderte den durch Insulin induzierten Anstieg von CD36, was darauf hindeutet, dass zumindest diese Komponente des Phänomens von der PI3K/AKT-Signalübertragung abhing (Park et al., 2012) [91].

Dieser Befund erhält im Kontext der Insulinresistenz und der kompensatorischen Hyperinsulinämie eine besondere Bedeutung. Die Insulinresistenz bedeutet nämlich nicht zwangsläufig, dass jede intrazelluläre Reaktion auf Insulin im gleichen Maße aufgehoben wird. Die Studie legt daher die Möglichkeit nahe, dass, während einige metabolische Wirkungen von Insulin beeinträchtigt sind, eine verbleibende Signalübertragung über PI3K weiterhin die Expression von CD36 in Makrophagen fördern kann.

Eine weitere unterstützende Studie zeigt, dass das Protein zDHHC1 (ein Enzym, das bestimmte zelluläre Proteine durch das Hinzufügen von Fettmolekülen modifiziert) die Entwicklung der Atherosklerose über den PI3K/AKT/mTOR-Signalweg fördert. In Makrophagen aktiviert zDHHC1 PI3K und trägt so zur Aktivierung intrazellulärer Signale bei. Dieser Prozess begünstigt die Aufnahme von oxidierten LDL und die Bildung von Schaumzellen, die an der Entstehung arterieller Plaques beteiligt sind. In experimentellen Modellen reduzierte die Ausschaltung von zDHHC1 die Aktivierung von AKT und mTOR, die Ansammlung von Schaumzellen und die Bildung atherosklerotischer Plaques, was auf ein mögliches therapeutisches Ziel zur Bekämpfung der Atherosklerose hindeutet (Zhou et al., 2025) [92].

Konvergierende Ergebnisse wurden mit Rutin (einem natürlichen Flavonoid aus der Familie der Polyphenole) in RAW264.7-Makrophagen (im Labor kultivierte Immunzellen von Mäusen) erzielt, die oxLDL ausgesetzt waren. Die Studie zeigt, dass Rutin einigen Prozessen entgegenwirken kann, die an der Atherosklerose beteiligt sind. In Makrophagen, die oxidierten LDL ausgesetzt sind, reduziert Rutin die Aktivierung des PI3K/AKT-Signalwegs und fördert die Autophagie (ein zellulärer Prozess, der beschädigte Komponenten beseitigt). Dieser Mechanismus begrenzt die Lipidakkumulation und die Bildung von Schaumzellen. Zudem reduziert Rutin Entzündungssignale und begünstigt die Polarisierung der Makrophagen in Richtung des M2-Phänotyps, was auf einen möglichen schützenden Effekt gegen Atherosklerose hindeutet (Li et al., 2022) [93].

Eine weitere Studie des Autors zeigt, dass der Rezeptor CXCR4 (ein Rezeptor, der an Entzündungsprozessen und der Ausbreitung einiger Tumoren beteiligt ist) das Fortschreiten der Atherosklerose durch die Aktivierung des PI3K/AKT/mTOR-Signalwegs fördert. In Makrophagen reduziert diese Aktivierung die Autophagie, einen Prozess, der es den Zellen ermöglicht, beschädigte Komponenten zu beseitigen und die Lipidakkumulation zu regulieren. In experimentellen Modellen förderte die Reduktion der CXCR4-Expression die Autophagie, begrenzte die Bildung atherosklerotischer Plaques und verbesserte die Struktur des Herzgewebes. Diese Ergebnisse legen nahe, dass CXCR4 ein mögliches therapeutisches Ziel zur Bekämpfung der Atherosklerose und ihrer kardiovaskulären Folgen darstellen könnte (Li et al., 2023) [94].

Ein Mechanismus, der dem Zusammenhang zwischen oxLDL und CD36 noch näher steht, betrifft CD147 (ein Protein, das zur Zellkommunikation beiträgt und verschiedene Prozesse reguliert). In menschlichen und murinen atherosklerotischen Läsionen war dieses Protein in Regionen, die reich an Makrophagen und Schaumzellen sind, besonders stark vertreten. oxLDL erhöhten dessen Expression über PI3K/AKT/mTOR: Die Hemmung von PI3K, AKT oder mTOR wirkte dem Anstieg von CD147 entgegen, wobei Rapamycin den ausgeprägtesten Effekt erzielte. CD147 wiederum begünstigte die Aufnahme von oxLDL und die Akkumulation von Cholesterinestern, wahrscheinlich durch die Regulierung von CD36. Die spezifische Deletion von CD147 in Makrophagen reduzierte tatsächlich die Bildung von Schaumzellen. Somit ergibt sich ein potenzieller pro-atherogener Kreislauf oxLDL → PI3K/AKT/mTOR → CD147 → CD36 → erhöhte oxLDL-Aufnahme, der in der Lage ist, die Lipidüberlastung des Makrophagen selbst zu befeuern (Lv et al., 2021) [95].

Insgesamt ermöglichen es die Erkenntnisse, die Bildung der Schaumzelle als das Ergebnis eines gestörten Gleichgewichts zwischen Aufnahme, Speicherung, Abbau und Ausstrom von Lipiden zu interpretieren. CD36 wirkt hauptsächlich auf der ersten Seite, indem es die Aufnahme von oxLDL erleichtert. PI3K/AKT kann die Expression von CD36 in bestimmten Kontexten fördern, während die Aktivierung von mTOR die Autophagie einschränken kann, was die Fähigkeit des Makrophagen verringert, seine Lipidfracht zu mobilisieren und zu entsorgen. Auf diese Weise kann sich die Zelle gleichzeitig in der Lage befinden, mehr Lipide aufzunehmen und diese weniger effizient zu eliminieren.

Gerade diese Konvergenz macht den PI3K/AKT/mTOR-Knotenpunkt bei der Atherosklerose besonders interessant. Es geht nicht einfach darum festzustellen, ob der Signalweg „an“ oder „aus“ ist, sondern zu verstehen, welche seiner Komponenten aktiv sind, in welcher Zelle, mit welcher Intensität und wie lange. Bei Makrophagen, die chronisch oxLDL ausgesetzt sind, kann eine Signalübertragung, die CD36 begünstigt und gleichzeitig die Autophagie einschränkt, zur Schaumzelltransformation beitragen; in anderen Kontexten hingegen kann PI3K andere Effektoren als AKT/mTOR nutzen. Auch der Ursprung der Schaumzelle verändert das Ergebnis grundlegend, wie die lysosomalen Unterschiede zwischen Makrophagen und glatten Muskelzellen zeigen. Die atherosklerotische Plaque erscheint somit nicht als einfache passive Cholesterinablagerung, sondern als eine Umgebung, in der sich Insulinsignale, Scavenger-Rezeptoren, Lipidstoffwechsel und zelluläre Recyclingsysteme ständig überschneiden. Dieses Bild legt den Grundstein für den letzten Schritt unseres Weges: zu verstehen, wie sich die oxLDL–CD36–PI3K/AKT/mTOR-Achse wiederum mit der Insulinresistenz verflechten kann, wodurch der Kreislauf zwischen systemischer Stoffwechselstörung und zellulärer Dysfunktion der Arterienwand geschlossen wird.

oxLDL, CD36, PI3K/AKT/mTOR und Insulinresistenz

Der bisher beschriebene Weg führt zu einem besonders wichtigen Punkt: Die Beziehung zwischen Insulinresistenz, oxidierten Lipiden und CD36 scheint nicht nur in eine Richtung zu verlaufen. Die Insulinresistenz kann die Menge und Funktion von CD36 verändern und in bestimmten Zellen eine stärkere Exposition gegenüber Lipiden begünstigen; gleichzeitig kann die übermäßige Aktivierung von CD36 durch oxLDL oder Fettsäuren die Kaskade stören, über die Insulin seine metabolischen Wirkungen ausübt. So zeichnet sich ein möglicher Kreislauf ab, in dem sich die Veränderung der Insulinsignalisierung und die Lipid-Dysregulation zunehmend gegenseitig verstärken.

Eine der klarsten Demonstrationen für die erste Richtung dieser Beziehung stammt von Makrophagen. Bei fettleibigen ob/ob-Mäusen, die durch eine schwere Insulinresistenz gekennzeichnet sind, zeigten Makrophagen eine verringerte Expression und Signalisierung des Insulinrezeptors, begleitet von einem Anstieg des Proteins CD36 und einer verstärkten Aufnahme von oxLDL. Der besonders interessante Aspekt war, dass der Anstieg von CD36 nicht auf eine erhöhte Produktion der entsprechenden mRNA zurückzuführen war, sondern auf einen posttranskriptionellen Mechanismus, der dessen Katabolismus verlangsamte und so die zelluläre Verfügbarkeit erhöhte. Die Hemmung von PI3K mittels LY294002 in normalen Makrophagen reproduzierte den Anstieg von CD36, ebenso wie der genetische Verlust des Insulinrezeptors. Die Verbesserung der Insulinsignalisierung bei ob/ob-Mäusen hingegen ging mit einer Verringerung des Proteins CD36 einher. Die vorgeschlagene Sequenz ist daher äußerst signifikant: Defekt der Insulinsignalisierung → Verringerung der PI3K-abhängigen Aktivität → veränderter CD36-Turnover → Anstieg von CD36 → verstärkte Aufnahme von oxLDL (Liang et al., 2004) [96].

Die Beziehung kann jedoch auch in die entgegengesetzte Richtung verlaufen. In Adipozyten sind oxLDL nämlich in der Lage, die Insulinantwort direkt zu beeinträchtigen, und CD36 ist an diesem Prozess beteiligt. In 3T3-L1-Adipozyten (Zellen murinen Ursprungs) reduzierte die Exposition gegenüber oxLDL die Glukoseaufnahme um etwa 40 % und die Translokation von GLUT4 zur Plasmamembran um etwa 70 %. Der Defekt hing nicht von einer verringerten Expression von GLUT4 ab, sondern von der Veränderung der Mechanismen, die normalerweise dessen Rekrutierung als Reaktion auf Insulin ermöglichen. Die Blockade von CD36 wirkte der Verringerung der Glukoseaufnahme entgegen, was darauf hindeutet, dass die Interaktion von oxLDL mit diesem Rezeptor direkt zur metabolischen Störung beiträgt (Scazzocchio et al., 2009) [97].

Eine weitere Studie zeigt, dass der CD36-Rezeptor die mit Adipositas und Hyperlipidämie assoziierte Entzündung und Insulinresistenz fördert. In Adipozyten binden oxidierte LDL an CD36 und aktivieren spezifische Proteine, die die Funktion von IRS-1 verändern, wodurch die Insulinsignalisierung und die Glukoseaufnahme beeinträchtigt werden. Zudem fördert CD36 die entzündliche Interaktion zwischen Adipozyten und Makrophagen. In experimentellen Modellen reduzierte das Fehlen von CD36 die Entzündung und verbesserte die Insulinsensitivität, was auf ein mögliches therapeutisches Ziel gegen metabolische Störungen hindeutet (Kennedy et al., 2011) [98].

Die Relevanz dieses Mechanismus beschränkt sich nicht auf Mausmodelle. Menschliche viszerale Adipozyten, die sowohl von nicht fettleibigen Personen als auch von Personen mit schwerer Adipositas gewonnen wurden, zeigten, dass sie oxLDL internalisieren und progressiv verestertes Cholesterin akkumulieren. Dieses Ergebnis deutet auf einen möglichen Verstärkungsmechanismus hin: Je mehr oxLDL den Phänotyp des Adipozyten verändern, desto mehr verstärkt die Zelle einige der Systeme, über die sie modifizierte Lipoproteine erkennen kann, während ihre Fähigkeit, auf Insulin zu reagieren, abnimmt. Die Studie zeigt im menschlichen Adipozyten das gleichzeitige Auftreten von oxLDL-Akkumulation, Zunahme von Scavenger-Rezeptoren, Entzündung und Verlust der Insulinantwort (Santiago-Fernández et al., 2020) [99].

Auch aktuelle Daten aus der kindlichen Adipositas verstärken die Verbindung zwischen CD36 und der Veränderung des Insulinwegs. Eine Studie, die an 50 Kindern mit Adipositas und 50 gesunden Kontrollpersonen durchgeführt wurde, zeigt einen Zusammenhang zwischen dem CD36-Rezeptor, Entzündung und Insulinresistenz. In Adipozyten fördert CD36 die Ansammlung von Lipiden und aktiviert einen spezifischen Entzündungsweg. Dieser Prozess ist mit einer Verringerung von IRS1 und GLUT4 assoziiert, was die Insulinantwort beeinträchtigt. In Zellexperimenten erhöhte die Reduzierung von CD36 die Aktivierung von AKT, stellte IRS1 und GLUT4 wieder her und verringerte die Entzündung, was auf ein mögliches therapeutisches Ziel bei kindlicher Adipositas hindeutet (Yao et al., 2026) [100].

Die Beziehung zwischen CD36 und Insulinsensitivität wird noch interessanter, wenn der Fokus auf die Skelettmuskulatur verlagert wird, eines der Hauptgewebe, das für die insulin-stimulierte Glukoseverwertung verantwortlich ist. Bei Mäusen, die mit einer westlichen Diät ernährt wurden, förderte das von Endothelzellen exprimierte CD36 den Transfer von Fettsäuren in den Muskel, was zur intramuskulären Ansammlung von FFA (im Blut vorhandene freie Fettsäuren) und Lipiden, zur mitochondrialen Dysfunktion und zur Verringerung der PI3K/AKT-Signalisierung beitrug. Die selektive Deletion von endothelialem CD36 hingegen linderte Hyperglykämie, Hyperinsulinämie, den Anstieg des HOMA-IR und die Glukoseintoleranz und stellte gleichzeitig PI3K/AKT wieder her, erhöhte das gesamte und membranständige GLUT4 und verbesserte die Glukoseverwertung. In diesem Fall wirkt CD36 also auch indirekt auf die Insulinsensitivität, indem es die Menge an Lipiden kontrolliert, die die endotheliale Schnittstelle passieren und das Muskelgewebe erreichen (Dada et al., 2024) [101].

Ein analoger Mechanismus wurde kürzlich im selben vaskulären Kompartiment identifiziert. Bei Adipositas oder übermäßiger Exposition gegenüber Palmitinsäure fördert CD36 die mitochondriale Produktion von reaktiven Sauerstoffspezies, die in der Folge den Stress des endoplasmatischen Retikulums (ein zelluläres Labor, das Proteine und Fette produziert, modifiziert und transportiert) aktivieren. Diese Sequenz beeinträchtigt die insulin-stimulierte Phosphorylierung von AKT und eNOS und reduziert die insulinabhängige vasodilatatorische Antwort. Die Reduzierung von CD36 bei Mäusen, die mit einer fettreichen Diät ernährt wurden, linderte ROS, Stress des endoplasmatischen Retikulums, Fibrose und Gefäßverdickung, während in menschlichen Endothelzellen dessen Stilllegung den Wirkungen von Palmitat entgegenwirkte und die AKT/eNOS-Antwort wiederherstellte. Experimente mit mitochondrialen Antioxidantien und einem Inhibitor des Retikulum-Stresses ermöglichten zudem die Bestimmung der Reihenfolge der Ereignisse: CD36 → mitochondriale ROS → Stress des endoplasmatischen Retikulums → Beeinträchtigung der AKT/eNOS-Insulinsignalisierung (Xu et al., 2026) [102].

Diese Ergebnisse könnten nahelegen, dass eine Reduzierung von CD36 immer metabolisch vorteilhaft ist. Die verfügbaren Belege zeigen jedoch, dass eine solche Schlussfolgerung zu simpel wäre. In der Skelettmuskulatur erfüllt CD36 auch eine physiologische Funktion, die für die korrekte Insulinwirkung notwendig ist. Seine spezifische Deletion reduzierte nämlich die Glukoseaufnahme und -verwertung, während in menschlichen Myotuben (unreife Muskelzellen, die durch die Fusion mehrerer Vorläuferzellen gebildet werden) die Depletion von CD36 die Insulinsignalisierung abschwächte. Mechanistisch interagiert CD36 über PI3K mit dem Insulinrezeptor. Gesättigte Fettsäuren, insbesondere Palmitat, unterbrachen diese Interaktion schnell. CD36 kann also physiologisch an der Ausbreitung des CD36-PI3K-Signals teilnehmen, während eine Umgebung, die durch einen Überschuss an gesättigten Lipiden gekennzeichnet ist, dieselbe metabolische Schnittstelle in ein Element der Dysfunktion verwandeln kann (Samovski et al., 2018) [103].

Die Kontextabhängigkeit wurde durch den direkten Vergleich von normalen Bedingungen und Lipidüberlastung bestätigt. In spezifischen Myotuben reduzierte die Stilllegung von CD36 bei Abwesenheit von überschüssiger Palmitinsäure die insulin-stimulierte Phosphorylierung von AKT und war mit mitochondrialer Dysfunktion und Stress des endoplasmatischen Retikulums assoziiert. Bei Vorliegen einer Palmitat-Überlastung hingegen bewirkte dieselbe Reduzierung von CD36 den gegenteiligen Effekt: Sie begrenzte den übermäßigen Eintritt von Fettsäuren, reduzierte die Lipidakkumulation und verbesserte die Insulinsignalisierung. Diese Daten deuten daher darauf hin, dass es ein funktionelles Intervall geben könnte, in dem CD36 zur metabolischen Homöostase beiträgt, während seine Aktivität ungünstig wird, wenn das Lipidangebot dauerhaft die Fähigkeit der Zelle übersteigt, es korrekt zu nutzen (Sun et al., 2023) [104].

Die bisher betrachteten wissenschaftlichen Untersuchungen zeigen, dass der Fettstoffwechsel und die Antwort auf Insulin eng miteinander verknüpft sind. Eine wichtige Rolle spielt CD36, ein Protein, das den Eintritt von Fettsäuren in die Zellen erleichtert und oxidierte LDL (oxLDL) erkennt.

Diese Beziehung kann sich in beide Richtungen entwickeln. Wenn die Insulinsignalisierung abnimmt, erhöhen einige Zellen die Menge an CD36, was die Aufnahme von oxLDL begünstigt. Umgekehrt kann eine übermäßige Exposition gegenüber oxLDL die Insulinantwort beeinträchtigen, indem der Transfer von GLUT4 auf die Membran und der Eintritt von Glukose reduziert werden.

In Adipozyten kann CD36 zudem Entzündungen fördern und IRS-1 verändern, ein Protein, das für die Übertragung des Insulinsignals wesentlich ist; Studien an menschlichen Zellen und bei kindlicher Adipositas bestätigen die Verbindung zwischen Lipidakkumulation, Entzündung und verringerter Aktivität von IRS-1, AKT und GLUT4.

Auch im Muskel kann ein übermäßiger, durch CD36 begünstigter Eintritt von Fetten PI3K/AKT beeinträchtigen und die Glukoseverwertung reduzieren. In Gefäßzellen kann CD36 zudem oxidativen Stress und Veränderungen der Insulinantwort fördern.

CD36 ist jedoch kein notwendigerweise schädliches Protein. Im Muskel erfüllt es auch wichtige physiologische Funktionen und trägt zur korrekten Übertragung des Insulinsignals bei. Das Problem entsteht vor allem bei der Exposition gegenüber oxidierten LDL: Unter diesen Bedingungen kann eine Begrenzung von CD36 die Insulinantwort verbessern, während eine Reduzierung unter normalen Bedingungen sie verschlechtern kann.

Insgesamt ist das Gleichgewicht zwischen Lipidverfügbarkeit, CD36-Aktivität und PI3K/AKT-Signalisierung entscheidend für die Aufrechterhaltung der Insulinsensitivität.

Schlussfolgerungen

Die in diesem Kapitel analysierten wissenschaftlichen Untersuchungen zeigen, dass die Atherosklerose ein langsamer, fortschreitender und oft stummer Prozess ist. Veränderungen der Arterienwand können viele Jahre vor dem Auftreten eines Herzinfarkts oder Schlaganfalls beginnen. Um deren Ursprung zu verstehen, begann unser Weg bei der Insulinresistenz und der endothelialen Dysfunktion. Das Endothel, das die Blutgefäße von innen auskleidet, reguliert den Kreislauf und trägt zum Schutz der Arterien bei. Unter physiologischen Bedingungen aktiviert Insulin die Sequenz IRS-1/2 → PI3K → AKT → eNOS, was die Produktion von Stickstoffmonoxid (NO) fördert, einem für die Vasodilatation essenziellen Molekül.

Wenn eine Insulinresistenz auftritt, kann diese Kommunikation weniger effektiv werden. Die verringerte Aktivität von PI3K/AKT/eNOS senkt die Verfügbarkeit von NO und beeinträchtigt den endothelialen Schutz. Studien zeigen, dass diese Veränderung auch junge Menschen betreffen und dem Diabetes vorausgehen kann. Zudem sind die Indikatoren HOMA-IR und TyG mit koronarer Verkalkung, arterieller Steifigkeit und dem Vorhandensein von Plaques assoziiert. Experimentelle Forschungen führen jedoch eine grundlegende Unterscheidung ein: Insulin bewahrt seine gefäßschützenden Wirkungen, wenn seine Signalübertragung korrekt funktioniert. Es reicht daher nicht aus, die Hyperinsulinämie isoliert zu betrachten, ohne die Reaktion der Zellen zu bewerten.

Diese Unterscheidung führt zur Rolle des Stickstoffmonoxids. Neben der Förderung der Vasodilatation trägt NO dazu bei, das Endothel wenig adhäsiv und entzündungsarm zu halten. Wenn es abnimmt, können die Aktivität von NF-κB und die Expression von VCAM-1 zunehmen. Dieses Protein erleichtert die Anhaftung von Leukozyten an die Gefäßoberfläche und bereitet deren Eintritt in die Arterienwand vor. Der Übergang von der endothelialen Dysfunktion zur Immunrekrutierung stellt somit eine wichtige Phase bei der Bildung der atherosklerotischen Läsion dar.

Parallel dazu ist die Insulinresistenz häufig mit Veränderungen des Lipidstoffwechsels und einem erhöhten oxidativen Stress verbunden. In diesem Umfeld können LDL-Partikel Modifikationen erfahren, die sie in oxidiertes LDL, kurz oxLDL, umwandeln. Verschiedene Studien verknüpfen eine verringerte Insulinsensitivität mit höheren Konzentrationen dieser Partikel. Das Verhältnis kann sich zudem gegenseitig verstärken. Eine normale Verfügbarkeit von NO kann einige oxidative Reaktionen der LDL begrenzen, während oxLDL zum Verlust der endothelialen Funktion beitragen können. So entwickelt sich ein möglicher Kreislauf zwischen der Reduktion von NO, oxidativem Stress und der Modifikation von Lipoproteinen.

Sobald LDL oxidiert sind, erwerben sie neue biologische Eigenschaften. Ihre modifizierten Bestandteile werden von spezifischen Rezeptoren erkannt, darunter CD36. In Makrophagen begünstigt diese Erkennung die Aufnahme von oxLDL und die intrazelluläre Anreicherung von Cholesterin. Die Zellen können sich so in Schaumzellen verwandeln, die charakteristische Bestandteile der atherosklerotischen Plaque sind. CD36 erfüllt jedoch nicht nur eine Aufnahmefunktion: Es kann auch intrazelluläre Signale aktivieren, die Entzündungen und Lipidansammlungen verstärken.

Derselbe Rezeptor ist auf Blutplättchen vorhanden. Hier kann die Interaktion mit oxLDL die Reaktion auf aggregierende Reize verstärken und die Bildung von Thromben begünstigen. Dieser Zusammenhang hilft zu verstehen, wie eine Plaque zu plötzlichen kardiovaskulären Ereignissen beitragen kann.

Der Weg führt somit zurück zur PI3K/AKT/mTOR-Signalübertragung. In Makrophagen kann dieses Netzwerk die Expression von CD36 und die Lipidansammlung fördern. Die Aktivierung von mTOR kann zudem die Autophagie einschränken und die zelluläre Fähigkeit zum Abbau und zur Entsorgung von Lipiden verringern.

Schließlich wird das Verhältnis bidirektional: Die Insulinresistenz kann CD36 verändern, während oxLDL und ein Überschuss an Fettsäuren IRS-1, AKT und GLUT4 beeinträchtigen können. CD36 behält jedoch auch wichtige physiologische Funktionen bei, insbesondere im Muskel.

Insgesamt erweist sich die Atherosklerose als Ergebnis des kontinuierlichen Zusammenspiels zwischen Insulinmetabolismus, endothelialer Funktion, Lipidoxidation, Entzündung und zellulärer Signalübertragung. Die Belege deuten darauf hin, dass die Aufrechterhaltung des Gleichgewichts dieser Systeme für die Gefäßgesundheit von grundlegender Bedeutung ist, wobei jedoch Vorsicht geboten ist, experimentelle Ergebnisse auf die klinische Prävention und Behandlung zu übertragen.

Quellen

[1] Global cancer statistics 2022: GLOBOCAN 1. The prevalence of carotid subclinical atherosclerosis according to age: A systematic review and meta-analysis of the young to middle-age

Johri et al., 2026

J Clin Lipidol, 2026, 20(2):250-261.

[2] Prevalence of Subclinical Coronary Artery Atherosclerosis in the General Population

Bergström et al., 2021

Circulation, 2021, 144(12):916-929.

[3] Vascular actions of insulin with implications for endothelial dysfunction

Potenza et al., 2009

Am J Physiol Endocrinol Metab, 2009, 297(3)

[4] Role of insulin resistance in endothelial dysfunction

Muniyappa e Sowers, 2013

Rev Endocr Metab Disord, 2013, 14(1):5-12.

[5] Effect of Endothelium-Specific Insulin Resistance on Endothelial Function In Vivo

Duncan et al., 2008

Diabetes, 2008, 57(12):3307-3314.

[6] Obesity/insulin resistance is associated with endothelial dysfunction. Implications for the syndrome of insulin resistance

Steinberg et al., 1996

J Clin Invest, 1996, 97(11):2601-2610.

[7] Insulin Enhances Endothelial Function Throughout the Arterial Tree in Healthy But Not Metabolic Syndrome Subjects

Jahn et al., 2016

J Clin Endocrinol Metab, 2016, 101(3):1198-1206.

[8] Metabolic actions of angiotensin II and insulin: a microvascular endothelial balancing act

Muniyappa e Yavuz, 2013

Mol Cell Endocrinol, 2013, 378(1-2):59-69.

[9] An integrated view of insulin resistance and endothelial dysfunction

Muniyappa et al., 2008

Endocrinol Metab Clin North Am, 2008, 37(3):685-711.

[10] Insulin resistance and endothelial function in children and adolescents

Miniello et al., 2014

Int J Cardiol, 2014, 174(2):343-347.

[11] Increased body fat and reduced insulin sensitivity are associated with impaired endothelial function and subendocardial viability in healthy, non-Hispanic white adolescents

Hoffman et al., 2019

Pediatr Diabetes, 2019, 20(7):842-848.

[12] Insulin therapy improves insulin-stimulated endothelial function in patients with type 2 diabetes and ischemic heart disease

Rask-Madsen et al., 2001

Diabetes, 2001, 50(11):2611-2618.

[13] Association between the homeostasis model assessment of insulin resistance and coronary artery calcification: a meta-analysis of observational studies

Li et al., 2023

Front Endocrinol (Lausanne), 2023, 14:1271857.

[14] Associations between insulin resistance indices and subclinical atherosclerosis: A contemporary review

Scott et al., 2024

Am J Prev Cardiol, 2024, 18:100676.

[15] Association between triglyceride-glucose index and carotid atherosclerosis in Chinese steelworkers: a cross-sectional study

Cao et al., 2025

Sci Rep, 2025, 15:3827.

[16] Triglyceride-glucose index is associated with atherosclerosis in patients with symptomatic coronary artery disease, regardless of diabetes mellitus and hyperlipidaemia

Li et al., 2023

Cardiovasc Diabetol, 2023, 22(1):224.

[17] Association Between Triglyceride-Glucose Index and Carotid Plaque Stability in Different Glycemic Status: A Single-Center Retrospective Study

Huo et al., 2025

J Am Heart Assoc, 2025, 14(3)

[18] Loss of insulin signaling in vascular endothelial cells accelerates atherosclerosis in apolipoprotein E null mice

Rask-Madsen et al., 2010

Cell Metab, 2010, 11(5):379-389.

[19] Insulin decreases atherosclerosis by inducing endothelin receptor B expression

Park et al., 2016

JCI Insight, 2016, 1(6)

[20] Exogenous Insulin Infusion Can Decrease Atherosclerosis in Diabetic Rodents by Improving Lipids, Inflammation, and Endothelial Function

Park et al., 2018

Arterioscler Thromb Vasc Biol, 2018, 38(1):92-101.

[21] Insulin's actions on vascular tissues: Physiological effects and pathophysiological contributions to vascular complications of diabetes

Fu et al., 2021

Mol Metab, 2021, 52:101236.

[22] Endothelial dysfunction due to selective insulin resistance in vascular endothelium: insights from mechanistic modeling

Muniyappa et al., 2020

Am J Physiol Endocrinol Metab, 2020, 319(3)

[23] Inhibition of insulin signaling in endothelial cells by protein kinase C-induced phosphorylation of p85 subunit of phosphatidylinositol 3-kinase (PI3K)

Maeno et al., 2012

J Biol Chem, 2012, 287(7):4518-4530.

[24] The hydroxamic acid derivative YPX-C-05 alleviates hypertension and vascular dysfunction through the PI3K/AKT/eNOS pathway

Pang et al., 2024

Vascul Pharmacol, 2024, 154:107251.

[25] Exogenous hydrogen sulfide activates the PI3K/AKT/eNOS pathway to ameliorate replicative senescence in human umbilical vein endothelial cells

Niu et al., 2023

Cardiol Res Pract, 2023, 2023:7296874.

[26] Curcumae Longae Rhizoma extract suppresses angiogenesis via VEGF-induced PI3K/AKT-eNOS-NO pathway

Guo et al., 2023

J Ethnopharmacol, 2023, 308:116299.

[27] Insulin resistance compromises cellular integrity, mitochondrial function and inflammatory signaling in lymphatic endothelium

Lee et al., 2018

Microcirculation, 2018, 25(7)

[28] The role of the Ca2+/PI3K/AKT/eNOS/NO pathway in astragaloside IV-induced inhibition of angiotensin II-triggered endothelial inflammation

Zhang et al., 2024

Mediators Inflamm, 2024, 2024:3193950.

[29] Nitric oxide regulates vascular cell adhesion molecule 1 gene expression and redox-sensitive transcriptional events in human vascular endothelial cells

Khan et al., 1996

Proc Natl Acad Sci U S A, 1996, 93(17):9114-9119.

[30] The prominent role of NF-κB in the induction of endothelial activation by endogenous nitric oxide inhibition

Lazzerini et al., 2009

Nitric Oxide, 2009, 21(3-4):184-191.

[31] Vasoprotective effects of xanthotoxin and its mechanism of action in rat aorta and human vascular endothelial cells

Cao et al., 2020

J Vasc Res, 2020, 57(6):313-324.

[32] Progranulin protects vascular endothelium against atherosclerotic inflammatory reaction via AKT/eNOS and nuclear factor-κB pathways

Hwang et al., 2013

PLoS One, 2013, 8(9)

[33] Insulin inhibits leukocyte-endothelium adherence via an AKT-NO-dependent mechanism in myocardial ischemia/reperfusion

Li et al., 2009

J Mol Cell Cardiol, 2009, 47(4):512-519.

[34] Celiprolol activates eNOS through the PI3K-AKT pathway and inhibits VCAM-1 via NF-κB induced by oxidative stress

Kobayashi et al., 2003

Hypertension, 2003, 42(5):1004-1013.

[35] CTRP3 attenuates the inflammatory response and endothelial dysfunction induced by ox-LDL in mouse aortic endothelial cells by activating the PI3K/AKT/eNOS pathway

Chen et al., 2019

Inflammation, 2019, 42(4):1350-1359.

[36] Experimental and molecular docking studies demonstrate that 1,25-D3 protects against diabetic brain injury through the GLP-1R/PI3K/AKT signaling pathway

Song et al., 2025

Mediators Inflamm, 2025, 2025:8217035.

[37] Biological effect of licochalcone C on the regulation of PI3K/AKT/eNOS and NF-κB/iNOS/NO signaling pathways in H9c2 cells in response to LPS stimulation

Franceschelli et al., 2017

Int J Mol Sci, 2017, 18(4):690.

[38] Systemic insulin sensitivity, low-density lipoprotein (LDL) particle size, and oxidized LDL in overweight, nondiabetic men

Ho et al., 2002

Metabolism, 2002, 51(11):1478-1483.

[39] Relation of circulating oxidized LDL to obesity and insulin resistance in children

Kelly et al., 2010

Pediatr Diabetes, 2010, 11(8):552-555.

[40] Co-existence of insulin resistance and high concentrations of circulating oxidized LDL lipids

Linna et al., 2015

Ann Med, 2015, 47(5):394-398.

[41] The effect of 75 g of glucose during OGTT on plasma markers of lipid and lipoprotein peroxidation, oxidized LDL and thiobarbituric acid reactive substances, in people with increased body mass

Bielawska et al., 2023

Metabolites, 2023, 13(4):483.

[42] Relationship between serum oxidized lipoprotein levels, circulating myeloperoxidase and paraoxonase 1 levels, and diet in young subjects with insulin resistance

Marchán-Figueroa et al., 2024

Nutrients, 2024, 16(22):3930.

[43] Effects of a lifestyle intervention on cardiometabolic risk factors and oxidized lipoproteins in obese adolescents with prediabetes

Rentería-Mexía et al., 2019

Public Health Nutr, 2019, 22(4):706-713.

[44] Carotid intima-media thickness is lower after sleeve gastrectomy with concomitant changes in oxidized LDL and PAI-1

Hany et al., 2026

Obes Surg, 2026, 36:1414-1426.

[45] Oxidized lipoproteins and risk of type 2 diabetes mellitus: A 5-year cohort study of β-cell dysfunction and prediabetes progression

Gu et al., 2026

Diabetes Obes Metab, 2026, 28(5):3632-3643.

[46] Inhibition of low-density lipoprotein oxidation by nitric oxide. Potential role in atherogenesis

Hogg et al., 1993

FEBS Lett, 1993, 334(2):170-174.

[47] The effect of nitric oxide release rates on the oxidation of human low density lipoprotein

Goss et al., 1997

J Biol Chem, 1997, 272(34):21647-21653.

[48] Autoinhibition of murine macrophage-mediated oxidation of low-density lipoprotein by nitric oxide synthesis

Jessup e Dean, 1993

Atherosclerosis, 1993, 101(2):145-155.

[49] Inhibitory effect of inducible type nitric oxide synthase on oxidative modification of low density lipoprotein by vascular smooth muscle cells

Rikitake et al., 1998

Atherosclerosis, 1998, 136(1):51-57.

[50] Angiopoietin-2 confers atheroprotection in apoE−/− mice by inhibiting LDL oxidation via nitric oxide

Ahmed et al., 2009

Circ Res, 2009, 104(12):1333-1336.

[51] Chronic treatment with nitric oxide-releasing aspirin reduces plasma low-density lipoprotein oxidation and oxidative stress, arterial oxidation-specific epitopes, and atherogenesis in hypercholesterolemic mice

Napoli et al., 2002

Proc Natl Acad Sci U S A, 2002, 99(19):12467-12470.

[52] L-arginine improves endothelial function and reduces LDL oxidation in patients with stable coronary artery disease

Yin et al., 2005

Clin Nutr, 2005, 24(6):988-997.

[53] Role of endothelial dysfunction in atherosclerosis

Davignon e Ganz, 2004

Circulation, 2004, 109(23 Suppl 1)

[54] Oxidized LDL binds to CD36 on human monocyte-derived macrophages and transfected cell lines. Evidence implicating the lipid moiety of the lipoprotein as the binding site

Nicholson et al., 1995

Arterioscler Thromb Vasc Biol, 1995, 15(2):269-275.

[55] Comparative investigation on the sizes and scavenger receptor binding of human native and modified lipoprotein particles with atomic force microscopy

Gan et al., 2018

J Nanobiotechnology, 2018, 16(1):25.

[56] The binding of oxidized low density lipoprotein to mouse CD36 is mediated in part by oxidized phospholipids that are associated with both the lipid and protein moieties of the lipoprotein

Boullier et al., 2000

J Biol Chem, 2000, 275(13):9163-9169.

[57] Structural Insights into Oxidized Phospholipid Recognition and Translocation by CD36 Using Mass Spectrometry, Molecular Docking, Dynamics, and Metadynamics Simulations

Gao et al., 2025

J Am Chem Soc, 2025, 147(51):46871-46885.

[58] Mouse CD36 has opposite effects on LDL and oxidized LDL metabolism in vivo

Luangrath et al., 2008

Arterioscler Thromb Vasc Biol, 2008, 28(7):1290-1295.

[59] A CD36-dependent signaling cascade is necessary for macrophage foam cell formation

Rahaman et al., 2006

Cell Metab, 2006, 4(3):211-221.

[60] Oxidized LDL-bound CD36 recruits an Na+/K+-ATPase-Lyn complex in macrophages that promotes atherosclerosis

Chen et al., 2015

Sci Signal, 2015, 8(393)

[61] Oxidized LDL stimulates PKM2-mediated mtROS production and phagocytosis

Zhang et al., 2025

J Lipid Res, 2025, 66(5):100809.

[62] Contribution of hyperglycemia and oxidized LDL to macrophage inflammation: a role for PRAS40/AKT-dependent soluble CD14 shedding

Sanjurjo et al., 2023

Antioxidants (Basel), 2023, 12(5):1083.

[63] OxLDL primes platelets for enhanced extracellular vesicle formation capable of fine-tuning macrophage gene expression

Maaninka et al., 2023

Eur J Cell Biol, 2023, 102(2):151311.

[64] CD36, a scavenger receptor implicated in atherosclerosis

Park, 2014

Exp Mol Med, 2014, 46(6)

[65] Targeted disruption of the class B scavenger receptor CD36 protects against atherosclerotic lesion development in mice

Febbraio et al., 2000

J Clin Invest, 2000, 105(8):1049-1056.

[66] Absence of CD36 protects against atherosclerosis in ApoE knock-out mice with no additional protection provided by absence of scavenger receptor A I/II

Kuchibhotla et al., 2008

Cardiovasc Res, 2008, 78(1):185-196.

[67] Inhibition of macrophage CD36 expression and cellular oxidized low density lipoprotein (oxLDL) accumulation by tamoxifen: a peroxisome proliferator-activated receptor (PPAR)γ-dependent mechanism

Yu et al., 2016

J Biol Chem, 2016, 291(33):16977-16989.

[68] Salvianolic acid B inhibits macrophage uptake of modified low density lipoprotein (mLDL) in a scavenger receptor CD36-dependent manner

Bao et al., 2012

Atherosclerosis, 2012, 223(1):152-159.

[69] Macrophage PIM1 promotes atherosclerosis by enhancing foam cell formation through CD36

Beg et al., 2026

Arterioscler Thromb Vasc Biol, 2026;46(9):e324938.

[70] Lipid-induced insulin resistance is associated with increased monocyte expression of scavenger receptor CD36 and internalization of oxidized LDL

Kashyap et al., 2009

Obesity (Silver Spring), 2009, 17(12):2142-2148.

[71] Overexpression of CD36: a possible etiopathogenic mechanism of atherosclerosis in patients with prediabetes and diabetes

Lopez-Carmona et al., 2017

Diabetol Metab Syndr, 2017, 9:55.

[72] Nicotine potentiates proatherogenic effects of oxLDL by stimulating and upregulating macrophage CD36 signaling

Zhou et al., 2013

Am J Physiol Heart Circ Physiol, 2013, 305(4)

[73] Oleic acid induces smooth muscle foam cell formation and enhances atherosclerotic lesion development via CD36

Ma et al., 2011

Lipids Health Dis, 2011, 10:53.

[74] Platelet CD36 links hyperlipidemia, oxidant stress and a prothrombotic phenotype

Podrez et al., 2007

Nat Med, 2007, 13(9):1086-1095.

[75] Fc receptor γ-chain mediates CD36-induced platelet activation and thrombosis by oxidized low-density lipoprotein

Wraith et al., 2025

Blood Adv, 2025, 9(22):5774-5786.

[76] Oxidized LDL activates blood platelets through CD36/NOX2-mediated inhibition of the cGMP/protein kinase G signaling cascade

Magwenzi et al., 2015

Blood, 2015, 125(17):2693-2703.

[77] Atherogenic lipid stress induces platelet hyperactivity through CD36-mediated hyposensitivity to prostacyclin: the role of phosphodiesterase 3A

Berger et al., 2020

Haematologica, 2020, 105(3):808-819.

[78] Elevated glycosylation of CD36 in platelets is a risk factor for oxLDL-mediated platelet activation in type 2 diabetes

Agarwal et al., 2024

FEBS J, 2024, 291(2):376-391.

[79] LDL cholesterol and platelets: insights into their interactions in atherosclerosis

Gąsecka et al., 2021

Life (Basel), 2021, 11(1):39.

[80] Effects of antiplatelet agents and tyrosine kinase inhibitors on oxLDL-mediated platelet procoagulant activity

Zheng et al., 2023

Blood Adv, 2023, 7(8):1366-1378.

[81] Co-stimulation of PAFR and CD36 is required for oxLDL-induced human macrophages activation

Rios et al., 2012

PLoS One, 2012, 7(5)

[82] PKCδ signalling regulates SR-A and CD36 expression and foam cell formation

Lin et al., 2012

Cardiovasc Res, 2012, 95(3):346-355.

[83] The fatty acid receptor CD36 promotes HCC progression through activating Src/PI3K/AKT axis-dependent aerobic glycolysis

Luo et al., 2021

Cell Death Dis, 2021, 12(4):328.

[84] Apolipoprotein C-II induces EMT to promote gastric cancer peritoneal metastasis via PI3K/AKT/mTOR pathway

Wang et al., 2021

Clin Transl Med, 2021, 11(8)

[85] Salvianolic acid B attenuates inflammation and prevents pathological fibrosis by inhibiting CD36-mediated PI3K-AKT signaling pathway activation in frozen shoulder

Yan et al., 2023

Front Pharmacol, 2023, 14:1230174.

[86] Oleic acid stimulates HC11 mammary epithelial cells proliferation and mammary gland development in peripubertal mice through the activation of CD36-Ca2+ and PI3K/AKT signaling pathway

Meng et al., 2018

Oncotarget, 2018, 9(16):12982-12994.

[87] Lnc001209 participates in aluminum-induced PC12 cell apoptosis by regulating PI3K-AKT-mTOR signaling pathway

Li et al., 2023

Ecotoxicol Environ Saf, 2023, 259:115062.

[88] Strongylocentrotus nudus egg polysaccharide regulates intestinal epithelial autophagy through CD36/PI3K-AKT signaling pathway, thereby contributing to the amelioration of inflammatory bowel disease

Zhou et al., 2023

Int J Biol Macromol, 2023, 244:125373.

[89] Clarifying the Distinct Roles of Smooth Muscle Cell-Derived and Macrophage-Derived Foam Cells in Atherosclerosis and Their Implications

Miller e Zhang, 2021

Arterioscler Thromb Vasc Biol, 2021, 41(6):2035-2037.

[90] Intermedin inhibits macrophage foam-cell formation via tristetraprolin-mediated decay of CD36 mRNA

Dai et al., 2014

Cardiovasc Res, 2014, 101(2):297-305.

[91] Insulin promotes macrophage foam cell formation: potential implications in diabetes-related atherosclerosis

Park et al., 2012

Lab Invest, 2012, 92(8):1171-1180.

[92] Zdhhc1 deficiency attenuates foam cell formation and atherosclerosis by inhibiting PI3K-AKT-mTOR signaling through facilitating nuclear translocation of p110α

Zhou et al., 2025

Biochim Biophys Acta Mol Basis Dis, 2025, 1871(2):167577.

[93] Rutin inhibits ox-LDL-mediated macrophage inflammation and foam cell formation by inducing autophagy and modulating PI3K/AKT signaling

Li et al., 2022

Molecules, 2022, 27(13):4201.

[94] CXCR4 blockade promotes macrophage autophagy through the PI3K/AKT/mTOR pathway to alleviate coronary heart disease

Li et al., 2023

Int J Cardiol, 2023, 392:131303.

[95] Macrophage CD147 blockade protects against foam cell formation in atherosclerosis

Lv et al., 2021

Front Cell Dev Biol, 2021, 8:609090.

[96] Increased CD36 protein as a response to defective insulin signaling in macrophages

Liang et al., 2004

J Clin Invest, 2004, 113(5):764-773.

[97] Oxidized LDL impair adipocyte response to insulin by activating serine/threonine kinases

Scazzocchio et al., 2009

J Lipid Res, 2009, 50(5):832-845.

[98] A CD36-dependent pathway enhances macrophage and adipose tissue inflammation and impairs insulin signalling

Kennedy et al., 2011

Cardiovasc Res, 2011, 89(3):604-613.

[99] Oxidized LDL modify the human adipocyte phenotype to an insulin resistant, proinflammatory and proapoptotic profile

Santiago-Fernández et al., 2020

Biomolecules, 2020, 10(4):534.

[100] CD36/ANXA1/TLR4/NF-κB axis orchestrates lipid metabolism, chronic inflammation and insulin resistance in obese children

Yao et al., 2026

Immunol Lett, 2026, 280:107184.

[101] Enhanced EC CD36 signaling promotes skeletal muscle insulin resistance in female mice

Dada et al., 2024

Am J Physiol Endocrinol Metab, 2024, 327(4)

[102] CD36 aggravates obesity-related vascular injury by promoting endoplasmic reticulum stress and impairing endothelial insulin signaling

Xu et al., 2026

Cell Signal, 2026, 146:112643.

[103] Regulation of insulin receptor pathway and glucose metabolism by CD36 signaling

Samovski et al., 2018

Diabetes, 2018, 67(7):1272-1284.

[104] Differential roles of CD36 in regulating muscle insulin response depend on palmitic acid load

Sun et al., 2023

Biomedicines, 2023, 11(3):729.