
Scientific Book

Diabète de type 1 et perte des cellules pancréatiques

Le diabète de type 1 est une maladie auto-immune caractérisée par la destruction des cellules β pancréatiques, responsables de la production d'insuline. La recherche scientifique approfondit le rôle des lymphocytes, de l'inflammation et des mécanismes immunométaboliques impliqués dans la perte de la tolérance immunitaire. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi analysent ces processus, en explorant les liens entre métabolisme cellulaire, auto-immunité et altération progressive de la fonction pancréatique.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Diabète de type 1 et perte des cellules pancréatiques. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/diabete-de-type-1-et-perte-des-cellules-pancreatiques
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.13

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • DIABÈTE DE
  • IMMUNOMÉTABOLISME
  • PI3K/AKT/MTOR
  • HIF-1Α
  • LYMPHOCYTES TH17/TREG
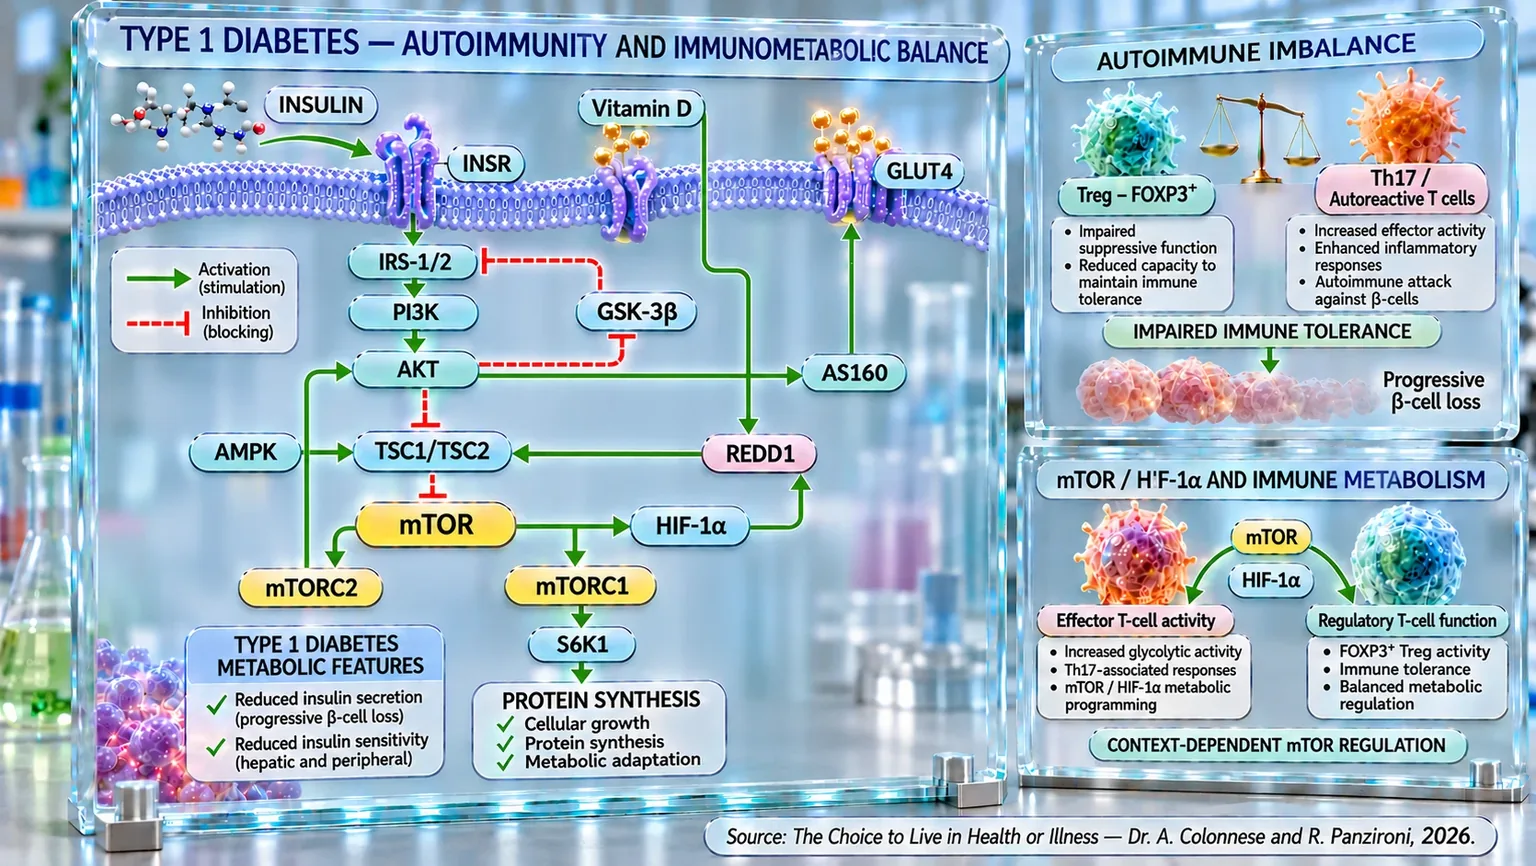
Infographie illustrant les voies INSR–PI3K–AKT–mTOR–HIF-1α et l'équilibre entre les lymphocytes T régulateurs et Th17, associé à la perte progressive des cellules β.
Schéma de l'équilibre immunométabolique dans le diabète de type 1 : il relie la signalisation insulinique INSR–IRS-1/2–PI3K–AKT, AMPK, mTORC1/2, HIF-1α, REDD1, la vitamine D et GLUT4, tandis que la comparaison entre les Treg–FOXP3+ et les cellules Th17/autoréactives illustre la perte de tolérance immunitaire, l'inflammation et la perte progressive des cellules β pancréatiques.

ABSTRACT

Le diabète de type 1 est une pathologie auto-immune caractérisée par la destruction progressive des cellules β pancréatiques et par la carence en insuline qui en résulte. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent les interactions entre tolérance immunologique, sensibilité à l'insuline et signalisation cellulaire, en soulignant leur importance dans la progression de la maladie.

La réponse auto-immune implique des lymphocytes T autoréactifs et des cellules Th17, tandis que les Treg peuvent présenter une capacité suppressive compromise, même sans réduction numérique. Des études expérimentales sur le transfert et l'expansion des Treg, ainsi que les premières expériences cliniques avec des cellules autologues, indiquent l'intérêt potentiel du rétablissement de la régulation immunitaire. Parallèlement, une insulinorésistance et des valeurs élevées de HOMA-IR ont également été observées chez des sujets auto-anticorps positifs, s'associant à la progression clinique. Les mesures par clamp documentent en outre une sensibilité réduite à l'insuline hépatique et périphérique.

La voie PI3K/AKT/mTOR relie les signaux métaboliques et la différenciation immunitaire : son activation soutient les programmes effecteurs Th1 et Th17, tandis qu'une modulation contrôlée peut favoriser les Treg FOXP3⁺. Par l'intermédiaire de HIF-1α, mTOR favorise la glycolyse et peut contribuer à la persistance des réponses autoréactives. HIF-1α est également activé dans les îlots pancréatiques humains exposés à un stress inflammatoire. La régulation d'AMPK/mTOR concerne aussi l'autophagie et la résilience des cellules β, rendant nécessaire une modulation sélective plutôt qu'une suppression indiscriminée.

Dans les modèles NOD, la rapamycine préventive a réduit l'incidence du diabète ; des stratégies combinées et des nanoparticules contenant de la rapamycine font l'objet d'études pour favoriser la tolérance antigène-spécifique. Un état adéquat en vitamine D durant les premières phases de la vie a été associé à un risque moindre, tandis que des études expérimentales et cliniques suggèrent des effets immunitaires et métaboliques possibles de la supplémentation, surtout chez les sujets carencés. Dans l'ensemble, ces preuves soulignent une interaction multifactorielle entre auto-immunité et métabolisme, indiquant des cibles de recherche sans pour autant démontrer encore de bénéfices thérapeutiques généralisables. La distinction entre preuves précliniques et résultats cliniques demeure essentielle.

Épidémiologie du diabète de type 1

Le diabète de type 1 est une maladie auto-immune caractérisée par la destruction des cellules β du pancréas et par la carence progressive en insuline qui en résulte. Sur le plan épidémiologique, il est important de souligner certains aspects fondamentaux relatifs à l'âge, au sexe et à la prévalence, utiles pour donner au lecteur une vision claire de son importance.

Tout d'abord, à l'échelle mondiale, on estime qu'environ 9,5 millions de personnes vivent avec un diabète de type 1, toutes tranches d'âge confondues ; parmi elles, environ 1 million sont des enfants âgés de 0 à 14 ans et environ 0,8 million sont des adolescents âgés de 15 à 19 ans. En ce qui concerne l'âge d'apparition et la prévalence par tranche d'âge, les données montrent que : chez les jeunes (par exemple, les enfants et les adolescents), la prévalence signalée aux États-Unis est d'environ 3,5 pour 1 000 dans la population de moins de 20 ans, avec des valeurs plus élevées (environ 5 pour 1 000) dans la tranche des 10-17 ans.

Une méta-analyse mondiale portant sur la tranche des 15-39 ans a estimé à environ 7,34 millions le nombre de cas en 2021 ; en ce qui concerne la différence entre les sexes, les données n'indiquent pas de déséquilibre très marqué : à l'échelle mondiale, la proportion masculine apparaît légèrement supérieure à la proportion féminine, mais les différences restent modestes.

Enfin, en termes de proportion par rapport à l'ensemble des cas de diabète, bien qu'il existe des variations selon les pays, il est souvent indiqué que le type 1 représente une part relativement faible du total des cas de diabète (souvent estimée entre 5 % et 10 % à l'échelle mondiale).

Déséquilibre des lymphocytes T

Le diabète de type 1 représente l'une des manifestations les plus emblématiques de la défaillance de la tolérance immunitaire. Dans des conditions physiologiques, les lymphocytes T régulateurs (Treg), identifiés par le phénotype CD4+ et CD25+, maintiennent un équilibre délicat avec les lymphocytes T effecteurs, empêchant l'organisme de réagir contre ses propres tissus. Lorsque cet équilibre est rompu, comme c'est le cas dans le diabète de type 1, le système immunitaire perd sa capacité à distinguer le « soi » du « non-soi », attaquant sélectivement les cellules β pancréatiques productrices d'insuline. C'est comme si une force de police, normalement chargée du maintien de l'ordre, se mettait à s'en prendre aux citoyens qu'elle est censée protéger, déstabilisant ainsi toute la société biologique.

Les preuves expérimentales confirment que chez les sujets atteints de diabète de type 1, on n'observe pas nécessairement une réduction du nombre absolu de Treg, mais plutôt une altération fonctionnelle de leur capacité suppressive. Une étude a montré que, bien que les cellules Treg hautement activées CD4+ et CD45 soient en augmentation chez les patients atteints de diabète de type 1 A, elles sont paradoxalement incapables d'exercer leur fonction régulatrice. Ce dysfonctionnement est associé à une capacité de sécrétion insulinique résiduelle réduite, ce qui suggère que ce n'est pas seulement la quantité, mais surtout la qualité des Treg qui détermine la progression de la maladie (Haseda et al., 2013) [1].

Parallèlement, d'autres chercheurs ont identifié dans les ganglions lymphatiques pancréatiques (structures immunitaires proches du pancréas qui participent au contrôle des réponses immunitaires) des patients diabétiques un environnement immunitaire profondément altéré, dominé par une expansion des cellules Th17, connues pour leur activité inflammatoire, et par des Treg fonctionnellement défectueuses. Dans ce site critique, où le système immunitaire entre en contact avec les antigènes pancréatiques, l'équilibre entre contrôle et agression est rompu en faveur de l'inflammation, facilitant la destruction des cellules β pancréatiques (Ferraro et al., 2011) [2].

Le concept de déséquilibre Th17/Treg a également été confirmé par des études sur des modèles animaux, comme celle menée sur les rats BioBreeding, prédisposés au diabète. Chez ces animaux, l'expansion excessive des cellules Th17 et l'altération du répertoire des lymphocytes T périphériques précèdent le développement clinique du diabète. Le rétablissement de l'équilibre immunitaire par le transfert de lymphocytes T régulateurs ou leur expansion in vivo réduit significativement l'incidence de la maladie, confirmant que la perte de tolérance est une cause primaire et non une simple conséquence du processus auto-immun (Van den Brandt et al., 2010) [3].

Chez l'être humain, la compréhension de ces mécanismes a conduit à des tentatives thérapeutiques visant à restaurer la fonction des Treg. La rapamycine, un immunosuppresseur traditionnellement utilisé dans les greffes, a démontré sa capacité à étendre sélectivement in vitro les cellules CD4+CD25+, tout en maintenant intacte leur fonction suppressive. Cette découverte a ouvert la voie à des stratégies de thérapie cellulaire ex vivo, basées sur l'infusion de Treg autologues (cellules immunitaires régulatrices provenant du patient lui-même) pour rétablir la tolérance immunitaire (Battaglia et al., 2005) [4].

Les études cliniques ultérieures ont démontré la faisabilité de cette approche : entre 2012 et 2014, des enfants atteints de diabète de type 1 de diagnostic récent ont été traités par des infusions de Treg autologues expansées ex vivo, observant non seulement une augmentation des Treg circulantes, mais aussi une préservation significative de la fonction β-cellulaire et une réduction des besoins en insuline exogène. Dans certains cas, les patients ont maintenu un contrôle glycémique satisfaisant sans recourir à l'insuline pendant plusieurs mois, un résultat extraordinaire pour une pathologie traditionnellement irréversible (Marek-Trzonkowska et al., 2012) [5] ; (Marek-Trzonkowska et al., 2013) [6] ; (Marek-Trzonkowska et al., 2014) [7].

Ces observations expérimentales et cliniques trouvent confirmation dans un contexte plus large : les lymphocytes T régulateurs constituent le principal mécanisme de défense contre l'auto-immunité en général. En 2010, un chercheur a souligné que des défauts quantitatifs ou qualitatifs de ces cellules sont communs à de nombreuses pathologies auto-immunes, dont la sclérose en plaques, le lupus et la polyarthrite rhumatoïde. Dans le diabète de type 1, leur incapacité à supprimer la réponse contre les antigènes β-cellulaires représente la clé pathogénique qui unit génétique, environnement et dysfonctionnement immunitaire (Buckner, 2010) [8].

En résumé, le diabète de type 1 peut être considéré comme le résultat final d'un équilibre immunologique rompu : d'un côté, une réponse inflammatoire hyperactive guidée par les cellules Th17 et les lymphocytes T effecteurs ; de l'autre, un système régulateur incapable de contenir l'attaque. Rétablir l'harmonie entre ces deux pôles, tel un chef d'orchestre ramenant l'ordre dans un ensemble chaotique, apparaît aujourd'hui comme l'une des stratégies les plus prometteuses pour préserver la fonction pancréatique et changer le destin clinique de cette maladie auto-immune complexe.

Altérations métaboliques : voie de l'insuline et insulinorésistance

Dans le diabète de type 1, la résistance à l’insuline, traditionnellement considérée comme un phénomène typique du diabète de type 2, s’est révélée ces dernières années être un élément clé également dans la pathogenèse et la progression de la forme auto-immune. C’est comme si, en plus de l’attaque du système immunitaire contre les cellules β, l’organisme devait faire face à une difficulté supplémentaire : celle de répondre de manière adéquate à l’insuline résiduelle ou exogène (insuline administrée de l’extérieur), aggravant ainsi l’instabilité métabolique propre à la maladie.

Les premières preuves en ce sens proviennent d’études prospectives menées sur des parents au premier degré de patients atteints de diabète de type 1, déjà positifs aux auto-anticorps contre les îlots pancréatiques. Certains chercheurs ont démontré que la résistance à l’insuline, mesurée par l’indice HOMA-IR, représente un facteur de risque indépendant de progression vers la maladie déclarée. Dans la même étude, le rapport entre la réponse insulinique de première phase et l’HOMA-IR s’est révélé être un indicateur encore plus puissant pour prédire l’apparition du diabète, soulignant comment un équilibre altéré entre sécrétion et action insulinique peut anticiper le diagnostic (Xu et al., 2007) [9].

Des résultats similaires avaient déjà été observés par d’autres chercheurs en 2004, qui ont mis en évidence que les parents auto-anticorps-positifs progressant vers la maladie présentaient, dès les phases précliniques, une sensibilité réduite à l’insuline, disproportionnée par rapport à leur capacité sécrétoire. Le rapport HOMA-R/FPIR (indice de résistance rapporté à la sécrétion) s’est révélé être le prédicteur le plus fort de progression, suggérant que la perte du contrôle glycémique commence bien avant la destruction complète des cellules β (Fourlanos et al., 2004) [10].

Ces observations ont été confirmées et élargies plus récemment par l’étude d’un autre chercheur qui a analysé plus de 6 000 parents auto-anticorps-positifs. L’indice HOMA-IR et l’indice de Matsuda, indicateurs respectifs de la résistance et de la sensibilité insulinique, se sont révélés fortement associés à la progression des stades précoces (auto-immunité silencieuse) jusqu’au diabète clinique. En particulier, des valeurs élevées d’HOMA-IR et faibles de Matsuda augmentaient le risque de passage du stade 1 au stade 3, même après ajustement pour les marqueurs de sécrétion insulinique. Cela démontre que la résistance à l’insuline n’est pas un simple effet secondaire, mais un facteur qui accélère la transition vers la maladie manifeste (Petrelli et al., 2024) [11].

Sur le plan physiopathologique, la résistance à l’insuline chez les sujets atteints de diabète de type 1 peut être comparée à un « bruit de fond métabolique » qui amplifie les effets de l’auto-immunité. En 2015, grâce à une revue systématique et une méta-analyse d’études de clamp euglycémique (test qui évalue l’efficacité avec laquelle les tissus répondent à l’insuline), il a été confirmé que chez les patients atteints de diabète de type 1, il existe une sensibilité réduite à l’insuline tant au niveau hépatique que périphérique, avec une moindre capacité à supprimer la production de glucose endogène et une absorption réduite de glucose par les muscles. La lipolyse est également moins inhibée, contribuant à la tendance à l’hyperglycémie et à la cétose (Donga et al., 2015) [12].

Au-delà des mécanismes métaboliques, d’autres chercheurs ont mis en évidence une relation immuno-métabolique plus directe : chez les adultes atteints de diabète de type 1 récemment diagnostiqué, les titres d’anticorps anti-insuline sont inversement corrélés à la sensibilité à l’insuline. En d’autres termes, plus la réponse auto-immune contre l’insuline est forte, plus la capacité des tissus à y répondre est faible. Ce lien souligne que l’immunité et le métabolisme ne sont pas des compartiments séparés, mais des systèmes entremêlés qui s’influencent mutuellement (Burkart et al., 2018) [13].

Globalement, les données suggèrent que la résistance à l’insuline ne coexiste pas seulement avec le diabète de type 1, mais en influence activement l’évolution. Dans un certain sens, la maladie peut être vue comme le résultat de la rencontre de deux faiblesses : un système immunitaire qui détruit les cellules β et un organisme qui répond de moins en moins efficacement à l’insuline disponible. Intervenir sur ce dernier aspect, en améliorant la sensibilité insulinique par la nutrition, l’activité physique ou des médicaments insulino-sensibilisateurs, pourrait représenter une étape importante dans la prévention et la gestion des phases précoces de la maladie auto-immune.

mTOR comme nœud central

Dans le diabète de type 1, la voie de signalisation mTOR fonctionne comme un « commutateur » métabolique qui détermine si les cellules T s'engageront sur la voie de l'attaque ou celle du contrôle : lorsque mTOR est actif, il intègre les signaux environnementaux et pousse les cellules T vers des profils effecteurs (Th1, Th2, Th17) ; lorsqu'il est atténué, il favorise au contraire l'émergence de cellules T régulatrices FoxP3+, c'est-à-dire les gardiens qui rétablissent l'ordre immunitaire. Dans des modèles murins dépourvus de mTOR dans les cellules T, la différenciation effectrice est bloquée tandis que la génération de Treg augmente, nous rappelant que la « quantité de carburant » et les « signaux » perçus par une cellule sont tout aussi déterminants que l'antigène qu'elle reconnaît (Delgoffe et al., 2009) [14].

Cette grille de lecture métabolico-immunologique ouvre également des perspectives thérapeutiques : dans des modèles NOD (Non-Obese Diabetic, un modèle animal fondamental pour l'étude du diabète de type 1), la metformine n'agit pas seulement comme un hypoglycémiant, mais remodèle le système immunitaire en supprimant mTOR dans les cellules T et mTOR/STAT3 dans les cellules dendritiques (cellules qui reconnaissent les menaces potentielles), réduisant ainsi les cytokines pro-inflammatoires et augmentant les Treg ; le résultat pratique est un retard ou une moindre incidence de l'apparition du diabète, comme si l'on baissait le « volume » de l'inflammation précisément dans les ganglions lymphatiques qui drainent le pancréas (Suzuki et al., 2025) [15].

En parallèle, intervenir sur mTOR peut protéger directement l'« organe cible » : dans des modèles expérimentaux, une formulation phytothérapeutique traditionnelle (tisane de Cai) active l'AMPK, inhibe mTOR et renforce l'autophagie mitochondriale dans les cellules β, ce qui permet d'obtenir des îlots pancréatiques plus intacts, une meilleure sécrétion d'insuline et une réduction des marqueurs inflammatoires ; c'est comme aider la cellule à faire le « ménage », en éliminant les mitochondries endommagées et en récupérant une efficacité énergétique dans un environnement hostile (Li et al., 2024) [16].

Dans l'ensemble, ces preuves montrent que mTOR est un carrefour où l'immunologie et le métabolisme se rencontrent : en modulant son signal, il est possible à la fois de faire pencher la balance des cellules T effectrices vers les régulatrices, et de rendre les cellules β plus résilientes au stress ; en conclusion, cela signifie associer à la substitution de l'insuline une stratégie qui réduise le « choc » auto-immun et renforce la capacité intrinsèque du pancréas à survivre à l'assaut.

Inhibiteurs de mTOR

Dans le diabète de type 1, la destruction progressive des cellules β pancréatiques est entretenue par une perte de la tolérance immunologique vis-à-vis des antigènes insulaires et par l'activation de lymphocytes T autoréactifs. Dans ce scénario, mTOR représente l'un des principaux régulateurs métaboliques de la réponse des lymphocytes T, car il intègre la disponibilité énergétique, les signaux de croissance et les stimuli provenant du récepteur antigénique, contribuant ainsi à déterminer la prolifération et la différenciation des cellules immunitaires. L'inhibition pharmacologique de mTOR par la rapamycine, ou sirolimus (médicament immunosuppresseur qui inhibe principalement le complexe mTORC1), peut donc modifier la réponse auto-immune en intervenant surtout sur l'équilibre entre les cellules T effectrices et les cellules T régulatrices. La rapamycine inhibe principalement mTORC1 et limite la prolifération des populations effectrices, y compris celles associées aux phénotypes Th1 et Th17, tandis que les cellules T régulatrices FOXP3+ s'avèrent relativement plus résistantes à cette inhibition. Cette dépendance métabolique différente offre une explication possible de l'effet immunomodulateur observé expérimentalement : réduire le signal mTOR peut diminuer la pression des cellules autoréactives sur les îlots pancréatiques et, simultanément, augmenter la capacité des Treg à contrôler la réponse auto-immune.

L'une des premières démonstrations expérimentales de l'importance de mTOR dans le diabète auto-immun provient du modèle murin NOD. L'administration préventive de rapamycine a réduit de façon drastique l'incidence du diabète et, aux doses les plus élevées utilisées, a empêché le développement de l'hyperglycémie pendant la période de traitement. L'effet s'est révélé particulièrement significatif lorsque la rapamycine était administrée avant l'apparition de la maladie, alors qu'elle s'avérait inefficace pour inverser un diabète déjà déclaré. Ces résultats ont indiqué très tôt que l'inhibition de mTOR peut entraver la phase d'expansion et d'activation de la réponse auto-immune qui précède la destruction irréversible des cellules β (Baeder et al., 1992) [17].

Par la suite, une confirmation importante est venue d'un modèle de diabète de type 1 de nouvelle apparition : les chercheurs ont utilisé une thérapie combinée comprenant de la rapamycine, un agoniste apparenté à l'IL-2 et un antagoniste muté de l'IL-15. Le traitement a stoppé la destruction auto-immune des cellules β et a rétabli la normoglycémie ainsi que la tolérance immunitaire. La réduction de l'expression de médiateurs cytotoxiques et pro-inflammatoires, notamment l'IFN-γ, l'IL-1β et le TNF-α, s'est révélée particulièrement intéressante. Le rétablissement métabolique était également associé à la réduction de l'état inflammatoire systémique et à l'amélioration de la réponse à l'insuline. Dans ce modèle, par conséquent, l'inhibition de mTOR constituait une composante d'une stratégie capable d'agir simultanément sur l'auto-immunité et sur l'inflammation métabolique (Koulmanda et al., 2007) [18].

Dans le diabète de type 1, la perte progressive des cellules β pancréatiques découle de l'interaction entre la vulnérabilité de la cellule β et la réponse auto-immune, dans laquelle les lymphocytes T autoréactifs acquièrent un métabolisme fortement glycolytique nécessaire à leur activation et à leur prolifération. mTORC1 représente l'un des principaux régulateurs de cette reprogrammation métabolique : lorsque le signal TCR et les facteurs de croissance activent PI3K/AKT/mTOR, la synthèse protéique, le métabolisme glycolytique et la capacité proliférative des lymphocytes effecteurs augmentent. L'inhibition contrôlée de mTORC1 peut donc réduire l'expansion des populations effectrices et modifier le rapport entre les cellules T autoréactives et les Treg, contribuant à rétablir la tolérance envers les antigènes des cellules β. Les résultats obtenus sont particulièrement intéressants : chez les souris NOD, cela entraîne une moindre infiltration immunitaire des îlots pancréatiques, une meilleure conservation de la sécrétion insulinique et un retard dans l'apparition du diabète. Parallèlement, FOXP3 est modifié, favorisant un profil immunitaire moins diabétogène (Kong et al., 2021) [19].

Une évolution particulièrement significative est représentée par la possibilité de véhiculer la rapamycine dans des nanoparticules, limitant ainsi son exposition systémique et orientant davantage son effet vers la tolérance immunologique. Les nanoparticules ImmTOR contenant de la rapamycine ont été associées à une variante ingénierée de l'IL-2 sélective pour les Treg. Cette combinaison a augmenté l'expansion et la persistance des cellules T régulatrices et, en présence de l'antigène cible, a fortement favorisé l'apparition de Treg antigène-spécifiques. Dans les modèles auto-immuns incluant le diabète de type 1, cette stratégie a fourni une protection contre la maladie, tout en limitant l'expansion indésirable des cellules immunitaires effectrices qui peut accompagner le traitement par l'IL-2. Dans ce cas, donc, mTOR n'est pas simplement « éteint », mais utilisé comme un nœud métabolique pour orienter sélectivement la réponse immunitaire vers la tolérance (Kishimoto et al., 2023) [20].

Ces études suggèrent donc une séquence biologique particulièrement utile pour le chapitre : PI3K/AKT → mTORC1 → métabolisme glycolytique et prolifération des lymphocytes effecteurs → réponse autoréactive contre la cellule β, tandis qu'une modulation sélective peut favoriser : ↓ mTORC1 dans les lymphocytes effecteurs → ↓ expansion autoréactive → ↑ prédominance/fonction Treg → meilleure conservation des cellules β.

Le point central est cependant que mTOR ne doit pas être simplement inhibé dans tout l'organisme. Dans le diabète de type 1, il apparaît plutôt nécessaire de réduire l'hyperactivité de mTORC1 dans les composantes immunitaires pathogènes tout en préservant mTORC1/mTORC2 dans les cellules β, où la voie reste nécessaire à la croissance, à la sécrétion insulinique et à la survie. Cette distinction est essentielle car elle évite de présenter l'inhibition de mTOR comme universellement avantageuse.

mTOR, HIF-1α et reprogrammation métabolique des cellules du système immunitaire

Dans le diabète de type 1, l’activation de mTOR peut contribuer à la progression de l’auto-immunité en modifiant profondément le métabolisme des lymphocytes T. Après l’activation antigénique, mTOR favorise l’expression de HIF-1α, qui augmente l’utilisation de la glycolyse et fournit aux cellules effectrices l’énergie et les intermédiaires biosynthétiques nécessaires à la prolifération et à la production de cytokines pro-inflammatoires. Ce programme métabolique favorise en particulier les cellules Th17 et, simultanément, rend moins favorable le programme régulateur associé aux Treg FOXP3. Dans le diabète de type 1, où des lymphocytes autoréactifs attaquent progressivement les cellules β pancréatiques, l’axe mTOR–HIF-1α–glycolyse peut donc contribuer à déplacer l’équilibre immunitaire vers une réponse pro-inflammatoire persistante.

L’une des démonstrations les plus directes dans le diabète de type 1 a été fournie par une recherche de 2019 : lors de la différenciation Th17, le traitement par la metformine augmentait l’activation de l’AMPK et réduisait simultanément la phosphorylation (activation) de mTOR et l’expression de HIF-1α. Parallèlement, les cellules Th1 et Th17 diminuaient tandis que les cellules Treg FOXP3+ augmentaient. Chez les souris NOD, modèle spontané du diabète de type 1, la metformine réduisait les cellules CD4+ productrices d’IFN-γ et d’IL-17 (molécules du système immunitaire qui contribuent à activer et coordonner l’inflammation), tout en augmentant les populations régulatrices. L’étude relie donc directement la modulation AMPK → mTOR → HIF-1α à la réduction de l’auto-immunité pancréatique (Duan et al., 2019) [21].

L’importance de la composante HIF-1α a été documentée directement dans le pancréas humain par d’autres chercheurs en 2020. En analysant des îlots pancréatiques provenant de sujets atteints de diabète de type 1, les auteurs de l’étude ont relevé une activation significative de la signalisation HIF-1α et une augmentation d’environ cinq fois de PFKFB3, un régulateur important de la glycolyse. Le même programme était induit dans les îlots humains exposés à des cytokines caractéristiques du microenvironnement diabétique, avec une augmentation de la production de lactate. HIF-1α exerçait initialement aussi un effet de survie, mais au prix d’une altération précoce de la sécrétion d’insuline stimulée par le glucose (Nomoto et al., 2020) [22].

Dans l’ensemble, ces preuves dessinent un modèle dans lequel l’activation de mTORC1 représente l’un des principaux signaux métaboliques capables de soutenir HIF-1α dans les lymphocytes T. HIF-1α potentialise donc la glycolyse et favorise les programmes effecteurs, surtout Th17, tout en contrant relativement le maintien des cellules Treg FOXP3+. Dans le microenvironnement pancréatique, en outre, HIF-1α est également activé dans les cellules β soumises à un stress inflammatoire, modifiant leur métabolisme et leur fonction. Dans le diabète de type 1, on peut donc définir la séquence activation PI3K/AKT/mTOR → augmentation de HIF-1α → accroissement de la glycolyse → expansion et maintien des lymphocytes T effecteurs → déséquilibre Th17/Treg → augmentation de la réponse auto-immune → destruction progressive des cellules β pancréatiques.

La vitamine D comme modulateur immuno-métabolique

Dans le diabète de type 1, la vitamine D intervient comme un régulateur « de contexte » : elle n'éteint pas le feu auto-immun à elle seule, mais elle calme le vent qui l'alimente, améliorant ainsi l'environnement immuno-métabolique dans lequel la maladie naît et progresse. Des données prospectives suggèrent qu'une exposition précoce fait la différence : dans une cohorte de naissance finlandaise, une supplémentation régulière au cours de la première année de vie a été associée à un risque nettement plus faible de développer un diabète par la suite, avec un gradient dose-réponse apparent ; à l'inverse, une suspicion de rachitisme triplait le risque (Hyppönen et al., 2001) [23].

En ce qui concerne les taux circulants, les enfants, les adolescents et les adultes atteints de diabète de type 1 présentent en moyenne des concentrations plus faibles de 25(OH)D par rapport aux témoins, ce qui renforce l'idée que le « statut en vitamine D » fait partie du tableau de risque, sans pour autant prouver la causalité à lui seul (Feng et al., 2015) [24]. Une revue axée sur l'âge pédiatrique confirme que, avant 15 ans, des carences jusqu'à 50 % inférieures à celles des pairs en bonne santé sont fréquentes et associées à une probabilité accrue de maladie, proposant la supplémentation comme une mesure préventive potentiellement pertinente (Daskalopoulou et al., 2022) [25].

La logique est cohérente : comme décrit dans le chapitre concernant le système immunitaire, par le biais de la modulation du complexe mTOR, le calcitriol module l'immunité adaptative en réduisant les profils Th1/Th17 pro-inflammatoires, favorise les lymphocytes T régulateurs (Treg) et « adoucit » les cellules dendritiques, avec des effets directs possibles de protection des cellules β contre le stress inflammatoire (Rak et Bronkowska, 2018) [26].

Dans des modèles NOD, une exposition alimentaire élevée mais sûre et prolongée au cholécalciférol réduit l'incidence du diabète et préserve le contenu en insuline pancréatique, s'accompagnant d'une augmentation des Treg dans les ganglions lymphatiques pancréatiques : c'est comme abaisser le seuil de la mèche immunitaire avant qu'elle n'atteigne les îlots (Takiishi et al., 2014) [27].

En âge pédiatrique, trois mois de cholécalciférol à haute dose ont réduit l'HbA1c (indicateur de l'évolution moyenne de la glycémie dans le temps) sans altérer le métabolisme du calcium, suggérant un bénéfice métabolique additif en cas de carence initiale (Ordooei et al., 2017) [28].

Dans une étude randomisée, en double aveugle, contrôlée par placebo et croisée, 39 patients atteints de diabète de type 1 ont reçu 4000 UI/jour de vitamine D pendant trois mois. La supplémentation a augmenté de manière significative les taux de 25(OH)D et, chez les hommes, a entraîné une augmentation plus importante des lymphocytes T régulateurs (Treg). Le traitement a également réduit les besoins en insuline et amélioré l'HbA1c (indicateur de l'évolution moyenne de la glycémie dans le temps), sans mettre en évidence de toxicité. La réponse des Treg variait également en fonction de génotypes spécifiques du récepteur de la vitamine D (Bogdanou et al., 2017) [29].

Dans une autre étude rétrospective portant sur 271 enfants et adolescents atteints de diabète de type 1, 14,8 % présentaient une carence et 31 % une insuffisance en vitamine D. Chez les 73 patients évalués après trois mois de supplémentation en cholécalciférol, les taux de 25(OH)D sont passés de 12,9 à 26,1 ng/mL, tandis que l'HbA1c a diminué de manière significative. L'amélioration était plus marquée chez les sujets ayant une HbA1c initiale plus élevée et des taux de vitamine D plus bas, suggérant un bénéfice possible sur le contrôle glycémique (Giri et al., 2017) [30].

Dans l'ensemble, les preuves suggèrent que la vitamine D peut contribuer à la modulation du diabète de type 1 en agissant à la fois sur le plan immunitaire et métabolique. Un statut vitaminique adéquat, surtout au cours des premières phases de la vie, a été associé à un risque moindre de maladie, tandis que la carence est fréquente chez les patients. Par la modulation de mTOR, la vitamine D peut favoriser les Treg et limiter les réponses Th1/Th17 pro-inflammatoires, contribuant ainsi à la protection des cellules β. Des études expérimentales et cliniques indiquent également que la supplémentation, surtout chez les sujets carencés, peut être associée à une amélioration de l'HbA1c et à une réduction des besoins en insuline.

Conclusions

Dans l'ensemble, les preuves scientifiques analysées décrivent le diabète de type 1 comme une pathologie dans laquelle l'auto-immunité, le métabolisme et la signalisation cellulaire sont profondément interconnectés. La maladie, caractérisée par la destruction auto-immune progressive des cellules β pancréatiques et la carence en insuline qui en résulte, touche environ 9,5 millions de personnes dans le monde et présente une incidence significative dès l'enfance et l'adolescence.

La première étape concerne la perte de la tolérance immunologique. Les preuves montrent que, dans le diabète de type 1, le problème des Treg ne réside pas nécessairement dans leur réduction numérique, mais plutôt dans l'altération de leur capacité suppressive. Parallèlement, l'expansion des cellules Th17 et des populations T autoréactives favorise l'attaque contre les cellules β. Les études expérimentales sur le transfert ou l'expansion des Treg et les premières expériences cliniques avec des Treg autologues confirment l'importance de rétablir cet équilibre pour préserver la fonction β-cellulaire.

À cette altération immunitaire s'associe une résistance à l'insuline, qui peut apparaître dès les phases précliniques. Chez les sujets positifs aux auto-anticorps, un HOMA-IR élevé et une sensibilité réduite à l'insuline sont associés à la progression vers la maladie déclarée, indépendamment de la capacité sécrétoire résiduelle. Les études par clamp confirment également une sensibilité réduite à l'insuline hépatique et périphérique dans le diabète de type 1. La maladie émerge donc de l'interaction entre la perte progressive de la sécrétion d'insuline et la réduction de l'efficacité de l'insuline disponible.

Dans ce scénario, mTOR représente un nœud de convergence entre métabolisme et immunité. Son activation soutient les programmes métaboliques des cellules T effectrices, y compris les Th1 et Th17, tandis qu'une réduction contrôlée du signal favorise les Treg FOXP3+. La modulation de AMPK/mTOR peut également soutenir l'autophagie et la résilience des cellules β.

Les études avec la rapamycine/sirolimus renforcent cette interprétation. Dans les modèles NOD, l'inhibition préventive de mTOR a réduit l'incidence du diabète ; des stratégies combinées ont atténué les médiateurs inflammatoires et favorisé le rétablissement de la tolérance, tandis que des approches plus récentes utilisant des nanoparticules contenant de la rapamycine visent à étendre sélectivement les Treg antigène-spécifiques. Un principe fondamental émerge toutefois : il n'est pas souhaitable d'éteindre mTOR de manière indiscriminée, mais plutôt d'en réduire l'hyperactivité dans les composantes immunitaires pathogènes tout en préservant ses fonctions dans les cellules β.

L'étape suivante implique HIF-1α. mTOR peut soutenir son expression, favorisant la glycolyse et les programmes effecteurs. La séquence reconstruite à partir des preuves est donc PI3K/AKT/mTOR → HIF-1α → augmentation de la glycolyse → expansion des Th17 et réduction relative des Treg → augmentation de la réponse auto-immune → destruction β-cellulaire progressive. HIF-1α est également activé dans les îlots pancréatiques humains soumis à un stress inflammatoire, montrant comment la reprogrammation métabolique implique aussi directement la cellule β.

Enfin, la vitamine D complète ce tableau immunométabolique. Un statut vitaminique adéquat au début de la vie a été associé à un risque moindre de maladie, tandis que la carence est fréquente chez les patients. Des études expérimentales et cliniques indiquent également des effets possibles sur les Treg, sur les réponses Th1/Th17, sur l'HbA1c et sur les besoins en insuline, surtout chez les sujets carencés. Dans l'ensemble, un fil conducteur émerge donc : perte de la tolérance → altération de la sensibilité à l'insuline → dérégulation de mTOR/HIF-1α et du métabolisme cellulaire → prédominance des réponses effectrices → dommage β-cellulaire progressif, identifiant dans l'équilibre immunométabolique une clé fondamentale pour comprendre l'évolution du diabète de type 1.

Références

[1] CD4+ CD45RA+ FoxP3high activated regulatory T cells are functionally impaired and related to residual insulin-secreting capacity in patients with type 1 diabetes

Haseda et al., 2013

Clin Exp Immunol. 2013 Aug;173(2):207-16.

[2] Expansion of Th17 cells and functional defects in T regulatory cells are key features of the pancreatic lymph nodes in patients with type 1 diabetes

Ferraro et al., 2011

Diabetes. 2011 Nov;60(11):2903-13.

[3] Type 1 diabetes in BioBreeding rats is critically linked to an imbalance between Th17 and regulatory T cells and an altered TCR repertoire

Van den Brandt et al., 2010

J Immunol. 2010 Aug 15;185(4):2285-94.

[4] Rapamycin selectively expands CD4+CD25+FoxP3+ regulatory T cells

Battaglia et al., 2005

Blood. 2005 Jun 15;105(12):4743-8.

[5] Administration of CD4+CD25highCD127- regulatory T cells preserves β-cell function in type 1 diabetes in children

Marek-Trzonkowska et al., 2012

Clinical Trial Diabetes Care. 2012 Sep;35(9):1817-20.

[6] Clinical application of regulatory T cells in type 1 diabetes

Marek-Trzonkowska et al., 2013

Pediatr Diabetes. 2013 Aug;14(5):322-32.

[7] Therapy of type 1 diabetes with CD4(+)CD25(high) CD127-regulatory T cells prolongs survival of pancreatic islets - results of one year follow-up

Marek-Trzonkowska et al., 2014

Clin Immunol. 2014 Jul;153(1):23-30.

[8] Mechanisms of impaired regulation by CD4+CD25+FOXP3+ regulatory T cells in human autoimmune diseases

Buckner, 2010

Nat Rev Immunol. 2010 Dec;10(12):849–859.

[9] Role of insulin resistance in predicting progression to type 1 diabetes

Xu et al., 2007

Diabetes Care. 2007 Sep;30(9):2314-20.

[10] Insulin resistance is a risk factor for progression to type 1 diabetes

Fourlanos et al., 2004

Diabetologia. 2004 Oct;47(10):1661-7.

[11] HOMA-IR and the Matsuda Index as predictors of progression to type 1 diabetes in autoantibody-positive relatives

Petrelli et al., 2024

Diabetologia. 2024 Feb;67(2):290-300.

[12] Insulin resistance in patients with type 1 diabetes assessed by glucose clamp studies: systematic review and meta-analysis

Donga et al., 2015

Eur J Endocrinol. 2015 Jul;173(1):101-9.

[13] Inverse association of insulin antibody levels with insulin sensitivity in adults with Type 1 diabetes

Burkart et al., 2018

Diabet Med. 2018 May;35(5):595-601.

[14] The mTOR kinase differentially regulates effector and regulatory T cell lineage commitment

Delgoffe et al., 2009

Immunity. 2009 Jun 19;30(6):832-44.

[15] Metformin prevents diabetes development in type 1 diabetes models via suppression of mTOR and STAT3 signaling in immune cells

Suzuki et al., 2025

Scientific Reports volume 15, Article number: 10641 (2025)

[16] Cai's herbal tea enhances mitochondrial autophagy of type 1 diabetic mellitus β cells through the AMPK/mTOR pathway and alleviates inflammatory response

Li et al., 2024

Acta Diabetol. 2024 Dec;61(12):1553-1567.

[17] Rapamycin Prevents the Onset of Insulin-Dependent Diabetes Mellitus (IDDM) in NOD Mice.

Baeder et al., 1992

Clinical and Experimental Immunology, vol. 89, no. 2, 1992, pp. 174–178.

[18] Modification of Adverse Inflammation Is Required to Cure New-Onset Type 1 Diabetic Hosts.

Koulmanda et al., 2007

Proc. Natl. Acad. Sci. U.S.A., vol. 104, no. 32, 2007, pp. 13074–13079.

[19] Mitochondrial-Encoded MOTS-c Prevents Pancreatic Islet Destruction in Autoimmune Diabetes.

Kong et al., 2021

Cell Reports, vol. 36, no. 4, 2021, article 109447.

[20] Rapamycin Nanoparticles Increase the Therapeutic Window of Engineered Interleukin-2 and Drive Expansion of Antigen-Specific Regulatory T Cells for Protection against Autoimmune Disease.

Kishimoto et al., 2023

Journal of Autoimmunity, vol. 140, 2023, article 103125.

[21] Metformin Mitigates Autoimmune Insulitis by Inhibiting Th1 and Th17 Responses while Promoting Treg Production.

Duan et al., 2019

American Journal of Translational Research, vol. 11, no. 4, 2019, pp. 2393–2402. PMID: 31105845; PMCID: PMC6511786.

[22] Activation of the HIF1α/PFKFB3 Stress Response Pathway in Beta Cells in Type 1 Diabetes.

Nomoto et al., 2020

Diabetologia, vol. 63, no. 1, 2020, pp. 149–161.

[23] Intake of vitamin D and risk of type 1 diabetes: a birth-cohort study

Hyppönen et al., 2001

Lancet. 2001 Nov 3;358(9292):1500-3.

[24] Lower serum 25 (OH) D concentrations in type 1 diabetes: A meta-analysis

Feng et al., 2015

Diabetes Res Clin Pract. 2015 Jun;108(3):e71-5.

[25] Vitamin D Deficiency as a Possible Cause of Type 1 Diabetes in Children and Adolescents up to 15 Years Old: A Systematic Review

Daskalopoulou et al., 2022

Rev Diabet Stud. 2022 Jun 30;18(2):58-67.

[26] Immunomodulatory Effect of Vitamin D and Its Potential Role in the Prevention and Treatment of Type 1 Diabetes Mellitus-A Narrative Review

Rak e Bronkowska, 2018

Molecules. 2018 Dec 24;24(1):53.

[27] Dietary supplementation with high doses of regular vitamin D3 safely reduces diabetes incidence in NOD mice when given early and long term

Takiishi et al., 2014

Diabetes. 2014 Jun;63(6):2026-36.

[28] Effect of vitamin D on HbA1c levels of children and adolescents with diabetes mellitus type 1

Ordooei et al., 2017

Minerva Pediatr. 2017 Oct;69(5):391-395.

[29] T-lymphocyte and glycemic status after vitamin D treatment in type 1 diabetes: A randomized controlled trial with sequential crossover

Bogdanou et al., 2017

Diabetes Metab Res Rev. 2017 Mar;33(3)

[30] Treating vitamin D deficiency in children with type I diabetes could improve their glycaemic control

Giri et al., 2017

BMC Res Notes. 2017 Sep 7;10:465.