
Scientific Book

Diabetes tipo 1 y pérdida de células pancreáticas

La diabetes tipo 1 es una enfermedad autoinmune caracterizada por la destrucción de las células β pancreáticas, responsables de la producción de insulina. La investigación científica profundiza en el papel de los linfocitos, la inflamación y los mecanismos inmunometabólicos involucrados en la pérdida de la tolerancia inmunitaria. En el libro «La scelta di Vivere in Salute o in Malattia», el Dr. A. Colonnese y R. Panzironi analizan estos procesos, explorando las conexiones entre el metabolismo celular, la autoinmunidad y el deterioro progresivo de la función pancreática.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Diabetes tipo 1 y pérdida de células pancreáticas. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/diabetes-tipo-1-y-perdida-de-celulas-pancreaticas
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.13

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • DIABETES TIPO
  • INMUNOMETABOLISMO
  • PI3K/AKT/MTOR
  • HIF-1Α
  • LINFOCITOS TH17/TREG
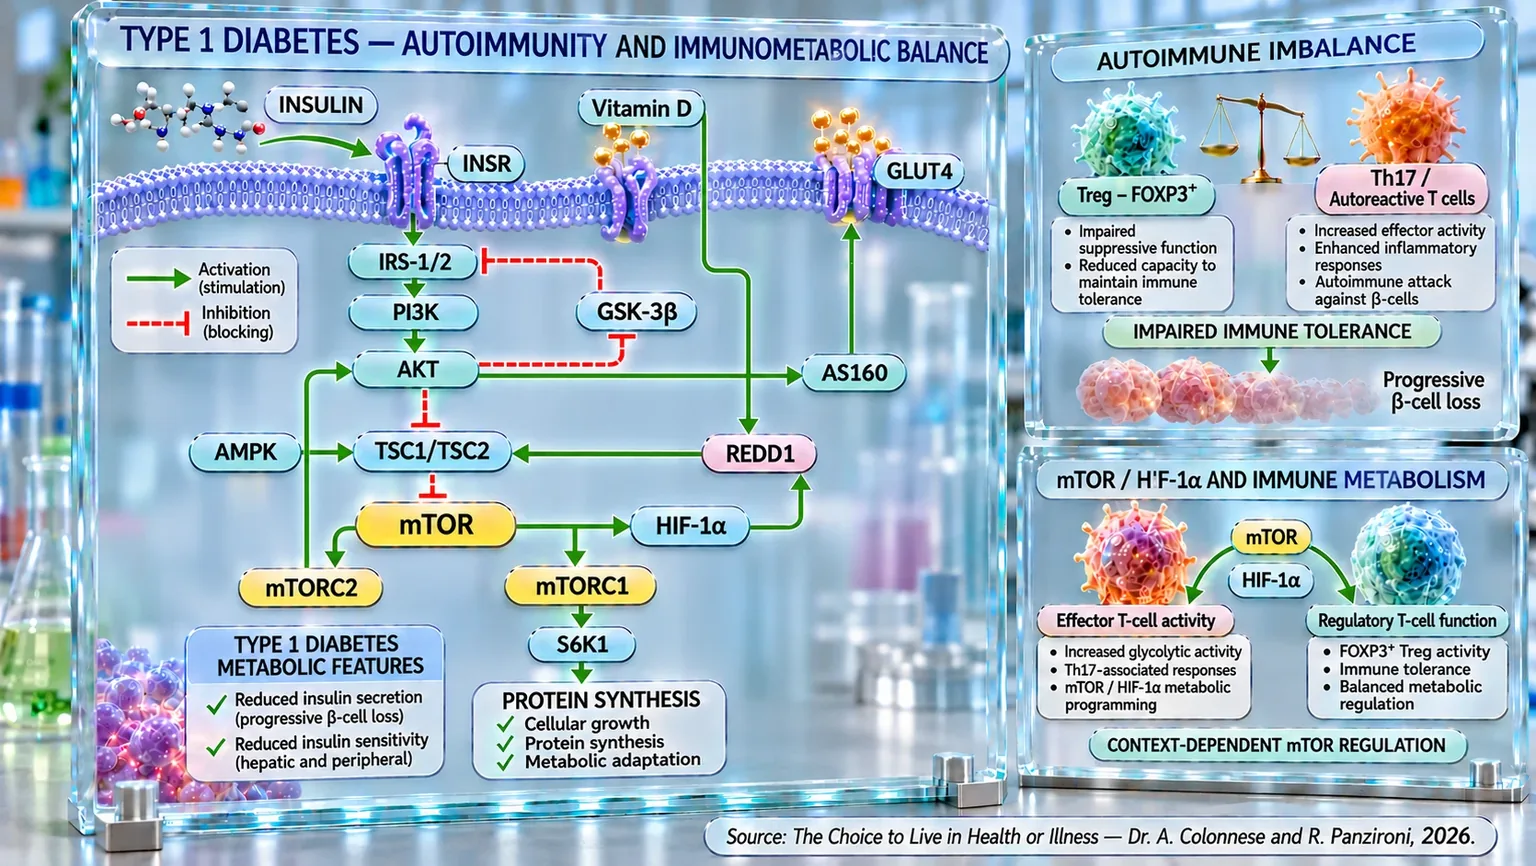
Infografía con las vías INSR–PI3K–AKT–mTOR–HIF-1α y el equilibrio entre linfocitos T reguladores y Th17, asociada a la pérdida progresiva de células β.
Esquema del equilibrio inmunometabólico en la diabetes tipo 1: conecta la señalización insulínica INSR–IRS-1/2–PI3K–AKT, AMPK, mTORC1/2, HIF-1α, REDD1, vitamina D y GLUT4, mientras que la comparación entre Treg–FOXP3+ y células Th17/autorreactivas ilustra la pérdida de tolerancia inmunitaria, la inflamación y la pérdida progresiva de las células β pancreáticas.

ABSTRACT

La diabetes tipo 1 es una patología autoinmune caracterizada por la destrucción progresiva de las células β pancreáticas y la consiguiente carencia de insulina. En el libro "La scelta di Vivere in Salute o in Malattia", el Dr. A. Colonnese y R. Panzironi profundizan en las interacciones entre la tolerancia inmunológica, la sensibilidad a la insulina y la señalización celular, destacando su relevancia en la progresión de la enfermedad.

La respuesta autoinmune involucra linfocitos T autorreactivos y células Th17, mientras que las Treg pueden presentar una capacidad supresora comprometida incluso sin una reducción numérica. Los estudios experimentales sobre la transferencia y la expansión de las Treg, junto con las primeras experiencias clínicas con células autólogas, indican el potencial interés del restablecimiento de la regulación inmunitaria. Paralelamente, la resistencia a la insulina y los valores elevados de HOMA-IR también se han observado en sujetos con autoanticuerpos positivos, asociándose a la progresión clínica. Las mediciones mediante clamp documentan, además, una reducida sensibilidad a la insulina hepática y periférica.

La vía PI3K/AKT/mTOR conecta las señales metabólicas y la diferenciación inmunitaria: su activación sostiene programas efectores Th1 y Th17, mientras que una modulación controlada puede favorecer a las Treg FOXP3⁺. A través de HIF-1α, mTOR promueve la glucólisis y puede contribuir a la persistencia de las respuestas autorreactivas. HIF-1α también se encuentra activado en los islotes pancreáticos humanos expuestos a estrés inflamatorio. La regulación de AMPK/mTOR afecta también a la autofagia y a la resiliencia de las células β, lo que hace necesaria una modulación selectiva en lugar de una supresión indiscriminada.

En los modelos NOD, la rapamicina preventiva redujo la incidencia de la diabetes; las estrategias combinadas y las nanopartículas que contienen rapamicina son objeto de investigación para favorecer la tolerancia específica al antígeno. Un estado adecuado de vitamina D en las primeras etapas de la vida se ha asociado a un menor riesgo, mientras que los estudios experimentales y clínicos sugieren posibles efectos inmunitarios y metabólicos de la suplementación, sobre todo en sujetos con carencias. En conjunto, estas evidencias delinean una interacción multifactorial entre la autoinmunidad y el metabolismo, indicando objetivos de investigación sin demostrar aún beneficios terapéuticos generalizables. La distinción entre evidencias preclínicas y resultados clínicos sigue siendo esencial.

Epidemiología de la diabetes tipo 1

La diabetes de tipo 1 es una enfermedad autoinmune caracterizada por la destrucción de las células β del páncreas y la consiguiente carencia progresiva de insulina. A nivel epidemiológico, es importante destacar algunos aspectos fundamentales relacionados con la edad, el sexo y la difusión, útiles para ofrecer al lector un panorama claro de su relevancia.

En primer lugar, a nivel mundial, se estima que aproximadamente 9,5 millones de personas viven con diabetes de tipo 1, considerando todos los grupos de edad; de estas, alrededor de 1 millón son niños en el rango de 0 a 14 años y cerca de 0,8 millones son adolescentes de entre 15 y 19 años. En cuanto a la edad de inicio y la prevalencia por grupo de edad, los datos muestran que: en el grupo juvenil (por ejemplo, en jóvenes y adolescentes), la prevalencia notificada en los Estados Unidos es de aproximadamente 3,5 por cada 1.000 habitantes en la población menor de 20 años, con valores más altos (alrededor de 5 por cada 1.000) en el grupo de 10 a 17 años.

Un análisis global sobre el grupo de 15 a 39 años estimó cerca de 7,34 millones de casos en 2021; en lo que respecta a la diferencia entre sexos, los datos no indican un desequilibrio muy marcado: a nivel mundial, el porcentaje masculino parece ligeramente superior al femenino, pero las diferencias resultan modestas.

Por último, en términos de proporción respecto a todos los casos de diabetes, aunque existen variaciones entre países, a menudo se indica que el tipo 1 representa una cuota relativamente pequeña del total de los casos de diabetes (frecuentemente señalada entre el 5% y el 10% a nivel global).

Desequilibrio de los linfocitos T

La diabetes tipo 1 representa una de las manifestaciones más emblemáticas del fallo de la tolerancia inmunitaria. En condiciones fisiológicas, las células T reguladoras (Treg), identificadas por el fenotipo CD4+ y CD25+, mantienen un delicado equilibrio con las células T efectoras, impidiendo que el organismo reaccione contra sus propios tejidos. Cuando este equilibrio se altera, como ocurre en la diabetes tipo 1, el sistema inmunitario pierde la capacidad de distinguir entre lo “propio” y lo “ajeno”, atacando selectivamente a las células β pancreáticas productoras de insulina. Es como si una fuerza policial, normalmente encargada de mantener el orden, comenzara a atacar a los ciudadanos que debería proteger, desestabilizando a toda la sociedad biológica.

Las evidencias experimentales confirman que en los sujetos afectados por diabetes tipo 1 no se observa necesariamente una reducción del número absoluto de Treg, sino más bien un compromiso funcional de su capacidad supresora. Un estudio mostró que, aunque las células Treg altamente activadas CD4+ y CD45 resultan aumentadas en los pacientes con diabetes tipo 1 A, son paradójicamente incapaces de ejercer su función reguladora. Dicha disfunción se asocia a una reducida capacidad de secreción insulínica residual, lo que sugiere que no es solo la cantidad, sino sobre todo la calidad de las Treg lo que determina la progresión de la enfermedad (Haseda et al., 2013) [1].

Paralelamente, otros investigadores han identificado en los ganglios linfáticos pancreáticos (estructuras inmunitarias cercanas al páncreas que participan en el control de las respuestas inmunitarias) de los pacientes diabéticos un entorno inmunitario profundamente alterado, dominado por una expansión de las células Th17, conocidas por su actividad inflamatoria, y por Treg funcionalmente defectuosas. En esta sede crítica, donde el sistema inmunitario entra en contacto con los antígenos pancreáticos, el equilibrio entre control y agresión se rompe a favor de la inflamación, facilitando la destrucción de las células β pancreáticas (Ferraro et al., 2011) [2].

El concepto de desequilibrio Th17/Treg ha sido confirmado también por estudios en modelos animales, como el realizado en ratas BioBreeding, predispuestas a la diabetes. En estos animales, la excesiva expansión de las células Th17 y la alteración del repertorio de las células T periféricas preceden al desarrollo clínico de la diabetes. El restablecimiento del equilibrio inmunitario mediante la transferencia de células T reguladoras o su expansión in vivo reduce significativamente la incidencia de la enfermedad, confirmando que la pérdida de tolerancia es una causa primaria y no una simple consecuencia del proceso autoinmune (Van den Brandt et al., 2010) [3].

En los seres humanos, la comprensión de estos mecanismos ha llevado a intentos terapéuticos dirigidos a restablecer la función de las Treg. La rapamicina, un inmunosupresor tradicionalmente empleado en trasplantes, ha demostrado la capacidad de expandir selectivamente in vitro las células CD4+CD25+, manteniendo intacta su función supresora. Este descubrimiento abrió el camino a estrategias de terapia celular ex vivo, basadas en la infusión de Treg autólogas (células inmunitarias reguladoras provenientes del mismo paciente) para restablecer la tolerancia inmunitaria (Battaglia et al., 2005) [4].

Los estudios clínicos posteriores han demostrado la viabilidad de este enfoque: entre 2012 y 2014, se trataron niños con diabetes tipo 1 de reciente aparición con infusiones de Treg autólogas expandidas ex vivo, observando no solo un aumento de las Treg circulantes, sino también una significativa preservación de la función β celular y una reducción de la necesidad de insulina exógena. En algunos casos, los pacientes mantuvieron un control glucémico satisfactorio sin recurrir a la insulina durante varios meses, un resultado extraordinario para una patología tradicionalmente irreversible (Marek-Trzonkowska et al., 2012) [5]; (Marek-Trzonkowska et al., 2013) [6]; (Marek-Trzonkowska et al., 2014) [7].

Estas observaciones experimentales y clínicas encuentran confirmación en un contexto más amplio: las células T reguladoras constituyen el principal mecanismo de defensa contra la autoinmunidad en general. En 2010, un investigador subrayó que los defectos cuantitativos o cualitativos de dichas células son comunes a muchas patologías autoinmunes, entre ellas la esclerosis múltiple, el lupus y la artritis reumatoide. En la diabetes tipo 1, su incapacidad para suprimir la respuesta contra los antígenos β-celulares representa la clave patogenética que une la genética, el entorno y la disfunción inmunitaria (Buckner, 2010) [8].

En resumen, la diabetes tipo 1 puede considerarse el resultado final de un equilibrio inmunológico roto: por un lado, una respuesta inflamatoria hiperactiva guiada por las células Th17 y T efectoras; por otro, un sistema regulador incapaz de contener el ataque. Restablecer la armonía entre estos dos polos, como un director de orquesta que devuelve el orden a un conjunto caótico, parece hoy una de las estrategias más prometedoras para preservar la función pancreática y cambiar el destino clínico de esta compleja enfermedad autoinmune.

Alteraciones metabólicas: vía de la insulina e insulinorresistencia

En la diabetes tipo 1, la resistencia a la insulina, tradicionalmente considerada un fenómeno típico de la diabetes tipo 2, ha resultado ser en los últimos años un elemento clave también en la patogenia y la progresión de la forma autoinmune. Es como si, además del ataque del sistema inmunitario a las células β, el organismo tuviera que enfrentarse a una dificultad adicional: la de responder de manera adecuada a la insulina residual o exógena (insulina administrada desde el exterior), agravando así la inestabilidad metabólica típica de la enfermedad.

Las primeras evidencias en este sentido derivan de estudios prospectivos en familiares de primer grado de pacientes con diabetes tipo 1, que ya eran positivos a los autoanticuerpos contra los islotes pancreáticos. Algunos investigadores han demostrado que la resistencia a la insulina, medida a través del índice HOMA-IR, representa un factor de riesgo independiente para la progresión hacia la enfermedad manifiesta. En el mismo estudio, la relación entre la respuesta insulínica de primera fase y el HOMA-IR resultó ser un indicador aún más potente para predecir la aparición de la diabetes, destacando cómo un equilibrio alterado entre la secreción y la acción insulínica puede anticipar el diagnóstico (Xu et al., 2007) [9].

Resultados similares ya habían sido observados por otros investigadores en 2004, quienes destacaron que los familiares con autoanticuerpos positivos que progresaban hacia la enfermedad mostraban, desde las fases preclínicas, una sensibilidad reducida a la insulina, desproporcionada respecto a su capacidad secretora. La relación HOMA-R/FPIR (índice de resistencia en relación con la secreción) resultó ser el predictor más fuerte de progresión, lo que sugiere que la pérdida del control glucémico comienza mucho antes de la destrucción completa de las células β (Fourlanos et al., 2004) [10].

Estas observaciones han sido confirmadas y ampliadas en tiempos más recientes por el estudio de otro investigador que analizó a más de 6.000 familiares con autoanticuerpos positivos. El índice HOMA-IR y el índice de Matsuda, indicadores de resistencia y de sensibilidad insulínica respectivamente, resultaron estar fuertemente asociados con la progresión desde los estadios precoces (autoinmunidad silenciosa) hasta la diabetes clínica. En particular, valores elevados de HOMA-IR y bajos de Matsuda aumentaban el riesgo de paso del estadio 1 al 3, incluso tras el ajuste por los marcadores de secreción insulínica. Esto demuestra que la resistencia a la insulina no es un simple efecto secundario, sino un factor que acelera la transición hacia la enfermedad manifiesta (Petrelli et al., 2024) [11].

En el plano fisiopatológico, la resistencia a la insulina en los sujetos con diabetes tipo 1 puede compararse con un “ruido de fondo metabólico” que amplifica los efectos de la autoinmunidad. En 2015, a través de una revisión sistemática y metaanálisis de estudios de clamp euglucémico (prueba que evalúa con qué eficacia los tejidos responden a la insulina), se confirmó que en los pacientes con diabetes tipo 1 existe una sensibilidad reducida a la insulina tanto a nivel hepático como periférico, con una menor capacidad para suprimir la producción de glucosa endógena y una absorción reducida de glucosa por parte de los músculos. También la lipólisis resulta menos inhibida, lo que contribuye a la tendencia a la hiperglucemia y a la cetosis (Donga et al., 2015) [12].

Más allá de los mecanismos metabólicos, otros investigadores han destacado una relación inmunometabólica más directa: en los sujetos adultos con diabetes tipo 1 de reciente diagnóstico, los títulos de anticuerpos antiinsulina están inversamente correlacionados con la sensibilidad a la insulina. En otras palabras, cuanto mayor es la respuesta autoinmune contra la insulina, menor resulta la capacidad de los tejidos para responder a ella. Este vínculo subraya cómo la inmunidad y el metabolismo no son compartimentos separados, sino sistemas entrelazados que se influyen recíprocamente (Burkart et al., 2018) [13].

En conjunto, los datos sugieren que la resistencia a la insulina no solo coexiste con la diabetes tipo 1, sino que influye activamente en su evolución. En cierto sentido, la enfermedad puede verse como el resultado del encuentro de dos debilidades: un sistema inmunitario que destruye las células β y un organismo que responde cada vez menos eficazmente a la insulina disponible. Intervenir en este último aspecto, mejorando la sensibilidad insulínica a través de la nutrición, la actividad física o fármacos insulinosensibilizantes, podría representar un paso importante en la prevención y el manejo de las fases precoces de la enfermedad autoinmune.

mTOR como nodo central

En la diabetes tipo 1, la vía de señalización mTOR funciona como un “conmutador” metabólico que decide si las células T tomarán el camino del ataque o el del control: cuando mTOR está activo, integra las señales ambientales e impulsa a las células T hacia los perfiles efectores (Th1, Th2, Th17); cuando se atenúa, favorece en cambio la aparición de células T reguladoras FoxP3+, es decir, los guardianes que restablecen el orden inmunitario. En modelos murinos carentes de mTOR en las células T, la diferenciación efectora se bloquea mientras aumenta la generación de Treg, lo que nos recuerda que “cuánto combustible” y “qué señales” percibe una célula son determinantes al menos tanto como el antígeno que reconoce (Delgoffe et al., 2009) [14].

Esta clave de lectura metabólico-inmunológica también abre vías terapéuticas: en modelos NOD (Non-Obese Diabetic, un modelo animal fundamental para estudiar la diabetes tipo 1), la metformina no solo actúa como hipoglucemiante, sino que remodela el sistema inmunitario suprimiendo mTOR en las células T y mTOR/STAT3 en las células dendríticas (células que reconocen amenazas potenciales), reduciendo las citocinas proinflamatorias e incrementando las Treg; el resultado práctico es un retraso o una menor incidencia del inicio de la diabetes, como si se bajara el “volumen” de la inflamación precisamente en los ganglios linfáticos que drenan el páncreas (Suzuki et al., 2025) [15].

En paralelo, intervenir en mTOR puede proteger directamente al “órgano diana”: en modelos experimentales, una formulación fitoterapéutica tradicional (tisana de Cai) activa AMPK, inhibe mTOR y potencia la autofagia mitocondrial en las células β, logrando islotes pancreáticos más íntegros, una mejor secreción de insulina y marcadores inflamatorios reducidos; es como ayudar a la célula a hacer una “limpieza de taller”, eliminando mitocondrias dañadas y recuperando la eficiencia energética en un entorno hostil (Li et al., 2024) [16].

En conjunto, estas evidencias muestran que mTOR es una encrucijada donde la inmunología y el metabolismo se encuentran: al modular su señal se puede tanto inclinar la balanza de las células T efectoras a las reguladoras, como hacer que las células β sean más resilientes al estrés; en conclusión, significa complementar la sustitución de insulina con una estrategia que reduzca el “choque” autoinmune y refuerce la capacidad intrínseca del páncreas para sobrevivir al asalto.

Inhibidores de mTOR

En la diabetes mellitus tipo 1, la destrucción progresiva de las células β pancreáticas está sostenida por una pérdida de la tolerancia inmunológica frente a los antígenos insulares y por la activación de linfocitos T autorreactivos. En este escenario, mTOR representa uno de los principales reguladores metabólicos de la respuesta de los linfocitos T, ya que integra la disponibilidad energética, las señales de crecimiento y los estímulos derivados del receptor antigénico, contribuyendo a determinar la proliferación y diferenciación de las células inmunitarias. La inhibición farmacológica de mTOR mediante rapamicina, o sirolimus (fármaco inmunosupresor que inhibe principalmente el complejo mTORC1), puede, por tanto, modificar la respuesta autoinmune interviniendo sobre todo en el equilibrio entre células T efectoras y células T reguladoras. La rapamicina inhibe principalmente mTORC1 y limita la proliferación de las poblaciones efectoras, incluidas aquellas asociadas a los fenotipos Th1 y Th17, mientras que las células T reguladoras FOXP3+ resultan relativamente más resistentes a esta inhibición. Esta diferente dependencia metabólica ofrece una posible explicación del efecto inmunomodulador observado experimentalmente: reducir la señal mTOR puede disminuir la presión de las células autorreactivas sobre los islotes pancreáticos y, simultáneamente, aumentar la capacidad de las Treg para controlar la respuesta autoinmune.

Una de las primeras demostraciones experimentales de la importancia de mTOR en la diabetes autoinmune deriva del modelo murino NOD. La administración preventiva de rapamicina redujo drásticamente la incidencia de la diabetes y, a las dosis mayores utilizadas, impidió el desarrollo de la hiperglucemia durante el periodo de tratamiento. El efecto resultó particularmente significativo cuando la rapamicina se administraba antes de la aparición de la enfermedad, mientras que resultaba ineficaz para revertir la diabetes ya establecida. Estos resultados indicaron tempranamente que la inhibición de mTOR puede obstaculizar la fase de expansión y activación de la respuesta autoinmune que precede a la destrucción irreversible de las células β (Baeder et al., 1992) [17].

Posteriormente, una importante confirmación llegó de un modelo de diabetes tipo 1 de nueva aparición: los investigadores utilizaron una terapia combinada que incluía rapamicina, un agonista relacionado con la IL-2 y un antagonista mutado de la IL-15. El tratamiento detuvo la destrucción autoinmune de las células β y restableció la normoglucemia y la tolerancia inmunitaria. Particularmente interesante fue la reducción de la expresión de mediadores citotóxicos y proinflamatorios, entre ellos IFN-γ, IL-1β y TNF-α. La recuperación metabólica resultó asociada también a la reducción del estado inflamatorio sistémico y a la mejora de la respuesta a la insulina. En este modelo, por tanto, la inhibición de mTOR constituía un componente de una estrategia capaz de actuar simultáneamente sobre la autoinmunidad y la inflamación metabólica (Koulmanda et al., 2007) [18].

En la diabetes tipo 1, la pérdida progresiva de las células β pancreáticas deriva de la interacción entre la vulnerabilidad de la célula β y la respuesta autoinmune, en la cual los linfocitos T autorreactivos adquieren un metabolismo fuertemente glucolítico necesario para su activación y proliferación. mTORC1 representa uno de los principales reguladores de esta reprogramación metabólica: cuando la señal TCR y los factores de crecimiento activan PI3K/AKT/mTOR, aumentan la síntesis proteica, el metabolismo glucolítico y la capacidad proliferativa de los linfocitos efectores. La inhibición controlada de mTORC1 puede, por tanto, reducir la expansión de las poblaciones efectoras y modificar la relación entre células T autorreactivas y Treg, contribuyendo a reconstituir la tolerancia hacia los antígenos de las células β. Los resultados obtenidos son particularmente interesantes: en los ratones NOD, esto determina una menor infiltración inmunitaria de los islotes pancreáticos, una mejor conservación de la secreción insulínica y un retraso en la aparición de la diabetes. Paralelamente, se modifica FOXP3, favoreciendo un perfil inmunitario menos diabetógeno (Kong et al., 2021) [19].

Una evolución particularmente significativa está representada por la posibilidad de transportar la rapamicina en nanopartículas, limitando su exposición sistémica y dirigiendo más su efecto hacia la tolerancia inmunológica. Las nanopartículas ImmTOR que contienen rapamicina se han asociado a una variante diseñada de la IL-2 selectiva para las Treg. La combinación aumentó la expansión y la persistencia de las células T reguladoras y, en presencia del antígeno diana, favoreció fuertemente la aparición de Treg antígeno-específicas. En los modelos autoinmunes que incluyen la diabetes tipo 1, esta estrategia ha proporcionado protección frente a la enfermedad, limitando al mismo tiempo la expansión indeseada de las células inmunitarias efectoras que puede acompañar al tratamiento con IL-2. En este caso, por tanto, mTOR no se "apaga" simplemente, sino que se utiliza como nodo metabólico para orientar selectivamente la respuesta inmunitaria hacia la tolerancia (Kishimoto et al., 2023) [20].

Estos estudios sugieren, por tanto, una secuencia biológica particularmente útil para el capítulo: PI3K/AKT → mTORC1 → metabolismo glucolítico y proliferación de los linfocitos efectores → respuesta autorreactiva contra la célula β, mientras que una modulación selectiva puede favorecer: ↓ mTORC1 en los linfocitos efectores → ↓ expansión autorreactiva → ↑ predominancia/función Treg → mayor conservación de las células β.

El punto central es, sin embargo, que mTOR no debe ser simplemente inhibido en todo el organismo. En la diabetes tipo 1 emerge más bien la necesidad de reducir la hiperactividad de mTORC1 en los componentes inmunitarios patógenos preservando mTORC1/mTORC2 en las células β, donde la vía sigue siendo necesaria para el crecimiento, la secreción insulínica y la supervivencia. Esta distinción es esencial porque evita presentar la inhibición de mTOR como universalmente ventajosa.

mTOR, HIF-1α y reprogramación metabólica de las células del sistema inmunitario

En la diabetes mellitus tipo 1, la activación de mTOR puede contribuir a la progresión de la autoinmunidad al modificar profundamente el metabolismo de los linfocitos T. Tras la activación antigénica, mTOR favorece la expresión de HIF-1α, lo que aumenta la utilización de la glucólisis y proporciona a las células efectoras la energía y los intermediarios biosintéticos necesarios para la proliferación y la producción de citoquinas proinflamatorias. Este programa metabólico favorece en particular a las células Th17 y, simultáneamente, hace menos favorable el programa regulador asociado a las Treg FOXP3. En la diabetes tipo 1, donde los linfocitos autorreactivos atacan progresivamente a las células β pancreáticas, el eje mTOR–HIF-1α–glucólisis puede, por tanto, contribuir a desplazar el equilibrio inmunitario hacia una respuesta proinflamatoria persistente.

Una de las demostraciones más directas en la diabetes tipo 1 fue proporcionada en una investigación de 2019: durante la diferenciación Th17, el tratamiento con metformina aumentaba la activación de AMPK y reducía simultáneamente la fosforilación (activación) de mTOR y la expresión de HIF-1α. Paralelamente, disminuían las células Th1 y Th17 y aumentaban las células Treg FOXP3+. En ratones NOD, un modelo espontáneo de diabetes tipo 1, la metformina reducía las células CD4+ productoras de IFN-γ e IL-17 (moléculas del sistema inmunitario que contribuyen a activar y coordinar la inflamación), aumentando en cambio las poblaciones reguladoras. El estudio vincula, por tanto, directamente la modulación AMPK → mTOR → HIF-1α con la reducción de la autoinmunidad pancreática (Duan et al., 2019) [21].

El significado del componente HIF-1α fue documentado directamente en el páncreas humano por otros investigadores en 2020. Al analizar islotes pancreáticos provenientes de sujetos con diabetes tipo 1, los autores del estudio detectaron una activación significativa de la señalización de HIF-1α y un aumento de aproximadamente cinco veces en PFKFB3, un importante regulador de la glucólisis. El mismo programa se inducía en los islotes humanos expuestos a citoquinas características del microambiente diabético, con un aumento de la producción de lactato. HIF-1α ejercía inicialmente también un efecto de supervivencia, pero a costa de un compromiso precoz de la secreción de insulina estimulada por glucosa (Nomoto et al., 2020) [22].

En conjunto, estas evidencias delinean un modelo en el cual la activación de mTORC1 representa una de las principales señales metabólicas capaces de sostener a HIF-1α en los linfocitos T. HIF-1α potencia entonces la glucólisis y favorece programas efectores, sobre todo Th17, mientras que contrarresta relativamente el mantenimiento de las células Treg FOXP3+. En el microambiente pancreático, además, HIF-1α se activa también en las células β sometidas a estrés inflamatorio, modificando su metabolismo y su función. En la diabetes tipo 1 se puede, por tanto, delinear la secuencia activación PI3K/AKT/mTOR → aumento de HIF-1α → incremento de la glucólisis → expansión y mantenimiento de los linfocitos T efectores → desequilibrio Th17/Treg → aumento de la respuesta autoinmune → destrucción progresiva de las células β pancreáticas.

La vitamina D como modulador inmunometabólico

En la diabetes tipo 1, la vitamina D entra en escena como un regulador “de contexto”: no apaga el fuego autoinmune por sí sola, pero calma el viento que lo alimenta, mejorando el entorno inmunometabólico en el que nace y progresa la enfermedad. Los datos prospectivos sugieren que la exposición temprana marca la diferencia: en una cohorte de nacimiento finlandesa, la suplementación regular en el primer año de vida se asoció con un riesgo notablemente menor de desarrollar diabetes más adelante, con un aparente gradiente dosis-respuesta; por el contrario, la sospecha de raquitismo triplicaba el riesgo (Hyppönen et al., 2001) [23].

En cuanto a los niveles circulantes, los niños, adolescentes y adultos con diabetes tipo 1 muestran en promedio concentraciones más bajas de 25(OH)D en comparación con los controles, lo que refuerza la idea de que el “estado de vitamina D” es parte del cuadro de riesgo, aunque sin probar por sí solo la causalidad (Feng et al., 2015) [24]. Una revisión centrada en la edad pediátrica confirma que, antes de los 15 años, son frecuentes las carencias hasta un 50% inferiores a las de los compañeros sanos, las cuales se asocian con una mayor probabilidad de enfermedad, proponiendo la suplementación como una medida preventiva potencialmente relevante (Daskalopoulou et al., 2022) [25].

La lógica es coherente: como se describe en el capítulo sobre el sistema inmunitario, a través de la modulación del complejo mTOR, el calcitriol modula la inmunidad adaptativa reduciendo los perfiles Th1/Th17 proinflamatorios, promueve las células T reguladoras (Treg) y “suaviza” las células dendríticas, con posibles efectos directos de protección de las células β frente al estrés inflamatorio (Rak y Bronkowska, 2018) [26].

En modelos NOD, una exposición alimentaria elevada pero segura y prolongada de colecalciferol reduce la incidencia de la diabetes y preserva el contenido de insulina pancreática, acompañándose de más Treg en los ganglios linfáticos pancreáticos: es como bajar el umbral de la mecha inmunitaria antes de que llegue a los islotes (Takiishi et al., 2014) [27].

En edad pediátrica, tres meses de colecalciferol en altas unidades redujeron la HbA1c (indicador de la tendencia media de la glucemia a lo largo del tiempo) sin alterar el metabolismo del calcio, lo que sugiere un beneficio metabólico aditivo cuando existe una carencia inicial (Ordooei et al., 2017) [28].

En un estudio aleatorizado, doble ciego, controlado con placebo y cruzado, 39 pacientes con diabetes tipo 1 recibieron 4000 UI/día de vitamina D durante tres meses. La suplementación aumentó significativamente los niveles de 25(OH)D y, en los hombres, determinó un mayor incremento de las células T reguladoras (Treg). El tratamiento también redujo la necesidad de insulina y mejoró la HbA1c (indicador de la tendencia media de la glucemia a lo largo del tiempo), sin mostrar toxicidad. La respuesta de las Treg variaba también en relación con genotipos específicos del receptor de la vitamina D (Bogdanou et al., 2017) [29].

En otro estudio retrospectivo sobre 271 niños y adolescentes con diabetes tipo 1, el 14,8% presentaba carencia y el 31% insuficiencia de vitamina D. En los 73 pacientes evaluados después de tres meses de suplementación con colecalciferol, los niveles de 25(OH)D aumentaron de 12,9 a 26,1 ng/mL, mientras que la HbA1c disminuyó significativamente. La mejora resultó mayor en los sujetos con una HbA1c inicial más elevada y niveles de vitamina D más bajos, lo que sugiere un posible beneficio en el control glucémico (Giri et al., 2017) [30].

En conjunto, las evidencias sugieren que la vitamina D puede contribuir a la modulación de la diabetes tipo 1 actuando tanto en el ámbito inmunitario como en el metabólico. Un estado vitamínico adecuado, sobre todo en las primeras etapas de la vida, se ha asociado con un menor riesgo de enfermedad, mientras que la carencia resulta frecuente en los pacientes. A través de la modulación de mTOR, la vitamina D puede favorecer a las Treg y limitar las respuestas Th1/Th17 proinflamatorias, contribuyendo a la protección de las células β. Los estudios experimentales y clínicos indican, además, que la suplementación, especialmente en sujetos con carencias, puede asociarse a una mejora de la HbA1c y a una reducción de la necesidad de insulina.

Conclusiones

En conjunto, las evidencias científicas analizadas definen la diabetes tipo 1 como una patología en la que la autoinmunidad, el metabolismo y la señalización celular están profundamente interconectados. La enfermedad, caracterizada por la destrucción autoinmune progresiva de las células β pancreáticas y la consiguiente carencia de insulina, afecta a cerca de 9,5 millones de personas en el mundo y presenta una incidencia relevante ya desde la infancia y la adolescencia.

El primer paso se refiere a la pérdida de la tolerancia inmunológica. Las evidencias muestran que, en la diabetes tipo 1, el problema de las Treg no consiste necesariamente en su reducción numérica, sino en el compromiso de su capacidad supresora. Paralelamente, la expansión de las células Th17 y de las poblaciones T autorreactivas favorece el ataque contra las células β. Los estudios experimentales sobre la transferencia o la expansión de las Treg y las primeras experiencias clínicas con Treg autólogas confirman la importancia de restablecer este equilibrio para preservar la función de las células β.

A esta alteración inmunitaria se asocia la resistencia a la insulina, que puede aparecer ya en las fases preclínicas. En los sujetos con autoanticuerpos positivos, un HOMA-IR elevado y una menor sensibilidad a la insulina están asociados con la progresión hacia la enfermedad manifiesta, independientemente de la capacidad secretora residual. Los estudios mediante clamp confirman además una menor sensibilidad a la insulina hepática y periférica en la diabetes tipo 1. La enfermedad surge, por tanto, de la interacción entre la pérdida progresiva de la secreción de insulina y la menor eficacia de la insulina disponible.

En este escenario, mTOR representa un nodo de convergencia entre el metabolismo y la inmunidad. Su activación sostiene los programas metabólicos de las células T efectoras, incluidas las Th1 y Th17, mientras que una reducción controlada de la señal favorece a las Treg FOXP3+. La modulación de AMPK/mTOR puede, además, favorecer la autofagia y la resiliencia de las células β.

Los estudios con rapamicina/sirolimus refuerzan esta interpretación. En los modelos NOD, la inhibición preventiva de mTOR redujo la incidencia de la diabetes; las estrategias combinadas atenuaron los mediadores inflamatorios y favorecieron la recuperación de la tolerancia, mientras que enfoques más recientes con nanopartículas que contienen rapamicina tienen como objetivo expandir selectivamente las Treg específicas de antígeno. Sin embargo, surge un principio fundamental: no es deseable apagar mTOR indiscriminadamente, sino reducir su hiperactividad en los componentes inmunitarios patógenos preservando sus funciones en las células β.

El siguiente paso involucra a HIF-1α. mTOR puede sostener su expresión, favoreciendo la glucólisis y los programas efectores. La secuencia reconstruida a partir de las evidencias es, por tanto, PI3K/AKT/mTOR → HIF-1α → aumento de la glucólisis → expansión de Th17 y reducción relativa de las Treg → aumento de la respuesta autoinmune → destrucción progresiva de las células β. HIF-1α también se encuentra activado en los islotes pancreáticos humanos sometidos a estrés inflamatorio, lo que demuestra cómo la reprogramación metabólica involucra también directamente a la célula β.

Finalmente, la vitamina D completa este cuadro inmunometabólico. Un estado vitamínico adecuado en las primeras etapas de la vida se ha asociado con un menor riesgo de enfermedad, mientras que la carencia es frecuente en los pacientes. Los estudios experimentales y clínicos indican, además, posibles efectos sobre las Treg, sobre las respuestas Th1/Th17, sobre la HbA1c y sobre las necesidades de insulina, especialmente en los sujetos con carencias. En conjunto, surge un hilo conductor: pérdida de la tolerancia → alteración de la sensibilidad a la insulina → disregulación de mTOR/HIF-1α y del metabolismo celular → predominio de las respuestas efectoras → daño progresivo de las células β, identificando en el equilibrio inmunometabólico una clave fundamental para comprender la evolución de la diabetes tipo 1.

Referencias

[1] CD4+ CD45RA+ FoxP3high activated regulatory T cells are functionally impaired and related to residual insulin-secreting capacity in patients with type 1 diabetes

Haseda et al., 2013

Clin Exp Immunol. 2013 Aug;173(2):207-16.

[2] Expansion of Th17 cells and functional defects in T regulatory cells are key features of the pancreatic lymph nodes in patients with type 1 diabetes

Ferraro et al., 2011

Diabetes. 2011 Nov;60(11):2903-13.

[3] Type 1 diabetes in BioBreeding rats is critically linked to an imbalance between Th17 and regulatory T cells and an altered TCR repertoire

Van den Brandt et al., 2010

J Immunol. 2010 Aug 15;185(4):2285-94.

[4] Rapamycin selectively expands CD4+CD25+FoxP3+ regulatory T cells

Battaglia et al., 2005

Blood. 2005 Jun 15;105(12):4743-8.

[5] Administration of CD4+CD25highCD127- regulatory T cells preserves β-cell function in type 1 diabetes in children

Marek-Trzonkowska et al., 2012

Clinical Trial Diabetes Care. 2012 Sep;35(9):1817-20.

[6] Clinical application of regulatory T cells in type 1 diabetes

Marek-Trzonkowska et al., 2013

Pediatr Diabetes. 2013 Aug;14(5):322-32.

[7] Therapy of type 1 diabetes with CD4(+)CD25(high) CD127-regulatory T cells prolongs survival of pancreatic islets - results of one year follow-up

Marek-Trzonkowska et al., 2014

Clin Immunol. 2014 Jul;153(1):23-30.

[8] Mechanisms of impaired regulation by CD4+CD25+FOXP3+ regulatory T cells in human autoimmune diseases

Buckner, 2010

Nat Rev Immunol. 2010 Dec;10(12):849–859.

[9] Role of insulin resistance in predicting progression to type 1 diabetes

Xu et al., 2007

Diabetes Care. 2007 Sep;30(9):2314-20.

[10] Insulin resistance is a risk factor for progression to type 1 diabetes

Fourlanos et al., 2004

Diabetologia. 2004 Oct;47(10):1661-7.

[11] HOMA-IR and the Matsuda Index as predictors of progression to type 1 diabetes in autoantibody-positive relatives

Petrelli et al., 2024

Diabetologia. 2024 Feb;67(2):290-300.

[12] Insulin resistance in patients with type 1 diabetes assessed by glucose clamp studies: systematic review and meta-analysis

Donga et al., 2015

Eur J Endocrinol. 2015 Jul;173(1):101-9.

[13] Inverse association of insulin antibody levels with insulin sensitivity in adults with Type 1 diabetes

Burkart et al., 2018

Diabet Med. 2018 May;35(5):595-601.

[14] The mTOR kinase differentially regulates effector and regulatory T cell lineage commitment

Delgoffe et al., 2009

Immunity. 2009 Jun 19;30(6):832-44.

[15] Metformin prevents diabetes development in type 1 diabetes models via suppression of mTOR and STAT3 signaling in immune cells

Suzuki et al., 2025

Scientific Reports volume 15, Article number: 10641 (2025)

[16] Cai's herbal tea enhances mitochondrial autophagy of type 1 diabetic mellitus β cells through the AMPK/mTOR pathway and alleviates inflammatory response

Li et al., 2024

Acta Diabetol. 2024 Dec;61(12):1553-1567.

[17] Rapamycin Prevents the Onset of Insulin-Dependent Diabetes Mellitus (IDDM) in NOD Mice.

Baeder et al., 1992

Clinical and Experimental Immunology, vol. 89, no. 2, 1992, pp. 174–178.

[18] Modification of Adverse Inflammation Is Required to Cure New-Onset Type 1 Diabetic Hosts.

Koulmanda et al., 2007

Proc. Natl. Acad. Sci. U.S.A., vol. 104, no. 32, 2007, pp. 13074–13079.

[19] Mitochondrial-Encoded MOTS-c Prevents Pancreatic Islet Destruction in Autoimmune Diabetes.

Kong et al., 2021

Cell Reports, vol. 36, no. 4, 2021, article 109447.

[20] Rapamycin Nanoparticles Increase the Therapeutic Window of Engineered Interleukin-2 and Drive Expansion of Antigen-Specific Regulatory T Cells for Protection against Autoimmune Disease.

Kishimoto et al., 2023

Journal of Autoimmunity, vol. 140, 2023, article 103125.

[21] Metformin Mitigates Autoimmune Insulitis by Inhibiting Th1 and Th17 Responses while Promoting Treg Production.

Duan et al., 2019

American Journal of Translational Research, vol. 11, no. 4, 2019, pp. 2393–2402. PMID: 31105845; PMCID: PMC6511786.

[22] Activation of the HIF1α/PFKFB3 Stress Response Pathway in Beta Cells in Type 1 Diabetes.

Nomoto et al., 2020

Diabetologia, vol. 63, no. 1, 2020, pp. 149–161.

[23] Intake of vitamin D and risk of type 1 diabetes: a birth-cohort study

Hyppönen et al., 2001

Lancet. 2001 Nov 3;358(9292):1500-3.

[24] Lower serum 25 (OH) D concentrations in type 1 diabetes: A meta-analysis

Feng et al., 2015

Diabetes Res Clin Pract. 2015 Jun;108(3):e71-5.

[25] Vitamin D Deficiency as a Possible Cause of Type 1 Diabetes in Children and Adolescents up to 15 Years Old: A Systematic Review

Daskalopoulou et al., 2022

Rev Diabet Stud. 2022 Jun 30;18(2):58-67.

[26] Immunomodulatory Effect of Vitamin D and Its Potential Role in the Prevention and Treatment of Type 1 Diabetes Mellitus-A Narrative Review

Rak e Bronkowska, 2018

Molecules. 2018 Dec 24;24(1):53.

[27] Dietary supplementation with high doses of regular vitamin D3 safely reduces diabetes incidence in NOD mice when given early and long term

Takiishi et al., 2014

Diabetes. 2014 Jun;63(6):2026-36.

[28] Effect of vitamin D on HbA1c levels of children and adolescents with diabetes mellitus type 1

Ordooei et al., 2017

Minerva Pediatr. 2017 Oct;69(5):391-395.

[29] T-lymphocyte and glycemic status after vitamin D treatment in type 1 diabetes: A randomized controlled trial with sequential crossover

Bogdanou et al., 2017

Diabetes Metab Res Rev. 2017 Mar;33(3)

[30] Treating vitamin D deficiency in children with type I diabetes could improve their glycaemic control

Giri et al., 2017

BMC Res Notes. 2017 Sep 7;10:465.