
Scientific Book

Typ-1-Diabetes und Verlust von Pankreaszellen

Typ-1-Diabetes ist eine Autoimmunerkrankung, die durch die Zerstörung der β-Zellen der Bauchspeicheldrüse gekennzeichnet ist, welche für die Insulinproduktion verantwortlich sind. Die wissenschaftliche Forschung untersucht die Rolle von Lymphozyten, Entzündungsprozessen und immunmetabolischen Mechanismen, die am Verlust der Immuntoleranz beteiligt sind. Im Buch „La scelta di Vivere in Salute o in Malattia“ analysieren Dr. A. Colonnese und R. Panzironi diese Prozesse und erforschen die Zusammenhänge zwischen Zellstoffwechsel, Autoimmunität und der fortschreitenden Beeinträchtigung der Pankreasfunktion.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Typ-1-Diabetes und Verlust von Pankreaszellen. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/typ-1-diabetes-und-verlust-von-pankreaszellen
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.13

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • TYP-1-DIABETES
  • IMMUNMETABOLISMUS
  • PI3K/AKT/MTOR
  • HIF-1Α
  • TH17/TREG-LYMPHOZYTEN
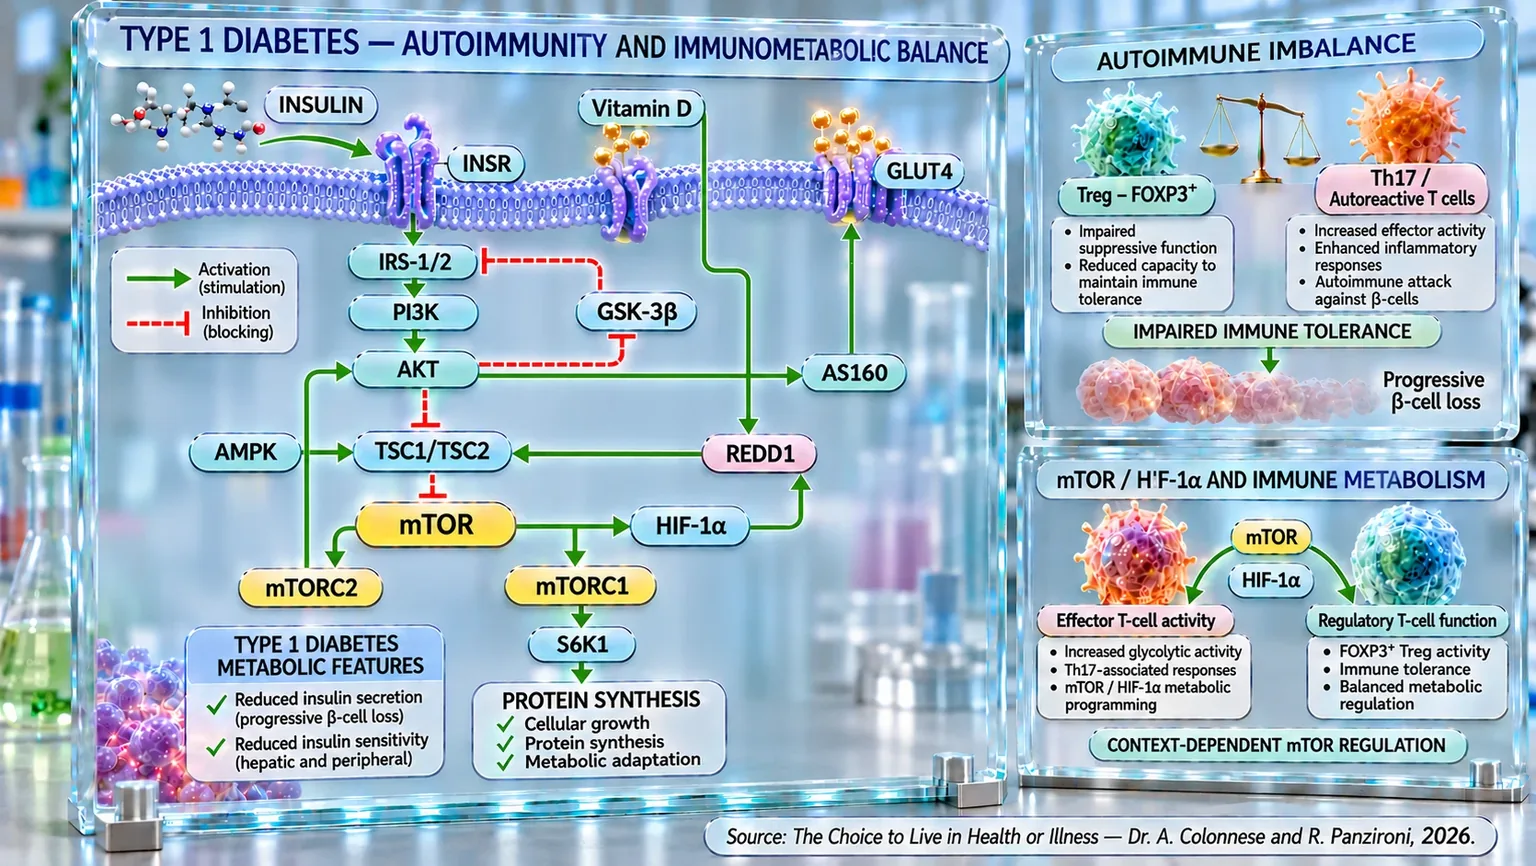
Infografik mit den Signalwegen INSR–PI3K–AKT–mTOR–HIF-1α und dem Gleichgewicht zwischen regulatorischen T-Zellen und Th17-Zellen, in Verbindung mit dem fortschreitenden Verlust von β-Zellen.
Schema des immunometabolischen Gleichgewichts bei Typ-1-Diabetes: Es verknüpft die Insulinsignalkette INSR–IRS-1/2–PI3K–AKT, AMPK, mTORC1/2, HIF-1α, REDD1, Vitamin D und GLUT4, während der Vergleich zwischen Treg–FOXP3+ und Th17-Zellen/autoreaktiven Zellen den Verlust der Immuntoleranz, die Entzündung und den fortschreitenden Verlust der pankreatischen β-Zellen veranschaulicht.

ABSTRACT

Typ-1-Diabetes ist eine Autoimmunerkrankung, die durch die fortschreitende Zerstörung der pankreatischen β-Zellen und den daraus resultierenden Insulinmangel gekennzeichnet ist. Im Buch „La scelta di Vivere in Salute o in Malattia“ untersuchen Dr. A. Colonnese und R. Panzironi die Wechselwirkungen zwischen immunologischer Toleranz, Insulinsensitivität und zellulärer Signalübertragung und heben deren Bedeutung für das Fortschreiten der Krankheit hervor.

Die Autoimmunantwort umfasst autoreaktive T-Lymphozyten und Th17-Zellen, während Treg-Zellen auch ohne zahlenmäßige Verringerung eine beeinträchtigte suppressive Kapazität aufweisen können. Experimentelle Studien zum Transfer und zur Expansion von Treg-Zellen sowie erste klinische Erfahrungen mit autologen Zellen deuten auf das potenzielle Interesse an der Wiederherstellung der Immunregulation hin. Parallel dazu wurden Insulinresistenz und erhöhte HOMA-IR-Werte auch bei autoantikörperpositiven Personen beobachtet, was mit dem klinischen Fortschreiten assoziiert ist. Messungen mittels Clamp-Verfahren dokumentieren zudem eine verringerte hepatische und periphere Insulinsensitivität.

Der PI3K/AKT/mTOR-Signalweg verbindet metabolische Signale und Immunzell-Differenzierung: Seine Aktivierung unterstützt Th1- und Th17-Effektorprogramme, während eine kontrollierte Modulation FOXP3⁺-Treg-Zellen begünstigen kann. Über HIF-1α fördert mTOR die Glykolyse und kann zur Persistenz autoreaktiver Antworten beitragen. HIF-1α ist zudem in menschlichen Pankreasinseln aktiviert, die entzündlichem Stress ausgesetzt sind. Die AMPK/mTOR-Regulation betrifft auch die Autophagie und die β-Zell-Resilienz, was eine selektive Modulation anstelle einer wahllosen Unterdrückung erforderlich macht.

In NOD-Modellen reduzierte präventives Rapamycin die Inzidenz von Diabetes; kombinierte Strategien und Nanopartikel, die Rapamycin enthalten, werden derzeit untersucht, um die antigenspezifische Toleranz zu fördern. Ein angemessener Vitamin-D-Status in frühen Lebensphasen wurde mit einem geringeren Risiko in Verbindung gebracht, während experimentelle und klinische Studien auf mögliche immunologische und metabolische Effekte einer Supplementierung hindeuten, insbesondere bei Personen mit einem Mangel. Insgesamt zeichnen diese Erkenntnisse eine multifaktorielle Interaktion zwischen Autoimmunität und Stoffwechsel nach und weisen auf Forschungsziele hin, ohne jedoch bereits verallgemeinerbare therapeutische Vorteile zu belegen. Die Unterscheidung zwischen präklinischen Erkenntnissen und klinischen Ergebnissen bleibt essenziell.

Epidemiologie des Typ-1-Diabetes

Typ-1-Diabetes ist eine Autoimmunerkrankung, die durch die Zerstörung der β-Zellen der Bauchspeicheldrüse und den daraus resultierenden fortschreitenden Insulinmangel gekennzeichnet ist. Epidemiologisch ist es wichtig, einige grundlegende Aspekte in Bezug auf Alter, Geschlecht und Verbreitung hervorzuheben, um dem Leser ein klares Bild der Relevanz dieser Erkrankung zu vermitteln.

Zunächst wird weltweit geschätzt, dass etwa 9,5 Millionen Menschen mit Typ-1-Diabetes leben, wobei alle Altersgruppen berücksichtigt werden; davon sind etwa 1 Million Kinder im Alter von 0 bis 14 Jahren und etwa 0,8 Millionen Jugendliche im Alter zwischen 15 und 19 Jahren. In Bezug auf das Erkrankungsalter und die Prävalenz nach Altersgruppen zeigen die Daten Folgendes: In der jungen Bevölkerung (z. B. bei Kindern und Jugendlichen) liegt die gemeldete Prävalenz in den Vereinigten Staaten bei etwa 3,5 pro 1.000 Personen unter 20 Jahren, mit höheren Werten (etwa 5 pro 1.000) in der Altersgruppe der 10- bis 17-Jährigen.

Eine globale Analyse der Altersgruppe der 15- bis 39-Jährigen schätzte die Zahl der Fälle im Jahr 2021 auf etwa 7,34 Millionen; was den Unterschied zwischen den Geschlechtern betrifft, so deuten die Daten nicht auf ein sehr ausgeprägtes Ungleichgewicht hin: Weltweit scheint der Anteil der Männer leicht höher zu sein als der der Frauen, die Unterschiede sind jedoch gering.

Schließlich wird in Bezug auf den Anteil an allen Diabetesfällen, trotz Schwankungen zwischen den Ländern, häufig darauf hingewiesen, dass Typ 1 einen relativ kleinen Teil der gesamten Diabetesfälle ausmacht (oft weltweit zwischen 5 % und 10 % angegeben).

Ungleichgewicht der T-Lymphozyten

Typ-1-Diabetes stellt eine der emblematischsten Manifestationen des Versagens der Immuntoleranz dar. Unter physiologischen Bedingungen halten regulatorische T-Zellen (Treg), die durch den Phänotyp CD4+ und CD25+ identifiziert werden, ein empfindliches Gleichgewicht mit den Effektor-T-Zellen aufrecht und verhindern so, dass der Organismus gegen sein eigenes Gewebe reagiert. Wenn dieses Gleichgewicht gestört ist, wie es bei Typ-1-Diabetes der Fall ist, verliert das Immunsystem die Fähigkeit, zwischen „eigen“ und „fremd“ zu unterscheiden, und greift selektiv die insulinproduzierenden β-Zellen der Bauchspeicheldrüse an. Es ist, als würde eine Polizeieinheit, die normalerweise für die Aufrechterhaltung der Ordnung zuständig ist, beginnen, die Bürger anzugreifen, die sie eigentlich schützen sollte, und damit die gesamte biologische Gesellschaft destabilisieren.

Experimentelle Belege bestätigen, dass bei Patienten mit Typ-1-Diabetes nicht unbedingt eine Verringerung der absoluten Anzahl an Treg zu beobachten ist, sondern vielmehr eine funktionelle Beeinträchtigung ihrer suppressiven Kapazität. Eine Studie hat gezeigt, dass, obwohl hochaktivierte CD4+- und CD45-Treg-Zellen bei Patienten mit Typ-1-A-Diabetes vermehrt vorkommen, sie paradoxerweise unfähig sind, ihre regulatorische Funktion auszuüben. Diese Dysfunktion ist mit einer verringerten Restinsulinsekretion assoziiert, was darauf hindeutet, dass nicht nur die Quantität, sondern vor allem die Qualität der Treg den Krankheitsverlauf bestimmt (Haseda et al., 2013) [1].

Parallel dazu haben andere Forscher in den Pankreas-Lymphknoten (immunologische Strukturen in der Nähe der Bauchspeicheldrüse, die an der Kontrolle von Immunantworten beteiligt sind) von Diabetikern ein tiefgreifend verändertes Immunmilieu identifiziert, das durch eine Expansion von Th17-Zellen, die für ihre entzündliche Aktivität bekannt sind, und funktionell defekten Treg-Zellen dominiert wird. An diesem kritischen Ort, an dem das Immunsystem mit den pankreatischen Antigenen in Kontakt kommt, bricht das Gleichgewicht zwischen Kontrolle und Aggression zugunsten der Entzündung zusammen, was die Zerstörung der β-Zellen der Bauchspeicheldrüse erleichtert (Ferraro et al., 2011) [2].

Das Konzept des Th17/Treg-Ungleichgewichts wurde auch durch Studien an Tiermodellen bestätigt, wie etwa an BioBreeding-Ratten, die für Diabetes prädisponiert sind. Bei diesen Tieren geht die übermäßige Expansion von Th17-Zellen und die Veränderung des Repertoires der peripheren T-Zellen der klinischen Entwicklung von Diabetes voraus. Die Wiederherstellung des Immungleichgewichts durch den Transfer von regulatorischen T-Zellen oder deren Expansion in vivo reduziert die Inzidenz der Krankheit signifikant, was bestätigt, dass der Verlust der Toleranz eine primäre Ursache und nicht nur eine einfache Folge des Autoimmunprozesses ist (Van den Brandt et al., 2010) [3].

Beim Menschen hat das Verständnis dieser Mechanismen zu therapeutischen Versuchen geführt, die darauf abzielen, die Funktion der Treg wiederherzustellen. Rapamycin, ein Immunsuppressivum, das traditionell bei Transplantationen eingesetzt wird, hat die Fähigkeit gezeigt, CD4+CD25+-Zellen in vitro selektiv zu expandieren und dabei deren suppressive Funktion intakt zu halten. Diese Entdeckung ebnete den Weg für Strategien der ex-vivo-Zelltherapie, die auf der Infusion autologer Treg (regulatorische Immunzellen aus dem eigenen Körper des Patienten) basieren, um die Immuntoleranz wiederherzustellen (Battaglia et al., 2005) [4].

Nachfolgende klinische Studien haben die Durchführbarkeit dieses Ansatzes bewiesen: Zwischen 2012 und 2014 wurden Kinder mit neu diagnostiziertem Typ-1-Diabetes mit Infusionen von ex vivo expandierten autologen Treg behandelt. Dabei wurde nicht nur ein Anstieg der zirkulierenden Treg beobachtet, sondern auch eine signifikante Erhaltung der β-Zell-Funktion und eine Verringerung des Bedarfs an exogenem Insulin. In einigen Fällen behielten die Patienten über mehrere Monate eine zufriedenstellende glykämische Kontrolle bei, ohne auf Insulin zurückgreifen zu müssen – ein außergewöhnliches Ergebnis für eine Erkrankung, die traditionell als irreversibel gilt (Marek-Trzonkowska et al., 2012) [5]; (Marek-Trzonkowska et al., 2013) [6]; (Marek-Trzonkowska et al., 2014) [7].

Diese experimentellen und klinischen Beobachtungen finden Bestätigung in einem breiteren Kontext: Regulatorische T-Zellen stellen den wichtigsten Abwehrmechanismus gegen Autoimmunität im Allgemeinen dar. Im Jahr 2010 betonte ein Forscher, dass quantitative oder qualitative Defekte dieser Zellen bei vielen Autoimmunerkrankungen verbreitet sind, darunter Multiple Sklerose, Lupus und rheumatoide Arthritis. Bei Typ-1-Diabetes stellt ihre Unfähigkeit, die Reaktion gegen β-Zell-Antigene zu unterdrücken, den pathogenetischen Schlüssel dar, der Genetik, Umwelt und Immundysfunktion miteinander verbindet (Buckner, 2010) [8].

Zusammenfassend lässt sich sagen, dass Typ-1-Diabetes als das Endergebnis eines gestörten immunologischen Gleichgewichts betrachtet werden kann: auf der einen Seite eine hyperaktive Entzündungsreaktion, die von Th17- und Effektor-T-Zellen gesteuert wird; auf der anderen Seite ein regulatorisches System, das nicht in der Lage ist, den Angriff einzudämmen. Die Wiederherstellung der Harmonie zwischen diesen beiden Polen, wie ein Dirigent, der in einem chaotischen Ensemble wieder für Ordnung sorgt, erscheint heute als eine der vielversprechendsten Strategien, um die Funktion der Bauchspeicheldrüse zu erhalten und das klinische Schicksal dieser komplexen Autoimmunerkrankung zu verändern.

Stoffwechselveränderungen: Insulin-Signalweg und Insulinresistenz

Bei Typ-1-Diabetes hat sich die Insulinresistenz, die traditionell als typisches Phänomen des Typ-2-Diabetes gilt, in den letzten Jahren auch als Schlüsselelement für die Pathogenese und das Fortschreiten der Autoimmunform herausgestellt. Es ist, als ob der Organismus neben dem Angriff des Immunsystems auf die β-Zellen mit einer zusätzlichen Schwierigkeit zu kämpfen hätte: der Herausforderung, angemessen auf das verbleibende oder exogene (von außen zugeführte) Insulin zu reagieren, was die für die Krankheit typische metabolische Instabilität weiter verschärft.

Erste Belege hierfür stammen aus prospektiven Studien an Verwandten ersten Grades von Patienten mit Typ-1-Diabetes, die bereits positiv auf Autoantikörper gegen die Bauchspeicheldrüseninseln getestet wurden. Einige Forscher konnten zeigen, dass die Insulinresistenz, gemessen mittels HOMA-IR-Index, einen unabhängigen Risikofaktor für das Fortschreiten zur manifesten Erkrankung darstellt. In derselben Studie erwies sich das Verhältnis zwischen der Insulinantwort in der ersten Phase und dem HOMA-IR als noch aussagekräftigerer Indikator für das Auftreten von Diabetes. Dies verdeutlicht, wie ein gestörtes Gleichgewicht zwischen Insulinsekretion und Insulinwirkung die Diagnose vorwegnehmen kann (Xu et al., 2007) [9].

Ähnliche Ergebnisse wurden bereits 2004 von anderen Forschern beobachtet. Sie zeigten, dass autoantikörper-positive Verwandte, bei denen die Krankheit fortschritt, bereits in den präklinischen Stadien eine verringerte Insulinsensitivität aufwiesen, die in keinem Verhältnis zu ihrer sekretorischen Kapazität stand. Das HOMA-R/FPIR-Verhältnis (Resistenzindex im Verhältnis zur Sekretion) erwies sich als stärkster Prädiktor für das Fortschreiten, was darauf hindeutet, dass der Verlust der glykämischen Kontrolle lange vor der vollständigen Zerstörung der β-Zellen beginnt (Fourlanos et al., 2004) [10].

Diese Beobachtungen wurden in jüngerer Zeit durch die Studie eines anderen Forschers bestätigt und erweitert, der über 6.000 autoantikörper-positive Verwandte untersuchte. Der HOMA-IR-Index und der Matsuda-Index, die jeweils Indikatoren für Insulinresistenz und Insulinsensitivität sind, zeigten einen starken Zusammenhang mit dem Fortschreiten von den frühen Stadien (stille Autoimmunität) bis hin zum klinischen Diabetes. Insbesondere hohe HOMA-IR-Werte und niedrige Matsuda-Werte erhöhten das Risiko für den Übergang von Stadium 1 zu Stadium 3, selbst nach Bereinigung um Marker der Insulinsekretion. Dies beweist, dass die Insulinresistenz kein bloßer Nebeneffekt ist, sondern ein Faktor, der den Übergang zur manifesten Erkrankung beschleunigt (Petrelli et al., 2024) [11].

Auf pathophysiologischer Ebene kann die Insulinresistenz bei Patienten mit Typ-1-Diabetes mit einem „metabolischen Hintergrundrauschen“ verglichen werden, das die Auswirkungen der Autoimmunität verstärkt. Im Jahr 2015 wurde durch eine systematische Übersichtsarbeit und Meta-Analyse von euglykämischen Clamp-Studien (ein Test, der bewertet, wie effektiv das Gewebe auf Insulin reagiert) bestätigt, dass bei Patienten mit Typ-1-Diabetes eine verringerte Insulinsensitivität sowohl auf hepatischer als auch auf peripherer Ebene besteht. Dies führt zu einer geringeren Fähigkeit, die endogene Glukoseproduktion zu unterdrücken, und zu einer reduzierten Glukoseaufnahme durch die Muskeln. Auch die Lipolyse wird weniger gehemmt, was zur Neigung zu Hyperglykämie und Ketose beiträgt (Donga et al., 2015) [12].

Jenseits der metabolischen Mechanismen haben andere Forscher eine direktere immun-metabolische Beziehung aufgezeigt: Bei Erwachsenen mit neu diagnostiziertem Typ-1-Diabetes korrelieren die Anti-Insulin-Antikörpertiter umgekehrt mit der Insulinsensitivität. Mit anderen Worten: Je stärker die Autoimmunantwort gegen Insulin ist, desto geringer ist die Fähigkeit des Gewebes, darauf zu reagieren. Diese Verbindung unterstreicht, dass Immunität und Stoffwechsel keine getrennten Bereiche sind, sondern eng miteinander verflochtene Systeme, die sich gegenseitig beeinflussen (Burkart et al., 2018) [13].

Insgesamt legen die Daten nahe, dass die Insulinresistenz nicht nur mit Typ-1-Diabetes koexistiert, sondern dessen Entwicklung aktiv beeinflusst. In gewisser Weise kann die Krankheit als das Ergebnis des Zusammentreffens zweier Schwächen betrachtet werden: eines Immunsystems, das die β-Zellen zerstört, und eines Organismus, der immer weniger effektiv auf das verfügbare Insulin reagiert. Ein Eingreifen in diesen letzteren Aspekt – durch die Verbesserung der Insulinsensitivität mittels Ernährung, körperlicher Aktivität oder insulin-sensibilisierenden Medikamenten – könnte einen wichtigen Schritt in der Prävention und Behandlung der frühen Phasen der Autoimmunerkrankung darstellen.

mTOR als zentraler Knotenpunkt

Bei Typ-1-Diabetes fungiert der mTOR-Signalweg als metabolischer „Schalter“, der darüber entscheidet, ob T-Zellen den Weg des Angriffs oder den der Kontrolle einschlagen: Wenn mTOR aktiv ist, integriert es Umweltsignale und treibt T-Zellen in Richtung von Effektorprofilen (Th1, Th2, Th17); wenn es hingegen abgeschwächt wird, begünstigt es die Entstehung von regulatorischen FoxP3+-T-Zellen, also jenen Wächtern, die die immunologische Ordnung wiederherstellen. In Mausmodellen, denen mTOR in den T-Zellen fehlt, wird die Effektordifferenzierung blockiert, während die Generierung von Treg-Zellen zunimmt. Dies erinnert uns daran, dass die Frage, „wie viel Treibstoff“ und „welche Signale“ eine Zelle wahrnimmt, mindestens genauso entscheidend ist wie das Antigen, das sie erkennt (Delgoffe et al., 2009) [14].

Dieser metabolisch-immunologische Interpretationsansatz eröffnet auch therapeutische Perspektiven: In NOD-Modellen (Non-Obese Diabetic, einem grundlegenden Tiermodell zur Erforschung von Typ-1-Diabetes) wirkt Metformin nicht nur blutzuckersenkend, sondern modelliert auch das Immunsystem um, indem es mTOR in T-Zellen sowie mTOR/STAT3 in dendritischen Zellen (Zellen, die potenzielle Bedrohungen erkennen) unterdrückt. Dies führt zu einer Verringerung pro-inflammatorischer Zytokine und einer Zunahme von Treg-Zellen; das praktische Ergebnis ist eine Verzögerung oder eine geringere Inzidenz des Diabetes-Ausbruchs, als würde man die „Lautstärke“ der Entzündung genau in den Lymphknoten senken, die das Pankreas drainieren (Suzuki et al., 2025) [15].

Parallel dazu kann ein Eingreifen in mTOR direkt das „Zielorgan“ schützen: In experimentellen Modellen aktiviert eine traditionelle phytotherapeutische Formulierung (Cai-Tee) AMPK, hemmt mTOR und verstärkt die mitochondriale Autophagie in β-Zellen. Dies führt zu intakteren Pankreasinseln, einer besseren Insulinausschüttung und reduzierten Entzündungsmarkern; es ist, als würde man der Zelle bei der „Werkstattreinigung“ helfen, indem beschädigte Mitochondrien entfernt und die Energieeffizienz in einer feindlichen Umgebung wiederhergestellt wird (Li et al., 2024) [16].

Zusammengenommen zeigen diese Belege, dass mTOR ein Knotenpunkt ist, an dem Immunologie und Stoffwechsel aufeinandertreffen: Durch die Modulation des Signals kann man sowohl das Zünglein an der Waage von Effektor-T-Zellen hin zu regulatorischen Zellen verschieben als auch die β-Zellen widerstandsfähiger gegen Stress machen. Zusammenfassend bedeutet dies, die Insulinsubstitution durch eine Strategie zu ergänzen, die den autoimmunen „Anprall“ reduziert und die intrinsische Fähigkeit der Bauchspeicheldrüse stärkt, den Angriff zu überstehen.

mTOR-Inhibitoren

Bei Diabetes mellitus Typ 1 wird die fortschreitende Zerstörung der pankreatischen β-Zellen durch einen Verlust der immunologischen Toleranz gegenüber Inselantigenen und die Aktivierung autoreaktiver T-Lymphozyten vorangetrieben. In diesem Szenario stellt mTOR einen der wichtigsten metabolischen Regulatoren der T-Zell-Antwort dar, da es die Energieverfügbarkeit, Wachstumssignale und Reize des Antigenrezeptors integriert und so maßgeblich zur Proliferation und Differenzierung der Immunzellen beiträgt. Die pharmakologische Hemmung von mTOR durch Rapamycin oder Sirolimus (ein immunsuppressives Medikament, das hauptsächlich den mTORC1-Komplex hemmt) kann daher die Autoimmunantwort verändern, indem sie vor allem in das Gleichgewicht zwischen Effektor-T-Zellen und regulatorischen T-Zellen eingreift. Rapamycin hemmt primär mTORC1 und begrenzt die Proliferation von Effektorpopulationen, einschließlich derjenigen, die mit Th1- und Th17-Phänotypen assoziiert sind, während FOXP3+ regulatorische T-Zellen relativ resistenter gegenüber dieser Hemmung sind. Diese unterschiedliche metabolische Abhängigkeit bietet eine mögliche Erklärung für den experimentell beobachteten immunmodulatorischen Effekt: Eine Reduzierung des mTOR-Signals kann den Druck der autoreaktiven Zellen auf die pankreatischen Inseln verringern und gleichzeitig die Fähigkeit der Treg-Zellen verbessern, die Autoimmunantwort zu kontrollieren.

Eine der ersten experimentellen Demonstrationen der Bedeutung von mTOR bei Autoimmundiabetes stammt aus dem NOD-Mausmodell. Die präventive Verabreichung von Rapamycin reduzierte die Inzidenz von Diabetes drastisch und verhinderte bei den verwendeten höheren Dosen die Entwicklung einer Hyperglykämie während des Behandlungszeitraums. Der Effekt war besonders signifikant, wenn Rapamycin vor dem Ausbruch der Krankheit verabreicht wurde, während es bei bereits manifestem Diabetes wirkungslos war. Diese Ergebnisse deuteten früh darauf hin, dass die Hemmung von mTOR die Phase der Expansion und Aktivierung der Autoimmunantwort behindern kann, die der irreversiblen Zerstörung der β-Zellen vorausgeht (Baeder et al., 1992) [17].

Später lieferte ein Modell für neu diagnostizierten Typ-1-Diabetes eine wichtige Bestätigung: Die Forscher verwendeten eine Kombinationstherapie aus Rapamycin, einem IL-2-verwandten Agonisten und einem mutierten IL-15-Antagonisten. Die Behandlung stoppte die autoimmune Zerstörung der β-Zellen und stellte die Normoglykämie sowie die Immuntoleranz wieder her. Besonders interessant war die Verringerung der Expression zytotoxischer und proinflammatorischer Mediatoren, darunter IFN-γ, IL-1β und TNF-α. Die metabolische Erholung war zudem mit einer Verringerung des systemischen Entzündungszustands und einer verbesserten Insulinantwort assoziiert. In diesem Modell bildete die mTOR-Hemmung daher einen Bestandteil einer Strategie, die gleichzeitig auf die Autoimmunität und die metabolische Entzündung einwirken konnte (Koulmanda et al., 2007) [18].

Bei Typ-1-Diabetes resultiert der fortschreitende Verlust der pankreatischen β-Zellen aus der Wechselwirkung zwischen der Vulnerabilität der β-Zelle und der Autoimmunantwort, bei der autoreaktive T-Lymphozyten einen stark glykolytischen Stoffwechsel erwerben, der für ihre Aktivierung und Proliferation notwendig ist. mTORC1 stellt einen der Hauptregulatoren dieser metabolischen Reprogrammierung dar: Wenn das TCR-Signal und Wachstumsfaktoren PI3K/AKT/mTOR aktivieren, steigen die Proteinsynthese, der glykolytische Stoffwechsel und die proliferative Kapazität der Effektorlymphozyten. Eine kontrollierte Hemmung von mTORC1 kann daher die Expansion der Effektorpopulationen reduzieren und das Verhältnis zwischen autoreaktiven T-Zellen und Treg-Zellen verändern, was dazu beiträgt, die Toleranz gegenüber β-Zell-Antigenen wiederherzustellen. Die erzielten Ergebnisse sind besonders interessant: Bei NOD-Mäusen führt dies zu einer geringeren Immuninfiltration der pankreatischen Inseln, einer besseren Erhaltung der Insulinsekretion und einer Verzögerung des Diabetesausbruchs. Parallel dazu wird FOXP3 modifiziert, was ein weniger diabetogenes Immunprofil begünstigt (Kong et al., 2021) [19].

Eine besonders bedeutende Entwicklung stellt die Möglichkeit dar, Rapamycin in Nanopartikeln zu verabreichen, wodurch die systemische Exposition begrenzt und die Wirkung stärker auf die immunologische Toleranz ausgerichtet wird. ImmTOR-Nanopartikel, die Rapamycin enthalten, wurden mit einer für Treg-Zellen selektiven, gentechnisch veränderten IL-2-Variante kombiniert. Diese Kombination steigerte die Expansion und Persistenz der regulatorischen T-Zellen und begünstigte in Gegenwart des Zielantigens stark das Auftreten antigenspezifischer Treg-Zellen. In Autoimmunmodellen, einschließlich Typ-1-Diabetes, bot diese Strategie Schutz vor der Krankheit und begrenzte gleichzeitig die unerwünschte Expansion von Effektor-Immunzellen, die mit einer IL-2-Behandlung einhergehen kann. In diesem Fall wird mTOR also nicht einfach „abgeschaltet“, sondern als metabolischer Knotenpunkt genutzt, um die Immunantwort selektiv in Richtung Toleranz zu lenken (Kishimoto et al., 2023) [20].

Diese Studien legen daher eine biologische Sequenz nahe, die für das Kapitel besonders nützlich ist: PI3K/AKT → mTORC1 → glykolytischer Stoffwechsel und Proliferation von Effektorlymphozyten → autoreaktive Antwort gegen die β-Zelle, während eine selektive Modulation Folgendes begünstigen kann: ↓ mTORC1 in Effektorlymphozyten → ↓ autoreaktive Expansion → ↑ Treg-Dominanz/Funktion → stärkere Erhaltung der β-Zellen.

Der entscheidende Punkt ist jedoch, dass mTOR nicht einfach im gesamten Organismus gehemmt werden darf. Bei Typ-1-Diabetes ergibt sich vielmehr die Notwendigkeit, die Hyperaktivität von mTORC1 in den pathogenen Immunkomponenten zu reduzieren, während mTORC1/mTORC2 in den β-Zellen erhalten bleiben müssen, wo der Signalweg weiterhin für Wachstum, Insulinsekretion und Überleben notwendig ist. Diese Unterscheidung ist essenziell, da sie verhindert, die mTOR-Hemmung als universell vorteilhaft darzustellen.

mTOR, HIF-1α und metabolische Reprogrammierung von Immunzellen

Bei Diabetes mellitus Typ 1 kann die Aktivierung von mTOR zum Fortschreiten der Autoimmunität beitragen, indem sie den Stoffwechsel von T-Lymphozyten grundlegend verändert. Nach der Antigenaktivierung fördert mTOR die Expression von HIF-1α, was die Glykolyse verstärkt und den Effektorzellen die Energie sowie die biosynthetischen Zwischenprodukte liefert, die für die Proliferation und die Produktion proinflammatorischer Zytokine erforderlich sind. Dieses Stoffwechselprogramm begünstigt insbesondere Th17-Zellen und macht gleichzeitig das regulatorische Programm, das mit FOXP3-Treg-Zellen assoziiert ist, weniger wahrscheinlich. Bei Diabetes Typ 1, wo autoreaktive Lymphozyten die pankreatischen β-Zellen fortschreitend angreifen, kann die mTOR–HIF-1α–Glykolyse-Achse daher dazu beitragen, das immunologische Gleichgewicht in Richtung einer anhaltenden proinflammatorischen Reaktion zu verschieben.

Eine der direktesten Nachweise bei Diabetes Typ 1 wurde in einer Forschungsarbeit aus dem Jahr 2019 erbracht: Während der Th17-Differenzierung erhöhte die Behandlung mit Metformin die Aktivierung von AMPK und reduzierte gleichzeitig die Phosphorylierung (Aktivierung) von mTOR sowie die Expression von HIF-1α. Parallel dazu nahmen die Th1- und Th17-Zellen ab, während die FOXP3+-Treg-Zellen zunahmen. Bei NOD-Mäusen, einem spontanen Modell für Diabetes Typ 1, reduzierte Metformin die IFN-γ- und IL-17-produzierenden CD4+-Zellen (Moleküle des Immunsystems, die zur Aktivierung und Koordination von Entzündungen beitragen) und erhöhte stattdessen die regulatorischen Populationen. Die Studie verknüpft somit direkt die Modulation von AMPK → mTOR → HIF-1α mit der Reduktion der pankreatischen Autoimmunität (Duan et al., 2019) [21].

Die Bedeutung der HIF-1α-Komponente wurde 2020 von anderen Forschern direkt im menschlichen Pankreas dokumentiert. Bei der Analyse von Pankreasinseln von Personen mit Diabetes Typ 1 stellten die Autoren der Studie eine signifikante Aktivierung der HIF-1α-Signalgebung sowie einen etwa fünffachen Anstieg von PFKFB3, einem wichtigen Regulator der Glykolyse, fest. Dasselbe Programm wurde in menschlichen Inseln induziert, die für das diabetische Mikromilieu charakteristischen Zytokinen ausgesetzt waren, was zu einer erhöhten Laktatproduktion führte. HIF-1α übte anfangs auch einen Überlebenseffekt aus, jedoch um den Preis einer frühzeitigen Beeinträchtigung der glukosestimulierten Insulinausschüttung (Nomoto et al., 2020) [22].

Insgesamt zeichnen diese Erkenntnisse ein Modell, in dem die Aktivierung von mTORC1 eines der wichtigsten metabolischen Signale darstellt, die in der Lage sind, HIF-1α in T-Lymphozyten zu unterstützen. HIF-1α verstärkt daraufhin die Glykolyse und begünstigt Effektorprogramme, insbesondere Th17, während es die Aufrechterhaltung von FOXP3+-Treg-Zellen relativ entgegenwirkt. Darüber hinaus wird HIF-1α im pankreatischen Mikromilieu auch in β-Zellen aktiviert, die entzündlichem Stress ausgesetzt sind, wodurch deren Stoffwechsel und Funktion verändert werden. Bei Diabetes Typ 1 lässt sich somit die Sequenz PI3K/AKT/mTOR-Aktivierung → Anstieg von HIF-1α → Steigerung der Glykolyse → Expansion und Aufrechterhaltung von Effektor-T-Lymphozyten → Th17/Treg-Ungleichgewicht → Verstärkung der Autoimmunreaktion → fortschreitende Zerstörung der pankreatischen β-Zellen ableiten.

Vitamin D als immun-metabolischer Modulator

Bei Typ-1-Diabetes tritt Vitamin D als „kontextueller“ Regulator auf: Es löscht das autoimmune Feuer zwar nicht allein, aber es schwächt den Wind ab, der es anfacht, indem es das immunmetabolische Umfeld verbessert, in dem die Krankheit entsteht und fortschreitet. Prospektive Daten legen nahe, dass eine frühzeitige Exposition den Unterschied macht: In einer finnischen Geburtskohorte war eine regelmäßige Supplementierung im ersten Lebensjahr mit einem deutlich geringeren Risiko für die spätere Entwicklung von Diabetes assoziiert, wobei ein offensichtlicher Dosis-Wirkungs-Zusammenhang bestand; im Gegensatz dazu verdreifachte eine vermutete Rachitis das Risiko (Hyppönen et al., 2001) [23].

Was die zirkulierenden Spiegel betrifft, so weisen Kinder, Jugendliche und Erwachsene mit Typ-1-Diabetes im Durchschnitt niedrigere 25(OH)D-Konzentrationen auf als Kontrollpersonen, was die Vorstellung stützt, dass der „Vitamin-D-Status“ Teil des Risikoprofils ist, auch wenn dies allein noch keine Kausalität beweist (Feng et al., 2015) [24]. Eine Übersichtsarbeit mit Fokus auf das Kindesalter bestätigt, dass bis zum 15. Lebensjahr Mangelerscheinungen, die bis zu 50 % unter denen gesunder Gleichaltriger liegen, häufig sind und mit einer höheren Krankheitswahrscheinlichkeit einhergehen, was die Supplementierung als potenziell relevante Präventivmaßnahme nahelegt (Daskalopoulou et al., 2022) [25].

Die Logik ist konsistent: Wie im Kapitel über das Immunsystem beschrieben, moduliert Calcitriol durch die Beeinflussung des mTOR-Komplexes die adaptive Immunität, indem es pro-inflammatorische Th1/Th17-Profile reduziert, regulatorische T-Zellen (Treg) fördert und dendritische Zellen „besänftigt“, mit möglichen direkten schützenden Effekten für die β-Zellen vor oxidativem Stress (Rak und Bronkowska, 2018) [26].

In NOD-Modellen reduziert eine hohe, aber sichere und langfristige diätetische Zufuhr von Colecalciferol die Inzidenz von Diabetes und bewahrt den Gehalt an pankreatischem Insulin, was mit mehr Treg-Zellen in den Pankreaslymphknoten einhergeht: Es ist, als würde man die Schwelle der Immunzündschnur senken, bevor sie die Inselzellen erreicht (Takiishi et al., 2014) [27].

Im Kindesalter reduzierten drei Monate mit hochdosiertem Colecalciferol den HbA1c-Wert (Indikator für den durchschnittlichen Blutzuckerspiegel im Zeitverlauf), ohne den Kalziumstoffwechsel zu verändern, was auf einen additiven metabolischen Nutzen bei bestehendem Mangel hindeutet (Ordooei et al., 2017) [28].

In einer randomisierten, doppelblinden, placebokontrollierten Crossover-Studie erhielten 39 Patienten mit Typ-1-Diabetes drei Monate lang 4000 IE/Tag Vitamin D. Die Supplementierung erhöhte die 25(OH)D-Spiegel signifikant und führte bei Männern zu einem stärkeren Anstieg der regulatorischen T-Zellen (Treg). Die Behandlung reduzierte zudem den Insulinbedarf und verbesserte den HbA1c-Wert (Indikator für den durchschnittlichen Blutzuckerspiegel im Zeitverlauf), ohne Anzeichen von Toxizität. Die Reaktion der Treg-Zellen variierte auch in Abhängigkeit von spezifischen Genotypen des Vitamin-D-Rezeptors (Bogdanou et al., 2017) [29].

In einer weiteren retrospektiven Studie an 271 Kindern und Jugendlichen mit Typ-1-Diabetes wiesen 14,8 % einen Vitamin-D-Mangel und 31 % eine Vitamin-D-Insuffizienz auf. Bei den 73 Patienten, die nach drei Monaten Supplementierung mit Colecalciferol untersucht wurden, stiegen die 25(OH)D-Spiegel von 12,9 auf 26,1 ng/mL, während der HbA1c-Wert signifikant sank. Die Verbesserung war bei Probanden mit höherem Ausgangs-HbA1c und niedrigeren Vitamin-D-Spiegeln ausgeprägter, was auf einen möglichen Nutzen für die glykämische Kontrolle hindeutet (Giri et al., 2017) [30].

Insgesamt legen die Erkenntnisse nahe, dass Vitamin D zur Modulation von Typ-1-Diabetes beitragen kann, indem es sowohl auf immunologischer als auch auf metabolischer Ebene wirkt. Ein adäquater Vitaminstatus, insbesondere in den frühen Lebensphasen, wurde mit einem geringeren Krankheitsrisiko in Verbindung gebracht, während ein Mangel bei Patienten häufig vorkommt. Durch die Modulation von mTOR kann Vitamin D die Treg-Zellen fördern und pro-inflammatorische Th1/Th17-Antworten begrenzen, was zum Schutz der β-Zellen beiträgt. Experimentelle und klinische Studien deuten zudem darauf hin, dass eine Supplementierung, insbesondere bei mangelversorgten Personen, mit einer Verbesserung des HbA1c-Wertes und einer Verringerung des Insulinbedarfs einhergehen kann.

Schlussfolgerungen

Zusammengenommen zeichnen die analysierten wissenschaftlichen Erkenntnisse den Typ-1-Diabetes als eine Erkrankung, bei der Autoimmunität, Stoffwechsel und zelluläre Signalübertragung tiefgreifend miteinander verknüpft sind. Die Krankheit, die durch die fortschreitende autoimmune Zerstörung der pankreatischen β-Zellen und den daraus resultierenden Insulinmangel gekennzeichnet ist, betrifft weltweit etwa 9,5 Millionen Menschen und weist bereits im Kindes- und Jugendalter eine relevante Inzidenz auf.

Der erste Schritt betrifft den Verlust der immunologischen Toleranz. Die Belege zeigen, dass das Problem der Treg-Zellen bei Typ-1-Diabetes nicht unbedingt in ihrer zahlenmäßigen Reduktion besteht, sondern in einer Beeinträchtigung ihrer suppressiven Kapazität. Parallel dazu begünstigt die Expansion von Th17-Zellen und autoreaktiven T-Zell-Populationen den Angriff auf die β-Zellen. Experimentelle Studien zur Übertragung oder Expansion von Treg-Zellen sowie erste klinische Erfahrungen mit autologen Treg-Zellen bestätigen, wie wichtig es ist, dieses Gleichgewicht wiederherzustellen, um die β-Zell-Funktion zu erhalten.

Mit dieser Immunveränderung geht eine Insulinresistenz einher, die bereits in präklinischen Phasen auftreten kann. Bei Personen mit positiven Autoantikörpern sind ein erhöhter HOMA-IR-Wert und eine verringerte Insulinsensitivität mit dem Fortschreiten zur manifesten Erkrankung assoziiert, unabhängig von der verbleibenden sekretorischen Kapazität. Clamp-Studien bestätigen zudem eine verringerte hepatische und periphere Insulinsensitivität bei Typ-1-Diabetes. Die Krankheit entsteht somit aus dem Zusammenspiel zwischen dem fortschreitenden Verlust der Insulinsekretion und der verringerten Wirksamkeit des verfügbaren Insulins.

In diesem Szenario stellt mTOR einen Konvergenzpunkt zwischen Stoffwechsel und Immunität dar. Seine Aktivierung unterstützt die Stoffwechselprogramme von Effektor-T-Zellen, einschließlich Th1 und Th17, während eine kontrollierte Reduktion des Signals FOXP3+-Treg-Zellen begünstigt. Die Modulation von AMPK/mTOR kann zudem die Autophagie und die Widerstandsfähigkeit der β-Zellen unterstützen.

Studien mit Rapamycin/Sirolimus untermauern diese Interpretation. In NOD-Modellen reduzierte die präventive Hemmung von mTOR die Inzidenz von Diabetes; kombinierte Strategien schwächten Entzündungsmediatoren ab und förderten die Wiederherstellung der Toleranz, während neuere Ansätze mit Rapamycin-haltigen Nanopartikeln darauf abzielen, antigenspezifische Treg-Zellen selektiv zu expandieren. Es ergibt sich jedoch ein grundlegendes Prinzip: Es ist nicht erstrebenswert, mTOR wahllos auszuschalten, sondern seine Hyperaktivität in den pathogenen Immunkomponenten zu reduzieren und gleichzeitig seine Funktionen in den β-Zellen zu bewahren.

Der nächste Schritt betrifft HIF-1α. mTOR kann dessen Expression unterstützen und so die Glykolyse und Effektorprogramme fördern. Die durch die Belege rekonstruierte Sequenz lautet daher PI3K/AKT/mTOR → HIF-1α → Steigerung der Glykolyse → Expansion von Th17-Zellen und relative Reduktion der Treg-Zellen → Verstärkung der Autoimmunantwort → fortschreitende β-Zell-Zerstörung. HIF-1α ist zudem in menschlichen Pankreasinseln aktiviert, die entzündlichem Stress ausgesetzt sind, was zeigt, dass die metabolische Umprogrammierung auch die β-Zelle direkt betrifft.

Schließlich vervollständigt Vitamin D dieses immunmetabolische Bild. Ein adäquater Vitaminspiegel in frühen Lebensphasen wurde mit einem geringeren Krankheitsrisiko assoziiert, während ein Mangel bei Patienten häufig vorkommt. Experimentelle und klinische Studien deuten zudem auf mögliche Auswirkungen auf Treg-Zellen, Th1/Th17-Antworten, HbA1c und den Insulinbedarf hin, insbesondere bei Personen mit Mangelerscheinungen. Insgesamt ergibt sich ein roter Faden: Verlust der Toleranz → Veränderung der Insulinsensitivität → Dysregulation von mTOR/HIF-1α und des Zellstoffwechsels → Vorherrschaft von Effektorantworten → fortschreitender β-Zell-Schaden. Dies identifiziert das immunmetabolische Gleichgewicht als einen grundlegenden Schlüssel zum Verständnis der Entwicklung von Typ-1-Diabetes.

Quellen

[1] CD4+ CD45RA+ FoxP3high activated regulatory T cells are functionally impaired and related to residual insulin-secreting capacity in patients with type 1 diabetes

Haseda et al., 2013

Clin Exp Immunol. 2013 Aug;173(2):207-16.

[2] Expansion of Th17 cells and functional defects in T regulatory cells are key features of the pancreatic lymph nodes in patients with type 1 diabetes

Ferraro et al., 2011

Diabetes. 2011 Nov;60(11):2903-13.

[3] Type 1 diabetes in BioBreeding rats is critically linked to an imbalance between Th17 and regulatory T cells and an altered TCR repertoire

Van den Brandt et al., 2010

J Immunol. 2010 Aug 15;185(4):2285-94.

[4] Rapamycin selectively expands CD4+CD25+FoxP3+ regulatory T cells

Battaglia et al., 2005

Blood. 2005 Jun 15;105(12):4743-8.

[5] Administration of CD4+CD25highCD127- regulatory T cells preserves β-cell function in type 1 diabetes in children

Marek-Trzonkowska et al., 2012

Clinical Trial Diabetes Care. 2012 Sep;35(9):1817-20.

[6] Clinical application of regulatory T cells in type 1 diabetes

Marek-Trzonkowska et al., 2013

Pediatr Diabetes. 2013 Aug;14(5):322-32.

[7] Therapy of type 1 diabetes with CD4(+)CD25(high) CD127-regulatory T cells prolongs survival of pancreatic islets - results of one year follow-up

Marek-Trzonkowska et al., 2014

Clin Immunol. 2014 Jul;153(1):23-30.

[8] Mechanisms of impaired regulation by CD4+CD25+FOXP3+ regulatory T cells in human autoimmune diseases

Buckner, 2010

Nat Rev Immunol. 2010 Dec;10(12):849–859.

[9] Role of insulin resistance in predicting progression to type 1 diabetes

Xu et al., 2007

Diabetes Care. 2007 Sep;30(9):2314-20.

[10] Insulin resistance is a risk factor for progression to type 1 diabetes

Fourlanos et al., 2004

Diabetologia. 2004 Oct;47(10):1661-7.

[11] HOMA-IR and the Matsuda Index as predictors of progression to type 1 diabetes in autoantibody-positive relatives

Petrelli et al., 2024

Diabetologia. 2024 Feb;67(2):290-300.

[12] Insulin resistance in patients with type 1 diabetes assessed by glucose clamp studies: systematic review and meta-analysis

Donga et al., 2015

Eur J Endocrinol. 2015 Jul;173(1):101-9.

[13] Inverse association of insulin antibody levels with insulin sensitivity in adults with Type 1 diabetes

Burkart et al., 2018

Diabet Med. 2018 May;35(5):595-601.

[14] The mTOR kinase differentially regulates effector and regulatory T cell lineage commitment

Delgoffe et al., 2009

Immunity. 2009 Jun 19;30(6):832-44.

[15] Metformin prevents diabetes development in type 1 diabetes models via suppression of mTOR and STAT3 signaling in immune cells

Suzuki et al., 2025

Scientific Reports volume 15, Article number: 10641 (2025)

[16] Cai's herbal tea enhances mitochondrial autophagy of type 1 diabetic mellitus β cells through the AMPK/mTOR pathway and alleviates inflammatory response

Li et al., 2024

Acta Diabetol. 2024 Dec;61(12):1553-1567.

[17] Rapamycin Prevents the Onset of Insulin-Dependent Diabetes Mellitus (IDDM) in NOD Mice.

Baeder et al., 1992

Clinical and Experimental Immunology, vol. 89, no. 2, 1992, pp. 174–178.

[18] Modification of Adverse Inflammation Is Required to Cure New-Onset Type 1 Diabetic Hosts.

Koulmanda et al., 2007

Proc. Natl. Acad. Sci. U.S.A., vol. 104, no. 32, 2007, pp. 13074–13079.

[19] Mitochondrial-Encoded MOTS-c Prevents Pancreatic Islet Destruction in Autoimmune Diabetes.

Kong et al., 2021

Cell Reports, vol. 36, no. 4, 2021, article 109447.

[20] Rapamycin Nanoparticles Increase the Therapeutic Window of Engineered Interleukin-2 and Drive Expansion of Antigen-Specific Regulatory T Cells for Protection against Autoimmune Disease.

Kishimoto et al., 2023

Journal of Autoimmunity, vol. 140, 2023, article 103125.

[21] Metformin Mitigates Autoimmune Insulitis by Inhibiting Th1 and Th17 Responses while Promoting Treg Production.

Duan et al., 2019

American Journal of Translational Research, vol. 11, no. 4, 2019, pp. 2393–2402. PMID: 31105845; PMCID: PMC6511786.

[22] Activation of the HIF1α/PFKFB3 Stress Response Pathway in Beta Cells in Type 1 Diabetes.

Nomoto et al., 2020

Diabetologia, vol. 63, no. 1, 2020, pp. 149–161.

[23] Intake of vitamin D and risk of type 1 diabetes: a birth-cohort study

Hyppönen et al., 2001

Lancet. 2001 Nov 3;358(9292):1500-3.

[24] Lower serum 25 (OH) D concentrations in type 1 diabetes: A meta-analysis

Feng et al., 2015

Diabetes Res Clin Pract. 2015 Jun;108(3):e71-5.

[25] Vitamin D Deficiency as a Possible Cause of Type 1 Diabetes in Children and Adolescents up to 15 Years Old: A Systematic Review

Daskalopoulou et al., 2022

Rev Diabet Stud. 2022 Jun 30;18(2):58-67.

[26] Immunomodulatory Effect of Vitamin D and Its Potential Role in the Prevention and Treatment of Type 1 Diabetes Mellitus-A Narrative Review

Rak e Bronkowska, 2018

Molecules. 2018 Dec 24;24(1):53.

[27] Dietary supplementation with high doses of regular vitamin D3 safely reduces diabetes incidence in NOD mice when given early and long term

Takiishi et al., 2014

Diabetes. 2014 Jun;63(6):2026-36.

[28] Effect of vitamin D on HbA1c levels of children and adolescents with diabetes mellitus type 1

Ordooei et al., 2017

Minerva Pediatr. 2017 Oct;69(5):391-395.

[29] T-lymphocyte and glycemic status after vitamin D treatment in type 1 diabetes: A randomized controlled trial with sequential crossover

Bogdanou et al., 2017

Diabetes Metab Res Rev. 2017 Mar;33(3)

[30] Treating vitamin D deficiency in children with type I diabetes could improve their glycaemic control

Giri et al., 2017

BMC Res Notes. 2017 Sep 7;10:465.