
Scientific Book

Diabète de type 2 et détérioration métabolique progressive

Le diabète de type 2 est une pathologie métabolique caractérisée par des altérations de la sensibilité à l'insuline et par une altération progressive de la fonction des cellules β pancréatiques. L'hyperinsulinémie, l'insulinorésistance, l'inflammation chronique et les dysfonctionnements des voies PI3K/AKT contribuent à la complexité de la maladie. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent ces mécanismes ainsi que le rôle de l'alimentation et du mode de vie dans la prévention et la gestion du risque métabolique.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Diabète de type 2 et détérioration métabolique progressive. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/diabete-de-type-2-et-deterioration-metabolique-progressive
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.14

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • DIABÈTE DE
  • VARIABILITÉ GLYCÉMIQUE
  • HYPERINSULINÉMIE
  • CLAIRANCE DE
  • PI3K/AKT/MTOR
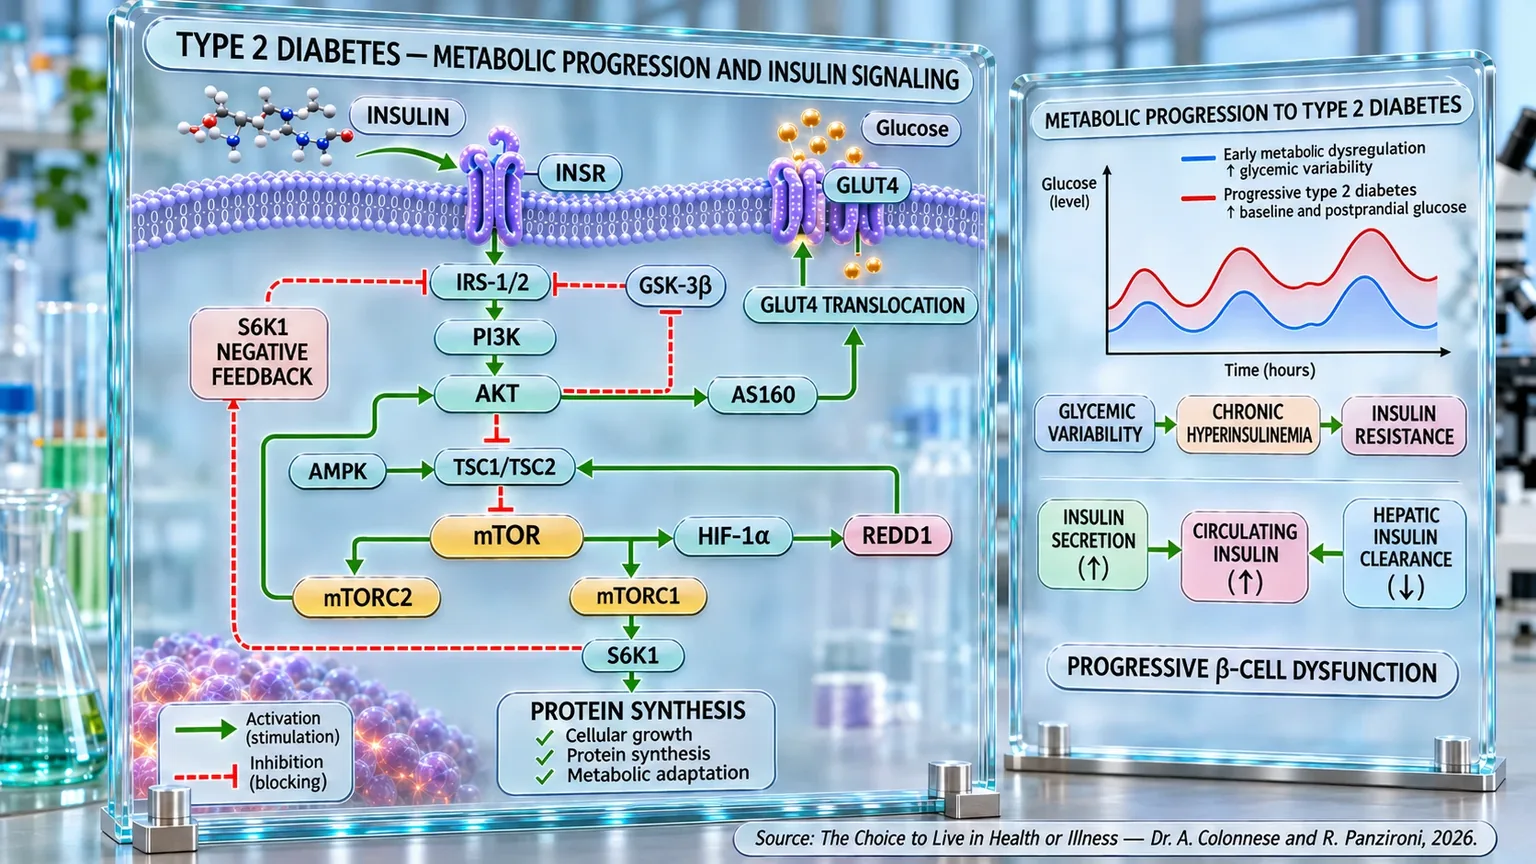
Deux panneaux transparents illustrent un réseau de signalisation cellulaire et deux courbes oscillantes de glucose sur un axe temporel.
Infographie de la progression métabolique dans le diabète de type 2 : la signalisation insulinique via INSR, IRS-1/2, PI3K et AKT, la translocation de GLUT4 et l'axe AMPK–TSC1/TSC2–mTOR–S6K1 accompagnent la séquence entre variabilité glycémique, hyperinsulinémie chronique, insulinorésistance et dysfonction progressive des cellules β pancréatiques.

ABSTRACT

Le diabète de type 2 est une pathologie métabolique progressive qui implique de nombreux organes et peut se développer avant l'apparition d'une hyperglycémie persistante. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi analysent la séquence des altérations glycémiques, pancréatiques et moléculaires qui accompagne la progression de la maladie.

Dans les phases initiales, le monitorage continu du glucose met en évidence une variabilité glycémique accrue, même lorsque la glycémie à jeun et l'hémoglobine glyquée apparaissent relativement conservées. Les excursions postprandiales dépendent de l'index et de la charge glycémique, de la composition des repas et des réponses individuelles. Les études sur les régimes à teneur réduite en glucides font état de pics glycémiques moindres et d'un temps passé dans l'intervalle optimal plus important, avec des résultats conditionnés par la qualité alimentaire et l'observance.

Parallèlement, la perte de la sécrétion insulinique précoce induit une compensation tardive qui peut contribuer à l'hyperinsulinémie. Une clairance hépatique réduite augmente également l'exposition à l'insuline et pourrait précéder une partie des altérations de la sensibilité insulinique. La stimulation persistante de PI3K/AKT/mTOR peut maintenir active S6K1, dont le rétrocontrôle négatif sur IRS-1 atténue la transmission du signal insulinique. AMPK représente un régulateur énergétique complémentaire : l'exercice physique et les interventions expérimentales peuvent en favoriser l'activation, en modulant mTOR/S6K1 et la signalisation IRS-1/PI3K/AKT.

Avec la persistance du déséquilibre, la glucotoxicité, la lipotoxicité, le stress oxydatif et du réticulum endoplasmique, le dysfonctionnement mitochondrial et le dépôt d'amyloïde contribuent à la détérioration des cellules β pancréatiques. La perte progressive de leur fonction limite la sécrétion insulinique et favorise l'hyperglycémie stable. La multimorbidité associée au diabète confirme en outre la pertinence systémique du processus, avec des conséquences possibles pour le cœur, les reins, le foie et le cerveau tout au long du parcours clinique progressif. Dans l'ensemble, les preuves soulignent une succession d'événements potentiellement interdépendants, sans établir de séquence causale universelle. Identifier précocement la variabilité glycémique, les altérations de la sécrétion et de la clairance insulinique peut orienter des stratégies préventives personnalisées, intégrées à l'alimentation et à l'activité physique, avant la compromission β-cellulaire avancée.

Le diabète de type 2 comme pathologie systémique

Le diabète de type 2 représente aujourd'hui l'un des défis majeurs de la médecine moderne. Pendant de nombreuses années, il a été essentiellement considéré comme une maladie caractérisée par une augmentation de la glycémie, où le problème principal résidait dans l'incapacité de l'organisme à maintenir le glucose dans des valeurs physiologiques. Aujourd'hui, grâce aux preuves accumulées au cours des dernières décennies, cette vision semble nettement réductrice. Le diabète de type 2 est en effet une pathologie systémique, capable d'impliquer progressivement presque tous les organes et systèmes à travers un réseau complexe d'altérations métaboliques, inflammatoires, vasculaires et immunitaires. En d'autres termes, l'hyperglycémie ne représente que la manifestation la plus évidente d'un processus biologique beaucoup plus vaste, destiné, s'il n'est pas correctement contrôlé, à influencer l'organisme tout entier.

L'ampleur du phénomène est impressionnante. Plus de 90 à 95 % de tous les cas de diabète dans le monde sont des diabètes de type 2, une affection dont la prévalence continue d'augmenter parallèlement à la propagation de l'obésité, de la sédentarité et du vieillissement de la population. Bien que la maladie reste plus fréquente après 45-50 ans, on observe ces dernières années une augmentation constante chez les jeunes adultes et, dans certains pays, même chez les adolescents et les jeunes obèses. De plus, les hommes ont tendance à développer la maladie plus fréquemment et à manifester plus précocement des complications cardiovasculaires et rénales, tandis que chez les femmes, le risque augmente sensiblement après la ménopause, lorsque la protection exercée par les œstrogènes diminue. Cette anticipation de l'âge d'apparition revêt une importance particulière, car un diagnostic précoce expose l'organisme à une période beaucoup plus longue d'altérations métaboliques, augmentant progressivement le risque de complications et de mortalité (Emerging Risk Factors Collaboration, 2023) [1].

Pour réellement comprendre le diabète de type 2, il est donc nécessaire de dépasser l'idée d'une simple altération de la glycémie. Il est plus juste d'imaginer l'organisme comme un réseau d'engrenages parfaitement synchronisés : lorsque l'un d'eux commence à mal fonctionner, les autres sont également progressivement impliqués. Dans le diabète, il se passe quelque chose de très similaire. L'altération initiale du métabolisme glucidique déclenche une cascade d'événements qui touche le système cardiovasculaire, les reins, le foie, le cerveau, le système immunitaire et de nombreux autres tissus, donnant naissance à un tableau clinique beaucoup plus complexe que ce que l'on pensait par le passé (Li et al., 2024) [2].

Cette nouvelle conception est confirmée par une vaste analyse épidémiologique menée sur plus de 46 millions d'adultes britanniques, qui a profondément modifié la manière d'interpréter la maladie. Les résultats montrent en effet que le diabète n'augmente pas simplement le risque de certaines complications spécifiques, mais accélère l'ensemble du processus d'apparition des maladies chroniques. Les femmes diabétiques développent des formes graves de multimorbidité environ vingt ans plus tôt que la population générale, tandis que chez les hommes, cette avance est d'environ quinze ans. Cela signifie qu'une personne diabétique atteint déjà à l'âge mûr un niveau de complexité clinique normalement observable beaucoup plus tard. Dès l'âge de cinquante ans, environ un patient sur trois vit simultanément avec au moins trois maladies chroniques et passe en moyenne plus de vingt ans de sa vie dans cette condition, avec une réduction de l'espérance de vie d'environ onze ans par rapport aux sujets sans diabète. De plus, chaque pathologie supplémentaire présente à cinquante ans est associée à environ quatre années de survie en moins (Gregg et al., 2024) [3].

L'apparition de ces pathologies ne suit pas un schéma aléatoire. Dans les phases initiales de la maladie, des conditions telles que la dépression, les troubles mentaux, l'asthme et la dépendance à l'alcool prennent une importance particulière, tandis qu'au fil des années, l'hypertension artérielle, la cardiopathie ischémique, l'insuffisance cardiaque, la maladie rénale chronique, les accidents vasculaires cérébraux, les cancers et l'arthrose deviennent prédominants. Ce changement reflète l'accumulation progressive des dommages métaboliques et vasculaires, qui touchent simultanément de nombreux organes et systèmes (Gregg et al., 2024) [3].

La multimorbidité représente désormais la règle plutôt que l'exception. Une récente méta-analyse comprenant près de trois millions de personnes atteintes de diabète de type 2 a estimé que plus de 83 % des patients vivent avec au moins une autre maladie chronique. Plus de la moitié présente simultanément des pathologies directement liées au diabète, comme l'hypertension, les maladies cardiovasculaires, la néphropathie et la rétinopathie, ainsi que des conditions apparemment indépendantes, telles que la dépression, la bronchopneumopathie chronique obstructive, l'arthrose et d'autres maladies chroniques. Cela démontre comment le diabète favorise une accumulation progressive d'altérations impliquant simultanément de multiples systèmes de l'organisme (Ferede et al., 2025) [4].

L'évolution temporelle de la maladie confirme également ce phénomène. En analysant plus de 220 000 patients britanniques suivis pendant vingt ans, il a été observé qu'environ 30 % des sujets présentent déjà au moins trois comorbidités au moment du diagnostic, pourcentage qui grimpe à environ 60 % après dix ans de maladie. Étonnamment, parmi les conditions les plus fréquentes dès le début figurent non seulement l'hypertension artérielle, mais aussi la lombalgie chronique, la dépression et l'arthrose, indiquant que la charge clinique du diabète va bien au-delà des complications vasculaires traditionnelles. Avec l'augmentation de la durée de la maladie, la rétinopathie, l'insuffisance cardiaque, la maladie rénale chronique et de nombreuses autres conditions chroniques progressent également. L'obésité modifie encore ce tableau, entraînant une fréquence plus élevée de dépression, d'asthme, d'insuffisance cardiaque et de pathologies musculosquelettiques, dessinant de véritables phénotypes cliniques distincts (Pearson-Stuttard et al., 2022) [5].

Parmi toutes les complications, les complications cardiovasculaires et rénales restent aujourd'hui les principales responsables de la mortalité. Cependant, ces dernières années, une nouvelle interprétation physiopathologique a émergé, considérant le cœur, le rein et le métabolisme comme les composants d'un système unique étroitement interconnecté. C'est ainsi qu'est né le concept de maladie cardio-métabolique-rénale, dans lequel chaque organe contribue à la détérioration des autres par des mécanismes partagés tels que l'inflammation chronique, le stress oxydatif, le dysfonctionnement endothélial, l'activation du système rénine-angiotensine, les altérations des voies énergétiques intracellulaires et la lipotoxicité. Dans ce contexte, le diabète ne représente pas simplement l'une des composantes de la maladie, mais le moteur principal qui alimente un cercle vicieux dans lequel les dommages d'un organe accélèrent ceux des autres (Marassi et Fadini, 2023) [6].

L'ampleur de ce phénomène est confirmée par une récente revue « parapluie » (umbrella review) comprenant 675 études observationnelles. Les maladies cardiovasculaires touchent de 13 % à 46 % des patients atteints de diabète de type 2, avec une prévalence moyenne supérieure à 30 %, tandis que la néphropathie diabétique touche jusqu'à 38 % des sujets et la maladie rénale chronique peut concerner plus d'un tiers des patients. Les complications sont généralement plus fréquentes chez les hommes et dans les populations des pays à revenu faible ou intermédiaire, où les diagnostics tardifs et un moindre accès aux soins favorisent une progression plus rapide de la maladie (Hassen et al., 2026) [7].

Ces dernières années, l'American Heart Association a également introduit le concept de syndrome cardiovasculaire-rénal-métabolique (CKM), qui reconnaît officiellement que l'obésité, le diabète, la maladie rénale chronique et les maladies cardiovasculaires constituent des manifestations différentes d'un processus pathologique unique. L'analyse des données épidémiologiques américaines montre que les hommes, les personnes âgées et certaines populations ethniquement défavorisées présentent le risque le plus élevé de mortalité associée à ce syndrome, soulignant également le rôle déterminant des facteurs socio-économiques et de l'accès aux soins (Goyal et al., 2025) [8].

Parallèlement, l'amélioration de la survie a conduit à l'émergence de complications considérées comme marginales il y a encore quelques années. Le cancer, le déclin cognitif, la démence, la dépression, la stéatose hépatique associée à un dysfonctionnement métabolique, les infections récurrentes, l'apnée obstructive du sommeil et la fragilité musculaire prennent un poids croissant dans le pronostic des patients diabétiques. Ces conditions partagent bon nombre des mécanismes biologiques typiques du diabète, notamment l'hyperinsulinémie, l'insulino-résistance, l'inflammation chronique, le stress oxydatif, les altérations immunitaires et le dysfonctionnement mitochondrial, confirmant une fois de plus la nature profondément systémique de la maladie (Tomic et al., 2022) [9].

Une vision tout aussi moderne émerge d'un récent éditorial qui rassemble les preuves issues de douze études consacrées aux comorbidités du diabète. Les auteurs soulignent que le simple contrôle de la glycémie ne suffit plus pour réduire le risque de complications. L'identification précoce des biomarqueurs inflammatoires et métaboliques, le dépistage rapide de la rétinopathie, de la parodontite, des maladies cardio-rénales et des altérations hépatiques, ainsi que l'évaluation de l'insulino-résistance en tant qu'indicateur pronostique de mortalité, deviennent fondamentaux. Se dessine ainsi un nouveau modèle de médecine préventive et personnalisée, orienté non seulement vers le contrôle du glucose, mais vers la protection globale de l'organisme tout entier (Li et al., 2024) [2].

Enfin, les preuves les plus récentes offrent également un message encourageant. Une vaste étude prospective menée sur plus de 316 000 personnes a démontré que le diabète n'entraîne pas inévitablement une réduction de la survie. Les patients qui parviennent à maintenir simultanément sous contrôle les principaux facteurs de risque (glycémie, poids corporel, pression artérielle, cholestérol, activité physique, alimentation et arrêt du tabac) présentent une mortalité et une espérance de vie pratiquement comparables à celles de la population sans diabète. Cela démontre qu'intervenir précocement sur l'ensemble du tableau métabolique peut modifier profondément l'histoire naturelle de la maladie, en réduisant le poids des complications qui seront approfondies dans les paragraphes suivants (Wang et al., 2024) [10].

Variabilité glycémique et diabète

Au fil des ans, le diabète de type 2 a été principalement décrit par des valeurs statiques, telles que la glycémie à jeun et l'hémoglobine glyquée (HbA1c). Ces paramètres ont longtemps constitué les piliers du diagnostic et du suivi de la maladie, mais ils ne donnent qu'un aperçu instantané ou une moyenne de l'exposition au glucose sur plusieurs mois. C'est un peu comme évaluer le trafic d'une ville entière en observant une seule photographie prise à un carrefour : l'image peut être correcte à ce moment précis, mais elle ne dit rien sur l'intensité du trafic, ses variations au cours de la journée ou l'éventuelle survenue d'embouteillages soudains. De même, deux personnes peuvent présenter la même glycémie à jeun ou la même HbA1c tout en ayant des profils glycémiques totalement différents. L'une peut maintenir des valeurs relativement stables tout au long de la journée, tandis que l'autre alterne entre des pics postprandiaux fréquents et des chutes rapides de la glycémie. Aujourd'hui, nous savons que ce sont précisément ces oscillations qui représentent l'un des aspects les plus importants de la physiopathologie du diabète, car elles reflètent directement la capacité de l'organisme à maintenir l'homéostasie glucidique (Acciaroli et al., 2018) [11].

L'introduction des systèmes de mesure du glucose en continu (Continuous Glucose Monitoring, CGM) a profondément modifié cette perspective. Contrairement aux mesures ponctuelles traditionnelles, le CGM enregistre des milliers de valeurs glycémiques au cours de la vie quotidienne, permettant d'observer non seulement la valeur moyenne de la glycémie, mais aussi sa stabilité, la fréquence des excursions, la durée des pics postprandiaux et la capacité de l'organisme à ramener rapidement le glucose dans des limites physiologiques. Cette évaluation dynamique a permis de comprendre que la détérioration du métabolisme glucidique n'apparaît pas soudainement lorsque la glycémie dépasse un certain seuil, mais se développe à travers un long processus caractérisé par une perte progressive de la stabilité glycémique, souvent bien des années avant le diagnostic de diabète (Cichosz et al., 2025) [12].

L'un des résultats les plus importants issus d'études récentes est précisément la démonstration que la variabilité glycémique augmente progressivement tout au long du continuum métabolique. En analysant plus de huit cents participants issus de cinq études cliniques différentes, il a été observé que la glycémie moyenne augmente progressivement, passant d'environ 99 mg/dL chez les sujets normoglycémiques à plus de 180 mg/dL chez les patients atteints de diabète mal contrôlé. Parallèlement, le temps passé au-dessus de 140 mg/dL, l'amplitude des excursions glycémiques (MAGE) et de nombreux autres indices de variabilité augmentent, tandis que la capacité de l'organisme à corriger rapidement les petites oscillations de la glycémie diminue progressivement. Même la complexité du signal glycémique, expression d'un système régulateur efficace, se réduit progressivement avec la progression de la dysglycémie, indiquant une perte de l'équilibre physiologique qui précède l'apparition du diabète manifeste (Cichosz et al., 2025) [12].

Ces observations expliquent pourquoi le prédiabète (altération de la régulation de la glycémie précédant le diabète de type 2) ne peut plus être considéré comme une simple phase caractérisée par une légère élévation de la glycémie moyenne. Le monitorage continu démontre en effet que, dès cette phase initiale, de profondes altérations de la régulation glucidique apparaissent. Chez des sujets soigneusement appariés selon l'âge, le sexe et l'indice de masse corporelle, le CGM a mis en évidence que les personnes atteintes de prédiabète passent moins de temps dans l'intervalle glycémique optimal, présentent des valeurs moyennes plus élevées et, surtout, développent des oscillations significativement plus importantes que les sujets métaboliquement sains. Des paramètres tels que le coefficient de variation (CV) et le MAGE sont en effet déjà significativement augmentés, tandis que la réponse au test de tolérance au glucose montre une exposition glycémique plus élevée et une normalisation plus lente après la charge. Ces résultats indiquent que l'instabilité glycémique représente l'un des premiers signes de la perte de l'homéostasie métabolique et précède souvent l'augmentation stable de la glycémie à jeun ou de l'HbA1c (Rizos et al., 2024) [13].

Cette nouvelle vision remet également en question l'un des principes traditionnels du diagnostic diabétologique : l'idée qu'une seule glycémie à jeun puisse représenter fidèlement l'état métabolique d'une personne. Une vaste étude menée sur plus de huit mille adultes non diabétiques a en effet démontré que la glycémie à jeun présente une variabilité intra-individuelle considérable, avec des oscillations quotidiennes supérieures à 7 mg/dL. Une variabilité de cette ampleur suffit à faire passer le même individu, à des jours différents, de la normoglycémie à la plage du prédiabète, voire du diabète. Il n'est donc pas surprenant qu'environ 40 % des sujets initialement classés comme normoglycémiques aient présenté au moins une mesure ultérieure compatible avec le prédiabète et que 3 % aient même dépassé le seuil diagnostique du diabète. La glycémie à jeun apparaît donc comme le résultat final de nombreux facteurs physiologiques, notamment la production hépatique de glucose, la sécrétion insulinique basale, le sommeil, l'activité physique, la composition du dîner, le phénomène de l'aube et la réponse au stress, rendant évident le fait qu'une valeur unique ne peut décrire toute la complexité du métabolisme glucidique (Shilo et al., 2024) [14].

Les mesures dérivées du monitorage continu permettent en revanche de décrire cette complexité à travers de nombreux indices mathématiques. Certains mesurent à quel point les valeurs de la glycémie varient et s'éloignent de leur valeur moyenne pendant une période donnée, comme l'écart-type et le coefficient de variation ; d'autres évaluent l'ampleur des principales excursions glycémiques, comme le MAGE ; d'autres encore estiment le temps passé au-dessus ou à l'intérieur de certains intervalles glycémiques ou quantifient le risque d'hypo- et d'hyperglycémie. Bien qu'il existe des dizaines de paramètres différents, de nombreuses études démontrent que seuls quelques-uns d'entre eux sont réellement informatifs. Parmi ceux-ci, le coefficient de variation émerge comme l'un des indicateurs les plus robustes, tandis que le MAGE représente probablement la mesure la plus sensible pour décrire la perte du contrôle physiologique de la glycémie, car il intègre simultanément l'ampleur des pics glycémiques et des réductions ultérieures (Acciaroli et al., 2018) [11] ; (Zahalka et al., 2024) [15].

L'importance de la variabilité glycémique ne se limite toutefois pas à la simple description du métabolisme. Les oscillations glycémiques semblent en effet anticiper de nombreuses années le développement du diabète déclaré. L'étude prospective AEGIS, qui a suivi près de cinq cents sujets non diabétiques pendant six ans, a démontré que ceux qui ont développé un diabète par la suite présentaient déjà, au moment de l'inclusion, des oscillations glycémiques significativement plus élevées que les participants restés normoglycémiques. Parmi tous les paramètres analysés, l'écart-type de la glycémie s'est révélé être le meilleur prédicteur de l'apparition future de la maladie, atteignant une capacité discriminante très élevée. En d'autres termes, la perte de la stabilité glycémique précède l'apparition du diabète et peut être détectée des années avant que la maladie ne devienne cliniquement évidente (Rodríguez García et al., 2025) [16].

Cette capacité prédictive découle probablement du fait que les oscillations glycémiques ne représentent pas seulement un phénomène statistique, mais reflètent des processus biologiques bien définis. Des augmentations et des réductions répétées de la glycémie favorisent en effet la production d'espèces réactives de l'oxygène, augmentent le stress oxydatif, activent des voies inflammatoires, compromettent la fonction endothéliale et soumettent les cellules β pancréatiques à une surcharge fonctionnelle continue. La variabilité glycémique devient donc non seulement un indicateur précoce de la maladie, mais aussi l'un des mécanismes possibles par lesquels elle progresse dans le temps (Rodríguez García et al., 2025) [16].

Un rôle central est joué par les réponses glycémiques après les repas. Alors que la glycémie à jeun reflète principalement la production hépatique de glucose et la sécrétion insulinique basale, la réponse postprandiale implique simultanément de nombreux mécanismes physiologiques : sécrétion insulinique, sensibilité périphérique à l'insuline, activité des incrétines (hormones intestinales qui aident le pancréas à réguler la glycémie), vitesse de vidange gastrique, absorption intestinale et métabolisme hépatique. Une étude prospective avec près de dix ans de suivi a démontré que l'aire sous la courbe glycémique après un repas mixte normal représente un puissant prédicteur indépendant du développement futur du diabète, conservant sa valeur pronostique même après correction pour la sensibilité à l'insuline, la sécrétion insulinique et la composition corporelle. Cela suggère que la capacité de l'organisme à gérer un repas réel constitue une mesure beaucoup plus complète de la santé métabolique que les tests diagnostiques traditionnels basés exclusivement sur la glycémie à jeun ou sur la charge orale de glucose (Mitchell et al., 2024) [17].

Le monitorage continu a en outre mis en évidence un autre aspect d'une importance extraordinaire : des individus différents peuvent répondre de manière profondément différente au même aliment. En analysant des sujets soigneusement caractérisés du point de vue métabolique, il a été observé que certains développent l'augmentation glycémique la plus importante après la consommation de riz, d'autres après du pain, des pommes de terre ou des pâtes. Ces différences ne dépendent pas exclusivement de l'aliment, mais reflètent des phénotypes métaboliques spécifiques caractérisés par différents niveaux d'insulinorésistance, de fonctionnalité des cellules β, de métabolisme lipidique, de composition du microbiote intestinal et des profils distincts. Même l'efficacité de stratégies nutritionnelles simples, comme la consommation de fibres, de protéines ou de graisses avant les glucides, varie considérablement en fonction de l'état métabolique individuel, ouvrant la voie à une véritable nutrition de précision (Wu et al., 2025) [18].

Dans leur ensemble, ces preuves modifient profondément la manière d'interpréter le diabète de type 2. La maladie ne commence pas lorsque la glycémie dépasse un certain seuil diagnostique, mais bien avant, lorsque l'organisme perd progressivement la capacité de maintenir le glucose stable au cours de la journée. La variabilité glycémique représente donc l'une des premières manifestations de la détérioration métabolique, souvent invisible aux examens de laboratoire traditionnels mais clairement détectable grâce au monitorage continu. Bien que des études prospectives de grande envergure soient encore nécessaires pour définir des critères diagnostiques partagés, le CGM s'impose comme un outil capable non seulement de surveiller le diabète déclaré, mais aussi d'identifier précocement les sujets à risque, de personnaliser les interventions sur le mode de vie et, potentiellement, de modifier l'histoire naturelle de la maladie (Zahalka et al., 2025) [19].

IG, CG et variabilité glycémique

L'index glycémique (IG) et la charge glycémique (CG) représentent aujourd'hui deux des concepts les plus importants pour comprendre le rapport entre l'alimentation et le contrôle de la glycémie. Pendant de nombreuses années, l'attention s'est concentrée presque exclusivement sur la quantité de glucides introduite dans l'alimentation, en partant du principe que tous les glucides exerçaient des effets métaboliques sensiblement identiques. Les preuves accumulées au cours des dernières décennies ont cependant profondément modifié cette vision, démontrant que des aliments contenant la même quantité de glucides peuvent entraîner des réponses glycémiques complètement différentes. Cela dépend de la vitesse à laquelle le glucose est digéré, absorbé et libéré dans la circulation sanguine, un processus influencé par la structure de l'aliment, la présence de fibres, le degré de raffinage, la transformation industrielle et la composition globale du repas. Il en résulte que ce n'est pas seulement la quantité de glucides consommés qui compte, mais aussi la rapidité avec laquelle ils parviennent à modifier la glycémie après le repas (Augustin et al., 2015) [20].

C'est précisément pour décrire ces aspects que deux indicateurs complémentaires ont été développés. L'index glycémique mesure la vitesse à laquelle un aliment contenant des glucides augmente la glycémie par rapport à un aliment de référence, généralement le glucose pur. La charge glycémique, quant à elle, intègre l'index glycémique à la quantité réelle de glucides présents dans la portion consommée, fournissant une estimation plus réaliste de l'impact métabolique du repas. Un aliment peut en effet posséder un index glycémique élevé mais contenir peu de glucides disponibles et donc entraîner une charge glycémique modeste ; inversement, un aliment avec un index glycémique moyen, mais consommé en grande quantité, peut produire une exposition glycémique nettement supérieure.

Pour cette raison, le consensus international de l'International Carbohydrate Quality Consortium a reconnu l'index glycémique et la charge glycémique comme des outils scientifiquement valides, reproductibles et complémentaires dans l'évaluation de la qualité des glucides, soulignant qu'ils doivent être interprétés avec les autres éléments qui caractérisent une alimentation saine, comme la teneur en fibres, la qualité des graisses, la présence de céréales complètes et la densité nutritionnelle globale (Augustin et al., 2015) [20].

La raison de cette attention réside dans les conséquences physiologiques de la réponse glycémique postprandiale. Après un repas caractérisé par un index ou une charge glycémique élevé, le glucose atteint rapidement la circulation sanguine, provoquant une augmentation marquée de la glycémie et une sécrétion insulinique conséquente particulièrement intense. Si ce phénomène se répète quotidiennement, l'organisme est soumis à des pics glycémiques et insuliniques constants qui favorisent l'apparition d'un stress oxydatif, d'une inflammation chronique de bas grade, d'un dysfonctionnement endothélial et d'une détérioration progressive de la fonction des cellules β pancréatiques. Au contraire, les aliments à faible index glycémique libèrent le glucose plus lentement, produisant des courbes glycémiques plus graduelles, une réponse insulinique moins accentuée et une meilleure stabilité métabolique au cours des heures suivant le repas (Augustin et al., 2015) [20].

Cette stabilité représente aujourd'hui l'un des objectifs principaux de la nutrition préventive. Grâce au monitorage continu du glucose, il a en effet été possible de démontrer que la qualité globale de l'alimentation influence directement la variabilité glycémique quotidienne. L'analyse de plus de six cents participants du Framingham Heart Study a mis en évidence qu'une consommation accrue de glucides, surtout lorsqu'elle remplace les protéines, est associée à une augmentation de la glycémie moyenne et des oscillations glycémiques.

À l'inverse, une alimentation caractérisée par une teneur élevée en fibres, par un rapport favorable entre glucides et fibres et par une meilleure qualité globale de l'alimentation est systématiquement associée à une réduction de la glycémie moyenne, du coefficient de variation, du MAGE, du temps passé au-dessus de 140 mg/dL et des autres principaux indices de variabilité glycémique. Chez les sujets présentant un prédiabète, consommer au moins un gramme de fibres pour environ neuf grammes de glucides réduit de 7 à 10 % le temps passé en hyperglycémie, démontrant comment la qualité des glucides exerce des effets mesurables même aux toutes premières phases de la détérioration métabolique (Bakhshi et al., 2025) [21].

Ces résultats expliquent pourquoi l'attention se déplace aujourd'hui progressivement de l'aliment individuel vers le repas dans son ensemble. Les tableaux traditionnels de l'index glycémique sont en effet construits en évaluant les aliments isolément, alors que dans la vie quotidienne, ils sont presque toujours consommés avec d'autres nutriments. Une étude expérimentale importante a démontré qu'à quantité de glucides égale, l'ajout de quantités élevées de protéines réduit d'environ 25 % l'aire sous la courbe glycémique et abaisse significativement l'index glycémique et la charge glycémique réellement mesurés.

Cet effet découle principalement du ralentissement de la vidange gastrique médié par des hormones intestinales comme le GLP-1, le GIP et la cholécystokinine, ainsi que de la sécrétion insulinique accrue stimulée par certains acides aminés. Les formules traditionnelles utilisées pour calculer l'index et la charge glycémique, basées exclusivement sur la teneur en glucides, ne parviennent cependant pas à prévoir ces effets, tendant souvent à surestimer l'impact glycémique réel des repas riches en protéines (Meng et al., 2017) [22].

Le même principe s'applique également aux fibres alimentaires et, dans une mesure variable, aux graisses. Une présence accrue de fibres ralentit la digestion et l'absorption du glucose, réduisant la vitesse à laquelle il atteint la circulation sanguine. Bien que l'ampleur de cet effet dépende du type de fibre, de sa viscosité, du degré de raffinage et de la matrice alimentaire, les preuves épidémiologiques démontrent avec une cohérence remarquable qu'un apport élevé en fibres est associé à une moindre variabilité glycémique et à un risque réduit de développer un diabète de type 2. Les graisses, en revanche, semblent exercer un effet plus variable, probablement influencé par la quantité consommée et leur composition qualitative, mais elles contribuent également à modifier la réponse glycémique en ralentissant la vidange gastrique et la digestion des glucides (Meng et al., 2017) [22] (Bakhshi et al., 2025) [21].

L'importance de la charge glycémique apparaît avec une évidence particulière lorsque les aliments sont observés dans la vie quotidienne normale. En analysant plus d'un million de mesures glycémiques obtenues par monitorage continu du glucose chez plus de cinq cents adultes non diabétiques, il a été démontré que les repas caractérisés par une charge glycémique élevée entraînent des augmentations plus intenses et prolongées de la glycémie, surtout après le déjeuner et le dîner. De plus, la réponse glycémique ne dépend pas seulement du contenu du repas, mais est modulée par l'âge, l'indice de masse corporelle, le sexe, l'hémoglobine glyquée et le rythme circadien.

Le vieillissement, par exemple, prolonge le maintien de la glycémie à des valeurs élevées, tandis que la baisse physiologique de la sensibilité insulinique aux heures du soir amplifie l'effet des repas riches en glucides. Ces données démontrent comment la charge glycémique conserve une capacité prédictive remarquable même dans des conditions de vie réelle, confirmant que la réponse métabolique dépend simultanément des caractéristiques de l'aliment et de celles du sujet qui le consomme (Calvo-Malvar et al., 2025) [23].

La répartition des glucides au cours de la journée joue également un rôle important. Une revue systématique comprenant onze études cliniques randomisées a démontré qu'un petit-déjeuner caractérisé par un index glycémique bas et une charge glycémique basse réduit significativement la glycémie postprandiale (taux de sucre dans le sang après un repas) à 60, 90 et 120 minutes par rapport à des petits-déjeuners à index glycémique élevé. Le bénéfice est encore plus marqué chez les sujets atteints de diabète de type 2, d'insulinorésistance, d'hyperinsulinémie ou d'une tolérance altérée au glucose, chez qui le ralentissement de l'absorption du glucose limite la charge sécrétoire sur les cellules β pancréatiques, améliore la sensibilité insulinique et réduit la variabilité glycémique (Toh et al., 2020) [24].

Des résultats analogues apparaissent lorsque l'on modifie la proportion des macronutriments du petit-déjeuner. Chez les sujets présentant une régulation altérée du glucose, un petit-déjeuner contenant moins de 45 % de l'énergie provenant des glucides produit des réponses glycémiques pratiquement identiques à celles observées chez les sujets métaboliquement sains. À mesure que le pourcentage de glucides augmente, le pic glycémique, la durée de l'hyperglycémie et la variabilité glycémique augmentent progressivement, tandis qu'une présence accrue de protéines, de graisses insaturées et de fibres permet un retour plus rapide aux valeurs basales et réduit la charge métabolique sur les cellules β (Kang et al., 2013) [25].

Dans le diabète de type 2, ces effets apparaissent encore plus évidents. Une étude croisée randomisée a démontré que limiter drastiquement les glucides exclusivement au petit-déjeuner réduit de 74 % le principal pic glycémique de la journée, diminue significativement l'exposition globale à l'hyperglycémie sur 24 heures et améliore le paramètre MAGE, sans compromettre la réponse aux repas suivants. Le bénéfice s'étend donc bien au-delà du repas unique, confirmant comment le contrôle de la qualité et de la quantité des glucides aux premières heures de la journée peut influencer favorablement l'ensemble du profil glycémique quotidien (Chang et al., 2019) [26].

Les recherches les plus récentes ont en outre mis en évidence que la réponse glycémique aux repas n'est pas la même pour tout le monde. Même en consommant des aliments identiques, certaines personnes développent des excursions glycémiques beaucoup plus élevées que d'autres. En utilisant le monitorage continu du glucose, il a été possible d'identifier des individus particulièrement sensibles aux glucides, définis comme "high responders", chez qui les repas contenant plus de 50 % de glucides entraînent des augmentations glycémiques marquées et prolongées.

À l'inverse, les repas dans lesquels les glucides représentent environ 45 % de l'énergie totale ne sont associés ni à la variabilité glycémique ni à la glycémie moyenne au cours d'un monitorage de deux semaines. Cela suggère que la composition du repas individuel puisse être plus importante que la quantité globale de glucides consommée au cours de la journée et renforce le concept de nutrition personnalisée basée sur la réponse métabolique individuelle (Song et al., 2023) [27].

Cette hétérogénéité est davantage confirmée par les analyses effectuées chez des sujets sains d'âges différents. Bien que le vieillissement normal n'augmente pas significativement la variabilité glycémique, un apport plus élevé en glucides continue de corréler avec des oscillations glycémiques plus larges, tant chez les jeunes que chez les personnes âgées. De plus, le rapport entre glucides et graisses modifie significativement la réponse métabolique, suggérant que la complexité du repas influence la glycémie plus que le simple contenu glucidique. Une fois de plus, il apparaît que la qualité des glucides, la répartition des macronutriments et les caractéristiques individuelles doivent être considérées simultanément dans la planification nutritionnelle (Köhlmoos et Dittmar, 2025) [28].

Enfin, même dans les formes de diabète caractérisées par une grave carence insulinique, la qualité et surtout la quantité des glucides continuent de représenter l'un des principaux déterminants de la stabilité glycémique. Une alimentation à faible teneur en glucides améliore le coefficient de variation, réduit le MAGE, augmente le temps passé dans l'intervalle glycémique optimal et diminue les besoins en insuline, avec des bénéfices particulièrement évidents chez les patients dont la fonction β-cellulaire est la plus compromise (Song et al., 2026) [29]. Ces résultats confirment qu'intervenir sur la charge glycémique de l'alimentation ne signifie pas seulement réduire la glycémie après un repas, mais modifier de manière substantielle toute la dynamique du contrôle métabolique. Comprendre le rôle de l'index glycémique et de la charge glycémique représente donc le préalable nécessaire pour aborder le thème de la restriction des glucides, qui sera approfondi dans le prochain paragraphe consacré aux effets des régimes low-carbohydrate sur la variabilité glycémique.

Régime pauvre en glucides et variabilité glycémique

La diffusion croissante des systèmes de mesure du glucose en continu a permis d'observer avec précision comment différentes stratégies alimentaires influencent le contrôle métabolique tout au long de la journée. Si, par le passé, l'efficacité d'un régime était évaluée presque exclusivement par la glycémie à jeun ou l'hémoglobine glyquée, il est aujourd'hui possible d'analyser également la variabilité glycémique, c'est-à-dire l'ensemble des oscillations que la glycémie subit au cours des vingt-quatre heures. Ce changement de perspective a conduit à une réévaluation profonde du rôle des régimes à faible teneur en glucides (low carbohydrate diets, LCD), car leur bénéfice ne semble pas se limiter à la réduction de la glycémie moyenne, mais concerne surtout la stabilité du profil glycémique.

Réduire le principal substrat responsable de l'augmentation de la glycémie après les repas signifie en effet atténuer les excursions postprandiales, diminuer la charge sécrétoire imposée aux cellules β pancréatiques et réduire la quantité d'insuline nécessaire pour maintenir le contrôle métabolique, avec des effets qui se reflètent favorablement sur de nombreux indicateurs obtenus par mesure du glucose en continu (Wang et Pei, 2025) [30].

Ces observations ont été confirmées par une récente méta-analyse qui a regroupé toutes les études dans lesquelles les effets des régimes à faible teneur en glucides avaient été évalués par CGM. En analysant au total sept études et plus de trois cents patients atteints de diabète de type 2, les auteurs ont observé une réduction significative de la glycémie moyenne sur vingt-quatre heures, avec une diminution estimée à environ 0,51 mmol/L, équivalente approximativement à une réduction de l'HbA1c d'environ 0,3 point de pourcentage.

Cette amélioration découle principalement de la réduction de la charge glycémique des repas, de la moindre exposition chronique à l'insuline et de l'amélioration progressive de la sensibilité à l'insuline, en particulier au niveau du muscle squelettique. La méta-analyse suggère en outre que des interventions de plus longue durée pourraient produire des bénéfices encore plus marqués, tout en soulignant que les preuves actuellement disponibles proviennent surtout d'études à court terme et que la durabilité de l'approche sur le long terme dépend en grande partie de l'adhésion du patient au programme alimentaire (Wang et Pei, 2025) [30].

La rapidité avec laquelle le métabolisme répond à la réduction des glucides ressort clairement des études expérimentales. Dans un essai croisé randomisé mené sur des patients atteints de diabète de type 2 traités par metformine, un régime contenant environ 30 % de l'énergie provenant des glucides a produit, après seulement quarante-huit heures, une amélioration de pratiquement tous les indices de variabilité glycémique. Outre la diminution de la glycémie moyenne enregistrée sur vingt-quatre heures, des réductions significatives ont été observées, indiquant que la glycémie était non seulement plus basse, mais surtout beaucoup plus stable tout au long de la journée. L'aspect particulièrement intéressant est que ces bénéfices sont apparus bien avant toute modification de l'HbA1c, démontrant que la stabilisation de la glycémie représente l'un des premiers effets métaboliques de la restriction glucidique (Thomsen et al., 2020) [31].

La réduction des oscillations glycémiques semble être étroitement liée à une amélioration de la fonction endocrine pancréatique. Dans une étude ultérieure, réalisée avec un régime isocalorique (régime dans lequel les calories introduites correspondent environ aux besoins énergétiques de l'organisme) visant au maintien du poids corporel, la restriction des glucides a réduit d'environ 60 % l'excursion glycémique postprandiale et de 13 % la glycémie moyenne relevée par CGM. Parallèlement, les niveaux circulants de proinsuline diminuaient, les indices de fonctionnalité des cellules β s'amélioraient et la sensibilité de la sécrétion insulinique au glucose augmentait.

Les auteurs ont également observé un ralentissement de la vidange gastrique, une plus grande sécrétion d'incrétines et une augmentation de la satiété, suggérant que les effets du régime ne dépendent pas exclusivement de la réduction du glucose introduit avec les aliments, mais aussi de profondes modifications de la physiologie digestive et hormonale qui contribuent à rendre plus graduelle la réponse glycémique aux repas (Skytte et al., 2021) [32].

Une élégante étude croisée a démontré que même la simple limitation des glucides exclusivement au petit-déjeuner modifiait favorablement l'ensemble du profil glycémique quotidien. Un petit-déjeuner contenant moins de 10 % des calories sous forme de glucides a réduit de 74 % le principal pic glycémique matinal, a diminué significativement l'aire incrémentale de la glycémie sur vingt-quatre heures et a amélioré le paramètre MAGE, sans entraîner de détérioration des réponses glycémiques après le déjeuner ou le dîner. Il est intéressant d'observer que les participants ont également rapporté une moindre sensation de faim dans les heures suivantes et une réduction de l'envie d'aliments sucrés, suggérant qu'une stratégie relativement simple et facilement durable peut produire des bénéfices métaboliques pertinents sans exiger une restriction glucidique permanente à tous les repas (Chang et al., 2019) [26].

L'ampleur du bénéfice semble toutefois dépendre du degré de restriction des glucides. Une étude observationnelle basée sur la mesure du glucose en continu a mis en évidence qu'une réduction modérée de l'apport glucidique améliore le poids corporel, les triglycérides, le cholestérol HDL et réduit le temps passé en hyperglycémie. Cependant, des modifications plus marquées de la variabilité glycémique, comme l'amélioration du Time in Range et la réduction de l'High Blood Glucose Index, sont plus évidentes chez les sujets qui suivent des régimes alimentaires caractérisés par une restriction glucidique plus importante. Les auteurs soulignent cependant que ces stratégies doivent maintenir un apport adéquat en fibres, vitamines et minéraux, en évitant que la réduction des glucides ne compromette la qualité nutritionnelle globale du régime (Osugi et al., 2023) [33].

L'efficacité des régimes low-carb apparaît encore plus évidente lorsqu'ils sont maintenus sur des périodes prolongées au sein de programmes structurés. Une importante étude prospective d'une durée de deux ans a démontré qu'un parcours comprenant une éducation nutritionnelle, un suivi à distance continu et une alimentation orientée vers la cétose nutritionnelle entraîne des améliorations persistantes de l'HbA1c, de la glycémie à jeun, de l'insulinémie et de l'indice HOMA-IR. Parallèlement, on observe une perte de poids constante, une réduction marquée de la graisse viscérale, une amélioration de la pression artérielle, de la stéatose hépatique, des marqueurs inflammatoires et du profil lipidique, accompagnées d'une réduction significative de la thérapie médicamenteuse et de l'atteinte de la rémission du diabète chez une part importante de patients. Ces résultats indiquent que, lorsque l'adhésion est soutenue par un soutien clinique adéquat, la restriction des glucides peut produire des bénéfices métaboliques durables qui vont bien au-delà du simple contrôle de la glycémie (Athinarayanan et al., 2019) [34].

L'adhésion représente en effet l'un des éléments décisifs pour le succès de toute intervention nutritionnelle. Dans ce contexte, la mesure du glucose en continu joue un rôle qui va au-delà de la simple mesure de la glycémie, se transformant en un véritable outil éducatif. Dans une étude pilote randomisée, des patients soumis à un régime hypocalorique à faible teneur en glucides et à un programme d'exercice physique ont obtenu de meilleurs résultats lorsqu'ils pouvaient visualiser en temps réel l'évolution de leur glycémie. Bien que la réduction de l'HbA1c et du poids corporel fût similaire dans les deux groupes, le suivi en temps réel a entraîné une tendance constante vers une plus grande réduction du MAGE, du CONGA, du coefficient de variation et de l'écart-type de la glycémie, ainsi qu'une diminution des besoins médicamenteux. Le retour d'information immédiat permet en effet au patient d'observer l'effet des différents aliments et de l'activité physique sur sa propre glycémie, augmentant la conscience et facilitant le maintien des changements de mode de vie (Taylor et al., 2019) [35].

D'autres confirmations proviennent également de populations caractérisées par une grave altération de la sécrétion insulinique. Chez plus de trois cent cinquante patients atteints de diabète insulinodépendant, un régime à faible teneur en glucides a amélioré simultanément le coefficient de variation, le MAGE, l'écart-type, le Time in Range et l'exposition aux excursions glycémiques postprandiales, réduisant en outre les besoins en insuline d'environ sept unités par jour, le nombre d'injections quotidiennes et l'utilisation de médicaments hypoglycémiants.

Les bénéfices les plus importants ont été observés chez les sujets ayant les niveaux les plus bas de peptide C, suggérant que la fonction résiduelle des cellules β peut représenter un biomarqueur utile pour personnaliser l'intensité de la restriction glucidique. Il est également intéressant d'observer que des concentrations plus élevées de corps cétoniques étaient associées à une moindre variabilité glycémique, ouvrant de nouvelles perspectives sur les mécanismes possibles par lesquels la restriction des glucides contribue à la stabilisation métabolique (Song et al., 2026) [29].

Bien que menée dans le cadre du diabète de type 1, une étude multicentrique croisée fournit une confirmation physiopathologique importante de la relation entre charge glucidique et stabilité glycémique. En réduisant l'apport en glucides de 50 % à 30 % de l'énergie totale, les chercheurs ont observé une diminution significative de la glycémie moyenne, une augmentation d'environ soixante-huit minutes par jour du Time in Range et une réduction d'environ quatre-vingt-cinq minutes du temps passé en hyperglycémie, sans aucune augmentation des hypoglycémies, de la cétonémie (quantité de corps cétoniques présents dans le sang) cliniquement pertinente ou des épisodes d'acidocétose (accumulation excessive de cétones provoquant une acidification du sang). Bien qu'il s'agisse d'une population différente de celle atteinte de diabète de type 2, ces résultats confirment qu'une réduction modérée et bien planifiée des glucides est capable d'améliorer le contrôle glycémique tout en maintenant un profil de sécurité élevé (Sterner Isaksson et al., 2023) [36].

Dans l'ensemble, toutes ces preuves convergent vers un même concept : la principale force des régimes à faible teneur en glucides ne réside pas seulement dans la réduction de la glycémie moyenne, mais surtout dans la capacité à rendre le profil glycémique plus stable tout au long de la journée. La diminution des pics postprandiaux, l'amélioration de la fonction des cellules β, la réduction des besoins en insuline, l'augmentation du temps passé dans l'intervalle glycémique optimal et la possibilité de personnaliser l'intervention sur la base des caractéristiques métaboliques de chaque individu font de la restriction des glucides l'un des outils nutritionnels les plus prometteurs pour le contrôle de la variabilité glycémique. Cependant, ces mêmes preuves soulignent que le succès de cette approche dépend non seulement de l'ampleur de la restriction glucidique, mais aussi de la qualité globale de l'alimentation, de la durabilité sur le long terme et de la capacité à adapter la stratégie nutritionnelle aux caractéristiques cliniques de chaque patient.

Fonction des cellules β

L'apparition du diabète de type 2 est communément attribuée à l'insulinorésistance, c'est-à-dire à la réduction progressive de la capacité des muscles, du foie et du tissu adipeux à répondre à l'action de l'insuline. Bien que cette altération représente l'un des principaux éléments physiopathologiques de la maladie, il est aujourd'hui évident qu'elle ne suffit pas, à elle seule, à provoquer le diabète. De nombreux individus vivent en effet pendant des années avec une insulinorésistance marquée tout en conservant des valeurs glycémiques parfaitement normales. Cela est rendu possible grâce à l'extraordinaire capacité d'adaptation des cellules β pancréatiques, qui augmentent la sécrétion d'insuline proportionnellement à la demande croissante de l'organisme.

Tant que cette réponse compensatoire reste efficace, l'homéostasie du glucose est préservée. Le diabète de type 2 n'apparaît que lorsque ce mécanisme commence progressivement à faillir, rendant la quantité d'insuline sécrétée insuffisante par rapport au degré d'insulinorésistance présent. En d'autres termes, l'insulinorésistance crée le besoin d'une plus grande quantité d'insuline, mais c'est la perte de la capacité compensatoire des cellules β qui transforme ce déséquilibre métabolique en une maladie avérée (Del Prato et al., 2002) [37].

Pour comprendre comment ce processus se développe, il est nécessaire d'analyser le fonctionnement normal de la sécrétion insulinique. Les cellules β ne libèrent pas l'insuline de manière continue et uniforme, mais suivent un modèle hautement organisé qui permet à l'organisme de s'adapter rapidement aux variations de la glycémie. Pendant le jeûne, elles produisent une sécrétion basale relativement constante, suffisante pour limiter la production hépatique de glucose, contrôler la lipolyse (processus de mobilisation et de décomposition des graisses stockées dans l'organisme) et maintenir la glycémie stable entre les repas. Après la prise alimentaire, en revanche, la sécrétion adopte une allure biphasique caractéristique. Dans les premières minutes, l'insuline déjà stockée dans les granules sécrétoires est rapidement libérée : cela représente la phase dite « première phase ». Ensuite, une deuxième phase, plus lente et prolongée, entre en jeu, soutenue par la synthèse et la libération de nouvelle insuline. Bien que les deux soient indispensables au contrôle de la glycémie, la première phase revêt une importance physiologique particulièrement pertinente, car elle représente le signal initial qui coordonne la réponse métabolique de l'organisme tout entier (Del Prato et al., 2002) [37] ; (Del Prato, 2003) [38].

Contrairement à ce que l'on pourrait imaginer, la cible principale de la première phase de la sécrétion insulinique n'est pas le muscle squelettique, mais le foie. L'augmentation soudaine de la concentration d'insuline dans la veine porte entraîne en effet une suppression rapide de la glycogénolyse et de la néoglucogenèse, interrompant presque immédiatement la production endogène de glucose. Ce mécanisme empêche le glucose libéré par le foie de s'ajouter à celui absorbé par l'intestin après le repas, limitant ainsi l'ampleur de l'excursion glycémique postprandiale. Par la suite, la deuxième phase de la sécrétion insulinique favorise l'entrée du glucose dans les tissus périphériques et contribue à ramener progressivement la glycémie à ses valeurs basales. L'ensemble de la réponse métabolique dépend donc d'une parfaite synchronisation temporelle entre les deux phases de la sécrétion insulinique, plutôt que de la quantité absolue d'insuline produite (Del Prato, 2003) [38].

Cette observation a profondément modifié la compréhension de l'histoire naturelle du diabète de type 2. Les preuves expérimentales démontrent en effet que le premier défaut de la fonction β-cellulaire ne consiste pas en une réduction de la quantité globale d'insuline sécrétée, mais dans la perte de sa rapidité. Aux stades initiaux de la maladie, la première phase de la sécrétion insulinique s'atténue progressivement jusqu'à disparaître, tandis que la deuxième phase est initialement maintenue et souvent même renforcée en guise de tentative de compensation. L'insuline continue donc d'être produite, mais elle est sécrétée avec un retard qui altère profondément le contrôle métabolique.

Pendant ce temps, le foie continue de libérer du glucose au moment même où celui provenant de l'alimentation entre dans la circulation sanguine, entraînant une augmentation marquée de la glycémie postprandiale. Ce n'est qu'ensuite que le pancréas réagit en augmentant la sécrétion insulinique, mais cette réponse tardive ne parvient plus à empêcher le pic glycémique initial et favorise l'installation d'une hyperinsulinémie compensatoire persistante (Del Prato et al., 2002) [37] ; (Del Prato, 2003) [38].

Ce mécanisme représente l'origine d'un véritable cercle vicieux. L'augmentation répétée de la glycémie postprandiale expose les cellules β à une glucotoxicité chronique, caractérisée par une augmentation du stress oxydatif et des altérations de la fonction mitochondriale (capacité des mitochondries à produire de l'énergie).

Parallèlement, l'excès d'acides gras libres favorise la lipotoxicité, avec une accumulation intracellulaire de métabolites lipidiques toxiques, une inflammation locale et une apoptose progressive des cellules β. De cette manière, le pancréas perd graduellement sa capacité à compenser l'insulinorésistance, accélérant davantage la détérioration métabolique et favorisant la progression vers le diabète avéré (Del Prato et al., 2002) [37].

Pour évaluer la réelle capacité compensatoire des cellules β, le « Disposition Index » a été développé ; il s'agit d'un paramètre qui intègre la sécrétion insulinique précoce et la sensibilité à l'insuline. Cet indice représente aujourd'hui l'un des meilleurs outils pour estimer la fonction β-cellulaire, car il prend en compte le fait que la quantité d'insuline nécessaire varie en fonction du degré d'insulinorésistance.

Dans une étude menée sur des adolescents en surpoids et obèses, le « Disposition Index », mesuré par clamp hyperglycémique (test qui évalue la capacité du pancréas à sécréter de l'insuline), diminuait progressivement, passant de valeurs élevées chez les sujets normoglycémiques à des valeurs intermédiaires chez les jeunes présentant une tolérance réduite au glucose, jusqu'à des valeurs extrêmement basses chez les patients atteints de diabète de type 2. De plus, l'« Oral Disposition Index », calculé par le simple test de charge orale en glucose, montrait une corrélation étroite avec le clamp, démontrant qu'un examen facilement réalisable en pratique clinique peut identifier avec une bonne précision la perte de la capacité compensatoire des cellules β (Sjaarda et al., 2012) [39].

L'importance d'identifier précocement cette détérioration ressort avec une évidence particulière d'une étude menée sur plus de neuf mille individus à risque élevé de diabète. Les auteurs ont observé qu'une proportion étonnamment élevée de sujets classés comme normoglycémiques selon les critères diagnostiques traditionnels présentait déjà une glycémie à une heure, lors du test de charge orale en glucose, égale ou supérieure à 155 mg/dL. Malgré des valeurs encore normales de glycémie à jeun, de glycémie à deux heures et d'hémoglobine glyquée, ces individus montraient une altération marquée de la fonction β-cellulaire.

L'indice insulinogénique précoce était réduit d'environ 45 %, tandis que l'« Oral Disposition Index » diminuait de plus de 50 %, indiquant une perte substantielle de la capacité du pancréas à répondre rapidement à l'augmentation de la glycémie. À l'inverse, la sensibilité insulinique n'apparaissait que modérément réduite, suggérant que le principal défaut physiopathologique aux stades initiaux de la maladie n'est pas encore représenté par l'insulinorésistance, mais par la détérioration progressive de la sécrétion insulinique précoce. Ces résultats indiquent que la glycémie mesurée une heure après la charge orale en glucose représente un biomarqueur beaucoup plus sensible que les critères diagnostiques traditionnels pour identifier les premières altérations de la fonction β-cellulaire (Nie et al., 2025) [40].

Lorsque la capacité compensatoire des cellules β commence à diminuer, le premier paramètre à se modifier n'est pas nécessairement la glycémie moyenne, mais sa stabilité au cours de la journée. Cet aspect a été démontré par une étude ayant évalué des sujets répartis sur tout le continuum métabolique, de la tolérance normale au glucose jusqu'au diabète avéré, au moyen d'une surveillance continue du glucose.

À mesure que la détérioration β-cellulaire augmentait, la glycémie moyenne, l'écart-type et tous les indices corrélés croissaient progressivement. Parallèlement, l'« Oral Disposition Index » diminuait de manière constante, mettant en évidence une relation inverse étroite entre la capacité sécrétoire du pancréas et la stabilité glycémique. En d'autres termes, la variabilité glycémique ne représente pas simplement une conséquence de l'hyperglycémie, mais constitue une manifestation directe de l'incapacité progressive des cellules β à moduler rapidement la sécrétion insulinique en réponse aux repas (Chen et al., 2013) [41].

Cette interprétation a été renforcée par l'étude de Kohnert, qui a analysé simultanément la fonction β-cellulaire postprandiale et les indices de variabilité glycémique obtenus par surveillance continue. Les résultats ont démontré que la capacité des cellules β à répondre au repas représente le principal déterminant du paramètre MAGE, expliquant à elle seule près de la moitié de la variabilité observée entre les patients. À l'inverse, des facteurs communément considérés comme déterminants, tels que l'âge, la durée du diabète, l'indice de masse corporelle, l'hémoglobine glyquée, la sensibilité insulinique et même l'apport en glucides, montraient une influence nettement moindre. L'étude a en outre identifié un seuil critique de la fonction β-cellulaire au-delà duquel la variabilité glycémique augmente rapidement, suggérant qu'il existe un point de bascule physiopathologique où le pancréas perd définitivement la capacité de maintenir un contrôle glycémique stable (Kohnert et al., 2009) [42].

Les altérations de la fonction β-cellulaire peuvent être observées bien avant l'apparition du diabète avéré et même durant l'adolescence. Chez des jeunes souffrant d'obésité, la surveillance continue du glucose a démontré qu'une augmentation de la glycémie moyenne, de l'écart-type et du coefficient de variation est associée à une teneur plus élevée en graisse intra-hépatique, à une réduction de la sécrétion insulinique (tant de première phase que basale), à une diminution de la sensibilité à l'insuline et à une augmentation des concentrations plasmatiques de lactate, indicateur d'une altération précoce du métabolisme énergétique.

Les oscillations glycémiques sont en outre étroitement corrélées à l'hyperglycémie postprandiale, ce qui suggère que la perte progressive de la réponse insulinique précoce favorise simultanément l'accumulation de graisse hépatique, l'aggravation de l'insulinorésistance et l'épuisement fonctionnel des cellules β. Ces observations indiquent que le pancréas, le foie et le métabolisme énergétique participent, dès les premières phases, à une altération systémique unique qui précède de nombreuses années l'apparition du diabète cliniquement manifeste (Barbieri et al., 2025) [43].

Le même schéma physiopathologique émerge également dans le diabète gestationnel. Chez ces patientes, l'augmentation du paramètre MAGE est étroitement associée à la réduction de la sécrétion insulinique de première phase et, dans une moindre mesure, à l'insulinorésistance. Cette donnée confirme que la perte de la fonction β-cellulaire représente le principal déterminant de l'instabilité glycémique, même dans une condition caractérisée par de profondes modifications hormonales et métaboliques liées à la grossesse, renforçant ainsi le rôle central des cellules β dans le maintien de l'homéostasie glucidique (Su et al., 2013) [44].

Une confirmation définitive provient enfin de la plus vaste revue systématique publiée à ce jour sur le sujet, qui a analysé soixante et onze études menées sur des sujets non diabétiques soumis à une surveillance continue du glucose. Les auteurs ont observé que la variabilité glycémique augmente dès les toutes premières phases du prédiabète, alors que la glycémie moyenne et l'hémoglobine glyquée peuvent encore se situer dans les limites de la normale. L'aspect le plus intéressant est que les oscillations glycémiques montrent une relation beaucoup plus forte avec la détérioration de la fonction β-cellulaire qu'avec l'obésité, l'indice de masse corporelle, l'adiposité viscérale, la stéatose hépatique, la sensibilité insulinique ou d'autres facteurs de risque cardiométabolique traditionnels.

De plus, une variabilité glycémique élevée est associée à une calcification coronarienne accrue, à une progression plus rapide de l'athérosclérose et à un risque accru de développer un diabète de type 2 et des événements cardiovasculaires. Ces preuves suggèrent que la perte de la fonction β-cellulaire représente l'un des événements physiopathologiques les plus précoces de toute l'histoire naturelle du diabète et que la surveillance continue du glucose peut identifier des sujets apparemment sains mais déjà caractérisés par un risque cardiométabolique accru (Hjort et al., 2024) [45].

Dans l'ensemble, ces études modifient notre compréhension du diabète de type 2. La maladie ne commence pas lorsque la glycémie augmente de manière stable, mais lorsque le pancréas perd progressivement la capacité de répondre rapidement aux stimuli alimentaires. La disparition de la première phase de la sécrétion insulinique représente le premier événement physiopathologique mesurable ; suivent la réduction de la capacité compensatoire des cellules β, l'augmentation de la variabilité glycémique et l'installation d'une glucotoxicité et d'une lipotoxicité qui accélèrent davantage la détérioration pancréatique.

Pour maintenir une glycémie relativement normale, les cellules β cherchent initialement à compenser en augmentant la sécrétion tardive d'insuline, instaurant une condition d'hyperinsulinémie compensatoire. Cette réponse, bien qu'initialement efficace, entraîne de profondes modifications du métabolisme de l'insuline et représente le point de départ du passage physiopathologique suivant : la réduction progressive de la clairance insulinique, sujet qui sera approfondi dans le prochain paragraphe.

Réduction de la clairance

Dans le paragraphe précédent, nous avons vu comment la perte progressive de la fonction des cellules β représente l'un des premiers événements physiopathologiques du diabète de type 2. Pendant de nombreuses années, on a pensé que, pour compenser cette altération et l'insulinorésistance croissante, le pancréas était simplement contraint de produire des quantités toujours plus importantes d'insuline. Aujourd'hui, nous savons que cette interprétation n'est que partiellement correcte. En effet, la concentration d'insuline présente dans le sang ne dépend pas exclusivement de la quantité sécrétée, mais aussi de la rapidité avec laquelle l'organisme parvient à l'éliminer. Ce processus est appelé clairance insulinique et représente l'un des principaux régulateurs de l'homéostasie métabolique. On peut imaginer l'insuline comme l'eau qui entre dans une baignoire : le niveau de l'eau dépend certes de la quantité qui sort du robinet, mais aussi de la vitesse avec laquelle elle est évacuée par la bonde. De la même manière, des concentrations élevées d'insuline peuvent découler non seulement d'une sécrétion pancréatique accrue, mais aussi d'une capacité réduite de l'organisme à éliminer l'hormone de la circulation (Koh et al., 2022) [46] ; (Bergman et al., 2022) [47].

Dans des conditions physiologiques, le principal organe responsable de l'élimination de l'insuline est le foie. Après avoir été sécrétée par les cellules β pancréatiques, l'insuline atteint immédiatement la circulation porte (voie qui apporte au foie le sang riche en nutriments), où environ 50 à 80 % est éliminé dès le premier passage hépatique. Seule la part restante atteint la circulation systémique et est ensuite utilisée principalement par le muscle squelettique, le foie et les reins. Cela signifie que la disponibilité des récepteurs à l'insuline détermine simultanément la capacité des tissus à répondre à l'insuline et la vitesse à laquelle elle est éliminée du sang. La sensibilité à l'insuline et la clairance sont donc étroitement interdépendantes, représentant deux facettes du même processus biologique (Koh et al., 2022) [46] ; (Bergman et al., 2022) [47].

Pendant de nombreuses décennies, la réduction de la clairance insulinique a été interprétée comme un simple mécanisme compensatoire de l'insulinorésistance. Selon cette vision, lorsque le muscle, le foie et le tissu adipeux deviennent moins sensibles à l'action de l'insuline, l'organisme réduit volontairement son élimination, maintenant des concentrations plasmatiques plus élevées pour tenter de préserver le contrôle glycémique. Bien que cette explication paraisse intuitive, de nombreuses preuves récentes suggèrent une interprétation différente. Plusieurs études indiquent en effet que la réduction de la clairance peut représenter un événement très précoce, dans certains cas même antérieur au développement de l'insulinorésistance. Selon cette nouvelle hypothèse physiopathologique, une moindre élimination hépatique de l'insuline entraînerait une exposition chronique des tissus périphériques à des concentrations élevées de l'hormone. Avec le temps, cette hyperinsulinémie persistante favoriserait la régulation à la baisse (down-regulation) des récepteurs à l'insuline, l'apparition progressive de l'insulinorésistance et, par la suite, la surcharge fonctionnelle des cellules β pancréatiques. Dans cette perspective, la réduction de la clairance ne représenterait pas la conséquence de l'insulinorésistance, mais l'un de ses déterminants initiaux possibles (Bergman et al., 2022) [47] ; (Bergman et al., 2019) [48].

À l'appui de cette hypothèse, on observe que la clairance de l'insuline présente une énorme variabilité, même chez les individus métaboliquement sains. Des études menées à l'aide de techniques sophistiquées de clamp (tests permettant d'étudier avec précision la réponse de l'organisme au glucose et à l'insuline) ont démontré que la part d'insuline éliminée par le foie peut osciller de 20 % à plus de 80 %, même en l'absence de toute pathologie métabolique. Cette caractéristique est étonnamment stable chez un même individu et semble être influencée à la fois par des facteurs génétiques et environnementaux. L'alimentation est d'ailleurs capable de modifier rapidement la capacité du foie à dégrader l'insuline. Ces modifications augmentent la quantité d'insuline atteignant la circulation systémique sans nécessiter une augmentation proportionnelle de la sécrétion pancréatique, contribuant ainsi au développement de l'hyperinsulinémie chronique (Bergman et al., 2019) [48].

L'une des démonstrations les plus élégantes du rôle de la clairance insulinique provient d'une étude longitudinale menée sur un modèle animal d'insulinorésistance induite par un régime modérément riche en graisses. Dès la première semaine d'alimentation hyperlipidique, la sensibilité à l'insuline diminuait d'environ 35 %, tandis que la glycémie restait étonnamment normale. Initialement, le pancréas répondait en augmentant la sécrétion insulinique de première phase ; cependant, l'analyse détaillée des données montrait que cette adaptation n'expliquait qu'une partie de l'hyperinsulinémie observée. Environ la moitié de l'augmentation des concentrations périphériques d'insuline découlait en fait d'une réduction de la clairance hépatique, qui diminuait d'environ 50 %. En d'autres termes, le foie laissait passer une part beaucoup plus importante d'insuline vers la circulation systémique, permettant de maintenir la normoglycémie sans contraindre immédiatement les cellules β à une augmentation excessive de la production de l'hormone. Ce mécanisme de compensation raffiné permet donc à l'organisme d'affronter les premières phases de l'insulinorésistance en préservant temporairement la fonction pancréatique (Mittelman et al., 2000) [49].

Cette interprétation a été confirmée par une étude ultérieure du même groupe de recherche, qui a suivi longitudinalement l'évolution de l'insulinorésistance chez des chiens nourris avec un régime modérément riche en graisses. Après une phase initiale caractérisée par une augmentation de la sécrétion insulinique, les cellules β revenaient progressivement à des niveaux sécrétoires proches des valeurs basales, tandis que l'hyperinsulinémie persistait grâce à une réduction marquée de l'extraction hépatique de l'insuline lors du premier passage. Les auteurs ont défini ce phénomène comme une sorte de "repos des cellules β" : en réduisant la clairance hépatique, le foie maintient des concentrations périphériques élevées d'insuline sans obliger le pancréas à accroître continuellement sa sécrétion. Il s'agit probablement d'une seconde ligne de défense physiologique qui, au moins dans les phases initiales, contribue à préserver la fonction des cellules β. Toutefois, si cette adaptation persiste dans le temps, l'exposition chronique des tissus à des concentrations élevées d'insuline peut favoriser une aggravation supplémentaire de l'insulinorésistance, instaurant un cercle vicieux destiné à culminer dans le développement du diabète de type 2 (Kim et al., 2007) [50].

L'importance physiopathologique de la réduction de la clairance insulinique apparaît avec une évidence particulière chez l'être humain. Une étude menée sur des enfants et des adolescents souffrant d'obésité a démontré que la présence d'une stéatose hépatique associée à un dysfonctionnement métabolique (MAFLD) s'accompagne d'une réduction marquée de la capacité du foie à éliminer l'insuline dès les phases initiales de la maladie. Par rapport à leurs pairs obèses sans atteinte hépatique, les sujets atteints de MAFLD présentaient une clairance hépatique significativement inférieure, accompagnée d'une augmentation de l'insulinorésistance et d'une plus grande activité compensatoire des cellules β pancréatiques. Dans cette phase, le pancréas parvient encore à maintenir un contrôle relativement efficace de la glycémie grâce à la combinaison de deux adaptations : d'un côté, il augmente la sécrétion insulinique, et de l'autre, le foie élimine une part moindre de l'hormone, permettant à des concentrations plus élevées de demeurer plus longtemps dans la circulation sanguine. Cependant, cette stratégie compensatoire possède une efficacité limitée. Chez les sujets ayant déjà développé un prédiabète, en effet, la réduction de la clairance s'avérait encore plus marquée, tandis que commençaient à apparaître les premiers signes de détérioration de la fonction des cellules β, indiquant que la compensation ne peut être maintenue indéfiniment (Jiang et al., 2024) [51].

L'étude a en outre fourni une explication biologique convaincante de ce phénomène. Dans le modèle murin (étude menée sur des souris) utilisé par les auteurs, l'accumulation de graisse dans le foie entraînait une réduction d'environ 50 % de l'expression des enzymes chargées de la dégradation de l'insuline. Bien qu'initialement cette adaptation contribue à limiter l'augmentation de la glycémie, elle entraîne à long terme un coût biologique élevé : l'exposition chronique à des concentrations élevées d'insuline stimule la lipogenèse hépatique, favorise l'accumulation de graisse dans le foie, aggrave l'insulinorésistance et accélère l'épuisement fonctionnel progressif des cellules β. Un cercle vicieux s'installe ainsi, dans lequel la stéatose réduit la clairance insulinique et la réduction de la clairance, à son tour, alimente la progression de la stéatose et des altérations métaboliques (Jiang et al., 2024) [51].

Des études menées sur des populations apparemment saines confirment également que la clairance de l'insuline représente un déterminant important des concentrations plasmatiques de l'hormone. Dans une analyse physiologique précise effectuée sur des femmes noires et blanches non diabétiques, il a été observé que les femmes d'ascendance africaine présentaient des concentrations d'insuline significativement plus élevées après une charge orale de glucose, lors d'un repas mixte et même après une administration intraveineuse de glucose. Contrairement à ce que l'on pensait par le passé, cette différence n'était pas expliquée par une sécrétion totale d'insuline plus importante ni par une réponse incrétine différente médiée par le GLP-1 (hormone produite par l'intestin après la prise alimentaire). Les concentrations de peptide C, indice de la sécrétion pancréatique, s'avéraient en effet superposables entre les groupes, tout comme les niveaux de GLP-1. L'hyperinsulinémie découlait en revanche principalement de la combinaison d'une clairance hépatique réduite de l'insuline et d'une plus grande capacité des cellules β à libérer rapidement les granules insuliniques déjà disponibles. Ces résultats démontrent que des concentrations élevées d'insuline peuvent se développer même en l'absence d'une augmentation de la production pancréatique, simplement parce que l'organisme élimine l'hormone plus lentement (Chung et al., 2019) [52].

La nature dynamique de la clairance insulinique est davantage démontrée par les études nutritionnelles. Chez des hommes japonais sains et non obèses, un régime eucalorique (régime avec des calories adaptées aux besoins énergétiques de la personne) à faible teneur en glucides et à haute teneur en graisses, suivi pendant seulement trois jours, a été capable d'augmenter significativement la vitesse de clairance métabolique de l'insuline. Cette augmentation s'accompagnait d'une réduction des concentrations plasmatiques de l'hormone, sans preuve d'une réelle aggravation de la sensibilité à l'insuline après correction des données pour les niveaux d'insuline circulante. Les auteurs ont interprété ce phénomène comme une adaptation physiologique à la disponibilité réduite de glucose : lorsque l'apport en glucides diminue, l'organisme augmente l'élimination de l'insuline pour favoriser l'utilisation des acides gras comme principale source énergétique. L'étude mettait également en évidence une variabilité individuelle notable dans la réponse au régime, suggérant que des facteurs génétiques et métaboliques peuvent influencer profondément la régulation de la clairance insulinique. Ces observations renforcent le concept selon lequel la clairance ne représente pas un processus statique, mais un paramètre dynamique, modulé par l'état nutritionnel et les besoins métaboliques de l'organisme (Suzuki et al., 2019) [53].

Les preuves les plus solides sur le rôle de la réduction de la clairance dans la pathogenèse du diabète proviennent toutefois des études prospectives. Dans une cohorte de 570 adultes amérindiens non diabétiques, suivis pendant une médiane de près de huit ans, la réduction de la vitesse de clairance métabolique de l'insuline s'est révélée être un prédicteur indépendant du développement du diabète de type 2. Les sujets ayant une moindre capacité à éliminer l'insuline présentaient une adiposité plus importante, des concentrations plus élevées d'insuline à jeun, une réponse insulinique compensatoire plus intense et une sensibilité à l'insuline réduite. Cependant, même après avoir corrigé statistiquement les résultats pour l'âge, le sexe, l'adiposité, la glycémie, la sécrétion insulinique et la sensibilité à l'insuline, la clairance conservait une valeur pronostique significative : pour chaque augmentation d'un écart-type de la clairance insulinique, le risque de développer un diabète diminuait d'environ 23 %. Cette donnée suggère que la réduction de la clairance ne représente pas simplement une conséquence de l'insulinorésistance, mais constitue un facteur physiopathologique autonome capable de favoriser la progression vers le diabète de type 2 (Shah et al., 2021) [54].

Dans l'ensemble, ces preuves modifient profondément la conception traditionnelle de l'hyperinsulinémie. Pendant de nombreuses années, on a pensé que des concentrations élevées d'insuline étaient exclusivement le résultat d'une sécrétion accrue par les cellules β pancréatiques. Aujourd'hui, il apparaît en revanche évident que la quantité d'insuline présente dans la circulation dépend de l'équilibre entre deux processus étroitement coordonnés : la sécrétion pancréatique et son élimination par le foie et les autres tissus. Dans les phases initiales de l'insulinorésistance, la réduction de la clairance représente probablement un mécanisme d'adaptation raffiné visant à préserver le contrôle glycémique et à réduire la charge sécrétoire imposée aux cellules β. Toutefois, lorsque cette condition persiste pendant des années, l'hyperinsulinémie chronique alimente un cercle vicieux caractérisé par une aggravation progressive de l'insulinorésistance, une augmentation de la stéatose hépatique, une réduction supplémentaire de la clairance et une surcharge métabolique croissante du pancréas. Dans cette perspective, la réduction de la clairance insulinique ne constitue pas seulement une conséquence des altérations métaboliques, mais l'un des principaux événements reliant le dysfonctionnement des cellules β au développement de l'hyperinsulinémie chronique, thème qui représentera le pivot du prochain paragraphe consacré justement à l'hyperinsulinémie (Fosam et al., 2020) [55].

Hyperinsulinémie

Dans le paragraphe précédent, nous avons vu comment la réduction de la clairance de l'insuline représente l'un des principaux mécanismes par lesquels l'organisme module la quantité d'insuline présente dans la circulation. Cette observation conduit naturellement à une question fondamentale : pourquoi l'hyperinsulinémie apparaît-elle si précocement dans le diabète de type 2 ? Pendant de nombreuses années, on a considéré que des concentrations élevées d'insuline étaient simplement la conséquence de l'insulinorésistance. Selon ce modèle, lorsque les muscles, le foie et le tissu adipeux répondent moins efficacement à l'hormone, le pancréas augmente progressivement la sécrétion d'insuline pour maintenir la glycémie stable. Bien que ce mécanisme compensatoire existe réellement, il apparaît aujourd'hui évident qu'il ne représente qu'une partie de l'histoire. Les concentrations plasmatiques d'insuline sont en effet le résultat de l'équilibre dynamique entre deux processus distincts mais étroitement intégrés : la quantité d'insuline sécrétée par les cellules β pancréatiques et la vitesse à laquelle le foie et les autres tissus l'éliminent de la circulation. Une hyperinsulinémie peut donc se développer soit parce que le pancréas produit plus d'insuline, soit parce que l'organisme la dégrade plus lentement. Comprendre cette distinction est fondamental, car elle modifie profondément notre interprétation de la physiopathologie du diabète de type 2 (Goodarzi et al., 2011) [56] ; (Bergman et al., 2019) [48].

Pendant longtemps, l'insuline à jeun a été utilisée comme un simple indicateur de l'insulinorésistance. Toutefois, une importante méta-analyse menée sur 470 sujets hispano-américains a démontré que cette interprétation est réductrice. Grâce au clamp euglycémique-hyperinsulinémique, au test de charge orale en glucose et à des modèles statistiques multivariés, les auteurs ont mis en évidence que le principal déterminant de l'insulinémie basale n'est pas la sensibilité à l'insuline, mais la clairance métabolique de l'insuline. La réduction de la vitesse à laquelle l'organisme élimine l'hormone montrait en effet une association plus forte avec l'insulinémie qu'avec l'insulinorésistance elle-même, l'indice de masse corporelle, le tour de taille et même la glycémie à jeun. Cela signifie que deux individus ayant des valeurs d'insuline identiques peuvent présenter des mécanismes physiopathologiques complètement différents : l'un peut produire beaucoup d'insuline, tandis que l'autre peut simplement l'éliminer plus lentement. Par conséquent, interpréter l'hyperinsulinémie exclusivement comme l'expression d'une hypersécrétion pancréatique risque de masquer le rôle déterminant joué par le foie dans la régulation de l'homéostasie insulinique (Goodarzi et al., 2011) [56].

L'obésité contribue également à l'hyperinsulinémie par des mécanismes plus complexes qu'on ne le pensait par le passé. Une étude ayant évalué simultanément la sécrétion d'insuline, la fonction des cellules β, la sensibilité à l'insuline et la clairance de l'insuline chez plus de cent sujets présentant un état glycémique différent a démontré que l'augmentation de la masse adipeuse exerce un effet direct sur les cellules β pancréatiques, augmentant la sécrétion d'insuline indépendamment du degré d'insulinorésistance. Parallèlement, chez les sujets obèses, la clairance de l'insuline était réduite d'environ 20 à 30 % par rapport aux sujets de poids normal, amplifiant davantage les concentrations plasmatiques de l'hormone. La combinaison d'une sécrétion accrue et d'une élimination moindre permet donc de maintenir une normoglycémie malgré une réduction modérée de la sensibilité à l'insuline. Toutefois, cette adaptation a une durée limitée. Lorsque la fonction des cellules β commence progressivement à se détériorer, la sécrétion d'insuline ne parvient plus à compenser l'insulinorésistance déjà présente et apparaissent d'abord l'anomalie de la glycémie à jeun, puis le diabète de type 2. L'étude suggère donc que l'hyperinsulinémie liée à l'obésité représente le produit combiné d'une hypersécrétion pancréatique et d'une clairance réduite, tandis que la progression vers la maladie est déterminée surtout par l'épuisement fonctionnel progressif des cellules β (Mittendorfer et al., 2022) [57].

L'hyperinsulinémie peut apparaître étonnamment tôt, avant même que le sujet ne devienne obèse. Cette possibilité a été démontrée dans une étude prospective dans laquelle de jeunes hommes sains ont été soumis à une modeste prise de poids contrôlée, tout en restant dans l'intervalle de normalité de l'indice de masse corporelle. Après environ quatre mois, les participants présentaient déjà une augmentation significative de l'insuline basale, du peptide C, de l'HOMA-IR et de la glycémie à jeun. L'aspect le plus intéressant concernait toutefois le mécanisme responsable de cette hyperinsulinémie. Grâce à la modélisation du peptide C, les auteurs ont observé que la sécrétion d'insuline n'augmentait que modestement, tandis que la clairance de l'insuline diminuait dans une mesure nettement plus importante. Après le repas, pendant l'OGTT et même lors du clamp hyperglycémique, les concentrations d'insuline étaient nettement plus élevées sans aucune augmentation significative de la sécrétion pancréatique. L'augmentation de l'insuline circulante s'expliquait donc presque entièrement par la réduction de l'élimination hépatique de l'hormone. Parallèlement, une réduction significative de la sensibilité à l'insuline apparaissait déjà, démontrant que de petits accroissements de la masse grasse suffisent pour déclencher rapidement un cercle vicieux caractérisé par une réduction de la clairance, une hyperinsulinémie et une insulinorésistance (Erdmann et al., 2008) [58].

Un élément supplémentaire de grand intérêt concerne le rôle de l'hyperglycémie elle-même dans l'alimentation de ce processus. Dans une étude expérimentale menée sur des sujets métaboliquement sains, une légère hyperglycémie maintenue pendant seulement 72 heures, avec des valeurs moyennes d'environ 50 mg/dL supérieures à la normale, a suffi à entraîner simultanément une augmentation marquée de l'insuline circulante, une réduction significative de la fonction des cellules β, une diminution de la sensibilité à l'insuline et une réduction constante de la clairance métabolique de l'insuline. Bien que la sécrétion d'insuline semblât initialement augmentée, le calcul de l'indice de disposition démontrait que les cellules β perdaient en réalité déjà en efficacité. La part la plus importante de l'hyperinsulinémie provenait en effet de l'élimination réduite de l'insuline plutôt que d'une réelle hyperactivité pancréatique. Les auteurs proposent donc un modèle physiopathologique dans lequel même une modeste hyperglycémie est capable d'instaurer rapidement un cercle vicieux : l'augmentation du glucose réduit la clairance de l'insuline, l'hyperinsulinémie favorise l'insulinorésistance et cette dernière contraint les cellules β à augmenter davantage leur travail, accélérant leur détérioration fonctionnelle (Merovci et al., 2021) [59].

L'origine de l'hyperinsulinémie, toutefois, n'est pas identique chez tous les individus. Des études menées dans différentes populations ont démontré que l'organisme peut adopter des stratégies compensatoires différentes pour maintenir l'homéostasie glycémique. Une recherche importante menée sur des enfants caucasiens, afro-américains et hispaniques a mis en évidence que, face à une réduction similaire de la sensibilité à l'insuline, les enfants afro-américains développaient des concentrations plasmatiques d'insuline significativement plus élevées, sans pour autant présenter une augmentation correspondante de la sécrétion pancréatique. L'analyse simultanée de l'insuline et du peptide C a en effet démontré que le principal mécanisme responsable était une réduction marquée de l'extraction hépatique de l'insuline. Chez les enfants hispaniques, au contraire, la compensation s'effectuait principalement par une augmentation de la sécrétion d'insuline de deuxième phase, tandis que la clairance restait relativement plus conservée. Cette étude représente l'une des premières démonstrations expérimentales que l'hyperinsulinémie ne constitue pas un phénomène uniforme, mais peut découler de différents adaptations physiologiques dans lesquelles la réduction de la clairance hépatique joue un rôle tout aussi important que la sécrétion pancréatique (Goran et al., 2002) [60].

Ces différences persistent également aux âges suivants et deviennent encore plus évidentes durant la progression vers le diabète. Une étude longitudinale menée sur des adolescents de poids normal et obèses a démontré que la réduction de la clairance hépatique de l'insuline apparaît déjà chez les jeunes obèses insulinorésistants ayant une tolérance normale au glucose, donc avant l'apparition de l'hyperglycémie. Plus important encore, la capacité du foie à éliminer l'insuline, mesurée au début de l'étude, s'est révélée être un prédicteur indépendant du déclin ultérieur de la fonction des cellules β au cours des deux années suivantes. Les sujets caractérisés par une extraction hépatique moindre présentaient en effet une détérioration significativement plus rapide de la fonction pancréatique, indépendamment de l'âge, du sexe, de l'obésité et du degré d'insulinorésistance. Le foie émerge donc non seulement comme un organe dédié à la dégradation de l'insuline, mais comme un véritable régulateur de l'équilibre endocrinien de l'organisme tout entier. Lorsque sa capacité à éliminer l'hormone diminue, le pancréas et les tissus périphériques sont exposés pendant des années à des concentrations élevées d'insuline, favorisant l'épuisement fonctionnel progressif des cellules β (Galderisi et al., 2019) [61].

Ces observations ont été récemment confirmées dans une population plus large de jeunes souffrant d'obésité et répartis sur l'ensemble du spectre de la tolérance au glucose. Chez les sujets atteints de diabète de type 2, la clairance métabolique de l'insuline était réduite d'environ 45 % par rapport aux pairs normoglycémiques, malgré une réduction marquée de la sécrétion d'insuline de première phase et un effondrement de l'indice de disposition (Disposition Index). En d'autres termes, l'hyperinsulinémie à jeun persistait même en présence d'une fonction β-cellulaire déjà gravement compromise. Ce paradoxe apparent trouvait son explication précisément dans l'élimination réduite de l'insuline, qui permettait à l'hormone de demeurer plus longtemps dans la circulation. L'étude a en outre mis en évidence que, chez les jeunes afro-américains présentant une dysglycémie, la clairance était davantage réduite par rapport aux pairs blancs, s'associant à une plus grande insulinorésistance et à une réponse sécrétoire résiduelle plus intense. Ces résultats renforcent le concept selon lequel la réduction de la clairance représente un mécanisme compensatoire fondamental durant la progression du diabète juvénile, mais contribue en même temps à alimenter le cercle vicieux de l'hyperinsulinémie chronique (Cho et al., 2025) [62].

L'importance de la clairance insulinique émerge également dans le cadre des interventions nutritionnelles. Chez des adolescents obèses soumis pendant douze semaines à un régime eucalorique caractérisé par un faible rapport entre acides gras polyinsaturés oméga-6 et oméga-3, une augmentation significative de la clairance de l'insuline a été observée, aussi bien à jeun qu'après une charge orale de glucose. Cette amélioration s'accompagnait d'une réduction marquée de l'hyperinsulinémie, même en l'absence de variations du poids corporel, de la glycémie et de la sécrétion insulinique. Les bénéfices étaient particulièrement évidents chez les sujets qui présentaient initialement le tableau métabolique le plus compromis, caractérisé par une hyperinsulinémie plus importante, une sensibilité à l'insuline réduite et une clairance moindre. L'étude démontre donc que la qualité des graisses alimentaires peut également influencer profondément le métabolisme insulinique indépendamment de la perte de poids, soulignant que l'hyperinsulinémie n'est pas un phénomène inévitable mais une condition potentiellement réversible grâce à des interventions nutritionnelles appropriées (Tricò et al., 2022) [63].

Dans leur ensemble, ces preuves modifient profondément la conception traditionnelle de l'hyperinsulinémie. L'excès d'insuline circulante ne représente pas simplement une réponse compensatoire à l'insulinorésistance, mais le résultat de l'interaction dynamique entre sécrétion pancréatique, clairance hépatique et sensibilité des tissus périphériques à l'hormone. Dans les phases initiales, cette condition constitue une adaptation physiologique visant à préserver la normoglycémie ; avec le temps, toutefois, l'exposition chronique à des concentrations élevées d'insuline favorise davantage l'insulinorésistance, stimule la lipogenèse hépatique, accélère la détérioration des cellules β et contribue à la progression vers le diabète de type 2. L'hyperinsulinémie assume donc un double rôle : initialement, elle représente un mécanisme de compensation, mais par la suite, elle devient elle-même un facteur pathogénétique important. Cette nouvelle interprétation constitue le présupposé physiopathologique pour comprendre le passage ultérieur de la cascade métabolique, dans lequel l'excès chronique d'insuline active des voies intracellulaires spécifiques, dont celle de mTOR, destinée à jouer un rôle central dans l'aggravation de l'insulinorésistance et la progression du diabète de type 2 (Fosam et al., 2020) [55].

Insulino-résistance

Au cours des dernières décennies, l'insulinorésistance a été considérée comme le principal événement physiopathologique à l'origine du diabète de type 2. Selon le modèle traditionnel, le muscle squelettique, le foie et le tissu adipeux deviendraient progressivement moins sensibles à l'action de l'insuline, contraignant le pancréas à augmenter la sécrétion de cette hormone pour maintenir une glycémie normale. Lorsque les cellules β ne parviennent plus à répondre à ce besoin accru, le prédiabète apparaît, suivi du diabète déclaré. Bien que ce modèle ait constitué le paradigme dominant pendant de nombreuses années, de nombreuses preuves scientifiques apparues ces dernières années suggèrent une séquence physiopathologique plus complexe. De plus en plus de données indiquent en effet que l'hyperinsulinémie chronique, favorisée par l'augmentation de la sécrétion pancréatique et la réduction de la clairance hépatique de l'insuline, pourrait précéder l'apparition de l'insulinorésistance et contribuer directement à son développement. Dans cette perspective, l'insulinorésistance ne représenterait pas l'événement initial de la maladie, mais plutôt une conséquence de l'exposition prolongée des tissus à des concentrations élevées d'insuline (Janssen, 2024) [64].

Cette interprétation trouve des bases solides dans la physiologie de l'action insulinique. Lorsque l'insuline se lie à son récepteur présent sur la membrane cellulaire, elle active une cascade complexe de signaux intracellulaires qui favorise l'entrée du glucose dans les cellules, stimule la synthèse du glycogène (réserve de glucose de l'organisme), favorise la lipogenèse (production et stockage des graisses par l'organisme) et inhibe la production hépatique de glucose. Dans des conditions physiologiques, ces signaux ne sont activés que pendant des périodes limitées après les repas, permettant aux récepteurs de retrouver rapidement leur sensibilité pendant les heures de jeûne.

Si, en revanche, l'insuline reste chroniquement élevée pendant une grande partie de la journée, les tissus sont soumis à une stimulation continue. Comme pour de nombreux autres systèmes biologiques, le récepteur insulinique tend progressivement à réduire sa réponse pour protéger la cellule d'une activation excessive. Il en résulte une diminution de la sensibilité à l'insuline qui touche initialement le foie, puis le muscle squelettique et enfin le tissu adipeux. L'insulinorésistance prend alors les caractéristiques d'une adaptation biologique à un stimulus hormonal persistant plutôt que celles d'un défaut primaire apparu spontanément (Bkaily et al., 2025) [65].

L'une des réévaluations les plus importantes de ce concept a été proposée dès 2012 par la chercheuse Barbara Corkey lors de la célèbre Banting Lecture (conférence scientifique prestigieuse dédiée à la recherche sur le diabète), dans laquelle elle a remis en question le paradigme traditionnel selon lequel l'hyperinsulinémie serait exclusivement une réponse compensatoire à l'insulinorésistance. En analysant de nombreuses études expérimentales et cliniques, Corkey a observé que, dans de nombreuses populations, l'augmentation des concentrations d'insuline précédait de plusieurs années l'altération de la sensibilité à l'insuline. Selon cette hypothèse, de nombreux facteurs environnementaux propres au mode de vie moderne, notamment l'excès calorique, les aliments ultra-transformés, la stimulation continue des cellules β, les altérations des signaux métaboliques intracellulaires et la réduction de la clairance hépatique, entraînent une hypersécrétion insulinique persistante.

L'exposition chronique à des concentrations élevées de l'hormone induit ensuite une désensibilisation progressive des tissus cibles, de manière analogue à ce qui est observé pour d'autres systèmes endocriniens continuellement stimulés. L'insulinorésistance représenterait donc une adaptation secondaire visant à limiter l'action biologique excessive de l'insuline plutôt que son événement causal initial (Corkey, 2012) [66].

Les observations cliniques soutiennent également cette nouvelle interprétation. Chez de nombreux sujets apparemment sains, l'hyperinsulinémie peut être documentée de nombreuses années avant l'apparition de l'hyperglycémie et précède souvent toute altération détectable par les tests courants d'évaluation de la sensibilité à l'insuline. Des études longitudinales ont montré que les individus présentant des concentrations élevées d'insuline à jeun présentent un risque significativement plus élevé de développer ultérieurement une insulinorésistance, une stéatose hépatique et un diabète de type 2, indépendamment de la glycémie initiale.

Cela suggère que l'insuline ne représente pas seulement un biomarqueur de la maladie, mais un facteur possiblement impliqué activement dans sa progression. Cette vision explique également pourquoi les interventions capables de réduire précocement l'hyperinsulinémie, comme la restriction calorique, l'amélioration de la qualité de l'alimentation et la réduction de la graisse ectopique (accumulation de graisse en dehors du tissu adipeux normal), peuvent entraîner une récupération significative de la sensibilité à l'insuline avant même de modifier substantiellement d'autres paramètres métaboliques (Thomas et al., 2019) [67].

Le rôle central de l'hyperinsulinémie devient encore plus évident lorsque l'on analyse les effets de l'excès énergétique chronique. Un apport calorique constamment supérieur aux besoins maintient les cellules β dans un état de stimulation sécrétoire continue et, parallèlement, réduit progressivement la clairance hépatique de l'insuline. L'augmentation persistante des concentrations circulantes de l'hormone modifie profondément le métabolisme des lipides : elle stimule la lipogenèse hépatique, inhibe la lipolyse du tissu adipeux (processus qui mobilise les graisses de réserve) et favorise l'accumulation de triglycérides dans le foie, le pancréas et le muscle squelettique. Lorsque la capacité du tissu adipeux sous-cutané à stocker l'énergie est dépassée, le surplus lipidique se dépose progressivement dans les organes métaboliquement actifs, déterminant ce que l'on appelle la graisse ectopique.

L'infiltration lipidique du foie réduit davantage la sensibilité hépatique à l'insuline et augmente la production endogène de glucose, tandis que celle du pancréas compromet progressivement la fonction des cellules β. Un cercle vicieux s'installe alors, dans lequel l'hyperinsulinémie, l'accumulation de graisse ectopique et l'insulinorésistance s'alimentent mutuellement, accélérant la progression vers le diabète de type 2 (Janssen, 2024) [64].

D'autres confirmations proviennent d'études ayant analysé le rôle de protéines spécifiques impliquées dans l'homéostasie cellulaire. Parmi celles-ci, la protéine BAG3 revêt un intérêt particulier, car elle est impliquée dans les processus d'autophagie (système de nettoyage et de recyclage interne de la cellule) et dans le maintien de la fonctionnalité des tissus métaboliquement actifs. Dans des modèles animaux nourris avec un régime riche en graisses, la réduction de l'expression de BAG3 est associée à une dégradation rapide de la sensibilité à l'insuline, à une augmentation de l'accumulation lipidique hépatique et à une plus grande activation des voies inflammatoires intracellulaires. À l'inverse, le maintien de niveaux adéquats de BAG3 préserve la fonctionnalité du récepteur insulinique, améliore le métabolisme du glucose et limite l'apparition de l'insulinorésistance, suggérant que la perte des mécanismes normaux de protection cellulaire représente l'un des facteurs favorisant la progression des altérations métaboliques induites par l'hyperinsulinémie (Damiani et al., 2023) [68].

Le foie occupe également une position centrale dans ce réseau d'événements. En plus d'être le principal organe responsable de la clairance de l'insuline, il constitue le premier district exposé aux concentrations élevées de l'hormone provenant de la veine porte. L'hyperinsulinémie persistante stimule la lipogenèse de novo, augmente la synthèse de triglycérides et favorise l'apparition progressive de la stéatose hépatique. L'accumulation de lipides dans les hépatocytes (cellules principales du foie) compromet la capacité de l'insuline à supprimer la production hépatique de glucose, entraînant une insulinorésistance hépatique progressive. Parallèlement, la stéatose réduit davantage la clairance de l'insuline, permettant à une part encore plus importante de l'hormone d'atteindre la circulation systémique. Le foie devient donc l'un des principaux amplificateurs du cercle vicieux qui relie l'hyperinsulinémie et l'insulinorésistance (Bergman et al., 2019) [48].

Ce modèle physiopathologique contribue également à expliquer l'un des aspects les plus surprenants apparus ces dernières années : la possibilité d'obtenir la rémission du diabète de type 2. Si l'insulinorésistance était le résultat d'un dommage cellulaire permanent, des interventions nutritionnelles de courte durée ne devraient pas produire d'améliorations significatives. Au contraire, de nombreuses études démontrent qu'une restriction calorique drastique entraîne une réduction rapide de la graisse hépatique en quelques jours seulement, suivie d'une diminution progressive de la graisse pancréatique et du rétablissement de la fonction des cellules β.

Chez les sujets dont le diabète a été diagnostiqué depuis peu d'années, la perte d'environ 15 kg de poids corporel peut ramener la glycémie à des valeurs normales sans nécessité de thérapie pharmacologique, ce qui indique qu'une part importante de l'insulinorésistance est réversible lorsque les stimuli métaboliques qui la soutiennent sont éliminés. Cette observation renforce davantage l'hypothèse selon laquelle l'insulinorésistance représente une adaptation fonctionnelle à l'hyperinsulinémie chronique plutôt qu'un processus irréversible (Janssen, 2024) [64].

D'autres confirmations découlent des études sur la chirurgie bariatrique. Les améliorations métaboliques observées après un bypass gastrique ou une gastrectomie verticale (intervention qui réduit la taille de l'estomac) apparaissent en effet bien avant qu'une perte de poids substantielle ne se produise. Dès les premiers jours suivant l'intervention, on observe une réduction marquée de l'insulinémie, une amélioration de la sensibilité hépatique à l'insuline et une diminution significative de la production hépatique de glucose. Cette récupération rapide suggère que la réduction de l'apport énergétique et la diminution conséquente de l'hyperinsulinémie sont les principaux responsables de l'amélioration métabolique initiale, tandis que la perte de poids ultérieure contribue à en consolider les effets dans le temps. Encore une fois, l'hyperinsulinémie apparaît comme un élément central dans la physiopathologie de la maladie et sa réduction constitue l'une des premières étapes vers le rétablissement de la sensibilité à l'insuline (Pories et Dohm, 2012) [69].

Dans leur ensemble, ces preuves dessinent un modèle physiopathologique différent de celui traditionnel. L'insulinorésistance ne représente plus exclusivement le point de départ du diabète de type 2, mais l'un des stades intermédiaires d'un processus qui commence bien plus tôt avec l'excès énergétique chronique, la réduction de la clairance hépatique de l'insuline et l'apparition de l'hyperinsulinémie persistante. L'exposition prolongée des tissus à des concentrations élevées d'insuline induit une désensibilisation progressive des récepteurs, favorise l'accumulation de graisse ectopique, altère la fonction hépatique et accélère la détérioration des cellules β pancréatiques. L'insulinorésistance devient ainsi partie intégrante d'un cercle vicieux dans lequel chaque altération alimente la suivante, rendant progressivement plus difficile le rétablissement de l'homéostasie métabolique (Zhang et al., 2021) [70].

Cette nouvelle interprétation possède d'importantes implications cliniques. Si l'hyperinsulinémie représente l'un des événements initiaux conduisant au développement de l'insulinorésistance, les interventions thérapeutiques devraient viser non seulement la réduction de la glycémie, mais aussi la normalisation des concentrations circulantes d'insuline par des stratégies nutritionnelles, l'amélioration de la clairance hépatique, la réduction de la graisse ectopique et le rétablissement de la sensibilité des tissus à l'hormone. Cette perspective permet également de comprendre le passage physiopathologique suivant de la cascade métabolique : l'exposition chronique à des concentrations élevées d'insuline détermine en effet une activation persistante de la voie de signalisation PI3K/AKT/mTOR, qui représente l'un des principaux mécanismes moléculaires par lesquels l'hyperinsulinémie contribue à la progression de l'insulinorésistance et du diabète de type 2. Ce sera précisément le thème du prochain paragraphe consacré au rapport entre hyperinsulinémie et mTOR (Janssen, 2021) [71].

Hyperinsulinémie et mTOR

Dans le paragraphe précédent, nous avons vu comment l'hyperinsulinémie chronique ne représente pas simplement une réponse compensatoire à l'insulinorésistance, mais peut contribuer directement à son apparition par la désensibilisation progressive des tissus cibles. Pour comprendre comment ce processus se produit, il est nécessaire d'approfondir l'un des principaux nœuds moléculaires de la signalisation insulinique : le complexe mTOR (mammalian Target of Rapamycin). Dans des conditions physiologiques, l'activation de mTOR constitue une partie indispensable de la réponse à l'insuline. Après la liaison de l'hormone à son récepteur, la cascade PI3K/AKT transmet le signal vers mTOR, qui coordonne la synthèse protéique, la croissance cellulaire, le métabolisme énergétique et l'utilisation des nutriments. Ce système est essentiel pour permettre aux cellules de s'adapter à l'abondance d'énergie disponible après un repas. Cependant, comme c'est le cas pour de nombreux mécanismes biologiques, ce qui est avantageux lorsqu'il est transitoire peut devenir nuisible s'il reste constamment actif. Lorsque l'hyperinsulinémie maintient la voie PI3K/AKT/mTOR continuellement stimulée, un circuit de régulation né pour limiter les excès de la réponse insulinique se transforme progressivement en l'un des principaux promoteurs de l'insulinorésistance (Tremblay et al., 2007) [72].

L'un des aspects les plus surprenants apparus lors des études expérimentales est la rapidité avec laquelle ce système entre en fonction. Dans les adipocytes murins et humains, l'insuline active mTORC1, principal effecteur de la kinase S6K1, en quelques minutes. Cette activation rapide démontre que mTOR n'intervient pas seulement dans les modifications métaboliques chroniques, mais participe dès les toutes premières phases de la transduction du signal insulinique. Parallèlement, cependant, cette même activation de mTOR déclenche un circuit sophistiqué de rétroaction négative destiné à empêcher une stimulation excessive de la cellule. Par la phosphorylation (ajout d'un phosphate qui modifie l'activité d'une molécule) de résidus spécifiques de la protéine IRS-1, le principal adaptateur de la signalisation insulinique, mTOR réduit progressivement l'intensité du signal dirigé vers AKT. Dans des conditions physiologiques, cela représente un système raffiné d'autorégulation, analogue au thermostat qui coupe automatiquement le chauffage lorsque la température souhaitée est atteinte. Cependant, lorsque l'insuline reste élevée pendant de nombreuses heures ou des années, ce même mécanisme continue d'être stimulé sans interruption, se transformant de régulateur physiologique en promoteur de l'insulinorésistance (Tremblay et al., 2007) [72] ; (Gual et al., 2003) [73].

L'étude de Gual et ses collaborateurs a permis de clarifier avec précision les étapes moléculaires de ce processus. Les auteurs ont démontré que l'insuline induit la phosphorylation de différents résidus de sérine présents sur IRS-1, chacun étant caractérisé par une fonction régulatrice spécifique. Lorsque l'exposition à l'insuline se prolonge, le contrôle passe progressivement à la voie PI3K/AKT/mTOR. La rapamycine, puissant inhibiteur de mTOR, abolissait presque complètement la phosphorylation d'IRS-1 tant dans les adipocytes que dans le muscle et le tissu adipeux d'animaux traités avec de l'insuline, démontrant que mTOR représente le principal régulateur de cette rétroaction négative. D'un point de vue fonctionnel, la phosphorylation des sérines modifie la capacité d'IRS-1 à interagir avec le récepteur insulinique et avec PI3K, atténuant progressivement la propagation du signal vers AKT. En d'autres termes, plus la voie mTOR reste active longtemps, plus la difficulté de la cellule à répondre aux stimulations insuliniques ultérieures devient grande (Gual et al., 2003) [73].

L'importance physiologique de ce circuit apparaît encore plus clairement en observant les effets de l'inhibition pharmacologique de mTOR. Dans les adipocytes traités à la rapamycine, la capacité de l'insuline à favoriser l'entrée du glucose augmentait d'environ 45 %, s'accompagnant d'une amplification marquée de l'activation d'AKT. Étonnamment, cette amélioration ne dépendait pas d'une augmentation de la translocation des transporteurs GLUT4 ou GLUT1 vers la membrane cellulaire, ni d'une augmentation de l'activité de la PI3K associée à IRS-1. Le bénéfice découlait plutôt de la préservation de la fonctionnalité d'IRS-1. Ces résultats démontrent que mTOR agit comme un véritable « frein » physiologique de la signalisation insulinique ; cependant, lorsque le frein reste constamment serré, comme c'est le cas dans l'hyperinsulinémie chronique, la capacité de la cellule à utiliser le glucose diminue progressivement, favorisant le développement de l'insulinorésistance (Tremblay et al., 2007) [72].

Les conséquences de l'hyperactivation chronique de la voie PI3K/AKT/mTOR ne se limitent toutefois pas à la simple apparition de l'insulinorésistance, mais touchent également le programme d'expression génique des cellules. L'une des démonstrations les plus convaincantes provient d'une analyse transcriptomique approfondie du muscle squelettique humain intégrée à un modèle expérimental d'hyperinsulinémie chronique. Les auteurs ont observé qu'à mesure que les concentrations d'insuline à jeun augmentent, l'expression du gène INSR, qui code pour le récepteur de l'insuline, diminue progressivement. L'exposition de myotubes (structures cellulaires qui donneront naissance aux fibres musculaires matures) à des concentrations élevées d'insuline pendant seulement seize heures entraînait une réduction marquée de l'ARNm d'INSR, une diminution de la quantité totale du récepteur et une moindre présence de celui-ci sur la membrane cellulaire. Parallèlement, la phosphorylation d'AKT était atténuée lors d'une stimulation insulinique ultérieure, démontrant que la cellule avait développé une véritable désensibilisation fonctionnelle (Cen et al., 2022) [74].

L'activation chronique de la voie PI3K/AKT/mTOR produit des conséquences encore plus profondes lorsqu'elle touche le foie. Une étude récente a démontré que l'exposition prolongée des hépatocytes humains à des concentrations élevées d'insuline suffit à activer un véritable programme de sénescence cellulaire. Grâce à l'utilisation d'inhibiteurs pharmacologiques spécifiques, les auteurs ont démontré que ce phénomène dépend directement de l'activation de la cascade récepteur insulinique → PI3K → AKT → mTOR, car le blocage de l'une quelconque de ces étapes empêche presque complètement l'apparition des marqueurs de sénescence.

La confirmation définitive provient de souris dépourvues du récepteur insulinique exclusivement au niveau hépatique : bien qu'elles présentent une hyperinsulinémie systémique marquée, leur foie ne développe aucun signe de sénescence, démontrant que ce n'est pas l'insuline circulante en soi qui provoque les dommages, mais la persistance de l'activation de sa voie de signalisation intracellulaire. Ces résultats suggèrent que l'hyperinsulinémie chronique peut contribuer directement à la progression de la stéatose hépatique et de la stéato-hépatite par l'activation persistante de mTOR et des programmes de vieillissement cellulaire (Baboota et al., 2022) [75].

Les conséquences de l'hyperactivation chronique de la signalisation insulinique s'étendent également au rein, confirmant que l'excès d'insuline peut entraîner des dommages organiques bien avant l'apparition du diabète manifeste. Dans un modèle expérimental élégant de phase prédiabétique, l'hyperinsulinémie persistante entraînait une réduction progressive du récepteur insulinique dans les podocytes glomérulaires (cellules du rein qui aident à filtrer le sang), accompagnée d'une atténuation marquée de la voie IRS1–PI3K–AKT. La perte consécutive de l'inhibition exercée par AKT favorisait l'hyperactivation de la GSK3β, qui phosphorylait IRS1, instaurant un circuit de rétroaction pathologique qui amplifiait encore davantage la désensibilisation insulinique. Ces observations démontrent comment l'hyperinsulinémie chronique, par l'activation persistante de la cascade insulinique et de ses circuits de rétroaction, peut amorcer précocement l'apparition des complications microvasculaires indépendamment de l'hyperglycémie (Chen et al., 2026) [76].

Dans leur ensemble, ces preuves dessinent un tableau physiopathologique extrêmement cohérent. L'hyperinsulinémie chronique maintient constamment active la voie PI3K/AKT/mTOR, transformant un mécanisme physiologique d'autorégulation en un circuit pathologique qui réduit progressivement la sensibilité insulinique, modifie l'expression des gènes impliqués dans la signalisation de l'insuline, favorise le stress oxydatif, promeut la sénescence cellulaire et contribue au développement des complications métaboliques touchant le foie, le muscle et le rein. Le nœud central de ce processus est représenté par la rétroaction négative exercée par mTOR sur IRS-1, un mécanisme qui protège initialement la cellule d'une stimulation insulinique excessive mais qui, lorsqu'il reste actif pendant des années, devient l'un des principaux moteurs de la progression du diabète de type 2. C'est précisément ce circuit moléculaire qui constituera le sujet du prochain paragraphe, dans lequel sera approfondi en détail le rapport entre mTOR, S6K1 et IRS-1, véritable pivot de l'insulinorésistance induite par l'hyperinsulinémie.

mTOR, S6K1 et IRS-1

Dans le paragraphe précédent, nous avons vu comment l'hyperinsulinémie chronique maintient la voie PI3K/AKT/mTOR de manière persistante, transformant un mécanisme normal d'autorégulation en l'un des principaux promoteurs de l'insulinorésistance. Il reste maintenant à comprendre quel est le mécanisme moléculaire par lequel cette hyperactivation compromet concrètement la réponse cellulaire à l'insuline. Les preuves accumulées au cours des vingt dernières années convergent pour identifier un protagoniste central de ce processus : la S6 kinase 1 (S6K1), principal effecteur du complexe mTORC1. Dans des conditions physiologiques, l'activation de S6K1 représente une composante essentielle de la réponse anabolique à l'insuline. Après un repas, en effet, l'augmentation de la disponibilité du glucose, des acides aminés et de l'insuline active progressivement la cascade IRS-1 → PI3K → AKT → mTORC1, culminant dans la phosphorylation de S6K1. Cette dernière stimule la synthèse protéique, la croissance cellulaire et de nombreux processus métaboliques indispensables à l'adaptation à l'abondance énergétique. Pour éviter que cette réponse ne reste excessivement prolongée, l'organisme a développé un circuit sophistiqué de rétroaction négative dans lequel S6K1 elle-même limite progressivement la signalisation insulinique en agissant sur son principal adaptateur intracellulaire, IRS-1. Cependant, lorsque le stimulus nutritionnel devient chronique, ce système perd sa fonction homéostatique et se transforme en l'un des principaux moteurs de l'insulinorésistance (Um et al., 2006) [77] ; (Tzatsos et Kandror, 2006) [78].

Le rôle de S6K1 en tant que capteur de l'abondance nutritionnelle ressort clairement de l'observation que cette kinase ne répond pas exclusivement à l'insuline. Les acides aminés, en particulier la leucine et les autres acides aminés ramifiés, sont également de puissants activateurs du complexe mTORC1 par une voie indépendante de la cascade classique PI3K/AKT. De cette manière, la cellule interprète la disponibilité élevée en nutriments comme un signal suffisant pour promouvoir la croissance, la synthèse protéique et le stockage énergétique, même lorsque la stimulation insulinique ne représente pas l'apport principal. Dans des conditions physiologiques, cette intégration permet de coordonner de manière extrêmement efficace le métabolisme et la disponibilité énergétique. Toutefois, lorsque le glucose, les acides aminés et l'insuline restent élevés pendant des périodes prolongées, tous ces signaux convergent vers l'activation persistante de mTORC1 et de sa kinase effectrice S6K1, entraînant l'activation continue du circuit de rétroaction négative vers IRS-1. Cela explique pourquoi l'excès nutritionnel chronique, quelle que soit son origine, se traduit progressivement par une réduction de la sensibilité à l'insuline (Um et al., 2006) [77] ; (Tzatsos et Kandror, 2006) [78].

La cible principale de ce circuit est représentée par la protéine IRS-1 (Insulin Receptor Substrate-1), l'adaptateur moléculaire qui relie le récepteur de l'insuline à l'activation de la PI3K. En revanche, lorsque S6K1 reste constamment active, la situation change radicalement. La kinase commence en effet à phosphoryler IRS-1 sur de nombreux résidus de sérine, des sites qui modifient profondément la conformation de la protéine et réduisent sa capacité à interagir avec le récepteur de l'insuline et avec la PI3K. Le résultat final est que le récepteur continue de reconnaître et de lier l'insuline, mais le signal ne parvient plus à être transmis efficacement à l'intérieur de la cellule (Harrington et al., 2004) [79] ; (Tzatsos et Kandror, 2006) [78].

Les conséquences fonctionnelles de cette modification sont profondes. La réduction du recrutement de la PI3K entraîne en effet une moindre activation d'AKT, le principal régulateur des effets métaboliques de l'insuline. Sont ainsi compromis le transport du glucose via GLUT4, la synthèse du glycogène, l'inhibition de la gluconéogenèse hépatique, le métabolisme lipidique et de nombreux programmes de survie cellulaire. Il est important de souligner qu'initialement, cela représente un mécanisme physiologique destiné à empêcher une stimulation excessive de la voie insulinique pendant les périodes d'abondance nutritionnelle. Cependant, lorsque mTORC1 et S6K1 restent constamment actifs, la phosphorylation des sérines d'IRS-1 devient persistante, transformant un circuit d'autorégulation temporaire en une condition stable d'insulinorésistance. Les cellules continuent donc d'être exposées à des concentrations élevées d'insuline, mais perdent progressivement leur capacité à répondre à l'hormone, instaurant le cercle vicieux typique du diabète de type 2 (Khamzina et al., 2005) [80] ; (Ueno et al., 2005) [83].

L'inactivation fonctionnelle d'IRS-1 représente toutefois seulement le premier stade d'un processus encore plus profond. De nombreuses études ont en effet démontré que l'activation persistante de la voie mTOR/S6K1 ne se limite pas à modifier temporairement l'activité de la protéine, mais en favorise une réduction quantitative progressive. Après la phosphorylation des sérines inhibitrices, IRS-1 est reconnu par des protéines régulatrices spécifiques, qui favorisent son détachement du récepteur insulinique, son transfert dans le cytoplasme et sa dégradation ultérieure. Parallèlement, l'activation chronique de S6K1 réduit également la transcription du gène IRS-1, entraînant une diminution progressive de la synthèse de la protéine. L'insulinorésistance ne découle donc pas exclusivement d'une inactivation fonctionnelle temporaire de l'adaptateur moléculaire, mais aussi de sa disparition progressive au sein de la cellule. Avec le temps, le récepteur de l'insuline continue d'être normalement exprimé et capable de lier l'insuline, mais il dispose d'un nombre de plus en plus réduit de molécules IRS pour transmettre le signal vers PI3K et AKT. Ce double mécanisme, fonctionnel et quantitatif, contribue à rendre l'insulinorésistance progressivement plus stable et difficilement réversible (Tzatsos et Kandror, 2006) [78] ; (Shah et al., 2004) [81] ; (Harrington et al., 2004) [79].

Un rôle fondamental dans le contrôle de ce circuit est joué par le complexe TSC1/TSC2, principal régulateur physiologique de l'activité de mTORC1. Dans des conditions normales, TSC1/TSC2 empêche une activation excessive de mTOR, préservant ainsi la sensibilité correcte à l'insuline. Cependant, lorsque ce système est submergé par l'excès chronique de nutriments ou perd sa fonction, mTORC1 continue de stimuler S6K1 et la rétroaction négative vers IRS-1 devient permanente. Des modèles expérimentaux élégants ont démontré que la simple perte de TSC1 ou TSC2 suffit à réduire drastiquement les niveaux d'IRS-1 et d'IRS-2, abolissant presque complètement l'activation d'AKT bien que le récepteur de l'insuline reste parfaitement fonctionnel. Il est donc évident que le défaut ne réside pas dans la liaison entre l'insuline et le récepteur, mais dans la disparition progressive des protéines adaptatrices indispensables pour propager le signal intracellulaire. L'axe TSC1/TSC2–mTOR–S6K1–IRS représente par conséquent l'un des principaux capteurs métaboliques par lesquels la cellule traduit l'abondance énergétique persistante en une réduction de la sensibilité à l'insuline (Harrington et al., 2004) [79] ; (Shah et al., 2004) [81].

La pertinence physiopathologique de S6K1 a été confirmée par des études menées sur des animaux génétiquement dépourvus de cette kinase. Les souris S6K1 knockout, bien que produisant des quantités inférieures d'insuline et présentant une masse réduite de cellules β pancréatiques, maintiennent une glycémie presque normale grâce à une sensibilité périphérique marquée à l'insuline. Plus significatif encore, ces animaux sont largement protégés contre le développement de l'obésité induite par l'âge ou par un régime riche en graisses. L'absence de S6K1 réduit en effet la phosphorylation pathologique d'IRS-1, préservant le recrutement de la PI3K, l'activation d'AKT et la translocation de GLUT4. Parallèlement, l'oxydation des acides gras et la dépense énergétique augmentent, limitant l'accumulation de tissu adipeux. Bien qu'un régime fortement hyperlipidique parvienne tout de même à produire certaines altérations métaboliques, la réponse insulinique reste nettement supérieure à celle des animaux témoins. Ces résultats démontrent de manière convaincante que S6K1 ne représente pas simplement un marqueur de l'insulinorésistance, mais l'un des principaux médiateurs causaux par lesquels l'excès nutritionnel compromet la signalisation insulinique (Um et al., 2004) [82].

La confirmation définitive de l'existence de ce circuit pathologique provient des études d'inhibition pharmacologique. Dans différents modèles expérimentaux, le traitement par la rapamycine, puissant inhibiteur de mTORC1, réduit rapidement l'activité de S6K1, diminue la phosphorylation inhibitrice d'IRS-1, rétablit l'activation de la PI3K et d'AKT, et améliore sensiblement la réponse insulinique tant dans le foie que dans le muscle squelettique. De même, l'activation de l'AMPK (capteur énergétique de la cellule qui aide à maintenir l'équilibre énergétique), obtenue expérimentalement par la metformine (médicament qui aide à réduire la glycémie), antagonise l'activité de mTORC1, réduit la phosphorylation d'IRS-1 et rétablit l'efficacité de la cascade PI3K/AKT. Dans leur ensemble, ces observations démontrent que le circuit mTOR–S6K1–IRS-1 ne représente pas une conséquence inévitable de l'obésité ou du diabète, mais un mécanisme biologique dynamique et potentiellement réversible. Interrompre précocement l'activation persistante de mTOR signifie préserver l'intégrité d'IRS-1, maintenir efficace la transduction du signal insulinique et ralentir la progression de l'insulinorésistance (Khamzina et al., 2005) [80] ; (Ueno et al., 2005) [83] ; (Tzatsos et Kandror, 2006) [78].

Dans l'ensemble, les preuves expérimentales convergent vers un modèle physiopathologique désormais extrêmement solide. L'excès chronique de glucose, d'acides aminés, d'acides gras et d'insuline maintient constamment active la voie mTORC1/S6K1, transformant un système physiologique d'autorégulation en un circuit pathologique auto-entretenu. La phosphorylation, l'inactivation et la dégradation progressive d'IRS-1 et d'IRS-2 qui en découlent interrompent la communication entre le récepteur de l'insuline et la cascade PI3K/AKT, compromettant progressivement toutes les principales actions métaboliques de l'insuline. De cette manière, l'hyperinsulinémie ne représente pas simplement une réponse compensatoire à l'insulinorésistance, mais contribue directement à l'amplifier par un mécanisme moléculaire précis, reproductible et démontré dans de nombreux modèles expérimentaux. Ce circuit constitue aujourd'hui l'un des paradigmes biologiques les plus solides pour comprendre la progression du diabète de type 2 et représente le lien idéal avec le paragraphe suivant, consacré aux mécanismes par lesquels la perte de la signalisation IRS-1/PI3K/AKT se traduit par des altérations du transport du glucose et de la fonction métabolique des tissus périphériques.

AMPK et insulinorésistance

L'insulinorésistance est le résultat d'un déséquilibre progressif entre les signaux cellulaires qui favorisent le stockage d'énergie et ceux qui, au contraire, en favorisent la consommation. Si nous avons vu dans les paragraphes précédents comment l'hyperactivation chronique de la voie mTOR/S6K1 représente l'un des principaux mécanismes responsables de la perte de sensibilité à l'insuline, il est tout aussi important de comprendre le rôle de son principal antagoniste physiologique : la protéine kinase activée par l'AMP (AMPK). Cette protéine est universellement considérée comme le capteur énergétique de la cellule, car elle surveille en permanence le rapport entre l'AMP et l'ATP (molécules impliquées dans la gestion de l'énergie cellulaire), adaptant le métabolisme aux disponibilités énergétiques réelles de l'organisme. Lorsque l'énergie est abondante, les processus anaboliques prédominent, tandis que lorsque les réserves énergétiques diminuent, l'AMPK est rapidement activée pour rétablir l'équilibre métabolique. Sa mission est de limiter toutes les activités nécessitant une consommation élevée d'ATP, telles que la synthèse protéique, la lipogenèse et la prolifération cellulaire, en favorisant au contraire l'oxydation des acides gras, la captation du glucose, la biogenèse mitochondriale (processus par lequel la cellule augmente et renouvelle ses propres mitochondries) et la production d'énergie. En d'autres termes, tandis que mTOR représente le principal promoteur de la croissance cellulaire, l'AMPK constitue le système de contrôle qui empêche cette croissance de devenir excessive ou métaboliquement insoutenable (Tao et al., 2010) [84] ; (Saha et al., 2010) [85].

Cette opposition fonctionnelle entre l'AMPK et mTOR est fondamentale pour comprendre la physiopathologie de l'insulinorésistance. Dans des conditions physiologiques, les deux voies coopèrent pour adapter le métabolisme aux besoins de l'organisme : après un repas, l'activité de mTOR prédomine, stimulant la synthèse de glycogène, de protéines et de lipides ; pendant le jeûne, l'exercice physique ou toute situation caractérisée par une disponibilité énergétique réduite, l'activité de l'AMPK augmente, suspendant temporairement les processus anaboliques et orientant la cellule vers la production d'ATP. Cette alternance continue garantit une flexibilité métabolique remarquable. Le problème survient lorsque l'excès nutritionnel devient chronique.

L'hyperinsulinémie persistante, la disponibilité élevée de glucose, l'accumulation d'acides aminés et d'acides gras saturés maintiennent en effet la voie mTORC1 constamment active, tandis que l'activité de l'AMPK diminue progressivement. La perte de cet important frein physiologique permet à mTOR et à la kinase S6K1 de rester constitutivement actives, favorisant la phosphorylation inhibitrice d'IRS-1 et l'atténuation progressive de la transduction du signal insulinique. L'insulinorésistance peut donc être interprétée non seulement comme une condition d'activation excessive de mTOR, mais aussi comme la conséquence directe de la capacité réduite de l'AMPK à contrebalancer cette activation (Kwon et Querfurth, 2015) [86] ; (Liu et al., 2012) [87].

D'un point de vue moléculaire, l'AMPK exerce cette action par le biais de nombreuses cibles intracellulaires. Parmi les plus importantes figurent TSC2 et Raptor, deux régulateurs fondamentaux du complexe mTORC1. Leur phosphorylation par l'AMPK entraîne une réduction marquée de l'activité de mTOR. Cette étape revêt une importance cruciale car elle interrompt le circuit de rétroaction négative qui conduit à la phosphorylation inhibitrice d'IRS-1, préservant ainsi la capacité du récepteur à l'insuline à transmettre correctement le signal. Parallèlement, l'AMPK est également capable de potentialiser directement la cascade PI3K/AKT, en augmentant la phosphorylation d'AKT. Il en résulte un double effet : d'une part, l'un des principaux obstacles à la transduction du signal insulinique est éliminé, et d'autre part, la réponse des cellules à l'insuline est simultanément amplifiée, favorisant les processus responsables de la captation du glucose et de la translocation ultérieure du transporteur GLUT4 vers la membrane plasmique (Tao et al., 2010) [84].

L'importance physiopathologique de ces mécanismes ressort clairement des études expérimentales ayant analysé les effets de l'excès nutritionnel sur le muscle squelettique. L'exposition prolongée à des concentrations élevées de glucose ou de leucine entraîne une réduction rapide de l'activité de l'AMPK, accompagnée d'une augmentation marquée de la phosphorylation de mTOR. Parallèlement, on observe une réduction de la phosphorylation d'AKT en réponse à l'insuline et l'apparition progressive d'une insulinorésistance. Il est particulièrement intéressant de noter que des nutriments appartenant à des catégories métaboliques différentes induisent une réponse moléculaire substantiellement superposable, suggérant que la cellule interprète l'excès énergétique comme un signal métabolique unique, indépendamment de son origine.

Lorsque l'AMPK est réactivée expérimentalement par l'AICAR (composé expérimental utilisé pour stimuler l'AMPK) ou l'acide α-lipoïque, toutes ces altérations sont en grande partie évitées : l'activité de mTOR diminue, la phosphorylation d'AKT est rétablie et la sensibilité à l'insuline revient à des niveaux proches de la normale. Ces résultats démontrent que la réduction de l'activité de l'AMPK représente l'un des événements initiaux dans le développement de l'insulinorésistance, plutôt qu'une simple conséquence des dommages métaboliques déjà installés (Saha et al., 2010) [85].

Une confirmation supplémentaire provient des études ayant modifié expérimentalement la disponibilité des acides aminés. La restriction en leucine entraîne en effet une réduction de mTORC1, avec pour conséquence une augmentation de la voie AMPK. Cet effet élimine la rétroaction négative exercée sur IRS-1, permettant le rétablissement de l'activité de la voie PI3K/AKT et améliorant significativement la sensibilité à l'insuline. De même, les modèles murins caractérisés par une activité réduite de l'enzyme AMPD1, et donc par une activation accrue de l'AMPK, montrent une meilleure réponse à l'insuline et une plus grande capacité à s'adapter à l'excès nutritionnel, confirmant que l'axe AMPK–mTOR–S6K1 constitue l'un des principaux régulateurs de l'homéostasie glucidique et lipidique (Tandelilin et al., 2015) [88].

La pertinence biologique de l'AMPK est également confirmée par les études consacrées à l'activité physique, probablement l'intervention non pharmacologique la plus efficace pour améliorer la sensibilité à l'insuline. Pendant l'exercice, la consommation d'ATP par la fibre musculaire augmente et, par conséquent, le rapport AMP/ATP croît, déterminant une activation rapide de l'AMPK. Cette réponse ne représente pas seulement une adaptation visant à satisfaire le besoin énergétique accru, mais constitue également un puissant mécanisme de protection métabolique.

Dans les modèles expérimentaux d'obésité induite par un régime riche en graisses, l'entraînement réactive l'AMPK, réduit l'activité de mTORC1 et de la kinase S6K1, augmente l'oxydation des acides gras et réduit l'accumulation de lipides à l'intérieur du muscle. Ces changements favorisent le rétablissement de la flexibilité métabolique et améliorent significativement la tolérance au glucose et la sensibilité à l'insuline. Il en résulte qu'une part importante des bénéfices de l'exercice ne dépend pas exclusivement de l'augmentation de la dépense énergétique, mais de la capacité à rétablir le juste équilibre entre l'AMPK et mTOR, en contrant directement les mécanismes moléculaires responsables de l'insulinorésistance (Liu et al., 2012) [87].

Le rôle protecteur de l'AMPK ressort avec une évidence particulière dans les modèles de lipotoxicité. Parmi les acides gras saturés, le palmitate est considéré comme l'un des principaux médiateurs par lesquels l'obésité favorise l'apparition du diabète de type 2. L'exposition chronique des cellules musculaires au palmitate entraîne en effet une réduction marquée de la phosphorylation de l'AMPK, supprimant l'un des systèmes de contrôle les plus importants du complexe mTORC1. Par conséquent, mTOR reste durablement actif, augmentant la phosphorylation inhibitrice d'IRS-1, et la réponse à l'insuline diminue progressivement. Outre le fait de compromettre le métabolisme du glucose, cette condition favorise l'inflammation cellulaire et l'apparition d'altérations métaboliques typiques de la lipotoxicité. À l'inverse, l'oléate, principal acide gras mono-insaturé de l'huile d'olive extra vierge, maintient l'AMPK active, empêchant ainsi l'hyperactivation de la voie mTORC1/S6K1. L'effet protecteur persiste même après l'élimination de l'oléate, suggérant que l'activation de l'AMPK induit des adaptations métaboliques durables ; cependant, lorsque l'AMPK est inhibée pharmacologiquement, cette protection disparaît complètement, confirmant le rôle central de cette kinase (Kwon et Querfurth, 2015) [86].

L'importance de l'AMPK est en outre confirmée par de nombreux composés naturels qui, bien qu'appartenant à des classes chimiques différentes, convergent tous vers le même circuit moléculaire. Parmi ceux-ci, le resvératrol représente l'un des plus étudiés. Dans les cellules musculaires exposées à une hyperinsulinémie chronique, ce polyphénol réactive l'AMPK, réduit l'activité de la voie mTOR, limite la phosphorylation inhibitrice d'IRS-1 et rétablit l'activation normale de la cascade PI3K/AKT. Le rétablissement de la signalisation insulinique se traduit par une translocation accrue de GLUT4 vers la membrane plasmique et par une augmentation de l'absorption de glucose par le muscle. Ces résultats démontrent que le resvératrol n'agit pas simplement en augmentant la consommation de glucose, mais corrige directement le défaut moléculaire à la base de l'insulinorésistance induite par l'hyperinsulinémie (Vlavcheski et al., 2020) [89].

Des résultats analogues ont également été obtenus avec d'autres composés phytochimiques. L'évodiamine, alcaloïde extrait d'Evodia rutaecarpa, augmente l'activité de l'AMPK dans le tissu adipeux, inhibe la voie mTOR/S6K, réduit la phosphorylation inhibitrice d'IRS-1 et améliore significativement la tolérance au glucose dans les modèles animaux d'obésité et de diabète (Wang et al., 2013) [90]. De même, l'HM-cromanone, composé isolé de Portulaca oleracea, active la voie AMPK, réduit la phosphorylation d'IRS-1 et favorise à nouveau la translocation de GLUT4 vers la membrane cellulaire, rétablissant une captation normale du glucose par le muscle squelettique (Park et Han, 2022) [91]. Bien que différentes par leur structure chimique et leur origine botanique, les deux molécules confirment que le rétablissement de l'activité de l'AMPK constitue l'un des mécanismes les plus efficaces pour contrer la perte de sensibilité à l'insuline.

D'autres confirmations proviennent des études sur les anthocyanes (substances végétales colorées à activité antioxydante). La cyanidine-3-O-glucoside et son principal métabolite, l'acide protocatéchique, activent l'AMPK, inhibent la voie mTOR/S6K, augmentent l'expression des transporteurs GLUT1 et GLUT4 et améliorent la tolérance au glucose dans les modèles expérimentaux d'obésité. Ces effets sont associés à une réduction significative de l'insulinorésistance, démontrant que même des composés naturellement présents dans les fruits et les légumes peuvent moduler favorablement les principaux circuits qui régulent le métabolisme glucidique (Talagavadi et al., 2016) [92].

Les actions de l'AMPK ne se limitent toutefois pas au muscle et au tissu adipeux, mais concernent également le foie, organe central dans la régulation de l'homéostasie métabolique. Dans les modèles expérimentaux de stéatose hépatique, l'eugénol, principal composant phénolique du clou de girofle, active la voie AMPK, réduit l'activité de mTOR et favorise l'oxydation des acides gras. Le résultat final est une réduction marquée de l'accumulation de triglycérides dans les hépatocytes, accompagnée d'une amélioration de la stéatose et d'une diminution des principaux marqueurs de fibrose hépatique. Ces données mettent en évidence la manière dont l'activation de l'AMPK produit des bénéfices métaboliques qui s'étendent bien au-delà du contrôle de la glycémie, contribuant au maintien de la santé de l'organisme entier (Jo et al., 2014) [93].

Dans leur ensemble, toutes ces preuves dessinent un modèle physiopathologique extrêmement cohérent. En bonne santé, l'AMPK et mTOR fonctionnent comme deux systèmes complémentaires qui permettent à la cellule d'adapter continuellement son métabolisme à la disponibilité énergétique. Cependant, lorsque l'excès nutritionnel, l'hyperinsulinémie chronique et la lipotoxicité réduisent progressivement l'activité de l'AMPK, le principal frein physiologique exercé sur la voie mTOR/S6K1 disparaît. Il en résulte la phosphorylation inhibitrice d'IRS-1, la réduction de l'activation de la voie PI3K/AKT, la diminution de la translocation de GLUT4 et, enfin, le développement de l'insulinorésistance. À l'inverse, des interventions apparemment très différentes les unes des autres, comme l'activité physique, la restriction de certains nutriments, l'activation pharmacologique de l'AMPK et de nombreux composés bioactifs d'origine naturelle, convergent toutes vers le même circuit moléculaire : activation de l'AMPK, inhibition de l'axe mTOR/S6K1, rétablissement de la fonction d'IRS-1, réactivation de la cascade PI3K/AKT et amélioration conséquente de la sensibilité à l'insuline.

Cette extraordinaire convergence de résultats expérimentaux identifie l'AMPK non seulement comme un capteur de l'état énergétique cellulaire, mais comme l'un des régulateurs les plus importants de l'homéostasie métabolique et l'une des cibles thérapeutiques les plus prometteuses dans la prévention et le traitement du diabète sucré de type 2 et des autres pathologies caractérisées par une insulinorésistance.

Mort des cellules bêta

Si l'insulinorésistance représente la première adaptation pathologique précédant le diabète sucré de type 2, la perte progressive des cellules β pancréatiques constitue l'événement qui rend la maladie cliniquement manifeste et en détermine l'évolution inéluctable. Dans les phases initiales, en effet, le pancréas est encore capable de compenser la sensibilité réduite des tissus à l'insuline en augmentant la production de l'hormone. Cette adaptation permet, au moins temporairement, de maintenir des valeurs glycémiques proches de la normale malgré la demande métabolique croissante. Toutefois, cette compensation a un coût biologique extrêmement élevé. Les cellules β sont contraintes de supporter pendant des années une hyperactivité sécrétoire continue, augmentant la synthèse d'insuline, la consommation énergétique et la charge de travail du réticulum endoplasmique. Lorsque cette condition se prolonge dans le temps, les mécanismes adaptatifs commencent progressivement à s'épuiser et la capacité compensatoire du pancréas diminue jusqu'à ne plus réussir à satisfaire la demande insulinique de l'organisme (Butler et al., 2003) [94].

Pendant de nombreuses années, on a cru que ce déclin était dû principalement à une simple perte de la fonction sécrétoire des cellules β. Les preuves recueillies au cours des deux dernières décennies ont cependant profondément modifié cette interprétation. Aujourd'hui, il est clair que la physiopathologie du diabète de type 2 implique simultanément deux phénomènes étroitement liés : d'un côté la compromission fonctionnelle progressive des cellules β, de l'autre leur disparition graduelle par des processus de mort cellulaire programmée. Ces deux événements ne représentent pas des phases indépendantes de la maladie, mais plutôt des aspects différents du même processus pathologique. Avant de subir l'apoptose, en effet, les cellules β traversent une longue phase durant laquelle elles perdent progressivement la capacité de synthétiser, stocker et sécréter l'insuline de manière physiologique. Il devient donc extrêmement difficile de distinguer avec précision quelle part du déficit insulinique dépend de la réduction fonctionnelle et quelle part de la perte anatomique des cellules pancréatiques, car les deux altérations se développent parallèlement et se renforcent mutuellement (Matveyenko et Butler, 2008) [96].

Les observations anatomopathologiques menées sur le pancréas humain confirment clairement ce modèle évolutif. Chez les sujets obèses mais métaboliquement sains, le pancréas réagit à l'insulinorésistance en augmentant modérément la masse des cellules β, dans le but d'accroître la production d'insuline et de maintenir l'homéostasie glycémique. Cette adaptation, toutefois, est beaucoup moins marquée chez l'homme que dans les modèles animaux et présente une variabilité individuelle notable. Certains sujets possèdent une plus grande capacité d'expansion de la masse β-cellulaire et réussissent à compenser l'insulinorésistance pendant de nombreuses années, tandis que d'autres montrent une plasticité pancréatique limitée et développent précocement des altérations de la tolérance au glucose. L'échec de cette réponse adaptative représente l'un des principaux facteurs déterminant le passage de l'insulinorésistance compensée au diabète déclaré (Rahier et al., 2008) [95].

L'un des aspects les plus intéressants apparus lors des études autopsiques concerne le moment où commence réellement la perte des cellules β. Contrairement à ce que l'on pensait par le passé, la réduction de la masse pancréatique n'apparaît pas soudainement après le diagnostic de diabète, mais est déjà évidente durant le prédiabète. Butler et ses collaborateurs ont démontré que chez les sujets présentant une glycémie à jeun altérée, la masse des cellules β est déjà réduite d'environ 40 % par rapport aux individus obèses non diabétiques, tandis que dans le diabète déclaré, la perte atteint des valeurs supérieures à 60 % chez les sujets obèses et environ 40 % chez les sujets de poids normal. Plus important encore est le constat que ni la prolifération cellulaire, ni la néogenèse des îlots pancréatiques ne sont significativement compromises. Le pancréas continue, en effet, à générer de nouvelles cellules β même durant la progression de la maladie, mais celles-ci sont éliminées à une vitesse nettement supérieure par apoptose. La réduction progressive de la masse β-cellulaire découle donc surtout d'un déséquilibre entre production et perte cellulaire, plutôt que d'une incapacité à régénérer de nouvelles cellules endocrines (Butler et al., 2003) [94].

Ces conclusions trouvent confirmation dans les études menées sur la population européenne. En analysant plus d'une centaine de pancréas obtenus par autopsie, Rahier et ses collaborateurs ont observé une réduction moyenne de la masse des cellules β d'environ 39 %, associée à une diminution du contenu pancréatique en insuline d'environ 30 %. Toutefois, l'un des résultats les plus significatifs concerne la relation étroite entre la durée de la maladie et la perte cellulaire. Dans les premières années suivant le diagnostic, la réduction de la masse β apparaît relativement modeste, tandis qu'elle augmente progressivement avec le temps, suggérant que le diabète lui-même contribue à accélérer la mort des cellules pancréatiques par des phénomènes de glucotoxicité, lipotoxicité, inflammation chronique et stress oxydatif. Cette donnée modifie profondément la perspective thérapeutique : la perte des cellules β ne représente pas seulement une conséquence inévitable de la maladie, mais un processus dynamique qui peut potentiellement être ralenti en intervenant précocement sur les mécanismes responsables des dommages cellulaires (Rahier et al., 2008) [95].

Des études ultérieures ont également confirmé que la simple réduction quantitative de la masse β ne suffit pas, à elle seule, à expliquer l'apparition du diabète. Il existe en effet des individus ayant subi une résection chirurgicale de plus de la moitié du pancréas qui maintiennent pendant de nombreuses années une régulation normale de la glycémie, démontrant que le nombre absolu de cellules β ne représente pas l'unique déterminant de la fonction insulinique. Ce qui distingue réellement le pancréas diabétique est la détérioration progressive de la « masse fonctionnelle » des cellules β, c'est-à-dire l'ensemble constitué à la fois par le nombre de cellules et par leur efficacité sécrétoire. Dans les phases initiales de la maladie, une compromission fonctionnelle de la sécrétion insulinique prédomine donc, tandis que la réduction anatomique de la masse β-cellulaire devient progressivement plus importante avec la persistance du stress métabolique chronique.

La transformation de la compensation physiologique en insuffisance pancréatique progressive dépend principalement de l'apparition de la « glucolipotoxicité ». L'exposition chronique à des concentrations élevées de glucose et d'acides gras libres contraint en effet les cellules β à une activité biosynthétique continue, augmentant la charge sur le réticulum endoplasmique, la production d'espèces réactives de l'oxygène et l'accumulation de protéines mal repliées. Dans une phase initiale, ces mécanismes représentent une réponse adaptative visant à soutenir la demande accrue en insuline. Cependant, lorsque le stimulus métabolique devient persistant, ces systèmes d'adaptation se transforment progressivement en puissants inducteurs de mort cellulaire, ouvrant la voie à l'activation des voies apoptotiques qui caractérisent le diabète de type 2.

En poursuivant cette ligne évolutive, il apparaît évident que la mort des cellules β n'est pas le résultat d'un mécanisme unique, mais de la convergence de multiples formes de stress cellulaire qui, avec le temps, dépassent la capacité adaptative du pancréas. Parmi ceux-ci, le stress du réticulum endoplasmique occupe une position centrale. Les cellules β sont en effet hautement spécialisées dans la synthèse et le repliement correct d'énormes quantités d'insuline. Parallèlement, la surcharge métabolique persistante entraîne une dysfonction mitochondriale importante, réduit la production d'ATP et amplifie davantage les dommages cellulaires, créant un cercle vicieux qui accélère la détérioration de la fonction β-cellulaire.

À ce tableau s'associe le stress oxydatif, aujourd'hui considéré comme l'un des principaux déterminants de la dégénérescence des cellules β. Contrairement à beaucoup d'autres tissus, les cellules pancréatiques possèdent une dotation relativement limitée en enzymes antioxydantes et sont donc particulièrement vulnérables à l'accumulation d'espèces réactives de l'oxygène (ROS). L'hyperglycémie chronique, la lipotoxicité et le dépôt d'amyloïde augmentent progressivement la production de radicaux libres, tandis que l'expression d'importants systèmes de défense diminue simultanément. Les conséquences sont également évidentes au niveau histologique : dans les pancréas de patients atteints de diabète de type 2, les marqueurs de dommages oxydatifs de l'ADN et de peroxydation lipidique (dommage oxydatif des graisses présentes dans les cellules) augmentent significativement. La corrélation étroite observée entre l'augmentation de ces marqueurs et la réduction de la masse β-cellulaire suggère que le dommage oxydatif ne représente pas simplement une conséquence de l'hyperglycémie, mais l'un des principaux moteurs de la perte progressive des cellules productrices d'insuline.

Dans leur ensemble, les études anatomopathologiques permettent aujourd'hui de définir un modèle physiopathologique extrêmement cohérent. Dans les premières phases de l'insulinorésistance, le pancréas augmente la sécrétion insulinique et tente, au moins en partie, d'étendre la masse des cellules β pour maintenir la normoglycémie. Avec la persistance de l'hyperinsulinémie chronique, cependant, la surcharge fonctionnelle continue expose ces cellules à la glucotoxicité, à la lipotoxicité, au stress oxydatif, au stress du réticulum endoplasmique, au dépôt d'amyloïde et à l'inflammation chronique. Ces facteurs convergent vers l'activation des programmes apoptotiques, entraînant une réduction progressive de la masse fonctionnelle des cellules β. La diminution consécutive de la sécrétion insulinique favorise l'augmentation de la glycémie, qui à son tour amplifie davantage tous les mécanismes de dommages cellulaires, instaurant un puissant cercle vicieux auto-entretenu dans lequel l'hyperglycémie et la perte β-cellulaire se renforcent mutuellement.

Cette vision modifie également profondément l'approche thérapeutique du diabète de type 2. Pendant de nombreuses années, l'objectif principal était presque exclusivement la réduction de la glycémie, considérée comme le principal indicateur d'efficacité du traitement. Les connaissances actuelles démontrent au contraire que le contrôle glycémique ne représente qu'une partie de la stratégie thérapeutique. Préserver la vitalité des cellules β, réduire leur charge fonctionnelle, limiter le stress oxydatif et celui du réticulum endoplasmique, contrer la glucolipotoxicité et prévenir l'activation des voies apoptotiques constituent aujourd'hui des objectifs tout aussi importants. Intervenir précocement sur ces mécanismes pourrait en effet ralentir la perte de la masse β-cellulaire, prolonger la capacité sécrétoire résiduelle du pancréas et modifier concrètement l'histoire naturelle de la maladie, plutôt que de limiter le traitement aux seules conséquences métaboliques.

Le diabète sucré de type 2 émerge donc comme une pathologie dynamique dans laquelle l'hyperinsulinémie représente le point de départ, tandis que l'épuisement progressif et la mort des cellules β constituent le passage décisif vers la perte irréversible du contrôle glycémique. Comprendre cette séquence temporelle signifie aussi comprendre que le diabète n'apparaît pas soudainement lorsque la glycémie dépasse un seuil diagnostique déterminé, mais commence de nombreuses années auparavant, durant une longue phase silencieuse où le pancréas lutte quotidiennement pour compenser une demande insulinique toujours croissante. C'est précisément durant cette fenêtre temporelle que se joue la possibilité de prévenir ou de ralentir l'évolution de la maladie. Protéger les cellules β signifie en effet préserver le principal système physiologique dédié au contrôle de la glycémie et intervenir sur le mécanisme qui, plus que tout autre, détermine la transition de l'adaptation métabolique au diabète déclaré.

Conclusions

Les preuves analysées dans ce chapitre montrent que le diabète de type 2 ne peut être interprété comme une simple altération de la glycémie. Il s'agit d'une pathologie systémique et progressive, capable d'affecter le cœur, les reins, le foie, le cerveau et de nombreux autres tissus. La fréquence des multimorbidités confirme que les dommages métaboliques s'étendent progressivement à l'ensemble de l'organisme et peuvent précéder de nombreuses années l'apparition des principales maladies chroniques.

Le processus physiopathologique semble débuter bien avant le diagnostic. La surveillance continue du glucose montre que la variabilité glycémique augmente dès le stade du prédiabète, alors que la glycémie à jeun et l'HbA1c peuvent encore être relativement préservées. Les excursions postprandiales revêtent donc une importance particulière. L'index glycémique, la charge glycémique et la composition globale du repas influencent directement ces oscillations. Les fibres, les protéines et la répartition des macronutriments peuvent en modifier l'intensité, tandis que les réponses individuelles soulignent la nécessité d'une nutrition de plus en plus personnalisée.

Dans ce contexte, les études sur les régimes à faible teneur en glucides montrent une réduction des pics postprandiaux et de la variabilité glycémique, ainsi qu'une augmentation du temps passé dans l'intervalle optimal. Le bénéfice dépend toutefois de la qualité globale de l'alimentation, de l'observance et des caractéristiques métaboliques individuelles.

La progression de la maladie affecte ensuite les cellules β pancréatiques. Les preuves montrent que l'un des premiers défauts concerne la perte de la sécrétion insulinique précoce. Le pancréas tente initialement de compenser en augmentant la sécrétion tardive, mais cette réponse favorise l'hyperinsulinémie. Parallèlement, la réduction de la clairance hépatique de l'insuline contribue également à augmenter les concentrations de l'hormone. Certaines études suggèrent que cette altération peut apparaître précocement et contribuer, avec l'augmentation de la sécrétion, à l'insulino-résistance ultérieure.

L'hyperinsulinémie chronique revêt donc une double signification : elle soutient initialement la normoglycémie, mais peut, avec le temps, participer à la perte de la sensibilité à l'insuline. Au niveau moléculaire, la stimulation persistante de la voie PI3K/AKT/mTOR maintient S6K1 active. Le rétrocontrôle négatif qui en résulte sur IRS-1 réduit progressivement la transmission du signal insulinique vers PI3K et AKT, compromettant également les processus favorisant l'utilisation du glucose.

Dans cet équilibre, l'AMPK, antagoniste physiologique de l'activité excessive de mTOR, revêt une importance particulière. L'exercice physique et d'autres interventions étudiées expérimentalement peuvent réactiver l'AMPK, réduire l'axe mTOR/S6K1 et favoriser le rétablissement de la signalisation IRS-1/PI3K/AKT. Le diabète apparaît donc également comme une perte de l'alternance normale entre les signaux de disponibilité et de consommation énergétique.

Lorsque ce déséquilibre persiste, le pancréas est soumis à une charge croissante. La glucotoxicité, la lipotoxicité, le stress oxydatif, le stress du réticulum endoplasmique, le dysfonctionnement mitochondrial et le dépôt d'amyloïde convergent progressivement vers la détérioration et l'apoptose des cellules β. La réduction de leur masse fonctionnelle finit par rendre la sécrétion insulinique insuffisante et favorise l'hyperglycémie stable.

Le diabète de type 2 apparaît ainsi comme l'aboutissement d'une longue cascade : augmentation de la variabilité glycémique → altération des cellules β → modification de la sécrétion et de la clairance de l'insuline → hyperinsulinémie → altération de l'équilibre AMPK/mTOR → insulino-résistance → mort des cellules β. Intervenir avant que ce circuit ne devienne auto-entretenu représente donc l'un des principaux objectifs de la prévention métabolique.

Références

[1] Life expectancy associated with different ages at diagnosis of type 2 diabetes in high-income countries: 23 million person-years of observation

Emerging Risk Factors Collaboration, 2023

Lancet Diabetes & Endocrinology. 2023;11(10):731-742.

[2] Editorial: New insights into comorbidities and mortality in patients with diabetes

Li et al., 2024

Frontiers in Endocrinology. 2024;15:1406131.

[3] The burden of multiple long-term conditions associated with diabetes on years of life lived and lost

Gregg et al., 2024

Nature Medicine. 2024;30:2830-2837.

[4] Global prevalence of multimorbidity among people with type 2 diabetes: a systematic review and meta-analysis

Ferede et al., 2025

BMC Public Health. 2025;26(1):193.

[5] Variation in comorbidity burden in people with type 2 diabetes over the disease duration: a population-based real-world data analysis

Pearson-Stuttard et al., 2022

eClinicalMedicine. 2022;52.

[6] The cardio-renal-metabolic connection: a review of the evidence

Marassi e Fadini, 2023

Cardiovascular Diabetology. 2023;22:195.

[7] Prevalence of cardiovascular and chronic kidney diseases in individuals with type 2 diabetes mellitus: a global umbrella review

Hassen et al., 2026

Diabetes & Metabolic Syndrome. 2026;20(2):103381.

[8] Emerging trends and disparities in cardiovascular, renal and diabetes-related mortality: a retrospective analysis of a large online epidemiological database

Goyal et al., 2025

PLoS One. 2025;20(5):e0320670.

[9] The burden and risks of emerging complications of diabetes mellitus

Tomic et al., 2022

Nature Reviews Endocrinology. 2022;18(9):525-539.

[10] Evaluation of the impact of type 2 diabetes on mortality and life expectancy according to the number of risk factor targets achieved: an observational study

Wang et al., 2024

BMC Medicine. 2024;22:114.

[11] Classifying diabetes and prediabetes through continuous glucose monitoring glycemic variability indices

Acciaroli et al., 2018

Journal of Diabetes Science and Technology. 2018;12(1):105-113.

[12] From Stability to Variability: Classification of Healthy Individuals, Prediabetes, and Type 2 Diabetes Using Glycemic Variability Indices Derived from Continuous Glucose Monitoring Data

Cichosz et al., 2025

Diabetes Technology & Therapeutics. 2025;27(1):34-44.

[13] Differences in Continuous Glucose Monitoring Profiles in Prediabetes Compared with Normoglycemic Individuals: A Matched-Pair Analysis

Rizos et al., 2024

Journal of Diabetes Science and Technology. 2024;18(2):414-422.

[14] Continuous glucose monitoring reveals high intraindividual variability in fasting glucose

Shilo et al., 2024

Nature Medicine. 2024;30:1424-1431.

[15] Continuous Glucose Monitoring for Prediabetes: What Are the Best Metrics?

Zahalka et al., 2024

Journal of Diabetes Science and Technology. 2024;18(4):835-846.

[16] Glycemic Variability Parameters in Continuous Glucose Monitoring as Predictors of Diabetes: A Prospective Assessment in a General Non-Diabetic Population

Rodríguez García et al., 2025

Advances in Laboratory Medicine. 2025;6(1):46-51.

[17] A Mixed Meal Tolerance Test Predicts Type 2 Diabetes in Southwest Native American Adults

Mitchell et al., 2024

Nutrition & Diabetes. 2024;14(1):50.

[18] Individual Variations in Glycemic Responses to Carbohydrates and the Underlying Metabolic Physiology

Wu et al., 2025

Nature Medicine. 2025;31:2232-2243.

[19] Continuous Glucose Monitoring for Prediabetes: Roles, Evidence, and Gaps

Zahalka et al., 2025

Endocrine Practice. 2025;31(8):1054-1060.

[20] Glycemic Index, Glycemic Load and Glycemic Response: An International Scientific Consensus Summit from the International Carbohydrate Quality Consortium (ICQC)

Augustin et al., 2015

Nutrition, Metabolism and Cardiovascular Diseases. 2015;25(9):795-815.

[21] Associations of Diet Composition and Quality With Continuous Glucose Monitoring-Derived Glycemic Metrics in a Community-Based Cohort

Bakhshi et al., 2025

American Journal of Clinical Nutrition. 2025;122(4):942-953.

[22] Effect of Macronutrients and Fiber on Postprandial Glycemic Responses and Meal Glycemic Index and Glycemic Load Value Determinations

Meng et al., 2017

American Journal of Clinical Nutrition. 2017;105(4):842-853.

[23] Age, Sex, BMI, Meal Timing, and Meal Glycemic Load Shape Postprandial Glycemic Responses

Calvo-Malvar et al., 2025

JAMA Network Open. 2025;8(9):e2533193.

[24] Reducing Breakfast Glycemic Index and Glycemic Load Attenuates Postprandial Glycemic Response: A Systematic Review and Meta-analysis of Randomized Controlled Trials

Toh et al., 2020

Nutrition. 2020;71:110634.

[25] Effects of Different Proportions of Carbohydrates in Breakfast on Postprandial Glucose Excursions in Individuals With Normal Glucose Tolerance and Impaired Glucose Regulation

Kang et al., 2013

Diabetes Technology & Therapeutics. 2013;15(7):569-574.

[26] Restricting Carbohydrates at Breakfast Is Sufficient to Reduce 24-Hour Exposure to Postprandial Hyperglycemia and Improve Glycemic Variability

Chang et al., 2019

American Journal of Clinical Nutrition. 2019;109(5):1302-1309.

[27] Individual Postprandial Glycemic Responses to Different Types of Meals According to Carbohydrate Levels and Their Associations With Glycemic Variability Measured by Continuous Glucose Monitoring

Song et al., 2023

Nutrients. 2023;15(16):3571.

[28] Glycemic Variability and Control Assessed by Continuous Glucose Monitoring in Healthy Young and Older Adults and Their Relationship With Diet

Köhlmoos e Dittmar, 2025

Journal of the Endocrine Society. 2025;9(7):bvaf081.

[29] The Beneficial Impact of a Low-Carbohydrate Diet on Glycemic Variability in Insulin-Deficient Diabetes

Song et al., 2026

Frontiers in Nutrition. 2026;12:1733037.

[30] Effects of Carbohydrate-Restricted Diets on 24-Hour Mean Blood Glucose Levels Measured by Continuous Glucose Monitoring in Type 2 Diabetes: An Exploratory Meta-Analysis

Wang e Pei, 2025

Frontiers in Nutrition. 2025;12:1670022.

[31] The Clinical Effects of a Carbohydrate-Reduced High-Protein Diet on Glycaemic Variability in Patients with Type 2 Diabetes Mellitus Treated with Metformin: A Randomised Controlled Trial

Thomsen et al., 2020

Clinical Nutrition ESPEN. 2020;39:46–52.

[32] Effects of Carbohydrate Restriction on Postprandial Glucose Metabolism, β-Cell Function, Gut Hormone Secretion, and Satiety in Patients with Type 2 Diabetes

Skytte et al., 2021

American Journal of Physiology-Endocrinology and Metabolism. 2021;320(1):E7-E18.

[33] Association Between Low-Carbohydrate Diets and Time in Range Assessed by Continuous Glucose Monitoring in Patients with Type 2 Diabetes

Osugi et al., 2023

Journal of Diabetes Investigation. 2023;14(5):659-668.

[34] Long-Term Effects of a Novel Continuous Remote Care Intervention Including Nutritional Ketosis for the Management of Type 2 Diabetes: A 2-Year Non-randomized Clinical Trial

Athinarayanan et al., 2019

Frontiers in Endocrinology. 2019;10:348.

[35] Effectiveness of Real-Time Continuous Glucose Monitoring to Improve Effects of a Lifestyle Intervention in Type 2 Diabetes: A Pilot Study

Taylor et al., 2019

Diabetes Therapy. 2019;10(2):509-522.

[36] The Effect of Carbohydrate Intake on Glycemic Control in Individuals with Type 1 Diabetes: An Open-Label Randomized Crossover Trial

Sterner Isaksson et al., 2023

The Lancet Regional Health – Europe. 2023;37:100806.

[37] Phasic Insulin Release and Metabolic Regulation in Type 2 Diabetes

Del Prato et al., 2002

Diabetes. 2002;51(Suppl 1):S109-S116.

[38] Loss of Early Insulin Secretion Leads to Postprandial Hyperglycaemia

Del Prato, 2003

Diabetologia. 2003;46(Suppl 1):M2-M8.

[39] Oral disposition index in obese youth from normal to prediabetes to diabetes: relationship to clamp disposition index

Sjaarda et al., 2012

J Pediatr. 2012 Jul;161(1):51-7.

[40] Insulin Resistance and β-Cell Dysfunction in Individuals With Normal Glucose Tolerance but Elevated 1-Hour Plasma Glucose After Oral Glucose Load

Nie et al., 2025

Frontiers in Endocrinology. 2025;16:1507107.

[41] Glycemic Variability Is Associated With Beta-Cell Function in Patients With Different Glucose Tolerance Statuses

Chen et al., 2013

Diabetology & Metabolic Syndrome. 2013;5:38.

[42] Glycemic variability correlates strongly with postprandial beta-cell dysfunction in a segment of type 2 diabetic patients using oral hypoglycemic agents

Kohnert et al., 2009

Diabetes Care. 2009;32(6):1058-1062.

[43] Daily Glycemic Variability Is Associated With Intrahepatic Fat Content, β-Cell Sensitivity, and Glycolytic Biomarkers in Youth With Obesity

Barbieri et al., 2025

Obesity (Silver Spring). 2025;33(1):116-124.

[44] Glycemic Variability in Gestational Diabetes Mellitus and Its Association With β-Cell Function

Su et al., 2013

Endocrine. 2013;43(2):370-375.

[45] Glycemic Variability Assessed by Continuous Glucose Monitoring in Non-Diabetic Individuals and Associations With Cardiometabolic Risk Markers: A Systematic Review and Meta-analysis

Hjort et al., 2024

Clinical Nutrition. 2024;43(4):915-925.

[46] Insulin Clearance in Obesity and Type 2 Diabetes

Koh et al., 2022

Int J Mol Sci. 2022 Jan 6;23(2):596.

[47] The Physiology of Insulin Clearance

Bergman et al., 2022

Int J Mol Sci. 2022 Feb 5;23(3):1826.

[48] Hypothesis: Role of Reduced Hepatic Insulin Clearance in the Pathogenesis of Type 2 Diabetes

Bergman et al., 2019

Diabetes. 2019;68(9):1709-1716.

[49] Longitudinal Compensation for Fat-Induced Insulin Resistance Includes Reduced Insulin Clearance and Enhanced β-Cell Response

Mittelman et al., 2000

Diabetes. 2000;49(12):2116-2125.

[50] Beta-cell "rest" accompanies reduced first-pass hepatic insulin extraction in the insulin-resistant, fat-fed canine model

Kim et al., 2007

Am J Physiol Endocrinol Metab. 2007 Jun;292(6):E1581-9.

[51] Reduced insulin clearance in paediatric metabolic (dysfunction)-associated fatty liver disease and its dual role in beta-cell offload and diabetes risk

Jiang et al., 2024

Diabetes, Obesity and Metabolism. 2024;26(11):5390–5398.

[52] Postprandial Insulin Response and Clearance Among Black and White Women: The Federal Women's Study

Chung et al., 2019

Journal of Clinical Endocrinology & Metabolism. 2019;104(1):181-192.

[53] Three Days of a Eucaloric Low-Carbohydrate High-Fat Diet Increases Insulin Clearance in Healthy Non-Obese Japanese Men

Suzuki et al., 2019

Scientific Reports. 2019;9(1):3857.

[54] Reduced Insulin Clearance Is Associated With Increased Risk of Type 2 Diabetes in American Indians

Shah et al., 2021

Diabetologia. 2021;64(4):914-922.

[55] Reduced Insulin Clearance and Insulin-Degrading Enzyme Activity Contribute to Hyperinsulinemia in African Americans

Fosam et al., 2020

J Clin Endocrinol Metab. 2020 Apr 1;105(4):e1835-e1846.

[56] Fasting insulin reflects heterogeneous physiological processes: role of insulin clearance

Goodarzi et al., 2011

Am J Physiol Endocrinol Metab. 2011 Aug;301(2):E402-8.

[57] β Cell function and plasma insulin clearance in people with obesity and different glycemic status

Mittendorfer et al., 2022

J Clin Invest. 2022 Feb 1;132(3):e154068.

[58] Development of Hyperinsulinemia and Insulin Resistance During the Early Stage of Weight Gain

Erdmann et al., 2008

American Journal of Physiology-Endocrinology and Metabolism. 2008;294(3):E568-E575.

[59] Three Days of Mild Hyperglycemia Impairs β-Cell Function, Insulin Sensitivity, and Insulin Clearance in Healthy Individuals

Merovci et al., 2021

Diabetes. 2021;70(1):204–213.

[60] Insulin Resistance and Associated Compensatory Responses in African-American and Hispanic Children

Goran et al., 2002

Diabetes Care. 2002;25(12):2184-2190.

[61] Lower Insulin Clearance Parallels a Reduced Insulin Sensitivity and Is Associated With a Decline in β-Cell Function Over Time in Obese Youth

Galderisi et al., 2019

Diabetes. 2019;68(11):2074-2084.

[62] Metabolic Clearance Rate of Insulin Across the Glucose Tolerance Spectrum by Race and Ethnicity in Youth With Obesity

Cho et al., 2025

Obesity (Silver Spring). 2025;33(7):1365-1374.

[63] A Low n-6:n-3 Polyunsaturated Fatty Acid Ratio Diet Improves Hyperinsulinemia by Restoring Insulin Clearance in Obese Youth

Tricò et al., 2022

Diabetes, Obesity and Metabolism. 2022;24(7):1267-1276.

[64] Overnutrition, Hyperinsulinemia and Ectopic Fat Accumulation: Time for a Paradigm Shift in the Management of Type 2 Diabetes

Janssen, 2024

International Journal of Molecular Sciences. 2024;25(10):5488.

[65] Pathophysiology of Prediabetes Hyperinsulinemia and Insulin Resistance in the Cardiovascular System

2025

Bkaily et al. Biomedicines. 2025;13(8):1842.

[66] Banting Lecture 2011: Hyperinsulinemia: Cause or Consequence?

Corkey, 2012

Diabetes. 2012;61(1):4-13.

[67] Hyperinsulinemia: An Early Indicator of Metabolic Dysfunction

Thomas et al., 2019

J Endocr Soc. 2019 Jul 24;3(9):1727-1747.

[68] Pancreatic beta-cell specific BAG3 knockout results in chronic hyperinsulinemia inducing insulin resistance

Damiani et al., 2023

Mol Metab. 2023 Jun 10;74:101752.

[69] Diabetes: Have We Got It All Wrong? Hyperinsulinism as the Culprit: Surgery Provides the Evidence

Pories e Dohm, 2012

Diabetes Care. 2012;35(12):2438-2442.

[70] Hyperinsulinemia in Obesity, Inflammation, and Cancer

Zhang et al., 2021

Diabetes Metab J. 2021 May;45(3):285-311.

[71] Hyperinsulinemia and Its Pivotal Role in Aging, Obesity, Type 2 Diabetes, Cardiovascular Disease and Cancer

Janssen, 2021

Int J Mol Sci. 2021 Jul 21;22(15):7797.

[72] Identification of IRS-1 Ser-1101 as a target of S6K1 in nutrient- and obesity-induced insulin resistance

Tremblay et al., 2007

Proc Natl Acad Sci U S A. 2007 Aug 20;104(35):14056–14061.

[73] MAP Kinases and mTOR Mediate Insulin-Induced Phosphorylation of Insulin Receptor Substrate-1 on Serine Residues 307, 612 and 632

Gual et al., 2003

Diabetologia. 2003;46(11):1532-1542.

[74] Human and mouse muscle transcriptomic analyses identify insulin receptor mRNA downregulation in hyperinsulinemia-associated insulin resistance

Cen et al., 2022

FASEB Journal. 2022;36(1):e22088.

[75] Chronic Hyperinsulinemia Drives Human Hepatocyte Senescence

Baboota et al., 2022

Molecular Metabolism. 2022;64:101558.

[76] Hyperinsulinemia Causes Glomerular Podocyte Injury and Albuminuria Through a Self-Perpetuating GSK3β–IRS1 Insulin Desensitization Circuit

Chen et al., 2026

Metabolism. 2026;179:156571.

[77] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1 (S6K1)

Um et al., 2006

Cell Metabolism. 2006;3(6):393-402.

[78] Nutrients Suppress Phosphatidylinositol 3-Kinase/Akt Signaling via Raptor-Dependent mTOR-Mediated Phosphorylation of Insulin Receptor Substrate 1

Tzatsos e Kandror, 2006

Molecular and Cellular Biology. 2006;26(1):63-76.

[79] The TSC1-2 Tumor Suppressor Controls Insulin– PI3K Signaling via Regulation of IRS Proteins

Harrington et al., 2004

Journal of Cell Biology. 2004;166(2):213-223.

[80] Increased Activation of the Mammalian Target of Rapamycin Pathway in Liver and Skeletal Muscle of Obese Rats: Possible Involvement in Obesity-Linked Insulin Resistance

Khamzina et al., 2005

Endocrinology. 2005;146(3):1473-1481.

[81] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cassette Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology. 2004;14(18):1650-1656.

[82] Absence of S6K1 Protects Against Age- and Diet-Induced Obesity While Enhancing Insulin Sensitivity

Um et al., 2004

Nature. 2004;431(7005):200-205.

[83] Regulation of Insulin Signalling by Hyperinsulinaemia: Role of IRS-1/2 Serine Phosphorylation and the mTOR/p70 S6K Pathway

Ueno et al., 2005

Diabetologia. 2005;48(3):506-518.

[84] AMPK Exerts Dual Regulatory Effects on the PI3K Pathway

Tao et al., 2010

Journal of Molecular Signaling. 2010;5:1.

[85] Downregulation of AMPK Accompanies Leucine- and Glucose-Induced Increases in Protein Synthesis and Insulin Resistance in Rat Skeletal Muscle.

Saha et al., 2010

Diabetes. 2010;59(10):2426-2434.

[86] Palmitate Activates mTOR/p70S6K through AMPK Inhibition and Hypophosphorylation of Raptor in C2C12 Skeletal Muscle Cells: Reversal by Oleate Is Similar to Metformin.

Kwon e Querfurth, 2015

Biochimie. 2015;118:141-150.

[87] The Role of the AMPK/mTOR/S6K1 Signaling Pathway in Mediating the Physiological Process of Exercise-Induced Insulin Sensitization in Skeletal Muscle of C57BL/6 Mice.

Liu et al., 2012

Biochimica et Biophysica Acta – Molecular Basis of Disease. 2012;1822(11):1716-1726.

[88] AMPD1 Regulates mTORC1-p70 S6 Kinase Axis in the Control of Insulin Sensitivity in Skeletal Muscle.

Tandelilin et al., 2015

BMC Endocrine Disorders. 2015;15:11.

[89] Hyperinsulinemia-Induced Insulin Resistance in Skeletal Muscle Cells Is Associated with Impaired AMPK Activation and Restoration of Insulin Signaling by Resveratrol.

Vlavcheski et al., 2020

Nutrients. 2020;12(4):914.

[90] Evodiamine Improves Insulin Sensitivity by Inhibiting mTOR-S6K Signaling and IRS-1 Serine Phosphorylation in Obese and Diabetic Mice.

Wang et al., 2013

PLoS ONE. 2013;8(12):e83264.

[91] HM-Chromanone, a Bioactive Compound from Portulaca oleracea L., Improves Palmitate-Induced Insulin Resistance through Activation of the LKB1/AMPK Signaling Pathway in L6 Skeletal Muscle Cells.

Park e Han, 2022

Toxicology Research. 2022;11(5):774-783.

[92] Cyanidin-3-O-β-glucoside and protocatechuic acid activate AMPK/mTOR/S6K pathway and improve glucose homeostasis in mice

Talagavadi et al., 2016

Journal of Functional Foods. 2016;21:338-348.

[93] Eugenol Ameliorates Hepatic Steatosis and Fibrosis by Downregulating SREBP-1 through the AMPK/mTOR/p70S6K Signaling Pathway.

Jo et al., 2014

Biological & Pharmaceutical Bulletin. 2014;37(8):1341-1351.

[94] Beta-cell deficit and increased beta-cell apoptosis in humans with type 2 diabetes

Butler et al., 2003

Diabetes. 2003;52(1):102-110.

[95] Pancreatic beta-cell mass in European subjects with type 2 diabetes.

Rahier et al., 2008

Diabetes, Obesity and Metabolism. 2008;10(Suppl 4):32-42.

[96] Relationship between beta-cell mass and diabetes onset.

Matveyenko e Butler, 2008

Diabetes, Obesity and Metabolism. 2008;10(Suppl 4):23-31.