
Scientific Book

Diabetes de tipo 2 y deterioro metabólico progresivo

La diabetes de tipo 2 es una patología metabólica caracterizada por alteraciones en la sensibilidad a la insulina y un deterioro progresivo de la función de las células β pancreáticas. La hiperinsulinemia, la resistencia a la insulina, la inflamación crónica y las disfunciones de las vías PI3K/AKT contribuyen a la complejidad de la enfermedad. En el libro «La scelta di Vivere in Salute o in Malattia», el Dr. A. Colonnese y R. Panzironi profundizan en estos mecanismos y en el papel de la alimentación y el estilo de vida en la prevención y el manejo del riesgo metabólico.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Diabetes de tipo 2 y deterioro metabólico progresivo. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/diabetes-de-tipo-2-y-deterioro-metabolico-progresivo
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.14

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • DIABETES DE
  • VARIABILIDAD GLUCÉMICA
  • HIPERINSULINEMIA
  • ACLARAMIENTO DE
  • PI3K/AKT/MTOR
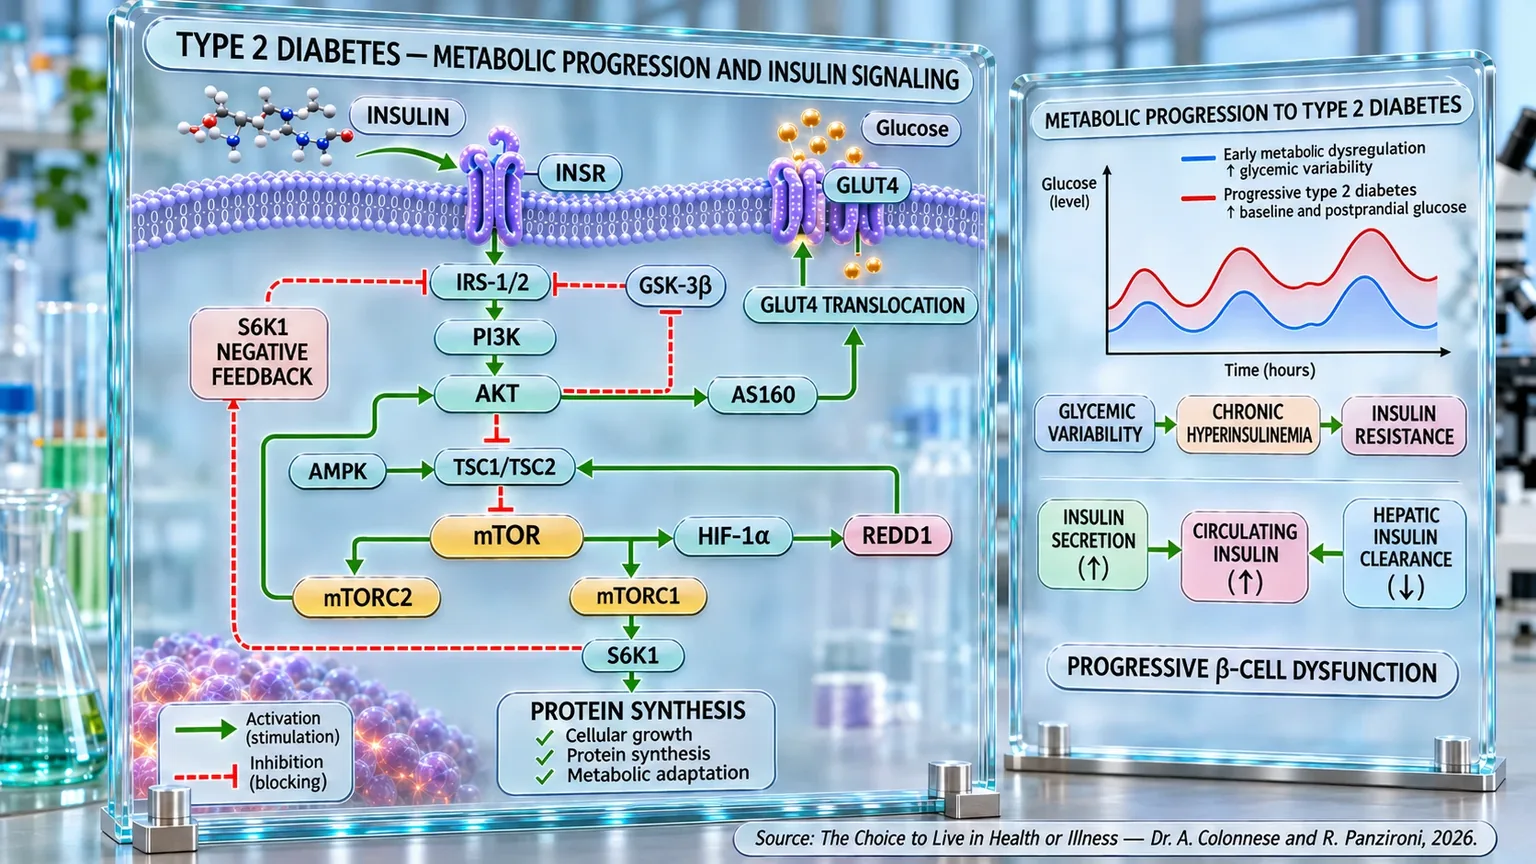
Dos paneles transparentes representan una red de señalización celular y dos curvas oscilantes de glucosa en un eje temporal.
Infografía de la progresión metabólica en la diabetes de tipo 2: la señalización de la insulina a través de INSR, IRS-1/2, PI3K y AKT, la translocación de GLUT4 y el eje AMPK–TSC1/TSC2–mTOR–S6K1 acompañan la secuencia entre variabilidad glucémica, hiperinsulinemia crónica, resistencia a la insulina y disfunción progresiva de las células β pancreáticas.

ABSTRACT

La diabetes tipo 2 es una patología metabólica progresiva que involucra a numerosos órganos y puede desarrollarse antes de la hiperglucemia persistente. En el libro "La scelta di Vivere in Salute o in Malattia", el Dr. A. Colonnese y R. Panzironi analizan la secuencia de alteraciones glucémicas, pancreáticas y moleculares que acompaña a la progresión de la enfermedad.

En las fases iniciales, el monitoreo continuo de glucosa evidencia una mayor variabilidad glucémica, incluso cuando la glucemia en ayunas y la hemoglobina glicosilada resultan relativamente conservadas. Las excursiones posprandiales dependen del índice y la carga glucémica, la composición de las comidas y las respuestas individuales. Los estudios sobre dietas con bajo contenido de carbohidratos reportan menores picos glucémicos y mayor tiempo en el intervalo óptimo, con resultados condicionados por la calidad alimentaria y la adherencia.

Paralelamente, la pérdida de la secreción insulínica precoz induce una compensación tardía que puede contribuir a la hiperinsulinemia. Asimismo, una reducida depuración hepática aumenta la exposición a la insulina y podría preceder a parte de las alteraciones de la sensibilidad insulínica. La estimulación persistente de PI3K/AKT/mTOR puede mantener activa a S6K1, cuyo feedback negativo sobre IRS-1 atenúa la transmisión de la señal insulínica. AMPK representa un regulador energético complementario: el ejercicio físico y las intervenciones experimentales pueden favorecer su activación, modulando mTOR/S6K1 y la señalización IRS-1/PI3K/AKT.

Con la prolongación del desequilibrio, la glucotoxicidad, la lipotoxicidad, el estrés oxidativo y del retículo endoplasmático, la disfunción mitocondrial y la deposición de amiloide contribuyen al deterioro de las células β pancreáticas. La pérdida progresiva de su función limita la secreción insulínica y favorece la hiperglucemia estable. La multimorbilidad asociada a la diabetes confirma además la relevancia sistémica del proceso, con posibles consecuencias para el corazón, los riñones, el hígado y el cerebro a lo largo del curso clínico progresivo. En conjunto, las evidencias delinean una sucesión de eventos potencialmente interdependientes, sin establecer una secuencia causal universal. Identificar precozmente la variabilidad glucémica, así como las alteraciones de la secreción y de la depuración insulínica, puede orientar estrategias preventivas personalizadas, integradas con la alimentación y la actividad física, antes de que se produzca un compromiso β-celular avanzado.

Diabetes tipo 2 como patología sistémica

La diabetes mellitus tipo 2 representa hoy uno de los principales desafíos de la medicina moderna. Durante muchos años se consideró esencialmente una enfermedad caracterizada por el aumento de la glucemia, en la que el problema principal consistía en la incapacidad del organismo para mantener la glucosa dentro de valores fisiológicos. Hoy, gracias a las evidencias acumuladas en las últimas décadas, esta visión parece decididamente reduccionista. La diabetes tipo 2 es, de hecho, una patología sistémica, capaz de involucrar progresivamente a casi todos los órganos y aparatos a través de una compleja red de alteraciones metabólicas, inflamatorias, vasculares e inmunitarias. En otras palabras, la hiperglucemia representa solo la manifestación más evidente de un proceso biológico mucho más amplio, destinado, si no se controla adecuadamente, a influir en todo el organismo.

Las dimensiones del fenómeno son impresionantes. Más del 90-95% de todos los casos de diabetes en el mundo corresponden a la diabetes tipo 2, una afección cuya prevalencia sigue aumentando en paralelo a la difusión de la obesidad, el sedentarismo y el envejecimiento de la población. Aunque la enfermedad sigue siendo más frecuente después de los 45-50 años, en los últimos años se observa un incremento constante también entre los adultos jóvenes y, en algunos países, incluso entre adolescentes y jóvenes obesos. Además, los hombres tienden a desarrollar la enfermedad con mayor frecuencia y a manifestar más precozmente complicaciones cardiovasculares y renales, mientras que en las mujeres el riesgo aumenta sensiblemente después de la menopausia, cuando disminuye parte de la protección ejercida por los estrógenos. Esta anticipación de la edad de inicio adquiere una importancia particular, ya que un diagnóstico precoz expone al organismo a un periodo mucho más largo de alteraciones metabólicas, aumentando progresivamente el riesgo de complicaciones y de mortalidad (Emerging Risk Factors Collaboration, 2023) [1].

Para comprender realmente la diabetes tipo 2 es, por tanto, necesario superar la idea de una simple alteración de la glucemia. Es más correcto imaginar el organismo como una red de engranajes perfectamente sincronizados: cuando uno de ellos empieza a funcionar mal, los demás también se ven progresivamente afectados. En la diabetes ocurre algo muy similar. La alteración inicial del metabolismo glucídico desencadena una cascada de eventos que afecta al sistema cardiovascular, los riñones, el hígado, el cerebro, el sistema inmunitario y numerosos tejidos más, dando origen a un cuadro clínico mucho más complejo de lo que se pensaba en el pasado (Li et al., 2024) [2].

Esta nueva concepción está confirmada por un enorme análisis epidemiológico realizado en más de 46 millones de adultos ingleses, que ha modificado profundamente la forma de interpretar la enfermedad. Los resultados muestran, de hecho, que la diabetes no aumenta simplemente el riesgo de algunas complicaciones específicas, sino que acelera todo el proceso de aparición de enfermedades crónicas. Las mujeres con diabetes desarrollan formas graves de multimorbilidad unos veinte años antes que la población general, mientras que en los hombres este adelanto es de unos quince años. Esto significa que una persona diabética alcanza ya en la mediana edad un nivel de complejidad clínica normalmente observable muchos años más tarde. Ya a los cincuenta años, aproximadamente uno de cada tres pacientes convive simultáneamente con al menos tres patologías crónicas y pasa, de media, más de veinte años de su vida en esta condición, con una reducción de la esperanza de vida de unos once años respecto a los sujetos sin diabetes. Además, cada patología adicional presente a los cincuenta años se asocia a unos cuatro años adicionales de reducción de la supervivencia (Gregg et al., 2024) [3].

La aparición de estas patologías no sigue un esquema aleatorio. En las fases iniciales de la enfermedad adquieren especial relevancia condiciones como la depresión, los trastornos mentales, el asma y la dependencia del alcohol, mientras que con el paso de los años predominan la hipertensión arterial, la cardiopatía isquémica, la insuficiencia cardíaca, la enfermedad renal crónica, el ictus, los tumores y la osteoartrosis. Este cambio refleja la acumulación progresiva del daño metabólico y vascular, que involucra simultáneamente a numerosos órganos y sistemas (Gregg et al., 2024) [3].

La multimorbilidad representa ya la regla más que la excepción. Una reciente revisión sistemática que incluyó a casi tres millones de personas afectadas por diabetes tipo 2 estimó que más del 83% de los pacientes convive con al menos otra enfermedad crónica. Más de la mitad presenta simultáneamente patologías directamente relacionadas con la diabetes, como hipertensión, enfermedades cardiovasculares, nefropatía y retinopatía, junto con condiciones aparentemente independientes, tales como depresión, enfermedad pulmonar obstructiva crónica, artrosis y otras enfermedades crónicas. Esto demuestra cómo la diabetes favorece una acumulación progresiva de alteraciones que involucran simultáneamente a múltiples aparatos del organismo (Ferede et al., 2025) [4].

También la evolución temporal de la enfermedad confirma este fenómeno. Analizando a más de 220.000 pacientes británicos seguidos durante veinte años, se observó que cerca del 30% de los sujetos presenta ya al menos tres comorbilidades en el momento del diagnóstico, porcentaje que asciende a cerca del 60% después de diez años de enfermedad. Sorprendentemente, entre las condiciones más frecuentes ya al inicio figuran no solo la hipertensión arterial, sino también la lumbalgia crónica, la depresión y la osteoartrosis, lo que indica que la carga clínica de la diabetes va mucho más allá de las tradicionales complicaciones vasculares. Con el aumento de la duración de la enfermedad crecen progresivamente también la retinopatía, la insuficiencia cardíaca, la enfermedad renal crónica y numerosas otras condiciones crónicas. La obesidad modifica aún más este cuadro, determinando una mayor frecuencia de depresión, asma, insuficiencia cardíaca y patologías musculoesqueléticas, delineando verdaderos fenotipos clínicos diferentes (Pearson-Stuttard et al., 2022) [5].

Entre todas las complicaciones, las cardiovasculares y renales siguen siendo hoy las principales responsables de la mortalidad. Sin embargo, en los últimos años ha surgido una nueva interpretación fisiopatológica que considera al corazón, el riñón y el metabolismo como componentes de un único sistema estrechamente interconectado. Así nació el concepto de enfermedad cardiometabólica-renal, en el cual cada órgano contribuye al deterioro de los demás a través de mecanismos compartidos como la inflamación crónica, el estrés oxidativo, la disfunción endotelial, la activación del sistema renina-angiotensina, las alteraciones de las vías energéticas intracelulares y la lipotoxicidad. En este contexto, la diabetes no representa simplemente uno de los componentes de la enfermedad, sino el motor principal que alimenta un círculo vicioso en el que el daño de un órgano acelera el de los demás (Marassi y Fadini, 2023) [6].

Las dimensiones de este fenómeno están confirmadas por una reciente revisión general (umbrella review) que incluye 675 estudios observacionales. Las enfermedades cardiovasculares afectan del 13% al 46% de los pacientes con diabetes tipo 2, con una prevalencia media superior al 30%, mientras que la nefropatía diabética afecta hasta al 38% de los sujetos y la enfermedad renal crónica puede involucrar a más de un tercio de los pacientes. Las complicaciones resultan generalmente más frecuentes en los hombres y en las poblaciones de países de ingresos bajos y medios, donde los diagnósticos tardíos y el menor acceso a los tratamientos favorecen una progresión más rápida de la enfermedad (Hassen et al., 2026) [7].

En los últimos años, la American Heart Association ha introducido además el concepto de síndrome cardiovascular-renal-metabólico (CKM), que reconoce oficialmente cómo la obesidad, la diabetes, la enfermedad renal crónica y las enfermedades cardiovasculares constituyen manifestaciones diferentes de un único proceso patológico. El análisis de los datos epidemiológicos estadounidenses muestra que los hombres, los ancianos y algunas poblaciones étnicamente desfavorecidas presentan el mayor riesgo de mortalidad asociada a este síndrome, destacando también el papel determinante de los factores socioeconómicos y del acceso a la atención sanitaria (Goyal et al., 2025) [8].

Paralelamente, la mejora de la supervivencia ha llevado a la aparición de complicaciones que hasta hace pocos años se consideraban marginales. El cáncer, el deterioro cognitivo, la demencia, la depresión, la esteatosis hepática asociada a disfunción metabólica, las infecciones recurrentes, la apnea obstructiva del sueño y la fragilidad muscular están adquiriendo un peso creciente en el pronóstico de los pacientes diabéticos. Estas condiciones comparten muchos de los mecanismos biológicos típicos de la diabetes, entre ellos la hiperinsulinemia, la insulinorresistencia, la inflamación crónica, el estrés oxidativo, las alteraciones inmunitarias y la disfunción mitocondrial, confirmando una vez más la naturaleza profundamente sistémica de la enfermedad (Tomic et al., 2022) [9].

Una visión igualmente moderna emerge de un reciente editorial que recoge las evidencias provenientes de doce estudios dedicados a las comorbilidades de la diabetes. Los autores subrayan cómo el simple control de la glucemia ya no es suficiente para reducir el riesgo de complicaciones. Se vuelven fundamentales la identificación precoz de biomarcadores inflamatorios y metabólicos, el cribado oportuno de la retinopatía, la periodontitis, las enfermedades cardiorrenales y las alteraciones hepáticas, además de la evaluación de la insulinorresistencia como indicador pronóstico de mortalidad. Se perfila así un nuevo modelo de medicina preventiva y personalizada, orientado no solo al control de la glucosa, sino a la protección global de todo el organismo (Li et al., 2024) [2].

Por último, las evidencias más recientes ofrecen también un mensaje alentador. Un amplio estudio prospectivo realizado en más de 316.000 personas ha demostrado que la diabetes no determina inevitablemente una reducción de la supervivencia. Los pacientes que logran mantener bajo control simultáneamente los principales factores de riesgo (glucemia, peso corporal, presión arterial, colesterol, actividad física, alimentación y abandono del tabaco) presentan una mortalidad y una esperanza de vida sustancialmente comparables a las de la población sin diabetes. Esto demuestra que intervenir precozmente sobre todo el cuadro metabólico puede modificar profundamente la historia natural de la enfermedad, reduciendo el peso de las complicaciones que se profundizarán en los párrafos siguientes (Wang et al., 2024) [10].

Variabilidad glucémica y diabetes

A lo largo de los años, la diabetes tipo 2 se ha descrito principalmente a través de valores estáticos, como la glucemia en ayunas y la hemoglobina glucosilada (HbA1c). Estos parámetros han representado durante mucho tiempo los pilares del diagnóstico y el seguimiento de la enfermedad, pero solo ofrecen una fotografía de un instante concreto o un promedio de la exposición a la glucosa a lo largo de varios meses. Es un poco como evaluar el tráfico de toda una ciudad observando una sola fotografía tomada en un cruce: la imagen puede ser correcta en ese preciso momento, pero no cuenta cuánto ha sido de intenso el tráfico, cuánto ha variado durante el día o si se han producido atascos repentinos. Del mismo modo, dos personas pueden presentar la misma glucemia en ayunas o la misma HbA1c a pesar de tener perfiles glucémicos completamente diferentes. Una puede mantener valores relativamente estables a lo largo del día, mientras que la otra alterna continuos picos posprandiales y rápidas reducciones de la glucemia. Hoy sabemos que precisamente estas oscilaciones representan uno de los aspectos más importantes de la fisiopatología de la diabetes, ya que reflejan directamente la capacidad del organismo para mantener la homeostasis glucídica (Acciaroli et al., 2018) [11].

La introducción de los sistemas de monitorización continua de glucosa (Continuous Glucose Monitoring, CGM) ha modificado profundamente esta perspectiva. A diferencia de las mediciones puntuales tradicionales, el CGM registra miles de valores glucémicos durante la vida cotidiana, permitiendo observar no solo el valor medio de la glucemia, sino también su estabilidad, la frecuencia de las excursiones, la duración de los picos posprandiales y la capacidad del organismo para devolver rápidamente la glucosa a los límites fisiológicos. Esta evaluación dinámica ha permitido comprender que el deterioro del metabolismo glucídico no aparece repentinamente cuando la glucemia supera un determinado umbral, sino que se desarrolla a través de un largo proceso caracterizado por una pérdida progresiva de la estabilidad glucémica, a menudo muchos años antes del diagnóstico de diabetes (Cichosz et al., 2025) [12].

Uno de los resultados más importantes surgidos de los estudios recientes es precisamente la demostración de que la variabilidad glucémica aumenta gradualmente a lo largo de todo el continuo metabólico. Analizando a más de ochocientos participantes pertenecientes a cinco estudios clínicos diferentes, se observó que la glucosa media aumenta progresivamente desde aproximadamente 99 mg/dL en los sujetos normoglucémicos hasta más de 180 mg/dL en los pacientes con diabetes mal controlada. Paralelamente, aumentan el tiempo transcurrido por encima de 140 mg/dL, la amplitud de las excursiones glucémicas (MAGE) y numerosos índices más de variabilidad, mientras que disminuye progresivamente la capacidad del organismo para corregir rápidamente las pequeñas oscilaciones de la glucemia. Incluso la complejidad de la señal glucémica, expresión de un sistema regulador eficiente, se reduce progresivamente con el avance de la disglicemia, lo que indica una pérdida del equilibrio fisiológico que precede a la aparición de la diabetes manifiesta (Cichosz et al., 2025) [12].

Estas observaciones explican por qué la prediabetes (alteración de la regulación de la glucemia que precede a la diabetes tipo 2) ya no puede considerarse una simple fase caracterizada por una leve elevación de la glucemia media. La monitorización continua demuestra, de hecho, que ya en esta fase inicial aparecen profundas alteraciones de la regulación glucídica. En sujetos cuidadosamente emparejados por edad, sexo e índice de masa corporal, el CGM ha evidenciado que las personas con prediabetes pasan menos tiempo dentro del intervalo glucémico óptimo, presentan valores medios más elevados y, sobre todo, desarrollan oscilaciones significativamente mayores en comparación con los sujetos metabólicamente sanos. Parámetros como el coeficiente de variación (CV) y el MAGE resultan, de hecho, significativamente aumentados, mientras que la respuesta a la prueba de tolerancia a la glucosa muestra una exposición glucémica más elevada y una normalización más lenta tras la carga. Estos resultados indican que la inestabilidad glucémica representa uno de los primeros signos de la pérdida de la homeostasis metabólica y a menudo precede al aumento estable de la glucemia en ayunas o de la HbA1c (Rizos et al., 2024) [13].

Esta nueva visión pone en duda también uno de los principios tradicionales del diagnóstico diabetológico: la idea de que una sola glucemia en ayunas puede representar fielmente el estado metabólico de una persona. Un amplio estudio realizado en más de ocho mil adultos no diabéticos ha demostrado, de hecho, que la glucemia en ayunas presenta una notable variabilidad intraindividual, con oscilaciones diarias superiores a 7 mg/dL. Una variabilidad de esta magnitud es suficiente para hacer pasar al mismo individuo, en días diferentes, de la normoglucemia al rango de la prediabetes o incluso de la diabetes. No sorprende, por tanto, que cerca del 40% de los sujetos inicialmente clasificados como normoglucémicos haya presentado al menos una medición posterior compatible con la prediabetes y que el 3% haya incluso superado el umbral diagnóstico de la diabetes. La glucemia en ayunas aparece, por tanto, como el resultado final de numerosos factores fisiológicos, entre ellos la producción hepática de glucosa, la secreción insulínica basal, el sueño, la actividad física, la composición de la cena, el fenómeno del alba y la respuesta al estrés, dejando claro que un solo valor no puede describir toda la complejidad del metabolismo glucídico (Shilo et al., 2024) [14].

Las métricas derivadas de la monitorización continua permiten, en cambio, describir esta complejidad a través de numerosos índices matemáticos. Algunos miden cuánto varían los valores de la glucemia y se alejan de su valor medio durante un periodo determinado, como la desviación estándar y el coeficiente de variación; otros evalúan la magnitud de las principales excursiones glucémicas, como el MAGE; otros estiman el tiempo transcurrido por encima o dentro de determinados intervalos glucémicos, o cuantifican el riesgo de hipo e hiperglucemia. Aunque existen decenas de parámetros diferentes, numerosos estudios demuestran que solo algunos de ellos son realmente informativos. Entre estos, el coeficiente de variación emerge como uno de los indicadores más robustos, mientras que el MAGE representa probablemente la métrica más sensible para describir la pérdida del control fisiológico de la glucemia, ya que integra simultáneamente la magnitud de los picos glucémicos y de las reducciones posteriores (Acciaroli et al., 2018) [11]; (Zahalka et al., 2024) [15].

La importancia de la variabilidad glucémica no se limita, sin embargo, a la simple descripción del metabolismo. Las oscilaciones glucémicas parecen, de hecho, anticipar en muchos años el desarrollo de la diabetes manifiesta. El estudio prospectivo AEGIS, que siguió a casi quinientos sujetos no diabéticos durante seis años, demostró que aquellos que posteriormente desarrollaron diabetes presentaban ya en el momento de la inscripción oscilaciones glucémicas significativamente más elevadas en comparación con los participantes que permanecieron normoglucémicos. Entre todos los parámetros analizados, la desviación estándar de la glucemia se demostró como el mejor predictor de la futura aparición de la enfermedad, alcanzando una capacidad discriminante muy elevada. En otras palabras, la pérdida de la estabilidad glucémica precede a la aparición de la diabetes y puede detectarse años antes de que la enfermedad se vuelva clínicamente evidente (Rodríguez García et al., 2025) [16].

Esta capacidad predictiva deriva probablemente del hecho de que las oscilaciones glucémicas no representan solo un fenómeno estadístico, sino que reflejan procesos biológicos bien definidos. Los repetidos aumentos y reducciones de la glucemia favorecen, de hecho, la producción de especies reactivas del oxígeno, aumentan el estrés oxidativo, activan vías inflamatorias, comprometen la función endotelial y someten a las células β pancreáticas a una continua sobrecarga funcional. La variabilidad glucémica se convierte, por tanto, no solo en un indicador precoz de la enfermedad, sino también en uno de los posibles mecanismos a través de los cuales esta progresa con el tiempo (Rodríguez García et al., 2025) [16].

Un papel central lo desempeñan las respuestas glucémicas después de las comidas. Mientras que la glucemia en ayunas refleja predominantemente la producción hepática de glucosa y la secreción insulínica basal, la respuesta posprandial involucra simultáneamente numerosos mecanismos fisiológicos: secreción insulínica, sensibilidad periférica a la insulina, actividad de las incretinas (hormonas intestinales que ayudan al páncreas a regular la glucemia), velocidad de vaciado gástrico, absorción intestinal y metabolismo hepático. Un estudio prospectivo con casi diez años de seguimiento demostró que el área bajo la curva glucémica después de una comida mixta normal representa un potente predictor independiente del desarrollo futuro de la diabetes, manteniendo su valor pronóstico incluso después de la corrección por sensibilidad insulínica, secreción insulínica y composición corporal. Esto sugiere que la capacidad del organismo para gestionar una comida real constituye una medida mucho más completa de la salud metabólica que las pruebas diagnósticas tradicionales basadas exclusivamente en la glucemia en ayunas o en la carga oral de glucosa (Mitchell et al., 2024) [17].

La monitorización continua ha evidenciado, además, otro aspecto de extraordinaria importancia: individuos diferentes pueden responder de forma profundamente distinta al mismo alimento. Analizando a sujetos cuidadosamente caracterizados desde el punto de vista metabólico, se observó que algunos desarrollan el mayor incremento glucémico después del consumo de arroz, otros después de pan, patatas o pasta. Estas diferencias no dependen exclusivamente del alimento, sino que reflejan fenotipos metabólicos específicos caracterizados por diferentes niveles de resistencia a la insulina, funcionalidad de las células β, metabolismo lipídico, composición de la microbiota intestinal y perfiles distintos. Incluso la eficacia de estrategias nutricionales sencillas, como la ingesta de fibra, proteínas o grasas antes de los carbohidratos, varía considerablemente en función del estado metabólico individual, abriendo el camino a una verdadera nutrición de precisión (Wu et al., 2025) [18].

En su conjunto, estas evidencias están modificando profundamente la forma de interpretar la diabetes tipo 2. La enfermedad no comienza cuando la glucemia supera un determinado umbral diagnóstico, sino mucho antes, cuando el organismo pierde gradualmente la capacidad de mantener estable la glucosa durante el día. La variabilidad glucémica representa, por tanto, una de las primeras manifestaciones del deterioro metabólico, a menudo invisible para los exámenes de laboratorio tradicionales pero claramente detectable a través de la monitorización continua. Aunque todavía son necesarios estudios prospectivos de gran tamaño para definir criterios diagnósticos compartidos, el CGM se está consolidando como una herramienta capaz no solo de monitorizar la diabetes manifiesta, sino también de identificar precozmente a los sujetos en riesgo, personalizar las intervenciones sobre el estilo de vida y, potencialmente, modificar la historia natural de la enfermedad (Zahalka et al., 2025) [19].

IG, CG y variabilidad glucémica

El índice glucémico (IG) y la carga glucémica (CG) representan hoy en día dos de los conceptos más importantes para comprender la relación entre la alimentación y el control de la glucemia. Durante muchos años, la atención se centró casi exclusivamente en la cantidad de carbohidratos introducidos en la dieta, partiendo del supuesto de que todos los carbohidratos ejercían efectos metabólicos sustancialmente superponibles. Sin embargo, las evidencias acumuladas en las últimas décadas han modificado profundamente esta visión, demostrando que alimentos que contienen la misma cantidad de carbohidratos pueden determinar respuestas glucémicas completamente diferentes. Esto depende de la velocidad con la que la glucosa es digerida, absorbida y vertida al torrente sanguíneo, un proceso influenciado por la estructura del alimento, la presencia de fibra, el grado de refinamiento, el procesamiento industrial y la composición general de la comida. De ello se deriva que no solo cuenta cuántos carbohidratos se consumen, sino también cuán rápidamente logran modificar la glucemia después de comer (Augustin et al., 2015) [20].

Precisamente para describir estos aspectos se han desarrollado dos indicadores complementarios. El índice glucémico mide la velocidad con la que un alimento que contiene carbohidratos aumenta la glucemia en comparación con un alimento de referencia, generalmente la glucosa pura. La carga glucémica, por otro lado, integra el índice glucémico con la cantidad efectiva de carbohidratos presentes en la porción consumida, proporcionando una estimación más realista del impacto metabólico de la comida. De hecho, un alimento puede poseer un índice glucémico elevado pero contener pocos carbohidratos disponibles y, por tanto, determinar una carga glucémica modesta; a la inversa, un alimento con índice glucémico medio, pero consumido en grandes cantidades, puede producir una exposición glucémica decididamente superior.

Por este motivo, el consenso internacional del International Carbohydrate Quality Consortium ha reconocido el índice glucémico y la carga glucémica como herramientas científicamente válidas, reproducibles y complementarias en la evaluación de la calidad de los carbohidratos, subrayando que deben interpretarse junto con los demás elementos que caracterizan una dieta sana, como el contenido de fibra, la calidad de las grasas, la presencia de cereales integrales y la densidad nutricional general (Augustin et al., 2015) [20].

El motivo de esta atención reside en las consecuencias fisiológicas de la respuesta glucémica posprandial. Después de una comida caracterizada por un elevado índice o carga glucémica, la glucosa alcanza rápidamente el torrente sanguíneo, determinando un marcado incremento de la glucemia y una consiguiente secreción insulínica particularmente intensa. Si este fenómeno se repite diariamente, el organismo se somete a continuos picos glucémicos e insulínicos que favorecen la aparición de estrés oxidativo, inflamación crónica de bajo grado, disfunción endotelial y deterioro progresivo de la función de las células β pancreáticas. Por el contrario, los alimentos con bajo índice glucémico liberan la glucosa más lentamente, produciendo curvas glucémicas más graduales, una respuesta insulínica menos acentuada y una mayor estabilidad metabólica durante las horas posteriores a la comida (Augustin et al., 2015) [20].

Esta estabilidad representa hoy uno de los objetivos principales de la nutrición preventiva. Gracias al monitoreo continuo de la glucosa, ha sido posible demostrar que la calidad general de la alimentación influye directamente en la variabilidad glucémica diaria. El análisis de más de seiscientos participantes del Framingham Heart Study ha evidenciado que una mayor ingesta de carbohidratos, sobre todo cuando sustituye a las proteínas, se asocia a un aumento de la glucemia media y de las oscilaciones glucémicas.

Por el contrario, una dieta caracterizada por un elevado contenido de fibra, por una relación favorable entre carbohidratos y fibra y por una mejor calidad general de la alimentación se asocia sistemáticamente a una reducción de la glucemia media, del coeficiente de variación, del MAGE, del tiempo transcurrido por encima de los 140 mg/dL y de los demás índices principales de variabilidad glucémica. En sujetos con prediabetes, consumir al menos un gramo de fibra por cada nueve gramos de carbohidratos aproximadamente reduce del 7 al 10% el tiempo transcurrido en hiperglucemia, demostrando cómo la calidad de los carbohidratos ejerce efectos medibles incluso en las primerísimas fases del deterioro metabólico (Bakhshi et al., 2025) [21].

Estos resultados explican por qué hoy la atención se está desplazando progresivamente del alimento individual a la comida en su conjunto. Las tablas tradicionales del índice glucémico están construidas evaluando los alimentos de forma aislada, mientras que en la vida cotidiana casi siempre se consumen junto con otros nutrientes. Un importante estudio experimental ha demostrado que, a igualdad de carbohidratos, la adición de elevadas cantidades de proteínas reduce en aproximadamente un 25% el área bajo la curva glucémica y disminuye significativamente el índice glucémico y la carga glucémica realmente medidos.

Este efecto deriva principalmente de la ralentización del vaciado gástrico mediado por hormonas intestinales como el GLP-1, el GIP y la colecistoquinina, además de la mayor secreción insulínica estimulada por algunos aminoácidos. Sin embargo, las fórmulas tradicionales utilizadas para calcular el índice y la carga glucémica, al basarse exclusivamente en el contenido de carbohidratos, no logran predecir estos efectos, tendiendo a menudo a sobreestimar el impacto glucémico real de las comidas ricas en proteínas (Meng et al., 2017) [22].

El mismo principio se aplica también a la fibra alimentaria y, en medida variable, a las grasas. Una mayor presencia de fibra ralentiza la digestión y la absorción de la glucosa, reduciendo la velocidad con la que esta alcanza el torrente sanguíneo. Aunque la magnitud de este efecto depende del tipo de fibra, de su viscosidad, del grado de refinamiento y de la matriz alimentaria, las evidencias epidemiológicas demuestran con notable coherencia que un elevado aporte de fibra se asocia a una menor variabilidad glucémica y a un menor riesgo de desarrollar diabetes tipo 2. Las grasas, en cambio, parecen ejercer un efecto más variable, probablemente influenciado por la cantidad ingerida y por su composición cualitativa, pero también contribuyen a modificar la respuesta glucémica al ralentizar el vaciado gástrico y la digestión de los carbohidratos (Meng et al., 2017) [22] (Bakhshi et al., 2025) [21].

La importancia de la carga glucémica emerge con particular evidencia cuando los alimentos se observan en la vida cotidiana normal. Analizando más de un millón de mediciones glucémicas obtenidas mediante monitoreo continuo de la glucosa en más de quinientos adultos no diabéticos, se ha demostrado que las comidas caracterizadas por una elevada carga glucémica determinan aumentos más intensos y prolongados de la glucemia, sobre todo después del almuerzo y la cena. Además, la respuesta glucémica no depende solo del contenido de la comida, sino que es modulada por la edad, el índice de masa corporal, el sexo, la hemoglobina glicosilada y el ritmo circadiano.

El envejecimiento, por ejemplo, prolonga la permanencia de la glucemia en valores elevados, mientras que el descenso fisiológico de la sensibilidad insulínica en las horas vespertinas amplifica el efecto de las comidas ricas en carbohidratos. Estos datos demuestran cómo la carga glucémica mantiene una notable capacidad predictiva incluso en condiciones de vida real, confirmando que la respuesta metabólica depende simultáneamente de las características del alimento y de las del sujeto que lo consume (Calvo-Malvar et al., 2025) [23].

También la distribución de los carbohidratos durante el día desempeña un papel importante. Una revisión sistemática que incluye once estudios clínicos aleatorizados ha demostrado que un desayuno caracterizado por un bajo índice glucémico y una baja carga glucémica reduce significativamente la glucemia posprandial (nivel de azúcar en sangre después de una comida) a los 60, 90 y 120 minutos en comparación con desayunos de alto índice glucémico. El beneficio resulta aún más marcado en sujetos con diabetes tipo 2, resistencia a la insulina, hiperinsulinemia o tolerancia alterada a la glucosa, en los cuales la ralentización de la absorción de la glucosa limita la carga secretora sobre las células β pancreáticas, mejora la sensibilidad insulínica y reduce la variabilidad glucémica (Toh et al., 2020) [24].

Resultados análogos emergen cuando se modifica la proporción de los macronutrientes del desayuno. En sujetos con regulación alterada de la glucosa, un desayuno que contiene menos del 45% de la energía derivada de los carbohidratos produce respuestas glucémicas prácticamente superponibles a las observadas en sujetos metabólicamente sanos. Al aumentar el porcentaje de carbohidratos, aumentan progresivamente el pico glucémico, la duración de la hiperglucemia y la variabilidad glucémica, mientras que una mayor presencia de proteínas, grasas insaturadas y fibra permite un retorno más rápido a los valores basales y reduce la carga metabólica sobre las células β (Kang et al., 2013) [25].

En la diabetes tipo 2, estos efectos aparecen aún más evidentes. Un estudio cruzado aleatorizado ha demostrado que limitar drásticamente los carbohidratos exclusivamente durante el desayuno reduce en un 74% el principal pico glucémico del día, disminuye significativamente la exposición general a la hiperglucemia en las 24 horas y mejora el parámetro MAGE, sin comprometer la respuesta a las comidas sucesivas. El beneficio se extiende, por tanto, mucho más allá de la comida individual, confirmando cómo el control de la calidad y de la cantidad de los carbohidratos en las primeras horas del día puede influir favorablemente en todo el perfil glucémico diario (Chang et al., 2019) [26].

Las investigaciones más recientes han destacado además que la respuesta glucémica a las comidas no es igual para todos. Incluso consumiendo alimentos idénticos, algunas personas desarrollan excursiones glucémicas mucho más elevadas que otras. Utilizando el monitoreo continuo de la glucosa, ha sido posible identificar individuos particularmente sensibles a los carbohidratos, definidos como "high responders", en los cuales las comidas que contienen más del 50% de carbohidratos determinan incrementos glucémicos marcados y prolongados.

Por el contrario, las comidas en las que los carbohidratos representan aproximadamente el 45% de la energía total no resultan asociadas ni a la variabilidad glucémica ni a la glucemia media durante el monitoreo de dos semanas. Esto sugiere que la composición de la comida individual puede ser más importante que la cantidad total de carbohidratos ingerida a lo largo del día y refuerza el concepto de nutrición personalizada basada en la respuesta metabólica individual (Song et al., 2023) [27].

Esta heterogeneidad se ve confirmada además por los análisis efectuados en sujetos sanos de diferentes edades. Aunque el envejecimiento normal no aumenta significativamente la variabilidad glucémica, un mayor aporte de carbohidratos sigue correlacionándose con oscilaciones glucémicas más amplias tanto en jóvenes como en ancianos. Además, la relación entre carbohidratos y grasas modifica significativamente la respuesta metabólica, sugiriendo que la complejidad de la comida influye en la glucemia más que el simple contenido glucídico. Una vez más, emerge cómo la calidad de los carbohidratos, la distribución de los macronutrientes y las características individuales deben considerarse simultáneamente en la planificación nutricional (Köhlmoos y Dittmar, 2025) [28].

Finalmente, incluso en las formas de diabetes caracterizadas por una grave carencia insulínica, la calidad y, sobre todo, la cantidad de los carbohidratos siguen representando uno de los principales determinantes de la estabilidad glucémica. Una dieta con bajo contenido de carbohidratos mejora el coeficiente de variación, reduce el MAGE, aumenta el tiempo transcurrido en el intervalo glucémico óptimo y disminuye la necesidad de insulina, con beneficios particularmente evidentes en los pacientes con la función de las células β más comprometida (Song et al., 2026) [29]. Estos resultados confirman que intervenir en la carga glucémica de la dieta no significa solo reducir la glucemia después de una comida, sino modificar de forma sustancial toda la dinámica del control metabólico. Comprender el papel del índice glucémico y de la carga glucémica representa, por tanto, el presupuesto necesario para abordar el tema de la restricción de los carbohidratos, que se profundizará en el próximo párrafo dedicado a los efectos de las dietas bajas en carbohidratos (low-carbohydrate) sobre la variabilidad glucémica.

Dieta baja en carbohidratos y variabilidad glucémica

La creciente difusión de los sistemas de monitorización continua de glucosa ha permitido observar con precisión cómo diferentes estrategias alimentarias influyen en el control metabólico a lo largo de todo el día. Si en el pasado la eficacia de una dieta se evaluaba casi exclusivamente a través de la glucemia en ayunas o la hemoglobina glucosilada, hoy es posible analizar también la variabilidad glucémica, es decir, el conjunto de las oscilaciones que la glucemia experimenta durante las veinticuatro horas. Este cambio de perspectiva ha llevado a reevaluar profundamente el papel de las dietas bajas en carbohidratos (low carbohydrate diets, LCD), ya que su beneficio no parece limitarse a la reducción de la glucemia media, sino que afecta sobre todo a la estabilidad del perfil glucémico.

Reducir el principal sustrato responsable del aumento de la glucemia después de las comidas significa, de hecho, atenuar las excursiones posprandiales, disminuir la carga secretora impuesta a las células β pancreáticas y reducir la cantidad de insulina necesaria para mantener el control metabólico, con efectos que se reflejan favorablemente en numerosos indicadores obtenidos mediante monitorización continua de glucosa (Wang y Pei, 2025) [30].

Estas observaciones han sido confirmadas por un reciente metaanálisis que reunió todos los estudios en los que los efectos de las dietas bajas en carbohidratos habían sido evaluados mediante MCG. Analizando globalmente siete estudios y más de trescientos pacientes con diabetes de tipo 2, los autores observaron una reducción significativa de la glucemia media en las veinticuatro horas, con una disminución estimada de aproximadamente 0,51 mmol/L, equivalente aproximadamente a una reducción de la HbA1c de cerca de 0,3 puntos porcentuales.

Dicha mejora deriva principalmente de la reducción de la carga glucémica de las comidas, de la menor exposición crónica a la insulina y de la mejora progresiva de la sensibilidad insulínica, en particular a nivel del músculo esquelético. El metaanálisis sugiere además que intervenciones de mayor duración podrían producir beneficios aún más marcados, aunque subraya que las evidencias actualmente disponibles derivan sobre todo de estudios de corto plazo y que la sostenibilidad del enfoque a largo plazo depende en gran medida de la adherencia del paciente al programa alimentario (Wang y Pei, 2025) [30].

La rapidez con la que el metabolismo responde a la reducción de los carbohidratos emerge claramente también de los estudios experimentales. En un ensayo cruzado aleatorizado realizado en pacientes con diabetes de tipo 2 tratados con metformina, una dieta que contenía aproximadamente el 30% de la energía proveniente de los carbohidratos produjo, tras apenas cuarenta y ocho horas, una mejora de prácticamente todos los índices de variabilidad glucémica. Además de la disminución de la glucemia media registrada en las veinticuatro horas, se observaron reducciones significativas, lo que indica que la glucemia resultaba no solo más baja, sino sobre todo mucho más estable durante todo el día. El aspecto particularmente interesante es que estos beneficios aparecieron mucho antes de cualquier modificación de la HbA1c, demostrando cómo la estabilización de la glucemia representa uno de los primeros efectos metabólicos de la restricción glucídica (Thomsen et al., 2020) [31].

La reducción de las oscilaciones glucémicas parece estar estrechamente vinculada también a una mejora de la función endocrina pancreática. En un estudio posterior, realizado con una dieta isocalórica (dieta en la que las calorías introducidas corresponden aproximadamente a las necesidades energéticas del organismo) destinada al mantenimiento del peso corporal, la restricción de los carbohidratos redujo en cerca de un 60% la excursión glucémica posprandial y en un 13% la glucemia media detectada mediante MCG. Paralelamente disminuían los niveles circulantes de proinsulina, mejoraban los índices de funcionalidad de las células β y aumentaba la sensibilidad de la secreción insulínica a la glucosa.

Los autores observaron además un enlentecimiento del vaciado gástrico, una mayor secreción de incretinas y un incremento de la saciedad, sugiriendo que los efectos de la dieta no dependen exclusivamente de la reducción de la glucosa introducida con los alimentos, sino también de profundas modificaciones de la fisiología digestiva y hormonal que contribuyen a hacer más gradual la respuesta glucémica a las comidas (Skytte et al., 2021) [32].

Un elegante estudio cruzado demostró que incluso solo la limitación de los carbohidratos exclusivamente durante el desayuno modificó favorablemente todo el perfil glucémico diario. Un desayuno que contenía menos del 10% de las calorías en forma de carbohidratos redujo en un 74% el principal pico glucémico matutino, disminuyó significativamente el área incremental de la glucemia en las veinticuatro horas y mejoró el parámetro MAGE, sin determinar un empeoramiento de las respuestas glucémicas después de la comida o la cena. Es interesante observar que los participantes refirieron además una menor sensación de hambre en las horas siguientes y una reducción del deseo de alimentos dulces, sugiriendo que una estrategia relativamente sencilla y fácilmente sostenible puede producir beneficios metabólicos relevantes sin requerir una restricción glucídica permanente en todas las comidas (Chang et al., 2019) [26].

La magnitud del beneficio parece, no obstante, depender del grado de restricción de los carbohidratos. Un estudio observacional basado en la monitorización continua de glucosa puso de manifiesto que una moderada reducción del aporte glucídico mejora el peso corporal, los triglicéridos, el colesterol HDL y reduce el tiempo transcurrido en hiperglucemia. Sin embargo, modificaciones más marcadas de la variabilidad glucémica, como la mejora del Time in Range y la reducción del High Blood Glucose Index, resultan más evidentes en los sujetos que siguen regímenes alimentarios caracterizados por una restricción glucídica mayor. Los autores subrayan, sin embargo, que tales estrategias deben mantener un aporte adecuado de fibra, vitaminas y minerales, evitando que la reducción de los carbohidratos comprometa la calidad nutricional global de la dieta (Osugi et al., 2023) [33].

La eficacia de las dietas low-carb parece aún más evidente cuando se mantienen durante periodos prolongados dentro de programas estructurados. Un importante estudio prospectivo de dos años de duración demostró que un proceso que incluye educación nutricional, monitorización remota continua y alimentación orientada a la cetosis nutricional determina mejoras persistentes de la HbA1c, de la glucemia en ayunas, de la insulinemia y del índice HOMA-IR. Paralelamente se observan una consistente pérdida de peso, una marcada reducción de la grasa visceral, una mejora de la presión arterial, de la esteatosis hepática, de los marcadores inflamatorios y del perfil lipídico, acompañados de una significativa reducción de la terapia farmacológica y del logro de la remisión de la diabetes en una cuota relevante de pacientes. Estos resultados indican que, cuando la adherencia se sostiene a través de un apoyo clínico adecuado, la restricción de los carbohidratos puede producir beneficios metabólicos duraderos que van mucho más allá del simple control de la glucemia (Athinarayanan et al., 2019) [34].

La adherencia representa, de hecho, uno de los elementos decisivos para el éxito de cualquier intervención nutricional. En este contexto, la monitorización continua de glucosa asume un papel que va más allá de la simple medición de la glucemia, transformándose en una verdadera herramienta educativa. En un estudio piloto aleatorizado, pacientes sometidos a una dieta hipocalórica baja en carbohidratos y a un programa de ejercicio físico obtuvieron mejores resultados cuando podían visualizar en tiempo real la evolución de su glucemia. Aunque la reducción de la HbA1c y del peso corporal era similar en los dos grupos, la monitorización en tiempo real determinó una tendencia constante hacia una mayor reducción de MAGE, CONGA, coeficiente de variación y desviación estándar de la glucemia, además de una disminución de las necesidades farmacológicas. El feedback inmediato permite, de hecho, que el paciente observe el efecto de los diferentes alimentos y de la actividad física sobre su propia glucemia, aumentando la conciencia y facilitando el mantenimiento de los cambios en el estilo de vida (Taylor et al., 2019) [35].

Otras confirmaciones provienen también de poblaciones caracterizadas por una grave afectación de la secreción insulínica. En más de trescientos cincuenta pacientes con diabetes insulinodependiente, una dieta baja en carbohidratos mejoró simultáneamente el coeficiente de variación, MAGE, desviación estándar, Time in Range y exposición a las excursiones glucémicas posprandiales, reduciendo además las necesidades de insulina en cerca de siete unidades al día, el número de inyecciones diarias y el uso de fármacos hipoglucemiantes.

Los mayores beneficios se observaron en los sujetos con los niveles más bajos de péptido C, lo que sugiere que la función residual de las células β puede representar un biomarcador útil para personalizar la intensidad de la restricción glucídica. Resulta interesante también la observación de que concentraciones más elevadas de cuerpos cetónicos estaban asociadas a una menor variabilidad glucémica, abriendo nuevas perspectivas sobre los posibles mecanismos a través de los cuales la restricción de los carbohidratos contribuye a la estabilización metabólica (Song et al., 2026) [29].

Aunque realizado en la diabetes de tipo 1, un estudio multicéntrico cruzado proporciona una importante confirmación fisiopatológica de la relación entre carga glucídica y estabilidad glucémica. Al reducir el aporte de carbohidratos del 50% al 30% de la energía total, los investigadores observaron una significativa disminución de la glucemia media, un incremento de cerca de sesenta y ocho minutos al día del Time in Range y una reducción de aproximadamente ochenta y cinco minutos del tiempo transcurrido en hiperglucemia, sin ningún aumento de las hipoglucemias, de la cetonemia (cantidad de cuerpos cetónicos presentes en la sangre) clínicamente relevante o de los episodios de cetoacidosis (acumulación excesiva de cetonas que provoca una acidificación de la sangre). Aun tratándose de una población diferente a la de la diabetes de tipo 2, estos resultados confirman que una reducción moderada y bien planificada de los carbohidratos es capaz de mejorar el control glucémico manteniendo un elevado perfil de seguridad (Sterner Isaksson et al., 2023) [36].

En conjunto, todas estas evidencias convergen hacia un mismo concepto: la principal fuerza de las dietas bajas en carbohidratos no reside solo en la reducción de la glucemia media, sino sobre todo en la capacidad de hacer que el perfil glucémico sea más estable durante todo el día. La disminución de los picos posprandiales, la mejora de la función de las células β, la reducción de las necesidades de insulina, el aumento del tiempo transcurrido en el intervalo glucémico óptimo y la posibilidad de personalizar la intervención sobre la base de las características metabólicas de cada individuo hacen de la restricción de los carbohidratos una de las herramientas nutricionales más prometedoras para el control de la variabilidad glucémica. Sin embargo, las mismas evidencias subrayan cómo el éxito de este enfoque depende no solo de la magnitud de la restricción glucídica, sino también de la calidad global de la alimentación, de la sostenibilidad a largo plazo y de la capacidad de adaptar la estrategia nutricional a las características clínicas de cada paciente.

Función de las células β

La aparición de la diabetes mellitus tipo 2 se atribuye comúnmente a la resistencia a la insulina, es decir, a la reducción progresiva de la capacidad del músculo, el hígado y el tejido adiposo para responder a la acción de la insulina. Aunque esta alteración representa uno de los principales elementos fisiopatológicos de la enfermedad, hoy es evidente que, por sí sola, no es suficiente para determinar la diabetes. De hecho, numerosos individuos conviven durante años con una marcada resistencia a la insulina manteniendo valores glucémicos perfectamente normales. Esto es posible gracias a la extraordinaria capacidad de adaptación de las células β pancreáticas, que aumentan la secreción de insulina en medida proporcional a la creciente demanda del organismo.

Mientras esta respuesta compensatoria permanezca eficiente, la homeostasis de la glucosa se preserva. La diabetes tipo 2 aparece solo cuando este mecanismo comienza a fallar progresivamente, haciendo insuficiente la cantidad de insulina secretada respecto al grado de resistencia a la insulina presente. En otras palabras, la resistencia a la insulina crea la necesidad de una mayor cantidad de insulina, pero es la pérdida de la capacidad compensatoria de las células β lo que transforma este desequilibrio metabólico en una enfermedad manifiesta (Del Prato et al., 2002) [37].

Para comprender cómo se desarrolla este proceso es necesario analizar el funcionamiento normal de la secreción insulínica. Las células β no liberan insulina de forma continua y uniforme, sino que siguen un modelo altamente organizado que permite al organismo adaptarse rápidamente a las variaciones de la glucemia. Durante el ayuno producen una secreción basal relativamente constante, suficiente para limitar la producción hepática de glucosa, controlar la lipólisis (proceso de movilización y descomposición de las grasas almacenadas en el organismo) y mantener estable la glucemia entre una comida y otra. Tras la ingesta de alimentos, en cambio, la secreción asume un característico patrón bifásico. En los primeros minutos se libera rápidamente la insulina ya almacenada en los gránulos secretores: esta representa la denominada primera fase. Posteriormente entra en funcionamiento una segunda fase, más lenta y prolongada, sostenida por la síntesis y la liberación de nueva insulina. Aunque ambas son indispensables para el control de la glucemia, la primera fase reviste una importancia fisiológica particularmente relevante, ya que representa la señal inicial que coordina la respuesta metabólica de todo el organismo (Del Prato et al., 2002) [37]; (Del Prato, 2003) [38].

Contrariamente a lo que se podría imaginar, el principal objetivo de la primera fase de la secreción insulínica no es el músculo esquelético, sino el hígado. El aumento repentino de la concentración de insulina en la vena porta determina, de hecho, una rápida supresión de la glucogenólisis y de la gluconeogénesis, interrumpiendo casi inmediatamente la producción endógena de glucosa. Este mecanismo impide que la glucosa liberada por el hígado se sume a la absorbida por el intestino tras la comida, limitando así la magnitud de la excursión glucémica posprandial. Posteriormente, la segunda fase de la secreción insulínica favorece la entrada de glucosa en los tejidos periféricos y contribuye a devolver progresivamente la glucemia a los valores basales. La respuesta metabólica completa depende, por tanto, de una perfecta sincronización temporal entre las dos fases de la secreción insulínica, más que de la cantidad absoluta de insulina producida (Del Prato, 2003) [38].

Esta observación ha modificado profundamente la comprensión de la historia natural de la diabetes tipo 2. Las evidencias experimentales demuestran, de hecho, que el primer defecto de la función de las células β no consiste en la reducción de la cantidad total de insulina secretada, sino en la pérdida de su puntualidad. En las fases iniciales de la enfermedad, la primera fase de la secreción insulínica se atenúa progresivamente hasta desaparecer, mientras que la segunda fase se mantiene inicialmente y a menudo incluso se potencia como intento de compensación. La insulina, por tanto, sigue produciéndose, pero se secreta con un retraso que altera profundamente el control metabólico.

Mientras tanto, el hígado sigue liberando glucosa justo cuando la proveniente de la alimentación entra en el torrente sanguíneo, determinando un marcado incremento de la glucemia posprandial. Solo después el páncreas reacciona aumentando la secreción insulínica, pero esta respuesta tardía ya no logra impedir el pico glucémico inicial y favorece el establecimiento de una hiperinsulinemia compensatoria persistente (Del Prato et al., 2002) [37]; (Del Prato, 2003) [38].

Este mecanismo representa el origen de un verdadero círculo vicioso. El aumento repetido de la glucemia posprandial expone a las células β a una glucotoxicidad crónica, caracterizada por un incremento del estrés oxidativo y alteraciones de la función mitocondrial (capacidad de las mitocondrias para producir energía).

Paralelamente, el exceso de ácidos grasos libres favorece la lipotoxicidad, con acumulación intracelular de metabolitos lipídicos tóxicos, inflamación local y apoptosis progresiva de las células β. De este modo, el páncreas pierde gradualmente la capacidad de compensar la resistencia a la insulina, acelerando aún más el deterioro metabólico y favoreciendo la progresión hacia la diabetes manifiesta (Del Prato et al., 2002) [37].

Para evaluar la capacidad compensatoria real de las células β se ha desarrollado el Disposition Index, un parámetro que integra la secreción insulínica precoz con la sensibilidad a la insulina. Este índice representa hoy una de las mejores herramientas para estimar la función de las células β, ya que tiene en cuenta que la cantidad de insulina necesaria varía en función del grado de resistencia a la insulina.

En un estudio realizado en adolescentes con sobrepeso y obesidad, el Disposition Index medido mediante clamp hiperglucémico (prueba que evalúa la capacidad del páncreas para secretar insulina) disminuía progresivamente pasando de valores elevados en los sujetos normoglucémicos a valores intermedios en los jóvenes con tolerancia alterada a la glucosa, hasta valores extremadamente bajos en los pacientes con diabetes tipo 2. Además, el Oral Disposition Index, calculado mediante la sencilla prueba de tolerancia oral a la glucosa, mostraba una estrecha correlación con el clamp, demostrando que incluso un examen fácilmente realizable en la práctica clínica puede identificar con buena precisión la pérdida de la capacidad compensatoria de las células β (Sjaarda et al., 2012) [39].

La importancia de identificar precozmente este deterioro emerge con particular evidencia de un estudio realizado en más de nueve mil individuos con alto riesgo de diabetes. Los autores observaron que una proporción sorprendentemente elevada de sujetos clasificados como normoglucémicos según los criterios diagnósticos tradicionales presentaba ya una glucemia a la hora durante la prueba de tolerancia oral a la glucosa igual o superior a 155 mg/dL. A pesar de valores aún normales de glucemia en ayunas, glucemia a las dos horas y hemoglobina glicosilada, estos individuos mostraban una marcada afectación de la función de las células β.

El índice insulinogénico precoz resultaba reducido en aproximadamente un 45%, mientras que el Oral Disposition Index disminuía en más de un 50%, lo que indica una pérdida sustancial de la capacidad del páncreas para responder rápidamente al aumento de la glucemia. Por el contrario, la sensibilidad insulínica aparecía solo moderadamente reducida, lo que sugiere que el principal defecto fisiopatológico en las fases iniciales de la enfermedad no está representado todavía por la resistencia a la insulina, sino por el deterioro progresivo de la secreción insulínica precoz. Estos resultados indican que la glucemia medida una hora después de la carga oral de glucosa representa un biomarcador mucho más sensible que los criterios diagnósticos tradicionales para identificar las primeras alteraciones de la función de las células β (Nie et al., 2025) [40].

Cuando la capacidad compensatoria de las células β comienza a reducirse, el primer parámetro en modificarse no es necesariamente la glucemia media, sino su estabilidad durante el día. Este aspecto fue demostrado por un estudio que evaluó a sujetos distribuidos a lo largo de todo el continuo metabólico, desde la tolerancia normal a la glucosa hasta la diabetes manifiesta, mediante monitorización continua de glucosa.

A medida que aumentaba el deterioro de las células β, crecían progresivamente la glucemia media, la desviación estándar y todos los índices relacionados. Paralelamente, el Oral Disposition Index disminuía de manera constante, destacando una estrecha relación inversa entre la capacidad secretora del páncreas y la estabilidad glucémica. En otras palabras, la variabilidad glucémica no representa simplemente una consecuencia de la hiperglucemia, sino que constituye una manifestación directa de la progresiva incapacidad de las células β para modular con rapidez la secreción insulínica en respuesta a las comidas (Chen et al., 2013) [41].

Esta interpretación fue reforzada por el estudio de Kohnert, que analizó simultáneamente la función posprandial de las células β y los índices de variabilidad glucémica obtenidos mediante monitorización continua. Los resultados demostraron que la capacidad de las células β para responder a la comida representa el principal determinante del parámetro MAGE, explicando por sí sola casi la mitad de la variabilidad observada entre los pacientes. Por el contrario, factores comúnmente considerados determinantes, tales como la edad, la duración de la diabetes, el índice de masa corporal, la hemoglobina glicosilada, la sensibilidad insulínica e incluso el aporte de carbohidratos, mostraban una influencia decididamente menor. El estudio identificó además un umbral crítico de la función de las células β más allá del cual la variabilidad glucémica aumenta rápidamente, lo que sugiere que existe un punto de inflexión fisiopatológico en el cual el páncreas pierde definitivamente la capacidad de mantener estable el control glucémico (Kohnert et al., 2009) [42].

Las alteraciones de la función de las células β pueden observarse mucho antes de la aparición de la diabetes manifiesta e incluso durante la adolescencia. En jóvenes con obesidad, la monitorización continua de glucosa ha demostrado que un aumento de la glucemia media, de la desviación estándar y del coeficiente de variación se asocia a un mayor contenido de grasa intrahepática, a una reducción de la secreción insulínica tanto de primera fase como basal, a una disminución de la sensibilidad a la insulina y a un incremento de las concentraciones plasmáticas de lactato, indicador de una alteración precoz del metabolismo energético.

Las oscilaciones glucémicas resultan además estrechamente correlacionadas con la hiperglucemia posprandial, lo que sugiere que la pérdida progresiva de la respuesta insulínica precoz favorece simultáneamente la acumulación de grasa hepática, el empeoramiento de la resistencia a la insulina y el agotamiento funcional de las células β. Estas observaciones indican que el páncreas, el hígado y el metabolismo energético participan desde las primeras fases en una única alteración sistémica que precede en muchos años a la aparición de la diabetes clínicamente manifiesta (Barbieri et al., 2025) [43].

El mismo esquema fisiopatológico emerge también en la diabetes gestacional. En estas pacientes, el aumento del parámetro MAGE resulta estrechamente asociado a la reducción de la secreción insulínica de primera fase y solo en menor medida a la resistencia a la insulina. Este dato confirma que la pérdida de la función de las células β representa el principal determinante de la inestabilidad glucémica también en una condición caracterizada por profundas modificaciones hormonales y metabólicas del embarazo, reforzando aún más el papel central de las células β en el mantenimiento de la homeostasis glucídica (Su et al., 2013) [44].

Una confirmación definitiva proviene, finalmente, de la revisión sistemática más amplia publicada hasta la fecha sobre el tema, que analizó setenta y un estudios realizados en sujetos no diabéticos sometidos a monitorización continua de glucosa. Los autores observaron que la variabilidad glucémica aumenta ya en las primerísimas fases de la prediabetes, cuando la glucemia media y la hemoglobina glicosilada pueden resultar todavía dentro de los límites de la normalidad. El aspecto más interesante es que las oscilaciones glucémicas muestran una relación mucho más fuerte con el deterioro de la función de las células β que con la obesidad, el índice de masa corporal, la adiposidad visceral, la esteatosis hepática, la sensibilidad insulínica u otros factores de riesgo cardiometabólico tradicionales.

Además, una elevada variabilidad glucémica se asocia a una mayor calcificación coronaria, a una progresión más rápida de la aterosclerosis y a un mayor riesgo de desarrollar diabetes tipo 2 y eventos cardiovasculares. Estas evidencias sugieren que la pérdida de la función de las células β representa uno de los eventos fisiopatológicos más precoces de toda la historia natural de la diabetes y que la monitorización continua de glucosa puede identificar a sujetos aparentemente sanos pero ya caracterizados por un mayor riesgo cardiometabólico (Hjort et al., 2024) [45].

En conjunto, estos estudios modifican nuestra comprensión de la diabetes tipo 2. La enfermedad no comienza cuando aumenta establemente la glucemia, sino cuando el páncreas pierde progresivamente la capacidad de responder con rapidez a los estímulos alimentarios. La desaparición de la primera fase de la secreción insulínica representa el primer evento fisiopatológico medible; le siguen la reducción de la capacidad compensatoria de las células β, el aumento de la variabilidad glucémica y el establecimiento de glucotoxicidad y lipotoxicidad que aceleran aún más el deterioro pancreático.

Para mantener una glucemia relativamente normal, las células β intentan inicialmente compensar aumentando la secreción tardía de insulina, instaurando una condición de hiperinsulinemia compensatoria. Esta respuesta, aunque inicialmente eficaz, determina profundas modificaciones del metabolismo de la insulina y representa el punto de partida del siguiente paso fisiopatológico: la reducción progresiva del aclaramiento de insulina, tema que se profundizará en el próximo párrafo.

Reducción del aclaramiento

En el párrafo anterior vimos cómo la pérdida progresiva de la función de las células β representa uno de los primeros eventos fisiopatológicos de la diabetes tipo 2. Durante muchos años se creyó que, para compensar esta alteración y la creciente resistencia a la insulina, el páncreas simplemente se veía obligado a producir cantidades cada vez mayores de insulina. Hoy sabemos que esta interpretación es solo parcialmente correcta. La concentración de insulina presente en la sangre, de hecho, no depende exclusivamente de cuánta se secreta, sino también de la rapidez con la que el organismo logra eliminarla. Este proceso recibe el nombre de aclaramiento insulínico y representa uno de los principales reguladores de la homeostasis metabólica. Se puede imaginar la insulina como el agua que entra en una bañera: el nivel del agua depende ciertamente de la cantidad que sale del grifo, pero también de la velocidad con la que se vacía por el desagüe. Del mismo modo, las concentraciones elevadas de insulina pueden derivar no solo de una mayor secreción pancreática, sino también de una reducida capacidad del organismo para eliminar la hormona de la circulación (Koh et al., 2022) [46]; (Bergman et al., 2022) [47].

En condiciones fisiológicas, el principal órgano responsable de la eliminación de la insulina es el hígado. Tras ser secretada por las células β pancreáticas, la insulina alcanza inmediatamente la circulación portal (vía que lleva al hígado la sangre rica en nutrientes), donde aproximadamente el 50-80% se elimina ya durante el primer paso hepático. Solo la parte restante alcanza la circulación sistémica y es utilizada posteriormente sobre todo por el músculo esquelético, el hígado y los riñones. Esto significa que la disponibilidad de los receptores de insulina determina simultáneamente tanto la capacidad de los tejidos para responder a la insulina como la velocidad con la que esta se elimina de la sangre. Por tanto, la sensibilidad a la insulina y el aclaramiento resultan estrechamente interdependientes, representando dos caras del mismo proceso biológico (Koh et al., 2022) [46]; (Bergman et al., 2022) [47].

Durante muchas décadas, la reducción del aclaramiento insulínico se interpretó como un simple mecanismo compensatorio de la resistencia a la insulina. Según esta visión, cuando el músculo, el hígado y el tejido adiposo se vuelven menos sensibles a la acción de la insulina, el organismo reduce voluntariamente su eliminación, manteniendo concentraciones plasmáticas más elevadas para intentar preservar el control glucémico. Aunque esta explicación parece intuitiva, numerosas evidencias recientes sugieren una interpretación diferente. Diversos estudios indican, de hecho, que la reducción del aclaramiento puede representar un evento muy precoz, en algunos casos incluso anterior al desarrollo de la resistencia a la insulina. Según esta nueva hipótesis fisiopatológica, una menor eliminación hepática de la insulina determinaría una exposición crónica de los tejidos periféricos a concentraciones elevadas de la hormona. Con el tiempo, esta hiperinsulinemia persistente favorecería la regulación a la baja (down-regulation) de los receptores de insulina, la aparición progresiva de la resistencia a la insulina y, posteriormente, la sobrecarga funcional de las células β pancreáticas. Bajo esta perspectiva, el aclaramiento reducido no representaría la consecuencia de la resistencia a la insulina, sino uno de sus posibles determinantes iniciales (Bergman et al., 2022) [47]; (Bergman et al., 2019) [48].

En apoyo a esta hipótesis está la observación de que el aclaramiento de insulina presenta una enorme variabilidad incluso entre individuos metabólicamente sanos. Estudios realizados mediante sofisticadas técnicas de clamp (pruebas que permiten estudiar con precisión la respuesta del organismo a la glucosa y a la insulina) han demostrado que la cantidad de insulina eliminada por el hígado puede oscilar desde el 20% hasta más del 80%, aun en ausencia de cualquier patología metabólica. Esta característica resulta sorprendentemente estable en el individuo y parece estar influenciada tanto por factores genéticos como ambientales. De hecho, la alimentación también es capaz de modificar rápidamente la capacidad del hígado para degradar la insulina. Estas modificaciones aumentan la cantidad de insulina que alcanza la circulación sistémica sin requerir un incremento proporcional de la secreción pancreática, contribuyendo así al desarrollo de la hiperinsulinemia crónica (Bergman et al., 2019) [48].

Una de las demostraciones más elegantes del papel del aclaramiento insulínico proviene de un estudio longitudinal realizado en un modelo animal de resistencia a la insulina inducida por una dieta moderadamente rica en grasas. Ya después de una sola semana de alimentación hiperlipídica, la sensibilidad a la insulina disminuía aproximadamente un 35%, mientras que la glucemia permanecía sorprendentemente normal. Inicialmente, el páncreas respondía aumentando la secreción insulínica de primera fase; sin embargo, el análisis detallado de los datos mostraba que esta adaptación explicaba solo una parte de la hiperinsulinemia observada. Aproximadamente la mitad del aumento de las concentraciones periféricas de insulina derivaba, de hecho, de una reducción del aclaramiento hepático, que disminuía cerca de un 50%. En otras palabras, el hígado dejaba pasar una cantidad mucho mayor de insulina hacia la circulación sistémica, permitiendo mantener la normoglucemia sin obligar inmediatamente a las células β a un incremento excesivo de la producción de la hormona. Este refinado mecanismo de compensación permite, por tanto, al organismo afrontar las primeras fases de la resistencia a la insulina preservando temporalmente la función pancreática (Mittelman et al., 2000) [49].

Esta interpretación fue confirmada posteriormente por un estudio del mismo grupo de investigación, que siguió longitudinalmente la evolución de la resistencia a la insulina en perros alimentados con una dieta moderadamente rica en grasas. Tras una fase inicial caracterizada por un aumento de la secreción insulínica, las células β regresaban progresivamente a niveles secretorios cercanos a los valores basales, mientras que la hiperinsulinemia persistía gracias a una marcada reducción de la extracción hepática de insulina durante el primer paso. Los autores definieron este fenómeno como una especie de "descanso de las células β": al reducir el aclaramiento hepático, el hígado mantiene elevadas concentraciones periféricas de insulina sin obligar al páncreas a incrementar continuamente la secreción. Se trata probablemente de una segunda línea de defensa fisiológica que, al menos en las fases iniciales, contribuye a preservar la función de las células β. Sin embargo, si esta adaptación persiste en el tiempo, la exposición crónica de los tejidos a elevadas concentraciones de insulina puede favorecer un mayor empeoramiento de la resistencia a la insulina, instaurando un círculo vicioso destinado a culminar en el desarrollo de la diabetes tipo 2 (Kim et al., 2007) [50].

La importancia fisiopatológica de la reducción del aclaramiento insulínico emerge con particular evidencia también en los seres humanos. Un estudio realizado en niños y adolescentes con obesidad demostró que la presencia de esteatosis hepática asociada a disfunción metabólica (MAFLD, por sus siglas en inglés) se acompaña de una marcada reducción de la capacidad del hígado para eliminar la insulina ya en las fases iniciales de la enfermedad. Respecto a los compañeros obesos sin afectación hepática, los sujetos con MAFLD presentaban un aclaramiento hepático significativamente inferior, acompañado de un aumento de la resistencia a la insulina y de una mayor actividad compensatoria de las células β pancreáticas. En esta fase, el páncreas logra aún mantener un control relativamente eficaz de la glucemia gracias a la combinación de dos adaptaciones: por un lado, aumenta la secreción insulínica y, por otro, el hígado elimina una cantidad menor de la hormona, permitiendo que concentraciones más elevadas permanezcan más tiempo en el torrente sanguíneo. Sin embargo, esta estrategia compensatoria posee una eficacia limitada. En los sujetos que ya habían desarrollado prediabetes, de hecho, la reducción del aclaramiento resultaba aún más marcada, mientras empezaban a aparecer los primeros signos de deterioro de la función de las células β, lo que indica que la compensación no puede mantenerse indefinidamente (Jiang et al., 2024) [51].

El estudio también proporcionó una convincente explicación biológica de este fenómeno. En el modelo murino (estudio realizado en ratones) utilizado por los autores, la acumulación de grasa en el hígado determinaba una reducción de aproximadamente el 50% en la expresión de las enzimas encargadas de la degradación de la insulina. Aunque inicialmente dicha adaptación contribuye a limitar el aumento de la glucemia, a largo plazo conlleva un coste biológico elevado: la exposición crónica a elevadas concentraciones de insulina estimula la lipogénesis hepática, favorece la acumulación de grasa en el hígado, agrava la resistencia a la insulina y acelera el agotamiento funcional progresivo de las células β. Se instaura así un círculo vicioso en el que la esteatosis reduce el aclaramiento insulínico y la reducción del aclaramiento, a su vez, alimenta la progresión de la esteatosis y de las alteraciones metabólicas (Jiang et al., 2024) [51].

Incluso estudios realizados en poblaciones aparentemente sanas confirman que el aclaramiento de insulina representa un importante determinante de las concentraciones plasmáticas de la hormona. En un preciso análisis fisiológico realizado en mujeres negras y blancas no diabéticas, se observó que las mujeres afrodescendientes presentaban concentraciones de insulina significativamente más elevadas tras una carga oral de glucosa, durante una comida mixta e incluso tras la administración intravenosa de glucosa. Contrariamente a lo que se creía en el pasado, esta diferencia no se explicaba por una mayor secreción total de insulina ni por una respuesta incretínica diferente mediada por el GLP-1 (hormona producida por el intestino tras la ingesta de alimentos). Las concentraciones de péptido C, índice de la secreción pancreática, resultaban de hecho superponibles entre los grupos, al igual que los niveles de GLP-1. La hiperinsulinemia derivaba, en cambio, principalmente de la combinación de una reducida eliminación hepática de la insulina y de una mayor capacidad de las células β para liberar rápidamente los gránulos insulínicos ya disponibles. Estos resultados demuestran que pueden desarrollarse elevadas concentraciones de insulina incluso en ausencia de un aumento de la producción pancreática, simplemente porque el organismo elimina la hormona más lentamente (Chung et al., 2019) [52].

La naturaleza dinámica del aclaramiento insulínico queda demostrada además por los estudios nutricionales. En hombres japoneses sanos y no obesos, una dieta eucalórica (dieta con calorías adecuadas a las necesidades energéticas de la persona) baja en carbohidratos y alta en grasas, seguida durante solo tres días, fue capaz de aumentar significativamente la velocidad de aclaramiento metabólico de la insulina. Dicho incremento se acompañaba de una reducción de las concentraciones plasmáticas de la hormona, sin evidencias de un empeoramiento real de la sensibilidad a la insulina tras corregir los datos por los niveles de insulina circulante. Los autores interpretaron este fenómeno como una adaptación fisiológica a la reducida disponibilidad de glucosa: cuando el aporte de carbohidratos disminuye, el organismo aumenta la eliminación de la insulina para favorecer la utilización de los ácidos grasos como principal fuente energética. El estudio destacaba además una notable variabilidad individual en la respuesta a la dieta, sugiriendo que factores genéticos y metabólicos pueden influir profundamente en la regulación del aclaramiento insulínico. Estas observaciones refuerzan el concepto de que el aclaramiento no representa un proceso estático, sino un parámetro dinámico, modulado por el estado nutricional y por las necesidades metabólicas del organismo (Suzuki et al., 2019) [53].

Las pruebas más sólidas sobre el papel de la reducción del aclaramiento en la patogenia de la diabetes derivan, sin embargo, de los estudios prospectivos. En una cohorte de 570 adultos nativos americanos no diabéticos, seguidos durante una mediana de casi ocho años, la reducción de la velocidad de aclaramiento metabólico de la insulina se demostró como un predictor independiente del desarrollo de diabetes tipo 2. Los sujetos con una menor capacidad para eliminar la insulina presentaban una mayor adiposidad, concentraciones más elevadas de insulina en ayunas, una respuesta insulínica compensatoria más intensa y una reducida sensibilidad a la insulina. Sin embargo, incluso después de corregir estadísticamente los resultados por edad, sexo, adiposidad, glucemia, secreción insulínica y sensibilidad a la insulina, el aclaramiento mantenía un significativo valor pronóstico: por cada incremento de una desviación estándar del aclaramiento insulínico, el riesgo de desarrollar diabetes disminuía aproximadamente un 23%. Este dato sugiere que la reducción del aclaramiento no representa simplemente una consecuencia de la resistencia a la insulina, sino que constituye un factor fisiopatológico autónomo capaz de favorecer la progresión hacia la diabetes tipo 2 (Shah et al., 2021) [54].

En conjunto, estas evidencias modifican profundamente la concepción tradicional de la hiperinsulinemia. Durante muchos años se creyó que las concentraciones elevadas de insulina eran exclusivamente el resultado de una mayor secreción por parte de las células β pancreáticas. Hoy parece, en cambio, evidente que la cantidad de insulina presente en la circulación depende del equilibrio entre dos procesos estrechamente coordinados: la secreción pancreática y su eliminación por parte del hígado y otros tejidos. En las fases iniciales de la resistencia a la insulina, la reducción del aclaramiento representa probablemente un refinado mecanismo de adaptación destinado a preservar el control glucémico y a reducir la carga secretoria impuesta a las células β. Sin embargo, cuando esta condición persiste durante años, la hiperinsulinemia crónica alimenta un círculo vicioso caracterizado por un empeoramiento progresivo de la resistencia a la insulina, aumento de la esteatosis hepática, mayor reducción del aclaramiento y creciente sobrecarga metabólica del páncreas. Bajo esta perspectiva, la reducción del aclaramiento insulínico no constituye solo una consecuencia de las alteraciones metabólicas, sino uno de los principales eventos que conectan la disfunción de las células β con el desarrollo de la hiperinsulinemia crónica, tema que representará el eje central del próximo párrafo dedicado precisamente a la hiperinsulinemia (Fosam et al., 2020) [55].

Hiperinsulinemia

En el párrafo anterior vimos cómo la reducción del aclaramiento de insulina representa uno de los principales mecanismos a través de los cuales el organismo modula la cantidad de insulina presente en la circulación. Esta observación conduce naturalmente a una pregunta fundamental: ¿por qué la hiperinsulinemia aparece tan precozmente en la diabetes tipo 2? Durante muchos años se creyó que las concentraciones elevadas de insulina eran simplemente la consecuencia de la resistencia a la insulina. Según este modelo, cuando los músculos, el hígado y el tejido adiposo responden con menor eficacia a la hormona, el páncreas aumenta progresivamente la secreción de insulina para mantener estable la glucemia. Aunque este mecanismo compensatorio existe realmente, hoy resulta evidente que representa solo una parte de la historia. Las concentraciones plasmáticas de insulina son, de hecho, el resultado del equilibrio dinámico entre dos procesos distintos pero estrechamente integrados: la cantidad de insulina secretada por las células β pancreáticas y la velocidad con la que el hígado y otros tejidos la eliminan de la circulación. Por tanto, una hiperinsulinemia puede desarrollarse tanto porque el páncreas produce más insulina como porque el organismo la degrada más lentamente. Comprender esta distinción es fundamental, ya que modifica profundamente nuestra interpretación de la fisiopatología de la diabetes tipo 2 (Goodarzi et al., 2011) [56]; (Bergman et al., 2019) [48].

Durante mucho tiempo, la insulina en ayunas se utilizó como un simple indicador de la resistencia a la insulina. Sin embargo, un importante análisis realizado en 470 sujetos hispanoamericanos demostró que esta interpretación es reduccionista. A través del clamp euglucémico-hiperinsulinémico, la prueba de tolerancia oral a la glucosa y modelos estadísticos multivariados, los autores destacaron que el principal determinante de la insulinemia basal no es la sensibilidad a la insulina, sino el aclaramiento metabólico de la insulina. La reducción de la velocidad con la que el organismo elimina la hormona mostraba, de hecho, una asociación más fuerte con la insulinemia que la propia resistencia a la insulina, el índice de masa corporal, la circunferencia de la cintura e incluso la glucemia en ayunas. Esto significa que dos individuos con valores idénticos de insulina pueden presentar mecanismos fisiopatológicos completamente diferentes: uno puede producir mucha insulina, mientras que el otro puede simplemente eliminarla más lentamente. En consecuencia, interpretar la hiperinsulinemia exclusivamente como expresión de hipersecreción pancreática corre el riesgo de enmascarar el papel determinante desempeñado por el hígado en la regulación de la homeostasis insulínica (Goodarzi et al., 2011) [56].

La obesidad también contribuye a la hiperinsulinemia a través de mecanismos más complejos de lo que se pensaba en el pasado. Un estudio que evaluó simultáneamente la secreción de insulina, la función de las células β, la sensibilidad a la insulina y el aclaramiento de insulina en más de cien sujetos con diferente estado glucémico demostró que el aumento de la masa adiposa ejerce un efecto directo sobre las células β pancreáticas, incrementando la secreción de insulina independientemente del grado de resistencia a la insulina. Paralelamente, en los sujetos obesos el aclaramiento de insulina resultaba reducido en aproximadamente un 20-30% respecto a los sujetos con peso normal, amplificando aún más las concentraciones plasmáticas de la hormona. La combinación entre mayor secreción y menor eliminación permite, por tanto, mantener una normoglucemia a pesar de una reducción moderada de la sensibilidad a la insulina. Sin embargo, esta adaptación tiene una duración limitada. Cuando la función de las células β comienza a deteriorarse progresivamente, la secreción de insulina ya no logra compensar la resistencia a la insulina preexistente y aparecen primero la glucemia alterada en ayunas y posteriormente la diabetes tipo 2. El estudio sugiere, por tanto, que la hiperinsulinemia de la obesidad representa el producto combinado de hipersecreción pancreática y aclaramiento reducido, mientras que la progresión hacia la enfermedad está determinada sobre todo por el agotamiento funcional progresivo de las células β (Mittendorfer et al., 2022) [57].

La hiperinsulinemia puede aparecer sorprendentemente pronto, incluso antes de que el sujeto se vuelva obeso. Esta posibilidad fue demostrada en un estudio prospectivo en el que jóvenes sanos fueron sometidos a un modesto aumento de peso controlado, manteniéndose dentro del intervalo de normalidad del índice de masa corporal. Después de unos cuatro meses, los participantes presentaban ya un aumento significativo de la insulina basal, del péptido C, del HOMA-IR y de la glucemia en ayunas. El aspecto más interesante, sin embargo, se refería al mecanismo responsable de dicha hiperinsulinemia. A través de la modelización del péptido C, los autores observaron que la secreción de insulina aumentaba solo modestamente, mientras que el aclaramiento de insulina disminuía en una medida decididamente mayor. Después de la comida, durante la prueba de tolerancia oral a la glucosa (OGTT) e incluso en el clamp hiperglucémico, las concentraciones de insulina resultaban netamente más elevadas sin ningún incremento significativo de la secreción pancreática. El aumento de la insulina circulante se explicaba, por tanto, casi enteramente por la reducida eliminación hepática de la hormona. Paralelamente, aparecía ya una reducción significativa de la sensibilidad a la insulina, demostrando que bastan pequeños incrementos de la masa grasa para desencadenar rápidamente un círculo vicioso caracterizado por la reducción del aclaramiento, la hiperinsulinemia y la resistencia a la insulina (Erdmann et al., 2008) [58].

Un elemento adicional de gran interés se refiere al papel de la propia hiperglucemia en la alimentación de este proceso. En un estudio experimental realizado en sujetos metabólicamente sanos, una leve hiperglucemia mantenida durante solo 72 horas, con valores medios de aproximadamente 50 mg/dL superiores a la norma, resultó suficiente para determinar simultáneamente un marcado aumento de la insulina circulante, una reducción significativa de la función de las células β, una disminución de la sensibilidad a la insulina y una reducción consistente del aclaramiento metabólico de la insulina. Aunque la secreción de insulina parecía inicialmente aumentada, el cálculo del índice de disposición demostraba que las células β estaban en realidad perdiendo eficiencia. La mayor parte de la hiperinsulinemia derivaba, de hecho, de la reducida eliminación de la insulina más que de una verdadera hiperactividad pancreática. Los autores proponen, por tanto, un modelo fisiopatológico en el cual incluso una modesta hiperglucemia es capaz de instaurar rápidamente un círculo vicioso: el aumento de la glucosa reduce el aclaramiento de la insulina, la hiperinsulinemia favorece la resistencia a la insulina y esta última obliga a las células β a aumentar aún más su trabajo, acelerando su deterioro funcional (Merovci et al., 2021) [59].

El origen de la hiperinsulinemia, sin embargo, no es idéntico en todos los individuos. Estudios realizados en diferentes poblaciones han demostrado que el organismo puede adoptar estrategias compensatorias distintas para mantener la homeostasis glucémica. Una importante investigación realizada en niños caucásicos, afroamericanos e hispanos destacó que, ante una reducción similar de la sensibilidad a la insulina, los niños afroamericanos desarrollaban concentraciones plasmáticas de insulina significativamente más elevadas aun sin un aumento correspondiente de la secreción pancreática. El análisis simultáneo de insulina y péptido C demostró, de hecho, que el principal mecanismo responsable era una marcada reducción de la extracción hepática de la insulina. En los niños hispanos, por el contrario, la compensación ocurría predominantemente a través de un aumento de la secreción de insulina de segunda fase, mientras que el aclaramiento permanecía relativamente más conservado. Este estudio representa una de las primeras demostraciones experimentales de que la hiperinsulinemia no constituye un fenómeno uniforme, sino que puede derivar de diferentes adaptaciones fisiológicas en las cuales la reducción del aclaramiento hepático desempeña un papel tan importante como la secreción pancreática (Goran et al., 2002) [60].

Estas diferencias persisten también en edades posteriores y se vuelven aún más evidentes durante la progresión hacia la diabetes. Un estudio longitudinal realizado en adolescentes con peso normal y obesos demostró que la reducción del aclaramiento hepático de la insulina aparece ya en los jóvenes obesos con resistencia a la insulina y tolerancia normal a la glucosa, es decir, antes de la aparición de la hiperglucemia. Aún más importante, la capacidad del hígado para eliminar la insulina, medida al inicio del estudio, demostró ser un predictor independiente del posterior declive de la función de las células β en los dos años siguientes. Los sujetos caracterizados por una menor extracción hepática presentaban, de hecho, un deterioro significativamente más rápido de la función pancreática, independientemente de la edad, el sexo, la obesidad y el grado de resistencia a la insulina. El hígado emerge, por tanto, no solo como un órgano encargado de la degradación de la insulina, sino como un auténtico regulador del equilibrio endocrino de todo el organismo. Cuando su capacidad para eliminar la hormona disminuye, el páncreas y los tejidos periféricos quedan expuestos durante años a concentraciones elevadas de insulina, favoreciendo el agotamiento funcional progresivo de las células β (Galderisi et al., 2019) [61].

Estas observaciones han sido confirmadas recientemente en una población más amplia de jóvenes con obesidad distribuidos a lo largo de todo el espectro de la tolerancia a la glucosa. En los sujetos con diabetes tipo 2, el aclaramiento metabólico de la insulina resultaba reducido en aproximadamente un 45% respecto a los coetáneos normoglucémicos, a pesar de una marcada reducción de la secreción de insulina de primera fase y un desplome del índice de disposición (Disposition Index). En otras palabras, la hiperinsulinemia en ayunas persistía aun en presencia de una función de las células β ya gravemente comprometida. Este aparente paradoja encontraba explicación precisamente en la reducida eliminación de la insulina, que permitía a la hormona permanecer más tiempo en la circulación. El estudio también destacó que, en los jóvenes afroamericanos con disglicemia, el aclaramiento resultaba aún más reducido respecto a los coetáneos blancos, asociándose a una mayor resistencia a la insulina y a una respuesta secretora residual más intensa. Estos resultados refuerzan el concepto de que la reducción del aclaramiento representa un mecanismo compensatorio fundamental durante la progresión de la diabetes juvenil, pero al mismo tiempo contribuye a alimentar el círculo vicioso de la hiperinsulinemia crónica (Cho et al., 2025) [62].

La importancia del aclaramiento de insulina emerge también en el ámbito de las intervenciones nutricionales. En adolescentes obesos sometidos durante doce semanas a una dieta eucalórica caracterizada por una baja relación entre ácidos grasos poliinsaturados omega-6 y omega-3, se observó un incremento significativo del aclaramiento de insulina tanto en ayunas como después de una carga oral de glucosa. Dicha mejora se acompañaba de una marcada reducción de la hiperinsulinemia, aun en ausencia de variaciones del peso corporal, de la glucemia y de la secreción de insulina. Los beneficios resultaban particularmente evidentes en los sujetos que presentaban inicialmente el cuadro metabólico más comprometido, caracterizado por mayor hiperinsulinemia, reducida sensibilidad a la insulina y menor aclaramiento. El estudio demuestra, por tanto, que incluso la calidad de las grasas alimentarias puede influir profundamente en el metabolismo insulínico independientemente de la pérdida de peso, destacando cómo la hiperinsulinemia no es un fenómeno inevitable, sino una condición potencialmente reversible a través de intervenciones nutricionales apropiadas (Tricò et al., 2022) [63].

En su conjunto, estas evidencias modifican profundamente la concepción tradicional de la hiperinsulinemia. El exceso de insulina circulante no representa simplemente una respuesta compensatoria a la resistencia a la insulina, sino el resultado de la interacción dinámica entre secreción pancreática, aclaramiento hepático y sensibilidad de los tejidos periféricos a la hormona. En las fases iniciales, esta condición constituye una adaptación fisiológica destinada a preservar la normoglucemia; con el paso del tiempo, sin embargo, la exposición crónica a concentraciones elevadas de insulina favorece aún más la resistencia a la insulina, estimula la lipogénesis hepática, acelera el deterioro de las células β y contribuye a la progresión hacia la diabetes tipo 2. La hiperinsulinemia asume, por tanto, un doble papel: inicialmente representa un mecanismo de compensación, pero posteriormente se convierte ella misma en un importante factor patogénico. Esta nueva interpretación constituye el presupuesto fisiopatológico para comprender el siguiente paso de la cascada metabólica, en el cual el exceso crónico de insulina activa vías intracelulares específicas, entre ellas la de mTOR, destinada a desempeñar un papel central en el agravamiento de la resistencia a la insulina y en la progresión de la diabetes tipo 2 (Fosam et al., 2020) [55].

Resistencia a la insulina

Durante las últimas décadas, la resistencia a la insulina se ha considerado el principal evento fisiopatológico en el origen de la diabetes mellitus tipo 2. Según el modelo tradicional, el músculo esquelético, el hígado y el tejido adiposo se volverían progresivamente menos sensibles a la acción de la insulina, obligando al páncreas a aumentar la secreción de la hormona para mantener una glucemia normal. Cuando las células β ya no pueden sostener esta mayor demanda, aparecen primero la prediabetes y, posteriormente, la diabetes manifiesta. Aunque este modelo ha representado durante muchos años el paradigma dominante, numerosas evidencias científicas surgidas en los últimos años sugieren una secuencia fisiopatológica más compleja. De hecho, cada vez hay más datos que indican que la hiperinsulinemia crónica, favorecida por el aumento de la secreción pancreática y la reducción del aclaramiento hepático de la insulina, puede preceder a la aparición de la resistencia a la insulina y contribuir directamente a su desarrollo. Desde esta perspectiva, la resistencia a la insulina no representaría el evento inicial de la enfermedad, sino una consecuencia de la exposición prolongada de los tejidos a concentraciones elevadas de insulina (Janssen, 2024) [64].

Esta interpretación encuentra bases sólidas en la fisiología de la acción insulínica. Cuando la insulina se une a su receptor presente en la membrana celular, activa una compleja cascada de señales intracelulares que promueve la entrada de glucosa en las células, estimula la síntesis de glucógeno (reserva de glucosa del organismo), favorece la lipogénesis (producción y acumulación de grasas por parte del organismo) e inhibe la producción hepática de glucosa. En condiciones fisiológicas, estas señales se activan solo durante períodos limitados después de las comidas, permitiendo que los receptores recuperen rápidamente su sensibilidad durante las horas de ayuno.

Si, por el contrario, la insulina permanece crónicamente elevada durante gran parte del día, los tejidos se someten a una estimulación continua. Como ocurre con muchos otros sistemas biológicos, el receptor de insulina también tiende a reducir progresivamente su respuesta para proteger a la célula de una activación excesiva. Esto conlleva una disminución de la sensibilidad insulínica que afecta inicialmente al hígado, posteriormente al músculo esquelético y, finalmente, al tejido adiposo. Por tanto, la resistencia a la insulina adquiere las características de una adaptación biológica a un estímulo hormonal persistente más que las de un defecto primario aparecido espontáneamente (Bkaily et al., 2025) [65].

Una de las reevaluaciones más importantes de este concepto fue propuesta ya en 2012 por la investigadora Barbara Corkey en la histórica Banting Lecture (prestigiosa conferencia científica dedicada a la investigación sobre la diabetes), en la cual cuestionó el paradigma tradicional según el cual la hiperinsulinemia sería exclusivamente una respuesta compensatoria a la resistencia a la insulina. Analizando numerosos estudios experimentales y clínicos, Corkey observó que, en muchas poblaciones, el aumento de las concentraciones de insulina precedía en varios años a la alteración de la sensibilidad insulínica. Según esta hipótesis, numerosos factores ambientales propios del estilo de vida moderno, entre ellos el exceso calórico, los alimentos altamente procesados, la estimulación continua de las células β, las alteraciones de las señales metabólicas intracelulares y la reducción del aclaramiento hepático, determinan una hipersecreción insulínica persistente.

La exposición crónica a elevadas concentraciones de la hormona induce posteriormente una progresiva desensibilización de los tejidos diana, de forma análoga a lo observado en otros sistemas endocrinos estimulados continuamente. Por tanto, la resistencia a la insulina representaría una adaptación secundaria destinada a limitar la acción biológica excesiva de la insulina, más que su evento causal inicial (Corkey, 2012) [66].

Las observaciones clínicas también respaldan esta nueva interpretación. En numerosos sujetos aparentemente sanos, la hiperinsulinemia puede documentarse muchos años antes de la aparición de la hiperglucemia y, a menudo, precede a cualquier alteración detectable mediante las pruebas comunes de evaluación de la sensibilidad insulínica. Estudios longitudinales han mostrado que los individuos con concentraciones elevadas de insulina en ayunas presentan un riesgo significativamente mayor de desarrollar posteriormente resistencia a la insulina, esteatosis hepática y diabetes tipo 2, independientemente de la glucemia inicial.

Esto sugiere que la insulina no representa solo un biomarcador de la enfermedad, sino un posible factor activamente involucrado en su progresión. Esta visión explica además por qué las intervenciones capaces de reducir precozmente la hiperinsulinemia, como la restricción calórica, la mejora de la calidad de la alimentación y la reducción de la grasa ectópica (acumulación de grasa fuera del tejido adiposo normal), pueden determinar una recuperación significativa de la sensibilidad insulínica incluso antes de modificar sustancialmente otros parámetros metabólicos (Thomas et al., 2019) [67].

El papel central de la hiperinsulinemia se vuelve aún más evidente cuando se analizan los efectos del exceso energético crónico. Un aporte calórico constantemente superior a las necesidades mantiene a las células β en un estado de continua estimulación secretora y, paralelamente, reduce progresivamente el aclaramiento hepático de la insulina. El aumento persistente de las concentraciones circulantes de la hormona modifica profundamente el metabolismo de los lípidos: estimula la lipogénesis hepática, inhibe la lipólisis del tejido adiposo (proceso que moviliza las grasas de reserva) y favorece la acumulación de triglicéridos en el hígado, el páncreas y el músculo esquelético. Cuando se supera la capacidad del tejido adiposo subcutáneo para almacenar energía, el excedente lipídico se deposita progresivamente en los órganos metabólicamente activos, dando lugar a la denominada grasa ectópica.

La infiltración lipídica del hígado reduce aún más la sensibilidad hepática a la insulina y aumenta la producción endógena de glucosa, mientras que la del páncreas compromete progresivamente la función de las células β. Se instaura así un círculo vicioso en el que la hiperinsulinemia, la acumulación de grasa ectópica y la resistencia a la insulina se alimentan recíprocamente, acelerando la progresión hacia la diabetes tipo 2 (Janssen, 2024) [64].

Otras confirmaciones provienen de los estudios que han analizado el papel de proteínas específicas involucradas en la homeostasis celular. Entre ellas, reviste especial interés la proteína BAG3, implicada en los procesos de autofagia (sistema de limpieza y reciclaje interno de la célula) y en el mantenimiento de la funcionalidad de los tejidos metabólicamente activos. En modelos animales alimentados con una dieta rica en grasas, la reducción de la expresión de BAG3 se asocia a un rápido empeoramiento de la sensibilidad insulínica, a un aumento de la acumulación lipídica hepática y a una mayor activación de las vías inflamatorias intracelulares. Por el contrario, el mantenimiento de niveles adecuados de BAG3 preserva la funcionalidad del receptor de insulina, mejora el metabolismo de la glucosa y limita la aparición de la resistencia a la insulina, lo que sugiere que la pérdida de los mecanismos normales de protección celular representa uno de los factores que favorecen la progresión de las alteraciones metabólicas inducidas por la hiperinsulinemia (Damiani et al., 2023) [68].

El hígado también ocupa una posición central en esta red de eventos. Además de representar el principal órgano responsable del aclaramiento de la insulina, constituye el primer distrito expuesto a las elevadas concentraciones de la hormona provenientes de la vena porta. La hiperinsulinemia persistente estimula la lipogénesis de novo, aumenta la síntesis de triglicéridos y favorece la aparición progresiva de la esteatosis hepática. La acumulación de lípidos en los hepatocitos (células principales del hígado) compromete la capacidad de la insulina para suprimir la producción hepática de glucosa, determinando una progresiva resistencia a la insulina hepática. Paralelamente, la esteatosis reduce aún más el aclaramiento de la insulina, permitiendo que una cuota aún mayor de la hormona alcance la circulación sistémica. El hígado se convierte, por tanto, en uno de los principales amplificadores del círculo vicioso que conecta la hiperinsulinemia y la resistencia a la insulina (Bergman et al., 2019) [48].

Este modelo fisiopatológico contribuye también a explicar uno de los aspectos más sorprendentes surgidos en los últimos años: la posibilidad de obtener la remisión de la diabetes tipo 2. Si la resistencia a la insulina fuera el resultado de un daño celular permanente, las intervenciones nutricionales de corta duración no deberían producir mejoras significativas. Por el contrario, numerosos estudios demuestran que una restricción calórica drástica determina una rápida reducción de la grasa hepática ya en pocos días, seguida de una disminución progresiva de la grasa pancreática y de la recuperación de la función de las células β.

En los sujetos con diabetes diagnosticada hace pocos años, la pérdida de unos 15 kg de peso corporal puede devolver la glucemia a valores normales sin necesidad de terapia farmacológica, lo que indica que una parte importante de la resistencia a la insulina es reversible cuando se eliminan los estímulos metabólicos que la sostienen. Esta observación refuerza aún más la hipótesis según la cual la resistencia a la insulina representa una adaptación funcional a la hiperinsulinemia crónica más que un proceso irreversible (Janssen, 2024) [64].

Otras confirmaciones derivan de los estudios sobre cirugía bariátrica. Las mejoras metabólicas observadas tras un bypass gástrico o una gastrectomía vertical (intervención que reduce el tamaño del estómago) aparecen, de hecho, mucho antes de que se produzca una pérdida de peso sustancial. Ya en los primeros días tras la intervención se observan una marcada reducción de la insulinemia, una mejora de la sensibilidad hepática a la insulina y una disminución significativa de la producción hepática de glucosa. Esta rápida recuperación sugiere que la reducción del aporte energético y la consiguiente disminución de la hiperinsulinemia representan los principales responsables de la mejora metabólica inicial, mientras que la posterior pérdida de peso contribuye a consolidar sus efectos a lo largo del tiempo. Una vez más, la hiperinsulinemia aparece como un elemento central en la fisiopatología de la enfermedad y su reducción constituye uno de los primeros pasos hacia la recuperación de la sensibilidad insulínica (Pories y Dohm, 2012) [69].

En su conjunto, estas evidencias delinean un modelo fisiopatológico diferente al tradicional. La resistencia a la insulina ya no representa exclusivamente el punto de partida de la diabetes mellitus tipo 2, sino uno de los estadios intermedios de un proceso que comienza mucho antes con el exceso energético crónico, la reducción del aclaramiento hepático de la insulina y la aparición de la hiperinsulinemia persistente. La exposición prolongada de los tejidos a elevadas concentraciones de insulina induce una progresiva desensibilización de los receptores, favorece la acumulación de grasa ectópica, altera la función hepática y acelera el deterioro de las células β pancreáticas. La resistencia a la insulina se convierte así en parte integrante de un círculo vicioso en el que cada alteración alimenta a la siguiente, haciendo progresivamente más difícil el restablecimiento de la homeostasis metabólica (Zhang et al., 2021) [70].

Esta nueva interpretación posee importantes implicaciones clínicas. Si la hiperinsulinemia representa uno de los eventos iniciales que conducen al desarrollo de la resistencia a la insulina, las intervenciones terapéuticas deberían apuntar no solo a la reducción de la glucemia, sino también a la normalización de las concentraciones circulantes de insulina a través de estrategias nutricionales, mejora del aclaramiento hepático, reducción de la grasa ectópica y recuperación de la sensibilidad de los tejidos a la hormona. Esta perspectiva permite, además, comprender el siguiente paso fisiopatológico de la cascada metabólica: la exposición crónica a elevadas concentraciones de insulina determina, de hecho, una persistente activación de la vía de señalización PI3K/AKT/mTOR, que representa uno de los principales mecanismos moleculares a través de los cuales la hiperinsulinemia contribuye a la progresión de la resistencia a la insulina y de la diabetes tipo 2. Este será precisamente el tema del próximo párrafo dedicado a la relación entre hiperinsulinemia y mTOR (Janssen, 2021) [71].

Hiperinsulinemia y mTOR

En el párrafo anterior vimos cómo la hiperinsulinemia crónica no representa simplemente una respuesta compensatoria a la insulino-resistencia, sino que puede contribuir directamente a su aparición a través de la progresiva desensibilización de los tejidos diana. Para comprender cómo ocurre este proceso es necesario profundizar en uno de los principales nodos moleculares de la señalización insulínica: el complejo mTOR (mammalian Target of Rapamycin). En condiciones fisiológicas, la activación de mTOR constituye una parte indispensable de la respuesta a la insulina. Tras la unión de la hormona con su receptor, la cascada PI3K/AKT transmite la señal hacia mTOR, que coordina la síntesis proteica, el crecimiento celular, el metabolismo energético y la utilización de los nutrientes. Este sistema es esencial para permitir que las células se adapten a la abundancia de energía disponible después de una comida. Sin embargo, como ocurre con muchos mecanismos biológicos, lo que resulta ventajoso cuando es transitorio puede volverse dañino si permanece constantemente activo. Cuando la hiperinsulinemia mantiene la vía PI3K/AKT/mTOR continuamente estimulada, un circuito de regulación nacido para limitar los excesos de la respuesta insulínica se transforma progresivamente en uno de los principales promotores de la insulino-resistencia (Tremblay et al., 2007) [72].

Uno de los aspectos más sorprendentes surgidos de los estudios experimentales es la rapidez con la que este sistema entra en funcionamiento. En los adipocitos murinos y humanos, la insulina activa mTORC1, principal efector de la quinasa S6K1, en el transcurso de pocos minutos. Esta rápida activación demuestra que mTOR no interviene solo en las modificaciones metabólicas crónicas, sino que participa desde las mismísimas fases iniciales de la transducción de la señal insulínica. Paralelamente, sin embargo, la misma activación de mTOR desencadena un sofisticado circuito de retroalimentación negativa destinado a impedir una estimulación excesiva de la célula. A través de la fosforilación (adición de un fosfato que modifica la actividad de una molécula) de residuos específicos de la proteína IRS-1, el principal adaptador de la señalización insulínica, mTOR reduce progresivamente la intensidad de la señal dirigida hacia AKT. En condiciones fisiológicas, esto representa un refinado sistema de autorregulación, análogo al termostato que interrumpe automáticamente la calefacción cuando se alcanza la temperatura deseada. Cuando, sin embargo, la insulina permanece elevada durante muchas horas o años, este mismo mecanismo continúa siendo estimulado sin interrupción, transformándose de regulador fisiológico a promotor de la insulino-resistencia (Tremblay et al., 2007) [72]; (Gual et al., 2003) [73].

El estudio de Gual y colaboradores permitió aclarar con precisión los pasos moleculares de este proceso. Los autores demostraron que la insulina induce la fosforilación de diferentes residuos de serina presentes en IRS-1, cada uno caracterizado por una función reguladora específica. Cuando, por el contrario, la exposición a la insulina se prolonga, el control pasa progresivamente a la vía PI3K/AKT/mTOR. La rapamicina, potente inhibidor de mTOR, abolía casi completamente la fosforilación de IRS-1 tanto en los adipocitos como en el músculo y en el tejido adiposo de animales tratados con insulina, demostrando que mTOR representa el principal regulador de este feedback negativo. Desde el punto de vista funcional, la fosforilación de las serinas modifica la capacidad de IRS-1 para interactuar con el receptor insulínico y con PI3K, atenuando progresivamente la propagación de la señal hacia AKT. En otras palabras, cuanto más tiempo permanece activa la vía mTOR, mayor se vuelve la dificultad de la célula para responder a sucesivas estimulaciones insulínicas (Gual et al., 2003) [73].

La importancia fisiológica de este circuito emerge aún más claramente al observar los efectos de la inhibición farmacológica de mTOR. En los adipocitos tratados con rapamicina, la capacidad de la insulina para promover la entrada de glucosa aumentaba en aproximadamente un 45%, acompañándose de una marcada amplificación de la activación de AKT. Sorprendentemente, esta mejora no dependía de un incremento de la translocación de los transportadores GLUT4 o GLUT1 hacia la membrana celular ni de un aumento de la actividad de la PI3K asociada a IRS-1. El beneficio derivaba, en cambio, de la preservación de la funcionalidad de IRS-1. Estos resultados demuestran que mTOR actúa como un auténtico "freno" fisiológico de la señalización insulínica; sin embargo, cuando el freno permanece constantemente puesto, como ocurre en la hiperinsulinemia crónica, la capacidad de la célula para utilizar la glucosa se reduce progresivamente, favoreciendo el desarrollo de la insulino-resistencia (Tremblay et al., 2007) [72].

Las consecuencias de la hiperactivación crónica de la vía PI3K/AKT/mTOR no se limitan, no obstante, a la simple aparición de la insulino-resistencia, sino que afectan también al programa de expresión génica de las células. Una de las demostraciones más convincentes proviene de un profundo análisis transcriptómico del músculo esquelético humano integrado con un modelo experimental de hiperinsulinemia crónica. Los autores observaron que, al aumentar las concentraciones de insulina en ayunas, disminuye progresivamente la expresión del gen INSR, que codifica para el receptor de la insulina. La exposición de miotubos (estructuras celulares que darán origen a las fibras musculares maduras) a elevadas concentraciones de insulina durante solo dieciséis horas determinaba una marcada reducción del ARNm de INSR, una disminución de la cantidad total del receptor y una menor presencia del mismo en la membrana celular. Paralelamente, resultaba atenuada la fosforilación de AKT durante una posterior estimulación insulínica, demostrando que la célula había desarrollado una verdadera desensibilización funcional (Cen et al., 2022) [74].

La activación crónica de la vía PI3K/AKT/mTOR produce consecuencias aún más profundas cuando afecta al hígado. Un estudio reciente demostró que la exposición prolongada de los hepatocitos humanos a elevadas concentraciones de insulina es suficiente para activar un auténtico programa de senescencia celular. A través del empleo de inhibidores farmacológicos específicos, los autores demostraron que este fenómeno depende directamente de la activación de la cascada receptor insulínico → PI3K → AKT → mTOR, ya que el bloqueo de cualquiera de estos pasos impide casi completamente la aparición de los marcadores de senescencia.

La confirmación definitiva proviene de los ratones carentes del receptor insulínico exclusivamente a nivel hepático: a pesar de presentar una marcada hiperinsulinemia sistémica, su hígado no desarrolla signos de senescencia, demostrando que no es la insulina circulante por sí misma la que provoca el daño, sino la persistente activación de su vía de señalización intracelular. Estos resultados sugieren que la hiperinsulinemia crónica puede contribuir directamente a la progresión de la esteatosis hepática y de la esteatohepatitis a través de la activación persistente de mTOR y de los programas de envejecimiento celular (Baboota et al., 2022) [75].

Las consecuencias de la hiperactivación crónica de la señalización insulínica se extienden también al riñón, confirmando cómo el exceso de insulina puede determinar daños orgánicos mucho antes de la aparición de la diabetes manifiesta. En un elegante modelo experimental de fase prediabética, la hiperinsulinemia persistente determinaba una progresiva reducción del receptor insulínico en los podocitos glomerulares (células del riñón que ayudan a filtrar la sangre), acompañada de una marcada atenuación de la vía IRS1–PI3K–AKT. La consiguiente pérdida de la inhibición ejercida por AKT favorecía la hiperactivación de la GSK3β, la cual fosforilaba IRS1 instaurando un circuito de feedback patológico que amplificaba aún más la desensibilización insulínica. Estas observaciones demuestran cómo la hiperinsulinemia crónica, a través de la activación persistente de la cascada insulínica y de sus circuitos de feedback, puede iniciar precozmente la aparición de las complicaciones microvasculares independientemente de la hiperglucemia (Chen et al., 2026) [76].

En su conjunto, estas evidencias delinean un cuadro fisiopatológico extremadamente coherente. La hiperinsulinemia crónica mantiene constantemente activa la vía PI3K/AKT/mTOR, transformando un mecanismo fisiológico de autorregulación en un circuito patológico que reduce progresivamente la sensibilidad insulínica, modifica la expresión de los genes involucrados en la señalización de la insulina, favorece el estrés oxidativo, promueve la senescencia celular y contribuye al desarrollo de las complicaciones metabólicas a cargo del hígado, el músculo y el riñón. El nodo central de este proceso está representado por el feedback negativo ejercido por mTOR sobre IRS-1, un mecanismo que inicialmente protege a la célula de la excesiva estimulación insulínica pero que, cuando permanece activo durante años, se convierte en uno de los principales motores de la progresión de la diabetes de tipo 2. Precisamente este circuito molecular constituirá el tema del próximo párrafo, en el cual se profundizará en detalle la relación entre mTOR, S6K1 e IRS-1, verdadero fulcro de la insulino-resistencia inducida por la hiperinsulinemia.

mTOR, S6K1 e IRS-1

En el párrafo anterior vimos cómo la hiperinsulinemia crónica mantiene persistentemente activa la vía PI3K/AKT/mTOR, transformando un mecanismo normal de autorregulación en uno de los principales promotores de la resistencia a la insulina. Resta ahora comprender cuál es el mecanismo molecular a través del cual esta hiperactivación compromete concretamente la respuesta celular a la insulina. Las evidencias acumuladas en los últimos veinte años convergen en identificar a un protagonista central de este proceso: la S6 quinasa 1 (S6K1), principal efector del complejo mTORC1. En condiciones fisiológicas, la activación de S6K1 representa un componente esencial de la respuesta anabólica a la insulina. Tras una comida, de hecho, el aumento de la disponibilidad de glucosa, aminoácidos e insulina activa progresivamente la cascada IRS-1 → PI3K → AKT → mTORC1, culminando en la fosforilación de S6K1. Esta última estimula la síntesis proteica, el crecimiento celular y numerosos procesos metabólicos indispensables para la adaptación a la abundancia energética. Para evitar que dicha respuesta permanezca excesivamente prolongada, el organismo ha desarrollado un sofisticado circuito de retroalimentación negativa en el cual la propia S6K1 limita progresivamente la señalización insulínica actuando sobre su principal adaptador intracelular, IRS-1. Sin embargo, cuando el estímulo nutricional se vuelve crónico, este sistema pierde su función homeostática y se transforma en uno de los principales motores de la resistencia a la insulina (Um et al., 2006) [77]; (Tzatsos y Kandror, 2006) [78].

El papel de S6K1 como sensor de la abundancia nutricional emerge claramente de la observación de que esta quinasa no responde exclusivamente a la insulina. También los aminoácidos, en particular la leucina y los demás aminoácidos ramificados, son potentes activadores del complejo mTORC1 a través de una vía independiente de la clásica cascada PI3K/AKT. De este modo, la célula interpreta la elevada disponibilidad de nutrientes como una señal suficiente para promover el crecimiento, la síntesis proteica y la acumulación energética incluso cuando la estimulación insulínica no representa el principal aporte. En condiciones fisiológicas, esta integración permite coordinar de manera extremadamente eficiente el metabolismo y la disponibilidad energética. No obstante, cuando la glucosa, los aminoácidos y la insulina permanecen elevados durante periodos prolongados, todas estas señales convergen en la persistente activación de mTORC1 y de su quinasa efectora S6K1, determinando la activación continua del circuito de retroalimentación negativa hacia IRS-1. Esto explica por qué el exceso nutricional crónico, independientemente de su origen, se traduce progresivamente en una reducción de la sensibilidad insulínica (Um et al., 2006) [77]; (Tzatsos y Kandror, 2006) [78].

El objetivo principal de este circuito está representado por la proteína IRS-1 (Insulin Receptor Substrate-1), el adaptador molecular que conecta el receptor insulínico con la activación de la PI3K. Cuando, por el contrario, S6K1 permanece constantemente activa, la situación cambia radicalmente. La quinasa comienza, de hecho, a fosforilar IRS-1 en numerosos residuos de serina, sitios que modifican profundamente la conformación de la proteína y reducen su capacidad de interactuar con el receptor insulínico y con la PI3K. El resultado final es que el receptor continúa reconociendo y uniendo la insulina, pero la señal ya no logra transmitirse eficazmente al interior de la célula (Harrington et al., 2004) [79]; (Tzatsos y Kandror, 2006) [78].

Las consecuencias funcionales de esta modificación son profundas. La reducción del reclutamiento de la PI3K determina, de hecho, una menor activación de AKT, el principal regulador de los efectos metabólicos de la insulina. Así, se ven comprometidos el transporte de glucosa a través de GLUT4, la síntesis de glucógeno, la inhibición de la gluconeogénesis hepática, el metabolismo lipídico y numerosos programas de supervivencia celular. Es importante subrayar que, inicialmente, esto representa un mecanismo fisiológico destinado a impedir una estimulación excesiva de la vía insulínica durante los periodos de abundancia nutricional. Sin embargo, cuando mTORC1 y S6K1 permanecen constantemente activos, la fosforilación de las serinas de IRS-1 se vuelve persistente, transformando un circuito de autorregulación temporal en una condición estable de resistencia a la insulina. Las células continúan, por tanto, estando expuestas a elevadas concentraciones de insulina, pero pierden progresivamente la capacidad de responder a la hormona, instaurando el típico círculo vicioso que caracteriza la diabetes de tipo 2 (Khamzina et al., 2005) [80]; (Ueno et al., 2005) [83].

La inactivación funcional de IRS-1 representa, no obstante, solo el primer estadio de un proceso aún más profundo. Numerosos estudios han demostrado, de hecho, que la persistente activación de la vía mTOR/S6K1 no se limita a modificar temporalmente la actividad de la proteína, sino que promueve una progresiva reducción cuantitativa de la misma. Tras la fosforilación de las serinas inhibitorias, IRS-1 es reconocido por proteínas reguladoras específicas, que favorecen su desprendimiento del receptor insulínico, su transferencia al citoplasma y su posterior degradación. Paralelamente, la activación crónica de S6K1 reduce también la transcripción del gen IRS-1, determinando una progresiva disminución de la síntesis de la proteína. La resistencia a la insulina, por tanto, no deriva exclusivamente de una temporal inactivación funcional del adaptador molecular, sino también de su progresiva desaparición dentro de la célula. Con el paso del tiempo, el receptor insulínico continúa estando normalmente expresado y siendo capaz de unir la insulina, pero dispone de un número cada vez menor de moléculas IRS a través de las cuales transmitir la señal hacia PI3K y AKT. Este doble mecanismo, funcional y cuantitativo, contribuye a hacer que la resistencia a la insulina sea progresivamente más estable y difícilmente reversible (Tzatsos y Kandror, 2006) [78]; (Shah et al., 2004) [81]; (Harrington et al., 2004) [79].

Un papel fundamental en el control de este circuito es desempeñado por el complejo TSC1/TSC2, principal regulador fisiológico de la actividad de mTORC1. En condiciones normales, TSC1/TSC2 impide una activación excesiva de mTOR, preservando así la correcta sensibilidad insulínica. Sin embargo, cuando este sistema es superado por el exceso crónico de nutrientes o pierde su función, mTORC1 continúa estimulando a S6K1 y la retroalimentación negativa hacia IRS-1 se vuelve permanente. Elegantes modelos experimentales han demostrado que la simple pérdida de TSC1 o TSC2 es suficiente para reducir drásticamente los niveles de IRS-1 e IRS-2, aboliendo casi completamente la activación de AKT a pesar de que el receptor insulínico permanezca perfectamente funcional. Es, por tanto, evidente que el defecto no reside en la unión entre insulina y receptor, sino en la progresiva desaparición de las proteínas adaptadoras indispensables para propagar la señal intracelular. El eje TSC1/TSC2–mTOR–S6K1–IRS representa, por tanto, uno de los principales sensores metabólicos a través de los cuales la célula traduce la persistente abundancia energética en una reducción de la sensibilidad insulínica (Harrington et al., 2004) [79]; (Shah et al., 2004) [81].

La relevancia fisiopatológica de S6K1 ha sido ulteriormente confirmada por estudios realizados en animales genéticamente privados de esta quinasa. Los ratones S6K1 knockout, aun produciendo cantidades inferiores de insulina y presentando una reducida masa de las células β pancreáticas, mantienen una glucemia casi normal gracias a una marcada sensibilidad periférica a la insulina. Aún más significativo es el hecho de que estos animales resultan ampliamente protegidos del desarrollo de la obesidad inducida por la edad o por una dieta rica en grasas. La ausencia de S6K1 reduce, de hecho, la fosforilación patológica de IRS-1, preservando el reclutamiento de la PI3K, la activación de AKT y la translocación de GLUT4. Paralelamente, aumenta la oxidación de los ácidos grasos y el gasto energético, limitando la acumulación de tejido adiposo. Aunque una dieta fuertemente hiperlipídica logre, de todos modos, producir algunas alteraciones metabólicas, la respuesta insulínica permanece netamente superior respecto a los animales de control. Estos resultados demuestran de modo convincente que S6K1 no representa simplemente un marcador de la resistencia a la insulina, sino uno de los principales mediadores causales a través de los cuales el exceso nutricional compromete la señalización insulínica (Um et al., 2004) [82].

La confirmación definitiva de la existencia de este circuito patológico deriva de los estudios de inhibición farmacológica. En modelos experimentales diferentes, el tratamiento con rapamicina, potente inhibidor de mTORC1, reduce rápidamente la actividad de S6K1, disminuye la fosforilación inhibitoria de IRS-1, restablece la activación de la PI3K y de AKT, y mejora sensiblemente la respuesta insulínica tanto en el hígado como en el músculo esquelético. Análogamente, la activación de AMPK (sensor energético de la célula que ayuda a mantener el equilibrio energético), obtenida experimentalmente mediante metformina (fármaco que ayuda a reducir la glucemia), antagoniza la actividad de mTORC1, reduce la fosforilación de IRS-1 y restablece la eficiencia de la cascada PI3K/AKT. En su conjunto, estas observaciones demuestran que el circuito mTOR–S6K1–IRS-1 no representa una consecuencia inevitable de la obesidad o de la diabetes, sino un mecanismo biológico dinámico y potencialmente reversible. Interrumpir precozmente la persistente activación de mTOR significa preservar la integridad de IRS-1, mantener eficiente la transducción de la señal insulínica y ralentizar la progresión de la resistencia a la insulina (Khamzina et al., 2005) [80]; (Ueno et al., 2005) [83]; (Tzatsos y Kandror, 2006) [78].

En conjunto, las evidencias experimentales convergen en un modelo fisiopatológico ya extremadamente sólido. El exceso crónico de glucosa, aminoácidos, ácidos grasos e insulina mantiene constantemente activa la vía mTORC1/S6K1, transformando un sistema fisiológico de autorregulación en un circuito patológico autoalimentado. La consecuente fosforilación, inactivación y progresiva degradación de IRS-1 e IRS-2 interrumpen la comunicación entre el receptor insulínico y la cascada PI3K/AKT, comprometiendo progresivamente todas las principales acciones metabólicas de la insulina. De este modo, la hiperinsulinemia no representa simplemente una respuesta compensatoria a la resistencia a la insulina, sino que contribuye directamente a amplificarla a través de un mecanismo molecular preciso, reproducible y demostrado en numerosos modelos experimentales. Este circuito constituye hoy uno de los paradigmas biológicos más sólidos para comprender la progresión de la diabetes de tipo 2 y representa el enlace ideal con el próximo párrafo, dedicado a los mecanismos a través de los cuales la pérdida de la señalización de IRS-1/PI3K/AKT se traduce en las alteraciones del transporte de glucosa y de la función metabólica de los tejidos periféricos.

AMPK e insulinorresistencia

La resistencia a la insulina es el resultado de un desequilibrio progresivo entre las señales celulares que promueven la acumulación de energía y aquellas que, por el contrario, favorecen su consumo. Si en los párrafos anteriores vimos cómo la hiperactivación crónica de la vía mTOR/S6K1 representa uno de los principales mecanismos responsables de la pérdida de sensibilidad a la insulina, es igualmente importante comprender el papel de su principal antagonista fisiológico: la proteína quinasa activada por AMP (AMPK). Esta proteína es considerada universalmente el sensor energético de la célula, ya que monitorea continuamente la relación entre AMP y ATP (moléculas involucradas en la gestión de la energía celular), adaptando el metabolismo a las disponibilidades energéticas reales del organismo. Cuando la energía es abundante, predominan los procesos anabólicos, mientras que cuando las reservas energéticas disminuyen, la AMPK se activa rápidamente para restablecer el equilibrio metabólico. Su función es limitar todas las actividades que requieren un elevado consumo de ATP, como la síntesis proteica, la lipogénesis y la proliferación celular, favoreciendo en cambio la oxidación de los ácidos grasos, la captación de glucosa, la biogénesis mitocondrial (proceso mediante el cual la célula aumenta y renueva sus propias mitocondrias) y la producción de energía. En otras palabras, mientras que mTOR representa el principal promotor del crecimiento celular, la AMPK constituye el sistema de control que impide que dicho crecimiento se vuelva excesivo o metabólicamente insostenible (Tao et al., 2010) [84]; (Saha et al., 2010) [85].

Esta contraposición funcional entre AMPK y mTOR es fundamental para comprender la fisiopatología de la resistencia a la insulina. En condiciones fisiológicas, ambas vías cooperan para adaptar el metabolismo a las necesidades del organismo: después de una comida predomina la actividad de mTOR, que estimula la síntesis de glucógeno, proteínas y lípidos; durante el ayuno, el ejercicio físico o cualquier situación caracterizada por una reducida disponibilidad energética, aumenta en cambio la actividad de AMPK, que suspende temporalmente los procesos anabólicos y dirige a la célula hacia la producción de ATP. Este continuo alternar garantiza una notable flexibilidad metabólica. El problema surge cuando el exceso nutricional se vuelve crónico.

La hiperinsulinemia persistente, la elevada disponibilidad de glucosa, la acumulación de aminoácidos y de ácidos grasos saturados mantienen, de hecho, constantemente activa la vía mTORC1, mientras que la actividad de AMPK se reduce progresivamente. La pérdida de este importante freno fisiológico permite que mTOR y la quinasa S6K1 permanezcan constitutivamente activas, favoreciendo la fosforilación inhibitoria de IRS-1 y la progresiva atenuación de la transducción de la señal insulínica. La resistencia a la insulina puede interpretarse, por tanto, no solo como una condición de excesiva activación de mTOR, sino también como la consecuencia directa de la reducida capacidad de la AMPK para contrarrestar dicha activación (Kwon y Querfurth, 2015) [86]; (Liu et al., 2012) [87].

Desde el punto de vista molecular, la AMPK ejerce esta acción a través de numerosos objetivos intracelulares. Entre los más importantes se encuentran TSC2 y Raptor, dos reguladores fundamentales del complejo mTORC1. Su fosforilación por parte de la AMPK determina una marcada reducción de la actividad de mTOR. Este paso adquiere una importancia crucial porque interrumpe el circuito de retroalimentación negativa que conduce a la fosforilación inhibitoria de IRS-1, preservando así la capacidad del receptor de insulina para transmitir correctamente la señal. Paralelamente, la AMPK también es capaz de potenciar directamente la cascada PI3K/AKT, aumentando la fosforilación de AKT. De ello deriva un doble efecto: por una parte, se elimina uno de los principales obstáculos para la transducción de la señal insulínica y, por otra, se amplifica simultáneamente la respuesta de las células a la insulina, favoreciendo los procesos responsables de la captación de glucosa y de la posterior translocación del transportador GLUT4 hacia la membrana plasmática (Tao et al., 2010) [84].

La importancia fisiopatológica de estos mecanismos emerge claramente de los estudios experimentales que han analizado los efectos del exceso nutricional en el músculo esquelético. La exposición prolongada a elevadas concentraciones de glucosa o de leucina determina una rápida reducción de la actividad de AMPK, acompañada de un marcado incremento de la fosforilación de mTOR. Paralelamente, se observa una reducción de la fosforilación de AKT en respuesta a la insulina y una progresiva aparición de resistencia a la insulina. Resulta particularmente interesante el hecho de que nutrientes pertenecientes a categorías metabólicas diferentes induzcan una respuesta molecular sustancialmente superponible, lo que sugiere que la célula interpreta el exceso energético como una señal metabólica única, independientemente de su origen.

Cuando la AMPK se reactiva experimentalmente mediante AICAR (compuesto experimental utilizado para estimular la AMPK) o ácido α-lipoico, todas estas alteraciones se previenen en gran medida: disminuye la actividad de mTOR, se restablece la fosforilación de AKT y la sensibilidad insulínica vuelve a niveles próximos a la normalidad. Estos resultados demuestran cómo la reducción de la actividad de AMPK representa uno de los eventos iniciales en el desarrollo de la resistencia a la insulina, más que una simple consecuencia del daño metabólico ya instaurado (Saha et al., 2010) [85].

Una confirmación adicional proviene de los estudios que han modificado experimentalmente la disponibilidad de los aminoácidos. La restricción de leucina determina, de hecho, una reducción de mTORC1 con un consecuente aumento de la vía AMPK. Este efecto elimina la retroalimentación negativa ejercida sobre IRS-1, permitiendo la recuperación de la actividad de la vía PI3K/AKT y mejorando significativamente la sensibilidad insulínica. Del mismo modo, los modelos murinos caracterizados por una reducida actividad de la enzima AMPD1, y por tanto por una mayor activación de AMPK, muestran una mejor respuesta a la insulina y una mayor capacidad de adaptarse al exceso nutricional, confirmando que el eje AMPK–mTOR–S6K1 constituye uno de los principales reguladores de la homeostasis glucémica y lipídica (Tandelilin et al., 2015) [88].

La relevancia biológica de la AMPK se confirma también mediante los estudios dedicados a la actividad física, probablemente la intervención no farmacológica más eficaz para mejorar la sensibilidad insulínica. Durante el ejercicio, aumenta el consumo de ATP por parte de la fibra muscular y, en consecuencia, crece la relación AMP/ATP, determinando una rápida activación de la AMPK. Esta respuesta no representa solo una adaptación destinada a satisfacer la mayor demanda energética, sino que constituye también un potente mecanismo de protección metabólica.

En los modelos experimentales de obesidad inducida por una dieta rica en grasas, el entrenamiento reactiva la AMPK, reduce la actividad de mTORC1 y de la quinasa S6K1, aumenta la oxidación de los ácidos grasos y reduce la acumulación de lípidos dentro del músculo. Estos cambios favorecen la recuperación de la flexibilidad metabólica y mejoran significativamente la tolerancia a la glucosa y la sensibilidad insulínica. De ello se deduce que una parte relevante de los beneficios del ejercicio no depende exclusivamente del aumento del gasto energético, sino de la capacidad de restablecer el equilibrio correcto entre AMPK y mTOR, contrarrestando directamente los mecanismos moleculares responsables de la resistencia a la insulina (Liu et al., 2012) [87].

El papel protector de la AMPK emerge con particular evidencia también en los modelos de lipotoxicidad. Entre los ácidos grasos saturados, el palmitato es considerado uno de los principales mediadores a través de los cuales la obesidad favorece la aparición de la diabetes tipo 2. La exposición crónica de las células musculares al palmitato determina, de hecho, una marcada reducción de la fosforilación de AMPK, eliminando uno de los sistemas de control más importantes del complejo mTORC1. Como consecuencia, mTOR permanece persistentemente activo, aumentando la fosforilación inhibitoria de IRS-1, y la respuesta a la insulina se reduce progresivamente. Además de comprometer el metabolismo de la glucosa, esta condición favorece la inflamación celular y la aparición de alteraciones metabólicas típicas de la lipotoxicidad. Por el contrario, el oleato, principal ácido graso monoinsaturado del aceite de oliva virgen extra, mantiene activa la AMPK, impidiendo así la hiperactivación de la vía mTORC1/S6K1. El efecto protector persiste incluso después de la eliminación del oleato, lo que sugiere que la activación de la AMPK induce adaptaciones metabólicas duraderas; sin embargo, cuando la AMPK es inhibida farmacológicamente, dicha protección desaparece por completo, confirmando el papel central de esta quinasa (Kwon y Querfurth, 2015) [86].

La importancia de la AMPK se ve confirmada además por numerosos compuestos naturales que, aunque pertenecen a clases químicas diferentes, convergen todos en el mismo circuito molecular. Entre ellos, el resveratrol representa uno de los más estudiados. En las células musculares expuestas a hiperinsulinemia crónica, este polifenol reactiva la AMPK, reduce la actividad de la vía mTOR, limita la fosforilación inhibitoria de IRS-1 y restablece la activación normal de la cascada PI3K/AKT. La recuperación de la señalización insulínica se traduce en una mayor translocación del GLUT4 hacia la membrana plasmática y en un aumento de la absorción de glucosa por parte del músculo. Estos resultados demuestran que el resveratrol no actúa simplemente aumentando el consumo de glucosa, sino que corrige directamente el defecto molecular en la base de la resistencia a la insulina inducida por la hiperinsulinemia (Vlavcheski et al., 2020) [89].

Resultados análogos se han obtenido también con otros fitocompuestos. La evodiamina, alcaloide extraído de Evodia rutaecarpa, aumenta la actividad de AMPK en el tejido adiposo, inhibe la vía mTOR/S6K, reduce la fosforilación inhibitoria de IRS-1 y mejora significativamente la tolerancia a la glucosa en los modelos animales de obesidad y diabetes (Wang et al., 2013) [90]. Del mismo modo, el HM-cromanona, compuesto aislado de Portulaca oleracea, activa la vía AMPK, reduce la fosforilación de IRS-1 y favorece nuevamente la translocación del GLUT4 hacia la membrana celular, restableciendo una captación normal de glucosa por parte del músculo esquelético (Park y Han, 2022) [91]. Aunque diferentes por su estructura química y origen botánico, ambas moléculas confirman que la recuperación de la actividad de la AMPK constituye uno de los mecanismos más eficaces para contrarrestar la pérdida de sensibilidad insulínica.

Confirmaciones adicionales provienen de los estudios sobre las antocianinas (sustancias vegetales coloreadas con actividad antioxidante). La cianidina-3-O-glucósido y su principal metabolito, el ácido protocatecuico, activan la AMPK, inhiben la vía mTOR/S6K, aumentan la expresión de los transportadores GLUT1 y GLUT4 y mejoran la tolerancia a la glucosa en los modelos experimentales de obesidad. Estos efectos se asocian a una significativa reducción de la resistencia a la insulina, demostrando que incluso compuestos presentes naturalmente en las frutas y vegetales pueden modular favorablemente los principales circuitos que regulan el metabolismo glucídico (Talagavadi et al., 2016) [92].

Las acciones de la AMPK no se limitan, sin embargo, al músculo y al tejido adiposo, sino que involucran también al hígado, órgano central en la regulación de la homeostasis metabólica. En los modelos experimentales de esteatosis hepática, el eugenol, principal componente fenólico del clavo de olor, activa la vía AMPK, reduce la actividad de mTOR y favorece la oxidación de los ácidos grasos. El resultado final es una marcada reducción de la acumulación de triglicéridos en los hepatocitos, acompañada de una mejora de la esteatosis y de una disminución de los principales marcadores de fibrosis hepática. Estos datos destacan cómo la activación de la AMPK produce beneficios metabólicos que se extienden mucho más allá del control de la glucemia, contribuyendo al mantenimiento de la salud de todo el organismo (Jo et al., 2014) [93].

En su conjunto, todas estas evidencias delinean un modelo fisiopatológico extremadamente coherente. En condiciones de salud, la AMPK y mTOR operan como dos sistemas complementarios que permiten a la célula adaptar continuamente su metabolismo a la disponibilidad de energía. Sin embargo, cuando el exceso nutricional, la hiperinsulinemia crónica y la lipotoxicidad reducen progresivamente la actividad de la AMPK, desaparece el principal freno fisiológico ejercido sobre la vía mTOR/S6K1. De ello resultan la fosforilación inhibitoria de IRS-1, la reducción de la activación de la vía PI3K/AKT, la disminución de la translocación del GLUT4 y, finalmente, el desarrollo de la resistencia a la insulina. Por el contrario, intervenciones aparentemente muy diferentes entre sí, como la actividad física, la restricción de algunos nutrientes, la activación farmacológica de la AMPK y numerosos compuestos bioactivos de origen natural, convergen todos en el mismo circuito molecular: activación de la AMPK, inhibición del eje mTOR/S6K1, recuperación de la función de IRS-1, reactivación de la cascada PI3K/AKT y, consecuentemente, mejora de la sensibilidad insulínica.

Esta extraordinaria convergencia de resultados experimentales identifica a la AMPK no solo como un sensor del estado energético celular, sino como uno de los reguladores más importantes de la homeostasis metabólica y uno de los objetivos terapéuticos más prometedores en la prevención y el tratamiento de la diabetes mellitus tipo 2 y de otras patologías caracterizadas por resistencia a la insulina.

Muerte de las células beta

Si la resistencia a la insulina representa la primera adaptación patológica que precede a la diabetes mellitus tipo 2, la pérdida progresiva de las células β pancreáticas constituye el evento que hace que la enfermedad sea clínicamente manifiesta y determina su evolución inexorable. En las fases iniciales, de hecho, el páncreas aún es capaz de compensar la reducida sensibilidad de los tejidos a la insulina aumentando la producción de la hormona. Esta adaptación permite, al menos temporalmente, mantener valores glucémicos próximos a la normalidad a pesar de la creciente demanda metabólica. Sin embargo, dicha compensación tiene un costo biológico extremadamente elevado. Las células β se ven obligadas a soportar durante años una continua hiperactividad secretora, aumentando la síntesis de insulina, el consumo energético y la carga de trabajo del retículo endoplásmico. Cuando esta condición se prolonga en el tiempo, los mecanismos adaptativos comienzan progresivamente a agotarse y la capacidad compensatoria del páncreas disminuye hasta no poder satisfacer más la demanda insulínica del organismo (Butler et al., 2003) [94].

Durante muchos años se creyó que este declive se debía principalmente a una simple pérdida de la función secretora de las células β. Las evidencias recopiladas en las últimas dos décadas han modificado profundamente esta interpretación. Hoy está claro que la fisiopatología de la diabetes tipo 2 involucra simultáneamente dos fenómenos estrechamente entrelazados: por un lado, el compromiso funcional progresivo de las células β y, por otro, su desaparición gradual a través de procesos de muerte celular programada. Estos dos eventos no representan fases independientes de la enfermedad, sino aspectos diferentes del mismo proceso patológico. Antes de sufrir apoptosis, de hecho, las células β atraviesan una larga fase durante la cual pierden progresivamente la capacidad de sintetizar, almacenar y secretar insulina de manera fisiológica. Se vuelve, por tanto, extremadamente difícil distinguir con precisión cuánto del déficit insulínico depende de la reducción funcional y cuánto de la pérdida anatómica de las células pancreáticas, ya que ambas alteraciones se desarrollan en paralelo y se potencian recíprocamente (Matveyenko y Butler, 2008) [96].

Las observaciones anatomopatológicas realizadas en el páncreas humano confirman claramente este modelo evolutivo. En los sujetos obesos pero metabólicamente sanos, el páncreas reacciona a la resistencia a la insulina aumentando moderadamente la masa de las células β, en un intento de incrementar la producción de insulina y mantener la homeostasis glucémica. Esta adaptación, sin embargo, es mucho menos marcada en el ser humano que en los modelos animales y presenta una notable variabilidad individual. Algunos sujetos poseen una mayor capacidad de expansión de la masa β-celular y logran compensar la resistencia a la insulina durante muchos años, mientras que otros muestran una limitada plasticidad pancreática y desarrollan precozmente alteraciones de la tolerancia a la glucosa. El fracaso de esta respuesta adaptativa representa uno de los principales factores que determinan el paso de la resistencia a la insulina compensada a la diabetes manifiesta (Rahier et al., 2008) [95].

Uno de los aspectos más interesantes surgidos de los estudios de autopsias se refiere al momento en que comienza realmente la pérdida de las células β. Contrariamente a lo que se creía en el pasado, la reducción de la masa pancreática no aparece repentinamente después del diagnóstico de diabetes, sino que ya es evidente durante la prediabetes. Butler y colaboradores demostraron que en los sujetos con glucemia alterada en ayunas, la masa de las células β ya resulta reducida en aproximadamente un 40% respecto a los individuos obesos no diabéticos, mientras que en la diabetes manifiesta la pérdida alcanza valores superiores al 60% en los sujetos obesos y cerca del 40% en los sujetos con peso normal. Aún más importante es la observación de que ni la proliferación celular ni la neogénesis de los islotes pancreáticos resultan significativamente comprometidas. El páncreas continúa, de hecho, generando nuevas células β incluso durante la progresión de la enfermedad, pero estas son eliminadas a una velocidad netamente superior a través de la apoptosis. La reducción progresiva de la masa β-celular deriva, por tanto, sobre todo de un desequilibrio entre producción y pérdida celular, más que de una incapacidad de regenerar nuevas células endocrinas (Butler et al., 2003) [94].

Estas conclusiones encuentran confirmación también en los estudios realizados en la población europea. Analizando más de cien páncreas obtenidos de autopsias, Rahier y colaboradores observaron una reducción media de la masa de las células β cercana al 39%, asociada a una disminución del contenido pancreático de insulina de aproximadamente el 30%. Sin embargo, uno de los resultados más significativos se refiere a la estrecha relación entre la duración de la enfermedad y la pérdida celular. En los primeros años tras el diagnóstico, la reducción de la masa β parece relativamente modesta, mientras que aumenta progresivamente con el paso del tiempo, lo que sugiere que la propia diabetes contribuye a acelerar la muerte de las células pancreáticas a través de fenómenos de glucotoxicidad, lipotoxicidad, inflamación crónica y estrés oxidativo. Este dato modifica profundamente la perspectiva terapéutica: la pérdida de las células β no representa solo una consecuencia inevitable de la enfermedad, sino un proceso dinámico que potencialmente puede ralentizarse interviniendo precozmente en los mecanismos responsables del daño celular (Rahier et al., 2008) [95].

Estudios posteriores también han confirmado que la simple reducción cuantitativa de la masa β no es suficiente, por sí sola, para explicar la aparición de la diabetes. Existen, de hecho, individuos sometidos a resección quirúrgica de más de la mitad del páncreas que mantienen durante muchos años una regulación normal de la glucemia, lo que demuestra que el número absoluto de células β no representa el único determinante de la función insulínica. Lo que realmente distingue al páncreas diabético es el deterioro progresivo de la llamada masa funcional de las células β, es decir, del conjunto constituido tanto por el número de células como por su eficiencia secretora. En las fases iniciales de la enfermedad prevalece, por tanto, un compromiso funcional de la secreción insulínica, mientras que la reducción anatómica de la masa β-celular se vuelve progresivamente más importante con el prolongarse del estrés metabólico crónico.

La transformación de la compensación fisiológica en insuficiencia pancreática progresiva depende principalmente de la aparición de la llamada glucolipotoxicidad. La exposición crónica a elevadas concentraciones de glucosa y ácidos grasos libres obliga, de hecho, a las células β a una actividad biosintética continua, aumentando la carga sobre el retículo endoplásmico, la producción de especies reactivas del oxígeno y la acumulación de proteínas mal plegadas. En una fase inicial, estos mecanismos representan una respuesta adaptativa destinada a sostener la mayor demanda de insulina. Sin embargo, cuando el estímulo metabólico se vuelve persistente, dichos sistemas de adaptación se transforman progresivamente en potentes inductores de muerte celular, abriendo el camino a la activación de las vías apoptóticas que caracterizan la diabetes tipo 2.

Siguiendo esta línea evolutiva, resulta evidente cómo la muerte de las células β no es el resultado de un único mecanismo, sino de la convergencia de múltiples formas de estrés celular que, con el tiempo, superan la capacidad adaptativa del páncreas. Entre estos, el estrés del retículo endoplásmico ocupa una posición central. Las células β son, de hecho, altamente especializadas en la síntesis y el correcto plegamiento de enormes cantidades de insulina. Paralelamente, la sobrecarga metabólica persistente determina una importante disfunción mitocondrial, reduce la producción de ATP y amplifica aún más el daño celular, creando un círculo vicioso que acelera el deterioro de la función β-celular.

A este cuadro se asocia el estrés oxidativo, hoy considerado uno de los principales determinantes de la degeneración de las células β. A diferencia de muchos otros tejidos, las células pancreáticas poseen una dotación relativamente limitada de enzimas antioxidantes y resultan, por tanto, particularmente vulnerables a la acumulación de especies reactivas del oxígeno (ROS). La hiperglucemia crónica, la lipotoxicidad y la deposición de amiloide incrementan progresivamente la producción de radicales libres, mientras que simultáneamente se reduce la expresión de importantes sistemas de defensa. Las consecuencias son evidentes también a nivel histológico: en los páncreas de pacientes con diabetes tipo 2 aumentan significativamente los marcadores de daño oxidativo del ADN y de la peroxidación lipídica (daño oxidativo de las grasas presentes en las células). La estrecha correlación observada entre el incremento de estos marcadores y la reducción de la masa β-celular sugiere que el daño oxidativo no representa simplemente una consecuencia de la hiperglucemia, sino uno de los principales motores de la pérdida progresiva de las células productoras de insulina.

En su conjunto, los estudios anatomopatológicos permiten hoy delinear un modelo fisiopatológico extremadamente coherente. En las primeras fases de la resistencia a la insulina, el páncreas aumenta la secreción insulínica e intenta, al menos en parte, expandir la masa de las células β para mantener la normoglucemia. Con el prolongarse de la hiperinsulinemia crónica, sin embargo, la continua sobrecarga funcional expone a estas células a glucotoxicidad, lipotoxicidad, estrés oxidativo, estrés del retículo endoplásmico, deposición de amiloide e inflamación crónica. Estos factores convergen en la activación de los programas apoptóticos, determinando una reducción progresiva de la masa funcional de las células β. La consiguiente disminución de la secreción insulínica favorece el aumento de la glucemia, que a su vez amplifica aún más todos los mecanismos de daño celular, instaurando un potente círculo vicioso autoalimentado en el que la hiperglucemia y la pérdida β-celular se refuerzan recíprocamente.

Esta visión modifica profundamente también el enfoque terapéutico de la diabetes tipo 2. Durante muchos años, el objetivo principal fue casi exclusivamente la reducción de la glucemia, considerada el principal indicador de eficacia del tratamiento. Los conocimientos actuales demuestran, en cambio, que el control glucémico representa solo una parte de la estrategia terapéutica. Preservar la vitalidad de las células β, reducir su carga funcional, limitar el estrés oxidativo y del retículo endoplásmico, contrarrestar la glucolipotoxicidad y prevenir la activación de las vías apoptóticas constituyen hoy objetivos igualmente importantes. Intervenir precozmente en estos mecanismos podría, de hecho, ralentizar la pérdida de la masa β-celular, prolongar la capacidad secretora residual del páncreas y modificar concretamente la historia natural de la enfermedad, en lugar de limitar el tratamiento solo a sus consecuencias metabólicas.

La diabetes mellitus tipo 2 emerge, por tanto, como una patología dinámica en la que la hiperinsulinemia representa el punto de partida, mientras que el agotamiento progresivo y la muerte de las células β constituyen el paso decisivo hacia la pérdida irreversible del control glucémico. Comprender esta secuencia temporal significa también comprender que la diabetes no aparece repentinamente cuando la glucemia supera un determinado umbral diagnóstico, sino que comienza muchos años antes, durante una larga fase silenciosa en la que el páncreas lucha diariamente para compensar una demanda insulínica siempre creciente. Es precisamente durante esta ventana temporal donde se juega la posibilidad de prevenir o ralentizar la evolución de la enfermedad. Proteger las células β significa, de hecho, preservar el principal sistema fisiológico encargado del control de la glucemia e intervenir en el mecanismo que, más que ningún otro, determina la transición de la adaptación metabólica a la diabetes manifiesta.

Conclusiones

Las evidencias analizadas en este capítulo muestran que la diabetes tipo 2 no puede interpretarse como una simple alteración de la glucemia. Es una patología sistémica y progresiva, capaz de afectar al corazón, los riñones, el hígado, el cerebro y numerosos tejidos más. La frecuente presencia de multimorbilidad confirma que el daño metabólico se extiende progresivamente a todo el organismo y puede anticipar en muchos años la aparición de las principales enfermedades crónicas.

El proceso fisiopatológico parece comenzar mucho antes del diagnóstico. El monitoreo continuo de glucosa muestra que la variabilidad glucémica aumenta ya en la prediabetes, cuando la glucemia en ayunas y la HbA1c pueden estar todavía relativamente conservadas. Las excursiones posprandiales adquieren, por tanto, una importancia particular. El índice glucémico, la carga glucémica y la composición general de la comida influyen directamente en estas oscilaciones. La fibra, las proteínas y la distribución de los macronutrientes pueden modificar su intensidad, mientras que las respuestas individuales ponen de manifiesto la necesidad de una nutrición cada vez más personalizada.

En este contexto, los estudios sobre dietas con bajo contenido de carbohidratos muestran una reducción de los picos posprandiales y de la variabilidad glucémica, junto con un aumento del tiempo transcurrido en el intervalo óptimo. Sin embargo, el beneficio depende de la calidad general de la alimentación, de la adherencia y de las características metabólicas individuales.

La progresión de la enfermedad conduce después a las células β pancreáticas. Las evidencias muestran que uno de los primeros defectos se refiere a la pérdida de la secreción insulínica precoz. El páncreas intenta inicialmente compensar aumentando la secreción tardía, pero esta respuesta favorece la hiperinsulinemia. Paralelamente, la reducción del aclaramiento hepático de la insulina también contribuye a aumentar las concentraciones de la hormona. Algunos estudios sugieren que esta alteración puede aparecer precozmente y contribuir, junto con el aumento de la secreción, a la posterior insulinorresistencia.

La hiperinsulinemia crónica adquiere entonces un doble significado: inicialmente sostiene la normoglucemia, pero con el tiempo puede participar en la pérdida de la sensibilidad insulínica. A nivel molecular, la estimulación persistente de la vía PI3K/AKT/mTOR mantiene activa la S6K1. El consiguiente feedback negativo sobre IRS-1 reduce progresivamente la transmisión de la señal insulínica hacia PI3K y AKT, comprometiendo también los procesos que favorecen la utilización de la glucosa.

En este equilibrio adquiere particular importancia la AMPK, antagonista fisiológico de la actividad excesiva de mTOR. El ejercicio físico y otras intervenciones estudiadas experimentalmente pueden reactivar la AMPK, reducir el eje mTOR/S6K1 y favorecer la recuperación de la señalización IRS-1/PI3K/AKT. La diabetes emerge, por tanto, también como una pérdida de la alternancia normal entre las señales de disponibilidad y consumo energético.

Cuando este desequilibrio persiste, el páncreas es sometido a una carga creciente. La glucotoxicidad, la lipotoxicidad, el estrés oxidativo, el estrés del retículo endoplásmico, la disfunción mitocondrial y la deposición de amiloide convergen progresivamente en el deterioro y la apoptosis de las células β. La reducción de su masa funcional hace finalmente insuficiente la secreción insulínica y favorece la hiperglucemia estable.

La diabetes tipo 2 aparece así como el resultado final de una larga cascada: aumento de la variabilidad glucémica → alteración β-celular → modificación de la secreción y el aclaramiento de la insulina → hiperinsulinemia → alteración del equilibrio AMPK/mTOR → insulinorresistencia → muerte de las células β. Intervenir antes de que este circuito se vuelva autoalimentado representa, por tanto, uno de los principales objetivos de la prevención metabólica.

Referencias

[1] Life expectancy associated with different ages at diagnosis of type 2 diabetes in high-income countries: 23 million person-years of observation

Emerging Risk Factors Collaboration, 2023

Lancet Diabetes & Endocrinology. 2023;11(10):731-742.

[2] Editorial: New insights into comorbidities and mortality in patients with diabetes

Li et al., 2024

Frontiers in Endocrinology. 2024;15:1406131.

[3] The burden of multiple long-term conditions associated with diabetes on years of life lived and lost

Gregg et al., 2024

Nature Medicine. 2024;30:2830-2837.

[4] Global prevalence of multimorbidity among people with type 2 diabetes: a systematic review and meta-analysis

Ferede et al., 2025

BMC Public Health. 2025;26(1):193.

[5] Variation in comorbidity burden in people with type 2 diabetes over the disease duration: a population-based real-world data analysis

Pearson-Stuttard et al., 2022

eClinicalMedicine. 2022;52.

[6] The cardio-renal-metabolic connection: a review of the evidence

Marassi e Fadini, 2023

Cardiovascular Diabetology. 2023;22:195.

[7] Prevalence of cardiovascular and chronic kidney diseases in individuals with type 2 diabetes mellitus: a global umbrella review

Hassen et al., 2026

Diabetes & Metabolic Syndrome. 2026;20(2):103381.

[8] Emerging trends and disparities in cardiovascular, renal and diabetes-related mortality: a retrospective analysis of a large online epidemiological database

Goyal et al., 2025

PLoS One. 2025;20(5):e0320670.

[9] The burden and risks of emerging complications of diabetes mellitus

Tomic et al., 2022

Nature Reviews Endocrinology. 2022;18(9):525-539.

[10] Evaluation of the impact of type 2 diabetes on mortality and life expectancy according to the number of risk factor targets achieved: an observational study

Wang et al., 2024

BMC Medicine. 2024;22:114.

[11] Classifying diabetes and prediabetes through continuous glucose monitoring glycemic variability indices

Acciaroli et al., 2018

Journal of Diabetes Science and Technology. 2018;12(1):105-113.

[12] From Stability to Variability: Classification of Healthy Individuals, Prediabetes, and Type 2 Diabetes Using Glycemic Variability Indices Derived from Continuous Glucose Monitoring Data

Cichosz et al., 2025

Diabetes Technology & Therapeutics. 2025;27(1):34-44.

[13] Differences in Continuous Glucose Monitoring Profiles in Prediabetes Compared with Normoglycemic Individuals: A Matched-Pair Analysis

Rizos et al., 2024

Journal of Diabetes Science and Technology. 2024;18(2):414-422.

[14] Continuous glucose monitoring reveals high intraindividual variability in fasting glucose

Shilo et al., 2024

Nature Medicine. 2024;30:1424-1431.

[15] Continuous Glucose Monitoring for Prediabetes: What Are the Best Metrics?

Zahalka et al., 2024

Journal of Diabetes Science and Technology. 2024;18(4):835-846.

[16] Glycemic Variability Parameters in Continuous Glucose Monitoring as Predictors of Diabetes: A Prospective Assessment in a General Non-Diabetic Population

Rodríguez García et al., 2025

Advances in Laboratory Medicine. 2025;6(1):46-51.

[17] A Mixed Meal Tolerance Test Predicts Type 2 Diabetes in Southwest Native American Adults

Mitchell et al., 2024

Nutrition & Diabetes. 2024;14(1):50.

[18] Individual Variations in Glycemic Responses to Carbohydrates and the Underlying Metabolic Physiology

Wu et al., 2025

Nature Medicine. 2025;31:2232-2243.

[19] Continuous Glucose Monitoring for Prediabetes: Roles, Evidence, and Gaps

Zahalka et al., 2025

Endocrine Practice. 2025;31(8):1054-1060.

[20] Glycemic Index, Glycemic Load and Glycemic Response: An International Scientific Consensus Summit from the International Carbohydrate Quality Consortium (ICQC)

Augustin et al., 2015

Nutrition, Metabolism and Cardiovascular Diseases. 2015;25(9):795-815.

[21] Associations of Diet Composition and Quality With Continuous Glucose Monitoring-Derived Glycemic Metrics in a Community-Based Cohort

Bakhshi et al., 2025

American Journal of Clinical Nutrition. 2025;122(4):942-953.

[22] Effect of Macronutrients and Fiber on Postprandial Glycemic Responses and Meal Glycemic Index and Glycemic Load Value Determinations

Meng et al., 2017

American Journal of Clinical Nutrition. 2017;105(4):842-853.

[23] Age, Sex, BMI, Meal Timing, and Meal Glycemic Load Shape Postprandial Glycemic Responses

Calvo-Malvar et al., 2025

JAMA Network Open. 2025;8(9):e2533193.

[24] Reducing Breakfast Glycemic Index and Glycemic Load Attenuates Postprandial Glycemic Response: A Systematic Review and Meta-analysis of Randomized Controlled Trials

Toh et al., 2020

Nutrition. 2020;71:110634.

[25] Effects of Different Proportions of Carbohydrates in Breakfast on Postprandial Glucose Excursions in Individuals With Normal Glucose Tolerance and Impaired Glucose Regulation

Kang et al., 2013

Diabetes Technology & Therapeutics. 2013;15(7):569-574.

[26] Restricting Carbohydrates at Breakfast Is Sufficient to Reduce 24-Hour Exposure to Postprandial Hyperglycemia and Improve Glycemic Variability

Chang et al., 2019

American Journal of Clinical Nutrition. 2019;109(5):1302-1309.

[27] Individual Postprandial Glycemic Responses to Different Types of Meals According to Carbohydrate Levels and Their Associations With Glycemic Variability Measured by Continuous Glucose Monitoring

Song et al., 2023

Nutrients. 2023;15(16):3571.

[28] Glycemic Variability and Control Assessed by Continuous Glucose Monitoring in Healthy Young and Older Adults and Their Relationship With Diet

Köhlmoos e Dittmar, 2025

Journal of the Endocrine Society. 2025;9(7):bvaf081.

[29] The Beneficial Impact of a Low-Carbohydrate Diet on Glycemic Variability in Insulin-Deficient Diabetes

Song et al., 2026

Frontiers in Nutrition. 2026;12:1733037.

[30] Effects of Carbohydrate-Restricted Diets on 24-Hour Mean Blood Glucose Levels Measured by Continuous Glucose Monitoring in Type 2 Diabetes: An Exploratory Meta-Analysis

Wang e Pei, 2025

Frontiers in Nutrition. 2025;12:1670022.

[31] The Clinical Effects of a Carbohydrate-Reduced High-Protein Diet on Glycaemic Variability in Patients with Type 2 Diabetes Mellitus Treated with Metformin: A Randomised Controlled Trial

Thomsen et al., 2020

Clinical Nutrition ESPEN. 2020;39:46–52.

[32] Effects of Carbohydrate Restriction on Postprandial Glucose Metabolism, β-Cell Function, Gut Hormone Secretion, and Satiety in Patients with Type 2 Diabetes

Skytte et al., 2021

American Journal of Physiology-Endocrinology and Metabolism. 2021;320(1):E7-E18.

[33] Association Between Low-Carbohydrate Diets and Time in Range Assessed by Continuous Glucose Monitoring in Patients with Type 2 Diabetes

Osugi et al., 2023

Journal of Diabetes Investigation. 2023;14(5):659-668.

[34] Long-Term Effects of a Novel Continuous Remote Care Intervention Including Nutritional Ketosis for the Management of Type 2 Diabetes: A 2-Year Non-randomized Clinical Trial

Athinarayanan et al., 2019

Frontiers in Endocrinology. 2019;10:348.

[35] Effectiveness of Real-Time Continuous Glucose Monitoring to Improve Effects of a Lifestyle Intervention in Type 2 Diabetes: A Pilot Study

Taylor et al., 2019

Diabetes Therapy. 2019;10(2):509-522.

[36] The Effect of Carbohydrate Intake on Glycemic Control in Individuals with Type 1 Diabetes: An Open-Label Randomized Crossover Trial

Sterner Isaksson et al., 2023

The Lancet Regional Health – Europe. 2023;37:100806.

[37] Phasic Insulin Release and Metabolic Regulation in Type 2 Diabetes

Del Prato et al., 2002

Diabetes. 2002;51(Suppl 1):S109-S116.

[38] Loss of Early Insulin Secretion Leads to Postprandial Hyperglycaemia

Del Prato, 2003

Diabetologia. 2003;46(Suppl 1):M2-M8.

[39] Oral disposition index in obese youth from normal to prediabetes to diabetes: relationship to clamp disposition index

Sjaarda et al., 2012

J Pediatr. 2012 Jul;161(1):51-7.

[40] Insulin Resistance and β-Cell Dysfunction in Individuals With Normal Glucose Tolerance but Elevated 1-Hour Plasma Glucose After Oral Glucose Load

Nie et al., 2025

Frontiers in Endocrinology. 2025;16:1507107.

[41] Glycemic Variability Is Associated With Beta-Cell Function in Patients With Different Glucose Tolerance Statuses

Chen et al., 2013

Diabetology & Metabolic Syndrome. 2013;5:38.

[42] Glycemic variability correlates strongly with postprandial beta-cell dysfunction in a segment of type 2 diabetic patients using oral hypoglycemic agents

Kohnert et al., 2009

Diabetes Care. 2009;32(6):1058-1062.

[43] Daily Glycemic Variability Is Associated With Intrahepatic Fat Content, β-Cell Sensitivity, and Glycolytic Biomarkers in Youth With Obesity

Barbieri et al., 2025

Obesity (Silver Spring). 2025;33(1):116-124.

[44] Glycemic Variability in Gestational Diabetes Mellitus and Its Association With β-Cell Function

Su et al., 2013

Endocrine. 2013;43(2):370-375.

[45] Glycemic Variability Assessed by Continuous Glucose Monitoring in Non-Diabetic Individuals and Associations With Cardiometabolic Risk Markers: A Systematic Review and Meta-analysis

Hjort et al., 2024

Clinical Nutrition. 2024;43(4):915-925.

[46] Insulin Clearance in Obesity and Type 2 Diabetes

Koh et al., 2022

Int J Mol Sci. 2022 Jan 6;23(2):596.

[47] The Physiology of Insulin Clearance

Bergman et al., 2022

Int J Mol Sci. 2022 Feb 5;23(3):1826.

[48] Hypothesis: Role of Reduced Hepatic Insulin Clearance in the Pathogenesis of Type 2 Diabetes

Bergman et al., 2019

Diabetes. 2019;68(9):1709-1716.

[49] Longitudinal Compensation for Fat-Induced Insulin Resistance Includes Reduced Insulin Clearance and Enhanced β-Cell Response

Mittelman et al., 2000

Diabetes. 2000;49(12):2116-2125.

[50] Beta-cell "rest" accompanies reduced first-pass hepatic insulin extraction in the insulin-resistant, fat-fed canine model

Kim et al., 2007

Am J Physiol Endocrinol Metab. 2007 Jun;292(6):E1581-9.

[51] Reduced insulin clearance in paediatric metabolic (dysfunction)-associated fatty liver disease and its dual role in beta-cell offload and diabetes risk

Jiang et al., 2024

Diabetes, Obesity and Metabolism. 2024;26(11):5390–5398.

[52] Postprandial Insulin Response and Clearance Among Black and White Women: The Federal Women's Study

Chung et al., 2019

Journal of Clinical Endocrinology & Metabolism. 2019;104(1):181-192.

[53] Three Days of a Eucaloric Low-Carbohydrate High-Fat Diet Increases Insulin Clearance in Healthy Non-Obese Japanese Men

Suzuki et al., 2019

Scientific Reports. 2019;9(1):3857.

[54] Reduced Insulin Clearance Is Associated With Increased Risk of Type 2 Diabetes in American Indians

Shah et al., 2021

Diabetologia. 2021;64(4):914-922.

[55] Reduced Insulin Clearance and Insulin-Degrading Enzyme Activity Contribute to Hyperinsulinemia in African Americans

Fosam et al., 2020

J Clin Endocrinol Metab. 2020 Apr 1;105(4):e1835-e1846.

[56] Fasting insulin reflects heterogeneous physiological processes: role of insulin clearance

Goodarzi et al., 2011

Am J Physiol Endocrinol Metab. 2011 Aug;301(2):E402-8.

[57] β Cell function and plasma insulin clearance in people with obesity and different glycemic status

Mittendorfer et al., 2022

J Clin Invest. 2022 Feb 1;132(3):e154068.

[58] Development of Hyperinsulinemia and Insulin Resistance During the Early Stage of Weight Gain

Erdmann et al., 2008

American Journal of Physiology-Endocrinology and Metabolism. 2008;294(3):E568-E575.

[59] Three Days of Mild Hyperglycemia Impairs β-Cell Function, Insulin Sensitivity, and Insulin Clearance in Healthy Individuals

Merovci et al., 2021

Diabetes. 2021;70(1):204–213.

[60] Insulin Resistance and Associated Compensatory Responses in African-American and Hispanic Children

Goran et al., 2002

Diabetes Care. 2002;25(12):2184-2190.

[61] Lower Insulin Clearance Parallels a Reduced Insulin Sensitivity and Is Associated With a Decline in β-Cell Function Over Time in Obese Youth

Galderisi et al., 2019

Diabetes. 2019;68(11):2074-2084.

[62] Metabolic Clearance Rate of Insulin Across the Glucose Tolerance Spectrum by Race and Ethnicity in Youth With Obesity

Cho et al., 2025

Obesity (Silver Spring). 2025;33(7):1365-1374.

[63] A Low n-6:n-3 Polyunsaturated Fatty Acid Ratio Diet Improves Hyperinsulinemia by Restoring Insulin Clearance in Obese Youth

Tricò et al., 2022

Diabetes, Obesity and Metabolism. 2022;24(7):1267-1276.

[64] Overnutrition, Hyperinsulinemia and Ectopic Fat Accumulation: Time for a Paradigm Shift in the Management of Type 2 Diabetes

Janssen, 2024

International Journal of Molecular Sciences. 2024;25(10):5488.

[65] Pathophysiology of Prediabetes Hyperinsulinemia and Insulin Resistance in the Cardiovascular System

2025

Bkaily et al. Biomedicines. 2025;13(8):1842.

[66] Banting Lecture 2011: Hyperinsulinemia: Cause or Consequence?

Corkey, 2012

Diabetes. 2012;61(1):4-13.

[67] Hyperinsulinemia: An Early Indicator of Metabolic Dysfunction

Thomas et al., 2019

J Endocr Soc. 2019 Jul 24;3(9):1727-1747.

[68] Pancreatic beta-cell specific BAG3 knockout results in chronic hyperinsulinemia inducing insulin resistance

Damiani et al., 2023

Mol Metab. 2023 Jun 10;74:101752.

[69] Diabetes: Have We Got It All Wrong? Hyperinsulinism as the Culprit: Surgery Provides the Evidence

Pories e Dohm, 2012

Diabetes Care. 2012;35(12):2438-2442.

[70] Hyperinsulinemia in Obesity, Inflammation, and Cancer

Zhang et al., 2021

Diabetes Metab J. 2021 May;45(3):285-311.

[71] Hyperinsulinemia and Its Pivotal Role in Aging, Obesity, Type 2 Diabetes, Cardiovascular Disease and Cancer

Janssen, 2021

Int J Mol Sci. 2021 Jul 21;22(15):7797.

[72] Identification of IRS-1 Ser-1101 as a target of S6K1 in nutrient- and obesity-induced insulin resistance

Tremblay et al., 2007

Proc Natl Acad Sci U S A. 2007 Aug 20;104(35):14056–14061.

[73] MAP Kinases and mTOR Mediate Insulin-Induced Phosphorylation of Insulin Receptor Substrate-1 on Serine Residues 307, 612 and 632

Gual et al., 2003

Diabetologia. 2003;46(11):1532-1542.

[74] Human and mouse muscle transcriptomic analyses identify insulin receptor mRNA downregulation in hyperinsulinemia-associated insulin resistance

Cen et al., 2022

FASEB Journal. 2022;36(1):e22088.

[75] Chronic Hyperinsulinemia Drives Human Hepatocyte Senescence

Baboota et al., 2022

Molecular Metabolism. 2022;64:101558.

[76] Hyperinsulinemia Causes Glomerular Podocyte Injury and Albuminuria Through a Self-Perpetuating GSK3β–IRS1 Insulin Desensitization Circuit

Chen et al., 2026

Metabolism. 2026;179:156571.

[77] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1 (S6K1)

Um et al., 2006

Cell Metabolism. 2006;3(6):393-402.

[78] Nutrients Suppress Phosphatidylinositol 3-Kinase/Akt Signaling via Raptor-Dependent mTOR-Mediated Phosphorylation of Insulin Receptor Substrate 1

Tzatsos e Kandror, 2006

Molecular and Cellular Biology. 2006;26(1):63-76.

[79] The TSC1-2 Tumor Suppressor Controls Insulin– PI3K Signaling via Regulation of IRS Proteins

Harrington et al., 2004

Journal of Cell Biology. 2004;166(2):213-223.

[80] Increased Activation of the Mammalian Target of Rapamycin Pathway in Liver and Skeletal Muscle of Obese Rats: Possible Involvement in Obesity-Linked Insulin Resistance

Khamzina et al., 2005

Endocrinology. 2005;146(3):1473-1481.

[81] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cassette Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology. 2004;14(18):1650-1656.

[82] Absence of S6K1 Protects Against Age- and Diet-Induced Obesity While Enhancing Insulin Sensitivity

Um et al., 2004

Nature. 2004;431(7005):200-205.

[83] Regulation of Insulin Signalling by Hyperinsulinaemia: Role of IRS-1/2 Serine Phosphorylation and the mTOR/p70 S6K Pathway

Ueno et al., 2005

Diabetologia. 2005;48(3):506-518.

[84] AMPK Exerts Dual Regulatory Effects on the PI3K Pathway

Tao et al., 2010

Journal of Molecular Signaling. 2010;5:1.

[85] Downregulation of AMPK Accompanies Leucine- and Glucose-Induced Increases in Protein Synthesis and Insulin Resistance in Rat Skeletal Muscle.

Saha et al., 2010

Diabetes. 2010;59(10):2426-2434.

[86] Palmitate Activates mTOR/p70S6K through AMPK Inhibition and Hypophosphorylation of Raptor in C2C12 Skeletal Muscle Cells: Reversal by Oleate Is Similar to Metformin.

Kwon e Querfurth, 2015

Biochimie. 2015;118:141-150.

[87] The Role of the AMPK/mTOR/S6K1 Signaling Pathway in Mediating the Physiological Process of Exercise-Induced Insulin Sensitization in Skeletal Muscle of C57BL/6 Mice.

Liu et al., 2012

Biochimica et Biophysica Acta – Molecular Basis of Disease. 2012;1822(11):1716-1726.

[88] AMPD1 Regulates mTORC1-p70 S6 Kinase Axis in the Control of Insulin Sensitivity in Skeletal Muscle.

Tandelilin et al., 2015

BMC Endocrine Disorders. 2015;15:11.

[89] Hyperinsulinemia-Induced Insulin Resistance in Skeletal Muscle Cells Is Associated with Impaired AMPK Activation and Restoration of Insulin Signaling by Resveratrol.

Vlavcheski et al., 2020

Nutrients. 2020;12(4):914.

[90] Evodiamine Improves Insulin Sensitivity by Inhibiting mTOR-S6K Signaling and IRS-1 Serine Phosphorylation in Obese and Diabetic Mice.

Wang et al., 2013

PLoS ONE. 2013;8(12):e83264.

[91] HM-Chromanone, a Bioactive Compound from Portulaca oleracea L., Improves Palmitate-Induced Insulin Resistance through Activation of the LKB1/AMPK Signaling Pathway in L6 Skeletal Muscle Cells.

Park e Han, 2022

Toxicology Research. 2022;11(5):774-783.

[92] Cyanidin-3-O-β-glucoside and protocatechuic acid activate AMPK/mTOR/S6K pathway and improve glucose homeostasis in mice

Talagavadi et al., 2016

Journal of Functional Foods. 2016;21:338-348.

[93] Eugenol Ameliorates Hepatic Steatosis and Fibrosis by Downregulating SREBP-1 through the AMPK/mTOR/p70S6K Signaling Pathway.

Jo et al., 2014

Biological & Pharmaceutical Bulletin. 2014;37(8):1341-1351.

[94] Beta-cell deficit and increased beta-cell apoptosis in humans with type 2 diabetes

Butler et al., 2003

Diabetes. 2003;52(1):102-110.

[95] Pancreatic beta-cell mass in European subjects with type 2 diabetes.

Rahier et al., 2008

Diabetes, Obesity and Metabolism. 2008;10(Suppl 4):32-42.

[96] Relationship between beta-cell mass and diabetes onset.

Matveyenko e Butler, 2008

Diabetes, Obesity and Metabolism. 2008;10(Suppl 4):23-31.