
Scientific Book

Typ-2-Diabetes und fortschreitende Stoffwechselverschlechterung

Typ-2-Diabetes ist eine Stoffwechselerkrankung, die durch Veränderungen der Insulinsensitivität und eine fortschreitende Beeinträchtigung der Funktion der pankreatischen β-Zellen gekennzeichnet ist. Hyperinsulinämie, Insulinresistenz, chronische Entzündungen und Funktionsstörungen der PI3K/AKT-Signalwege tragen zur Komplexität der Erkrankung bei. Im Buch „La scelta di Vivere in Salute o in Malattia“ (Die Wahl, in Gesundheit oder Krankheit zu leben) vertiefen Dr. A. Colonnese und R. Panzironi diese Mechanismen sowie die Rolle der Ernährung und des Lebensstils bei der Prävention und dem Management des metabolischen Risikos.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Typ-2-Diabetes und fortschreitende Stoffwechselverschlechterung. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/typ-2-diabetes-und-fortschreitende-stoffwechselverschlechterung
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.14

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • TYP-2-DIABETES
  • GLYKÄMISCHE VARIABILITÄT
  • HYPERINSULINÄMIE
  • INSULIN-CLEARANCE
  • PI3K/AKT/MTOR
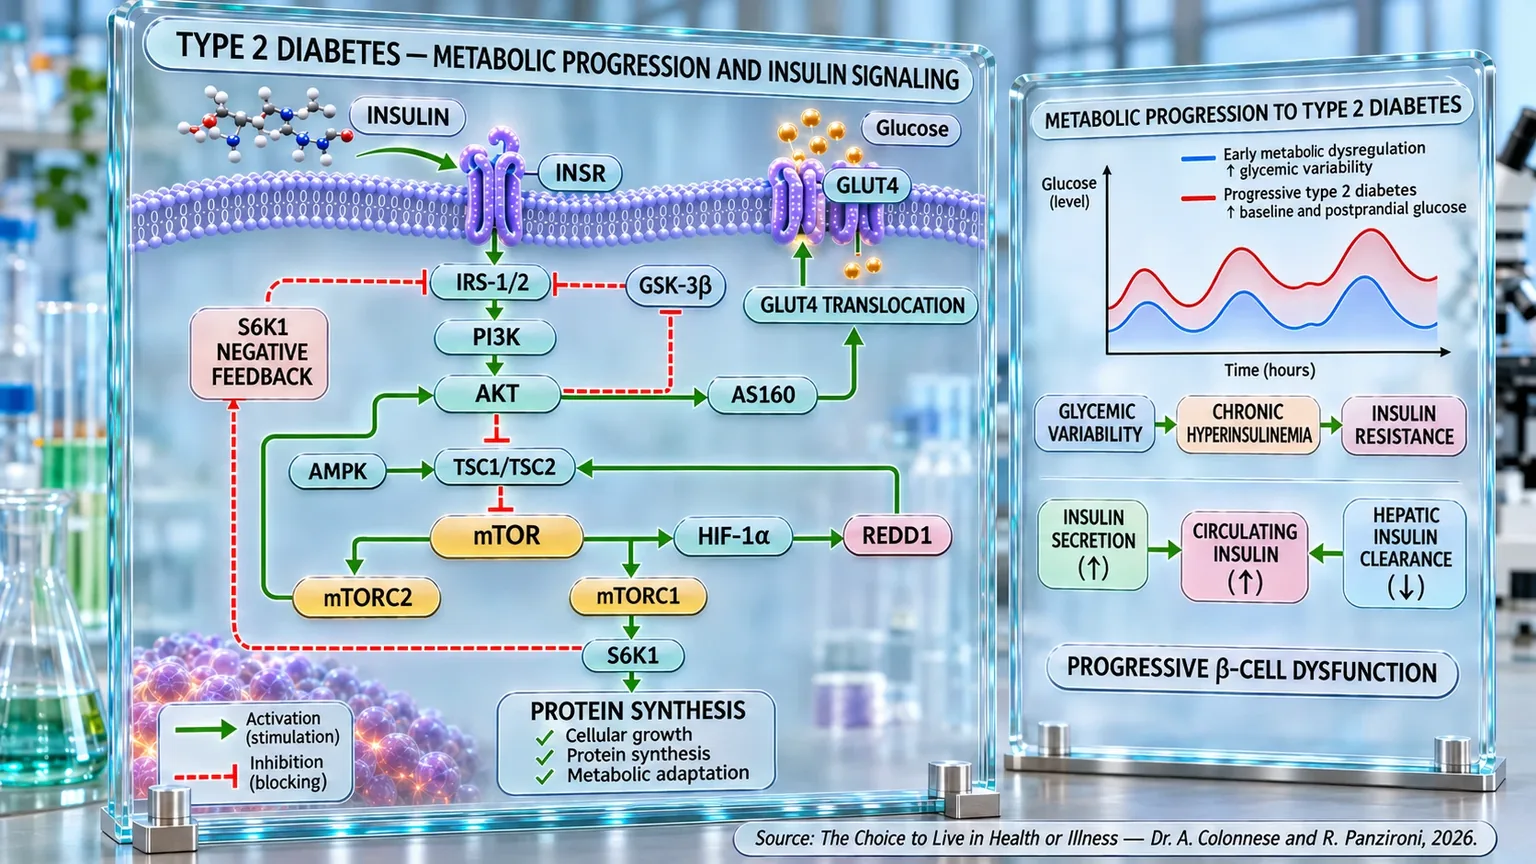
Zwei transparente Tafeln zeigen ein zelluläres Signalnetzwerk und zwei oszillierende Glukosekurven auf einer Zeitachse.
Infografik zur metabolischen Progression bei Typ-2-Diabetes: Die Insulinsignalisierung über INSR, IRS-1/2, PI3K und AKT, die Translokation von GLUT4 sowie die AMPK–TSC1/TSC2–mTOR–S6K1-Achse flankieren die Abfolge von glykämischer Variabilität, chronischer Hyperinsulinämie, Insulinresistenz und fortschreitender Dysfunktion der pankreatischen β-Zellen.

ABSTRACT

Typ-2-Diabetes ist eine fortschreitende Stoffwechselerkrankung, die zahlreiche Organe betrifft und sich bereits vor einer anhaltenden Hyperglykämie entwickeln kann. Im Buch „La scelta di Vivere in Salute o in Malattia“ analysieren Dr. A. Colonnese und R. Panzironi die Abfolge glykämischer, pankreatischer und molekularer Veränderungen, die mit dem Fortschreiten der Krankheit einhergehen.

In den Anfangsphasen zeigt das kontinuierliche Glukosemonitoring eine erhöhte glykämische Variabilität, selbst wenn der Nüchternblutzucker und das glykierte Hämoglobin noch relativ stabil sind. Postprandiale Schwankungen hängen vom glykämischen Index und der glykämischen Last, der Zusammensetzung der Mahlzeiten sowie individuellen Reaktionen ab. Studien zu kohlenhydratreduzierten Diäten berichten von geringeren Blutzuckerspitzen und einer längeren Zeit im optimalen Bereich, wobei die Ergebnisse von der Ernährungsqualität und der Therapietreue abhängen.

Parallel dazu führt der Verlust der frühen Insulinausschüttung zu einer verzögerten Kompensation, die zur Hyperinsulinämie beitragen kann. Auch eine verringerte hepatische Clearance erhöht die Insulinexposition und könnte einem Teil der Veränderungen der Insulinsensitivität vorausgehen. Die anhaltende Stimulation von PI3K/AKT/mTOR kann S6K1 aktiv halten, deren negatives Feedback auf IRS-1 die Insulin-Signalübertragung abschwächt. AMPK stellt einen komplementären Energieregulator dar: Körperliche Betätigung und experimentelle Interventionen können dessen Aktivierung fördern und so mTOR/S6K1 sowie die IRS-1/PI3K/AKT-Signalübertragung modulieren.

Mit anhaltendem Ungleichgewicht tragen Glukotoxizität, Lipotoxizität, oxidativer Stress und Stress des endoplasmatischen Retikulums, mitochondriale Dysfunktion sowie Amyloidablagerungen zur Verschlechterung der pankreatischen β-Zellen bei. Der fortschreitende Verlust ihrer Funktion begrenzt die Insulinausschüttung und begünstigt eine stabile Hyperglykämie. Die mit Diabetes assoziierte Multimorbidität bestätigt zudem die systemische Relevanz des Prozesses mit möglichen Folgen für Herz, Nieren, Leber und Gehirn im Verlauf der fortschreitenden klinischen Entwicklung. Insgesamt skizzieren die Erkenntnisse eine Abfolge potenziell voneinander abhängiger Ereignisse, ohne eine universelle Kausalsequenz festzulegen. Die frühzeitige Erkennung von glykämischer Variabilität sowie Veränderungen der Insulinausschüttung und -clearance kann personalisierte Präventionsstrategien leiten, die durch Ernährung und körperliche Aktivität ergänzt werden, bevor eine fortgeschrittene β-Zell-Schädigung eintritt.

Typ-2-Diabetes als systemische Erkrankung

Typ-2-Diabetes mellitus stellt heute eine der größten Herausforderungen der modernen Medizin dar. Viele Jahre lang wurde er im Wesentlichen als eine Erkrankung betrachtet, die durch einen Anstieg des Blutzuckerspiegels gekennzeichnet ist, wobei das Hauptproblem in der Unfähigkeit des Körpers bestand, den Glukosespiegel innerhalb physiologischer Werte zu halten. Heute erscheint diese Sichtweise dank der in den letzten Jahrzehnten gesammelten Erkenntnisse als deutlich zu kurz gegriffen. Typ-2-Diabetes ist tatsächlich eine systemische Erkrankung, die durch ein komplexes Netzwerk aus metabolischen, entzündlichen, vaskulären und immunologischen Veränderungen nach und nach fast alle Organe und Organsysteme in Mitleidenschaft ziehen kann. Mit anderen Worten: Die Hyperglykämie stellt lediglich die offensichtlichste Manifestation eines weitaus umfassenderen biologischen Prozesses dar, der – wenn er nicht angemessen kontrolliert wird – den gesamten Organismus beeinträchtigt.

Das Ausmaß des Phänomens ist beeindruckend. Über 90–95 % aller Diabetesfälle weltweit entfallen auf Typ-2-Diabetes, eine Erkrankung, deren Prävalenz parallel zur Zunahme von Fettleibigkeit, Bewegungsmangel und der Alterung der Bevölkerung stetig steigt. Obwohl die Krankheit nach dem 45. bis 50. Lebensjahr am häufigsten bleibt, ist in den letzten Jahren ein stetiger Anstieg auch bei jungen Erwachsenen und in einigen Ländern sogar bei fettleibigen Jugendlichen und jungen Menschen zu beobachten. Zudem neigen Männer dazu, die Krankheit häufiger zu entwickeln und früher kardiovaskuläre und renale Komplikationen zu zeigen, während bei Frauen das Risiko nach der Menopause deutlich ansteigt, wenn ein Teil des Schutzes durch Östrogene wegfällt. Diese Vorverlegung des Erkrankungsalters ist von besonderer Bedeutung, da eine frühzeitige Diagnose den Körper einem wesentlich längeren Zeitraum metabolischer Veränderungen aussetzt, was das Risiko für Komplikationen und Mortalität schrittweise erhöht (Emerging Risk Factors Collaboration, 2023) [1].

Um Typ-2-Diabetes wirklich zu verstehen, ist es daher notwendig, die Vorstellung einer einfachen Blutzuckerstörung zu überwinden. Es ist treffender, sich den Organismus als ein Netzwerk perfekt synchronisierter Zahnräder vorzustellen: Wenn eines davon nicht mehr richtig funktioniert, werden nach und nach auch die anderen in Mitleidenschaft gezogen. Bei Diabetes geschieht etwas sehr Ähnliches. Die anfängliche Störung des Glukosestoffwechsels löst eine Kaskade von Ereignissen aus, die das Herz-Kreislauf-System, die Nieren, die Leber, das Gehirn, das Immunsystem und zahlreiche andere Gewebe betrifft und ein klinisches Bild entstehen lässt, das weitaus komplexer ist, als man früher annahm (Li et al., 2024) [2].

Diese neue Auffassung wird durch eine umfangreiche epidemiologische Analyse bestätigt, die an über 46 Millionen britischen Erwachsenen durchgeführt wurde und die Art und Weise, wie die Krankheit interpretiert wird, grundlegend verändert hat. Die Ergebnisse zeigen, dass Diabetes nicht einfach nur das Risiko für einige spezifische Komplikationen erhöht, sondern den gesamten Prozess des Auftretens chronischer Krankheiten beschleunigt. Frauen mit Diabetes entwickeln schwere Formen von Multimorbidität etwa zwanzig Jahre früher als die Allgemeinbevölkerung, bei Männern beträgt dieser Vorsprung etwa fünfzehn Jahre. Dies bedeutet, dass ein Diabetiker bereits im mittleren Alter ein Maß an klinischer Komplexität erreicht, das normalerweise erst viele Jahre später zu beobachten ist. Bereits im Alter von fünfzig Jahren lebt etwa jeder dritte Patient gleichzeitig mit mindestens drei chronischen Erkrankungen und verbringt durchschnittlich über zwanzig Jahre seines Lebens in diesem Zustand, was eine Verkürzung der Lebenserwartung um etwa elf Jahre im Vergleich zu Personen ohne Diabetes bedeutet. Zudem ist jede weitere Erkrankung im Alter von fünfzig Jahren mit einer zusätzlichen Verringerung der Überlebenszeit um etwa vier Jahre verbunden (Gregg et al., 2024) [3].

Das Auftreten dieser Erkrankungen folgt keinem zufälligen Muster. In den frühen Stadien der Krankheit gewinnen Bedingungen wie Depressionen, psychische Störungen, Asthma und Alkoholabhängigkeit an Bedeutung, während im Laufe der Jahre arterielle Hypertonie, ischämische Herzkrankheit, Herzinsuffizienz, chronische Nierenerkrankung, Schlaganfall, Tumore und Arthrose vorherrschend werden. Diese Veränderung spiegelt die fortschreitende Anhäufung metabolischer und vaskulärer Schäden wider, die gleichzeitig zahlreiche Organe und Systeme betreffen (Gregg et al., 2024) [3].

Multimorbidität ist mittlerweile eher die Regel als die Ausnahme. Eine aktuelle systematische Übersichtsarbeit, die fast drei Millionen Menschen mit Typ-2-Diabetes umfasste, schätzte, dass über 83 % der Patienten mit mindestens einer weiteren chronischen Krankheit leben. Mehr als die Hälfte weist gleichzeitig Erkrankungen auf, die direkt mit Diabetes zusammenhängen, wie Bluthochdruck, Herz-Kreislauf-Erkrankungen, Nephropathie und Retinopathie, zusammen mit scheinbar unabhängigen Zuständen wie Depressionen, chronisch obstruktiver Lungenerkrankung, Arthrose und anderen chronischen Leiden. Dies zeigt, wie Diabetes eine fortschreitende Anhäufung von Veränderungen begünstigt, die gleichzeitig viele Organsysteme des Körpers betreffen (Ferede et al., 2025) [4].

Auch der zeitliche Verlauf der Krankheit bestätigt dieses Phänomen. Bei der Analyse von über 220.000 britischen Patienten, die über zwanzig Jahre lang beobachtet wurden, wurde festgestellt, dass etwa 30 % der Betroffenen bereits zum Zeitpunkt der Diagnose mindestens drei Komorbiditäten aufweisen; dieser Anteil steigt nach zehn Jahren Krankheitsdauer auf etwa 60 %. Überraschenderweise gehören zu den häufigsten Erkrankungen bereits bei Krankheitsbeginn nicht nur Bluthochdruck, sondern auch chronische Rückenschmerzen, Depressionen und Arthrose, was darauf hindeutet, dass die klinische Belastung durch Diabetes weit über die traditionellen vaskulären Komplikationen hinausgeht. Mit zunehmender Dauer der Krankheit nehmen auch Retinopathie, Herzinsuffizienz, chronische Nierenerkrankung und zahlreiche andere chronische Leiden stetig zu. Fettleibigkeit verändert dieses Bild weiter und führt zu einer höheren Häufigkeit von Depressionen, Asthma, Herzinsuffizienz und Muskel-Skelett-Erkrankungen, wodurch sich regelrechte unterschiedliche klinische Phänotypen abzeichnen (Pearson-Stuttard et al., 2022) [5].

Unter allen Komplikationen sind die kardiovaskulären und renalen Erkrankungen nach wie vor die Hauptursachen für die Sterblichkeit. In den letzten Jahren ist jedoch eine neue pathophysiologische Interpretation entstanden, die Herz, Niere und Stoffwechsel als Komponenten eines einzigen, eng miteinander verbundenen Systems betrachtet. So entstand das Konzept der kardio-metabolisch-renalen Erkrankung, bei dem jedes Organ durch gemeinsame Mechanismen wie chronische Entzündungen, oxidativen Stress, endotheliale Dysfunktion, Aktivierung des Renin-Angiotensin-Systems, Veränderungen der intrazellulären Energiestoffwechselwege und Lipotoxizität zum Verfall der anderen beiträgt. In diesem Zusammenhang ist Diabetes nicht einfach nur eine der Komponenten der Krankheit, sondern der Hauptmotor, der einen Teufelskreis antreibt, in dem der Schaden eines Organs den der anderen beschleunigt (Marassi und Fadini, 2023) [6].

Das Ausmaß dieses Phänomens wird durch eine aktuelle Umbrella-Review bestätigt, die 675 Beobachtungsstudien umfasst. Herz-Kreislauf-Erkrankungen betreffen 13 % bis 46 % der Patienten mit Typ-2-Diabetes, mit einer durchschnittlichen Prävalenz von über 30 %, während die diabetische Nephropathie bis zu 38 % der Betroffenen betrifft und die chronische Nierenerkrankung bei über einem Drittel der Patienten auftreten kann. Die Komplikationen sind im Allgemeinen bei Männern und in der Bevölkerung von Ländern mit niedrigem und mittlerem Einkommen häufiger, wo späte Diagnosen und ein geringerer Zugang zur Gesundheitsversorgung eine schnellere Progression der Krankheit begünstigen (Hassen et al., 2026) [7].

In den letzten Jahren wurde zudem von der American Heart Association das Konzept des kardiovaskulär-renal-metabolischen Syndroms (CKM) eingeführt, das offiziell anerkennt, dass Fettleibigkeit, Diabetes, chronische Nierenerkrankung und Herz-Kreislauf-Erkrankungen unterschiedliche Manifestationen eines einzigen pathologischen Prozesses darstellen. Die Analyse epidemiologischer Daten aus den USA zeigt, dass Männer, ältere Menschen und bestimmte ethnisch benachteiligte Bevölkerungsgruppen das höchste Risiko für eine mit diesem Syndrom verbundene Mortalität aufweisen, was auch die entscheidende Rolle sozioökonomischer Faktoren und des Zugangs zur Gesundheitsversorgung unterstreicht (Goyal et al., 2025) [8].

Parallel dazu hat die verbesserte Überlebensrate zum Auftreten von Komplikationen geführt, die bis vor wenigen Jahren als marginal galten. Krebs, kognitiver Abbau, Demenz, Depressionen, metabolisch assoziierte Fettlebererkrankung, wiederkehrende Infektionen, obstruktive Schlafapnoe und muskuläre Schwäche gewinnen bei der Prognose von Diabetespatienten zunehmend an Bedeutung. Diese Zustände teilen viele der für Diabetes typischen biologischen Mechanismen, darunter Hyperinsulinämie, Insulinresistenz, chronische Entzündungen, oxidativer Stress, immunologische Veränderungen und mitochondriale Dysfunktion, was die zutiefst systemische Natur der Krankheit erneut bestätigt (Tomic et al., 2022) [9].

Eine ebenso moderne Sichtweise ergibt sich aus einem aktuellen Leitartikel, der die Erkenntnisse aus zwölf Studien zu Diabetes-Komorbiditäten zusammenfasst. Die Autoren betonen, dass die bloße Kontrolle des Blutzuckerspiegels nicht mehr ausreicht, um das Risiko für Komplikationen zu senken. Die frühzeitige Identifizierung von Entzündungs- und Stoffwechselbiomarkern, das rechtzeitige Screening auf Retinopathie, Parodontitis, kardio-renale Erkrankungen und Leberveränderungen sowie die Bewertung der Insulinresistenz als prognostischer Indikator für die Mortalität werden grundlegend. So zeichnet sich ein neues Modell der präventiven und personalisierten Medizin ab, das nicht nur auf die Glukosekontrolle ausgerichtet ist, sondern auf den umfassenden Schutz des gesamten Organismus (Li et al., 2024) [2].

Abschließend bieten die neuesten Erkenntnisse auch eine ermutigende Botschaft. Eine große prospektive Studie an über 316.000 Menschen hat gezeigt, dass Diabetes nicht zwangsläufig zu einer verringerten Überlebenszeit führt. Patienten, denen es gelingt, die wichtigsten Risikofaktoren (Blutzucker, Körpergewicht, Blutdruck, Cholesterin, körperliche Aktivität, Ernährung und Verzicht auf das Rauchen) gleichzeitig unter Kontrolle zu halten, weisen eine Mortalität und eine Lebenserwartung auf, die im Wesentlichen mit denen der Bevölkerung ohne Diabetes vergleichbar sind. Dies zeigt, dass ein frühzeitiges Eingreifen in das gesamte metabolische Bild den natürlichen Verlauf der Krankheit grundlegend verändern kann, wodurch die Last der Komplikationen, die in den folgenden Abschnitten vertieft werden, verringert wird (Wang et al., 2024) [10].

Glykämische Variabilität und Diabetes

Im Laufe der Jahre wurde Typ-2-Diabetes hauptsächlich anhand statischer Werte wie Nüchternblutzucker und glykiertem Hämoglobin (HbA1c) beschrieben. Diese Parameter stellten lange Zeit die Säulen der Diagnose und Überwachung der Erkrankung dar, bilden jedoch nur einen einzelnen Moment oder einen Durchschnitt der Glukoseexposition über einige Monate hinweg ab. Es ist ein wenig so, als würde man den Verkehr einer ganzen Stadt anhand eines einzigen Fotos bewerten, das an einer Kreuzung aufgenommen wurde: Das Bild mag in diesem präzisen Moment korrekt sein, verrät aber nichts darüber, wie intensiv der Verkehr war, wie er im Tagesverlauf schwankte oder ob es plötzliche Staus gab. Auf die gleiche Weise können zwei Personen denselben Nüchternblutzucker oder denselben HbA1c-Wert aufweisen, obwohl sie völlig unterschiedliche Glukoseprofile haben. Eine Person kann über den Tag hinweg relativ stabile Werte beibehalten, während die andere ständige postprandiale Spitzen und schnelle Abfälle des Blutzuckerspiegels aufweist. Heute wissen wir, dass genau diese Schwankungen einen der wichtigsten Aspekte der Pathophysiologie des Diabetes darstellen, da sie direkt die Fähigkeit des Organismus widerspiegeln, die Glukosehomöostase aufrechtzuerhalten (Acciaroli et al., 2018) [11].

Die Einführung von Systemen zur kontinuierlichen Glukosemessung (Continuous Glucose Monitoring, CGM) hat diese Perspektive grundlegend verändert. Im Gegensatz zu herkömmlichen punktuellen Messungen zeichnet das CGM Tausende von Blutzuckerwerten während des normalen Alltags auf. Dies ermöglicht es, nicht nur den durchschnittlichen Blutzuckerspiegel zu beobachten, sondern auch dessen Stabilität, die Häufigkeit von Schwankungen, die Dauer postprandialer Spitzen und die Fähigkeit des Körpers, den Glukosespiegel schnell wieder in den physiologischen Bereich zu bringen. Diese dynamische Bewertung hat zu der Erkenntnis geführt, dass die Verschlechterung des Glukosestoffwechsels nicht plötzlich auftritt, wenn der Blutzucker einen bestimmten Schwellenwert überschreitet, sondern sich durch einen langen Prozess entwickelt, der durch einen fortschreitenden Verlust der glykämischen Stabilität gekennzeichnet ist – oft viele Jahre vor der Diabetesdiagnose (Cichosz et al., 2025) [12].

Eines der wichtigsten Ergebnisse aktueller Studien ist der Nachweis, dass die glykämische Variabilität entlang des gesamten metabolischen Kontinuums allmählich zunimmt. Bei der Analyse von über achthundert Teilnehmern aus fünf verschiedenen klinischen Studien wurde beobachtet, dass der durchschnittliche Glukosespiegel progressiv von etwa 99 mg/dL bei normoglykämischen Personen auf über 180 mg/dL bei Patienten mit schlecht kontrolliertem Diabetes ansteigt. Parallel dazu nehmen die Zeit, in der der Wert über 140 mg/dL liegt, das Ausmaß der glykämischen Schwankungen (MAGE) und zahlreiche andere Variabilitätsindizes zu, während die Fähigkeit des Organismus, kleine Blutzuckerschwankungen schnell zu korrigieren, stetig abnimmt. Auch die Komplexität des Glukosesignals, ein Ausdruck eines effizienten Regulationssystems, reduziert sich mit fortschreitender Dysglykämie zunehmend, was auf einen Verlust des physiologischen Gleichgewichts hindeutet, der dem Auftreten eines manifesten Diabetes vorausgeht (Cichosz et al., 2025) [12].

Diese Beobachtungen erklären, warum Prädiabetes (eine Störung der Blutzuckerregulation, die dem Typ-2-Diabetes vorausgeht) nicht mehr als eine einfache Phase betrachtet werden kann, die durch eine leichte Erhöhung des durchschnittlichen Blutzuckerspiegels gekennzeichnet ist. Die kontinuierliche Überwachung zeigt, dass bereits in diesem frühen Stadium tiefgreifende Störungen der Glukoseregulation auftreten. Bei Personen, die hinsichtlich Alter, Geschlecht und Body-Mass-Index sorgfältig abgeglichen wurden, zeigte das CGM, dass Menschen mit Prädiabetes weniger Zeit innerhalb des optimalen glykämischen Bereichs verbringen, höhere Durchschnittswerte aufweisen und vor allem deutlich größere Schwankungen entwickeln als metabolisch gesunde Personen. Parameter wie der Variationskoeffizient (CV) und der MAGE sind bereits signifikant erhöht, während die Reaktion auf den Glukosetoleranztest eine höhere Glukoseexposition und eine langsamere Normalisierung nach der Belastung zeigt. Diese Ergebnisse deuten darauf hin, dass die glykämische Instabilität eines der ersten Anzeichen für den Verlust der metabolischen Homöostase ist und oft dem stabilen Anstieg des Nüchternblutzuckers oder des HbA1c vorausgeht (Rizos et al., 2024) [13].

Diese neue Sichtweise stellt auch eines der traditionellen Prinzipien der Diabetesdiagnostik in Frage: die Vorstellung, dass ein einzelner Nüchternblutzuckerwert den metabolischen Zustand einer Person getreu widerspiegeln kann. Eine umfangreiche Studie an über achttausend nicht-diabetischen Erwachsenen hat gezeigt, dass der Nüchternblutzucker eine beachtliche intraindividuelle Variabilität aufweist, mit täglichen Schwankungen von über 7 mg/dL. Eine Variabilität in diesem Ausmaß reicht aus, um dieselbe Person an verschiedenen Tagen von der Normoglykämie in den Bereich des Prädiabetes oder sogar des Diabetes zu befördern. Es überrascht daher nicht, dass etwa 40 % der ursprünglich als normoglykämisch eingestuften Personen mindestens eine spätere Messung aufwiesen, die mit Prädiabetes vereinbar war, und dass 3 % sogar die diagnostische Schwelle für Diabetes überschritten. Der Nüchternblutzucker erscheint somit als Endergebnis zahlreicher physiologischer Faktoren, darunter die hepatische Glukoseproduktion, die basale Insulinausschüttung, Schlaf, körperliche Aktivität, die Zusammensetzung des Abendessens, das Dawn-Phänomen und die Stressreaktion. Dies macht deutlich, dass ein einzelner Wert die gesamte Komplexität des Glukosestoffwechsels nicht beschreiben kann (Shilo et al., 2024) [14].

Die aus der kontinuierlichen Überwachung abgeleiteten Metriken ermöglichen es hingegen, diese Komplexität durch zahlreiche mathematische Indizes zu beschreiben. Einige messen, wie stark die Blutzuckerwerte variieren und von ihrem Mittelwert über einen bestimmten Zeitraum abweichen, wie die Standardabweichung und der Variationskoeffizient; andere bewerten das Ausmaß der wichtigsten glykämischen Schwankungen, wie den MAGE; wieder andere schätzen die Zeit, die über oder innerhalb bestimmter glykämischer Bereiche verbracht wird, oder quantifizieren das Risiko für Hypo- und Hyperglykämien. Obwohl es Dutzende verschiedener Parameter gibt, zeigen zahlreiche Studien, dass nur einige davon wirklich aussagekräftig sind. Unter diesen erweist sich der Variationskoeffizient als einer der robustesten Indikatoren, während der MAGE wahrscheinlich die empfindlichste Metrik zur Beschreibung des Verlusts der physiologischen Blutzuckerkontrolle darstellt, da er gleichzeitig das Ausmaß der Glukosespitzen und der nachfolgenden Abfälle integriert (Acciaroli et al., 2018) [11]; (Zahalka et al., 2024) [15].

Die Bedeutung der glykämischen Variabilität beschränkt sich jedoch nicht auf die bloße Beschreibung des Stoffwechsels. Glykämische Schwankungen scheinen der Entwicklung eines manifesten Diabetes um viele Jahre vorauszugehen. Die prospektive AEGIS-Studie, die fast fünfhundert nicht-diabetische Personen über sechs Jahre begleitete, zeigte, dass diejenigen, die später einen Diabetes entwickelten, bereits zum Zeitpunkt der Aufnahme signifikant höhere glykämische Schwankungen aufwiesen als die Teilnehmer, die normoglykämisch blieben. Unter allen analysierten Parametern erwies sich die Standardabweichung des Blutzuckers als der beste Prädiktor für das zukünftige Auftreten der Krankheit und erreichte eine sehr hohe diskriminative Kapazität. Mit anderen Worten: Der Verlust der glykämischen Stabilität geht dem Auftreten von Diabetes voraus und kann Jahre bevor die Krankheit klinisch evident wird, erkannt werden (Rodríguez García et al., 2025) [16].

Diese prädiktive Fähigkeit beruht wahrscheinlich darauf, dass glykämische Schwankungen nicht nur ein statistisches Phänomen darstellen, sondern klar definierte biologische Prozesse widerspiegeln. Wiederholte Anstiege und Abfälle des Blutzuckers fördern die Produktion reaktiver Sauerstoffspezies, erhöhen den oxidativen Stress, aktivieren Entzündungswege, beeinträchtigen die Endothelfunktion und setzen die pankreatischen β-Zellen einer kontinuierlichen funktionellen Überlastung aus. Die glykämische Variabilität wird somit nicht nur zu einem frühen Indikator für die Krankheit, sondern auch zu einem der möglichen Mechanismen, durch die sie im Laufe der Zeit fortschreitet (Rodríguez García et al., 2025) [16].

Eine zentrale Rolle spielen die glykämischen Reaktionen nach den Mahlzeiten. Während der Nüchternblutzucker überwiegend die hepatische Glukoseproduktion und die basale Insulinausschüttung widerspiegelt, umfasst die postprandiale Reaktion gleichzeitig zahlreiche physiologische Mechanismen: Insulinausschüttung, periphere Insulinsensitivität, Aktivität der Inkretine (Darmhormone, die dem Pankreas bei der Blutzuckerregulation helfen), Magenentleerungsgeschwindigkeit, intestinale Absorption und Leberstoffwechsel. Eine prospektive Studie mit fast zehn Jahren Nachbeobachtungszeit zeigte, dass die Fläche unter der Glukosekurve nach einer normalen gemischten Mahlzeit einen starken unabhängigen Prädiktor für die zukünftige Entwicklung von Diabetes darstellt und ihren prognostischen Wert auch nach Korrektur für Insulinsensitivität, Insulinausschüttung und Körperzusammensetzung beibehält. Dies deutet darauf hin, dass die Fähigkeit des Organismus, eine reale Mahlzeit zu bewältigen, ein wesentlich umfassenderes Maß für die metabolische Gesundheit darstellt als herkömmliche diagnostische Tests, die ausschließlich auf dem Nüchternblutzucker oder der oralen Glukosebelastung basieren (Mitchell et al., 2024) [17].

Die kontinuierliche Überwachung hat zudem einen weiteren Aspekt von außerordentlicher Bedeutung hervorgehoben: Unterschiedliche Individuen können auf dasselbe Lebensmittel völlig unterschiedlich reagieren. Bei der Analyse von metabolisch genau charakterisierten Personen wurde beobachtet, dass einige den größten Blutzuckeranstieg nach dem Verzehr von Reis entwickeln, andere nach Brot, Kartoffeln oder Nudeln. Diese Unterschiede hängen nicht ausschließlich vom Lebensmittel ab, sondern spiegeln spezifische metabolische Phänotypen wider, die durch unterschiedliche Grade der Insulinresistenz, β-Zell-Funktionalität, Lipidstoffwechsel, Zusammensetzung des Darmmikrobioms und distinkte Profile gekennzeichnet sind. Auch die Wirksamkeit einfacher Ernährungsstrategien, wie die Aufnahme von Ballaststoffen, Proteinen oder Fetten vor den Kohlenhydraten, variiert je nach individuellem metabolischen Status erheblich, was den Weg für eine echte Präzisionsernährung ebnet (Wu et al., 2025) [18].

Zusammengenommen verändern diese Erkenntnisse grundlegend die Art und Weise, wie Typ-2-Diabetes interpretiert wird. Die Krankheit beginnt nicht erst, wenn der Blutzucker einen bestimmten diagnostischen Schwellenwert überschreitet, sondern viel früher, wenn der Organismus allmählich die Fähigkeit verliert, den Glukosespiegel über den Tag hinweg stabil zu halten. Die glykämische Variabilität stellt daher eine der ersten Manifestationen der metabolischen Verschlechterung dar, die für herkömmliche Laboruntersuchungen oft unsichtbar bleibt, aber durch kontinuierliche Überwachung klar erkennbar ist. Obwohl noch groß angelegte prospektive Studien erforderlich sind, um gemeinsame diagnostische Kriterien zu definieren, etabliert sich das CGM als ein Instrument, das nicht nur in der Lage ist, manifesten Diabetes zu überwachen, sondern auch gefährdete Personen frühzeitig zu identifizieren, Lebensstilinterventionen zu personalisieren und potenziell den natürlichen Verlauf der Krankheit zu verändern (Zahalka et al., 2025) [19].

GI, GL und glykämische Variabilität

Der glykämische Index (GI) und die glykämische Last (GL) sind heute zwei der wichtigsten Konzepte, um den Zusammenhang zwischen Ernährung und Blutzuckerkontrolle zu verstehen. Viele Jahre lang konzentrierte sich die Aufmerksamkeit fast ausschließlich auf die Menge der mit der Nahrung aufgenommenen Kohlenhydrate, ausgehend von der Annahme, dass alle Kohlenhydrate im Wesentlichen vergleichbare Stoffwechselwirkungen hätten. Die in den letzten Jahrzehnten gesammelten Erkenntnisse haben diese Sichtweise jedoch grundlegend verändert und gezeigt, dass Lebensmittel mit der gleichen Menge an Kohlenhydraten völlig unterschiedliche glykämische Reaktionen hervorrufen können. Dies hängt von der Geschwindigkeit ab, mit der Glukose verdaut, absorbiert und in den Blutkreislauf abgegeben wird – ein Prozess, der durch die Struktur des Lebensmittels, das Vorhandensein von Ballaststoffen, den Grad der Verarbeitung, die industrielle Bearbeitung und die Gesamtzusammensetzung der Mahlzeit beeinflusst wird. Daraus folgt, dass nicht nur zählt, wie viele Kohlenhydrate konsumiert werden, sondern auch, wie schnell sie den Blutzuckerspiegel nach der Mahlzeit verändern können (Augustin et al., 2015) [20].

Genau zur Beschreibung dieser Aspekte wurden zwei komplementäre Indikatoren entwickelt. Der glykämische Index misst die Geschwindigkeit, mit der ein kohlenhydrathaltiges Lebensmittel den Blutzuckerspiegel im Vergleich zu einem Referenzlebensmittel, in der Regel reine Glukose, erhöht. Die glykämische Last hingegen ergänzt den glykämischen Index um die tatsächliche Menge an Kohlenhydraten in der verzehrten Portion und liefert so eine realistischere Einschätzung der metabolischen Auswirkungen der Mahlzeit. Ein Lebensmittel kann zwar einen hohen glykämischen Index aufweisen, aber nur wenige verfügbare Kohlenhydrate enthalten und somit eine moderate glykämische Last verursachen; umgekehrt kann ein Lebensmittel mit mittlerem glykämischen Index, wenn es in großen Mengen verzehrt wird, eine deutlich höhere glykämische Belastung erzeugen.

Aus diesem Grund hat der internationale Konsens des International Carbohydrate Quality Consortium den glykämischen Index und die glykämische Last als wissenschaftlich fundierte, reproduzierbare und komplementäre Instrumente zur Bewertung der Kohlenhydratqualität anerkannt. Dabei wurde betont, dass sie zusammen mit anderen Elementen einer gesunden Ernährung interpretiert werden müssen, wie dem Ballaststoffgehalt, der Qualität der Fette, dem Vorhandensein von Vollkornprodukten und der allgemeinen Nährstoffdichte (Augustin et al., 2015) [20].

Der Grund für diese Aufmerksamkeit liegt in den physiologischen Folgen der postprandialen glykämischen Reaktion. Nach einer Mahlzeit mit hohem glykämischen Index oder hoher glykämischer Last gelangt Glukose schnell in den Blutkreislauf, was zu einem deutlichen Anstieg des Blutzuckerspiegels und einer entsprechend intensiven Insulinausschüttung führt. Wiederholt sich dieses Phänomen täglich, ist der Organismus ständigen Blutzucker- und Insulinspitzen ausgesetzt, die oxidativen Stress, chronische Entzündungen von geringem Grad, endotheliale Dysfunktion und eine fortschreitende Verschlechterung der Funktion der pankreatischen β-Zellen begünstigen. Im Gegensatz dazu setzen Lebensmittel mit niedrigem glykämischen Index die Glukose langsamer frei, was zu flacheren Blutzuckerkurven, einer weniger ausgeprägten Insulinreaktion und einer größeren Stoffwechselstabilität in den Stunden nach der Mahlzeit führt (Augustin et al., 2015) [20].

Diese Stabilität stellt heute eines der Hauptziele der präventiven Ernährung dar. Dank kontinuierlicher Glukoseüberwachung konnte nachgewiesen werden, dass die Gesamtqualität der Ernährung die tägliche glykämische Variabilität direkt beeinflusst. Die Analyse von über sechshundert Teilnehmern der Framingham Heart Study hat gezeigt, dass eine höhere Kohlenhydrataufnahme, insbesondere wenn sie Proteine ersetzt, mit einem Anstieg des durchschnittlichen Blutzuckerspiegels und der Blutzuckerschwankungen verbunden ist.

Im Gegensatz dazu ist eine Ernährung mit hohem Ballaststoffgehalt, einem günstigen Verhältnis zwischen Kohlenhydraten und Ballaststoffen sowie einer besseren Gesamtqualität der Ernährung systematisch mit einer Verringerung des durchschnittlichen Blutzuckerspiegels, des Variationskoeffizienten, des MAGE-Werts, der Zeit über 140 mg/dL und anderer wichtiger Indizes der glykämischen Variabilität verbunden. Bei Personen mit Prädiabetes reduziert der Verzehr von mindestens einem Gramm Ballaststoffe auf etwa neun Gramm Kohlenhydrate die Zeit in Hyperglykämie um 7 bis 10 %, was zeigt, dass die Qualität der Kohlenhydrate auch in den frühesten Stadien der metabolischen Verschlechterung messbare Auswirkungen hat (Bakhshi et al., 2025) [21].

Diese Ergebnisse erklären, warum sich der Fokus heute zunehmend vom einzelnen Lebensmittel auf die Mahlzeit als Ganzes verlagert. Die traditionellen Tabellen zum glykämischen Index basieren auf der isolierten Bewertung von Lebensmitteln, während sie im Alltag fast immer zusammen mit anderen Nährstoffen verzehrt werden. Eine wichtige experimentelle Studie hat gezeigt, dass bei gleicher Kohlenhydratmenge die Zugabe großer Mengen an Proteinen die Fläche unter der Blutzuckerkurve um etwa 25 % reduziert und den tatsächlich gemessenen glykämischen Index sowie die glykämische Last signifikant senkt.

Dieser Effekt beruht hauptsächlich auf der Verlangsamung der Magenentleerung, die durch Darmhormone wie GLP-1, GIP und Cholecystokinin vermittelt wird, sowie auf der stärkeren Insulinausschüttung, die durch bestimmte Aminosäuren stimuliert wird. Die traditionellen Formeln zur Berechnung des glykämischen Index und der glykämischen Last, die ausschließlich auf dem Kohlenhydratgehalt basieren, können diese Effekte jedoch nicht vorhersagen und neigen oft dazu, die tatsächliche glykämische Auswirkung proteinreicher Mahlzeiten zu überschätzen (Meng et al., 2017) [22].

Dasselbe Prinzip gilt auch für Ballaststoffe und in unterschiedlichem Maße für Fette. Ein höherer Ballaststoffanteil verlangsamt die Verdauung und Aufnahme von Glukose, wodurch die Geschwindigkeit verringert wird, mit der sie den Blutkreislauf erreicht. Obwohl das Ausmaß dieses Effekts von der Art der Ballaststoffe, ihrer Viskosität, dem Verarbeitungsgrad und der Lebensmittelmatrix abhängt, zeigen epidemiologische Daten sehr konsistent, dass eine hohe Ballaststoffzufuhr mit einer geringeren glykämischen Variabilität und einem verringerten Risiko für Typ-2-Diabetes verbunden ist. Fette hingegen scheinen eine variablere Wirkung zu haben, die wahrscheinlich von der aufgenommenen Menge und ihrer qualitativen Zusammensetzung beeinflusst wird, tragen aber ebenfalls zur Veränderung der glykämischen Reaktion bei, indem sie die Magenentleerung und die Verdauung von Kohlenhydraten verlangsamen (Meng et al., 2017) [22] (Bakhshi et al., 2025) [21].

Die Bedeutung der glykämischen Last wird besonders deutlich, wenn Lebensmittel im normalen Alltag betrachtet werden. Bei der Analyse von über einer Million Blutzuckermessungen, die durch kontinuierliche Glukoseüberwachung bei mehr als fünfhundert nicht-diabetischen Erwachsenen gewonnen wurden, konnte gezeigt werden, dass Mahlzeiten mit hoher glykämischer Last zu intensiveren und länger anhaltenden Blutzuckeranstiegen führen, insbesondere nach dem Mittag- und Abendessen. Zudem hängt die glykämische Reaktion nicht nur vom Inhalt der Mahlzeit ab, sondern wird auch durch Alter, Body-Mass-Index, Geschlecht, glykiertes Hämoglobin und den zirkadianen Rhythmus moduliert.

Das Altern verlängert beispielsweise den Verbleib des Blutzuckers auf hohen Werten, während der physiologische Rückgang der Insulinsensitivität in den Abendstunden die Wirkung kohlenhydratreicher Mahlzeiten verstärkt. Diese Daten zeigen, dass die glykämische Last auch unter realen Lebensbedingungen eine beachtliche Vorhersagekraft behält, was bestätigt, dass die metabolische Reaktion gleichzeitig von den Eigenschaften des Lebensmittels und denen der Person, die es konsumiert, abhängt (Calvo-Malvar et al., 2025) [23].

Auch die Verteilung der Kohlenhydrate über den Tag spielt eine wichtige Rolle. Eine systematische Übersichtsarbeit mit elf randomisierten klinischen Studien hat gezeigt, dass ein Frühstück mit niedrigem glykämischen Index und niedriger glykämischer Last den postprandialen Blutzuckerspiegel (Blutzuckerspiegel nach einer Mahlzeit) nach 60, 90 und 120 Minuten im Vergleich zu Frühstücken mit hohem glykämischen Index signifikant senkt. Der Nutzen ist bei Personen mit Typ-2-Diabetes, Insulinresistenz, Hyperinsulinämie oder gestörter Glukosetoleranz noch ausgeprägter, da die Verlangsamung der Glukoseaufnahme die sekretorische Belastung der pankreatischen β-Zellen begrenzt, die Insulinsensitivität verbessert und die glykämische Variabilität reduziert (Toh et al., 2020) [24].

Ähnliche Ergebnisse zeigen sich, wenn das Verhältnis der Makronährstoffe beim Frühstück verändert wird. Bei Personen mit gestörter Glukoseregulation führt ein Frühstück, bei dem weniger als 45 % der Energie aus Kohlenhydraten stammen, zu glykämischen Reaktionen, die praktisch mit denen bei stoffwechselgesunden Personen vergleichbar sind. Mit steigendem Kohlenhydratanteil nehmen der Blutzuckerspitzenwert, die Dauer der Hyperglykämie und die glykämische Variabilität progressiv zu, während ein höherer Anteil an Proteinen, ungesättigten Fetten und Ballaststoffen eine schnellere Rückkehr zu den Ausgangswerten ermöglicht und die metabolische Belastung der β-Zellen reduziert (Kang et al., 2013) [25].

Bei Typ-2-Diabetes erscheinen diese Effekte noch deutlicher. Eine randomisierte Crossover-Studie hat gezeigt, dass eine drastische Einschränkung der Kohlenhydrate ausschließlich beim Frühstück die wichtigste Blutzuckerspitze des Tages um 74 % reduziert, die gesamte Exposition gegenüber Hyperglykämie innerhalb von 24 Stunden signifikant verringert und den MAGE-Parameter verbessert, ohne die Reaktion auf nachfolgende Mahlzeiten zu beeinträchtigen. Der Nutzen erstreckt sich also weit über die einzelne Mahlzeit hinaus und bestätigt, dass die Kontrolle von Qualität und Menge der Kohlenhydrate in den frühen Morgenstunden das gesamte tägliche Blutzuckerprofil positiv beeinflussen kann (Chang et al., 2019) [26].

Neuere Forschungen haben zudem gezeigt, dass die glykämische Reaktion auf Mahlzeiten nicht bei jedem gleich ist. Selbst beim Verzehr identischer Lebensmittel entwickeln manche Menschen deutlich höhere Blutzuckerschwankungen als andere. Mithilfe der kontinuierlichen Glukoseüberwachung konnten Personen identifiziert werden, die besonders empfindlich auf Kohlenhydrate reagieren, sogenannte "High Responder", bei denen Mahlzeiten mit über 50 % Kohlenhydraten zu ausgeprägten und lang anhaltenden Blutzuckeranstiegen führen.

Im Gegensatz dazu sind Mahlzeiten, bei denen Kohlenhydrate etwa 45 % der Gesamtenergie ausmachen, während einer zweiwöchigen Überwachung weder mit einer glykämischen Variabilität noch mit dem durchschnittlichen Blutzuckerspiegel assoziiert. Dies deutet darauf hin, dass die Zusammensetzung der einzelnen Mahlzeit wichtiger sein könnte als die gesamte über den Tag aufgenommene Kohlenhydratmenge, und stärkt das Konzept einer personalisierten Ernährung, die auf der individuellen metabolischen Reaktion basiert (Song et al., 2023) [27].

Diese Heterogenität wird durch Analysen bei gesunden Personen unterschiedlichen Alters weiter bestätigt. Obwohl das normale Altern die glykämische Variabilität nicht signifikant erhöht, korreliert eine höhere Kohlenhydratzufuhr sowohl bei jungen als auch bei älteren Menschen weiterhin mit größeren Blutzuckerschwankungen. Zudem verändert das Verhältnis von Kohlenhydraten zu Fetten die metabolische Reaktion signifikant, was darauf hindeutet, dass die Komplexität der Mahlzeit den Blutzuckerspiegel stärker beeinflusst als der reine Kohlenhydratgehalt. Wieder einmal zeigt sich, dass Kohlenhydratqualität, Makronährstoffverteilung und individuelle Merkmale bei der Ernährungsplanung gleichzeitig berücksichtigt werden müssen (Köhlmoos und Dittmar, 2025) [28].

Schließlich stellen Qualität und vor allem Menge der Kohlenhydrate auch bei Diabetesformen, die durch einen schweren Insulinmangel gekennzeichnet sind, einen der wichtigsten Faktoren für die Blutzuckerstabilität dar. Eine kohlenhydratarme Ernährung verbessert den Variationskoeffizienten, reduziert den MAGE-Wert, erhöht die Zeit im optimalen glykämischen Bereich und verringert den Insulinbedarf, wobei die Vorteile bei Patienten mit stärker beeinträchtigter β-Zellfunktion besonders deutlich sind (Song et al., 2026) [29]. Diese Ergebnisse bestätigen, dass ein Eingriff in die glykämische Last der Ernährung nicht nur bedeutet, den Blutzuckerspiegel nach einer Mahlzeit zu senken, sondern die gesamte Dynamik der Stoffwechselkontrolle grundlegend zu verändern. Das Verständnis der Rolle des glykämischen Index und der glykämischen Last ist daher die notwendige Voraussetzung für die Auseinandersetzung mit dem Thema der Kohlenhydrateinschränkung, das im nächsten Abschnitt über die Auswirkungen von Low-Carb-Diäten auf die glykämische Variabilität vertieft wird.

Low Carb und glykämische Variabilität

Die zunehmende Verbreitung von Systemen zur kontinuierlichen Glukosemessung (CGM) hat es ermöglicht, präzise zu beobachten, wie unterschiedliche Ernährungsstrategien die Stoffwechselkontrolle über den gesamten Tag hinweg beeinflussen. Während die Wirksamkeit einer Diät in der Vergangenheit fast ausschließlich anhand des Nüchternblutzuckers oder des HbA1c-Wertes bewertet wurde, ist es heute möglich, auch die glykämische Variabilität zu analysieren – also die Gesamtheit der Schwankungen, die der Blutzuckerspiegel innerhalb von vierundzwanzig Stunden aufweist. Dieser Perspektivwechsel hat zu einer grundlegenden Neubewertung der Rolle von kohlenhydratarmen Diäten (Low-Carbohydrate Diets, LCD) geführt, da deren Nutzen nicht auf die Senkung des durchschnittlichen Blutzuckerspiegels beschränkt zu sein scheint, sondern vor allem die Stabilität des glykämischen Profils betrifft.

Die Reduzierung des Hauptsubstrats, das für den Anstieg des Blutzuckerspiegels nach den Mahlzeiten verantwortlich ist, bedeutet faktisch eine Abschwächung der postprandialen Ausschläge, eine Verringerung der sekretorischen Belastung der pankreatischen β-Zellen und eine Senkung der für die Stoffwechselkontrolle erforderlichen Insulinmenge. Diese Effekte spiegeln sich positiv in zahlreichen Indikatoren wider, die mittels kontinuierlicher Glukosemessung gewonnen werden (Wang und Pei, 2025) [30].

Diese Beobachtungen wurden durch eine aktuelle Meta-Analyse bestätigt, in der alle Studien zusammengefasst wurden, in denen die Auswirkungen von kohlenhydratarmen Diäten mittels CGM bewertet wurden. Bei der Analyse von insgesamt sieben Studien mit über dreihundert Patienten mit Typ-2-Diabetes beobachteten die Autoren eine signifikante Senkung des durchschnittlichen Blutzuckerspiegels über vierundzwanzig Stunden, mit einer geschätzten Abnahme von etwa 0,51 mmol/L, was in etwa einer Senkung des HbA1c-Wertes um circa 0,3 Prozentpunkte entspricht.

Diese Verbesserung ergibt sich hauptsächlich aus der Verringerung der glykämischen Last der Mahlzeiten, der geringeren chronischen Insulinexposition und der fortschreitenden Verbesserung der Insulinsensitivität, insbesondere in der Skelettmuskulatur. Die Meta-Analyse legt zudem nahe, dass längerfristige Interventionen noch deutlichere Vorteile bringen könnten, betont jedoch, dass die derzeit verfügbaren Belege vor allem aus kurzfristigen Studien stammen und die Nachhaltigkeit des Ansatzes auf lange Sicht in hohem Maße von der Therapietreue des Patienten gegenüber dem Ernährungsplan abhängt (Wang und Pei, 2025) [30].

Die Schnelligkeit, mit der der Stoffwechsel auf die Reduzierung von Kohlenhydraten reagiert, geht auch aus experimentellen Studien klar hervor. In einer randomisierten Crossover-Studie an Patienten mit Typ-2-Diabetes, die mit Metformin behandelt wurden, führte eine Diät, bei der etwa 30 % der Energie aus Kohlenhydraten stammten, bereits nach achtundvierzig Stunden zu einer Verbesserung praktisch aller Indizes der glykämischen Variabilität. Neben der Senkung des durchschnittlichen Blutzuckerspiegels über vierundvierzig Stunden wurden signifikante Reduktionen beobachtet, was darauf hindeutet, dass der Blutzuckerspiegel nicht nur niedriger, sondern vor allem über den gesamten Tag hinweg deutlich stabiler war. Besonders interessant ist, dass diese Vorteile lange vor jeglicher Veränderung des HbA1c-Wertes auftraten, was zeigt, dass die Stabilisierung des Blutzuckerspiegels eine der ersten metabolischen Auswirkungen der Kohlenhydratrestriktion darstellt (Thomsen et al., 2020) [31].

Die Verringerung der glykämischen Schwankungen scheint auch eng mit einer Verbesserung der endokrinen Pankreasfunktion verbunden zu sein. In einer späteren Studie, die mit einer isokalorischen Diät (einer Diät, bei der die zugeführten Kalorien in etwa dem Energiebedarf des Körpers entsprechen) zur Aufrechterhaltung des Körpergewichts durchgeführt wurde, reduzierte die Kohlenhydratrestriktion die postprandiale glykämische Exkursion um etwa 60 % und den mittels CGM gemessenen durchschnittlichen Blutzuckerspiegel um 13 %. Parallel dazu sanken die zirkulierenden Proinsulinspiegel, die Funktionsindizes der β-Zellen verbesserten sich und die Sensitivität der Insulinsekretion gegenüber Glukose nahm zu.

Die Autoren beobachteten zudem eine Verlangsamung der Magenentleerung, eine stärkere Sekretion von Inkretinen und ein gesteigertes Sättigungsgefühl. Dies deutet darauf hin, dass die Auswirkungen der Diät nicht ausschließlich von der Reduzierung der mit der Nahrung aufgenommenen Glukose abhängen, sondern auch von tiefgreifenden Veränderungen der Verdauungs- und Hormonphysiologie, die dazu beitragen, die glykämische Reaktion auf Mahlzeiten schrittweiser zu gestalten (Skytte et al., 2021) [32].

Eine elegante Crossover-Studie hat gezeigt, dass selbst die alleinige Einschränkung von Kohlenhydraten beim Frühstück das gesamte tägliche glykämische Profil positiv beeinflusst hat. Ein Frühstück mit weniger als 10 % der Kalorien in Form von Kohlenhydraten reduzierte den morgendlichen Haupt-Blutzuckerspitzenwert um 74 %, verringerte die inkrementelle Fläche unter der Blutzuckerkurve über vierundvierzig Stunden signifikant und verbesserte den MAGE-Parameter, ohne eine Verschlechterung der glykämischen Reaktionen nach dem Mittag- oder Abendessen zu verursachen. Es ist interessant festzustellen, dass die Teilnehmer zudem in den darauffolgenden Stunden ein geringeres Hungergefühl und ein verringertes Verlangen nach süßen Lebensmitteln berichteten, was darauf hindeutet, dass eine relativ einfache und leicht umsetzbare Strategie relevante metabolische Vorteile bringen kann, ohne eine dauerhafte Kohlenhydratrestriktion bei allen Mahlzeiten zu erfordern (Chang et al., 2019) [26].

Das Ausmaß des Nutzens scheint jedoch vom Grad der Kohlenhydratrestriktion abzuhängen. Eine Beobachtungsstudie auf Basis der kontinuierlichen Glukosemessung hat gezeigt, dass eine moderate Reduzierung der Kohlenhydratzufuhr das Körpergewicht, die Triglyzeride und das HDL-Cholesterin verbessert sowie die Zeit in Hyperglykämie reduziert. Deutlichere Veränderungen der glykämischen Variabilität, wie die Verbesserung des Time in Range und die Reduzierung des High Blood Glucose Index, sind jedoch bei Personen, die Ernährungsweisen mit einer stärkeren Kohlenhydratrestriktion befolgen, ausgeprägter. Die Autoren betonen jedoch, dass solche Strategien eine angemessene Zufuhr von Ballaststoffen, Vitaminen und Mineralstoffen beibehalten müssen, um zu verhindern, dass die Reduzierung der Kohlenhydrate die allgemeine Ernährungsqualität der Diät beeinträchtigt (Osugi et al., 2023) [33].

Die Wirksamkeit von Low-Carb-Diäten erscheint noch deutlicher, wenn sie über längere Zeiträume im Rahmen strukturierter Programme beibehalten werden. Eine wichtige zweijährige prospektive Studie hat gezeigt, dass ein Programm, das Ernährungsberatung, kontinuierliches Fernmonitoring und eine auf Ernährungsketose ausgerichtete Ernährung umfasst, zu anhaltenden Verbesserungen des HbA1c-Wertes, des Nüchternblutzuckers, der Insulinämie und des HOMA-IR-Index führt. Parallel dazu werden ein konsequenter Gewichtsverlust, eine deutliche Reduzierung des viszeralen Fetts, eine Verbesserung des Blutdrucks, der Fettleber, der Entzündungsmarker und des Lipidprofils beobachtet, begleitet von einer signifikanten Reduzierung der medikamentösen Therapie und dem Erreichen einer Diabetes-Remission bei einem erheblichen Teil der Patienten. Diese Ergebnisse zeigen, dass bei Unterstützung der Therapietreue durch eine angemessene klinische Betreuung die Kohlenhydratrestriktion dauerhafte metabolische Vorteile bringen kann, die weit über die einfache Blutzuckerkontrolle hinausgehen (Athinarayanan et al., 2019) [34].

Die Therapietreue stellt in der Tat eines der entscheidenden Elemente für den Erfolg jeder Ernährungsintervention dar. In diesem Zusammenhang übernimmt die kontinuierliche Glukosemessung eine Rolle, die über die einfache Messung des Blutzuckerspiegels hinausgeht und sich in ein echtes pädagogisches Instrument verwandelt. In einer randomisierten Pilotstudie erzielten Patienten, die sich einer kalorienreduzierten, kohlenhydratarmen Diät und einem körperlichen Trainingsprogramm unterzogen, bessere Ergebnisse, wenn sie den Verlauf ihres Blutzuckerspiegels in Echtzeit visualisieren konnten. Obwohl die Senkung des HbA1c-Wertes und des Körpergewichts in beiden Gruppen ähnlich war, führte das Echtzeit-Monitoring zu einem stetigen Trend in Richtung einer stärkeren Reduzierung von MAGE, CONGA, Variationskoeffizient und Standardabweichung des Blutzuckerspiegels sowie zu einem verringerten Medikamentenbedarf. Das unmittelbare Feedback ermöglicht es dem Patienten, die Wirkung verschiedener Lebensmittel und körperlicher Aktivität auf den eigenen Blutzuckerspiegel zu beobachten, was das Bewusstsein schärft und die Aufrechterhaltung der Lebensstiländerungen erleichtert (Taylor et al., 2019) [35].

Weitere Bestätigungen kommen auch aus Populationen, die durch eine schwere Beeinträchtigung der Insulinsekretion gekennzeichnet sind. Bei über dreihundertfünfzig Patienten mit insulinpflichtigem Diabetes verbesserte eine kohlenhydratarme Diät gleichzeitig den Variationskoeffizienten, MAGE, die Standardabweichung, den Time in Range und die Exposition gegenüber postprandialen Blutzuckerschwankungen, während sie zudem den Insulinbedarf um etwa sieben Einheiten pro Tag, die Anzahl der täglichen Injektionen und den Einsatz von blutzuckersenkenden Medikamenten reduzierte.

Die größten Vorteile wurden bei Personen mit den niedrigsten C-Peptid-Spiegeln beobachtet, was darauf hindeutet, dass die Restfunktion der β-Zellen ein nützlicher Biomarker zur Personalisierung der Intensität der Kohlenhydratrestriktion sein könnte. Interessant ist auch die Beobachtung, dass höhere Konzentrationen von Ketonkörpern mit einer geringeren glykämischen Variabilität assoziiert waren, was neue Perspektiven auf die möglichen Mechanismen eröffnet, durch die die Kohlenhydratrestriktion zur metabolischen Stabilisierung beiträgt (Song et al., 2026) [29].

Obwohl die Studie bei Typ-1-Diabetes durchgeführt wurde, liefert eine multizentrische Crossover-Studie eine wichtige pathophysiologische Bestätigung des Zusammenhangs zwischen glykämischer Last und glykämischer Stabilität. Durch die Reduzierung der Kohlenhydratzufuhr von 50 % auf 30 % der Gesamtenergie beobachteten die Forscher eine signifikante Senkung des durchschnittlichen Blutzuckerspiegels, eine Zunahme des Time in Range um etwa achtundsechzig Minuten pro Tag und eine Reduzierung der Zeit in Hyperglykämie um etwa fünfundachtzig Minuten, ohne dass es zu einem Anstieg von Hypoglykämien, klinisch relevanter Ketonämie (Menge der im Blut vorhandenen Ketonkörper) oder Episoden von Ketoazidose (übermäßige Ansammlung von Ketonen, die zu einer Übersäuerung des Blutes führt) kam. Obwohl es sich um eine andere Population als bei Typ-2-Diabetes handelt, bestätigen diese Ergebnisse, dass eine moderate und gut geplante Reduzierung von Kohlenhydraten in der Lage ist, die glykämische Kontrolle bei gleichzeitig hohem Sicherheitsprofil zu verbessern (Sterner Isaksson et al., 2023) [36].

Insgesamt laufen alle diese Belege auf ein und dasselbe Konzept hinaus: Die Hauptstärke von kohlenhydratarmen Diäten liegt nicht nur in der Senkung des durchschnittlichen Blutzuckerspiegels, sondern vor allem in der Fähigkeit, das glykämische Profil über den gesamten Tag hinweg stabiler zu machen. Die Verringerung der postprandialen Spitzenwerte, die Verbesserung der β-Zell-Funktion, die Senkung des Insulinbedarfs, die Erhöhung der Zeit im optimalen glykämischen Bereich und die Möglichkeit, die Intervention auf der Grundlage der metabolischen Eigenschaften des einzelnen Individuums zu personalisieren, machen die Kohlenhydratrestriktion zu einem der vielversprechendsten Ernährungsinstrumente zur Kontrolle der glykämischen Variabilität. Die gleichen Belege unterstreichen jedoch, dass der Erfolg dieses Ansatzes nicht nur vom Ausmaß der Kohlenhydratrestriktion abhängt, sondern auch von der allgemeinen Qualität der Ernährung, der Nachhaltigkeit auf lange Sicht und der Fähigkeit, die Ernährungsstrategie an die klinischen Merkmale jedes Patienten anzupassen.

Funktion der β-Zellen

Das Auftreten von Diabetes mellitus Typ 2 wird gemeinhin der Insulinresistenz zugeschrieben, also der fortschreitenden Verringerung der Fähigkeit von Muskeln, Leber und Fettgewebe, auf die Wirkung von Insulin zu reagieren. Obwohl diese Veränderung eines der wichtigsten pathophysiologischen Elemente der Krankheit darstellt, ist heute offensichtlich, dass sie allein nicht ausreicht, um Diabetes zu verursachen. Zahlreiche Menschen leben jahrelang mit einer ausgeprägten Insulinresistenz, während sie gleichzeitig völlig normale Blutzuckerwerte beibehalten. Dies ist dank der außergewöhnlichen Anpassungsfähigkeit der pankreatischen β-Zellen möglich, die die Insulinausschüttung proportional zum steigenden Bedarf des Organismus erhöhen.

Solange diese kompensatorische Reaktion effizient bleibt, wird die Glukosehomöostase aufrechterhalten. Diabetes Typ 2 tritt erst dann auf, wenn dieser Mechanismus allmählich zu versagen beginnt, wodurch die Menge des ausgeschütteten Insulins im Verhältnis zur vorhandenen Insulinresistenz unzureichend wird. Mit anderen Worten: Die Insulinresistenz erzeugt den Bedarf an einer größeren Insulinmenge, aber erst der Verlust der kompensatorischen Kapazität der β-Zellen verwandelt dieses metabolische Ungleichgewicht in eine manifeste Erkrankung (Del Prato et al., 2002) [37].

Um zu verstehen, wie sich dieser Prozess entwickelt, ist es notwendig, die normale Funktionsweise der Insulinausschüttung zu analysieren. Die β-Zellen setzen Insulin nicht kontinuierlich und gleichmäßig frei, sondern folgen einem hochgradig organisierten Muster, das es dem Organismus ermöglicht, sich schnell an Schwankungen des Blutzuckerspiegels anzupassen. Während des Fastens produzieren sie eine relativ konstante basale Sekretion, die ausreicht, um die hepatische Glukoseproduktion zu begrenzen, die Lipolyse (den Prozess der Mobilisierung und des Abbaus der im Körper gespeicherten Fette) zu kontrollieren und den Blutzuckerspiegel zwischen den Mahlzeiten stabil zu halten. Nach der Nahrungsaufnahme nimmt die Sekretion hingegen einen charakteristischen biphasischen Verlauf an. In den ersten Minuten wird das bereits in den sekretorischen Granula gespeicherte Insulin schnell freigesetzt: Dies stellt die sogenannte erste Phase dar. Anschließend tritt eine zweite, langsamere und länger anhaltende Phase in Kraft, die durch die Synthese und Freisetzung von neuem Insulin unterstützt wird. Obwohl beide für die Blutzuckerkontrolle unerlässlich sind, kommt der ersten Phase eine besonders relevante physiologische Bedeutung zu, da sie das initiale Signal darstellt, das die metabolische Reaktion des gesamten Organismus koordiniert (Del Prato et al., 2002) [37]; (Del Prato, 2003) [38].

Entgegen der landläufigen Meinung ist das Hauptziel der ersten Phase der Insulinausschüttung nicht die Skelettmuskulatur, sondern die Leber. Der plötzliche Anstieg der Insulinkonzentration in der Pfortader führt zu einer schnellen Unterdrückung der Glykogenolyse und der Glukoneogenese, wodurch die endogene Glukoseproduktion fast sofort unterbrochen wird. Dieser Mechanismus verhindert, dass sich die von der Leber freigesetzte Glukose zu der nach der Mahlzeit aus dem Darm aufgenommenen Glukose addiert, wodurch das Ausmaß des postprandialen Blutzuckeranstiegs begrenzt wird. Anschließend begünstigt die zweite Phase der Insulinausschüttung den Eintritt von Glukose in die peripheren Gewebe und trägt dazu bei, den Blutzuckerspiegel schrittweise wieder auf die Ausgangswerte zurückzuführen. Die gesamte metabolische Reaktion hängt daher eher von einer perfekten zeitlichen Synchronisation zwischen den beiden Phasen der Insulinausschüttung ab als von der absoluten Menge des produzierten Insulins (Del Prato, 2003) [38].

Diese Beobachtung hat das Verständnis der natürlichen Geschichte von Diabetes Typ 2 grundlegend verändert. Experimentelle Belege zeigen, dass der erste Defekt der β-Zell-Funktion nicht in der Verringerung der gesamten ausgeschütteten Insulinmenge besteht, sondern im Verlust ihrer Zeitnähe. In den Anfangsstadien der Krankheit schwächt sich die erste Phase der Insulinausschüttung allmählich ab, bis sie verschwindet, während die zweite Phase zunächst beibehalten und oft sogar als Kompensationsversuch verstärkt wird. Insulin wird also weiterhin produziert, aber mit einer Verzögerung ausgeschüttet, die die metabolische Kontrolle tiefgreifend stört.

In der Zwischenzeit setzt die Leber weiterhin Glukose frei, genau während die aus der Nahrung stammende Glukose in den Blutkreislauf gelangt, was zu einem deutlichen Anstieg des postprandialen Blutzuckerspiegels führt. Erst später reagiert die Bauchspeicheldrüse mit einer Erhöhung der Insulinausschüttung, aber diese verzögerte Reaktion kann den anfänglichen Blutzuckerspitzenwert nicht mehr verhindern und begünstigt die Entstehung einer anhaltenden kompensatorischen Hyperinsulinämie (Del Prato et al., 2002) [37]; (Del Prato, 2003) [38].

Dieser Mechanismus stellt den Ursprung eines regelrechten Teufelskreises dar. Der wiederholte Anstieg des postprandialen Blutzuckerspiegels setzt die β-Zellen einer chronischen Glukotoxizität aus, die durch erhöhten oxidativen Stress und Veränderungen der mitochondrialen Funktion (die Fähigkeit der Mitochondrien, Energie zu produzieren) gekennzeichnet ist.

Parallel dazu begünstigt der Überschuss an freien Fettsäuren die Lipotoxizität, mit intrazellulärer Anreicherung toxischer Lipidmetaboliten, lokaler Entzündung und fortschreitender Apoptose der β-Zellen. Auf diese Weise verliert die Bauchspeicheldrüse allmählich die Fähigkeit, die Insulinresistenz zu kompensieren, was die metabolische Verschlechterung weiter beschleunigt und das Fortschreiten zum manifesten Diabetes begünstigt (Del Prato et al., 2002) [37].

Um die tatsächliche kompensatorische Kapazität der β-Zellen zu bewerten, wurde der Disposition Index entwickelt, ein Parameter, der die frühe Insulinausschüttung mit der Insulinsensitivität integriert. Dieser Index stellt heute eines der besten Instrumente zur Schätzung der β-Zell-Funktion dar, da er berücksichtigt, dass die benötigte Insulinmenge je nach Grad der Insulinresistenz variiert.

In einer Studie an übergewichtigen und adipösen Jugendlichen nahm der mittels hyperglykämischem Clamp (ein Test, der die Fähigkeit der Bauchspeicheldrüse zur Insulinausschüttung bewertet) gemessene Disposition Index progressiv ab, von hohen Werten bei normoglykämischen Probanden über mittlere Werte bei jungen Menschen mit gestörter Glukosetoleranz bis hin zu extrem niedrigen Werten bei Patienten mit Diabetes Typ 2. Darüber hinaus zeigte der Oral Disposition Index, der durch den einfachen oralen Glukosetoleranztest berechnet wurde, eine enge Korrelation mit dem Clamp-Test, was beweist, dass auch eine in der klinischen Praxis leicht durchführbare Untersuchung den Verlust der kompensatorischen Kapazität der β-Zellen mit guter Genauigkeit identifizieren kann (Sjaarda et al., 2012) [39].

Die Bedeutung der frühzeitigen Erkennung dieser Verschlechterung geht besonders deutlich aus einer Studie an über neuntausend Personen mit hohem Diabetesrisiko hervor. Die Autoren beobachteten, dass ein überraschend hoher Anteil der nach traditionellen Diagnosekriterien als normoglykämisch eingestuften Probanden bereits einen Blutzuckerspiegel nach einer Stunde während des oralen Glukosetoleranztests von 155 mg/dL oder mehr aufwies. Trotz noch normaler Werte für Nüchternblutzucker, Zweistunden-Blutzucker und glykiertes Hämoglobin zeigten diese Personen eine deutliche Beeinträchtigung der β-Zell-Funktion.

Der frühe insulinogene Index war um etwa 45 % reduziert, während der Oral Disposition Index um über 50 % abnahm, was auf einen substanziellen Verlust der Fähigkeit der Bauchspeicheldrüse hindeutet, schnell auf den Anstieg des Blutzuckerspiegels zu reagieren. Im Gegensatz dazu erschien die Insulinsensitivität nur moderat reduziert, was darauf hindeutet, dass der wichtigste pathophysiologische Defekt in den frühen Stadien der Krankheit noch nicht die Insulinresistenz ist, sondern die fortschreitende Verschlechterung der frühen Insulinausschüttung. Diese Ergebnisse zeigen, dass der eine Stunde nach der oralen Glukosebelastung gemessene Blutzuckerspiegel ein wesentlich empfindlicherer Biomarker als die traditionellen Diagnosekriterien ist, um die ersten Veränderungen der β-Zell-Funktion zu identifizieren (Nie et al., 2025) [40].

Wenn die kompensatorische Kapazität der β-Zellen zu sinken beginnt, ist der erste Parameter, der sich ändert, nicht unbedingt der durchschnittliche Blutzuckerspiegel, sondern seine Stabilität im Tagesverlauf. Dieser Aspekt wurde durch eine Studie belegt, die Probanden entlang des gesamten metabolischen Kontinuums, von normaler Glukosetoleranz bis hin zum manifesten Diabetes, mittels kontinuierlicher Glukoseüberwachung bewertete.

Mit zunehmender Verschlechterung der β-Zell-Funktion stiegen der durchschnittliche Blutzuckerspiegel, die Standardabweichung und alle damit verbundenen Indizes progressiv an. Parallel dazu nahm der Oral Disposition Index konstant ab, was eine enge umgekehrte Beziehung zwischen der sekretorischen Kapazität der Bauchspeicheldrüse und der glykämischen Stabilität verdeutlicht. Mit anderen Worten: Die glykämische Variabilität ist nicht einfach eine Folge der Hyperglykämie, sondern stellt eine direkte Manifestation der fortschreitenden Unfähigkeit der β-Zellen dar, die Insulinausschüttung als Reaktion auf Mahlzeiten schnell zu modulieren (Chen et al., 2013) [41].

Diese Interpretation wurde durch die Studie von Kohnert gestärkt, die gleichzeitig die postprandiale β-Zell-Funktion und die durch kontinuierliche Überwachung gewonnenen Indizes der glykämischen Variabilität analysierte. Die Ergebnisse zeigten, dass die Fähigkeit der β-Zellen, auf die Mahlzeit zu reagieren, die wichtigste Determinante des MAGE-Parameters darstellt und allein fast die Hälfte der bei den Patienten beobachteten Variabilität erklärt. Im Gegensatz dazu zeigten Faktoren, die üblicherweise als entscheidend angesehen werden, wie Alter, Diabetesdauer, Body-Mass-Index, glykiertes Hämoglobin, Insulinsensitivität und sogar die Kohlenhydrataufnahme, einen deutlich geringeren Einfluss. Die Studie identifizierte zudem eine kritische Schwelle der β-Zell-Funktion, jenseits derer die glykämische Variabilität schnell zunimmt, was darauf hindeutet, dass es einen pathophysiologischen Wendepunkt gibt, an dem die Bauchspeicheldrüse endgültig die Fähigkeit verliert, die Blutzuckerkontrolle stabil zu halten (Kohnert et al., 2009) [42].

Veränderungen der β-Zell-Funktion können lange vor dem Auftreten eines manifesten Diabetes und sogar während der Adoleszenz beobachtet werden. Bei adipösen Jugendlichen hat die kontinuierliche Glukoseüberwachung gezeigt, dass ein Anstieg des durchschnittlichen Blutzuckerspiegels, der Standardabweichung und des Variationskoeffizienten mit einem höheren intrahepatischen Fettgehalt, einer Verringerung sowohl der ersten Phase als auch der basalen Insulinausschüttung, einer Abnahme der Insulinsensitivität und einem Anstieg der Plasmakonzentrationen von Laktat, einem Indikator für eine frühe Veränderung des Energiestoffwechsels, assoziiert ist.

Die Blutzuckerschwankungen korrelieren zudem eng mit der postprandialen Hyperglykämie, was darauf hindeutet, dass der fortschreitende Verlust der frühen Insulinreaktion gleichzeitig die Ansammlung von Leberfett, die Verschlechterung der Insulinresistenz und die funktionelle Erschöpfung der β-Zellen begünstigt. Diese Beobachtungen zeigen, dass Bauchspeicheldrüse, Leber und Energiestoffwechsel von den ersten Phasen an an einer einzigen systemischen Veränderung beteiligt sind, die dem Auftreten eines klinisch manifesten Diabetes um viele Jahre vorausgeht (Barbieri et al., 2025) [43].

Dasselbe pathophysiologische Schema zeigt sich auch beim Schwangerschaftsdiabetes. Bei diesen Patientinnen ist der Anstieg des MAGE-Parameters eng mit der Verringerung der Insulinausschüttung der ersten Phase assoziiert und nur in geringerem Maße mit der Insulinresistenz. Dieser Befund bestätigt, dass der Verlust der β-Zell-Funktion die wichtigste Determinante der glykämischen Instabilität auch in einem Zustand darstellt, der durch tiefgreifende hormonelle und metabolische Veränderungen der Schwangerschaft gekennzeichnet ist, was die zentrale Rolle der β-Zellen bei der Aufrechterhaltung der Glukosehomöostase weiter stärkt (Su et al., 2013) [44].

Eine endgültige Bestätigung liefert schließlich die bisher umfangreichste systematische Übersichtsarbeit zu diesem Thema, die einundsiebzig Studien an nicht-diabetischen Probanden analysierte, die einer kontinuierlichen Glukoseüberwachung unterzogen wurden. Die Autoren beobachteten, dass die glykämische Variabilität bereits in den allerersten Stadien des Prädiabetes zunimmt, wenn der durchschnittliche Blutzuckerspiegel und das glykierte Hämoglobin noch innerhalb der Normalgrenzen liegen können. Der interessanteste Aspekt ist, dass die Blutzuckerschwankungen eine viel stärkere Beziehung zur Verschlechterung der β-Zell-Funktion aufweisen als zu Adipositas, Body-Mass-Index, viszeraler Adipositas, Fettleber, Insulinsensitivität oder anderen traditionellen kardiometabolischen Risikofaktoren.

Darüber hinaus ist eine hohe glykämische Variabilität mit einer stärkeren Koronarkalkbildung, einem schnelleren Fortschreiten der Atherosklerose und einem erhöhten Risiko für die Entwicklung von Diabetes Typ 2 und kardiovaskulären Ereignissen verbunden. Diese Belege legen nahe, dass der Verlust der β-Zell-Funktion eines der frühesten pathophysiologischen Ereignisse in der gesamten natürlichen Geschichte des Diabetes darstellt und dass die kontinuierliche Glukoseüberwachung scheinbar gesunde Personen identifizieren kann, die jedoch bereits durch ein erhöhtes kardiometabolisches Risiko gekennzeichnet sind (Hjort et al., 2024) [45].

Insgesamt verändern diese Studien unser Verständnis von Diabetes Typ 2. Die Krankheit beginnt nicht, wenn der Blutzuckerspiegel stabil ansteigt, sondern wenn die Bauchspeicheldrüse allmählich die Fähigkeit verliert, schnell auf Nahrungsreize zu reagieren. Das Verschwinden der ersten Phase der Insulinausschüttung stellt das erste messbare pathophysiologische Ereignis dar; es folgen die Verringerung der kompensatorischen Kapazität der β-Zellen, der Anstieg der glykämischen Variabilität und die Etablierung von Glukotoxizität und Lipotoxizität, die die Verschlechterung der Bauchspeicheldrüse weiter beschleunigen.

Um einen relativ normalen Blutzuckerspiegel aufrechtzuerhalten, versuchen die β-Zellen zunächst zu kompensieren, indem sie die späte Insulinausschüttung erhöhen, was zu einem Zustand der kompensatorischen Hyperinsulinämie führt. Diese Reaktion führt, obwohl sie anfangs wirksam ist, zu tiefgreifenden Veränderungen des Insulinmetabolismus und stellt den Ausgangspunkt für den nächsten pathophysiologischen Schritt dar: die fortschreitende Verringerung der Insulin-Clearance, ein Thema, das im nächsten Abschnitt vertieft wird.

Verringerung der Clearance

Im vorangegangenen Abschnitt haben wir gesehen, dass der fortschreitende Funktionsverlust der β-Zellen eines der ersten pathophysiologischen Ereignisse bei Typ-2-Diabetes darstellt. Viele Jahre lang nahm man an, dass die Bauchspeicheldrüse zur Kompensation dieser Störung und der zunehmenden Insulinresistenz lediglich gezwungen sei, immer größere Mengen an Insulin zu produzieren. Heute wissen wir, dass diese Interpretation nur teilweise korrekt ist. Die Konzentration des Insulins im Blut hängt nämlich nicht ausschließlich davon ab, wie viel davon ausgeschüttet wird, sondern auch davon, wie schnell der Organismus es wieder abbauen kann. Dieser Prozess wird als Insulin-Clearance bezeichnet und stellt einen der wichtigsten Regulatoren der metabolischen Homöostase dar. Man kann sich Insulin wie Wasser vorstellen, das in ein Becken fließt: Der Wasserstand hängt sicherlich von der Menge ab, die aus dem Hahn kommt, aber auch von der Geschwindigkeit, mit der es durch den Abfluss abfließt. Auf die gleiche Weise können erhöhte Insulinkonzentrationen nicht nur aus einer gesteigerten pankreatischen Sekretion resultieren, sondern auch aus einer verringerten Fähigkeit des Organismus, das Hormon aus dem Kreislauf zu entfernen (Koh et al., 2022) [46]; (Bergman et al., 2022) [47].

Unter physiologischen Bedingungen ist die Leber das Hauptorgan, das für die Beseitigung von Insulin verantwortlich ist. Nachdem das Insulin von den pankreatischen β-Zellen ausgeschüttet wurde, gelangt es unmittelbar in den Pfortaderkreislauf (der Weg, der nährstoffreiches Blut zur Leber führt), wo bereits beim ersten Leberdurchgang etwa 50–80 % entfernt werden. Nur der verbleibende Anteil erreicht den systemischen Kreislauf und wird anschließend vor allem von der Skelettmuskulatur, der Leber und den Nieren genutzt. Dies bedeutet, dass die Verfügbarkeit der Insulinrezeptoren gleichzeitig sowohl die Fähigkeit der Gewebe bestimmt, auf Insulin zu reagieren, als auch die Geschwindigkeit, mit der es aus dem Blut entfernt wird. Insulinsensitivität und Clearance sind daher eng miteinander verknüpft und stellen zwei Seiten desselben biologischen Prozesses dar (Koh et al., 2022) [46]; (Bergman et al., 2022) [47].

Über viele Jahrzehnte wurde die Verringerung der Insulin-Clearance als einfacher Kompensationsmechanismus der Insulinresistenz interpretiert. Dieser Sichtweise zufolge reduziert der Organismus die Ausscheidung freiwillig, wenn Muskeln, Leber und Fettgewebe weniger empfindlich auf die Wirkung von Insulin reagieren, um durch höhere Plasmakonzentrationen die glykämische Kontrolle aufrechtzuerhalten. Obwohl diese Erklärung intuitiv erscheint, deuten zahlreiche neuere Erkenntnisse auf eine andere Interpretation hin. Verschiedene Studien zeigen nämlich, dass die Verringerung der Clearance ein sehr frühes Ereignis darstellen kann, in einigen Fällen sogar noch vor der Entwicklung der Insulinresistenz. Dieser neuen pathophysiologischen Hypothese zufolge würde eine geringere hepatische Insulin-Elimination zu einer chronischen Exposition der peripheren Gewebe gegenüber hohen Hormonkonzentrationen führen. Im Laufe der Zeit würde diese persistierende Hyperinsulinämie die Down-Regulation der Insulinrezeptoren, das fortschreitende Auftreten von Insulinresistenz und in der Folge die funktionelle Überlastung der pankreatischen β-Zellen begünstigen. Aus dieser Perspektive wäre die reduzierte Clearance nicht die Folge der Insulinresistenz, sondern eine ihrer möglichen anfänglichen Determinanten (Bergman et al., 2022) [47]; (Bergman et al., 2019) [48].

Diese Hypothese wird durch die Beobachtung gestützt, dass die Insulin-Clearance selbst bei metabolisch gesunden Individuen eine enorme Variabilität aufweist. Studien, die mit ausgefeilten Clamp-Techniken (Tests, die eine präzise Untersuchung der Reaktion des Organismus auf Glukose und Insulin ermöglichen) durchgeführt wurden, haben gezeigt, dass der von der Leber eliminierte Insulinanteil trotz des Fehlens jeglicher Stoffwechselerkrankung zwischen 20 % und über 80 % schwanken kann. Diese Eigenschaft ist beim einzelnen Individuum überraschend stabil und scheint sowohl von genetischen als auch von Umweltfaktoren beeinflusst zu werden. Auch die Ernährung ist tatsächlich in der Lage, die Fähigkeit der Leber zum Insulinabbau schnell zu verändern. Diese Veränderungen erhöhen die Menge an Insulin, die den systemischen Kreislauf erreicht, ohne eine proportionale Steigerung der pankreatischen Sekretion zu erfordern, und tragen so zur Entwicklung einer chronischen Hyperinsulinämie bei (Bergman et al., 2019) [48].

Eine der elegantesten Demonstrationen der Rolle der Insulin-Clearance stammt aus einer Längsschnittstudie an einem Tiermodell mit durch eine moderat fettreiche Ernährung induzierter Insulinresistenz. Bereits nach einer Woche fettreicher Ernährung sank die Insulinsensitivität um etwa 35 %, während die Glykämie überraschenderweise normal blieb. Anfangs reagierte die Bauchspeicheldrüse mit einer Erhöhung der Insulinausschüttung in der ersten Phase; eine detaillierte Datenanalyse zeigte jedoch, dass diese Anpassung nur einen Teil der beobachteten Hyperinsulinämie erklärte. Etwa die Hälfte des Anstiegs der peripheren Insulinkonzentrationen resultierte tatsächlich aus einer Verringerung der hepatischen Clearance, die um etwa 50 % abnahm. Mit anderen Worten: Die Leber ließ einen deutlich größeren Anteil an Insulin in den systemischen Kreislauf gelangen, was es ermöglichte, die Normoglykämie aufrechtzuerhalten, ohne die β-Zellen sofort zu einer übermäßigen Steigerung der Hormonproduktion zu zwingen. Dieser raffinierte Kompensationsmechanismus ermöglicht es dem Organismus also, die ersten Phasen der Insulinresistenz zu bewältigen und dabei die Funktion der Bauchspeicheldrüse vorübergehend zu bewahren (Mittelman et al., 2000) [49].

Diese Interpretation wurde durch eine nachfolgende Studie derselben Forschungsgruppe weiter bestätigt, in der die Entwicklung der Insulinresistenz bei Hunden, die mit einer moderat fettreichen Diät gefüttert wurden, im Längsschnitt verfolgt wurde. Nach einer anfänglichen Phase, die durch einen Anstieg der Insulinsekretion gekennzeichnet war, kehrten die β-Zellen schrittweise zu sekretorischen Werten nahe den Basiswerten zurück, während die Hyperinsulinämie aufgrund einer deutlichen Verringerung der hepatischen Insulin-Extraktion beim ersten Durchgang bestehen blieb. Die Autoren bezeichneten dieses Phänomen als eine Art „Ruhepause der β-Zellen“: Durch die Reduzierung der hepatischen Clearance hält die Leber hohe periphere Insulinkonzentrationen aufrecht, ohne die Bauchspeicheldrüse zu einer kontinuierlichen Steigerung der Sekretion zu zwingen. Es handelt sich wahrscheinlich um eine zweite physiologische Verteidigungslinie, die zumindest in den Anfangsphasen dazu beiträgt, die Funktion der β-Zellen zu erhalten. Wenn diese Anpassung jedoch über längere Zeit anhält, kann die chronische Exposition der Gewebe gegenüber hohen Insulinkonzentrationen eine weitere Verschlechterung der Insulinresistenz begünstigen und einen Teufelskreis in Gang setzen, der in der Entwicklung von Typ-2-Diabetes gipfelt (Kim et al., 2007) [50].

Die pathophysiologische Bedeutung der verringerten Insulin-Clearance zeigt sich auch beim Menschen besonders deutlich. Eine Studie an Kindern und Jugendlichen mit Adipositas hat gezeigt, dass das Vorliegen einer mit Stoffwechselstörungen assoziierten Fettleber (MAFLD) bereits in den frühen Stadien der Erkrankung mit einer deutlichen Verringerung der Fähigkeit der Leber einhergeht, Insulin zu eliminieren. Im Vergleich zu fettleibigen Gleichaltrigen ohne Leberbeteiligung wiesen die Probanden mit MAFLD eine signifikant geringere hepatische Clearance auf, begleitet von einer erhöhten Insulinresistenz und einer stärkeren kompensatorischen Aktivität der pankreatischen β-Zellen. In dieser Phase gelingt es der Bauchspeicheldrüse noch, eine relativ effektive glykämische Kontrolle aufrechtzuerhalten, dank der Kombination zweier Anpassungen: Einerseits erhöht sie die Insulinsekretion, andererseits eliminiert die Leber einen geringeren Anteil des Hormons, wodurch höhere Konzentrationen länger im Blutkreislauf verbleiben können. Diese Kompensationsstrategie hat jedoch eine begrenzte Wirksamkeit. Bei Probanden, die bereits einen Prädiabetes entwickelt hatten, war die Verringerung der Clearance sogar noch ausgeprägter, während erste Anzeichen einer Verschlechterung der β-Zellfunktion auftraten, was darauf hindeutet, dass die Kompensation nicht unbegrenzt aufrechterhalten werden kann (Jiang et al., 2024) [51].

Die Studie lieferte zudem eine überzeugende biologische Erklärung für dieses Phänomen. Im Mausmodell, das von den Autoren verwendet wurde, führte die Fettansammlung in der Leber zu einer Verringerung der Expression der für den Insulinabbau zuständigen Enzyme um etwa 50 %. Obwohl diese Anpassung anfangs dazu beiträgt, den Anstieg der Glykämie zu begrenzen, bringt sie langfristig hohe biologische Kosten mit sich: Die chronische Exposition gegenüber hohen Insulinkonzentrationen stimuliert die hepatische Lipogenese, begünstigt die Fettansammlung in der Leber, verschlimmert die Insulinresistenz und beschleunigt den fortschreitenden funktionellen Erschöpfungsprozess der β-Zellen. So entsteht ein Teufelskreis, in dem die Steatose die Insulin-Clearance reduziert und die reduzierte Clearance wiederum das Fortschreiten der Steatose und der Stoffwechselstörungen befeuert (Jiang et al., 2024) [51].

Auch Studien an scheinbar gesunden Populationen bestätigen, dass die Insulin-Clearance eine wichtige Determinante der Plasmakonzentrationen des Hormons darstellt. In einer präzisen physiologischen Analyse an nicht-diabetischen schwarzen und weißen Frauen wurde beobachtet, dass Frauen afrikanischer Abstammung nach einer oralen Glukosebelastung, während einer gemischten Mahlzeit und sogar nach intravenöser Glukosegabe signifikant höhere Insulinkonzentrationen aufwiesen. Entgegen früheren Annahmen war dieser Unterschied weder durch eine höhere Gesamtinsulinsekretion noch durch eine unterschiedliche, durch GLP-1 (ein Hormon, das nach der Nahrungsaufnahme vom Darm produziert wird) vermittelte Inkretinantwort zu erklären. Die Konzentrationen von C-Peptid, einem Index für die pankreatische Sekretion, waren zwischen den Gruppen ebenso deckungsgleich wie die GLP-1-Spiegel. Die Hyperinsulinämie resultierte stattdessen hauptsächlich aus der Kombination einer reduzierten hepatischen Insulin-Clearance und einer größeren Fähigkeit der β-Zellen, die bereits verfügbaren Insulingranula schnell freizusetzen. Diese Ergebnisse zeigen, dass hohe Insulinkonzentrationen auch ohne einen Anstieg der pankreatischen Produktion entstehen können, einfach weil der Organismus das Hormon langsamer eliminiert (Chung et al., 2019) [52].

Die dynamische Natur der Insulin-Clearance wird durch ernährungsphysiologische Studien weiter belegt. Bei gesunden, nicht fettleibigen japanischen Männern konnte eine eukalorische Diät (Diät mit einem dem Energiebedarf der Person entsprechenden Kaloriengehalt) mit niedrigem Kohlenhydrat- und hohem Fettgehalt, die nur drei Tage lang eingehalten wurde, die metabolische Clearance-Rate von Insulin signifikant erhöhen. Dieser Anstieg ging mit einer Verringerung der Plasmakonzentrationen des Hormons einher, ohne Anzeichen einer tatsächlichen Verschlechterung der Insulinsensitivität nach Korrektur der Daten um die zirkulierenden Insulinspiegel. Die Autoren interpretierten dieses Phänomen als physiologische Anpassung an die verringerte Glukoseverfügbarkeit: Wenn die Kohlenhydratzufuhr abnimmt, erhöht der Organismus die Insulinelimination, um die Nutzung von Fettsäuren als Hauptenergiequelle zu begünstigen. Die Studie zeigte zudem eine bemerkenswerte individuelle Variabilität in der Reaktion auf die Diät, was darauf hindeutet, dass genetische und metabolische Faktoren die Regulation der Insulin-Clearance tiefgreifend beeinflussen können. Diese Beobachtungen bestärken das Konzept, dass die Clearance keinen statischen Prozess darstellt, sondern einen dynamischen Parameter, der durch den Ernährungszustand und die metabolischen Anforderungen des Organismus moduliert wird (Suzuki et al., 2019) [53].

Die solidesten Beweise für die Rolle der verringerten Clearance bei der Pathogenese von Diabetes stammen jedoch aus prospektiven Studien. In einer Kohorte von 570 nicht-diabetischen amerikanischen Ureinwohnern, die über einen Median von fast acht Jahren beobachtet wurden, erwies sich die Verringerung der metabolischen Insulin-Clearance-Rate als unabhängiger Prädiktor für die Entwicklung von Typ-2-Diabetes. Probanden mit einer geringeren Fähigkeit zur Insulin-Elimination wiesen eine höhere Adipositas, höhere Nüchtern-Insulinkonzentrationen, eine intensivere kompensatorische Insulinantwort und eine verringerte Insulinsensitivität auf. Doch selbst nach statistischer Korrektur der Ergebnisse um Alter, Geschlecht, Adipositas, Glykämie, Insulinsekretion und Insulinsensitivität behielt die Clearance einen signifikanten prognostischen Wert: Für jede Zunahme um eine Standardabweichung der Insulin-Clearance sank das Risiko, an Diabetes zu erkranken, um etwa 23 %. Diese Daten legen nahe, dass die Verringerung der Clearance nicht einfach eine Folge der Insulinresistenz darstellt, sondern einen eigenständigen pathophysiologischen Faktor bildet, der das Fortschreiten in Richtung Typ-2-Diabetes begünstigen kann (Shah et al., 2021) [54].

Insgesamt verändern diese Erkenntnisse die traditionelle Auffassung von Hyperinsulinämie grundlegend. Viele Jahre lang nahm man an, dass hohe Insulinkonzentrationen ausschließlich das Ergebnis einer gesteigerten Sekretion durch die pankreatischen β-Zellen seien. Heute ist jedoch offensichtlich, dass die Menge des im Kreislauf vorhandenen Insulins vom Gleichgewicht zwischen zwei eng koordinierten Prozessen abhängt: der pankreatischen Sekretion und ihrer Eliminierung durch die Leber und andere Gewebe. In den Anfangsphasen der Insulinresistenz stellt die Verringerung der Clearance wahrscheinlich einen raffinierten Anpassungsmechanismus dar, der darauf abzielt, die glykämische Kontrolle zu bewahren und die sekretorische Belastung der β-Zellen zu reduzieren. Wenn dieser Zustand jedoch über Jahre anhält, befeuert die chronische Hyperinsulinämie einen Teufelskreis, der durch eine fortschreitende Verschlechterung der Insulinresistenz, eine Zunahme der Lebersteatose, eine weitere Verringerung der Clearance und eine wachsende metabolische Überlastung der Bauchspeicheldrüse gekennzeichnet ist. Aus dieser Perspektive stellt die Verringerung der Insulin-Clearance nicht nur eine Folge der Stoffwechselstörungen dar, sondern eines der Hauptereignisse, die die Dysfunktion der β-Zellen mit der Entwicklung einer chronischen Hyperinsulinämie verbinden – ein Thema, das den Kern des nächsten Abschnitts bilden wird, der sich genau der Hyperinsulinämie widmet (Fosam et al., 2020) [55].

Hyperinsulinämie

Im vorangegangenen Abschnitt haben wir gesehen, dass die Verringerung der Insulinclearance einer der Hauptmechanismen ist, durch den der Körper die Menge des zirkulierenden Insulins reguliert. Diese Beobachtung führt natürlich zu einer grundlegenden Frage: Warum tritt eine Hyperinsulinämie bei Typ-2-Diabetes so früh auf? Viele Jahre lang nahm man an, dass erhöhte Insulinkonzentrationen lediglich die Folge einer Insulinresistenz seien. Diesem Modell zufolge erhöht die Bauchspeicheldrüse die Insulinsekretion progressiv, um den Blutzuckerspiegel stabil zu halten, wenn Muskeln, Leber und Fettgewebe weniger effektiv auf das Hormon reagieren. Obwohl dieser kompensatorische Mechanismus tatsächlich existiert, ist heute offensichtlich, dass er nur einen Teil der Geschichte darstellt. Die Plasmakonzentrationen von Insulin sind das Ergebnis eines dynamischen Gleichgewichts zwischen zwei unterschiedlichen, aber eng miteinander verknüpften Prozessen: der Menge des von den β-Zellen der Bauchspeicheldrüse sezernierten Insulins und der Geschwindigkeit, mit der die Leber und andere Gewebe es aus dem Kreislauf entfernen. Eine Hyperinsulinämie kann daher entstehen, weil die Bauchspeicheldrüse mehr Insulin produziert oder weil der Körper es langsamer abbaut. Das Verständnis dieser Unterscheidung ist von entscheidender Bedeutung, da sie unsere Interpretation der Pathophysiologie des Typ-2-Diabetes grundlegend verändert (Goodarzi et al., 2011) [56]; (Bergman et al., 2019) [48].

Lange Zeit wurde das Nüchterninsulin als einfacher Indikator für eine Insulinresistenz verwendet. Eine wichtige Meta-Analyse an 470 hispanisch-amerikanischen Probanden hat jedoch gezeigt, dass diese Interpretation zu kurz greift. Mithilfe des euglykämisch-hyperinsulinämischen Clamps, des oralen Glukosetoleranztests und multivariater statistischer Modelle zeigten die Autoren, dass die Insulinsensitivität nicht der Hauptbestimmungsfaktor für die basale Insulinämie ist, sondern die metabolische Insulinclearance. Die Verringerung der Geschwindigkeit, mit der der Körper das Hormon eliminiert, wies eine stärkere Assoziation mit der Insulinämie auf als die Insulinresistenz selbst, der Body-Mass-Index, der Taillenumfang oder sogar der Nüchternblutzucker. Das bedeutet, dass zwei Personen mit identischen Insulinwerten völlig unterschiedliche pathophysiologische Mechanismen aufweisen können: Der eine produziert möglicherweise viel Insulin, während der andere es lediglich langsamer abbaut. Folglich riskiert man, wenn man eine Hyperinsulinämie ausschließlich als Ausdruck einer pankreatischen Hypersekretion interpretiert, die entscheidende Rolle der Leber bei der Regulierung der Insulin-Homöostase zu verkennen (Goodarzi et al., 2011) [56].

Auch Fettleibigkeit trägt durch komplexere Mechanismen zur Hyperinsulinämie bei, als man früher annahm. Eine Studie, die bei über hundert Probanden mit unterschiedlichem glykämischem Status gleichzeitig die Insulinsekretion, die β-Zell-Funktion, die Insulinsensitivität und die Insulinclearance bewertete, zeigte, dass die Zunahme der Fettmasse einen direkten Effekt auf die pankreatischen β-Zellen ausübt und die Insulinsekretion unabhängig vom Grad der Insulinresistenz erhöht. Parallel dazu war die Insulinclearance bei adipösen Probanden um etwa 20–30 % niedriger als bei normalgewichtigen Personen, was die Plasmakonzentrationen des Hormons weiter verstärkte. Die Kombination aus erhöhter Sekretion und verringerter Elimination ermöglicht es daher, trotz einer moderaten Verringerung der Insulinsensitivität eine Normoglykämie aufrechtzuerhalten. Diese Anpassung ist jedoch zeitlich begrenzt. Wenn die Funktion der β-Zellen allmählich nachlässt, kann die Insulinsekretion die bereits bestehende Insulinresistenz nicht mehr kompensieren, und es treten zunächst ein gestörter Nüchternblutzucker und später ein Typ-2-Diabetes auf. Die Studie legt daher nahe, dass die Hyperinsulinämie bei Adipositas das kombinierte Produkt aus pankreatischer Hypersekretion und reduzierter Clearance darstellt, während das Fortschreiten zur Krankheit vor allem durch die progressive funktionelle Erschöpfung der β-Zellen bestimmt wird (Mittendorfer et al., 2022) [57].

Die Hyperinsulinämie kann überraschend früh auftreten, sogar noch bevor eine Person fettleibig wird. Diese Möglichkeit wurde in einer prospektiven Studie nachgewiesen, bei der junge, gesunde Männer einer moderaten, kontrollierten Gewichtszunahme unterzogen wurden, wobei sie innerhalb des Normalbereichs des Body-Mass-Index blieben. Nach etwa vier Monaten wiesen die Teilnehmer bereits einen signifikanten Anstieg des basalen Insulins, des C-Peptids, des HOMA-IR und des Nüchternblutzuckers auf. Der interessanteste Aspekt betraf jedoch den Mechanismus, der für diese Hyperinsulinämie verantwortlich war. Durch die Modellierung des C-Peptids beobachteten die Autoren, dass die Insulinsekretion nur geringfügig zunahm, während die Insulinclearance deutlich stärker abnahm. Nach der Mahlzeit, während des oralen Glukosetoleranztests (OGTT) und sogar im hyperglykämischen Clamp waren die Insulinkonzentrationen deutlich höher, ohne dass eine signifikante Zunahme der pankreatischen Sekretion vorlag. Der Anstieg des zirkulierenden Insulins wurde also fast vollständig durch die reduzierte hepatische Elimination des Hormons erklärt. Parallel dazu trat bereits eine signifikante Verringerung der Insulinsensitivität auf, was zeigt, dass bereits kleine Zunahmen der Fettmasse ausreichen, um schnell einen Teufelskreis aus reduzierter Clearance, Hyperinsulinämie und Insulinresistenz auszulösen (Erdmann et al., 2008) [58].

Ein weiteres Element von großem Interesse ist die Rolle der Hyperglykämie selbst bei der Befeuerung dieses Prozesses. In einer experimentellen Studie an metabolisch gesunden Probanden reichte eine leichte Hyperglykämie, die für nur 72 Stunden mit Werten von etwa 50 mg/dL über dem Normalwert aufrechterhalten wurde, aus, um gleichzeitig einen deutlichen Anstieg des zirkulierenden Insulins, eine signifikante Verringerung der β-Zell-Funktion, eine Abnahme der Insulinsensitivität und eine konsistente Reduktion der metabolischen Insulinclearance zu bewirken. Obwohl die Insulinsekretion anfangs erhöht erschien, zeigte die Berechnung des Disposition-Index, dass die β-Zellen in Wirklichkeit bereits an Effizienz verloren. Der größte Teil der Hyperinsulinämie stammte tatsächlich aus der reduzierten Insulinelimination und nicht aus einer tatsächlichen pankreatischen Hyperaktivität. Die Autoren schlagen daher ein pathophysiologisches Modell vor, in dem selbst eine moderate Hyperglykämie in der Lage ist, schnell einen Teufelskreis zu etablieren: Der Anstieg der Glukose reduziert die Insulinclearance, die Hyperinsulinämie begünstigt die Insulinresistenz, und letztere zwingt die β-Zellen dazu, ihre Arbeit weiter zu steigern, was deren funktionellen Verschleiß beschleunigt (Merovci et al., 2021) [59].

Der Ursprung der Hyperinsulinämie ist jedoch nicht bei allen Individuen identisch. Studien an verschiedenen Populationen haben gezeigt, dass der Körper unterschiedliche kompensatorische Strategien anwenden kann, um die glykämische Homöostase aufrechtzuerhalten. Eine wichtige Untersuchung an kaukasischen, afroamerikanischen und hispanischen Kindern zeigte, dass afroamerikanische Kinder bei einer ähnlichen Verringerung der Insulinsensitivität signifikant höhere Plasmainsulinkonzentrationen entwickelten, ohne dass eine entsprechende Zunahme der pankreatischen Sekretion vorlag. Die gleichzeitige Analyse von Insulin und C-Peptid zeigte, dass der Hauptmechanismus eine deutliche Verringerung der hepatischen Insulin-Extraktion war. Bei hispanischen Kindern hingegen erfolgte die Kompensation überwiegend durch eine Zunahme der Insulinsekretion in der zweiten Phase, während die Clearance relativ besser erhalten blieb. Diese Studie stellt einen der ersten experimentellen Nachweise dafür dar, dass die Hyperinsulinämie kein einheitliches Phänomen ist, sondern aus unterschiedlichen physiologischen Anpassungen resultieren kann, bei denen die Verringerung der hepatischen Clearance eine ebenso wichtige Rolle spielt wie die pankreatische Sekretion (Goran et al., 2002) [60].

Diese Unterschiede bestehen auch in späteren Lebensphasen fort und werden während des Fortschreitens zum Diabetes noch deutlicher. Eine Längsschnittstudie an normalgewichtigen und adipösen Jugendlichen zeigte, dass die Verringerung der hepatischen Insulinclearance bereits bei jungen, insulinresistenten adipösen Personen mit normaler Glukosetoleranz auftritt, also noch vor dem Auftreten einer Hyperglykämie. Noch wichtiger ist, dass die zu Beginn der Studie gemessene Fähigkeit der Leber, Insulin zu eliminieren, ein unabhängiger Prädiktor für den späteren Rückgang der β-Zell-Funktion in den folgenden zwei Jahren war. Personen mit einer geringeren hepatischen Extraktion zeigten tatsächlich eine signifikant schnellere Verschlechterung der pankreatischen Funktion, unabhängig von Alter, Geschlecht, Adipositas und Grad der Insulinresistenz. Die Leber erweist sich somit nicht nur als Organ, das für den Insulinabbau zuständig ist, sondern als echter Regulator des endokrinen Gleichgewichts des gesamten Organismus. Wenn ihre Fähigkeit, das Hormon zu eliminieren, abnimmt, sind Bauchspeicheldrüse und peripheres Gewebe jahrelang erhöhten Insulinkonzentrationen ausgesetzt, was die progressive funktionelle Erschöpfung der β-Zellen begünstigt (Galderisi et al., 2019) [61].

Diese Beobachtungen wurden kürzlich in einer größeren Population junger Menschen mit Adipositas bestätigt, die über das gesamte Spektrum der Glukosetoleranz verteilt waren. Bei Probanden mit Typ-2-Diabetes war die metabolische Insulinclearance um etwa 45 % gegenüber gleichaltrigen normoglykämischen Personen reduziert, trotz einer deutlichen Verringerung der Insulinsekretion in der ersten Phase und eines Einbruchs des Disposition-Index. Mit anderen Worten: Die Nüchtern-Hyperinsulinämie bestand auch bei einer bereits schwer beeinträchtigten β-Zell-Funktion fort. Dieses scheinbare Paradoxon erklärte sich gerade durch die reduzierte Insulinelimination, die es dem Hormon ermöglichte, länger im Kreislauf zu verbleiben. Die Studie zeigte zudem, dass bei jungen Afroamerikanern mit Dysglykämie die Clearance im Vergleich zu weißen Altersgenossen weiter reduziert war, was mit einer stärkeren Insulinresistenz und einer intensiveren residualen sekretorischen Antwort assoziiert war. Diese Ergebnisse bestärken das Konzept, dass die Verringerung der Clearance einen grundlegenden kompensatorischen Mechanismus während des Fortschreitens des jugendlichen Diabetes darstellt, aber gleichzeitig dazu beiträgt, den Teufelskreis der chronischen Hyperinsulinämie zu befeuern (Cho et al., 2025) [62].

Die Bedeutung der Insulinclearance zeigt sich auch im Bereich der Ernährungsinterventionen. Bei adipösen Jugendlichen, die zwölf Wochen lang eine eukalorische Diät mit einem niedrigen Verhältnis von Omega-6- zu Omega-3-mehrfach ungesättigten Fettsäuren einhielten, wurde eine signifikante Steigerung der Insulinclearance sowohl im Nüchternzustand als auch nach oraler Glukosebelastung beobachtet. Diese Verbesserung ging mit einer deutlichen Verringerung der Hyperinsulinämie einher, selbst ohne Veränderungen des Körpergewichts, des Blutzuckerspiegels oder der Insulinsekretion. Die Vorteile waren besonders bei den Probanden deutlich, die zu Beginn das am stärksten beeinträchtigte Stoffwechselprofil aufwiesen, das durch eine stärkere Hyperinsulinämie, reduzierte Insulinsensitivität und geringere Clearance gekennzeichnet war. Die Studie zeigt daher, dass auch die Qualität der Nahrungsfette den Insulinmetabolismus unabhängig vom Gewichtsverlust tiefgreifend beeinflussen kann, und verdeutlicht, dass die Hyperinsulinämie kein unvermeidbares Phänomen ist, sondern ein Zustand, der durch geeignete Ernährungsinterventionen potenziell reversibel ist (Tricò et al., 2022) [63].

Insgesamt verändern diese Erkenntnisse die traditionelle Auffassung von Hyperinsulinämie grundlegend. Der Überschuss an zirkulierendem Insulin stellt nicht einfach eine kompensatorische Reaktion auf die Insulinresistenz dar, sondern ist das Ergebnis der dynamischen Interaktion zwischen pankreatischer Sekretion, hepatischer Clearance und der Empfindlichkeit des peripheren Gewebes gegenüber dem Hormon. In den Anfangsphasen stellt dieser Zustand eine physiologische Anpassung dar, die darauf abzielt, die Normoglykämie zu bewahren; im Laufe der Zeit begünstigt die chronische Exposition gegenüber erhöhten Insulinkonzentrationen jedoch die Insulinresistenz weiter, stimuliert die hepatische Lipogenese, beschleunigt die Verschlechterung der β-Zellen und trägt zum Fortschreiten zum Typ-2-Diabetes bei. Die Hyperinsulinämie nimmt somit eine doppelte Rolle ein: Anfangs stellt sie einen Kompensationsmechanismus dar, später wird sie jedoch selbst zu einem wichtigen pathogenetischen Faktor. Diese neue Interpretation bildet die pathophysiologische Voraussetzung, um den nachfolgenden Schritt der Stoffwechselkaskade zu verstehen, bei dem der chronische Insulinüberschuss spezifische intrazelluläre Signalwege aktiviert, darunter den von mTOR, der dazu bestimmt ist, eine zentrale Rolle bei der Verschlimmerung der Insulinresistenz und dem Fortschreiten des Typ-2-Diabetes zu spielen (Fosam et al., 2020) [55].

Insulinresistenz

In den letzten Jahrzehnten galt die Insulinresistenz als das primäre pathophysiologische Ereignis, das dem Diabetes mellitus Typ 2 zugrunde liegt. Dem traditionellen Modell zufolge werden Skelettmuskulatur, Leber und Fettgewebe zunehmend weniger empfindlich gegenüber der Wirkung von Insulin, was die Bauchspeicheldrüse dazu zwingt, die Hormonausschüttung zu erhöhen, um einen normalen Blutzuckerspiegel aufrechtzuerhalten. Wenn die β-Zellen diesen erhöhten Bedarf nicht mehr decken können, treten zunächst Prädiabetes und anschließend ein manifester Diabetes auf. Obwohl dieses Modell viele Jahre lang das vorherrschende Paradigma war, deuten zahlreiche wissenschaftliche Erkenntnisse der letzten Jahre auf einen komplexeren pathophysiologischen Ablauf hin. Immer mehr Daten weisen darauf hin, dass eine chronische Hyperinsulinämie, begünstigt durch eine erhöhte Pankreassekretion und eine verringerte hepatische Insulin-Clearance, dem Auftreten der Insulinresistenz vorausgehen und direkt zu deren Entwicklung beitragen kann. Aus dieser Perspektive stellt die Insulinresistenz nicht das initiale Ereignis der Erkrankung dar, sondern eine Folge der verlängerten Exposition der Gewebe gegenüber hohen Insulinkonzentrationen (Janssen, 2024) [64].

Diese Interpretation findet eine solide Grundlage in der Physiologie der Insulinwirkung. Wenn Insulin an seinen Rezeptor auf der Zellmembran bindet, aktiviert es eine komplexe Kaskade intrazellulärer Signale, die die Aufnahme von Glukose in die Zellen fördert, die Glykogensynthese (die Glukosereserve des Körpers) stimuliert, die Lipogenese (Produktion und Speicherung von Fetten durch den Körper) begünstigt und die hepatische Glukoseproduktion hemmt. Unter physiologischen Bedingungen werden diese Signale nur für begrenzte Zeiträume nach den Mahlzeiten aktiviert, was es den Rezeptoren ermöglicht, ihre Empfindlichkeit während der Fastenstunden schnell wiederzuerlangen.

Wenn das Insulin hingegen über den Großteil des Tages chronisch erhöht bleibt, sind die Gewebe einer kontinuierlichen Stimulation ausgesetzt. Wie bei vielen anderen biologischen Systemen neigt auch der Insulinrezeptor dazu, seine Reaktion schrittweise zu reduzieren, um die Zelle vor einer übermäßigen Aktivierung zu schützen. Dies führt zu einer Abnahme der Insulinsensitivität, die zunächst die Leber, dann die Skelettmuskulatur und schließlich das Fettgewebe betrifft. Die Insulinresistenz nimmt daher eher die Eigenschaften einer biologischen Anpassung an einen anhaltenden hormonellen Reiz an als die eines primären Defekts, der spontan aufgetreten ist (Bkaily et al., 2025) [65].

Eine der wichtigsten Neubewertungen dieses Konzepts wurde bereits 2012 von der Forscherin Barbara Corkey in der historischen Banting Lecture (einer renommierten wissenschaftlichen Konferenz zur Diabetesforschung) vorgeschlagen. Darin stellte sie das traditionelle Paradigma infrage, wonach die Hyperinsulinämie ausschließlich eine kompensatorische Reaktion auf die Insulinresistenz sei. Durch die Analyse zahlreicher experimenteller und klinischer Studien stellte Corkey fest, dass in vielen Populationen der Anstieg der Insulinkonzentrationen der Veränderung der Insulinsensitivität um mehrere Jahre vorausging. Dieser Hypothese zufolge führen zahlreiche Umweltfaktoren des modernen Lebensstils, darunter Kalorienüberschuss, hochverarbeitete Lebensmittel, kontinuierliche Stimulation der β-Zellen, Veränderungen der intrazellulären Stoffwechselsignale und eine reduzierte hepatische Clearance, zu einer anhaltenden Hypersekretion von Insulin.

Die chronische Exposition gegenüber hohen Konzentrationen des Hormons führt anschließend zu einer fortschreitenden Desensibilisierung der Zielgewebe, ähnlich wie bei anderen kontinuierlich stimulierten endokrinen Systemen. Die Insulinresistenz würde somit eine sekundäre Anpassung darstellen, die darauf abzielt, die übermäßige biologische Wirkung von Insulin zu begrenzen, anstatt das ursächliche initiale Ereignis zu sein (Corkey, 2012) [66].

Auch klinische Beobachtungen stützen diese neue Interpretation. Bei zahlreichen scheinbar gesunden Personen kann eine Hyperinsulinämie viele Jahre vor dem Auftreten einer Hyperglykämie dokumentiert werden und geht oft jeder Veränderung voraus, die durch gängige Tests zur Beurteilung der Insulinsensitivität nachweisbar wäre. Längsschnittstudien haben gezeigt, dass Personen mit erhöhten Nüchtern-Insulinkonzentrationen ein signifikant höheres Risiko haben, später eine Insulinresistenz, eine Fettleber und Typ-2-Diabetes zu entwickeln, unabhängig vom anfänglichen Blutzuckerspiegel.

Dies deutet darauf hin, dass Insulin nicht nur einen Biomarker der Krankheit darstellt, sondern ein möglicher Faktor ist, der aktiv an deren Fortschreiten beteiligt ist. Diese Sichtweise erklärt zudem, warum Interventionen, die in der Lage sind, die Hyperinsulinämie frühzeitig zu reduzieren – wie Kalorienrestriktion, Verbesserung der Ernährungsqualität und Reduzierung von ektopischem Fett (Fettansammlung außerhalb des normalen Fettgewebes) – eine signifikante Wiederherstellung der Insulinsensitivität bewirken können, noch bevor andere Stoffwechselparameter wesentlich verändert werden (Thomas et al., 2019) [67].

Die zentrale Rolle der Hyperinsulinämie wird noch deutlicher, wenn man die Auswirkungen eines chronischen Energieüberschusses analysiert. Eine Kalorienzufuhr, die konstant über dem Bedarf liegt, hält die β-Zellen in einem Zustand kontinuierlicher sekretorischer Stimulation und reduziert parallel dazu schrittweise die hepatische Insulin-Clearance. Der anhaltende Anstieg der zirkulierenden Hormonkonzentrationen verändert den Lipidstoffwechsel grundlegend: Er stimuliert die hepatische Lipogenese, hemmt die Lipolyse des Fettgewebes (ein Prozess, der die Fettreserven mobilisiert) und begünstigt die Ansammlung von Triglyzeriden in Leber, Bauchspeicheldrüse und Skelettmuskulatur. Wenn die Kapazität des subkutanen Fettgewebes zur Energiespeicherung überschritten wird, lagert sich der Lipidüberschuss zunehmend in den metabolisch aktiven Organen ab, was zum sogenannten ektopischen Fett führt.

Die Lipidinfiltration der Leber verringert die hepatische Insulinsensitivität weiter und erhöht die endogene Glukoseproduktion, während die Infiltration der Bauchspeicheldrüse die Funktion der β-Zellen zunehmend beeinträchtigt. So entsteht ein Teufelskreis, in dem sich Hyperinsulinämie, ektopische Fettansammlung und Insulinresistenz gegenseitig verstärken und das Fortschreiten in Richtung Typ-2-Diabetes beschleunigen (Janssen, 2024) [64].

Weitere Bestätigungen stammen aus Studien, die die Rolle spezifischer Proteine bei der zellulären Homöostase untersucht haben. Von besonderem Interesse ist hierbei das Protein BAG3, das an Autophagie-Prozessen (dem internen Reinigungs- und Recyclingsystem der Zelle) und der Aufrechterhaltung der Funktionalität metabolisch aktiver Gewebe beteiligt ist. In Tiermodellen, die mit einer fettreichen Ernährung gefüttert wurden, ist die reduzierte Expression von BAG3 mit einer schnellen Verschlechterung der Insulinsensitivität, einer Zunahme der hepatischen Lipidansammlung und einer stärkeren Aktivierung intrazellulärer Entzündungswege verbunden. Im Gegensatz dazu bewahrt die Aufrechterhaltung angemessener BAG3-Spiegel die Funktionalität des Insulinrezeptors, verbessert den Glukosestoffwechsel und begrenzt das Auftreten von Insulinresistenz. Dies deutet darauf hin, dass der Verlust normaler Zellschutzmechanismen einer der Faktoren ist, die das Fortschreiten der durch Hyperinsulinämie induzierten Stoffwechselveränderungen begünstigen (Damiani et al., 2023) [68].

Auch die Leber nimmt eine zentrale Position in diesem Netzwerk von Ereignissen ein. Sie ist nicht nur das Hauptorgan für die Insulin-Clearance, sondern auch der erste Bereich, der den hohen Hormonkonzentrationen aus der Pfortader ausgesetzt ist. Die persistierende Hyperinsulinämie stimuliert die de novo Lipogenese, erhöht die Triglyzeridsynthese und begünstigt das fortschreitende Auftreten einer Fettleber. Die Ansammlung von Lipiden in den Hepatozyten (den Hauptzellen der Leber) beeinträchtigt die Fähigkeit des Insulins, die hepatische Glukoseproduktion zu unterdrücken, was zu einer fortschreitenden hepatischen Insulinresistenz führt. Parallel dazu verringert die Steatose die Insulin-Clearance weiter, wodurch ein noch größerer Anteil des Hormons den systemischen Kreislauf erreicht. Die Leber wird somit zu einem der Hauptverstärker des Teufelskreises, der Hyperinsulinämie und Insulinresistenz verbindet (Bergman et al., 2019) [48].

Dieses pathophysiologische Modell hilft auch, einen der überraschendsten Aspekte der letzten Jahre zu erklären: die Möglichkeit, eine Remission bei Typ-2-Diabetes zu erreichen. Wäre die Insulinresistenz das Ergebnis eines dauerhaften Zellschadens, dürften kurzfristige Ernährungsinterventionen keine signifikanten Verbesserungen bewirken. Im Gegenteil zeigen zahlreiche Studien, dass eine drastische Kalorienrestriktion bereits innerhalb weniger Tage zu einer schnellen Reduktion des Leberfetts führt, gefolgt von einer schrittweisen Abnahme des Pankreasfetts und der Wiederherstellung der β-Zellfunktion.

Bei Personen, bei denen der Diabetes erst seit wenigen Jahren diagnostiziert wurde, kann ein Gewichtsverlust von etwa 15 kg den Blutzuckerspiegel ohne medikamentöse Therapie wieder in den Normalbereich bringen. Dies deutet darauf hin, dass ein wesentlicher Teil der Insulinresistenz reversibel ist, wenn die metabolischen Reize, die sie aufrechterhalten, beseitigt werden. Diese Beobachtung stärkt die Hypothese weiter, dass die Insulinresistenz eher eine funktionelle Anpassung an eine chronische Hyperinsulinämie als einen irreversiblen Prozess darstellt (Janssen, 2024) [64].

Weitere Bestätigungen ergeben sich aus Studien zur bariatrischen Chirurgie. Die metabolischen Verbesserungen, die nach einem Magenbypass oder einer Schlauchmagenoperation (ein Eingriff, der die Größe des Magens reduziert) beobachtet werden, treten nämlich lange vor einem wesentlichen Gewichtsverlust auf. Bereits in den ersten Tagen nach dem Eingriff werden eine deutliche Verringerung der Insulinämie, eine Verbesserung der hepatischen Insulinsensitivität und eine signifikante Abnahme der hepatischen Glukoseproduktion beobachtet. Diese schnelle Erholung legt nahe, dass die Reduzierung der Energiezufuhr und die daraus resultierende Abnahme der Hyperinsulinämie die Hauptverantwortlichen für die anfängliche metabolische Verbesserung sind, während der anschließende Gewichtsverlust dazu beiträgt, die Effekte im Laufe der Zeit zu festigen. Wieder einmal erscheint die Hyperinsulinämie als zentrales Element in der Pathophysiologie der Krankheit, und ihre Reduzierung stellt einen der ersten Schritte zur Wiederherstellung der Insulinsensitivität dar (Pories und Dohm, 2012) [69].

Zusammengenommen zeichnen diese Erkenntnisse ein pathophysiologisches Modell, das sich vom traditionellen unterscheidet. Die Insulinresistenz stellt nicht mehr ausschließlich den Ausgangspunkt des Diabetes mellitus Typ 2 dar, sondern eine der Zwischenstufen eines Prozesses, der viel früher mit chronischem Energieüberschuss, der Reduzierung der hepatischen Insulin-Clearance und dem Auftreten einer persistierenden Hyperinsulinämie beginnt. Die verlängerte Exposition der Gewebe gegenüber hohen Insulinkonzentrationen führt zu einer fortschreitenden Desensibilisierung der Rezeptoren, begünstigt die Ansammlung von ektopischem Fett, verändert die Leberfunktion und beschleunigt die Verschlechterung der pankreatischen β-Zellen. Die Insulinresistenz wird somit zu einem integralen Bestandteil eines Teufelskreises, in dem jede Veränderung die nächste nährt, was die Wiederherstellung der metabolischen Homöostase zunehmend erschwert (Zhang et al., 2021) [70].

Diese neue Interpretation hat wichtige klinische Implikationen. Wenn die Hyperinsulinämie eines der initialen Ereignisse ist, die zur Entwicklung einer Insulinresistenz führen, sollten therapeutische Interventionen nicht nur auf die Senkung des Blutzuckerspiegels abzielen, sondern auch auf die Normalisierung der zirkulierenden Insulinkonzentrationen durch Ernährungsstrategien, Verbesserung der hepatischen Clearance, Reduzierung von ektopischem Fett und Wiederherstellung der Gewebesensitivität gegenüber dem Hormon. Diese Perspektive ermöglicht es zudem, den nachfolgenden pathophysiologischen Schritt der metabolischen Kaskade zu verstehen: Die chronische Exposition gegenüber hohen Insulinkonzentrationen führt nämlich zu einer persistierenden Aktivierung des PI3K/AKT/mTOR-Signalwegs, der einen der wichtigsten molekularen Mechanismen darstellt, durch die die Hyperinsulinämie zum Fortschreiten der Insulinresistenz und des Typ-2-Diabetes beiträgt. Genau dies wird das Thema des nächsten Abschnitts sein, der sich dem Zusammenhang zwischen Hyperinsulinämie und mTOR widmet (Janssen, 2021) [71].

Hyperinsulinämie und mTOR

Im vorangegangenen Abschnitt haben wir gesehen, dass chronische Hyperinsulinämie nicht einfach nur eine kompensatorische Reaktion auf eine Insulinresistenz darstellt, sondern durch die fortschreitende Desensibilisierung der Zielgewebe direkt zu deren Entstehung beitragen kann. Um zu verstehen, wie dieser Prozess abläuft, ist es notwendig, einen der wichtigsten molekularen Knotenpunkte der Insulinsignalkette genauer zu betrachten: den mTOR-Komplex (mammalian Target of Rapamycin). Unter physiologischen Bedingungen ist die Aktivierung von mTOR ein unverzichtbarer Bestandteil der Insulinantwort. Nach der Bindung des Hormons an seinen Rezeptor überträgt die PI3K/AKT-Kaskade das Signal an mTOR, das die Proteinsynthese, das Zellwachstum, den Energiestoffwechsel und die Nährstoffverwertung koordiniert. Dieses System ist essenziell, damit sich die Zellen an das nach einer Mahlzeit verfügbare Energieangebot anpassen können. Wie bei vielen biologischen Mechanismen kann jedoch das, was vorübergehend vorteilhaft ist, bei dauerhafter Aktivität schädlich werden. Wenn die Hyperinsulinämie den PI3K/AKT/mTOR-Signalweg kontinuierlich stimuliert, wandelt sich ein Regelkreis, der eigentlich dazu dient, die exzessive Insulinantwort zu begrenzen, zunehmend zu einem der Haupttreiber der Insulinresistenz (Tremblay et al., 2007) [72].

Einer der überraschendsten Aspekte, die aus experimentellen Studien hervorgegangen sind, ist die Schnelligkeit, mit der dieses System in Gang gesetzt wird. In murinen und menschlichen Adipozyten aktiviert Insulin mTORC1, den Haupteffektor der Kinase S6K1, innerhalb weniger Minuten. Diese schnelle Aktivierung zeigt, dass mTOR nicht nur bei chronischen Stoffwechselveränderungen eingreift, sondern bereits an den frühesten Phasen der Insulinsignaltransduktion beteiligt ist. Gleichzeitig löst jedoch dieselbe mTOR-Aktivierung einen ausgeklügelten negativen Rückkopplungsmechanismus aus, der eine übermäßige Stimulation der Zelle verhindern soll. Durch die Phosphorylierung (das Hinzufügen eines Phosphatrests, der die Aktivität eines Moleküls verändert) spezifischer Reste des Proteins IRS-1, dem wichtigsten Adapter der Insulinsignalkette, reduziert mTOR schrittweise die Intensität des Signals in Richtung AKT. Unter physiologischen Bedingungen stellt dies ein raffiniertes Selbstregulationssystem dar, vergleichbar mit einem Thermostat, das die Heizung automatisch abschaltet, sobald die gewünschte Temperatur erreicht ist. Wenn das Insulin jedoch über viele Stunden oder Jahre hinweg erhöht bleibt, wird dieser Mechanismus ununterbrochen stimuliert und wandelt sich von einem physiologischen Regulator zu einem Förderer der Insulinresistenz (Tremblay et al., 2007) [72]; (Gual et al., 2003) [73].

Die Studie von Gual und Mitarbeitern hat es ermöglicht, die molekularen Schritte dieses Prozesses präzise zu klären. Die Autoren zeigten, dass Insulin die Phosphorylierung verschiedener Serinreste auf IRS-1 induziert, von denen jeder eine spezifische regulatorische Funktion hat. Wenn die Insulinexposition jedoch länger andauert, geht die Kontrolle zunehmend auf den PI3K/AKT/mTOR-Weg über. Rapamycin, ein potenter mTOR-Inhibitor, hob die Phosphorylierung von IRS-1 sowohl in Adipozyten als auch im Muskel- und Fettgewebe von mit Insulin behandelten Tieren fast vollständig auf, was beweist, dass mTOR der Hauptregulator dieses negativen Feedbacks ist. Funktionell gesehen verändert die Phosphorylierung der Serinreste die Fähigkeit von IRS-1, mit dem Insulinrezeptor und PI3K zu interagieren, wodurch die Signalweiterleitung an AKT schrittweise abgeschwächt wird. Mit anderen Worten: Je länger der mTOR-Weg aktiv bleibt, desto schwieriger wird es für die Zelle, auf nachfolgende Insulinstimulationen zu reagieren (Gual et al., 2003) [73].

Die physiologische Bedeutung dieses Schaltkreises wird noch deutlicher, wenn man die Auswirkungen der pharmakologischen Hemmung von mTOR betrachtet. In mit Rapamycin behandelten Adipozyten stieg die Fähigkeit von Insulin, die Glukoseaufnahme zu fördern, um etwa 45 %, begleitet von einer deutlichen Verstärkung der AKT-Aktivierung. Überraschenderweise hing diese Verbesserung weder von einer Zunahme der Translokation der GLUT4- oder GLUT1-Transporter zur Zellmembran noch von einer erhöhten Aktivität der mit IRS-1 assoziierten PI3K ab. Der Nutzen ergab sich stattdessen aus der Erhaltung der Funktionalität von IRS-1. Diese Ergebnisse zeigen, dass mTOR als eine Art physiologische „Bremse“ der Insulinsignalkette fungiert; wenn diese Bremse jedoch ständig angezogen bleibt, wie es bei chronischer Hyperinsulinämie der Fall ist, verringert sich die Fähigkeit der Zelle, Glukose zu verwerten, schrittweise, was die Entwicklung einer Insulinresistenz begünstigt (Tremblay et al., 2007) [72].

Die Folgen der chronischen Überaktivierung des PI3K/AKT/mTOR-Weges beschränken sich jedoch nicht nur auf das bloße Auftreten einer Insulinresistenz, sondern betreffen auch das Genexpressionsprogramm der Zellen. Eine der überzeugendsten Belege stammt aus einer eingehenden transkriptomischen Analyse des menschlichen Skelettmuskels, die mit einem experimentellen Modell der chronischen Hyperinsulinämie integriert wurde. Die Autoren beobachteten, dass mit steigenden Nüchtern-Insulinkonzentrationen die Expression des Gens INSR, das für den Insulinrezeptor kodiert, schrittweise abnimmt. Die Exposition von Myotuben (Zellstrukturen, aus denen reife Muskelfasern hervorgehen) gegenüber hohen Insulinkonzentrationen für nur sechzehn Stunden führte zu einer deutlichen Verringerung der INSR-mRNA, einer Abnahme der Gesamtmenge des Rezeptors und einer geringeren Präsenz desselben auf der Zellmembran. Parallel dazu war die Phosphorylierung von AKT bei einer nachfolgenden Insulinstimulation abgeschwächt, was zeigt, dass die Zelle eine echte funktionelle Desensibilisierung entwickelt hatte (Cen et al., 2022) [74].

Die chronische Aktivierung des PI3K/AKT/mTOR-Weges hat noch tiefgreifendere Folgen, wenn sie die Leber betrifft. Eine aktuelle Studie hat gezeigt, dass die längere Exposition menschlicher Hepatozyten gegenüber hohen Insulinkonzentrationen ausreicht, um ein echtes zelluläres Seneszenzprogramm zu aktivieren. Durch den Einsatz spezifischer pharmakologischer Inhibitoren zeigten die Autoren, dass dieses Phänomen direkt von der Aktivierung der Kaskade Insulinrezeptor → PI3K → AKT → mTOR abhängt, da die Blockade eines dieser Schritte das Auftreten von Seneszenzmarkern fast vollständig verhindert.

Die endgültige Bestätigung liefern Mäuse, denen der Insulinrezeptor ausschließlich in der Leber fehlt: Obwohl sie eine ausgeprägte systemische Hyperinsulinämie aufweisen, zeigt ihre Leber keine Anzeichen von Seneszenz. Dies beweist, dass nicht das zirkulierende Insulin an sich den Schaden verursacht, sondern die anhaltende Aktivierung seines intrazellulären Signalwegs. Diese Ergebnisse deuten darauf hin, dass chronische Hyperinsulinämie durch die persistierende Aktivierung von mTOR und zellulären Alterungsprogrammen direkt zum Fortschreiten der Fettleber und der Steatohepatitis beitragen kann (Baboota et al., 2022) [75].

Die Folgen der chronischen Überaktivierung der Insulinsignalkette erstrecken sich auch auf die Niere und bestätigen, dass ein Insulinüberschuss bereits lange vor dem Auftreten eines manifesten Diabetes zu Organschäden führen kann. In einem eleganten experimentellen Modell der prädiabetischen Phase führte eine persistierende Hyperinsulinämie zu einer fortschreitenden Verringerung des Insulinrezeptors in den glomerulären Podozyten (Nierenzellen, die bei der Blutfiltration helfen), begleitet von einer deutlichen Abschwächung des IRS1–PI3K–AKT-Weges. Der daraus resultierende Verlust der durch AKT ausgeübten Hemmung begünstigte die Überaktivierung von GSK3β, welche IRS1 phosphorylierte und einen pathologischen Rückkopplungskreis etablierte, der die Insulindesensibilisierung weiter verstärkte. Diese Beobachtungen zeigen, wie chronische Hyperinsulinämie durch die persistierende Aktivierung der Insulinkaskade und ihrer Rückkopplungskreise bereits frühzeitig das Auftreten mikrovaskulärer Komplikationen unabhängig von einer Hyperglykämie einleiten kann (Chen et al., 2026) [76].

Zusammengenommen zeichnen diese Erkenntnisse ein äußerst kohärentes pathophysiologisches Bild. Chronische Hyperinsulinämie hält den PI3K/AKT/mTOR-Weg ständig aktiv und verwandelt einen physiologischen Selbstregulationsmechanismus in einen pathologischen Schaltkreis, der die Insulinsensitivität schrittweise verringert, die Expression der an der Insulinsignalkette beteiligten Gene verändert, oxidativen Stress begünstigt, die zelluläre Seneszenz fördert und zur Entwicklung metabolischer Komplikationen in Leber, Muskel und Niere beiträgt. Der zentrale Knotenpunkt dieses Prozesses ist das von mTOR auf IRS-1 ausgeübte negative Feedback – ein Mechanismus, der die Zelle anfangs vor übermäßiger Insulinstimulation schützt, der aber, wenn er über Jahre aktiv bleibt, zu einem der Hauptmotoren für das Fortschreiten des Typ-2-Diabetes wird. Genau dieser molekulare Schaltkreis wird das Thema des nächsten Abschnitts sein, in dem die Beziehung zwischen mTOR, S6K1 und IRS-1, dem wahren Dreh- und Angelpunkt der durch Hyperinsulinämie induzierten Insulinresistenz, im Detail vertieft wird.

mTOR, S6K1 und IRS-1

Im vorangegangenen Abschnitt haben wir gesehen, wie eine chronische Hyperinsulinämie den PI3K/AKT/mTOR-Signalweg dauerhaft aktiv hält und einen normalen Selbstregulierungsmechanismus in einen der Haupttreiber der Insulinresistenz verwandelt. Es bleibt nun zu klären, durch welchen molekularen Mechanismus diese Überaktivierung die zelluläre Antwort auf Insulin konkret beeinträchtigt. Die in den letzten zwanzig Jahren gesammelten Erkenntnisse identifizieren einen zentralen Akteur in diesem Prozess: die S6-Kinase 1 (S6K1), den wichtigsten Effektor des mTORC1-Komplexes. Unter physiologischen Bedingungen ist die Aktivierung von S6K1 ein wesentlicher Bestandteil der anabolen Antwort auf Insulin. Nach einer Mahlzeit aktiviert die erhöhte Verfügbarkeit von Glukose, Aminosäuren und Insulin schrittweise die Kaskade IRS-1 → PI3K → AKT → mTORC1, was in der Phosphorylierung von S6K1 gipfelt. Letztere stimuliert die Proteinsynthese, das Zellwachstum und zahlreiche Stoffwechselprozesse, die für die Anpassung an ein Überangebot an Energie unerlässlich sind. Um zu verhindern, dass diese Reaktion übermäßig lange anhält, hat der Organismus einen ausgeklügelten negativen Rückkopplungsmechanismus entwickelt, bei dem S6K1 selbst die Insulinsignalisierung schrittweise begrenzt, indem es auf seinen wichtigsten intrazellulären Adapter, IRS-1, einwirkt. Wenn der Nährstoffreiz jedoch chronisch wird, verliert dieses System seine homöostatische Funktion und entwickelt sich zu einem der Hauptmotoren der Insulinresistenz (Um et al., 2006) [77]; (Tzatsos und Kandror, 2006) [78].

Die Rolle von S6K1 als Sensor für das Nährstoffangebot wird durch die Beobachtung deutlich, dass diese Kinase nicht ausschließlich auf Insulin reagiert. Auch Aminosäuren, insbesondere Leucin und andere verzweigtkettige Aminosäuren, sind starke Aktivatoren des mTORC1-Komplexes über einen Weg, der unabhängig von der klassischen PI3K/AKT-Kaskade verläuft. Auf diese Weise interpretiert die Zelle die hohe Verfügbarkeit von Nährstoffen als ausreichendes Signal, um Wachstum, Proteinsynthese und Energiespeicherung zu fördern, selbst wenn die Insulinstimulation nicht der primäre Input ist. Unter physiologischen Bedingungen ermöglicht diese Integration eine äußerst effiziente Koordination von Stoffwechsel und Energieverfügbarkeit. Wenn jedoch Glukose, Aminosäuren und Insulin über längere Zeiträume erhöht bleiben, konvergieren all diese Signale in der dauerhaften Aktivierung von mTORC1 und seiner Effektor-Kinase S6K1, was zur kontinuierlichen Aktivierung des negativen Rückkopplungskreises gegenüber IRS-1 führt. Dies erklärt, warum ein chronischer Nährstoffüberschuss, unabhängig von seinem Ursprung, schrittweise in eine verringerte Insulinsensitivität übersetzt wird (Um et al., 2006) [77]; (Tzatsos und Kandror, 2006) [78].

Das Hauptziel dieses Schaltkreises ist das Protein IRS-1 (Insulin Receptor Substrate-1), der molekulare Adapter, der den Insulinrezeptor mit der Aktivierung der PI3K verbindet. Wenn S6K1 jedoch konstant aktiv bleibt, ändert sich die Situation grundlegend. Die Kinase beginnt, IRS-1 an zahlreichen Serinresten zu phosphorylieren – Stellen, die die Konformation des Proteins tiefgreifend verändern und seine Fähigkeit verringern, mit dem Insulinrezeptor und der PI3K zu interagieren. Das Endergebnis ist, dass der Rezeptor zwar weiterhin Insulin erkennt und bindet, das Signal jedoch nicht mehr effektiv in das Zellinnere übertragen werden kann (Harrington et al., 2004) [79]; (Tzatsos und Kandror, 2006) [78].

Die funktionellen Folgen dieser Modifikation sind weitreichend. Die verringerte Rekrutierung der PI3K führt zu einer geringeren Aktivierung von AKT, dem Hauptregulator der metabolischen Wirkungen von Insulin. Dadurch werden der Glukosetransport durch GLUT4, die Glykogensynthese, die Hemmung der hepatischen Glukoneogenese, der Lipidstoffwechsel und zahlreiche zelluläre Überlebensprogramme beeinträchtigt. Es ist wichtig zu betonen, dass dies anfänglich einen physiologischen Mechanismus darstellt, der dazu dient, eine übermäßige Stimulation des Insulinwegs während Zeiten des Nährstoffüberflusses zu verhindern. Wenn mTORC1 und S6K1 jedoch konstant aktiv bleiben, wird die Phosphorylierung der Serine von IRS-1 dauerhaft, wodurch ein temporärer Selbstregulierungsmechanismus in einen stabilen Zustand der Insulinresistenz übergeht. Die Zellen sind somit weiterhin hohen Insulinkonzentrationen ausgesetzt, verlieren aber schrittweise die Fähigkeit, auf das Hormon zu reagieren, wodurch der typische Teufelskreis entsteht, der den Typ-2-Diabetes charakterisiert (Khamzina et al., 2005) [80]; (Ueno et al., 2005) [83].

Die funktionelle Inaktivierung von IRS-1 stellt jedoch nur das erste Stadium eines noch tiefergreifenderen Prozesses dar. Zahlreiche Studien haben gezeigt, dass die persistente Aktivierung des mTOR/S6K1-Signalwegs nicht nur die Aktivität des Proteins vorübergehend verändert, sondern auch eine schrittweise quantitative Reduktion fördert. Nach der Phosphorylierung der inhibitorischen Serine wird IRS-1 von spezifischen regulatorischen Proteinen erkannt, die seine Ablösung vom Insulinrezeptor, den Transport in das Zytoplasma und den anschließenden Abbau begünstigen. Parallel dazu reduziert die chronische Aktivierung von S6K1 auch die Transkription des IRS-1-Gens, was zu einer fortschreitenden Abnahme der Proteinsynthese führt. Die Insulinresistenz resultiert also nicht ausschließlich aus einer vorübergehenden funktionellen Inaktivierung des molekularen Adapters, sondern auch aus seinem fortschreitenden Verschwinden innerhalb der Zelle. Im Laufe der Zeit wird der Insulinrezeptor weiterhin normal exprimiert und ist in der Lage, Insulin zu binden, verfügt jedoch über eine immer geringere Anzahl an IRS-Molekülen, über die das Signal an PI3K und AKT weitergeleitet werden kann. Dieser doppelte Mechanismus, sowohl funktionell als auch quantitativ, trägt dazu bei, die Insulinresistenz zunehmend stabiler und schwerer reversibel zu machen (Tzatsos und Kandror, 2006) [78]; (Shah et al., 2004) [81]; (Harrington et al., 2004) [79].

Eine grundlegende Rolle bei der Kontrolle dieses Schaltkreises spielt der TSC1/TSC2-Komplex, der wichtigste physiologische Regulator der mTORC1-Aktivität. Unter normalen Bedingungen verhindert TSC1/TSC2 eine übermäßige Aktivierung von mTOR und bewahrt so die korrekte Insulinsensitivität. Wenn dieses System jedoch durch einen chronischen Nährstoffüberschuss überlastet wird oder seine Funktion verliert, stimuliert mTORC1 weiterhin S6K1 und die negative Rückkopplung gegenüber IRS-1 wird permanent. Elegante experimentelle Modelle haben gezeigt, dass der einfache Verlust von TSC1 oder TSC2 ausreicht, um die Spiegel von IRS-1 und IRS-2 drastisch zu senken und die Aktivierung von AKT fast vollständig aufzuheben, obwohl der Insulinrezeptor perfekt funktioniert. Es ist daher offensichtlich, dass der Defekt nicht in der Bindung zwischen Insulin und Rezeptor liegt, sondern im fortschreitenden Verschwinden der Adapterproteine, die für die Weiterleitung des intrazellulären Signals unerlässlich sind. Die TSC1/TSC2–mTOR–S6K1–IRS-Achse stellt daher einen der wichtigsten metabolischen Sensoren dar, durch die die Zelle ein anhaltendes Energieüberangebot in eine verringerte Insulinsensitivität übersetzt (Harrington et al., 2004) [79]; (Shah et al., 2004) [81].

Die pathophysiologische Relevanz von S6K1 wurde durch Studien an Tieren, denen diese Kinase genetisch fehlt, weiter bestätigt. S6K1-Knockout-Mäuse produzieren zwar geringere Mengen an Insulin und weisen eine reduzierte Masse der pankreatischen β-Zellen auf, behalten jedoch dank einer ausgeprägten peripheren Insulinsensitivität einen nahezu normalen Blutzuckerspiegel bei. Noch bedeutsamer ist die Tatsache, dass diese Tiere weitgehend vor der Entwicklung von altersbedingter oder durch fettreiche Ernährung induzierter Adipositas geschützt sind. Das Fehlen von S6K1 reduziert die pathologische Phosphorylierung von IRS-1 und bewahrt so die Rekrutierung der PI3K, die Aktivierung von AKT und die Translokation von GLUT4. Parallel dazu steigt die Fettsäureoxidation und der Energieverbrauch, was die Ansammlung von Fettgewebe begrenzt. Obwohl eine stark fettreiche Ernährung dennoch einige Stoffwechselveränderungen hervorrufen kann, bleibt die Insulinantwort deutlich besser als bei den Kontrolltieren. Diese Ergebnisse belegen überzeugend, dass S6K1 nicht einfach nur ein Marker für Insulinresistenz ist, sondern einer der wichtigsten kausalen Mediatoren, durch die ein Nährstoffüberschuss die Insulinsignalisierung beeinträchtigt (Um et al., 2004) [82].

Die endgültige Bestätigung für die Existenz dieses pathologischen Schaltkreises stammt aus pharmakologischen Hemmungsstudien. In verschiedenen experimentellen Modellen reduziert die Behandlung mit Rapamycin, einem starken mTORC1-Inhibitor, schnell die Aktivität von S6K1, verringert die inhibitorische Phosphorylierung von IRS-1, stellt die Aktivierung von PI3K und AKT wieder her und verbessert die Insulinantwort sowohl in der Leber als auch in der Skelettmuskulatur spürbar. Analog dazu antagonisiert die Aktivierung von AMPK (einem Energiesensor der Zelle, der hilft, das energetische Gleichgewicht aufrechtzuerhalten), die experimentell durch Metformin (ein Medikament, das hilft, den Blutzuckerspiegel zu senken) erreicht wurde, die Aktivität von mTORC1, reduziert die Phosphorylierung von IRS-1 und stellt die Effizienz der PI3K/AKT-Kaskade wieder her. Zusammengenommen zeigen diese Beobachtungen, dass der mTOR–S6K1–IRS-1-Schaltkreis keine unvermeidbare Folge von Adipositas oder Diabetes ist, sondern ein dynamischer und potenziell reversibler biologischer Mechanismus. Eine frühzeitige Unterbrechung der persistenten mTOR-Aktivierung bedeutet, die Integrität von IRS-1 zu bewahren, die Insulinsignaltransduktion effizient zu halten und das Fortschreiten der Insulinresistenz zu verlangsamen (Khamzina et al., 2005) [80]; (Ueno et al., 2005) [83]; (Tzatsos und Kandror, 2006) [78].

Insgesamt konvergieren die experimentellen Belege auf einem mittlerweile äußerst soliden pathophysiologischen Modell. Ein chronischer Überschuss an Glukose, Aminosäuren, Fettsäuren und Insulin hält den mTORC1/S6K1-Signalweg konstant aktiv und verwandelt ein physiologisches Selbstregulierungssystem in einen selbstverstärkenden pathologischen Schaltkreis. Die daraus resultierende Phosphorylierung, Inaktivierung und fortschreitende Degradation von IRS-1 und IRS-2 unterbricht die Kommunikation zwischen dem Insulinrezeptor und der PI3K/AKT-Kaskade, wodurch alle wesentlichen metabolischen Wirkungen von Insulin zunehmend beeinträchtigt werden. Auf diese Weise stellt die Hyperinsulinämie nicht einfach nur eine kompensatorische Antwort auf die Insulinresistenz dar, sondern trägt durch einen präzisen, reproduzierbaren und in zahlreichen experimentellen Modellen nachgewiesenen molekularen Mechanismus direkt zu deren Verstärkung bei. Dieser Schaltkreis stellt heute eines der solidesten biologischen Paradigmen zum Verständnis des Fortschreitens von Typ-2-Diabetes dar und bildet die ideale Verbindung zum nächsten Abschnitt, der den Mechanismen gewidmet ist, durch die der Verlust der IRS-1/PI3K/AKT-Signalisierung in Veränderungen des Glukosetransports und der metabolischen Funktion der peripheren Gewebe mündet.

AMPK und Insulinresistenz

Die Insulinresistenz ist das Ergebnis eines fortschreitenden Ungleichgewichts zwischen zellulären Signalen, die die Energiespeicherung fördern, und solchen, die im Gegensatz dazu den Energieverbrauch begünstigen. Während wir in den vorangegangenen Abschnitten gesehen haben, wie die chronische Überaktivierung des mTOR/S6K1-Signalwegs einen der Hauptmechanismen für den Verlust der Insulinsensitivität darstellt, ist es ebenso wichtig, die Rolle seines wichtigsten physiologischen Gegenspielers zu verstehen: der AMP-aktivierten Proteinkinase (AMPK). Dieses Protein gilt universell als der Energiesensor der Zelle, da es kontinuierlich das Verhältnis von AMP zu ATP (Moleküle, die am zellulären Energiemanagement beteiligt sind) überwacht und den Stoffwechsel an die tatsächliche Energieverfügbarkeit des Organismus anpasst. Wenn Energie im Überfluss vorhanden ist, überwiegen anabole Prozesse, während bei sinkenden Energiereserven AMPK schnell aktiviert wird, um das metabolische Gleichgewicht wiederherzustellen. Seine Aufgabe ist es, alle Aktivitäten zu begrenzen, die einen hohen ATP-Verbrauch erfordern, wie die Proteinsynthese, die Lipogenese und die Zellproliferation, und stattdessen die Fettsäureoxidation, die Glukoseaufnahme, die mitochondriale Biogenese (ein Prozess, bei dem die Zelle ihre Mitochondrien vermehrt und erneuert) sowie die Energieproduktion zu fördern. Mit anderen Worten: Während mTOR der Hauptförderer des Zellwachstums ist, fungiert AMPK als Kontrollsystem, das verhindert, dass dieses Wachstum übermäßig oder metabolisch unhaltbar wird (Tao et al., 2010) [84]; (Saha et al., 2010) [85].

Diese funktionelle Gegenüberstellung von AMPK und mTOR ist grundlegend für das Verständnis der Pathophysiologie der Insulinresistenz. Unter physiologischen Bedingungen kooperieren beide Signalwege, um den Stoffwechsel an die Bedürfnisse des Organismus anzupassen: Nach einer Mahlzeit überwiegt die Aktivität von mTOR, was die Synthese von Glykogen, Proteinen und Lipiden stimuliert; während des Fastens, bei körperlicher Betätigung oder in jeder Situation, die durch eine verringerte Energieverfügbarkeit gekennzeichnet ist, nimmt hingegen die Aktivität von AMPK zu, was die anabolen Prozesse vorübergehend aussetzt und die Zelle auf die ATP-Produktion ausrichtet. Dieser ständige Wechsel gewährleistet eine bemerkenswerte metabolische Flexibilität. Das Problem entsteht, wenn der Ernährungsüberschuss chronisch wird.

Anhaltende Hyperinsulinämie, eine hohe Glukoseverfügbarkeit sowie die Ansammlung von Aminosäuren und gesättigten Fettsäuren halten den mTORC1-Signalweg konstant aktiv, während die Aktivität von AMPK fortschreitend abnimmt. Der Verlust dieser wichtigen physiologischen Bremse ermöglicht es mTOR und der Kinase S6K1, konstitutiv aktiv zu bleiben, was die inhibitorische Phosphorylierung von IRS-1 und die fortschreitende Abschwächung der Insulinsignaltransduktion begünstigt. Die Insulinresistenz kann daher nicht nur als ein Zustand übermäßiger mTOR-Aktivierung interpretiert werden, sondern auch als direkte Folge der verringerten Fähigkeit von AMPK, diese Aktivierung auszugleichen (Kwon und Querfurth, 2015) [86]; (Liu et al., 2012) [87].

Auf molekularer Ebene übt AMPK diese Wirkung über zahlreiche intrazelluläre Zielmoleküle aus. Zu den wichtigsten gehören TSC2 und Raptor, zwei grundlegende Regulatoren des mTORC1-Komplexes. Ihre Phosphorylierung durch AMPK führt zu einer deutlichen Verringerung der mTOR-Aktivität. Dieser Schritt ist von entscheidender Bedeutung, da er den negativen Rückkopplungskreis unterbricht, der zur inhibitorischen Phosphorylierung von IRS-1 führt, und somit die Fähigkeit des Insulinrezeptors bewahrt, das Signal korrekt zu übertragen. Parallel dazu ist AMPK auch in der Lage, die PI3K/AKT-Kaskade direkt zu verstärken, indem es die Phosphorylierung von AKT erhöht. Dies führt zu einem doppelten Effekt: Einerseits wird eines der Haupthindernisse für die Insulinsignaltransduktion beseitigt, andererseits wird gleichzeitig die Reaktion der Zellen auf Insulin verstärkt, was die Prozesse begünstigt, die für die Glukoseaufnahme und die anschließende Translokation des Transporters GLUT4 zur Plasmamembran verantwortlich sind (Tao et al., 2010) [84].

Die pathophysiologische Bedeutung dieser Mechanismen geht deutlich aus experimentellen Studien hervor, die die Auswirkungen von Ernährungsüberschuss auf die Skelettmuskulatur analysiert haben. Die längere Exposition gegenüber hohen Glukose- oder Leucinkonzentrationen führt zu einer schnellen Verringerung der AMPK-Aktivität, begleitet von einem deutlichen Anstieg der mTOR-Phosphorylierung. Parallel dazu beobachtet man eine Verringerung der AKT-Phosphorylierung als Reaktion auf Insulin und ein fortschreitendes Auftreten von Insulinresistenz. Besonders interessant ist die Tatsache, dass Nährstoffe aus unterschiedlichen metabolischen Kategorien eine im Wesentlichen identische molekulare Reaktion hervorrufen, was darauf hindeutet, dass die Zelle den Energieüberschuss unabhängig von seinem Ursprung als ein einziges metabolisches Signal interpretiert.

Wenn AMPK experimentell durch AICAR (eine experimentelle Verbindung zur Stimulation von AMPK) oder α-Liponsäure reaktiviert wird, werden all diese Veränderungen weitgehend verhindert: Die mTOR-Aktivität nimmt ab, die AKT-Phosphorylierung wird wiederhergestellt und die Insulinsensitivität kehrt auf ein nahezu normales Niveau zurück. Diese Ergebnisse zeigen, dass die Verringerung der AMPK-Aktivität eines der anfänglichen Ereignisse bei der Entwicklung der Insulinresistenz darstellt und nicht nur eine einfache Folge des bereits eingetretenen metabolischen Schadens ist (Saha et al., 2010) [85].

Eine weitere Bestätigung liefern Studien, die die Verfügbarkeit von Aminosäuren experimentell verändert haben. Die Einschränkung von Leucin führt zu einer Verringerung von mTORC1 mit einer daraus resultierenden Zunahme des AMPK-Signalwegs. Dieser Effekt eliminiert die negative Rückkopplung auf IRS-1, was die Wiederherstellung der Aktivität des PI3K/AKT-Signalwegs ermöglicht und die Insulinsensitivität signifikant verbessert. Ähnlich zeigen Mausmodelle, die durch eine verringerte Aktivität des Enzyms AMPD1 und damit durch eine stärkere AMPK-Aktivierung gekennzeichnet sind, eine bessere Reaktion auf Insulin und eine höhere Fähigkeit, sich an Ernährungsüberschuss anzupassen, was bestätigt, dass die AMPK–mTOR–S6K1-Achse einen der Hauptregulatoren der Glukose- und Lipidhomöostase darstellt (Tandelilin et al., 2015) [88].

Die biologische Relevanz von AMPK wird auch durch Studien zur körperlichen Aktivität bestätigt, die wahrscheinlich die wirksamste nicht-pharmakologische Intervention zur Verbesserung der Insulinsensitivität darstellt. Während des Trainings steigt der ATP-Verbrauch der Muskelfaser und folglich wächst das AMP/ATP-Verhältnis, was zu einer schnellen Aktivierung von AMPK führt. Diese Reaktion stellt nicht nur eine Anpassung dar, die darauf abzielt, den erhöhten Energiebedarf zu decken, sondern bildet auch einen wirksamen metabolischen Schutzmechanismus.

In experimentellen Modellen von durch fettreiche Ernährung induzierter Adipositas reaktiviert Training AMPK, reduziert die Aktivität von mTORC1 und der S6K1-Kinase, erhöht die Fettsäureoxidation und reduziert die Lipidansammlung innerhalb des Muskels. Diese Veränderungen begünstigen die Wiederherstellung der metabolischen Flexibilität und verbessern die Glukosetoleranz sowie die Insulinsensitivität signifikant. Daraus folgt, dass ein wesentlicher Teil der Vorteile von Bewegung nicht ausschließlich vom erhöhten Energieverbrauch abhängt, sondern von der Fähigkeit, das korrekte Gleichgewicht zwischen AMPK und mTOR wiederherzustellen und den molekularen Mechanismen, die für die Insulinresistenz verantwortlich sind, direkt entgegenzuwirken (Liu et al., 2012) [87].

Die schützende Rolle von AMPK zeigt sich besonders deutlich auch in Modellen der Lipotoxizität. Unter den gesättigten Fettsäuren gilt Palmitat als einer der Hauptvermittler, durch die Adipositas das Auftreten von Typ-2-Diabetes begünstigt. Die chronische Exposition von Muskelzellen gegenüber Palmitat führt zu einer deutlichen Verringerung der AMPK-Phosphorylierung, wodurch eines der wichtigsten Kontrollsysteme des mTORC1-Komplexes entfernt wird. Infolgedessen bleibt mTOR dauerhaft aktiv, was die inhibitorische Phosphorylierung von IRS-1 erhöht und die Reaktion auf Insulin fortschreitend verringert. Neben der Beeinträchtigung des Glukosestoffwechsels begünstigt dieser Zustand zelluläre Entzündungen und das Auftreten von metabolischen Veränderungen, die typisch für Lipotoxizität sind. Im Gegensatz dazu hält Oleat, die wichtigste einfach ungesättigte Fettsäure des Olivenöls extra vergine, AMPK aktiv und verhindert so die Überaktivierung des mTORC1/S6K1-Signalwegs. Der schützende Effekt hält auch nach der Entfernung von Oleat an, was darauf hindeutet, dass die Aktivierung von AMPK dauerhafte metabolische Anpassungen induziert; wenn AMPK jedoch pharmakologisch gehemmt wird, verschwindet dieser Schutz vollständig, was die zentrale Rolle dieser Kinase bestätigt (Kwon und Querfurth, 2015) [86].

Die Bedeutung von AMPK wird ferner durch zahlreiche natürliche Verbindungen bestätigt, die, obwohl sie unterschiedlichen chemischen Klassen angehören, alle auf demselben molekularen Schaltkreis konvergieren. Unter diesen ist Resveratrol eines der am besten untersuchten. In Muskelzellen, die chronischer Hyperinsulinämie ausgesetzt sind, reaktiviert dieses Polyphenol AMPK, reduziert die Aktivität des mTOR-Signalwegs, begrenzt die inhibitorische Phosphorylierung von IRS-1 und stellt die normale Aktivierung der PI3K/AKT-Kaskade wieder her. Die Wiederherstellung der Insulinsignalisierung führt zu einer stärkeren Translokation von GLUT4 zur Plasmamembran und zu einer erhöhten Glukoseaufnahme durch den Muskel. Diese Ergebnisse zeigen, dass Resveratrol nicht einfach durch die Erhöhung des Glukoseverbrauchs wirkt, sondern direkt den molekularen Defekt korrigiert, der der durch Hyperinsulinämie induzierten Insulinresistenz zugrunde liegt (Vlavcheski et al., 2020) [89].

Ähnliche Ergebnisse wurden auch mit anderen Phytoverbindungen erzielt. Evodiamin, ein aus Evodia rutaecarpa extrahiertes Alkaloid, erhöht die AMPK-Aktivität im Fettgewebe, hemmt den mTOR/S6K-Signalweg, reduziert die inhibitorische Phosphorylierung von IRS-1 und verbessert die Glukosetoleranz in Tiermodellen für Adipositas und Diabetes signifikant (Wang et al., 2013) [90]. In ähnlicher Weise aktiviert HM-Chromanon, eine aus Portulaca oleracea isolierte Verbindung, den AMPK-Signalweg, reduziert die Phosphorylierung von IRS-1 und begünstigt erneut die Translokation von GLUT4 zur Zellmembran, wodurch eine normale Glukoseaufnahme durch die Skelettmuskulatur wiederhergestellt wird (Park und Han, 2022) [91]. Obwohl sie sich in chemischer Struktur und botanischem Ursprung unterscheiden, bestätigen beide Moleküle, dass die Wiederherstellung der AMPK-Aktivität einen der wirksamsten Mechanismen darstellt, um dem Verlust der Insulinsensitivität entgegenzuwirken.

Weitere Bestätigungen stammen aus Studien zu Anthocyanen (gefärbte pflanzliche Substanzen mit antioxidativer Wirkung). Cyanidin-3-O-glucosid und sein Hauptmetabolit, Protocatechusäure, aktivieren AMPK, hemmen den mTOR/S6K-Signalweg, erhöhen die Expression der GLUT1- und GLUT4-Transporter und verbessern die Glukosetoleranz in experimentellen Adipositasmodellen. Diese Effekte gehen mit einer signifikanten Verringerung der Insulinresistenz einher, was zeigt, dass auch natürlich in Obst und Gemüse vorkommende Verbindungen die wichtigsten Schaltkreise, die den Glukosestoffwechsel regulieren, günstig modulieren können (Talagavadi et al., 2016) [92].

Die Wirkungen von AMPK beschränken sich jedoch nicht auf den Muskel und das Fettgewebe, sondern betreffen auch die Leber, ein zentrales Organ bei der Regulierung der metabolischen Homöostase. In experimentellen Modellen für Fettleber aktiviert Eugenol, die Hauptphenolkomponente von Gewürznelken, den AMPK-Signalweg, reduziert die mTOR-Aktivität und begünstigt die Fettsäureoxidation. Das Endergebnis ist eine deutliche Verringerung der Triglyzeridansammlung in den Hepatozyten, begleitet von einer Verbesserung der Steatose und einer Abnahme der wichtigsten Marker für Leberfibrose. Diese Daten verdeutlichen, wie die Aktivierung von AMPK metabolische Vorteile bringt, die weit über die Kontrolle des Blutzuckerspiegels hinausgehen und zur Erhaltung der Gesundheit des gesamten Organismus beitragen (Jo et al., 2014) [93].

Zusammengenommen zeichnen all diese Belege ein äußerst konsistentes pathophysiologisches Modell. Im gesunden Zustand arbeiten AMPK und mTOR als zwei komplementäre Systeme, die es der Zelle ermöglichen, ihren Stoffwechsel kontinuierlich an die Energieverfügbarkeit anzupassen. Wenn jedoch Ernährungsüberschuss, chronische Hyperinsulinämie und Lipotoxizität die AMPK-Aktivität fortschreitend verringern, entfällt die wichtigste physiologische Bremse, die auf den mTOR/S6K1-Signalweg ausgeübt wird. Dies führt zur inhibitorischen Phosphorylierung von IRS-1, zur Verringerung der Aktivierung des PI3K/AKT-Signalwegs, zur Abnahme der GLUT4-Translokation und schließlich zur Entwicklung einer Insulinresistenz. Im Gegensatz dazu konvergieren scheinbar sehr unterschiedliche Interventionen wie körperliche Aktivität, die Einschränkung bestimmter Nährstoffe, die pharmakologische Aktivierung von AMPK und zahlreiche bioaktive Verbindungen natürlichen Ursprungs alle auf denselben molekularen Schaltkreis: Aktivierung von AMPK, Hemmung der mTOR/S6K1-Achse, Wiederherstellung der IRS-1-Funktion, Reaktivierung der PI3K/AKT-Kaskade und eine daraus resultierende Verbesserung der Insulinsensitivität.

Diese außergewöhnliche Konvergenz experimenteller Ergebnisse identifiziert AMPK nicht nur als Sensor des zellulären Energiestatus, sondern als einen der wichtigsten Regulatoren der metabolischen Homöostase und als eines der vielversprechendsten therapeutischen Ziele bei der Prävention und Behandlung von Diabetes mellitus Typ 2 und anderen Erkrankungen, die durch Insulinresistenz gekennzeichnet sind.

Absterben der Betazellen

Wenn die Insulinresistenz die erste pathologische Anpassung darstellt, die dem Diabetes mellitus Typ 2 vorausgeht, so ist der fortschreitende Verlust der pankreatischen β-Zellen das Ereignis, das die Krankheit klinisch manifest macht und ihren unaufhaltsamen Verlauf bestimmt. In den Anfangsphasen ist die Bauchspeicheldrüse nämlich noch in der Lage, die verringerte Empfindlichkeit der Gewebe gegenüber Insulin durch eine erhöhte Produktion des Hormons zu kompensieren. Diese Anpassung ermöglicht es zumindest vorübergehend, trotz des steigenden metabolischen Bedarfs Blutzuckerwerte nahe der Norm zu halten. Diese Kompensation hat jedoch einen extrem hohen biologischen Preis. Die β-Zellen sind gezwungen, jahrelang eine kontinuierliche sekretorische Überaktivität aufrechtzuerhalten, was die Insulinsynthese, den Energieverbrauch und die Arbeitsbelastung des endoplasmatischen Retikulums erhöht. Wenn dieser Zustand über längere Zeit anhält, beginnen die Anpassungsmechanismen allmählich zu erschöpfen, und die Kompensationsfähigkeit der Bauchspeicheldrüse nimmt ab, bis sie den Insulinbedarf des Organismus nicht mehr decken kann (Butler et al., 2003) [94].

Viele Jahre lang nahm man an, dass dieser Rückgang hauptsächlich auf einen einfachen Verlust der sekretorischen Funktion der β-Zellen zurückzuführen sei. Die in den letzten zwei Jahrzehnten gesammelten Erkenntnisse haben diese Interpretation jedoch grundlegend verändert. Heute ist klar, dass die Pathophysiologie des Typ-2-Diabetes gleichzeitig zwei eng miteinander verflochtene Phänomene umfasst: einerseits die fortschreitende funktionelle Beeinträchtigung der β-Zellen und andererseits ihr allmähliches Verschwinden durch Prozesse des programmierten Zelltods. Diese beiden Ereignisse stellen keine unabhängigen Phasen der Krankheit dar, sondern unterschiedliche Aspekte desselben pathologischen Prozesses. Bevor die β-Zellen in die Apoptose gehen, durchlaufen sie eine lange Phase, in der sie zunehmend die Fähigkeit verlieren, Insulin physiologisch zu synthetisieren, zu speichern und abzugeben. Es wird daher äußerst schwierig, genau zu unterscheiden, wie viel des Insulindefizits von der funktionellen Reduktion und wie viel vom anatomischen Verlust der Pankreaszellen abhängt, da sich beide Veränderungen parallel entwickeln und gegenseitig verstärken (Matveyenko und Butler, 2008) [96].

Anatomopathologische Beobachtungen am menschlichen Pankreas bestätigen dieses Entwicklungsmodell eindeutig. Bei adipösen, aber metabolisch gesunden Personen reagiert die Bauchspeicheldrüse auf die Insulinresistenz mit einer moderaten Zunahme der β-Zellmasse, um die Insulinproduktion zu steigern und die glykämische Homöostase aufrechtzuerhalten. Diese Anpassung ist beim Menschen jedoch deutlich weniger ausgeprägt als in Tiermodellen und weist eine beachtliche individuelle Variabilität auf. Einige Personen besitzen eine größere Kapazität zur Expansion der β-Zellmasse und können die Insulinresistenz über viele Jahre kompensieren, während andere eine begrenzte pankreatische Plastizität aufweisen und frühzeitig Störungen der Glukosetoleranz entwickeln. Das Scheitern dieser Anpassungsreaktion stellt einen der Hauptfaktoren dar, die den Übergang von der kompensierten Insulinresistenz zum manifesten Diabetes bestimmen (Rahier et al., 2008) [95].

Einer der interessantesten Aspekte, die aus Autopsiestudien hervorgegangen sind, betrifft den Zeitpunkt, an dem der Verlust der β-Zellen tatsächlich beginnt. Entgegen früheren Annahmen tritt die Verringerung der Pankreasmasse nicht plötzlich nach der Diabetesdiagnose auf, sondern ist bereits während des Prädiabetes erkennbar. Butler und Mitarbeiter haben gezeigt, dass bei Personen mit gestörter Nüchternglukose die β-Zellmasse bereits um etwa 40 % gegenüber adipösen, nicht-diabetischen Individuen reduziert ist, während der Verlust beim manifesten Diabetes bei adipösen Personen Werte von über 60 % und bei normalgewichtigen Personen etwa 40 % erreicht. Noch wichtiger ist die Beobachtung, dass weder die Zellproliferation noch die Neogenese der pankreatischen Inseln signifikant beeinträchtigt sind. Die Bauchspeicheldrüse generiert nämlich auch während des Fortschreitens der Krankheit weiterhin neue β-Zellen, doch diese werden durch Apoptose mit einer deutlich höheren Geschwindigkeit eliminiert. Die fortschreitende Reduktion der β-Zellmasse resultiert daher vor allem aus einem Ungleichgewicht zwischen Zellproduktion und Zellverlust, anstatt aus einer Unfähigkeit, neue endokrine Zellen zu regenerieren (Butler et al., 2003) [94].

Diese Schlussfolgerungen finden auch in Studien an der europäischen Bevölkerung Bestätigung. Bei der Analyse von über hundert Pankreaspräparaten aus Autopsien beobachteten Rahier und Mitarbeiter eine durchschnittliche Reduktion der β-Zellmasse um etwa 39 %, verbunden mit einer Abnahme des pankreatischen Insulingehalts um etwa 30 %. Eines der signifikantesten Ergebnisse betrifft jedoch den engen Zusammenhang zwischen Krankheitsdauer und Zellverlust. In den ersten Jahren nach der Diagnose erscheint die Reduktion der β-Zellmasse relativ moderat, nimmt jedoch mit der Zeit fortschreitend zu, was darauf hindeutet, dass der Diabetes selbst dazu beiträgt, den Tod der Pankreaszellen durch Phänomene wie Glukotoxizität, Lipotoxizität, chronische Entzündung und oxidativen Stress zu beschleunigen. Diese Erkenntnis verändert die therapeutische Perspektive grundlegend: Der Verlust der β-Zellen ist nicht nur eine unvermeidliche Folge der Krankheit, sondern ein dynamischer Prozess, der potenziell verlangsamt werden kann, indem frühzeitig in die Mechanismen eingegriffen wird, die für den Zellschaden verantwortlich sind (Rahier et al., 2008) [95].

Auch spätere Studien haben bestätigt, dass die bloße quantitative Reduktion der β-Zellmasse allein nicht ausreicht, um das Auftreten von Diabetes zu erklären. Es gibt nämlich Individuen, bei denen nach einer chirurgischen Resektion von mehr als der Hälfte der Bauchspeicheldrüse über viele Jahre eine normale Blutzuckerregulation erhalten bleibt, was zeigt, dass die absolute Anzahl der β-Zellen nicht der einzige Bestimmungsfaktor für die Insulinfunktion ist. Was das diabetische Pankreas wirklich auszeichnet, ist die fortschreitende Verschlechterung der sogenannten funktionellen Masse der β-Zellen, d. h. der Gesamtheit aus der Anzahl der Zellen und ihrer sekretorischen Effizienz. In den Anfangsphasen der Krankheit überwiegt daher eine funktionelle Beeinträchtigung der Insulinsekretion, während die anatomische Reduktion der β-Zellmasse mit anhaltendem chronischem metabolischem Stress zunehmend an Bedeutung gewinnt.

Die Umwandlung der physiologischen Kompensation in eine fortschreitende pankreatische Insuffizienz hängt hauptsächlich vom Auftreten der sogenannten Glukolipotoxizität ab. Die chronische Exposition gegenüber hohen Konzentrationen von Glukose und freien Fettsäuren zwingt die β-Zellen zu einer kontinuierlichen biosynthetischen Aktivität, was die Belastung des endoplasmatischen Retikulums, die Produktion reaktiver Sauerstoffspezies und die Ansammlung falsch gefalteter Proteine erhöht. In einer Anfangsphase stellen diese Mechanismen eine Anpassungsreaktion dar, die darauf abzielt, den erhöhten Insulinbedarf zu decken. Wenn der metabolische Reiz jedoch persistiert, verwandeln sich diese Anpassungssysteme zunehmend in starke Induktoren des Zelltods und ebnen den Weg für die Aktivierung der apoptotischen Signalwege, die den Typ-2-Diabetes charakterisieren.

Entlang dieser Entwicklungslinie wird deutlich, dass der Tod der β-Zellen nicht das Ergebnis eines einzelnen Mechanismus ist, sondern der Konvergenz vielfältiger Formen von Zellstress, die mit der Zeit die Anpassungskapazität der Bauchspeicheldrüse übersteigen. Unter diesen nimmt der Stress des endoplasmatischen Retikulums eine zentrale Stellung ein. Die β-Zellen sind hochspezialisiert auf die Synthese und die korrekte Faltung enormer Mengen an Insulin. Parallel dazu führt die anhaltende metabolische Überlastung zu einer erheblichen mitochondrialen Dysfunktion, reduziert die ATP-Produktion und verstärkt den Zellschaden weiter, wodurch ein Teufelskreis entsteht, der die Verschlechterung der β-Zellfunktion beschleunigt.

Mit diesem Bild assoziiert ist der oxidative Stress, der heute als einer der Hauptfaktoren für die Degeneration der β-Zellen gilt. Im Gegensatz zu vielen anderen Geweben verfügen die Pankreaszellen über eine relativ begrenzte Ausstattung an antioxidativen Enzymen und sind daher besonders anfällig für die Ansammlung reaktiver Sauerstoffspezies (ROS). Chronische Hyperglykämie, Lipotoxizität und Amyloidablagerungen erhöhen fortschreitend die Produktion freier Radikale, während gleichzeitig die Expression wichtiger Abwehrsysteme abnimmt. Die Konsequenzen sind auch auf histologischer Ebene offensichtlich: In der Bauchspeicheldrüse von Patienten mit Typ-2-Diabetes nehmen die Marker für oxidativen DNA-Schaden und Lipidperoxidation (oxidativer Schaden der in den Zellen vorhandenen Fette) signifikant zu. Die enge Korrelation zwischen der Zunahme dieser Marker und der Reduktion der β-Zellmasse legt nahe, dass der oxidative Schaden nicht einfach eine Folge der Hyperglykämie ist, sondern einer der Hauptmotoren für den fortschreitenden Verlust der insulinproduzierenden Zellen.

Insgesamt ermöglichen die anatomopathologischen Studien heute die Skizzierung eines äußerst konsistenten pathophysiologischen Modells. In den frühen Phasen der Insulinresistenz erhöht die Bauchspeicheldrüse die Insulinsekretion und versucht zumindest teilweise, die β-Zellmasse zu erweitern, um die Normoglykämie aufrechtzuerhalten. Mit anhaltender chronischer Hyperinsulinämie setzt die kontinuierliche funktionelle Überlastung diese Zellen jedoch Glukotoxizität, Lipotoxizität, oxidativem Stress, Stress des endoplasmatischen Retikulums, Amyloidablagerungen und chronischer Entzündung aus. Diese Faktoren konvergieren in der Aktivierung apoptotischer Programme, was zu einer fortschreitenden Reduktion der funktionellen β-Zellmasse führt. Die daraus resultierende Abnahme der Insulinsekretion begünstigt den Anstieg des Blutzuckerspiegels, was wiederum alle Mechanismen des Zellschadens weiter verstärkt und einen starken, sich selbst nährenden Teufelskreis etabliert, in dem sich Hyperglykämie und β-Zellverlust gegenseitig verstärken.

Diese Sichtweise verändert auch den therapeutischen Ansatz bei Typ-2-Diabetes grundlegend. Viele Jahre lang war das Hauptziel fast ausschließlich die Senkung des Blutzuckerspiegels, der als wichtigster Indikator für die Wirksamkeit der Behandlung galt. Aktuelle Erkenntnisse zeigen jedoch, dass die glykämische Kontrolle nur einen Teil der therapeutischen Strategie darstellt. Die Vitalität der β-Zellen zu bewahren, ihre funktionelle Belastung zu reduzieren, oxidativen Stress und Stress des endoplasmatischen Retikulums zu begrenzen, der Glukolipotoxizität entgegenzuwirken und die Aktivierung apoptotischer Signalwege zu verhindern, sind heute ebenso wichtige Ziele. Ein frühzeitiges Eingreifen in diese Mechanismen könnte den Verlust der β-Zellmasse verlangsamen, die verbleibende sekretorische Kapazität der Bauchspeicheldrüse verlängern und den natürlichen Verlauf der Krankheit konkret verändern, anstatt die Behandlung auf die bloßen metabolischen Folgen zu beschränken.

Der Diabetes mellitus Typ 2 erweist sich somit als eine dynamische Erkrankung, bei der die Hyperinsulinämie den Ausgangspunkt darstellt, während die fortschreitende Erschöpfung und der Tod der β-Zellen den entscheidenden Schritt hin zum irreversiblen Verlust der glykämischen Kontrolle bilden. Diese zeitliche Abfolge zu verstehen bedeutet auch zu begreifen, dass Diabetes nicht plötzlich auftritt, wenn der Blutzuckerspiegel eine bestimmte diagnostische Schwelle überschreitet, sondern viele Jahre früher beginnt, während einer langen, stillen Phase, in der die Bauchspeicheldrüse täglich darum kämpft, einen stetig steigenden Insulinbedarf zu kompensieren. Genau in diesem Zeitfenster entscheidet sich die Möglichkeit, die Entwicklung der Krankheit zu verhindern oder zu verlangsamen. Die β-Zellen zu schützen bedeutet, das wichtigste physiologische System zur Kontrolle des Blutzuckerspiegels zu bewahren und in den Mechanismus einzugreifen, der mehr als jeder andere den Übergang von der metabolischen Anpassung zum manifesten Diabetes bestimmt.

Schlussfolgerungen

Die in diesem Kapitel analysierten Erkenntnisse zeigen, dass Typ-2-Diabetes nicht als einfache Störung des Blutzuckerspiegels interpretiert werden kann. Es handelt sich um eine systemische und fortschreitende Erkrankung, die Herz, Nieren, Leber, Gehirn und zahlreiche andere Gewebe betreffen kann. Das häufige Auftreten von Multimorbidität bestätigt, dass sich der metabolische Schaden fortschreitend auf den gesamten Organismus ausdehnt und das Auftreten der wichtigsten chronischen Krankheiten um viele Jahre vorwegnehmen kann.

Der pathophysiologische Prozess scheint lange vor der Diagnose zu beginnen. Die kontinuierliche Glukoseüberwachung zeigt, dass die glykämische Variabilität bereits im Prädiabetes zunimmt, wenn der Nüchternblutzucker und der HbA1c-Wert noch relativ normal sein können. Postprandiale Schwankungen gewinnen daher an besonderer Bedeutung. Der glykämische Index, die glykämische Last und die Gesamtzusammensetzung der Mahlzeit beeinflussen diese Schwankungen direkt. Ballaststoffe, Proteine und die Verteilung der Makronährstoffe können deren Intensität verändern, während individuelle Reaktionen die Notwendigkeit einer zunehmend personalisierten Ernährung unterstreichen.

In diesem Zusammenhang zeigen Studien zu kohlenhydratarmen Diäten eine Verringerung der postprandialen Spitzen und der glykämischen Variabilität sowie eine Zunahme der Zeit, die im optimalen Bereich verbracht wird. Der Nutzen hängt jedoch von der allgemeinen Qualität der Ernährung, der Therapietreue und den individuellen metabolischen Merkmalen ab.

Das Fortschreiten der Krankheit führt dann zu den pankreatischen β-Zellen. Die Erkenntnisse zeigen, dass einer der ersten Defekte den Verlust der frühen Insulinausschüttung betrifft. Die Bauchspeicheldrüse versucht zunächst durch eine Erhöhung der späten Sekretion zu kompensieren, doch diese Reaktion begünstigt eine Hyperinsulinämie. Parallel dazu trägt auch die verringerte hepatische Insulin-Clearance dazu bei, die Hormonkonzentrationen zu erhöhen. Einige Studien deuten darauf hin, dass diese Veränderung früh auftreten und zusammen mit der erhöhten Sekretion zur nachfolgenden Insulinresistenz beitragen kann.

Die chronische Hyperinsulinämie hat somit eine zweifache Bedeutung: Anfangs unterstützt sie die Normoglykämie, kann aber im Laufe der Zeit zum Verlust der Insulinsensitivität beitragen. Auf molekularer Ebene hält die anhaltende Stimulation des PI3K/AKT/mTOR-Signalwegs S6K1 aktiv. Das daraus resultierende negative Feedback auf IRS-1 reduziert schrittweise die Übertragung des Insulinsignals auf PI3K und AKT, was auch die Prozesse beeinträchtigt, die die Glukoseverwertung fördern.

In diesem Gleichgewicht kommt AMPK, dem physiologischen Gegenspieler der übermäßigen mTOR-Aktivität, eine besondere Bedeutung zu. Körperliche Bewegung und andere experimentell untersuchte Interventionen können AMPK reaktivieren, die mTOR/S6K1-Achse reduzieren und die Wiederherstellung der IRS-1/PI3K/AKT-Signalübertragung fördern. Diabetes erweist sich somit auch als ein Verlust des normalen Wechsels zwischen Signalen der Energieverfügbarkeit und des Energieverbrauchs.

Wenn dieses Ungleichgewicht anhält, wird die Bauchspeicheldrüse einer zunehmenden Belastung ausgesetzt. Glukotoxizität, Lipotoxizität, oxidativer Stress, Stress des endoplasmatischen Retikulums, mitochondriale Dysfunktion und Amyloidablagerungen führen fortschreitend zur Verschlechterung und Apoptose der β-Zellen. Die Verringerung ihrer funktionellen Masse macht schließlich die Insulinausschüttung unzureichend und begünstigt eine stabile Hyperglykämie.

Typ-2-Diabetes erscheint somit als das Endergebnis einer langen Kaskade: erhöhte glykämische Variabilität → β-Zell-Veränderung → Modifikation der Insulinsekretion und -clearance → Hyperinsulinämie → Störung des AMPK/mTOR-Gleichgewichts → Insulinresistenz → Tod der β-Zellen. Einzugreifen, bevor dieser Kreislauf zum Selbstläufer wird, stellt daher eines der Hauptziele der metabolischen Prävention dar.

Quellen

[1] Life expectancy associated with different ages at diagnosis of type 2 diabetes in high-income countries: 23 million person-years of observation

Emerging Risk Factors Collaboration, 2023

Lancet Diabetes & Endocrinology. 2023;11(10):731-742.

[2] Editorial: New insights into comorbidities and mortality in patients with diabetes

Li et al., 2024

Frontiers in Endocrinology. 2024;15:1406131.

[3] The burden of multiple long-term conditions associated with diabetes on years of life lived and lost

Gregg et al., 2024

Nature Medicine. 2024;30:2830-2837.

[4] Global prevalence of multimorbidity among people with type 2 diabetes: a systematic review and meta-analysis

Ferede et al., 2025

BMC Public Health. 2025;26(1):193.

[5] Variation in comorbidity burden in people with type 2 diabetes over the disease duration: a population-based real-world data analysis

Pearson-Stuttard et al., 2022

eClinicalMedicine. 2022;52.

[6] The cardio-renal-metabolic connection: a review of the evidence

Marassi e Fadini, 2023

Cardiovascular Diabetology. 2023;22:195.

[7] Prevalence of cardiovascular and chronic kidney diseases in individuals with type 2 diabetes mellitus: a global umbrella review

Hassen et al., 2026

Diabetes & Metabolic Syndrome. 2026;20(2):103381.

[8] Emerging trends and disparities in cardiovascular, renal and diabetes-related mortality: a retrospective analysis of a large online epidemiological database

Goyal et al., 2025

PLoS One. 2025;20(5):e0320670.

[9] The burden and risks of emerging complications of diabetes mellitus

Tomic et al., 2022

Nature Reviews Endocrinology. 2022;18(9):525-539.

[10] Evaluation of the impact of type 2 diabetes on mortality and life expectancy according to the number of risk factor targets achieved: an observational study

Wang et al., 2024

BMC Medicine. 2024;22:114.

[11] Classifying diabetes and prediabetes through continuous glucose monitoring glycemic variability indices

Acciaroli et al., 2018

Journal of Diabetes Science and Technology. 2018;12(1):105-113.

[12] From Stability to Variability: Classification of Healthy Individuals, Prediabetes, and Type 2 Diabetes Using Glycemic Variability Indices Derived from Continuous Glucose Monitoring Data

Cichosz et al., 2025

Diabetes Technology & Therapeutics. 2025;27(1):34-44.

[13] Differences in Continuous Glucose Monitoring Profiles in Prediabetes Compared with Normoglycemic Individuals: A Matched-Pair Analysis

Rizos et al., 2024

Journal of Diabetes Science and Technology. 2024;18(2):414-422.

[14] Continuous glucose monitoring reveals high intraindividual variability in fasting glucose

Shilo et al., 2024

Nature Medicine. 2024;30:1424-1431.

[15] Continuous Glucose Monitoring for Prediabetes: What Are the Best Metrics?

Zahalka et al., 2024

Journal of Diabetes Science and Technology. 2024;18(4):835-846.

[16] Glycemic Variability Parameters in Continuous Glucose Monitoring as Predictors of Diabetes: A Prospective Assessment in a General Non-Diabetic Population

Rodríguez García et al., 2025

Advances in Laboratory Medicine. 2025;6(1):46-51.

[17] A Mixed Meal Tolerance Test Predicts Type 2 Diabetes in Southwest Native American Adults

Mitchell et al., 2024

Nutrition & Diabetes. 2024;14(1):50.

[18] Individual Variations in Glycemic Responses to Carbohydrates and the Underlying Metabolic Physiology

Wu et al., 2025

Nature Medicine. 2025;31:2232-2243.

[19] Continuous Glucose Monitoring for Prediabetes: Roles, Evidence, and Gaps

Zahalka et al., 2025

Endocrine Practice. 2025;31(8):1054-1060.

[20] Glycemic Index, Glycemic Load and Glycemic Response: An International Scientific Consensus Summit from the International Carbohydrate Quality Consortium (ICQC)

Augustin et al., 2015

Nutrition, Metabolism and Cardiovascular Diseases. 2015;25(9):795-815.

[21] Associations of Diet Composition and Quality With Continuous Glucose Monitoring-Derived Glycemic Metrics in a Community-Based Cohort

Bakhshi et al., 2025

American Journal of Clinical Nutrition. 2025;122(4):942-953.

[22] Effect of Macronutrients and Fiber on Postprandial Glycemic Responses and Meal Glycemic Index and Glycemic Load Value Determinations

Meng et al., 2017

American Journal of Clinical Nutrition. 2017;105(4):842-853.

[23] Age, Sex, BMI, Meal Timing, and Meal Glycemic Load Shape Postprandial Glycemic Responses

Calvo-Malvar et al., 2025

JAMA Network Open. 2025;8(9):e2533193.

[24] Reducing Breakfast Glycemic Index and Glycemic Load Attenuates Postprandial Glycemic Response: A Systematic Review and Meta-analysis of Randomized Controlled Trials

Toh et al., 2020

Nutrition. 2020;71:110634.

[25] Effects of Different Proportions of Carbohydrates in Breakfast on Postprandial Glucose Excursions in Individuals With Normal Glucose Tolerance and Impaired Glucose Regulation

Kang et al., 2013

Diabetes Technology & Therapeutics. 2013;15(7):569-574.

[26] Restricting Carbohydrates at Breakfast Is Sufficient to Reduce 24-Hour Exposure to Postprandial Hyperglycemia and Improve Glycemic Variability

Chang et al., 2019

American Journal of Clinical Nutrition. 2019;109(5):1302-1309.

[27] Individual Postprandial Glycemic Responses to Different Types of Meals According to Carbohydrate Levels and Their Associations With Glycemic Variability Measured by Continuous Glucose Monitoring

Song et al., 2023

Nutrients. 2023;15(16):3571.

[28] Glycemic Variability and Control Assessed by Continuous Glucose Monitoring in Healthy Young and Older Adults and Their Relationship With Diet

Köhlmoos e Dittmar, 2025

Journal of the Endocrine Society. 2025;9(7):bvaf081.

[29] The Beneficial Impact of a Low-Carbohydrate Diet on Glycemic Variability in Insulin-Deficient Diabetes

Song et al., 2026

Frontiers in Nutrition. 2026;12:1733037.

[30] Effects of Carbohydrate-Restricted Diets on 24-Hour Mean Blood Glucose Levels Measured by Continuous Glucose Monitoring in Type 2 Diabetes: An Exploratory Meta-Analysis

Wang e Pei, 2025

Frontiers in Nutrition. 2025;12:1670022.

[31] The Clinical Effects of a Carbohydrate-Reduced High-Protein Diet on Glycaemic Variability in Patients with Type 2 Diabetes Mellitus Treated with Metformin: A Randomised Controlled Trial

Thomsen et al., 2020

Clinical Nutrition ESPEN. 2020;39:46–52.

[32] Effects of Carbohydrate Restriction on Postprandial Glucose Metabolism, β-Cell Function, Gut Hormone Secretion, and Satiety in Patients with Type 2 Diabetes

Skytte et al., 2021

American Journal of Physiology-Endocrinology and Metabolism. 2021;320(1):E7-E18.

[33] Association Between Low-Carbohydrate Diets and Time in Range Assessed by Continuous Glucose Monitoring in Patients with Type 2 Diabetes

Osugi et al., 2023

Journal of Diabetes Investigation. 2023;14(5):659-668.

[34] Long-Term Effects of a Novel Continuous Remote Care Intervention Including Nutritional Ketosis for the Management of Type 2 Diabetes: A 2-Year Non-randomized Clinical Trial

Athinarayanan et al., 2019

Frontiers in Endocrinology. 2019;10:348.

[35] Effectiveness of Real-Time Continuous Glucose Monitoring to Improve Effects of a Lifestyle Intervention in Type 2 Diabetes: A Pilot Study

Taylor et al., 2019

Diabetes Therapy. 2019;10(2):509-522.

[36] The Effect of Carbohydrate Intake on Glycemic Control in Individuals with Type 1 Diabetes: An Open-Label Randomized Crossover Trial

Sterner Isaksson et al., 2023

The Lancet Regional Health – Europe. 2023;37:100806.

[37] Phasic Insulin Release and Metabolic Regulation in Type 2 Diabetes

Del Prato et al., 2002

Diabetes. 2002;51(Suppl 1):S109-S116.

[38] Loss of Early Insulin Secretion Leads to Postprandial Hyperglycaemia

Del Prato, 2003

Diabetologia. 2003;46(Suppl 1):M2-M8.

[39] Oral disposition index in obese youth from normal to prediabetes to diabetes: relationship to clamp disposition index

Sjaarda et al., 2012

J Pediatr. 2012 Jul;161(1):51-7.

[40] Insulin Resistance and β-Cell Dysfunction in Individuals With Normal Glucose Tolerance but Elevated 1-Hour Plasma Glucose After Oral Glucose Load

Nie et al., 2025

Frontiers in Endocrinology. 2025;16:1507107.

[41] Glycemic Variability Is Associated With Beta-Cell Function in Patients With Different Glucose Tolerance Statuses

Chen et al., 2013

Diabetology & Metabolic Syndrome. 2013;5:38.

[42] Glycemic variability correlates strongly with postprandial beta-cell dysfunction in a segment of type 2 diabetic patients using oral hypoglycemic agents

Kohnert et al., 2009

Diabetes Care. 2009;32(6):1058-1062.

[43] Daily Glycemic Variability Is Associated With Intrahepatic Fat Content, β-Cell Sensitivity, and Glycolytic Biomarkers in Youth With Obesity

Barbieri et al., 2025

Obesity (Silver Spring). 2025;33(1):116-124.

[44] Glycemic Variability in Gestational Diabetes Mellitus and Its Association With β-Cell Function

Su et al., 2013

Endocrine. 2013;43(2):370-375.

[45] Glycemic Variability Assessed by Continuous Glucose Monitoring in Non-Diabetic Individuals and Associations With Cardiometabolic Risk Markers: A Systematic Review and Meta-analysis

Hjort et al., 2024

Clinical Nutrition. 2024;43(4):915-925.

[46] Insulin Clearance in Obesity and Type 2 Diabetes

Koh et al., 2022

Int J Mol Sci. 2022 Jan 6;23(2):596.

[47] The Physiology of Insulin Clearance

Bergman et al., 2022

Int J Mol Sci. 2022 Feb 5;23(3):1826.

[48] Hypothesis: Role of Reduced Hepatic Insulin Clearance in the Pathogenesis of Type 2 Diabetes

Bergman et al., 2019

Diabetes. 2019;68(9):1709-1716.

[49] Longitudinal Compensation for Fat-Induced Insulin Resistance Includes Reduced Insulin Clearance and Enhanced β-Cell Response

Mittelman et al., 2000

Diabetes. 2000;49(12):2116-2125.

[50] Beta-cell "rest" accompanies reduced first-pass hepatic insulin extraction in the insulin-resistant, fat-fed canine model

Kim et al., 2007

Am J Physiol Endocrinol Metab. 2007 Jun;292(6):E1581-9.

[51] Reduced insulin clearance in paediatric metabolic (dysfunction)-associated fatty liver disease and its dual role in beta-cell offload and diabetes risk

Jiang et al., 2024

Diabetes, Obesity and Metabolism. 2024;26(11):5390–5398.

[52] Postprandial Insulin Response and Clearance Among Black and White Women: The Federal Women's Study

Chung et al., 2019

Journal of Clinical Endocrinology & Metabolism. 2019;104(1):181-192.

[53] Three Days of a Eucaloric Low-Carbohydrate High-Fat Diet Increases Insulin Clearance in Healthy Non-Obese Japanese Men

Suzuki et al., 2019

Scientific Reports. 2019;9(1):3857.

[54] Reduced Insulin Clearance Is Associated With Increased Risk of Type 2 Diabetes in American Indians

Shah et al., 2021

Diabetologia. 2021;64(4):914-922.

[55] Reduced Insulin Clearance and Insulin-Degrading Enzyme Activity Contribute to Hyperinsulinemia in African Americans

Fosam et al., 2020

J Clin Endocrinol Metab. 2020 Apr 1;105(4):e1835-e1846.

[56] Fasting insulin reflects heterogeneous physiological processes: role of insulin clearance

Goodarzi et al., 2011

Am J Physiol Endocrinol Metab. 2011 Aug;301(2):E402-8.

[57] β Cell function and plasma insulin clearance in people with obesity and different glycemic status

Mittendorfer et al., 2022

J Clin Invest. 2022 Feb 1;132(3):e154068.

[58] Development of Hyperinsulinemia and Insulin Resistance During the Early Stage of Weight Gain

Erdmann et al., 2008

American Journal of Physiology-Endocrinology and Metabolism. 2008;294(3):E568-E575.

[59] Three Days of Mild Hyperglycemia Impairs β-Cell Function, Insulin Sensitivity, and Insulin Clearance in Healthy Individuals

Merovci et al., 2021

Diabetes. 2021;70(1):204–213.

[60] Insulin Resistance and Associated Compensatory Responses in African-American and Hispanic Children

Goran et al., 2002

Diabetes Care. 2002;25(12):2184-2190.

[61] Lower Insulin Clearance Parallels a Reduced Insulin Sensitivity and Is Associated With a Decline in β-Cell Function Over Time in Obese Youth

Galderisi et al., 2019

Diabetes. 2019;68(11):2074-2084.

[62] Metabolic Clearance Rate of Insulin Across the Glucose Tolerance Spectrum by Race and Ethnicity in Youth With Obesity

Cho et al., 2025

Obesity (Silver Spring). 2025;33(7):1365-1374.

[63] A Low n-6:n-3 Polyunsaturated Fatty Acid Ratio Diet Improves Hyperinsulinemia by Restoring Insulin Clearance in Obese Youth

Tricò et al., 2022

Diabetes, Obesity and Metabolism. 2022;24(7):1267-1276.

[64] Overnutrition, Hyperinsulinemia and Ectopic Fat Accumulation: Time for a Paradigm Shift in the Management of Type 2 Diabetes

Janssen, 2024

International Journal of Molecular Sciences. 2024;25(10):5488.

[65] Pathophysiology of Prediabetes Hyperinsulinemia and Insulin Resistance in the Cardiovascular System

2025

Bkaily et al. Biomedicines. 2025;13(8):1842.

[66] Banting Lecture 2011: Hyperinsulinemia: Cause or Consequence?

Corkey, 2012

Diabetes. 2012;61(1):4-13.

[67] Hyperinsulinemia: An Early Indicator of Metabolic Dysfunction

Thomas et al., 2019

J Endocr Soc. 2019 Jul 24;3(9):1727-1747.

[68] Pancreatic beta-cell specific BAG3 knockout results in chronic hyperinsulinemia inducing insulin resistance

Damiani et al., 2023

Mol Metab. 2023 Jun 10;74:101752.

[69] Diabetes: Have We Got It All Wrong? Hyperinsulinism as the Culprit: Surgery Provides the Evidence

Pories e Dohm, 2012

Diabetes Care. 2012;35(12):2438-2442.

[70] Hyperinsulinemia in Obesity, Inflammation, and Cancer

Zhang et al., 2021

Diabetes Metab J. 2021 May;45(3):285-311.

[71] Hyperinsulinemia and Its Pivotal Role in Aging, Obesity, Type 2 Diabetes, Cardiovascular Disease and Cancer

Janssen, 2021

Int J Mol Sci. 2021 Jul 21;22(15):7797.

[72] Identification of IRS-1 Ser-1101 as a target of S6K1 in nutrient- and obesity-induced insulin resistance

Tremblay et al., 2007

Proc Natl Acad Sci U S A. 2007 Aug 20;104(35):14056–14061.

[73] MAP Kinases and mTOR Mediate Insulin-Induced Phosphorylation of Insulin Receptor Substrate-1 on Serine Residues 307, 612 and 632

Gual et al., 2003

Diabetologia. 2003;46(11):1532-1542.

[74] Human and mouse muscle transcriptomic analyses identify insulin receptor mRNA downregulation in hyperinsulinemia-associated insulin resistance

Cen et al., 2022

FASEB Journal. 2022;36(1):e22088.

[75] Chronic Hyperinsulinemia Drives Human Hepatocyte Senescence

Baboota et al., 2022

Molecular Metabolism. 2022;64:101558.

[76] Hyperinsulinemia Causes Glomerular Podocyte Injury and Albuminuria Through a Self-Perpetuating GSK3β–IRS1 Insulin Desensitization Circuit

Chen et al., 2026

Metabolism. 2026;179:156571.

[77] Nutrient Overload, Insulin Resistance, and Ribosomal Protein S6 Kinase 1 (S6K1)

Um et al., 2006

Cell Metabolism. 2006;3(6):393-402.

[78] Nutrients Suppress Phosphatidylinositol 3-Kinase/Akt Signaling via Raptor-Dependent mTOR-Mediated Phosphorylation of Insulin Receptor Substrate 1

Tzatsos e Kandror, 2006

Molecular and Cellular Biology. 2006;26(1):63-76.

[79] The TSC1-2 Tumor Suppressor Controls Insulin– PI3K Signaling via Regulation of IRS Proteins

Harrington et al., 2004

Journal of Cell Biology. 2004;166(2):213-223.

[80] Increased Activation of the Mammalian Target of Rapamycin Pathway in Liver and Skeletal Muscle of Obese Rats: Possible Involvement in Obesity-Linked Insulin Resistance

Khamzina et al., 2005

Endocrinology. 2005;146(3):1473-1481.

[81] Inappropriate Activation of the TSC/Rheb/mTOR/S6K Cassette Induces IRS1/2 Depletion, Insulin Resistance, and Cell Survival Deficiencies

Shah et al., 2004

Current Biology. 2004;14(18):1650-1656.

[82] Absence of S6K1 Protects Against Age- and Diet-Induced Obesity While Enhancing Insulin Sensitivity

Um et al., 2004

Nature. 2004;431(7005):200-205.

[83] Regulation of Insulin Signalling by Hyperinsulinaemia: Role of IRS-1/2 Serine Phosphorylation and the mTOR/p70 S6K Pathway

Ueno et al., 2005

Diabetologia. 2005;48(3):506-518.

[84] AMPK Exerts Dual Regulatory Effects on the PI3K Pathway

Tao et al., 2010

Journal of Molecular Signaling. 2010;5:1.

[85] Downregulation of AMPK Accompanies Leucine- and Glucose-Induced Increases in Protein Synthesis and Insulin Resistance in Rat Skeletal Muscle.

Saha et al., 2010

Diabetes. 2010;59(10):2426-2434.

[86] Palmitate Activates mTOR/p70S6K through AMPK Inhibition and Hypophosphorylation of Raptor in C2C12 Skeletal Muscle Cells: Reversal by Oleate Is Similar to Metformin.

Kwon e Querfurth, 2015

Biochimie. 2015;118:141-150.

[87] The Role of the AMPK/mTOR/S6K1 Signaling Pathway in Mediating the Physiological Process of Exercise-Induced Insulin Sensitization in Skeletal Muscle of C57BL/6 Mice.

Liu et al., 2012

Biochimica et Biophysica Acta – Molecular Basis of Disease. 2012;1822(11):1716-1726.

[88] AMPD1 Regulates mTORC1-p70 S6 Kinase Axis in the Control of Insulin Sensitivity in Skeletal Muscle.

Tandelilin et al., 2015

BMC Endocrine Disorders. 2015;15:11.

[89] Hyperinsulinemia-Induced Insulin Resistance in Skeletal Muscle Cells Is Associated with Impaired AMPK Activation and Restoration of Insulin Signaling by Resveratrol.

Vlavcheski et al., 2020

Nutrients. 2020;12(4):914.

[90] Evodiamine Improves Insulin Sensitivity by Inhibiting mTOR-S6K Signaling and IRS-1 Serine Phosphorylation in Obese and Diabetic Mice.

Wang et al., 2013

PLoS ONE. 2013;8(12):e83264.

[91] HM-Chromanone, a Bioactive Compound from Portulaca oleracea L., Improves Palmitate-Induced Insulin Resistance through Activation of the LKB1/AMPK Signaling Pathway in L6 Skeletal Muscle Cells.

Park e Han, 2022

Toxicology Research. 2022;11(5):774-783.

[92] Cyanidin-3-O-β-glucoside and protocatechuic acid activate AMPK/mTOR/S6K pathway and improve glucose homeostasis in mice

Talagavadi et al., 2016

Journal of Functional Foods. 2016;21:338-348.

[93] Eugenol Ameliorates Hepatic Steatosis and Fibrosis by Downregulating SREBP-1 through the AMPK/mTOR/p70S6K Signaling Pathway.

Jo et al., 2014

Biological & Pharmaceutical Bulletin. 2014;37(8):1341-1351.

[94] Beta-cell deficit and increased beta-cell apoptosis in humans with type 2 diabetes

Butler et al., 2003

Diabetes. 2003;52(1):102-110.

[95] Pancreatic beta-cell mass in European subjects with type 2 diabetes.

Rahier et al., 2008

Diabetes, Obesity and Metabolism. 2008;10(Suppl 4):32-42.

[96] Relationship between beta-cell mass and diabetes onset.

Matveyenko e Butler, 2008

Diabetes, Obesity and Metabolism. 2008;10(Suppl 4):23-31.