
Scientific Book

Du signal nerveux à la réponse hormonale

La réponse neuroendocrinienne au stress implique une communication complexe entre le cerveau, l'hypophyse et les glandes surrénales. L'axe hypothalamo-hypophyso-surrénalien, par le biais du CRH, de l'ACTH et du cortisol, coordonne des adaptations touchant le métabolisme, le système immunitaire et la fonction cardiovasculaire. Les circuits de l'orexine participent également à la régulation de l'activation et de la réponse aux stimuli. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent ces mécanismes et les conséquences de leur altération persistante.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Du signal nerveux à la réponse hormonale. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/du-signal-nerveux-a-la-reponse-hormonale
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.23

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • STRESS NEUROENDOCRINIEN
  • GLUTAMATE
  • MTORC1/MTORC2
  • OREXINE
  • NORADRÉNALINE
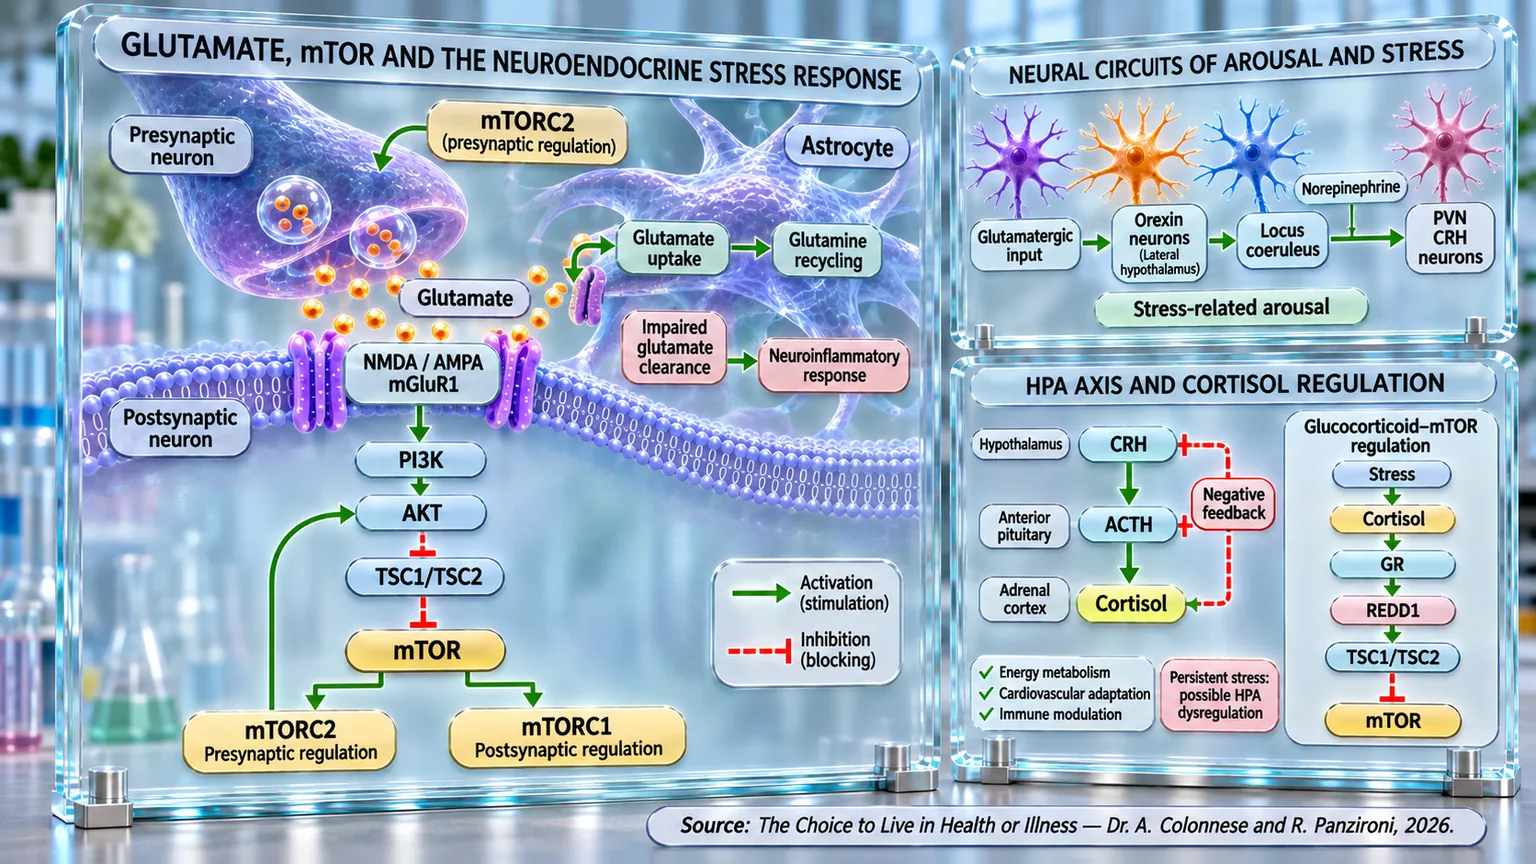
Schéma à panneaux de la synapse glutamatergique, des circuits orexine-noradrénaline et de l'axe HPA avec des flèches vertes activatrices et rouges inhibitrices.
Infographie de la réponse neuroendocrinienne au stress : le glutamate active les récepteurs NMDA/AMPA-mGluR1, la voie PI3K-AKT-mTOR et le recyclage astrocytaire ; les circuits de l'orexine et du locus coeruleus convergent sur les neurones CRH du PVN, tandis que l'axe hypothalamo-hypophyso-surrénalien coordonne le CRH, l'ACTH et le cortisol avec un rétrocontrôle négatif et une régulation glucocorticoïde-mTOR.

ABSTRACT

La réponse au stress naît de l'intégration entre communication neuronale et régulation endocrinienne, nécessaire pour s'adapter aux menaces réelles ou perçues. Dans le livre "La scelta di Vivere in Salute o in Malattia", le Dr A. Colonnese et R. Panzironi analysent les circuits qui relient la transmission glutamatergique, la vigilance et la libération de cortisol, en soulignant comment la durée de l'activation détermine des conséquences physiologiques différentes, allant de la mobilisation immédiate des ressources énergétiques jusqu'aux changements qui accompagnent les états de stress persistant.

Le glutamate, principal neurotransmetteur excitateur cérébral, soutient la communication synaptique modulée par mTOR : mTORC1 contribue aux réponses postsynaptiques, tandis que mTORC2 intervient dans la libération présynaptique. Les astrocytes éliminent le glutamate extracellulaire et le convertissent en glutamine, permettant son recyclage. Selon les preuves examinées, une hyperactivation persistante de mTOR peut compromettre cette fonction, favorisant l'accumulation glutamatergique, l'excitabilité et la neuro-inflammation. Les signaux glutamatergiques activent également les neurones orexinergiques de l'hypothalamus latéral, impliqués dans le maintien de l'éveil et dans l'amplification des circuits d'alerte, par le biais de connexions glutamatergiques locales.

L'orexine atteint le locus coeruleus, qui reçoit également des afférences glutamatergiques provenant de régions cérébrales. L'activité noradrénergique qui en résulte soutient l'attention et la préparation comportementale. La noradrénaline contribue en outre à l'activation des neurones du noyau paraventriculaire qui produisent la CRH. Cette dernière stimule dans l'adénohypophyse la libération d'ACTH, induisant la sécrétion surrénalienne de cortisol. L'hormone régule la disponibilité énergétique, la fonction cardiovasculaire et l'activité immunitaire ; le rythme circadien et le rétrocontrôle négatif contribuent à en limiter la réponse. Lors d'un stress prolongé, des adaptations noradrénergiques, hypothalamiques et surrénaliennes peuvent apparaître, avec des modifications de leur sensibilité.

Dans l'ensemble, la séquence glutamate–orexine–noradrénaline–CRH–ACTH–cortisol décrit une intégration fonctionnelle entre synapses, réseaux cérébraux et axe hypothalamo-hypophyso-surrénalien, sans épuiser la complexité de la réponse au stress. Lorsque l'activation est transitoire, elle favorise l'adaptation ; lorsqu'elle persiste, elle peut s'associer à des altérations de la rythmicité hormonale, de la sensibilité aux glucocorticoïdes et de la régulation immunométabolique. Comprendre ces liens permet de distinguer les mécanismes protecteurs des conséquences possibles de leur dérégulation chronique.

mTOR et glutamate

Dans le chapitre précédent, nous avons découvert comment le stress chronique, par le biais du cortisol, peut altérer la sensibilité à l'insuline et le métabolisme cellulaire. Nous avons suivi ce processus jusqu'aux mécanismes impliquant REDD1, mTOR, AKT et GLUT4, en comprenant comment une réponse initialement protectrice peut compromettre l'équilibre énergétique. Mais que se passe-t-il dans le cerveau avant que le cortisol ne soit libéré ? Quels signaux transforment une menace perçue en une réponse hormonale ? Pour répondre, nous devons explorer les circuits nerveux qui régulent le stress, en partant du rôle de l'AMPK et de mTOR dans la transmission du glutamate, jusqu'à l'activation de l'orexine, de la noradrénaline et de l'axe hypothalamo-hypophyso-surrénalien.

Pour comprendre cette séquence, nous devons remonter à l'origine de la réponse au stress. Avant que le cortisol n'atteigne le sang et n'influence le métabolisme, le cerveau doit reconnaître le stimulus et activer les circuits nerveux impliqués. Cette communication dépend d'un réseau de neurones qui échangent des signaux chimiques, régulant l'intensité et la durée de la réponse. C'est précisément à ce stade qu'apparaît un lien fondamental entre métabolisme et activité cérébrale : les voies AMPK et mTOR peuvent influencer le fonctionnement des synapses. Pour comprendre comment cette communication s'opère, il faut partir du principal messager excitateur du cerveau : le glutamate.

Si la noradrénaline augmente l'état de vigilance et oriente l'attention vers les stimuli potentiellement pertinents, c'est en effet le glutamate qui permet à cette activation de se propager au sein des réseaux neuronaux, transformant un signal d'alerte en une réponse coordonnée de l'ensemble du cerveau. À la base de ce processus se trouve, une fois de plus, mTOR, qui régule directement le fonctionnement des synapses glutamatergiques en modulant la libération du neurotransmetteur, la sensibilité des neurones postsynaptiques et la plasticité des connexions neuronales. De cette manière, l'état métabolique de la cellule est traduit en modifications de l'efficacité de la communication synaptique, permettant au cerveau d'adapter son activité aux besoins énergétiques et environnementaux (McCabe et al., 2020) [1].

Les recherches les plus récentes ont démontré que les deux complexes par lesquels agit mTOR, mTORC1 et mTORC2, jouent des rôles différents mais complémentaires dans la régulation de la transmission glutamatergique. mTORC1 exerce principalement un contrôle postsynaptique (la partie du neurone qui reçoit les signaux chimiques transmis par un autre neurone à travers la synapse, point de communication entre cellules nerveuses), en maintenant le nombre de synapses excitatrices et en modulant l'expression des récepteurs AMPA responsables de la réponse au glutamate. Lorsque ce complexe est inactivé, le nombre de synapses et l'amplitude des courants postsynaptiques excitateurs diminuent, ce qui indique une capacité réduite du neurone à répondre au stimulus glutamatergique. À l'inverse, mTORC2 agit principalement au niveau présynaptique (la partie du neurone qui envoie des signaux à d'autres cellules en libérant des substances chimiques appelées neurotransmetteurs), en régulant la probabilité de libération des vésicules contenant du glutamate et la sensibilité de l'ensemble du processus aux signaux du calcium intracellulaire. La perte de mTORC2 réduit en effet la libération évoquée du neurotransmetteur et compromet l'efficacité de la communication synaptique. Les deux complexes fonctionnent donc comme les deux côtés d'une même conversation : l'un garantit que le message est reçu correctement, l'autre assure qu'il est transmis avec la juste intensité et au moment opportun (McCabe et al., 2020) [1].

Outre les neurones, les astrocytes (cellules du système nerveux qui nourrissent, protègent et soutiennent les neurones) participent également de manière déterminante au contrôle de la neurotransmission glutamatergique. Pendant de nombreuses années, ces cellules ont été considérées comme de simples éléments de soutien structurel ; aujourd'hui, on sait qu'elles constituent une composante essentielle de la synapse dite tripartite, dans laquelle le neurone présynaptique, le neurone postsynaptique et l'astrocyte collaborent continuellement pour maintenir l'équilibre de la transmission nerveuse. L'une des fonctions les plus importantes des astrocytes consiste en l'élimination rapide du glutamate de la fente synaptique par des transporteurs spécifiques, responsables de la quasi-totalité de la capture du glutamate extracellulaire. Une fois internalisé, le glutamate est converti en glutamine par la glutamine synthétase (une enzyme qui transforme le glutamate et l'ammoniac en glutamine) et restitué aux neurones, qui pourront à nouveau le transformer en glutamate et l'utiliser pour une nouvelle transmission synaptique. Ce recyclage continu empêche l'accumulation du neurotransmetteur dans l'espace extracellulaire et protège les neurones du phénomène d'excitotoxicité, c'est-à-dire de la stimulation excessive des récepteurs glutamatergiques pouvant aboutir à des dommages cellulaires (Peterson et Binder, 2020) [2].

La fonction des astrocytes est elle-même étroitement régulée par mTOR. Dans des conditions physiologiques, cette voie de signalisation coordonne le métabolisme énergétique astrocytaire, contrôle l'utilisation du glucose, la production de NADPH (une molécule qui fournit aux cellules le pouvoir réducteur nécessaire pour contrer le stress oxydatif), le métabolisme mitochondrial, le cycle glutamate-glutamine et le maintien de l'homéostasie ionique (capacité des cellules à maintenir en équilibre la concentration d'ions). Cependant, lorsque mTOR devient chroniquement hyperactif, comme c'est le cas dans diverses pathologies neurologiques, les astrocytes perdent progressivement leur capacité à maintenir un environnement extracellulaire stable. L'expression des transporteurs spécifiques du glutamate diminue, la glutamine synthétase est réduite, le glutamate a tendance à s'accumuler dans l'espace synaptique et la susceptibilité à l'hyperexcitabilité neuronale augmente. Parallèlement, le tamponnage du potassium extracellulaire et la fonction mitochondriale sont également compromis, avec des altérations qui amplifient davantage l'excitabilité des réseaux neuronaux. De cette manière, mTOR ne contrôle pas seulement le métabolisme de la cellule individuelle, mais devient un régulateur de l'équilibre fonctionnel global du réseau cérébral, déterminant si le glutamate sera rapidement éliminé ou s'il continuera à stimuler les neurones de manière persistante (Hochmuth et Hirrlinger, 2025) [3].

En poursuivant le long de cette cascade physiologique, il apparaît que la régulation du glutamate ne dépend pas seulement de l'activité des transporteurs astrocytaires, mais aussi de l'état inflammatoire du tissu nerveux. En cas de stress chronique, de douleur persistante ou de lésion neuronale, l'hyperactivation de mTOR dans les astrocytes favorise en effet leur transformation vers le phénotype réactif A1, caractérisé par la production de médiateurs pro-inflammatoires et par la perte progressive des fonctions normales de soutien métabolique. La conséquence est une neuro-inflammation marquée accompagnée d'une réduction de l'expression de GLT-1 (protéine transporteuse du glutamate) et de la glutamine synthétase, entraînant une diminution de la capacité des astrocytes à éliminer le glutamate extracellulaire.

L'accumulation du neurotransmetteur entraîne ainsi une hyperexcitabilité neuronale persistante, favorise la sensibilisation centrale et maintient actifs les circuits responsables de la réponse au stress. L'observation selon laquelle l'inhibition pharmacologique de mTOR par la rapamycine rétablit l'expression des principaux systèmes de clairance du glutamate et atténue simultanément la neuro-inflammation et l'activité neuronale démontre que cette voie représente l'un des principaux points de convergence entre métabolisme cellulaire, inflammation et excitabilité cérébrale (Dong et al., 2025) [4].

Une autre étude suggère que le glutamate ne représente pas simplement un neurotransmetteur excitateur, mais constitue également un signal métabolique par lequel la cellule informe mTOR de la disponibilité des nutriments et adapte en conséquence la synthèse protéique, la production énergétique et l'activité synaptique. En d'autres termes, le cerveau utilise le glutamate comme un véritable langage commun entre métabolisme et neurotransmission : la quantité de glutamate disponible reflète simultanément l'état énergétique de la cellule et sa capacité à soutenir une activité neuronale élevée (Tripathi et al., 2022) [5].

Les preuves analysées montrent que mTOR représente un lien fondamental entre métabolisme énergétique et communication neuronale. En régulant la libération du glutamate, la sensibilité des récepteurs et la capacité des astrocytes à l'éliminer, cette voie contribue à l'équilibre des réseaux cérébraux. Lorsque cette régulation est altérée, l'accumulation de glutamate peut favoriser la neuro-inflammation et l'hyperexcitabilité, modifiant la réponse aux stimuli. Mais comment cette activité excitatrice est-elle transformée en un état de vigilance et d'alerte ? Pour le comprendre, nous devons suivre le glutamate vers les neurones à orexine, qui relient les signaux métaboliques à l'activation du locus coeruleus (une petite zone du tronc cérébral qui produit une grande partie de la noradrénaline cérébrale) et du système noradrénergique pendant le stress.

Glutamate, orexine et locus coeruleus

Pour comprendre comment le glutamate transforme l'activité des réseaux neuronaux en une réponse de vigilance et d'alerte, nous devons suivre son effet sur les neurones à orexine. Ces cellules, situées dans l'hypothalamus latéral, représentent un lien important entre le métabolisme énergétique, l'activité cérébrale et la réponse au stress. Elles reçoivent en effet de nombreux signaux glutamatergiques qui régulent constamment leur excitabilité. Les variations dans la transmission du glutamate peuvent donc modifier rapidement l'activité des neurones orexinergiques, en adaptant l'état de vigilance aux besoins métaboliques et environnementaux. Dans ce processus, le glutamate transmet le signal excitateur, tandis que l'orexine (un neuropeptide, messager chimique produit dans l'hypothalamus, une région du cerveau) contribue à l'amplifier et à le distribuer vers d'autres régions cérébrales, dont le locus coeruleus. Un passage fondamental se dessine ainsi : les signaux métaboliques qui influencent la communication neuronale peuvent contribuer à l'activation des circuits responsables de la vigilance et de la réponse au stress.

Les preuves électrophysiologiques ont démontré que les neurones à orexine possèdent une activité tonique spontanée mais, surtout, qu'ils sont capables d'amplifier rapidement leur propre activation grâce à un circuit local sophistiqué de rétroaction positive. Contrairement à ce qui avait été initialement supposé, l'orexine n'exerce pas une auto-excitation directe marquée sur les neurones qui la produisent. Son effet principal consiste plutôt à activer des neurones glutamatergiques locaux, qui augmentent la libération de glutamate sur les cellules orexinergiques, en synchronisant leur décharge électrique. Ce circuit détermine une dépolarisation robuste des neurones à orexine, accompagnée d'une augmentation de la fréquence des potentiels d'action (brefs impulsions électriques qui permettent aux neurones de transmettre rapidement des informations à travers le système nerveux) qui peut dépasser de plus de trois fois les valeurs basales. Grâce à ce mécanisme, une population relativement petite de neurones parvient à recruter rapidement l'ensemble du réseau orexinergique, coordonnant l'activation simultanée des nombreuses régions cérébrales responsables de l'éveil, de l'attention, du comportement alimentaire et de la réponse au stress. Le glutamate ne représente donc pas seulement un stimulus excitateur initial, mais devient le principal amplificateur de la transmission orexinergique, permettant au système de maintenir un état d'activation suffisamment intense et prolongé (Li et al., 2002) [6].

L'organisation de ce circuit souligne également comment le cerveau utilise simultanément des mécanismes d'amplification et de contrôle. Tandis que le glutamate synchronise et renforce l'activité des neurones orexinergiques, d'autres systèmes neuromodulateurs exercent une action opposée pour empêcher une activation excessive. Parmi ceux-ci, la noradrénaline et la sérotonine revêtent une importance particulière, car elles induisent une hyperpolarisation des neurones à orexine et réduisent significativement leur fréquence de décharge. Un système d'autorégulation extrêmement raffiné se met ainsi en place : le glutamate agit comme un accélérateur de l'activité orexinergique, tandis que les systèmes monoaminergiques contribuent à en limiter l'intensité, évitant que l'activation des circuits de l'éveil ne devienne excessive ou persistante (Li et al., 2002) [6].

D'autres confirmations du rôle central du glutamate proviennent des études pharmacologiques sur les récepteurs ionotropes non-NMDA (protéines présentes à la surface des neurones qui, activées par le glutamate, ouvrent des canaux ioniques). La stimulation expérimentale de ces récepteurs par l'acide kaïnique entraîne en effet une augmentation marquée de l'activation des neurones à orexine, documentée par l'augmentation de l'expression de la protéine c-Fos, l'un des principaux marqueurs de l'activité neuronale. À l'inverse, l'administration préventive de l'antagoniste sélectif CNQX réduit significativement cette réponse, démontrant qu'une partie substantielle de l'activité orexinergique dépend précisément de la transmission glutamatergique médiée par les récepteurs non-NMDA. Le rôle prédominant de la transmission glutamatergique apparaît avec une extrême clarté : sans un apport adéquat de glutamate, l'activité des neurones orexinergiques diminue sensiblement, limitant la capacité du cerveau à maintenir un état de vigilance et de préparation comportementale (Eyigor et al., 2010) [7].

L'importance physiologique de ce circuit apparaît avec une évidence particulière dans les conditions où la transmission glutamatergique est compromise. Un exemple est représenté par le traumatisme crânien, dans lequel de nombreux patients développent une somnolence diurne, une réduction de l'état de vigilance et une fragmentation du cycle sommeil-éveil. Des analyses ultrastructurales ont démontré que ces altérations ne dépendent pas d'une perte généralisée des neurones à orexine, mais plutôt d'une réduction marquée du glutamate contenu dans les terminaisons présynaptiques qui établissent des contacts excitateurs avec ces neurones. En d'autres termes, le système orexinergique reste structurellement présent, mais reçoit un nombre insuffisant de signaux excitateurs pour maintenir le niveau normal d'activité. C'est comme si le moteur était parfaitement fonctionnel, mais recevait une quantité insuffisante de carburant pour développer toute sa puissance. La conséquence est une réduction de l'activation des neurones à orexine et, par ricochet, de l'ensemble du système d'éveil (état d'activation du cerveau et de l'organisme qui augmente la vigilance, l'attention et la capacité à réagir aux stimuli) qui en dépend (Elliott et al., 2018) [8].

L'observation selon laquelle cette altération peut être au moins en partie réversible est particulièrement intéressante. La supplémentation en acides aminés ramifiés (BCAA), commencée après le traumatisme, s'est en effet révélée capable de restaurer sélectivement le contenu en glutamate dans les terminaisons nerveuses qui innervent les neurones orexinergiques de l'hypothalamus latéral. Ce résultat suggère que le principal déficit fonctionnel consécutif au traumatisme n'est pas représenté par un excès d'inhibition, mais par une perte de l'apport glutamatergique excitateur. Comme la leucine, l'isoleucine et la valine constituent des précurseurs métaboliques importants pour la synthèse du glutamate, leur disponibilité permet de reconstituer progressivement les dépôts présynaptiques du neurotransmetteur, rétablissant l'excitation normale des neurones à orexine. L'effet apparaît en outre hautement sélectif, car le rétablissement du glutamate a été observé surtout dans les synapses dirigées vers les neurones orexinergiques, tandis que dans les zones corticales les plus endommagées par la lésion, le contenu en neurotransmetteur reste substantiellement réduit. Cela souligne à quel point le système de l'orexine représente l'une des cibles les plus sensibles des modifications métaboliques affectant le glutamate et confirme le rôle central de ce neurotransmetteur dans le maintien de l'état de vigilance (Elliott et al., 2018) [8].

Dans leur ensemble, ces preuves dessinent un circuit extrêmement cohérent. Le glutamate ne remplit pas simplement la fonction de neurotransmetteur excitateur, mais constitue le principal régulateur de l'activité des neurones orexinergiques. Par l'activation des récepteurs non-NMDA (principalement les récepteurs AMPA) et le recrutement de circuits glutamatergiques locaux, il synchronise et amplifie la décharge de la population orexinergique, permettant à un nombre relativement limité de neurones de coordonner l'activité de vastes réseaux cérébraux. Lorsque l'apport glutamatergique diminue, comme c'est le cas après un traumatisme crânien, l'ensemble du système de l'orexine perd en efficacité, avec une diminution conséquente de l'état de vigilance. À l'inverse, lorsque la disponibilité en glutamate augmente, l'activation des neurones orexinergiques devient plus intense et se propage rapidement vers les principales structures cibles du système d'éveil.

L'activation des neurones orexinergiques ne représente qu'une partie de la réponse cérébrale au stress. Le locus coeruleus, principal centre de production de la noradrénaline dans le cerveau, reçoit en effet aussi des signaux glutamatergiques directs provenant d'autres régions nerveuses. Cela signifie que le glutamate peut augmenter l'état de vigilance par deux voies complémentaires : en stimulant les neurones à orexine et en activant directement les neurones noradrénergiques. Mais de quelles régions proviennent ces signaux ? Et comment sont-ils intégrés pour transformer une menace en une réponse coordonnée d'alerte ? Pour le comprendre, nous devons examiner les connexions glutamatergiques qui convergent sur le locus coeruleus.

Glutamate et locus coeruleus

Le système de l'orexine, cependant, ne représente pas la seule source d'activation du locus coeruleus. Pour que ce noyau puisse moduler rapidement l'état de vigilance et préparer l'organisme à faire face à une menace, il reçoit un vaste réseau d'afférences glutamatergiques provenant de différentes régions du système nerveux central. Le glutamate constitue en effet le principal neurotransmetteur excitateur capable de provoquer la dépolarisation rapide des neurones noradrénergiques du locus coeruleus, augmentant leur fréquence de décharge et favorisant une libération diffuse de noradrénaline dans de nombreuses zones cérébrales. De cette manière, l'activation du locus coeruleus ne dépend pas d'un circuit unique, mais représente le résultat de l'intégration de multiples informations concernant l'état énergétique, cardiovasculaire, métabolique et émotionnel de l'organisme. Lorsque ces signaux convergent simultanément, le glutamate agit comme un véritable interrupteur capable de transformer des stimuli locaux en une réponse globale d'alerte.

Une étude de 2013 démontre que les neurones C1, situés dans le bulbe rachidien, contribuent à activer le système noradrénergique pendant le stress. Ces cellules répondent à des stimuli tels que la douleur, l'hypoglycémie, l'hypoxie et les menaces psychologiques. Par la libération de glutamate, elles stimulent directement les neurones du locus coeruleus et d'autres noyaux noradrénergiques cérébraux, augmentant potentiellement la production de noradrénaline. Parallèlement, elles peuvent activer le système nerveux sympathique, favorisant la libération périphérique de catécholamines (substances produites par le système nerveux et les glandes surrénales, comme l'adrénaline, la noradrénaline et la dopamine). Les expériences menées sur des souris mettent donc en évidence un lien entre les signaux de danger, la transmission glutamatergique et l'activation coordonnée des réponses nerveuses centrales et périphériques au stress (Holloway et al., 2013) [9].

Cette organisation souligne comment le glutamate représente le langage principal par lequel différents systèmes sensoriels et autonomes convergent vers le locus coeruleus. Les neurones noradrénergiques ne se limitent pas à recevoir passivement ces signaux, mais possèdent un équipement récepteur particulier qui détermine leur sensibilité aux stimuli excitateurs. Des analyses de microdissection laser menées sur des neurones noradrénergiques humains ont montré une expression élevée des récepteurs du glutamate, confirmant que celui-ci constitue le principal régulateur physiologique de leur activité. Plus intéressant encore est l'observation que, chez les sujets atteints de trouble dépressif majeur, l'expression de récepteurs mGluR spécifiques du glutamate est significativement augmentée précisément dans les neurones du locus coeruleus, alors que des modifications analogues ne sont pas observées dans le cortex préfrontal.

Cette donnée suggère que, dans les conditions de stress chronique et de dépression, il ne s'agit pas simplement d'une augmentation de la quantité de glutamate disponible, mais d'un changement de la sensibilité même des neurones noradrénergiques au signal excitateur. En d'autres termes, le locus coeruleus devient progressivement plus réactif aux stimuli glutamatergiques, favorisant une réponse d'alerte plus intense et prolongée. Un tel mécanisme pourrait contribuer à la fois à l'hyperactivation du système noradrénergique observée dans la dépression et à la rapidité avec laquelle des médicaments à action glutamatergique, comme la kétamine, parviennent à modifier profondément la symptomatologie dépressive et l'idéation suicidaire (Chandley et al., 2014) [10].

La régulation de la transmission glutamatergique dans le locus coeruleus implique en outre un dialogue sophistiqué entre neurones et astrocytes. Traditionnellement, les transporteurs gliaux du glutamate, en particulier GLT-1 et GLAST, étaient considérés comme de simples systèmes d'élimination du neurotransmetteur de la fente synaptique, avec pour fonction de limiter l'excitabilité neuronale et de prévenir l'excitotoxicité. Cependant, dans le locus coeruleus, ce paradigme est étonnamment différent. Il a en effet été démontré que l'activation pharmacologique des transporteurs du glutamate par le riluzole (un médicament utilisé principalement pour ralentir la progression de la SLA) entraîne une augmentation, plutôt qu'une réduction, de l'activité des neurones noradrénergiques. Le mécanisme implique les astrocytes : l'entrée de glutamate par les transporteurs augmente la concentration intracellulaire de sodium, favorise l'activation de l'échangeur sodium-calcium, accroît le calcium cytoplasmique et induit une libération supplémentaire de glutamate par les cellules gliales (cellules du système nerveux qui protègent, nourrissent et soutiennent les neurones). Il se génère ainsi un circuit d'amplification positive qui augmente l'activation des récepteurs AMPA présents sur les neurones du locus coeruleus. Parallèlement, la propagation du signal à travers les jonctions communicantes (petits canaux qui relient directement les cellules voisines) synchronise l'activité du réseau neuro-glial, rendant plus efficace l'activation de l'ensemble du système noradrénergique. Dans des conditions physiologiques, ce mécanisme contribue à augmenter la vigilance et à activer les voies descendantes noradrénergiques impliquées dans le contrôle de la douleur ; dans les conditions de stress persistant, cependant, il pourrait contribuer à maintenir élevé le tonus du locus coeruleus et à prolonger l'état d'hyperarousal (Hayashida et al., 2010) [11].

En poursuivant le long de ce réseau d'afférences, il apparaît que le locus coeruleus ne représente pas un simple noyau recevant des signaux excitateurs indistincts, mais un véritable centre d'intégration capable d'attribuer une signification fonctionnelle différente à chaque entrée glutamatergique. Une étude sur les souris a démontré que le glutamate active les neurones noradrénergiques du locus coeruleus, impliqués dans la vigilance et la réponse au stress. Les signaux excitateurs proviennent principalement de trois régions cérébrales : le cortex préfrontal, l'hypothalamus latéral et la substance grise périaqueducale (une région du tronc cérébral qui entoure un petit canal du cerveau, contribuant à réguler la douleur, les réponses à la peur et au stress). L'hypothalamus latéral présente les connexions les plus fortes, tandis que les autres régions montrent des caractéristiques différentes. Ces résultats mettent en évidence la manière dont des circuits glutamatergiques distincts régulent l'activité noradrénergique, contribuant à moduler les réponses comportementales aux stimuli environnementaux (Barcomb et al., 2022) [12].

Parmi toutes les voies glutamatergiques dirigées vers le locus coeruleus, l'une des plus pertinentes dans la réponse au stress est représentée par la projection provenant de la substance grise périaqueducale ventrolatérale. Cette région, déjà connue pour son rôle dans la modulation de la douleur et des comportements défensifs, envoie une robuste projection excitatrice aux neurones noradrénergiques du locus coeruleus, dont l'activité augmente rapidement lors de l'exposition à des stimuli menaçants. Grâce à des enregistrements de calcium, des techniques optogénétiques et électrophysiologiques, il a été démontré que l'intensité de l'activation de cette voie reflète fidèlement le degré de menace perçu par l'organisme. La stimulation glutamatergique induit en effet des courants excitateurs directs dans les neurones noradrénergiques, entraînant une augmentation de la libération de noradrénaline et une modulation progressive de l'état d'arousal. L'inhibition expérimentale de cette même voie réduit en revanche la dilatation pupillaire, atténue les comportements anxieux et diminue le niveau global d'arousal. Ces observations démontrent comment le glutamate ne se limite pas à activer le locus coeruleus, mais en module finement le degré d'activation, permettant le passage graduel d'un état de vigilance normale à des conditions d'anxiété, jusqu'aux niveaux extrêmes d'hyperarousal typiques des réponses de panique (Wang et al., 2026) [13].

Dans leur ensemble, ces preuves dessinent une organisation hiérarchique extrêmement raffinée. Le glutamate recueille des informations provenant de systèmes métaboliques, autonomes, cognitifs et défensifs et les canalise vers le locus coeruleus par le biais d'afférences spécialisées, chacune dotée de propriétés synaptiques et de mécanismes de régulation propres. Le locus coeruleus intègre ces signaux en les transformant en une activation coordonnée du système noradrénergique central, dont dépendent la vigilance, l'attention, la mémoire émotionnelle et la préparation comportementale. Lorsque cette activation dépasse un certain seuil, la noradrénaline libérée dans les structures hypothalamiques contribue à stimuler les neurones sécrétant la CRH (hormone de libération de la corticotropine), réalisant le lien fonctionnel entre les circuits neuronaux de l'arousal et l'activation endocrinienne ultérieure de l'axe hypothalamo-hypophyso-surrénalien, responsable de la libération de cortisol.

Noradrénaline et CRH

L'intense activation du locus coeruleus représente le moment où la réponse au stress, jusqu'ici principalement neuronale, commence à se transformer en une réponse neuroendocrinienne. La noradrénaline libérée par les neurones noradrénergiques ne reste en effet pas confinée aux réseaux de la vigilance et de l'attention, mais atteint le noyau paraventriculaire de l'hypothalamus (PVN), le principal centre de contrôle de l'axe hypothalamo-hypophyso-surrénalien. C'est dans cette petite région de l'hypothalamus que les informations provenant des systèmes métaboliques, autonomes et émotionnels sont intégrées et converties en libération de l'hormone de libération de la corticotropine (CRH), le signal qui déclenche la réponse endocrinienne au stress. En ce sens, le PVN représente une véritable centrale de commande : jusqu'à ce moment, le cerveau a élaboré et amplifié le signal de danger par le biais du glutamate, de l'orexine et de la noradrénaline ; à partir de là, cette information sera transformée en une réponse hormonale capable d'impliquer l'organisme tout entier.

Le fait que la noradrénaline constitue l'un des principaux activateurs du PVN a été démontré dès les premières études de microdialyse in vivo. Lors d'un stress aigu par immobilisation, on observe en effet une augmentation rapide et marquée de la concentration extracellulaire de noradrénaline à l'intérieur du noyau paraventriculaire, accompagnée d'une hausse des principaux métabolites catécholaminergiques, indice d'une libération, d'une recapture et d'un renouvellement intenses du neurotransmetteur. Il est intéressant d'observer qu'après des expositions répétées au même facteur de stress, le pic de libération évoqué reste substantiellement conservé, tandis que les conditions basales changent profondément : la disponibilité extracellulaire de noradrénaline diminue, le métabolisme intraneuronal augmente et le rapport entre la noradrénaline et le dihydroxyphénylglycol (DHPG, une substance produite par la dégradation de la noradrénaline) se réduit. Ces résultats indiquent que le stress chronique n'éteint pas la réponse noradrénergique, mais induit un remodelage fonctionnel du système catécholaminergique visant à modifier continuellement son niveau d'activité. En d'autres termes, le cerveau ne perd pas la capacité de répondre au stress, mais redéfinit son propre point d'équilibre, se préparant à réagir plus rapidement aux stimuli ultérieurs (Pacak et al., 1992) [14].

Pour que la noradrénaline puisse transformer ce signal en une réponse endocrinienne, il est toutefois nécessaire que les neurones du PVN soient capables de la reconnaître et de l'interpréter. Des analyses anatomiques et autoradiographiques ont démontré que les récepteurs adrénergiques α1 et α2 ne sont pas distribués uniformément à l'intérieur du noyau paraventriculaire, mais sont particulièrement concentrés dans la région parvocellulaire médiale, siège de la plupart des neurones qui synthétisent la CRH. Cette organisation suggère que les catécholamines sont structurellement prédisposées à exercer un contrôle préférentiel sur les cellules responsables de l'activation de l'axe hypothalamo-hypophyso-surrénalien, visant à éviter une stimulation catécholaminergique excessive des neurones CRH lors de conditions d'activation prolongée de l'axe HPA, soulignant comment le système récepteur participe lui aussi activement aux processus d'adaptation au stress chronique (Cummings et Seybold, 1988) [15].

L'activation du circuit neuronal-glial représente toutefois l'un des mécanismes par lesquels la noradrénaline favorise la libération de CRH. L'étude démontre que la noradrénaline peut activer directement les neurones qui produisent la CRH, impliqués dans la réponse hormonale au stress. À travers les récepteurs α1-adrénergiques, elle favorise l'ouverture des canaux calciques, augmentant l'excitabilité neuronale. Ce processus se produit même sans l'intervention des circuits du glutamate et du GABA, indiquant un mécanisme d'activation indépendant. Dans les modèles expérimentaux, l'exposition prolongée à la corticostérone (une hormone produite par les glandes surrénales) réduit cette réponse, mettant en évidence un système de contrôle qui limite l'activation excessive des neurones CRH. Les résultats suggèrent donc que la noradrénaline régule directement l'activité des circuits hypothalamiques responsables de la réponse endocrinienne au stress (Gouws et al., 2022) [16].

La transmission noradrénergique directe vers le noyau paraventriculaire prend une importance encore plus grande lorsque l'on analyse l'organisation de l'ensemble de l'axe du stress. Les principales afférences catécholaminergiques qui atteignent le PVN proviennent en effet du locus coeruleus et du noyau du tractus solitaire, formant un réseau intégré de neurones noradrénergiques qui achemine vers l'hypothalamus des informations concernant l'état métabolique, cardiovasculaire, immunitaire et comportemental de l'organisme. Des expériences de dénervation sélective de ces projections ont démontré que leur élimination réduit significativement la sécrétion d'ACTH et de corticostérone en réponse à un stress aigu, confirmant que les afférences catécholaminergiques représentent l'un des principaux systèmes excitateurs des neurones CRH. Encore plus intéressant est ce qui a été observé lors d'un stress chronique variable. Dans cette condition, la suppression des afférences noradrénergiques continue d'atténuer la libération d'ACTH, mais n'empêche pas le maintien de la sécrétion de corticostérone, car le cortex surrénalien développe une plus grande sensibilité à l'hormone hypophysaire. Cela démontre que l'organisme ne se limite pas à modifier l'activité des circuits nerveux centraux, mais met en œuvre des adaptations également au niveau périphérique, rendant les glandes surrénales capables de produire des quantités adéquates de glucocorticoïdes même en présence d'une stimulation centrale réduite. Le stress chronique ne dépend donc pas exclusivement d'une hyperactivation du cerveau, mais d'une profonde réorganisation de l'ensemble de l'axe hypothalamo-hypophyso-surrénalien, dans laquelle la plasticité neuronale et les adaptations endocriniennes coopèrent pour maintenir la réponse au stress (Flak et al., 2014) [17].

Les preuves analysées montrent comment la noradrénaline représente un lien fondamental entre l'activation des circuits cérébraux et la réponse endocrinienne au stress. En atteignant le noyau paraventriculaire de l'hypothalamus, ce neurotransmetteur stimule les neurones qui produisent la CRH, aussi bien directement qu'à travers des circuits neuronaux locaux. Lorsque le stress persiste, toutefois, l'organisme modifie progressivement sa propre réponse. L'activité noradrénergique, la sensibilité des neurones hypothalamiques et la capacité des glandes surrénales à répondre aux stimuli changent. Ces adaptations démontrent que le stress chronique implique l'ensemble du système neuroendocrinien, et pas seulement le cerveau. Mais que se passe-t-il lorsque les neurones hypothalamiques libèrent de la CRH ? Par quelles étapes ce signal atteint-il les glandes surrénales et détermine-t-il la production de cortisol ? Pour le comprendre, nous devons suivre l'activation de l'axe hypothalamo-hypophyso-surrénalien, dans lequel la CRH stimule la libération d'ACTH (hormone produite par l'hypophyse qui stimule les glandes surrénales à libérer du cortisol) et déclenche une réponse hormonale capable de modifier le métabolisme, l'activité immunitaire et l'équilibre de l'organisme tout entier pendant le stress.

CRH et cortisol

La libération de CRH par les neurones du noyau paraventriculaire représente le point de passage par lequel une réponse, jusqu'alors confinée au système nerveux central, se transforme en une adaptation endocrinienne de l'organisme tout entier. Une fois déversée dans le système porte hypothalamo-hypophysaire, la CRH atteint l'adénohypophyse (la partie antérieure de l'hypophyse, une petite glande située à la base du cerveau), où elle stimule les cellules corticotropes à synthétiser et libérer l'hormone adrénocorticotrope (ACTH). Cette dernière pénètre dans la circulation systémique et atteint le cortex surrénal, induisant la synthèse et la sécrétion de cortisol, le principal glucocorticoïde humain. Par le sang, le cortisol atteint pratiquement tous les organes et tissus, modulant le métabolisme énergétique, la fonction cardiovasculaire, la réponse immunitaire et l'activité cérébrale. La réponse au stress ne reste donc pas confinée aux circuits neuronaux de l'hypothalamus et du tronc cérébral, mais est transformée en un signal endocrinien capable de coordonner l'activité de l'organisme entier.

Contrairement à ce que l'on pourrait imaginer, la sécrétion d'ACTH ne dépend pas exclusivement de la quantité de CRH disponible, mais est organisée selon un rythme circadien précis généré par des mécanismes centraux. Des études menées par perfusion continue de CRH humain pendant vingt-quatre heures ont démontré que, même en présence d'une stimulation constante et maximale, la sécrétion d'ACTH continue de suivre son évolution journalière caractéristique, avec des valeurs minimales pendant la nuit et une augmentation progressive aux premières heures de la matinée. Lorsque le rétrocontrôle négatif du cortisol est aboli pharmacologiquement par la métyrapone (un médicament qui réduit la production de cortisol par les glandes surrénales), la concentration d'ACTH augmente significativement tout au long de la journée, mais le rythme circadien reste étonnamment conservé. Cela démontre que le rythme de l'axe hypothalamo-hypophyso-surrénalien n'est pas généré par le cortisol lui-même, mais par des circuits centraux, vraisemblablement liés à une petite zone de l'hypothalamus qui sert d'horloge biologique principale, tandis que le cortisol joue principalement le rôle de limiter son intensité par le biais du rétrocontrôle négatif. En d'autres termes, la CRH représente l'accélérateur de l'axe HPA, tandis que le cortisol agit comme le système de freinage qui empêche une réponse excessive et prolongée (Ur et al., 1995) [18].

L'importance du rétrocontrôle glucocorticoïde apparaît avec encore plus d'évidence dans les conditions de stress prolongé. Durant les phases initiales d'une maladie critique, par exemple, la réponse de l'ACTH à l'administration de CRH reste sensiblement superposable à celle observée chez les sujets sains, indiquant que l'hypothalamus et l'hypophyse conservent une capacité de réponse normale. Avec la prolongation du stress, cependant, la situation change progressivement. Dans les phases subaiguës et prolongées de la maladie critique, la réponse de l'ACTH à la CRH se réduit de plus de moitié, malgré le maintien de concentrations élevées de cortisol libre circulant. Cette évolution temporelle suggère que le problème ne réside pas dans une lésion structurelle des cellules hypothalamiques ou hypophysaires, mais dans une suppression fonctionnelle exercée par le rétrocontrôle négatif persistant du cortisol. L'exposition chronique aux glucocorticoïdes réduit en effet progressivement la sensibilité de l'hypophyse à la stimulation par la CRH et limite la sécrétion d'ACTH, configurant une forme d'adaptation centrale réversible. Ce mécanisme semble analogue à ce qui est observé chez les patients traités pendant de longues périodes par des glucocorticoïdes exogènes ou après la rémission du syndrome de Cushing, conditions dans lesquelles l'axe hypothalamo-hypophyso-surrénalien a besoin de temps pour retrouver sa réactivité normale aux stimuli physiologiques (Peeters et al., 2018) [19].

En poursuivant le long de cette cascade, un aspect fondamental émerge : le cortisol ne représente pas simplement le produit final de l'axe hypothalamo-hypophyso-surrénalien, mais aussi le principal régulateur de sa propre activité. En conditions physiologiques, en effet, l'augmentation des concentrations plasmatiques de cortisol active un mécanisme efficace de rétrocontrôle négatif au niveau de l'hypothalamus et de l'adénohypophyse, réduisant progressivement la sécrétion de CRH et d'ACTH et ramenant l'organisme vers l'homéostasie une fois le stimulus stressant terminé. Ce système d'autorégulation empêche la réponse endocrinienne de rester active plus longtemps que nécessaire, limitant l'exposition des tissus aux glucocorticoïdes.

Lorsque le stress devient persistant, le recrutement continu de l'axe HPA altère progressivement cet équilibre. Dans les phases initiales, un état d'hypercortisolisme prévaut généralement, soutenu par l'activation chronique du circuit CRH-ACTH-cortisol ; avec le temps, cependant, l'exposition persistante aux glucocorticoïdes modifie la sensibilité des récepteurs glucocorticoïdes, altère l'efficacité du rétrocontrôle négatif et entraîne une perte progressive de la rythmicité circadienne physiologique du cortisol. Parallèlement, des modifications structurelles et fonctionnelles de l'hippocampe et du cortex préfrontal s'installent, régions fondamentales pour le contrôle inhibiteur de l'axe HPA. Chez certains sujets, cette stimulation persistante peut évoluer vers une condition paradoxale de réponse glucocorticoïde réduite, dans laquelle le cortisol, bien qu'étant présent en quantités élevées ou normales, perd progressivement la capacité d'exercer ses effets régulateurs sur les tissus cibles. Le stress chronique transforme ainsi un système né pour protéger l'organisme en un mécanisme capable de perpétuer la dysfonction neuroendocrinienne et l'inflammation systémique (Núñez et al., 2025) [20].

Les conséquences de cette dérégulation s'étendent bien au-delà du système endocrinien. Le cortisol représente en effet l'un des principaux modulateurs de la réponse immunitaire et, en conditions physiologiques, limite la production de cytokines pro-inflammatoires, réduit la prolifération des lymphocytes, favorise le maintien des cellules T régulatrices et contribue à la préservation de la tolérance immunologique. Cependant, lorsque la sensibilité aux glucocorticoïdes diminue, ces fonctions sont progressivement compromises. Il en résulte une augmentation de la production de médiateurs inflammatoires tels que l'IL-6, le TNF-α et l'IL-17, une réduction des cytokines anti-inflammatoires comme l'IL-10, une activité moindre des cellules Natural Killer et une perte progressive de la régulation immunitaire. Cet état d'inflammation chronique favorise l'apparition ou la progression de nombreuses pathologies auto-immunes, notamment la polyarthrite rhumatoïde, le lupus érythémateux disséminé, la sclérose en plaques, les thyroïdites auto-immunes et les maladies inflammatoires chroniques de l'intestin. Parallèlement, l'exposition persistante aux glucocorticoïdes contribue au développement d'altérations métaboliques, cardiovasculaires, gastro-intestinales, musculosquelettiques et neuropsychiatriques, confirmant que la réponse au stress implique simultanément pratiquement tous les systèmes de l'organisme (Núñez et al., 2025) [20].

Les connaissances acquises ces dernières années ont trouvé d'importantes applications dans la pratique clinique. Le test de stimulation par la CRH représente aujourd'hui l'un des outils les plus utilisés pour évaluer l'intégrité fonctionnelle de l'axe hypothalamo-hypophyso-surrénalien chez les patients présentant un déficit suspecté en ACTH. Grâce à l'utilisation d'immuno-dosages modernes basés sur des anticorps monoclonaux, il a été récemment démontré qu'une valeur de cortisol sérique égale à 12,6 μg/dL, mesurée 30 minutes après l'administration de CRH, identifie avec une grande précision les patients nécessitant un traitement substitutif par hydrocortisone, s'avérant plus précis que le seuil traditionnel de 18 μg/dL utilisé par le passé. Ce résultat souligne comment une connaissance de plus en plus approfondie de la physiologie de l'axe HPA ne produit pas seulement des avancées théoriques, mais permet également d'améliorer le diagnostic et la gestion clinique des pathologies endocriniennes liées au stress (Izuchi et al., 2026) [21].

Le parcours abordé dans ce paragraphe nous a permis de comprendre comment le stress implique l'organisme tout entier. Tout prend naissance dans le cerveau, où les signaux nerveux activent une réponse qui implique progressivement le glutamate, l'orexine, la noradrénaline et l'axe hypothalamo-hypophyso-surrénalien. Par la libération de CRH et d'ACTH, cette activité se traduit par la production de cortisol, préparant l'organisme à affronter les situations de danger. Cependant, lorsque le stress persiste, les mêmes mécanismes protecteurs peuvent se transformer en facteurs de déséquilibre. Les altérations du rythme circadien et du rétrocontrôle négatif modifient la régulation hormonale, métabolique et immunitaire, favorisant les processus inflammatoires et les dysfonctions cellulaires. Un principe fondamental émerge ainsi : la santé dépend non seulement de la capacité à activer une réponse au stress, mais aussi de celle à l'interrompre lorsqu'elle n'est plus nécessaire. C'est cet équilibre entre activation et récupération qui permet à l'organisme de conserver sa stabilité physiologique dans le temps.

Conclusions

Le parcours abordé dans ce chapitre nous a permis de comprendre comment le cerveau transforme une menace en une réponse hormonale. Avant que le cortisol n'atteigne le sang, de nombreux circuits nerveux doivent reconnaître, transmettre et coordonner les signaux de danger. À la base de cette communication, nous trouvons le glutamate, principal neurotransmetteur excitateur du système nerveux central. Son activité est également régulée par mTOR, une voie métabolique qui influence l'efficacité des synapses. En particulier, mTORC1 contribue à la réponse postsynaptique, tandis que mTORC2 participe au contrôle de la libération présynaptique du glutamate.

Cette régulation implique également les astrocytes, cellules fondamentales pour maintenir la stabilité de l'environnement cérébral. Grâce à des transporteurs spécifiques, ils éliminent le glutamate en excès et le transforment en glutamine, rendant ainsi possible sa réutilisation. Lorsque mTOR devient chroniquement hyperactif, cet équilibre peut se détériorer. Les astrocytes réduisent leur capacité à éliminer le glutamate et peuvent adopter des caractéristiques pro-inflammatoires. Le neurotransmetteur a alors tendance à s'accumuler, augmentant l'excitabilité neuronale et favorisant la neuro-inflammation. On comprend donc comment une altération métabolique peut modifier directement le fonctionnement des réseaux nerveux.

Mais comment cette excitabilité accrue est-elle transformée en un état de vigilance ? L'étape suivante implique les neurones à orexine, situés dans l'hypothalamus latéral. Ces cellules reçoivent des signaux glutamatergiques qui augmentent leur activité et favorisent le maintien de l'éveil. L'orexine peut également stimuler des circuits glutamatergiques locaux, créant un mécanisme d'amplification de la réponse. Les recherches montrent qu'une réduction de ces signaux, observée également après des traumatismes crâniens, compromet l'activation orexinergique. Le glutamate représente donc un lien essentiel entre disponibilité énergétique, communication neuronale et vigilance.

L'activité des neurones orexinergiques atteint de nombreuses régions cérébrales, dont le locus coeruleus. Ce noyau reçoit également des signaux glutamatergiques directs provenant du cortex préfrontal, de l'hypothalamus latéral et de la substance grise périaqueducale. Leur convergence augmente l'activité des neurones noradrénergiques, favorisant la libération de noradrénaline. L'organisme passe ainsi de la simple perception du stimulus à un état coordonné d'attention, d'alerte et de préparation comportementale.

Cependant, la réponse au stress ne peut s'arrêter à la vigilance. La noradrénaline contribue en effet à activer le noyau paraventriculaire de l'hypothalamus, où se trouvent les neurones producteurs de CRH. Par le biais de récepteurs adrénergiques spécifiques, ce neurotransmetteur augmente l'excitabilité des cellules impliquées dans la réponse endocrinienne. Lorsque le stress persiste, la disponibilité de la noradrénaline et la sensibilité des circuits hypothalamiques changent également. Les recherches montrent en outre des adaptations des glandes surrénales, indiquant que la réponse chronique implique simultanément des structures nerveuses et périphériques.

La libération de CRH marque le passage définitif de la réponse neuronale à la réponse hormonale. En atteignant l'adénohypophyse, elle stimule la sécrétion d'ACTH, qui induit la production surrénalienne de cortisol. Ce dernier modifie le métabolisme énergétique, la fonction cardiovasculaire et l'activité immunitaire. Sa sécrétion suit un rythme circadien et est régulée par un système de rétroaction négative. Lorsque le stress prend fin, ce contrôle contribue à interrompre la réponse et à rétablir l'équilibre physiologique.

Si, en revanche, le stress devient persistant, la rythmicité hormonale, la sensibilité aux glucocorticoïdes et la régulation immunitaire peuvent s'altérer. Il en résulte des conséquences métaboliques, inflammatoires et neuroendocriniennes possibles. C'est ainsi qu'émerge le principe central du chapitre : la réponse au stress protège l'organisme lorsqu'elle est proportionnée et temporaire, mais peut compromettre son équilibre lorsqu'elle devient persistante. La santé dépend donc de la capacité à activer ces circuits et, surtout, à les ramener à la normale.

Références

[1] Genetic Inactivation of mTORC1 or mTORC2 in Neurons Reveals Distinct Functions in Glutamatergic Synaptic Transmission

McCabe et al., 2020

eLife. 2020;9:e51440.

[2] Astrocyte Glutamate Uptake and Signaling as Novel Targets for Antiepileptogenic Therapy

Peterson e Binder, 2020

Frontiers in Neurology. 2020;11:1006.

[3] Physiological and Pathological Role of mTOR Signaling in Astrocytes

Hochmuth e Hirrlinger, 2025

Neurochemical Research. 2025;50:53.

[4] mTOR Promotes Astrocyte Activation and Participates in Neuropathic Pain Through an Upregulation of RIP3

Dong et al., 2025

Neurochemical Research. 2025;50(2):93.

[5] SLC38A10 Regulate Glutamate Homeostasis and Modulate the AKT/TSC2/mTOR Pathway in Mouse Primary Cortex Cells

Tripathi et al., 2022

Frontiers in Cell and Developmental Biology. 2022;10:854397.

[6] Hypocretin/Orexin Excites Hypocretin Neurons via a Local Glutamate Neuron: A Potential Mechanism for Orchestrating the Hypothalamic Arousal System

Li et al., 2002

Neuron. 2002;36(6):1169-1181.

[7] Activation of orexin neurons through Non-NMDA Glutamate Receptors Evidenced by c-Fos Immunohistochemistry

Eyigor et al., 2010

Endocrine. 2010;37(1):167-172.

[8] Dietary Therapy Restores Glutamatergic Input to Orexin/Hypocretin Neurons After Traumatic Brain Injury in Mice

Elliott et al., 2018

Sleep. 2018;41(3):zsx212.

[9] Monosynaptic Glutamatergic Activation of Locus Coeruleus and Other Lower Brainstem Noradrenergic Neurons by the C1 Cells in Mice

Holloway et al., 2013

Journal of Neuroscience. 2013;33(48):18792-18805.

[10] Elevated Gene Expression of Glutamate Receptors in Noradrenergic Neurons of the Locus Coeruleus in Major Depression

Chandley et al., 2014

International Journal of Neuropsychopharmacology. 2014;17(10):1569-1578.

[11] Activation of Glutamate Transporters in the Locus Coeruleus Paradoxically Activates Descending Inhibition in Rats

Hayashida et al., 2010

Brain Research. 2010;1317:80-86.

[12] Properties and Modulation of Excitatory Inputs to the Locus Coeruleus

Barcomb et al., 2022

The Journal of Physiology. 2022;600(22):4897-4916.

[13] Glutamatergic Periaqueductal Gray Projections to the Locus Coeruleus Orchestrate Adaptive Arousal States in Threatening Contexts

Wang et al., 2026

Neuroscience Bulletin. 2026;42:255-269.

[14] Noradrenergic activation in the paraventricular nucleus during acute and chronic immobilization stress in rats: an in vivo microdialysis study

Pacak et al., 1992

Brain Research. 1992;589(1):91-96.

[15] Relationship of Alpha-1 and Alpha-2 Adrenergic Binding Sites to Regions of the Paraventricular Nucleus of the Hypothalamus Containing Corticotropin-Releasing Factor and Vasopressin Neurons

Cummings e Seybold, 1988

Neuroendocrinology. 1988;47(6):523-532.

[16] Regulation of corticotropin-releasing hormone neuronal network activity by noradrenergic stress signals

Gouws et al., 2022

The Journal of Physiology. 2022;600(19):4347-4359.

[17] Role of paraventricular nucleus-projecting norepinephrine/epinephrine neurons in acute and chronic stress

Flak et al., 2014

European Journal of Neuroscience. 2014;39(11):1903-1911.

[18] Continuous Administration of Human Corticotropin-Releasing Hormone in the Absence of Glucocorticoid Feedback in Man

Ur et al., 1995

Neuroendocrinology. 1995;61(2):191-197.

[19] ACTH and Cortisol Responses to CRH in Acute, Subacute and Prolonged Critical Illness: A Randomized Double-Blind Placebo-Controlled Crossover Cohort Study

Peeters et al., 2018

Intensive Care Medicine. 2018;44(12):2048-2058.

[20] Chronic Stress and Autoimmunity: The Role of HPA Axis and Cortisol Dysregulation

Núñez et al., 2025

International Journal of Molecular Sciences. 2025;26(20):9994.

[21] Defining a serum cortisol cutoff level post-CRH stimulation for diagnosing ACTH deficiency: A retrospective study validated by a nationwide registry

Izuchi et al., 2026

Frontiers in Endocrinology. 2026;17:1741709.