
Scientific Book

Vom Nervensignal zur hormonellen Antwort

Die neuroendokrine Stressantwort umfasst eine komplexe Kommunikation zwischen Gehirn, Hypophyse und Nebennieren. Die Hypothalamus-Hypophysen-Nebennierenrinden-Achse koordiniert über CRH, ACTH und Cortisol Anpassungsprozesse, die den Stoffwechsel, das Immunsystem und die Herz-Kreislauf-Funktion betreffen. Auch die Orexin-Schaltkreise sind an der Regulierung der Aktivierung und der Reaktion auf Reize beteiligt. Im Buch „La scelta di Vivere in Salute o in Malattia“ (Die Entscheidung für ein Leben in Gesundheit oder Krankheit) vertiefen Dr. A. Colonnese und R. Panzironi diese Mechanismen sowie die Folgen ihrer anhaltenden Störung.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Vom Nervensignal zur hormonellen Antwort. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/vom-nervensignal-zur-hormonellen-antwort
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.23

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • NEUROENDOKRINER STRESS
  • GLUTAMAT
  • MTORC1/MTORC2
  • OREXIN
  • NORADRENALIN
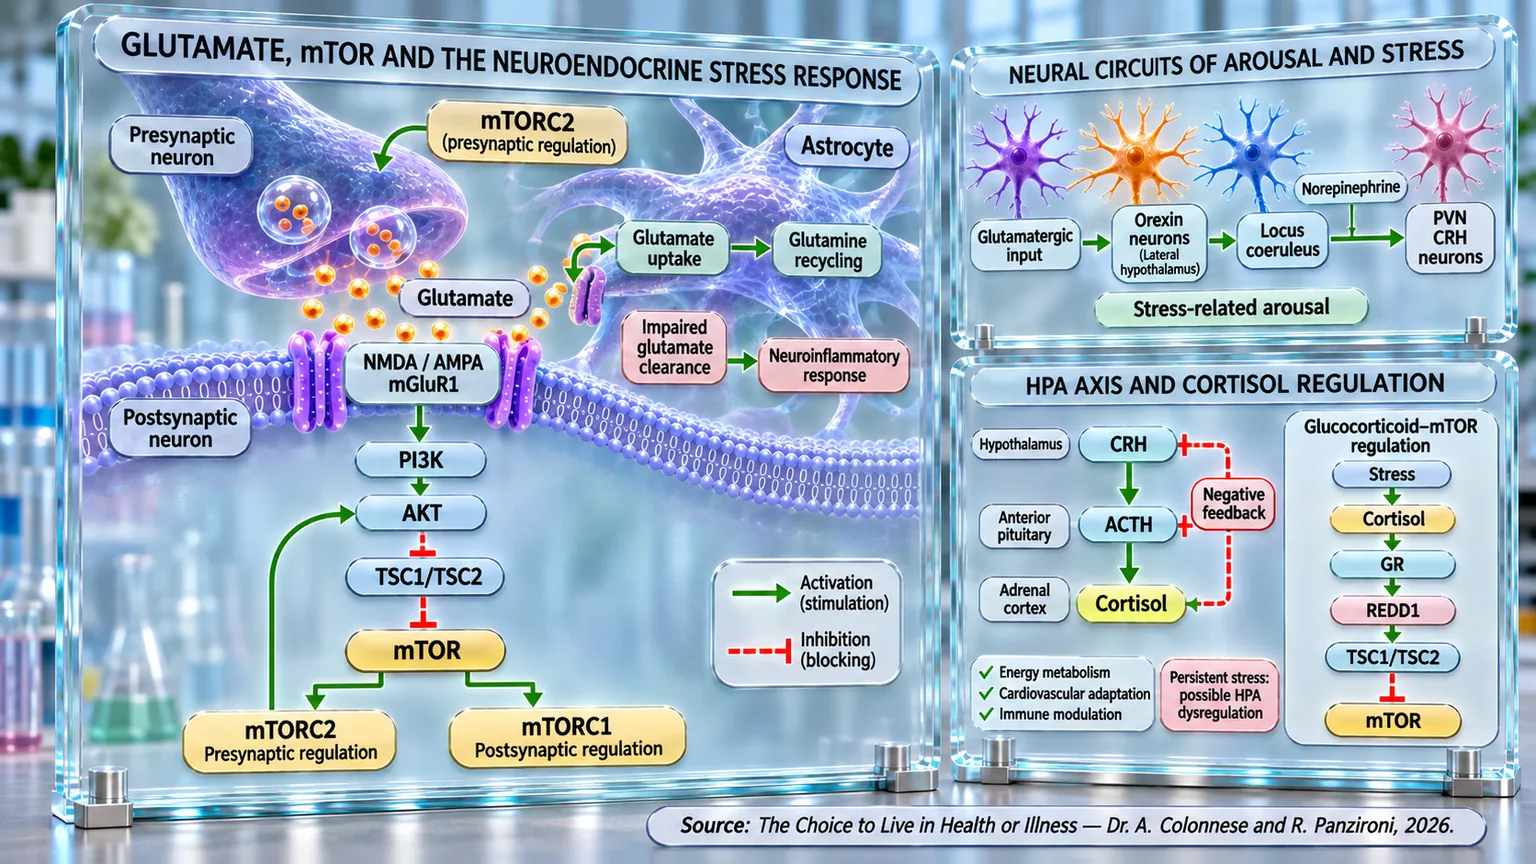
Schematische Darstellung der glutamatergen Synapse, der Orexin-Noradrenalin-Schaltkreise und der HPA-Achse mit grünen aktivierenden und roten hemmenden Pfeilen.
Infografik der neuroendokrinen Stressantwort: Glutamat aktiviert NMDA/AMPA-mGluR1-Rezeptoren, den PI3K-AKT-mTOR-Signalweg und das astrozytäre Recycling; Orexin-Schaltkreise und der Locus coeruleus konvergieren auf CRH-Neuronen des PVN, während die Hypothalamus-Hypophysen-Nebennierenrinden-Achse CRH, ACTH und Cortisol durch negatives Feedback und Glukokortikoid-mTOR-Regulation koordiniert.

ABSTRACT

Die Stressreaktion entsteht aus dem Zusammenspiel von neuronaler Kommunikation und endokriner Regulation, die notwendig ist, um sich an reale oder wahrgenommene Bedrohungen anzupassen. Im Buch „La scelta di Vivere in Salute o in Malattia“ analysieren Dr. A. Colonnese und R. Panzironi die Schaltkreise, die glutamaterge Übertragung, Wachsamkeit und Cortisolfreisetzung miteinander verbinden. Dabei wird hervorgehoben, wie die Dauer der Aktivierung unterschiedliche physiologische Folgen hat – von der sofortigen Mobilisierung energetischer Ressourcen bis hin zu den Veränderungen, die mit anhaltenden Stresszuständen einhergehen.

Glutamat, der wichtigste exzitatorische Neurotransmitter im Gehirn, unterstützt die synaptische Kommunikation, die durch mTOR moduliert wird: mTORC1 trägt zu postsynaptischen Reaktionen bei, während mTORC2 an der präsynaptischen Freisetzung beteiligt ist. Astrozyten entfernen extrazelluläres Glutamat und wandeln es in Glutamin um, was dessen Recycling ermöglicht. Den untersuchten Erkenntnissen zufolge kann eine anhaltende Überaktivierung von mTOR diese Funktion beeinträchtigen, was zu einer Anreicherung von Glutamat, Übererregbarkeit und Neuroinflammation führen kann. Glutamaterge Signale aktivieren zudem orexinerge Neuronen im lateralen Hypothalamus, die über lokale glutamaterge Verbindungen an der Aufrechterhaltung des Wachzustands und der Verstärkung von Alarmbereitschaftsschaltkreisen beteiligt sind.

Orexin erreicht den Locus coeruleus, der auch glutamaterge Afferenzen aus anderen Hirnregionen erhält. Die daraus resultierende noradrenerge Aktivität unterstützt die Aufmerksamkeit und die verhaltensbezogene Vorbereitung. Noradrenalin trägt zudem zur Aktivierung der Neuronen im Nucleus paraventricularis bei, die CRH produzieren. Letzteres stimuliert im Hypophysenvorderlappen die Freisetzung von ACTH, was die adrenale Sekretion von Cortisol induziert. Das Hormon reguliert die Energieverfügbarkeit, die Herz-Kreislauf-Funktion und die Immunaktivität; der zirkadiane Rhythmus und negative Rückkopplungsmechanismen tragen dazu bei, die Reaktion zu begrenzen. Bei anhaltendem Stress können noradrenerge, hypothalamische und adrenale Anpassungen auftreten, die mit Veränderungen ihrer Empfindlichkeit einhergehen.

Insgesamt beschreibt die Sequenz Glutamat–Orexin–Noradrenalin–CRH–ACTH–Cortisol eine funktionelle Integration zwischen Synapsen, neuronalen Netzwerken und der Hypothalamus-Hypophysen-Nebennieren-Achse, ohne dabei die Komplexität der Stressreaktion vollständig zu erfassen. Wenn die Aktivierung vorübergehend ist, fördert sie die Anpassung; wenn sie jedoch anhält, kann sie mit Störungen der hormonellen Rhythmik, der Glucocorticoid-Empfindlichkeit und der immunmetabolischen Regulation einhergehen. Das Verständnis dieser Zusammenhänge ermöglicht es, zwischen schützenden Mechanismen und den möglichen Folgen ihrer chronischen Fehlregulation zu unterscheiden.

mTOR und Glutamat

Im vorangegangenen Kapitel haben wir untersucht, wie chronischer Stress durch Cortisol die Insulinsensitivität und den Zellstoffwechsel verändern kann. Wir haben diesen Prozess bis hin zu den Mechanismen verfolgt, an denen REDD1, mTOR, AKT und GLUT4 beteiligt sind, und verstanden, wie eine ursprünglich schützende Reaktion das energetische Gleichgewicht beeinträchtigen kann. Doch was geschieht im Gehirn, bevor Cortisol freigesetzt wird? Welche Signale verwandeln eine wahrgenommene Bedrohung in eine hormonelle Reaktion? Um diese Frage zu beantworten, müssen wir die Nervenbahnen erforschen, die Stress regulieren – angefangen bei der Rolle von AMPK und mTOR bei der Glutamatübertragung bis hin zur Aktivierung von Orexin, Noradrenalin und der Hypothalamus-Hypophysen-Nebennieren-Achse.

Um diese Abfolge zu verstehen, müssen wir zum Ursprung der Stressreaktion zurückkehren. Bevor Cortisol den Blutkreislauf erreicht und den Stoffwechsel beeinflusst, muss das Gehirn den Reiz erkennen und die beteiligten Nervenbahnen aktivieren. Diese Kommunikation hängt von einem Netzwerk aus Neuronen ab, die chemische Signale austauschen und so die Intensität und Dauer der Reaktion regulieren. Genau in dieser Phase zeigt sich eine grundlegende Verbindung zwischen Stoffwechsel und Gehirnaktivität: Die AMPK- und mTOR-Signalwege können die Funktion der Synapsen beeinflussen. Um zu verstehen, wie diese Kommunikation abläuft, muss man beim wichtigsten erregenden Botenstoff des Gehirns ansetzen: dem Glutamat.

Während Noradrenalin den Wachzustand erhöht und die Aufmerksamkeit auf potenziell relevante Reize lenkt, ist es das Glutamat, das die Ausbreitung dieser Aktivierung innerhalb der neuronalen Netzwerke ermöglicht und ein Warnsignal in eine koordinierte Reaktion des gesamten Gehirns verwandelt. An der Basis dieses Prozesses steht erneut mTOR, das direkt die Funktion glutamaterger Synapsen reguliert, indem es die Freisetzung des Neurotransmitters, die Empfindlichkeit der postsynaptischen Neuronen und die Plastizität der neuronalen Verbindungen moduliert. Auf diese Weise wird der Stoffwechselzustand der Zelle in Veränderungen der Effizienz der synaptischen Kommunikation übersetzt, was es dem Gehirn ermöglicht, seine Aktivität an die energetischen und umweltbedingten Anforderungen anzupassen (McCabe et al., 2020) [1].

Aktuelle Forschungen haben gezeigt, dass die beiden Komplexe, über die mTOR wirkt, mTORC1 und mTORC2, unterschiedliche, aber komplementäre Funktionen bei der Regulierung der glutamatergen Übertragung ausüben. mTORC1 übt vorwiegend eine postsynaptische Kontrolle aus (der Teil des Neurons, der die chemischen Signale empfängt, die von einem anderen Neuron über die Synapse, den Kommunikationspunkt zwischen Nervenzellen, übertragen werden). Dabei erhält es die Anzahl der erregenden Synapsen aufrecht und moduliert die Expression der AMPA-Rezeptoren, die für die Reaktion auf Glutamat verantwortlich sind. Wenn dieser Komplex inaktiviert wird, sinken die Anzahl der Synapsen und die Amplitude der postsynaptischen erregenden Ströme, was auf eine verringerte Fähigkeit des Neurons hindeutet, auf den glutamatergen Reiz zu reagieren. Im Gegensatz dazu wirkt mTORC2 hauptsächlich auf präsynaptischer Ebene (der Teil des Neurons, der Signale an andere Zellen sendet, indem er chemische Substanzen, sogenannte Neurotransmitter, freisetzt). Es reguliert die Wahrscheinlichkeit der Freisetzung von Glutamat-haltigen Vesikeln und die Empfindlichkeit des gesamten Prozesses gegenüber intrazellulären Calciumsignalen. Der Verlust von mTORC2 reduziert tatsächlich die evozierte Freisetzung des Neurotransmitters und beeinträchtigt die Effizienz der synaptischen Kommunikation. Die beiden Komplexe fungieren daher wie zwei Seiten desselben Gesprächs: Der eine stellt sicher, dass die Nachricht korrekt empfangen wird, der andere sorgt dafür, dass sie mit der richtigen Intensität und zum richtigen Zeitpunkt übertragen wird (McCabe et al., 2020) [1].

Neben den Neuronen spielen auch die Astrozyten (Zellen des Nervensystems, die Neuronen ernähren, schützen und stützen) eine entscheidende Rolle bei der Kontrolle der glutamatergen Neurotransmission. Viele Jahre lang galten diese Zellen als einfache strukturelle Stützelemente; heute weiß man jedoch, dass sie einen wesentlichen Bestandteil der sogenannten tripartiten Synapse bilden, bei der präsynaptisches Neuron, postsynaptisches Neuron und Astrozyt kontinuierlich zusammenarbeiten, um das Gleichgewicht der Nervenübertragung aufrechtzuerhalten. Eine der wichtigsten Funktionen der Astrozyten besteht in der schnellen Entfernung von Glutamat aus dem synaptischen Spalt mittels spezifischer Transporter, die für fast die gesamte Aufnahme von extrazellulärem Glutamat verantwortlich sind. Sobald es aufgenommen wurde, wird das Glutamat durch die Glutamin-Synthetase (ein Enzym, das Glutamat und Ammoniak in Glutamin umwandelt) in Glutamin umgewandelt und an die Neuronen zurückgegeben, die es wieder in Glutamat umwandeln und für eine neue synaptische Übertragung nutzen können. Dieser kontinuierliche Kreislauf verhindert die Ansammlung des Neurotransmitters im extrazellulären Raum und schützt die Neuronen vor dem Phänomen der Exzitotoxizität, also der übermäßigen Stimulation der Glutamat-Rezeptoren, die in einem Zelltod gipfeln kann (Peterson und Binder, 2020) [2].

Die Funktion der Astrozyten wird ihrerseits streng durch mTOR reguliert. Unter physiologischen Bedingungen koordiniert dieser Signalweg den Energiestoffwechsel der Astrozyten, kontrolliert die Glukosenutzung, die Produktion von NADPH (ein Molekül, das den Zellen die für die Bekämpfung von oxidativem Stress notwendige Reduktionskraft liefert), den mitochondrialen Stoffwechsel, den Glutamat-Glutamin-Zyklus und die Aufrechterhaltung der Ionenhomöostase (die Fähigkeit der Zellen, die Ionenkonzentration im Gleichgewicht zu halten). Wenn mTOR jedoch chronisch überaktiv wird, wie es bei verschiedenen neurologischen Erkrankungen der Fall ist, verlieren die Astrozyten zunehmend die Fähigkeit, die extrazelluläre Umgebung stabil zu halten. Die Expression spezifischer Glutamat-Transporter nimmt ab, die Glutamin-Synthetase wird reduziert, Glutamat neigt dazu, sich im synaptischen Raum anzusammeln, und die Anfälligkeit für neuronale Hyperexzitabilität steigt. Parallel dazu sind auch die Pufferung von extrazellulärem Kalium sowie die mitochondriale Funktion beeinträchtigt, was zu Veränderungen führt, die die Erregbarkeit der neuronalen Netzwerke weiter verstärken. Auf diese Weise kontrolliert mTOR nicht nur den Stoffwechsel der einzelnen Zelle, sondern wird zu einem Regler des gesamten funktionellen Gleichgewichts des Gehirnnetzwerks, indem es bestimmt, ob Glutamat schnell eliminiert wird oder die Neuronen weiterhin anhaltend stimuliert (Hochmuth und Hirrlinger, 2025) [3].

Entlang dieser physiologischen Kaskade zeigt sich, dass die Regulierung von Glutamat nicht nur von der Aktivität der Astrozyten-Transporter abhängt, sondern auch vom Entzündungszustand des Nervengewebes. Unter Bedingungen von chronischem Stress, anhaltenden Schmerzen oder neuronalen Schäden begünstigt die Überaktivierung von mTOR in den Astrozyten deren Umwandlung in den reaktiven A1-Phänotyp, der durch die Produktion von proinflammatorischen Mediatoren und den fortschreitenden Verlust der normalen metabolischen Stützfunktionen gekennzeichnet ist. Die Folge ist eine ausgeprägte Neuroinflammation, begleitet von einer verringerten Expression von GLT-1 (einem Glutamat-Transporter-Protein) und Glutamin-Synthetase, was zu einer verminderten Fähigkeit der Astrozyten führt, extrazelluläres Glutamat zu entfernen.

Die Ansammlung des Neurotransmitters führt so zu einer anhaltenden neuronalen Hyperexzitabilität, begünstigt die zentrale Sensibilisierung und hält die für die Stressreaktion verantwortlichen Schaltkreise aktiv. Die Beobachtung, dass die pharmakologische Hemmung von mTOR mittels Rapamycin die Expression der wichtigsten Glutamat-Clearance-Systeme wiederherstellt und gleichzeitig Neuroinflammation und neuronale Aktivität abschwächt, zeigt, dass dieser Signalweg einen der wichtigsten Konvergenzpunkte zwischen Zellstoffwechsel, Entzündung und Gehirnerregbarkeit darstellt (Dong et al., 2025) [4].

Eine weitere Studie legt nahe, dass Glutamat nicht einfach nur ein erregender Neurotransmitter ist, sondern auch ein metabolisches Signal darstellt, durch das die Zelle mTOR über die Verfügbarkeit von Nährstoffen informiert und dementsprechend Proteinsynthese, Energieproduktion und synaptische Aktivität anpasst. Mit anderen Worten: Das Gehirn nutzt Glutamat als eine Art gemeinsame Sprache zwischen Stoffwechsel und Neurotransmission: Die Menge des verfügbaren Glutamats spiegelt gleichzeitig den Energiezustand der Zelle und ihre Fähigkeit wider, eine hohe neuronale Aktivität aufrechtzuerhalten (Tripathi et al., 2022) [5].

Die analysierten Erkenntnisse zeigen, dass mTOR eine grundlegende Verbindung zwischen Energiestoffwechsel und neuronaler Kommunikation darstellt. Durch die Regulierung der Glutamatfreisetzung, der Rezeptorempfindlichkeit und der Fähigkeit der Astrozyten, es zu entfernen, trägt dieser Signalweg zum Gleichgewicht der Gehirnnetzwerke bei. Wenn diese Regulierung gestört ist, kann die Ansammlung von Glutamat Neuroinflammation und Hyperexzitabilität begünstigen und die Reaktion auf Reize verändern. Doch wie wird diese erregende Aktivität in einen Zustand von Wachsamkeit und Alarmbereitschaft umgewandelt? Um dies zu verstehen, müssen wir dem Glutamat zu den Orexin-Neuronen folgen, die metabolische Signale mit der Aktivierung des Locus coeruleus (einem kleinen Bereich des Hirnstamms, der einen Großteil des Noradrenalins im Gehirn produziert) und des noradrenergen Systems während des Stresses verbinden.

Glutamat, Orexin und Locus coeruleus

Um zu verstehen, wie Glutamat die Aktivität neuronaler Netzwerke in eine Wach- und Alarmreaktion umwandelt, müssen wir seine Wirkung auf die Orexin-Neuronen verfolgen. Diese Zellen, die sich im lateralen Hypothalamus befinden, stellen eine wichtige Verbindung zwischen Energiestoffwechsel, Gehirnaktivität und Stressreaktion dar. Sie empfangen zahlreiche glutamaterge Signale, die ihre Erregbarkeit ständig regulieren. Veränderungen in der Glutamatübertragung können daher die Aktivität der orexinergen Neuronen schnell verändern und den Wachzustand an metabolische und umweltbedingte Anforderungen anpassen. In diesem Prozess überträgt Glutamat das erregende Signal, während Orexin (ein Neuropeptid, ein chemischer Botenstoff, der im Hypothalamus, einer Region des Gehirns, produziert wird) dazu beiträgt, es zu verstärken und an andere Gehirnregionen, einschließlich des Locus coeruleus, weiterzuleiten. So zeichnet sich ein grundlegender Mechanismus ab: Stoffwechselsignale, die die neuronale Kommunikation beeinflussen, können zur Aktivierung der Schaltkreise beitragen, die für Wachsamkeit und Stressreaktion verantwortlich sind.

Elektrophysiologische Belege haben gezeigt, dass Orexin-Neuronen eine spontane tonische Aktivität besitzen, vor allem aber in der Lage sind, ihre Aktivierung durch einen ausgeklügelten lokalen Rückkopplungsschaltkreis schnell zu verstärken. Entgegen der ursprünglichen Annahme übt Orexin keine ausgeprägte direkte Selbsterregung auf die Neuronen aus, die es produzieren. Seine Hauptwirkung besteht vielmehr darin, lokale glutamaterge Neuronen zu aktivieren, die die Freisetzung von Glutamat auf die orexinergen Zellen erhöhen und deren elektrische Entladung synchronisieren. Dieser Schaltkreis führt zu einer robusten Depolarisation der Orexin-Neuronen, begleitet von einer Erhöhung der Frequenz der Aktionspotenziale (kurze elektrische Impulse, die es Neuronen ermöglichen, Informationen schnell durch das Nervensystem zu übertragen), die die Basiswerte um mehr als das Dreifache übersteigen kann. Dank dieses Mechanismus gelingt es einer relativ kleinen Population von Neuronen, das gesamte orexinerge Netzwerk schnell zu rekrutieren und die gleichzeitige Aktivierung der zahlreichen Gehirnregionen zu koordinieren, die für Wachheit, Aufmerksamkeit, Essverhalten und Stressreaktion verantwortlich sind. Glutamat stellt somit nicht nur einen anfänglichen erregenden Reiz dar, sondern wird zum Hauptverstärker der orexinergen Übertragung, wodurch das System in der Lage ist, einen ausreichend intensiven und anhaltenden Aktivierungszustand aufrechtzuerhalten (Li et al., 2002) [6].

Die Organisation dieses Schaltkreises verdeutlicht zudem, wie das Gehirn gleichzeitig Verstärkungs- und Kontrollmechanismen nutzt. Während Glutamat die Aktivität der Orexin-Neuronen synchronisiert und stärkt, üben andere neuromodulatorische Systeme eine entgegengesetzte Wirkung aus, um eine übermäßige Aktivierung zu verhindern. Von besonderer Bedeutung sind hierbei Noradrenalin und Serotonin, die eine Hyperpolarisation der Orexin-Neuronen induzieren und deren Entladungsfrequenz signifikant reduzieren. So entsteht ein äußerst raffiniertes Selbstregulationssystem: Glutamat fungiert als Beschleuniger der orexinergen Aktivität, während die monoaminergen Systeme dazu beitragen, deren Intensität zu begrenzen und zu verhindern, dass die Aktivierung der Wach-Schaltkreise übermäßig oder anhaltend wird (Li et al., 2002) [6].

Weitere Bestätigungen für die zentrale Rolle von Glutamat stammen aus pharmakologischen Studien an ionotropen Nicht-NMDA-Rezeptoren (Proteine auf der Oberfläche von Neuronen, die bei Aktivierung durch Glutamat Ionenkanäle öffnen). Die experimentelle Stimulation dieser Rezeptoren mittels Kaininsäure führt zu einem deutlichen Anstieg der Aktivierung der Orexin-Neuronen, was durch die erhöhte Expression des c-Fos-Proteins, eines der wichtigsten Marker für neuronale Aktivität, belegt wird. Im Gegensatz dazu reduziert die präventive Verabreichung des selektiven Antagonisten CNQX diese Reaktion signifikant, was zeigt, dass ein wesentlicher Teil der orexinergen Aktivität genau von der durch Nicht-NMDA-Rezeptoren vermittelten glutamatergen Übertragung abhängt. Die vorherrschende Rolle der glutamatergen Übertragung wird mit äußerster Klarheit deutlich: Ohne einen angemessenen Glutamat-Input sinkt die Aktivität der Orexin-Neuronen spürbar, was die Fähigkeit des Gehirns einschränkt, einen Zustand der Wachsamkeit und der verhaltensbezogenen Bereitschaft aufrechtzuerhalten (Eyigor et al., 2010) [7].

Die physiologische Bedeutung dieses Schaltkreises zeigt sich besonders deutlich unter Bedingungen, bei denen die glutamaterge Übertragung beeinträchtigt ist. Ein Beispiel hierfür ist das Schädel-Hirn-Trauma, bei dem zahlreiche Patienten Tagesmüdigkeit, eine verringerte Wachsamkeit und eine Fragmentierung des Schlaf-Wach-Rhythmus entwickeln. Ultrastrukturelle Analysen haben gezeigt, dass diese Veränderungen nicht auf einen allgemeinen Verlust von Orexin-Neuronen zurückzuführen sind, sondern auf eine deutliche Verringerung des Glutamats in den präsynaptischen Endigungen, die erregende Kontakte zu diesen Neuronen herstellen. Mit anderen Worten: Das orexinerge System ist strukturell vorhanden, erhält jedoch eine unzureichende Anzahl an erregenden Signalen, um das normale Aktivitätsniveau aufrechtzuerhalten. Es ist, als ob der Motor einwandfrei funktioniere, aber nicht genügend Treibstoff erhalte, um seine volle Leistung zu entfalten. Die Folge ist eine verringerte Aktivierung der Orexin-Neuronen und in der Folge des gesamten Arousal-Systems (Zustand der Aktivierung des Gehirns und des Organismus, der Wachsamkeit, Aufmerksamkeit und die Fähigkeit zur Reaktion auf Reize erhöht), das von ihnen abhängt (Elliott et al., 2018) [8].

Besonders interessant ist die Beobachtung, dass diese Veränderung zumindest teilweise reversibel sein könnte. Die Supplementierung mit verzweigtkettigen Aminosäuren (BCAA), die nach dem Trauma begonnen wurde, war tatsächlich in der Lage, den Glutamatgehalt in den Nervenendigungen, die die Orexin-Neuronen des lateralen Hypothalamus innervieren, selektiv wiederherzustellen. Dieses Ergebnis legt nahe, dass das funktionelle Hauptdefizit nach einem Trauma nicht in einer übermäßigen Hemmung besteht, sondern in einem Verlust des erregenden glutamatergen Inputs. Da Leucin, Isoleucin und Valin wichtige metabolische Vorstufen für die Synthese von Glutamat darstellen, ermöglicht ihre Verfügbarkeit den schrittweisen Wiederaufbau der präsynaptischen Speicher des Neurotransmitters, wodurch die normale Erregung der Orexin-Neuronen wiederhergestellt wird. Der Effekt erscheint zudem hochselektiv, da die Wiederherstellung des Glutamats vor allem in den Synapsen beobachtet wurde, die direkt zu den Orexin-Neuronen führen, während der Gehalt des Neurotransmitters in den durch die Läsion am stärksten geschädigten kortikalen Bereichen im Wesentlichen reduziert bleibt. Dies verdeutlicht, dass das Orexin-System eines der empfindlichsten Ziele der metabolischen Veränderungen ist, die Glutamat betreffen, und bestätigt die zentrale Rolle dieses Neurotransmitters bei der Aufrechterhaltung des Wachzustands (Elliott et al., 2018) [8].

Zusammengenommen zeichnen diese Belege einen äußerst kohärenten Schaltkreis nach. Glutamat fungiert nicht einfach nur als erregender Neurotransmitter, sondern stellt den Hauptregulator der Aktivität der Orexin-Neuronen dar. Durch die Aktivierung von Nicht-NMDA-Rezeptoren (hauptsächlich AMPA-Rezeptoren) und die Rekrutierung lokaler glutamaterger Schaltkreise synchronisiert und verstärkt es die Entladung der orexinergen Population, was es einer relativ begrenzten Anzahl von Neuronen ermöglicht, die Aktivität weitläufiger Gehirnnetzwerke zu koordinieren. Wenn der glutamaterge Input hingegen abnimmt, wie es nach einem Schädel-Hirn-Trauma der Fall ist, verliert das gesamte Orexin-System an Effizienz, was zu einer Verringerung des Wachzustands führt. Wenn hingegen die Verfügbarkeit von Glutamat zunimmt, wird die Aktivierung der Orexin-Neuronen intensiver und breitet sich schnell auf die wichtigsten Zielstrukturen des Arousal-Systems aus.

Die Aktivierung der Orexin-Neuronen stellt nur einen Teil der Gehirnreaktion auf Stress dar. Der Locus coeruleus, das wichtigste Zentrum für die Produktion von Noradrenalin im Gehirn, empfängt nämlich auch direkte glutamaterge Signale aus anderen Nervenregionen. Dies bedeutet, dass Glutamat den Wachzustand über zwei komplementäre Wege erhöhen kann: durch die Stimulation der Orexin-Neuronen und durch die direkte Aktivierung noradrenerger Neuronen. Doch aus welchen Regionen stammen diese Signale? Und wie werden sie integriert, um eine Bedrohung in eine koordinierte Alarmreaktion umzuwandeln? Um dies zu verstehen, müssen wir die glutamatergen Verbindungen untersuchen, die im Locus coeruleus zusammenlaufen.

Glutamat und Locus coeruleus

Das Orexin-System ist jedoch nicht die einzige Quelle für die Aktivierung des Locus coeruleus. Damit dieser Kern den Wachzustand schnell modulieren und den Organismus auf eine Bedrohung vorbereiten kann, empfängt er ein weitreichendes Netzwerk glutamaterger Afferenzen aus verschiedenen Regionen des zentralen Nervensystems. Glutamat ist der wichtigste exzitatorische Neurotransmitter, der in der Lage ist, eine schnelle Depolarisation der noradrenergen Neuronen des Locus coeruleus zu bewirken, ihre Entladungsfrequenz zu erhöhen und eine diffuse Freisetzung von Noradrenalin in zahlreichen Gehirnarealen zu fördern. Auf diese Weise hängt die Aktivierung des Locus coeruleus nicht von einem einzelnen Schaltkreis ab, sondern ist das Ergebnis der Integration vielfältiger Informationen über den energetischen, kardiovaskulären, metabolischen und emotionalen Zustand des Organismus. Wenn diese Signale gleichzeitig konvergieren, fungiert Glutamat als ein echter Schalter, der lokale Reize in eine globale Alarmreaktion umwandeln kann.

Eine Studie aus dem Jahr 2013 zeigt, dass C1-Neuronen, die sich in der Medulla oblongata befinden, dazu beitragen, das noradrenerge System bei Stress zu aktivieren. Diese Zellen reagieren auf Reize wie Schmerz, Hypoglykämie, Hypoxie und psychologische Bedrohungen. Durch die Freisetzung von Glutamat stimulieren sie direkt die Neuronen des Locus coeruleus und anderer noradrenerger Gehirnkerne, was potenziell die Noradrenalinproduktion erhöht. Parallel dazu können sie das sympathische Nervensystem aktivieren, was die periphere Freisetzung von Katecholaminen (Substanzen, die vom Nervensystem und den Nebennieren produziert werden, wie Adrenalin, Noradrenalin und Dopamin) begünstigt. Experimente an Mäusen verdeutlichen somit eine Verbindung zwischen Gefahrensignalen, glutamaterger Übertragung und der koordinierten Aktivierung zentraler und peripherer Stressreaktionen (Holloway et al., 2013) [9].

Diese Organisation verdeutlicht, dass Glutamat die Hauptsprache darstellt, über die verschiedene sensorische und autonome Systeme auf dem Locus coeruleus konvergieren. Die noradrenergen Neuronen empfangen diese Signale nicht nur passiv, sondern verfügen über eine spezifische Rezeptorausstattung, die ihre Empfindlichkeit gegenüber exzitatorischen Reizen bestimmt. Laser-Mikrodissektionsanalysen an menschlichen noradrenergen Neuronen zeigten eine hohe Expression von Glutamat-Rezeptoren, was bestätigt, dass dies der wichtigste physiologische Regulator ihrer Aktivität ist. Noch interessanter ist die Beobachtung, dass bei Patienten mit einer Major Depression die Expression spezifischer mGluR-Glutamat-Rezeptoren ausgerechnet in den Neuronen des Locus coeruleus signifikant erhöht ist, während ähnliche Veränderungen im präfrontalen Kortex nicht beobachtet werden.

Diese Daten legen nahe, dass bei chronischem Stress und Depression nicht einfach nur die Menge des verfügbaren Glutamats zunimmt, sondern sich die Empfindlichkeit der noradrenergen Neuronen gegenüber dem exzitatorischen Signal selbst verändert. Mit anderen Worten: Der Locus coeruleus wird zunehmend reaktiver auf glutamaterge Reize, was eine intensivere und länger anhaltende Alarmreaktion begünstigt. Dieser Mechanismus könnte sowohl zur Überaktivierung des noradrenergen Systems bei Depressionen beitragen als auch zu der Schnelligkeit, mit der glutamaterg wirkende Medikamente wie Ketamin die depressive Symptomatik und Suizidgedanken tiefgreifend verändern können (Chandley et al., 2014) [10].

Die Regulierung der glutamatergen Übertragung im Locus coeruleus beinhaltet zudem einen ausgeklügelten Dialog zwischen Neuronen und Astrozyten. Traditionell wurden gliale Glutamat-Transporter, insbesondere GLT-1 und GLAST, als einfache Systeme zur Entfernung des Neurotransmitters aus dem synaptischen Spalt betrachtet, deren Funktion darin besteht, die neuronale Erregbarkeit zu begrenzen und Exzitotoxizität zu verhindern. Im Locus coeruleus ist dieses Paradigma jedoch überraschend anders. Es wurde nachgewiesen, dass die pharmakologische Aktivierung der Glutamat-Transporter mittels Riluzol (ein Medikament, das hauptsächlich zur Verlangsamung des Fortschreitens von ALS eingesetzt wird) zu einer Erhöhung statt zu einer Verringerung der Aktivität noradrenerger Neuronen führt. Der Mechanismus involviert die Astrozyten: Der Glutamat-Einstrom durch die Transporter erhöht die intrazelluläre Natriumkonzentration, begünstigt die Aktivierung des Natrium-Calcium-Austauschers, erhöht das zytoplasmatische Calcium und induziert eine weitere Glutamat-Freisetzung durch die Gliazellen (Zellen des Nervensystems, die Neuronen schützen, ernähren und stützen). So entsteht ein positiver Verstärkerkreis, der die Aktivierung der AMPA-Rezeptoren auf den Neuronen des Locus coeruleus erhöht. Parallel dazu synchronisiert die Signalausbreitung über Gap Junctions (kleine Kanäle, die benachbarte Zellen direkt verbinden) die Aktivität des neuroglialen Netzwerks, was die Aktivierung des gesamten noradrenergen Systems effizienter macht. Unter physiologischen Bedingungen trägt dieser Mechanismus dazu bei, die Wachsamkeit zu erhöhen und die absteigenden noradrenergen Bahnen zu aktivieren, die an der Schmerzkontrolle beteiligt sind; bei anhaltendem Stress könnte er jedoch dazu beitragen, den Tonus des Locus coeruleus hoch zu halten und den Zustand des Hyperarousal zu verlängern (Hayashida et al., 2010) [11].

Bei der weiteren Betrachtung dieses Afferenznetzwerks zeigt sich, dass der Locus coeruleus nicht nur ein Kern ist, der undifferenzierte exzitatorische Signale empfängt, sondern ein echtes Integrationszentrum, das jedem glutamatergen Input eine unterschiedliche funktionelle Bedeutung zuweisen kann. Eine Studie an Mäusen hat gezeigt, dass Glutamat die noradrenergen Neuronen des Locus coeruleus aktiviert, die an der Wachsamkeit und der Stressreaktion beteiligt sind. Die exzitatorischen Signale stammen hauptsächlich aus drei Gehirnregionen: dem präfrontalen Kortex, dem lateralen Hypothalamus und dem periaquäduktalen Grau (einer Region des Hirnstamms, die einen kleinen Gehirnkanal umgibt und zur Regulierung von Schmerz, Angstreaktionen und Stress beiträgt). Der laterale Hypothalamus weist die stärksten Verbindungen auf, während die anderen Regionen unterschiedliche Merkmale zeigen. Diese Ergebnisse verdeutlichen, wie verschiedene glutamaterge Schaltkreise die noradrenerge Aktivität regulieren und dazu beitragen, die Verhaltensreaktionen auf Umweltreize zu modulieren (Barcomb et al., 2022) [12].

Unter allen glutamatergen Bahnen, die zum Locus coeruleus führen, ist eine der relevantesten für die Stressreaktion die Projektion aus dem ventrolateralen periaquäduktalen Grau. Diese Region, die bereits für ihre Rolle bei der Schmerzmodulation und bei Abwehrverhalten bekannt ist, sendet eine robuste exzitatorische Projektion an die noradrenergen Neuronen des Locus coeruleus, deren Aktivität bei der Konfrontation mit bedrohlichen Reizen schnell zunimmt. Durch Calcium-Aufzeichnungen sowie optogenetische und elektrophysiologische Techniken wurde nachgewiesen, dass die Intensität der Aktivierung dieses Pfades den Grad der vom Organismus wahrgenommenen Bedrohung getreu widerspiegelt. Die glutamaterge Stimulation induziert tatsächlich direkte exzitatorische Ströme in den noradrenergen Neuronen, was zu einer erhöhten Noradrenalin-Freisetzung und einer progressiven Modulation des Arousal-Zustands führt. Die experimentelle Hemmung desselben Pfades reduziert hingegen die Pupillenerweiterung, schwächt ängstliches Verhalten ab und verringert das allgemeine Arousal-Niveau. Diese Beobachtungen zeigen, dass Glutamat den Locus coeruleus nicht nur aktiviert, sondern dessen Aktivierungsgrad fein moduliert, was den allmählichen Übergang von einem normalen Wachzustand zu Angstzuständen bis hin zu extremen Hyperarousal-Niveaus ermöglicht, die für Panikreaktionen typisch sind (Wang et al., 2026) [13].

Zusammengenommen zeichnen diese Erkenntnisse eine äußerst raffinierte hierarchische Organisation nach. Glutamat sammelt Informationen aus metabolischen, autonomen, kognitiven und defensiven Systemen und leitet sie über spezialisierte Afferenzen, die jeweils über eigene synaptische Eigenschaften und Regulationsmechanismen verfügen, an den Locus coeruleus weiter. Der Locus coeruleus integriert diese Signale und wandelt sie in eine koordinierte Aktivierung des zentralen noradrenergen Systems um, von der Wachsamkeit, Aufmerksamkeit, emotionales Gedächtnis und Verhaltensvorbereitung abhängen. Wenn diese Aktivierung eine bestimmte Schwelle überschreitet, trägt das in den hypothalamischen Strukturen freigesetzte Noradrenalin dazu bei, die CRH-sekretierenden Neuronen (Corticotropin-Releasing-Hormon) zu stimulieren, wodurch die funktionelle Verbindung zwischen den neuronalen Arousal-Schaltkreisen und der nachfolgenden endokrinen Aktivierung der Hypothalamus-Hypophysen-Nebennierenrinden-Achse, die für die Cortisol-Freisetzung verantwortlich ist, hergestellt wird.

Noradrenalin und CRH

Die intensive Aktivierung des Locus coeruleus stellt den Moment dar, in dem die Stressreaktion, die bis zu diesem Punkt vorwiegend neuronal war, beginnt, sich in eine neuroendokrine Reaktion zu verwandeln. Das von den noradrenergen Neuronen freigesetzte Noradrenalin bleibt nämlich nicht auf die Netzwerke der Wachsamkeit und Aufmerksamkeit beschränkt, sondern erreicht den Nucleus paraventricularis des Hypothalamus (PVN), das wichtigste Kontrollzentrum der Hypothalamus-Hypophysen-Nebennierenrinden-Achse. In dieser kleinen Region des Hypothalamus werden Informationen aus den metabolischen, autonomen und emotionalen Systemen integriert und in die Freisetzung des Corticotropin-Releasing-Hormons (CRH) umgewandelt – das Signal, das die endokrine Stressreaktion einleitet. In diesem Sinne stellt der PVN eine echte Kommandozentrale dar: Bis zu diesem Moment hat das Gehirn das Gefahrensignal durch Glutamat, Orexin und Noradrenalin verarbeitet und verstärkt; von hier an wird diese Information in eine hormonelle Reaktion umgewandelt, die den gesamten Organismus einbezieht.

Dass Noradrenalin einen der wichtigsten Aktivatoren des PVN darstellt, wurde bereits durch erste In-vivo-Mikrodialysestudien nachgewiesen. Während eines akuten Immobilisationsstresses beobachtet man nämlich einen schnellen und deutlichen Anstieg der extrazellulären Noradrenalinkonzentration innerhalb des Nucleus paraventricularis, begleitet von einer Zunahme der wichtigsten katecholaminergen Metaboliten, was auf eine intensive Freisetzung, Wiederaufnahme und einen hohen Umsatz des Neurotransmitters hindeutet. Es ist interessant zu beobachten, dass nach wiederholter Exposition gegenüber demselben Stressor der hervorgerufene Freisetzungsgipfel im Wesentlichen erhalten bleibt, während sich die basalen Bedingungen grundlegend ändern: Die extrazelluläre Verfügbarkeit von Noradrenalin nimmt ab, der intraneuronale Stoffwechsel nimmt zu und das Verhältnis zwischen Noradrenalin und Dihydroxyphenylglykol (DHPG, eine Substanz, die beim Abbau von Noradrenalin entsteht) verringert sich. Diese Ergebnisse zeigen, dass chronischer Stress die noradrenerge Reaktion nicht ausschaltet, sondern ein funktionelles Remodellierung des katecholaminergen Systems induziert, das darauf abzielt, dessen Aktivitätsniveau kontinuierlich anzupassen. Mit anderen Worten: Das Gehirn verliert nicht die Fähigkeit, auf Stress zu reagieren, sondern definiert seinen Gleichgewichtspunkt neu und bereitet sich darauf vor, schneller auf nachfolgende Reize zu reagieren (Pacak et al., 1992) [14].

Damit Noradrenalin dieses Signal in eine endokrine Reaktion umwandeln kann, ist es jedoch erforderlich, dass die Neuronen des PVN in der Lage sind, es zu erkennen und zu interpretieren. Anatomische und autoradiographische Analysen haben gezeigt, dass die α1- und α2-adrenergen Rezeptoren nicht gleichmäßig innerhalb des Nucleus paraventricularis verteilt sind, sondern besonders in der medialen parvozellulären Region konzentriert sind, dem Sitz der meisten Neuronen, die CRH synthetisieren. Diese Organisation legt nahe, dass Katecholamine strukturell darauf ausgelegt sind, eine bevorzugte Kontrolle genau über die Zellen auszuüben, die für die Aktivierung der Hypothalamus-Hypophysen-Nebennierenrinden-Achse verantwortlich sind, um eine übermäßige katecholaminerge Stimulation der CRH-Neuronen während Zuständen anhaltender Aktivierung der HPA-Achse zu vermeiden. Dies verdeutlicht, dass auch das Rezeptorsystem aktiv an den Anpassungsprozessen bei chronischem Stress beteiligt ist (Cummings und Seybold, 1988) [15].

Die Aktivierung des neuronal-glialen Schaltkreises stellt jedoch nur einen der Mechanismen dar, durch die Noradrenalin die Freisetzung von CRH fördert. Die Studie zeigt, dass Noradrenalin die CRH-produzierenden Neuronen, die an der hormonellen Stressreaktion beteiligt sind, direkt aktivieren kann. Über α1-adrenerge Rezeptoren begünstigt es die Öffnung von Calciumkanälen, was die neuronale Erregbarkeit erhöht. Dieser Prozess findet auch ohne das Eingreifen der Glutamat- und GABA-Schaltkreise statt, was auf einen unabhängigen Aktivierungsmechanismus hindeutet. In experimentellen Modellen reduziert die längere Exposition gegenüber Corticosteron (einem von den Nebennieren produzierten Hormon) diese Reaktion, was ein Kontrollsystem aufzeigt, das die übermäßige Aktivierung der CRH-Neuronen begrenzt. Die Ergebnisse legen daher nahe, dass Noradrenalin die Aktivität der hypothalamischen Schaltkreise, die für die endokrine Stressreaktion verantwortlich sind, direkt reguliert (Gouws et al., 2022) [16].

Die direkte noradrenerge Übertragung an den Nucleus paraventricularis gewinnt noch mehr an Bedeutung, wenn man die Organisation der gesamten Stressachse analysiert. Die wichtigsten katecholaminergen Afferenzen, die den PVN erreichen, stammen nämlich aus dem Locus coeruleus und dem Nucleus tractus solitarii und bilden ein integriertes Netzwerk noradrenerger Neuronen, das Informationen über den metabolischen, kardiovaskulären, immunologischen und verhaltensbezogenen Zustand des Organismus an den Hypothalamus weiterleitet. Experimente zur selektiven Denervierung dieser Projektionen haben gezeigt, dass deren Ausschaltung die Sekretion von ACTH und Corticosteron als Reaktion auf akuten Stress signifikant reduziert, was bestätigt, dass die katecholaminergen Afferenzen eines der wichtigsten exzitatorischen Systeme der CRH-Neuronen darstellen. Noch interessanter ist die Beobachtung bei chronischem, variablem Stress. Unter dieser Bedingung schwächt die Entfernung der noradrenergen Afferenzen zwar weiterhin die ACTH-Freisetzung ab, verhindert jedoch nicht die Aufrechterhaltung der Corticosteronsekretion, da die Nebennierenrinde eine höhere Empfindlichkeit gegenüber dem Hypophysenhormon entwickelt. Dies zeigt, dass der Organismus nicht nur die Aktivität der zentralen Nervenschaltkreise verändert, sondern auch Anpassungen auf peripherer Ebene vornimmt, wodurch die Nebennieren in der Lage sind, auch bei reduzierter zentraler Stimulation angemessene Mengen an Glucocorticoiden zu produzieren. Chronischer Stress hängt also nicht ausschließlich von einer Überaktivierung des Gehirns ab, sondern von einer tiefgreifenden Reorganisation der gesamten Hypothalamus-Hypophysen-Nebennierenrinden-Achse, bei der neuronale Plastizität und endokrine Anpassungen zusammenwirken, um die Stressreaktion aufrechtzuerhalten (Flak et al., 2014) [17].

Die analysierten Belege zeigen, wie Noradrenalin eine grundlegende Verbindung zwischen der Aktivierung der Gehirnschaltkreise und der endokrinen Stressreaktion darstellt. Indem dieser Neurotransmitter den Nucleus paraventricularis des Hypothalamus erreicht, stimuliert er die CRH-produzierenden Neuronen, sowohl direkt als auch über lokale neuronale Schaltkreise. Wenn der Stress jedoch anhält, verändert der Organismus seine Reaktion schrittweise. Die noradrenerge Aktivität, die Empfindlichkeit der hypothalamischen Neuronen und die Fähigkeit der Nebennieren, auf Reize zu reagieren, verändern sich. Diese Anpassungen zeigen, dass chronischer Stress das gesamte neuroendokrine System einbezieht, nicht nur das Gehirn. Doch was geschieht, wenn die hypothalamischen Neuronen CRH freisetzen? Über welche Schritte erreicht dieses Signal die Nebennieren und bestimmt die Produktion von Cortisol? Um dies zu verstehen, müssen wir der Aktivierung der Hypothalamus-Hypophysen-Nebennierenrinden-Achse folgen, bei der CRH die Freisetzung von ACTH stimuliert (ein von der Hypophyse produziertes Hormon, das die Nebennieren zur Cortisol-Freisetzung anregt) und eine hormonelle Reaktion einleitet, die in der Lage ist, den Stoffwechsel, die Immunaktivität und das Gleichgewicht des gesamten Organismus während des Stresses zu verändern.

CRH und Cortisol

Die Freisetzung von CRH durch die Neuronen des Nucleus paraventricularis stellt den Übergangspunkt dar, an dem eine bis dahin auf das Zentralnervensystem beschränkte Reaktion in eine endokrine Anpassung des gesamten Organismus übergeht. Sobald das CRH in den hypophysären Pfortaderkreislauf gelangt, erreicht es die Adenohypophyse (den Vorderlappen der Hypophyse, einer kleinen Drüse an der Basis des Gehirns), wo es die corticotropen Zellen zur Synthese und Freisetzung des adrenocorticotropen Hormons (ACTH) stimuliert. Letzteres gelangt in den systemischen Kreislauf und erreicht die Nebennierenrinde, was die Synthese und Sekretion von Cortisol, dem wichtigsten Glucocorticoid des Menschen, induziert. Über das Blut erreicht Cortisol praktisch alle Organe und Gewebe und moduliert den Energiestoffwechsel, die Herz-Kreislauf-Funktion, die Immunantwort und die Gehirnaktivität. Die Stressreaktion bleibt daher nicht auf die neuronalen Schaltkreise des Hypothalamus und des Hirnstamms beschränkt, sondern wird in ein endokrines Signal umgewandelt, das die Aktivität des gesamten Organismus koordinieren kann.

Entgegen der landläufigen Meinung hängt die Sekretion von ACTH nicht ausschließlich von der verfügbaren Menge an CRH ab, sondern ist nach einem präzisen, durch zentrale Mechanismen erzeugten circadianen Rhythmus organisiert. Studien mittels vierundzwanzigstündiger kontinuierlicher Infusion von menschlichem CRH haben gezeigt, dass die ACTH-Sekretion auch bei konstanter und maximaler Stimulation ihrem charakteristischen Tagesverlauf folgt, mit Minimalwerten während der Nacht und einem progressiven Anstieg in den frühen Morgenstunden. Wenn das negative Feedback von Cortisol pharmakologisch durch Metyrapon (ein Medikament, das die Cortisolproduktion der Nebennieren reduziert) aufgehoben wird, steigt die ACTH-Konzentration zwar den ganzen Tag über signifikant an, die circadiane Rhythmik bleibt jedoch überraschend erhalten. Dies beweist, dass der Rhythmus der Hypothalamus-Hypophysen-Nebennieren-Achse nicht durch das Cortisol selbst erzeugt wird, sondern durch zentrale Schaltkreise, die wahrscheinlich mit einem kleinen Areal des Hypothalamus verbunden sind, das als primäre biologische Uhr fungiert, während Cortisol hauptsächlich die Aufgabe hat, dessen Intensität durch das negative Feedback zu begrenzen. Mit anderen Worten: CRH fungiert als Beschleuniger der HPA-Achse, während Cortisol als Bremssystem wirkt, das eine übermäßige und anhaltende Reaktion verhindert (Ur et al., 1995) [18].

Die Bedeutung des Glucocorticoid-Feedbacks zeigt sich noch deutlicher bei anhaltendem Stress. Während der Anfangsphasen einer kritischen Erkrankung bleibt beispielsweise die ACTH-Reaktion auf die Verabreichung von CRH im Wesentlichen mit der bei gesunden Probanden vergleichbar, was darauf hindeutet, dass Hypothalamus und Hypophyse ihre normale Reaktionsfähigkeit beibehalten. Mit fortschreitendem Stress ändert sich die Situation jedoch zunehmend. In den subakuten und langwierigen Phasen der kritischen Erkrankung reduziert sich die ACTH-Reaktion auf CRH um mehr als die Hälfte, trotz anhaltend hoher Konzentrationen an freiem zirkulierendem Cortisol. Dieser zeitliche Verlauf legt nahe, dass das Problem nicht in einem strukturellen Schaden der hypothalamischen oder hypophysären Zellen liegt, sondern in einer funktionellen Unterdrückung durch das persistierende negative Feedback von Cortisol. Die chronische Exposition gegenüber Glucocorticoiden verringert tatsächlich schrittweise die Empfindlichkeit der Hypophyse gegenüber dem CRH-Stimulus und begrenzt die ACTH-Sekretion, was eine Form der reversiblen zentralen Anpassung darstellt. Dieser Mechanismus scheint analog zu dem zu sein, was bei Patienten beobachtet wird, die über lange Zeit mit exogenen Glucocorticoiden behandelt wurden oder nach der Remission eines Cushing-Syndroms, Zustände, in denen die Hypothalamus-Hypophysen-Nebennieren-Achse Zeit benötigt, um ihre normale Reaktionsfähigkeit auf physiologische Reize wiederzuerlangen (Peeters et al., 2018) [19].

Im weiteren Verlauf dieser Kaskade zeigt sich jedoch ein grundlegender Aspekt: Cortisol ist nicht einfach nur das Endprodukt der Hypothalamus-Hypophysen-Nebennieren-Achse, sondern auch der wichtigste Regulator seiner eigenen Aktivität. Unter physiologischen Bedingungen aktiviert der Anstieg der Cortisol-Plasmakonzentrationen nämlich einen wirksamen negativen Feedback-Mechanismus auf Ebene des Hypothalamus und der Adenohypophyse, wodurch die Sekretion von CRH und ACTH schrittweise reduziert wird und der Organismus nach Beendigung des Stressreizes wieder in die Homöostase zurückkehrt. Dieses Selbstregulationssystem verhindert, dass die endokrine Reaktion länger als nötig aktiv bleibt, und begrenzt die Exposition der Gewebe gegenüber Glucocorticoiden.

Wenn Stress anhaltend wird, verändert die kontinuierliche Rekrutierung der HPA-Achse dieses Gleichgewicht zunehmend. In den Anfangsphasen überwiegt im Allgemeinen ein Zustand des Hypercortisolismus, der durch die chronische Aktivierung des CRH-ACTH-Cortisol-Schaltkreises aufrechterhalten wird; mit der Zeit verändert die anhaltende Exposition gegenüber Glucocorticoiden jedoch die Empfindlichkeit der Glucocorticoid-Rezeptoren, beeinträchtigt die Wirksamkeit des negativen Feedbacks und führt zu einem fortschreitenden Verlust der physiologischen circadianen Rhythmik von Cortisol. Parallel dazu kommt es zu strukturellen und funktionellen Veränderungen des Hippocampus und des präfrontalen Kortex, Regionen, die für die inhibitorische Kontrolle der HPA-Achse von grundlegender Bedeutung sind. Bei einigen Personen kann sich diese anhaltende Stimulation zu einem paradoxen Zustand verminderter Glucocorticoid-Reaktionsfähigkeit entwickeln, bei dem Cortisol, obwohl in hohen oder normalen Mengen vorhanden, schrittweise die Fähigkeit verliert, seine regulatorischen Wirkungen auf die Zielgewebe auszuüben. Chronischer Stress verwandelt so ein System, das eigentlich zum Schutz des Organismus gedacht war, in einen Mechanismus, der neuroendokrine Dysfunktionen und systemische Entzündungen aufrechterhalten kann (Núñez et al., 2025) [20].

Die Folgen dieser Fehlregulation gehen weit über das endokrine System hinaus. Cortisol ist einer der wichtigsten Modulatoren der Immunantwort und begrenzt unter physiologischen Bedingungen die Produktion proinflammatorischer Zytokine, reduziert die Proliferation von Lymphozyten, begünstigt die Aufrechterhaltung regulatorischer T-Zellen und trägt zur Wahrung der immunologischen Toleranz bei. Wenn jedoch die Empfindlichkeit gegenüber Glucocorticoiden abnimmt, werden diese Funktionen zunehmend beeinträchtigt. Dies führt zu einer erhöhten Produktion von Entzündungsmediatoren wie IL-6, TNF-α und IL-17, einer Verringerung entzündungshemmender Zytokine wie IL-10, einer geringeren Aktivität der Natural-Killer-Zellen und einem fortschreitenden Verlust der Immunregulation. Dieser Zustand chronischer Entzündung begünstigt das Auftreten oder Fortschreiten zahlreicher Autoimmunerkrankungen, darunter rheumatoide Arthritis, systemischer Lupus erythematodes, Multiple Sklerose, Autoimmunthyreoiditis und chronisch entzündliche Darmerkrankungen. Parallel dazu trägt die anhaltende Exposition gegenüber Glucocorticoiden zur Entwicklung metabolischer, kardiovaskulärer, gastrointestinaler, muskuloskelettaler und neuropsychiatrischer Veränderungen bei, was bestätigt, dass die Stressreaktion praktisch alle Organsysteme des Körpers gleichzeitig einbezieht (Núñez et al., 2025) [20].

Die in den letzten Jahren gewonnenen Erkenntnisse haben auch in der klinischen Praxis wichtige Anwendungen gefunden. Der CRH-Stimulationstest ist heute eines der am häufigsten verwendeten Instrumente zur Beurteilung der funktionellen Integrität der Hypothalamus-Hypophysen-Nebennieren-Achse bei Patienten mit Verdacht auf ACTH-Mangel. Dank des Einsatzes moderner Immunoassays auf Basis monoklonaler Antikörper wurde kürzlich nachgewiesen, dass ein Serum-Cortisolwert von 12,6 μg/dL, gemessen 30 Minuten nach der CRH-Gabe, mit hoher Genauigkeit diejenigen Patienten identifiziert, die eine Substitutionstherapie mit Hydrocortison benötigen, was präziser ist als der traditionelle, in der Vergangenheit verwendete Grenzwert von 18 μg/dL. Dieses Ergebnis verdeutlicht, dass ein immer tieferes Verständnis der Physiologie der HPA-Achse nicht nur theoretische Fortschritte bringt, sondern auch die Diagnose und klinische Behandlung stressbedingter endokriner Erkrankungen verbessert (Izuchi et al., 2026) [21].

Der in diesem Abschnitt beschriebene Weg hat uns geholfen zu verstehen, wie Stress den gesamten Organismus einbezieht. Alles beginnt im Gehirn, wo Nervensignale eine Reaktion auslösen, an der nach und nach Glutamat, Orexin, Noradrenalin und die Hypothalamus-Hypophysen-Nebennieren-Achse beteiligt sind. Durch die Freisetzung von CRH und ACTH führt diese Aktivität zur Produktion von Cortisol, das den Organismus auf Gefahrensituationen vorbereitet. Wenn der Stress jedoch anhält, können sich dieselben Schutzmechanismen in Faktoren des Ungleichgewichts verwandeln. Veränderungen des circadianen Rhythmus und des negativen Feedbacks beeinflussen die hormonelle, metabolische und immunologische Regulation und begünstigen Entzündungsprozesse sowie zelluläre Dysfunktionen. So ergibt sich ein grundlegendes Prinzip: Gesundheit hängt nicht nur von der Fähigkeit ab, eine Stressreaktion zu aktivieren, sondern auch davon, sie zu beenden, wenn sie nicht mehr erforderlich ist. Es ist dieses Gleichgewicht zwischen Aktivierung und Erholung, das es dem Organismus ermöglicht, seine physiologische Stabilität über die Zeit zu bewahren.

Schlussfolgerungen

Der in diesem Kapitel beschriebene Prozess hat uns geholfen zu verstehen, wie das Gehirn eine Bedrohung in eine hormonelle Reaktion umwandelt. Bevor Cortisol das Blut erreicht, müssen zahlreiche Nervenbahnen Gefahrensignale erkennen, übertragen und koordinieren. Die Grundlage dieser Kommunikation bildet Glutamat, der wichtigste erregende Neurotransmitter des zentralen Nervensystems. Seine Aktivität wird auch durch mTOR reguliert, einen Stoffwechselweg, der die Effizienz der Synapsen beeinflusst. Insbesondere trägt mTORC1 zur postsynaptischen Reaktion bei, während mTORC2 an der Kontrolle der präsynaptischen Glutamatfreisetzung beteiligt ist.

Diese Regulation betrifft auch die Astrozyten, Zellen, die für die Aufrechterhaltung eines stabilen Gehirnmilieus von grundlegender Bedeutung sind. Über spezifische Transporter entfernen sie überschüssiges Glutamat und wandeln es in Glutamin um, wodurch es wiederverwendet werden kann. Wenn mTOR chronisch überaktiv wird, kann sich dieses Gleichgewicht verschlechtern. Die Astrozyten verringern ihre Fähigkeit, Glutamat zu eliminieren, und können pro-inflammatorische Eigenschaften annehmen. Der Neurotransmitter neigt somit dazu, sich anzusammeln, was die neuronale Erregbarkeit erhöht und Neuroinflammation begünstigt. Es wird daher deutlich, wie eine Stoffwechselstörung die Funktionsweise neuronaler Netzwerke direkt verändern kann.

Doch wie wird diese erhöhte Erregbarkeit in einen Wachzustand umgewandelt? Der nächste Schritt betrifft die Orexin-Neuronen, die sich im lateralen Hypothalamus befinden. Diese Zellen empfangen glutamaterge Signale, die ihre Aktivität steigern und die Aufrechterhaltung des Wachzustands fördern. Orexin kann zudem lokale glutamaterge Schaltkreise stimulieren und so einen Verstärkungsmechanismus der Reaktion erzeugen. Forschungen zeigen, dass eine Verringerung dieser Signale, wie sie auch nach Schädel-Hirn-Traumata beobachtet wird, die orexinerge Aktivierung beeinträchtigt. Glutamat stellt somit eine wesentliche Verbindung zwischen Energieverfügbarkeit, neuronaler Kommunikation und Wachsamkeit dar.

Die Aktivität der orexinergen Neuronen erreicht zahlreiche Gehirnregionen, darunter den Locus coeruleus. Dieser Kern empfängt auch direkte glutamaterge Signale aus dem präfrontalen Kortex, dem lateralen Hypothalamus und dem periaquäduktalen Grau. Deren Konvergenz erhöht die Aktivität der noradrenergen Neuronen und fördert die Freisetzung von Noradrenalin. Der Organismus geht somit von der bloßen Wahrnehmung des Reizes in einen koordinierten Zustand der Aufmerksamkeit, Alarmbereitschaft und Verhaltensvorbereitung über.

Die Stressreaktion kann jedoch nicht bei der Wachsamkeit stehen bleiben. Noradrenalin trägt nämlich dazu bei, den Nucleus paraventricularis des Hypothalamus zu aktivieren, wo sich die CRH-produzierenden Neuronen befinden. Über spezifische adrenerge Rezeptoren erhöht dieser Neurotransmitter die Erregbarkeit der Zellen, die an der endokrinen Reaktion beteiligt sind. Wenn der Stress anhält, verändern sich auch die Verfügbarkeit von Noradrenalin und die Empfindlichkeit der hypothalamischen Schaltkreise. Forschungen zeigen zudem Anpassungen der Nebennieren, was darauf hindeutet, dass die chronische Reaktion gleichzeitig nervöse und periphere Strukturen betrifft.

Die Freisetzung von CRH markiert den endgültigen Übergang von der neuronalen zur hormonellen Reaktion. Durch das Erreichen der Adenohypophyse stimuliert es die Sekretion von ACTH, was die Produktion von Cortisol in den Nebennieren induziert. Letzteres verändert den Energiestoffwechsel, die Herz-Kreislauf-Funktion und die Immunaktivität. Seine Sekretion folgt einem zirkadianen Rhythmus und wird durch ein negatives Rückkopplungssystem reguliert. Wenn der Stress endet, trägt diese Kontrolle dazu bei, die Reaktion zu unterbrechen und das physiologische Gleichgewicht wiederherzustellen.

Wenn der Stress hingegen anhält, können sich hormonelle Rhythmik, Glukokortikoid-Empfindlichkeit und Immunregulation verändern. Daraus ergeben sich mögliche metabolische, entzündliche und neuroendokrine Folgen. So ergibt sich das zentrale Prinzip des Kapitels: Die Stressreaktion schützt den Organismus, wenn sie verhältnismäßig und vorübergehend ist, kann aber sein Gleichgewicht gefährden, wenn sie dauerhaft wird. Die Gesundheit hängt daher von der Fähigkeit ab, diese Schaltkreise zu aktivieren und vor allem wieder zur Normalität zurückzuführen.

Quellen

[1] Genetic Inactivation of mTORC1 or mTORC2 in Neurons Reveals Distinct Functions in Glutamatergic Synaptic Transmission

McCabe et al., 2020

eLife. 2020;9:e51440.

[2] Astrocyte Glutamate Uptake and Signaling as Novel Targets for Antiepileptogenic Therapy

Peterson e Binder, 2020

Frontiers in Neurology. 2020;11:1006.

[3] Physiological and Pathological Role of mTOR Signaling in Astrocytes

Hochmuth e Hirrlinger, 2025

Neurochemical Research. 2025;50:53.

[4] mTOR Promotes Astrocyte Activation and Participates in Neuropathic Pain Through an Upregulation of RIP3

Dong et al., 2025

Neurochemical Research. 2025;50(2):93.

[5] SLC38A10 Regulate Glutamate Homeostasis and Modulate the AKT/TSC2/mTOR Pathway in Mouse Primary Cortex Cells

Tripathi et al., 2022

Frontiers in Cell and Developmental Biology. 2022;10:854397.

[6] Hypocretin/Orexin Excites Hypocretin Neurons via a Local Glutamate Neuron: A Potential Mechanism for Orchestrating the Hypothalamic Arousal System

Li et al., 2002

Neuron. 2002;36(6):1169-1181.

[7] Activation of orexin neurons through Non-NMDA Glutamate Receptors Evidenced by c-Fos Immunohistochemistry

Eyigor et al., 2010

Endocrine. 2010;37(1):167-172.

[8] Dietary Therapy Restores Glutamatergic Input to Orexin/Hypocretin Neurons After Traumatic Brain Injury in Mice

Elliott et al., 2018

Sleep. 2018;41(3):zsx212.

[9] Monosynaptic Glutamatergic Activation of Locus Coeruleus and Other Lower Brainstem Noradrenergic Neurons by the C1 Cells in Mice

Holloway et al., 2013

Journal of Neuroscience. 2013;33(48):18792-18805.

[10] Elevated Gene Expression of Glutamate Receptors in Noradrenergic Neurons of the Locus Coeruleus in Major Depression

Chandley et al., 2014

International Journal of Neuropsychopharmacology. 2014;17(10):1569-1578.

[11] Activation of Glutamate Transporters in the Locus Coeruleus Paradoxically Activates Descending Inhibition in Rats

Hayashida et al., 2010

Brain Research. 2010;1317:80-86.

[12] Properties and Modulation of Excitatory Inputs to the Locus Coeruleus

Barcomb et al., 2022

The Journal of Physiology. 2022;600(22):4897-4916.

[13] Glutamatergic Periaqueductal Gray Projections to the Locus Coeruleus Orchestrate Adaptive Arousal States in Threatening Contexts

Wang et al., 2026

Neuroscience Bulletin. 2026;42:255-269.

[14] Noradrenergic activation in the paraventricular nucleus during acute and chronic immobilization stress in rats: an in vivo microdialysis study

Pacak et al., 1992

Brain Research. 1992;589(1):91-96.

[15] Relationship of Alpha-1 and Alpha-2 Adrenergic Binding Sites to Regions of the Paraventricular Nucleus of the Hypothalamus Containing Corticotropin-Releasing Factor and Vasopressin Neurons

Cummings e Seybold, 1988

Neuroendocrinology. 1988;47(6):523-532.

[16] Regulation of corticotropin-releasing hormone neuronal network activity by noradrenergic stress signals

Gouws et al., 2022

The Journal of Physiology. 2022;600(19):4347-4359.

[17] Role of paraventricular nucleus-projecting norepinephrine/epinephrine neurons in acute and chronic stress

Flak et al., 2014

European Journal of Neuroscience. 2014;39(11):1903-1911.

[18] Continuous Administration of Human Corticotropin-Releasing Hormone in the Absence of Glucocorticoid Feedback in Man

Ur et al., 1995

Neuroendocrinology. 1995;61(2):191-197.

[19] ACTH and Cortisol Responses to CRH in Acute, Subacute and Prolonged Critical Illness: A Randomized Double-Blind Placebo-Controlled Crossover Cohort Study

Peeters et al., 2018

Intensive Care Medicine. 2018;44(12):2048-2058.

[20] Chronic Stress and Autoimmunity: The Role of HPA Axis and Cortisol Dysregulation

Núñez et al., 2025

International Journal of Molecular Sciences. 2025;26(20):9994.

[21] Defining a serum cortisol cutoff level post-CRH stimulation for diagnosing ACTH deficiency: A retrospective study validated by a nationwide registry

Izuchi et al., 2026

Frontiers in Endocrinology. 2026;17:1741709.