
Scientific Book

Le dialogue entre métabolisme et inflammation

L'inflammation est une réponse biologique essentielle à la défense de l'organisme, mais lorsqu'elle devient persistante, elle peut contribuer au développement de nombreuses maladies chroniques. Le métabolisme lipidique, l'acide arachidonique, les prostaglandines et les voies PI3K/AKT/mTOR participent à la régulation des signaux inflammatoires. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi analysent les liens entre insuline, métabolisme cellulaire et inflammation, en distinguant les mécanismes physiologiques des altérations pathologiques.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Le dialogue entre métabolisme et inflammation. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/le-dialogue-entre-metabolisme-et-inflammation
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.5

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • HYPERINSULINÉMIE CHRONIQUE
  • INFLAMMATION MÉTABOLIQUE
  • ACIDE ARACHIDONIQUE
  • SREBP-1C
  • COX-2/PGE₂
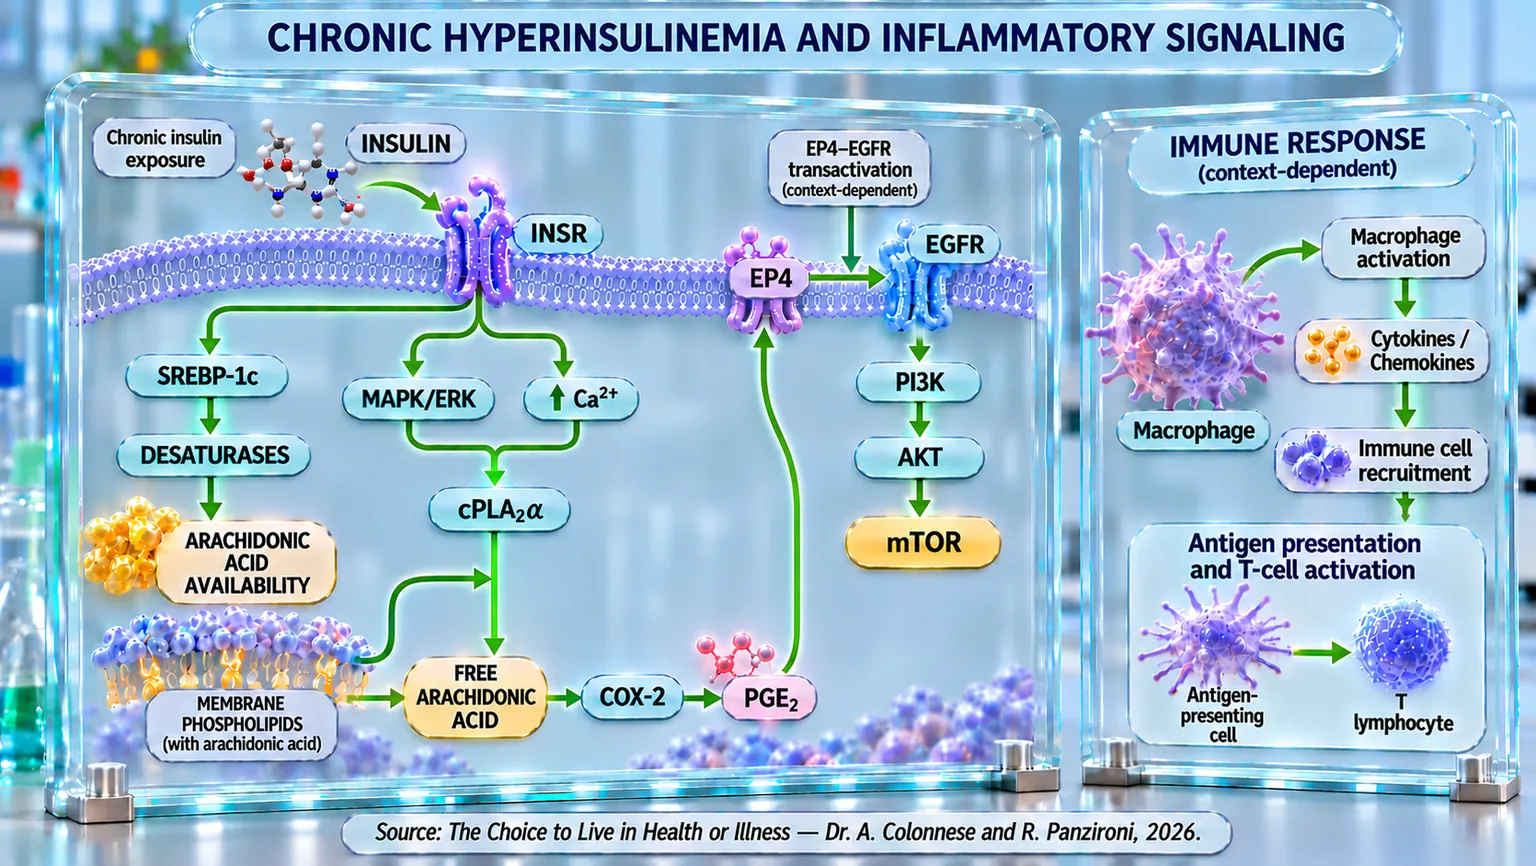
Infographie avec récepteurs INSR, EP4 et EGFR, cascade de l'acide arachidonique et réponse immunitaire coordonnée par les macrophages et les lymphocytes T.
Schéma de l'hyperinsulinémie chronique : l'activation de l'INSR relie SREBP-1c, désaturases, acide arachidonique et l'axe MAPK/ERK–cPLA₂α–COX-2–PGE₂ ; la transactivation EP4–EGFR implique PI3K/AKT/mTOR. Ces signaux convergent vers la réponse immunitaire, avec activation des macrophages, cytokines, recrutement cellulaire, présentation de l'antigène et activation des lymphocytes T.

ABSTRACT

L’inflammation chronique peut également se développer en lien avec des altérations persistantes de la régulation métabolique. Dans le cinquième chapitre du livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi examinent les liens moléculaires possibles entre hyperinsulinémie, métabolisme lipidique et activation des signaux inflammatoires, en décrivant un circuit dans lequel des processus physiologiquement distincts peuvent s'influencer mutuellement.

Une stimulation insulinique prolongée peut favoriser, par l'intermédiaire de SREBP-1c et des désaturases, la synthèse d'acide arachidonique, un composant lipidique impliqué dans la production de médiateurs inflammatoires. Sa disponibilité dépend toutefois aussi de sa libération à partir des phospholipides membranaires. À cette étape, la signalisation MAPK/ERK et l'augmentation du calcium intracellulaire peuvent promouvoir l'activité de la cPLA₂α, rendant accessible le substrat nécessaire aux transformations ultérieures.

L'induction de la COX-2 permet alors la formation de prostaglandine E₂ (PGE₂), une molécule capable de participer à la communication inflammatoire. Par l'intermédiaire du récepteur EP4, la PGE₂ peut interagir avec l'EGFR et favoriser la réactivation de la cascade PI3K/AKT/mTOR. Il se configure ainsi un possible circuit d'amplification dans lequel la stimulation métabolique persistante alimente la production de médiateurs lipidiques qui, à leur tour, influencent les voies intracellulaires impliquées dans la croissance et l'adaptation cellulaire.

Les conséquences de ces signaux peuvent s'étendre au-delà de la cellule individuelle. L'activation des macrophages favorise en effet la libération de cytokines et de chimiokines, le recrutement d'autres cellules immunitaires et la modification du microenvironnement tissulaire, contribuant à la communication avec les lymphocytes et à la modulation de la réponse inflammatoire.

Cette perspective distingue la description des mécanismes cellulaires de la démonstration de leur poids clinique dans les différentes conditions pathologiques humaines. Dans l'ensemble, le chapitre propose une lecture intégrée du métabolisme et de l'immunité, dans laquelle l'hyperinsulinémie persistante représente un facteur possible de dérégulation, et non une cause universelle d'inflammation. Comprendre ces interactions offre une base pour approfondir le rôle des populations immunitaires dans la durée et la résolution des réponses inflammatoires.

Hyperinsulinémie et inflammation

L’inflammation chronique de bas grade représente l’un des traits distinctifs des principales pathologies métaboliques modernes, notamment l’obésité, le diabète de type 2, le syndrome métabolique et les maladies cardiovasculaires. Pendant longtemps, cet état inflammatoire a été interprété comme une conséquence tardive du dysfonctionnement métabolique, souvent attribué presque exclusivement à l’hyperglycémie ou à l’accumulation de tissu adipeux. Cependant, une analyse plus attentive de la littérature scientifique suggère un cadre causal plus complexe et, surtout, temporellement différent.

Ces dernières années, l’hypothèse selon laquelle l’hyperinsulinémie chronique – entendue comme une exposition persistante des tissus à des niveaux élevés d’insuline basale – précède et contribue directement au développement de l’état inflammatoire systémique est apparue avec une clarté croissante. Dans de nombreux contextes cliniques, en effet, les marqueurs de l’inflammation sont augmentés chez des sujets normoglycémiques mais hyperinsulinémiques, ce qui suggère que l’activation inflammatoire n’est pas nécessairement une réponse secondaire à l’hyperglycémie, mais plutôt un événement biologique plus précoce.

Dans ce chapitre, nous abordons l’un des passages peut-être les plus complexes, mais aussi les plus surprenants, de la physiopathologie moderne : la manière dont l’excès d’insuline peut contribuer directement à l’apparition et au maintien de l’inflammation chronique.

Comme nous l’avons déjà vu dans le chapitre précédent consacré à la voie de signalisation de l’insuline, l’hyperinsulinémie n’est pas seulement une conséquence passive d’un déséquilibre métabolique. Au contraire, elle peut devenir un signal biologique actif, capable de pousser la cellule vers des modifications profondes et durables. Là encore, ce qui émerge est un concept très intéressant, dont on parle encore relativement peu : au bout du chemin, nous reviendrons sur mTOR, qui apparaît comme le point de convergence final, une sorte de carrefour central où le métabolisme, la croissance cellulaire et l’inflammation finissent par se rencontrer.

Cette fois-ci, cependant, le chemin qui mène à mTOR est différent. Il ne s’agit pas de la voie de l’insuline décrite dans le chapitre précédent, mais d’un parcours alternatif, plus tortueux, qui traverse la cascade MAPK, la mobilisation de l’acide arachidonique, la production de prostaglandines et l’utilisation de récepteurs inflammatoires tels qu’EP4 et EGFR pour maintenir et déclencher l’inflammation. C’est comme si l’insuline, lorsqu’elle est présente en excès pendant trop longtemps, parvenait à transformer un signal métabolique en un signal inflammatoire, pour ensuite réintégrer les circuits de la croissance et de la stimulation cellulaire.

Il est important d’avertir le lecteur que ce chapitre est inévitablement technique. Pour démontrer réellement la relation entre l’insuline chronique et l’inflammation, la seule façon possible était d’entrer dans les détails biochimiques les plus profonds, en suivant pas à pas les enzymes, les récepteurs et les médiateurs lipidiques. Certains termes pourront paraître ardus, mais ils sont nécessaires pour maintenir la rigueur et la cohérence scientifiques.

C’est précisément pour cette raison que ceux qui ne souhaitent pas approfondir ce niveau de détail spécifique peuvent tranquillement sauter ce chapitre sans perdre le fil conducteur du livre. Contrairement au chapitre sur la voie insulinique canonique que nous avons traité précédemment, qui représente le fil rouge auquel se rattacheront tous les chapitres suivants où nous aborderons les pathologies individuelles, nous décrivons ici, dans une première phase, les preuves cliniques et expérimentales qui identifient l’hyperinsulinémie comme un facteur clé dans la pathogenèse de l’inflammation chronique de bas grade ; ensuite, nous examinons de manière séquentielle et rigoureuse les mécanismes biochimiques par lesquels une stimulation insulinique chronique peut activer des voies pro-inflammatoires, contribuant à la perte progressive de l’homéostasie métabolique. Ce chapitre représente donc un approfondissement spécialisé pour ceux qui souhaitent comprendre en profondeur comment l’hyperinsulinémie peut se transformer, au fil du temps, en un moteur biologique de l’inflammation chronique.

L'hyperinsulinémie comme facteur pathogénique primaire

Comme nous l'avons souligné dans les chapitres précédents, un nombre croissant de preuves scientifiques a progressivement remis en question le paradigme selon lequel l'hyperinsulinémie représenterait exclusivement une réponse compensatoire à l'insulinorésistance ; de la même manière, l'hyperinsulinémie, comme nous le verrons avec les preuves scientifiques suivantes, peut également devenir le moteur de l'activation et du maintien de l'inflammation chronique.

En effet, une revue large et systématique publiée en 2021 a contribué de manière décisive à ce changement de perspective. En analysant les données expérimentales et cliniques, il apparaît que, dans les phases initiales de l'obésité et du diabète de type 2, l'hyperinsulinémie précède souvent à la fois l'hyperglycémie et l'insulinorésistance avérée. Dans ce contexte, l'excès d'insuline n'agit pas comme un signal neutre, mais comme un puissant modulateur de la signalisation cellulaire, capable de promouvoir l'inflammation chronique, le dysfonctionnement métabolique, l'accélération des processus de vieillissement et l'augmentation du risque oncologique (Zhang et al., 2021) [1].

À l'appui de cette vision, des études expérimentales isolant l'effet de l'insuline de l'excès calorique fournissent des preuves particulièrement robustes. Dans une étude de 2018, l'hyperinsulinémie chronique a été induite chez des modèles murins (animaux de laboratoire, principalement des souris, utilisés dans les études scientifiques) par perfusion continue d'insuline, en l'absence d'augmentation de l'apport énergétique. Dans ces conditions, l'hyperinsulinémie s'est révélée suffisante pour induire une inflammation du tissu adipeux, caractérisée par une augmentation des populations immunitaires pro-inflammatoires, par un déséquilibre entre les macrophages M1 et M2 (cellules du système immunitaire) et par une dépôt marqué de matrice extracellulaire. À l'inverse, la réduction partielle de l'insuline circulante, même en présence d'obésité, atténuait l'inflammation et améliorait la sensibilité à l'insuline, identifiant l'hyperinsulinémie comme un facteur causal direct de l'inflammation métabolique (Kumar et al., 2018) [2].

Le rôle pathogénique de l'hyperinsulinémie émerge également avec clarté en dehors des tissus métaboliquement classiques. En 2022, il a été démontré que l'hyperinsulinémie associée à une insulinorésistance favorise l'activation pro-inflammatoire de la microglie, la principale population immunitaire du système nerveux central. Dans des modèles animaux et cellulaires, l'exposition chronique à l'insuline induit des altérations du métabolisme énergétique microglial, des dysfonctionnements mitochondriaux (structures cellulaires qui produisent l'énergie nécessaire à la cellule) et une polarisation vers un phénotype pro-inflammatoire. Ces changements sont étroitement associés au développement de la neuro-inflammation et à des déficits cognitifs, suggérant un lien pathogénique direct entre le diabète de type 2 et les maladies neurodégénératives (Yang et al., 2022) [3].

Une confirmation supplémentaire de ce modèle émerge d'une revue publiée en 2022, qui analyse de manière critique les interactions entre hyperinsulinémie, inflammation et dysfonctionnement métabolique. Dans ce contexte, les macrophages sont identifiés comme un nœud central d'intégration entre les signaux métaboliques et immunitaires. Les macrophages expriment des récepteurs à l'insuline et répondent directement à sa signalisation ; cependant, l'exposition chronique à des concentrations élevées d'insuline compromet la fonction régulatrice physiologique, favorisant la perte des signaux anti-inflammatoires et le renforcement des réponses pro-inflammatoires. Ce déséquilibre contribue à la formation de cercles vicieux immuno-métaboliques qui soutiennent et amplifient la progression des maladies métaboliques (Püschel et al., 2022) [4].

Dans l'ensemble, ces études convergent vers un point fondamental : l'hyperinsulinémie chronique émerge comme un déterminant pathogénique actif, capable de déclencher et de soutenir des processus inflammatoires systémiques et tissulaires. L'inflammation n'apparaît donc pas comme un événement secondaire ou consécutif, mais comme une conséquence cohérente d'une signalisation insulinique aberrante et non physiologique. Ce cadre conceptuel constitue le préalable nécessaire pour analyser, dans les sections suivantes, les 3 phases par lesquelles l'excès d'insuline est traduit en activation inflammatoire.

Le premier événement est silencieux mais fondamental : l'insuline stimule la cellule à augmenter la production d'acide arachidonique, un acide gras polyinsaturé oméga-6 présent dans les membranes des cellules. Cela se produit par l'activation de SREBP-1c (protéine qui active des gènes impliqués dans la production de graisses par la cellule), qui renforce les enzymes nécessaires à la construction de substrats lipidiques comme les triglycérides et le cholestérol (Matsuzaka et al., 2002) [5]. En d'autres termes, l'hyperinsulinémie ne génère pas encore d'inflammation, mais elle crée les conditions pour qu'elle devienne possible.

Une fois accumulé dans les membranes cellulaires, l'acide arachidonique doit être libéré pour devenir biologiquement actif. C'est ici qu'intervient une deuxième étape décisive : l'insuline active la cascade MAPK (une chaîne de signaux qui transmet des informations à l'intérieur de la cellule), augmente le calcium intracellulaire et met en fonction la cPLA2α, l'enzyme responsable de la libération de l'acide arachidonique libre (Gijón et al., 2000) [6].

Enfin, l'acide arachidonique libéré est converti en prostaglandine E2, l'un des médiateurs centraux de l'inflammation chronique, par l'action de la COX2 (enzyme qui contribue à la production de substances impliquées dans l'inflammation) stimulée par l'excès d'insuline, via l'activation de la cascade MAPK. La PGE2 ne reste pas un simple produit terminal : elle devient un signal actif qui allume le récepteur EP4 (récepteur cellulaire qui reçoit le signal de la prostaglandine E2 (PGE2)), réactive l'EGFR (récepteur cellulaire qui, lorsqu'il est activé, stimule des signaux de croissance et de survie de la cellule) et converge à nouveau sur l'axe PI3K–AKT–mTOR, fermant un circuit d'amplification profond entre inflammation et croissance cellulaire (Oshima et al., 2011) [7].

Dans les paragraphes suivants, nous entrerons plus en détail dans chacune des 3 phases décrites ci-dessus afin de mieux faire comprendre tous les passages biologiquement connectés.

Activation de SREBP-1c

L'une des premières réponses cellulaires à la stimulation insulinique chronique est l'activation du facteur de transcription SREBP-1c (Sterol Regulatory Element-Binding Protein-1c), qui permet le lancement du programme lipogénique (production de lipides tels que les triglycérides et le cholestérol). Cette étape représente un nœud crucial de conversion du signal insulinique en remodelage lipidique et constitue le premier maillon de la chaîne entre l'hyperinsulinémie et la production de médiateurs lipidiques bioactifs.

Déjà dans des modèles physiologiques, la stimulation insulinique est capable d'augmenter de manière marquée l'expression de SREBP-1c au niveau hépatique, avec un effet qui reste sélectivement conservé (maintenu dans le temps car utile ou important) même dans des conditions d'insulinorésistance. En particulier, il a été démontré que l'activation de SREBP-1c et de la lipogenèse reste intacte, voire renforcée.

D'un point de vue moléculaire, l'activation insulinique de SREBP-1c nécessite l'intégrité de la voie PI3K/AKT et, plus spécifiquement, du complexe mTORC1. L'inhibition pharmacologique de mTORC1 bloque sélectivement l'induction de SREBP-1c par l'insuline, indépendamment d'autres effets métaboliques de l'hormone, démontrant que la lipogenèse représente une branche fonctionnelle de la signalisation insulinique (Li et al., 2010) [8].

Outre la régulation transcriptionnelle, l'insuline contrôle également la protéolyse (le processus de dégradation des protéines par l'organisme) de SREBP-1c, nécessaire à sa translocation dans le noyau et à l'activation des gènes cibles. Il a été établi que ce second niveau de contrôle dépend également de mTORC1. Ce double contrôle – transcriptionnel et post-traductionnel – rend SREBP-1c particulièrement sensible à une stimulation insulinique persistante, comme dans le cas de l'hyperinsulinémie (Owen et al., 2012) [9].

L'importance fonctionnelle de cet axe a été confirmée davantage dans des modèles cellulaires et animaux, dans lesquels l'activation d'AKT favorise la croissance cellulaire et l'accumulation lipidique exclusivement lorsque l'activité de mTORC1 et de SREBP est préservée. Le blocage de SREBP empêche l'augmentation de la synthèse lipidique et limite l'expansion cellulaire, démontrant que la lipogenèse induite par l'insuline ne représente pas un effet accessoire, mais une composante structurelle du programme anabolique insulinique (Porstmann et al., 2008) [10].

Ce mécanisme n'est pas confiné au foie. Des cellules immunitaires comme les monocytes répondent également directement à l'insuline par l'induction de SREBP-1c. Il a été démontré que l'exposition à l'insuline augmente l'expression de SREBP-1c et des principales désaturases des acides gras (enzymes fondamentales dans le métabolisme des lipides), suggérant que l'insuline peut moduler directement la composition lipidique cellulaire et la disponibilité des acides gras polyinsaturés (acide linoléique, DGLA, acide arachidonique), précurseurs de médiateurs inflammatoires, comme nous le verrons par la suite (Arbo et al., 2011) [11].

Dans leur ensemble, ces preuves indiquent que l'activation de SREBP-1c représente une réponse primaire et hautement conservée à la stimulation insulinique. Dans des conditions d'hyperinsulinémie chronique, ce programme lipogénique perd son caractère adaptatif et devient persistant, prédisposant l'environnement cellulaire à une augmentation de la synthèse et de la modification des acides gras, étape essentielle pour les phases ultérieures de la cascade inflammatoire.

SREBP-1c augmente la désaturase 6 pour la conversion de l'acide linoléique en DGLA

L’activation insulinique de SREBP-1c ne se limite pas à l’induction des gènes impliqués dans la synthèse des acides gras saturés et mono-insaturés, mais s’étend spécifiquement à la régulation des enzymes clés responsables de la biosynthèse des acides gras polyinsaturés à longue chaîne (acide linoléique, DGLA, acide arachidonique). Parmi celles-ci, la Δ6-désaturase représente le principal point de contrôle de l’ensemble de la voie.

Il a été démontré que cette désaturase est un gène cible direct de SREBP-1c. Dans des modèles murins, la surexpression hépatique de SREBP-1 entraîne une augmentation marquée de l’expression de la désaturase, tandis que la délétion du gène SREBP-1 est associée à une réduction significative de l’expression de cette enzyme clé, en particulier dans les conditions de réalimentation après un jeûne, lorsque le signal insulinique est physiologiquement élevé (Matsuzaka et al., 2002) [5].

D’un point de vue moléculaire, l’activation de SREBP-1c favorise la transcription de la Δ6-désaturase et augmente la capacité cellulaire à initier la désaturation des acides gras essentiels oméga-6 (Nakamura et Nara, 2003) [12].

L’importance physiologique de ce contrôle apparaît clairement si l’on considère que la Δ6-désaturase représente la première étape obligatoire dans la conversion de l’acide linoléique (le plus répandu et le principal représentant des acides gras oméga-6) en DGLA (acide dihomo-gamma-linolénique), un point central car il constitue un possible « carrefour » entre la production de signaux anti-inflammatoires ou la transformation en acide arachidonique, potentiellement pro-inflammatoire. Par conséquent, l’activation chronique de SREBP-1c dans des conditions d’hyperinsulinémie entraîne une augmentation structurelle de la capacité cellulaire à produire de l’acide arachidonique, prédisposant le système à une plus grande disponibilité de substrats pour la synthèse d’eicosanoïdes (lipides à fonction hormonale dérivés de l’acide arachidonique : leucotriènes, prostaglandines, prostacyclines, thromboxanes).

Ce mécanisme n’est pas confiné au foie. Dans les cellules immunitaires également, l’activation de SREBP-1c est associée à une augmentation de l’expression de la Δ6-désaturase. Il a été démontré que l’exposition à l’insuline induit chez les monocytes humains (cellules du système immunitaire) une augmentation coordonnée de l’expression de SREBP-1c, suggérant que le même axe transcriptionnel opère également dans des cellules directement impliquées dans les processus inflammatoires (Arbo et al., 2011) [11].

Dans l’ensemble, ces preuves indiquent que l’activation de SREBP-1c représente non seulement un signal lipogénique général, mais une étape fonctionnelle spécifique qui renforce la synthèse endogène d’acide arachidonique par l’induction de la Δ6-désaturase. Dans des conditions physiologiques, ce mécanisme contribue à la constitution de la membrane lipidique cellulaire. En revanche, dans des conditions d’hyperinsulinémie, son activation persistante crée le présupposé biochimique pour l’amplification des voies pro-inflammatoires, ouvrant la voie à la phase suivante de la cascade que nous observerons mieux dans le paragraphe suivant.

SREBP-1c augmente la désaturase 5

L’activation de SREBP-1c ne se limite pas à l’induction de la Δ6-désaturase, mais se poursuit le long de la même voie biosynthétique par l’augmentation de l’expression de la Δ5-désaturase, l’enzyme responsable de l’étape finale et déterminante dans la synthèse de l’acide arachidonique. Cet événement représente un point de consolidation du programme lipogénique induit par l’insuline, car il rend effective la conversion des précurseurs polyinsaturés comme le DGLA en acide arachidonique.

Il a été démontré que l’expression de la Δ5-désaturase est régulée de manière coordonnée avec celle de la Δ6-désaturase et répond aux mêmes signaux de l’insuline. En particulier, la stimulation de SREBP-1 est suffisante pour induire une augmentation précoce des niveaux d’ARNm de la Δ5-désaturase dans les monocytes (globules blancs, faisant partie du système immunitaire inné, qui circulent dans le sang). Cette donnée indique que SREBP-1c représente le principal médiateur de la régulation initiale de la Δ5-désaturase en réponse à des signaux anaboliques (Risé et al., 2007) [13].

D’un point de vue fonctionnel, la Δ5-désaturase catalyse la conversion du DGLA (acide gras polyinsaturé à longue chaîne de la série oméga-6) en acide arachidonique, une étape qui détermine directement la quantité de substrat disponible pour la synthèse des eicosanoïdes. Par conséquent, l’induction coordonnée des Δ6- et Δ5-désaturases par SREBP-1c ne représente pas une simple adaptation métabolique, mais un mécanisme structuré visant à renforcer sélectivement la production d’acide arachidonique.

Ce schéma régulateur a également été observé dans les cellules immunitaires. Dans des conditions de stimulation insulinique, les monocytes humains montrent une augmentation dose- et temps-dépendante de l’expression d’un gène codant pour l’enzyme delta-5 désaturase, en parallèle avec l’induction de SREBP-1c, ce qui suggère que l’axe insuline–SREBP-1c–Δ5-désaturase est également opérationnel dans les cellules directement impliquées dans les processus inflammatoires (Arbo et al., 2011) [11] ; (Nakamura et Nara, 2002) [14].

Dans des conditions physiologiques, ce système permet une adaptation fine de la composition lipidique cellulaire. En revanche, dans des conditions d’hyperinsulinémie, l’activation persistante de SREBP-1c entraîne une augmentation structurelle de l’expression de la Δ5-désaturase, complétant le renforcement de la voie biosynthétique de l’acide arachidonique. Cette étape crée le prérequis biochimique direct pour l’augmentation de la disponibilité du DGLA, préparant la transition vers la phase suivante de la cascade.

Conversion du DGLA en acide arachidonique

L’induction de la Δ5-désaturase représente l’aboutissement fonctionnel de l’axe insuline–SREBP-1c–désaturase, car elle permet la conversion effective du DGLA en acide arachidonique (AA). Cette étape n’est pas purement théorique ou potentielle, mais constitue un événement biochimique mesurable et régulé, ayant des conséquences directes sur la disponibilité des substrats pour la synthèse de médiateurs lipidiques pro-inflammatoires, tels que l’acide arachidonique.

La démonstration la plus directe de ce processus provient d’études menées chez l’homme, dans lesquelles la conversion du DGLA en AA a été suivie in vivo par marquage isotopique, une technique de laboratoire très utile pour tracer le parcours d’une substance. Il a été démontré que le DGLA administré par voie orale est progressivement incorporé dans les phospholipides plasmatiques (graisses présentes dans le sang) et converti en AA de manière dépendante de l’activité de la Δ5-désaturase. Chez les sujets diabétiques non traités, cette conversion est fortement réduite, alors qu’elle est rétablie après un traitement à l’insuline, démontrant directement que l’activité de la Δ5-désaturase est sensible à l’état insulinique, même chez l’homme (El Boustani et al., 1989) [15].

D’un point de vue physiopathologique, cette donnée revêt une importance significative : l’insuline ne se limite pas à réguler l’expression des enzymes en amont, mais contrôle la production finale d’acide arachidonique dans les phospholipides membranaires. C’est précisément à partir de ce pool que l’AA peut être rapidement mobilisé en réponse à des stimuli inflammatoires, devenant un substrat pour la synthèse des eicosanoïdes de type prostaglandines, thromboxanes et leucotriènes (hormones locales qui régulent l’inflammation, la coagulation et les réponses immunitaires).

Le rôle causal de la Δ5-désaturase dans la détermination des taux d’AA est davantage confirmé par des études d’inhibition sélective de l’enzyme. Il a été démontré que le blocage pharmacologique de la Δ5-désaturase entraîne une réduction significative des taux d’AA et, simultanément, une augmentation du DGLA, avec un remodelage profond du profil des eicosanoïdes produits. Dans des modèles murins prédisposés à l’athérosclérose, cette modulation est associée à une réduction marquée des lésions vasculaires, indépendamment des taux plasmatiques de cholestérol, indiquant que la conversion du DGLA en AA représente un nœud critique de l’inflammation chronique (Takagahara et al., 2019) [16].

Des résultats analogues émergent dans des modèles d’obésité induite par le régime alimentaire, dans lesquels l’inhibition sélective de la Δ5-désaturase réduit le rapport AA/DGLA, améliore la sensibilité à l’insuline et atténue l’inflammation du tissu adipeux. Ces effets s’accompagnent d’une réduction de l’infiltration macrophagique (processus au cours duquel les macrophages migrent dans les tissus, généralement associé aux états inflammatoires) et d’une amélioration du profil métabolique global, suggérant que la production d’AA représente une étape fonctionnelle centrale dans le lien entre métabolisme lipidique et inflammation (Yashiro et al., 2016) [17].

Dans l’ensemble, ces preuves démontrent que l’augmentation de l’activité de la Δ5-désaturase complète la séquence initiée par l’hyperinsulinémie : l’induction coordonnée des delta-6 et delta-5 désaturases conduit à une augmentation structurelle de la production d’acide arachidonique, transformant un signal métabolique chronique en une plus grande disponibilité de précurseurs pro-inflammatoires. Cette étape clôt la première grande phase mécanistique (phase au cours de laquelle on étudie comment et pourquoi un processus biologique se produit) et crée le préalable direct à l’activation des voies dépendantes des eicosanoïdes, médiateurs inflammatoires, qui seront analysées dans la section suivante.

Insuline et libération d'acide arachidonique avec activation de la voie MAPK-ERK

La liaison de l’insuline avec son récepteur n’active pas exclusivement la voie PI3K–AKT responsable des effets métaboliques classiques, mais déclenche en parallèle une seconde cascade de signalisation, la voie MAPK-ERK. Cette bifurcation du signal insulinique est un événement physiologique bien documenté et représente une étape clé dans la traduction du signal hormonal en réponses cellulaires non traditionnellement métaboliques.

Après l’activation du récepteur insulinique, la phosphorylation des substrats IRS (ajout de groupes phosphates à IRS qui modifie sa capacité à transmettre le signal insulinique) déclenche donc la cascade séquentielle MAPK-ERK : cette branche de la signalisation insulinique est fonctionnellement distincte de la voie AKT, mais elle est activée de manière coordonnée et temporellement superposée (Arkun, 2016) [18].

L’activation de la voie MAPK-ERK par l’insuline n’est pas un événement accessoire, mais plutôt une étape régulée et nécessaire au contrôle précis de la durée et de l’intensité du signal insulinique. Il a été démontré que les médiateurs de cette cascade participent à des circuits de rétroaction qui modulent l’activation du récepteur insulinique dans la membrane plasmique, contribuant à son activité sur la membrane cellulaire (Choi et al., 2019) [19].

D’un point de vue fonctionnel, la voie MAPK-ERK représente un axe d’intégration entre les signaux nutritionnels, hormonaux et mitogéniques (effets favorisant la multiplication des cellules). Dans des conditions physiologiques, son activation transitoire contribue à l’adaptation métabolique et à la régulation de l’expression génique cellulaire. Cependant, lorsque la stimulation insulinique devient chronique, comme dans l’hyperinsulinémie, l’activation répétée ou prolongée de MAPK-ERK peut prendre une signification qualitativement différente, favorisant des programmes cellulaires associés au stress métabolique et à l’inflammation (Gehart et al., 2010) [20].

Il est important de souligner que cette voie n’agit pas simplement comme un amplificateur du signal insulinique, mais module la sensibilité même de la cellule à l’insuline. Des études in vivo ont démontré qu’une activité adéquate de la cascade MAPK-ERK est nécessaire pour maintenir une réponse insulinique normale, tandis que son altération chronique contribue au développement d’une résistance à l’insuline par le biais de mécanismes de régulation transcriptionnelle et de rétroaction négative (Zhang et al., 2011) [21].

Dans l’ensemble, l’activation de la voie MAPK-ERK représente la première étape de la seconde phase du processus qui, à travers cette cascade, conduit le signal insulinique vers des programmes cellulaires capables de moduler les enzymes, les lipides membranaires et les réponses inflammatoires, créant ainsi le socle moléculaire pour tous les événements ultérieurs.

MAPK/ERK active la cPLA2α : le pont entre la signalisation insulinique et la mobilisation lipidique

Une fois la cascade MAPK-ERK activée, le signal insulinique acquiert la capacité de moduler directement les enzymes chargées de la mobilisation des phospholipides membranaires, comme l'acide arachidonique. Dans ce contexte, la cPLA2α (phospholipase A2 cytosolique α) représente le nœud biochimique le plus pertinent, car elle constitue l'enzyme principale responsable de la libération des phospholipides contenant de l'acide arachidonique.

L'importance de la cPLA2α réside dans le fait que son activation représente la première étape obligatoire pour transformer la libération intracellulaire d'acide arachidonique en une disponibilité immédiatement utilisable pour la synthèse de médiateurs pro-inflammatoires. Dans des conditions physiologiques, l'activité de cette enzyme est étroitement contrôlée par des signaux intracellulaires rapides, notamment la libération de calcium.

Dès 1993, il a été démontré de manière directe que la cPLA2α est un substrat spécifique des MAPK et qu'elle augmente significativement son activité catalytique (capacité à faciliter et à accélérer une réaction chimique). En particulier, une mutation réduisant l'activité de cette enzyme a été identifiée, ce qui a entraîné une réduction drastique de la libération d'acide arachidonique en réponse à des stimuli extracellulaires (Lin et al., 1993) [22].

Les recherches ultérieures ont montré que l'activation de la cPLA2α se produit par le biais de multiples mécanismes qui collaborent entre eux. D'une part, les MAPK activent l'enzyme par phosphorylation ; d'autre part, l'augmentation du calcium à l'intérieur de la cellule favorise le déplacement de la cPLA2α vers la membrane cellulaire qui contient des phospholipides riches en acide arachidonique. Une fois sur place, la cPLA2α peut agir directement sur ces phospholipides et libérer l'acide arachidonique, qui devient ainsi disponible pour les réactions cellulaires ultérieures, y compris celles impliquées dans la production d'importants médiateurs de l'inflammation (Gijón et Leslie, 1999) [23].

Dans l'ensemble, ces preuves démontrent que la cascade insulinique MAPK/ERK représente le principal activateur de la cPLA2α. Cette étape constitue le pont moléculaire qui relie la signalisation insulinique chronique à la mobilisation de l'acide arachidonique à partir des membranes cellulaires, préparant la transition vers la phase suivante que nous aborderons dans le paragraphe suivant.

L'insuline induit une augmentation du Ca2+ intracellulaire

Pour que la cPLA2α puisse être pleinement activée et transloquée vers les compartiments membranaires riches en phospholipides contenant de l'acide arachidonique, la seule phosphorylation médiée par MAPK/ERK ne suffit pas. Un second signal indispensable est requis : l'augmentation du calcium intracellulaire (Ca2+). Cette étape représente donc un élément clé dans le lien entre la signalisation insulinique et la mobilisation de l'acide arachidonique.

L'insuline est capable de moduler rapidement la dynamique du Ca2+ dans de nombreux types cellulaires, en activant à la fois l'entrée de calcium depuis l'extérieur et sa libération depuis les dépôts intracellulaires. Dès 2005, il a été démontré que la stimulation insulinique induit une augmentation significative de l'afflux de Ca2+ dans les cellules humaines, avec un accroissement allant jusqu'à quatre fois par rapport aux niveaux basaux. Cet effet dépend de l'activité enzymatique du récepteur de l'insuline et implique des canaux calciques sensibles au « vérapamil » (un médicament inhibiteur calcique utilisé principalement pour traiter l'hypertension et les arythmies), ce qui indique que le signal insulinique peut activer directement des voies dépendantes du Ca2+, même dans des cellules non classiques (Zancan et Sola-Penna, 2005) [24].

Dans le muscle squelettique, l'une des principales cibles physiologiques de l'insuline, l'augmentation du Ca2+ induite par l'hormone est extrêmement rapide et nécessite l'entrée de Ca2+ extracellulaire. Ce profil se distingue de celui induit par l'IGF-I (hormone qui favorise la croissance et le développement des cellules et des tissus), démontrant que l'insuline possède un mécanisme spécifique et dédié pour mobiliser des signaux Ca2+ précoces (Espinosa et al., 2004) [25].

Des preuves plus récentes ont clarifié que cette augmentation du Ca2+ ne représente pas un événement secondaire, mais une composante intégrée de l'action insulinique. Il a été démontré que l'insuline stimule la production contrôlée de radicaux libres par le biais d'une enzyme fondamentale dans les cellules immunitaires, et que ces signaux redox (signaux chimiques qui permettent à la cellule de percevoir et de répondre aux changements de son équilibre oxydatif) activent la libération de Ca2+. Parallèlement, l'insuline active également un autre canal, générant un double circuit convergent de mobilisation du Ca2+ (Contreras-Ferrat et al., 2014) [26].

Cette architecture a été davantage synthétisée dans une revue dédiée, dans laquelle il est souligné comment l'insuline induit des pics de Ca2+ cytoplasmique (calcium présent à l'intérieur de la cellule qui contribue à la transmission des signaux cellulaires), et comment ces signaux coopèrent avec la cascade canonique PI3K/AKT dans le contrôle du métabolisme. En particulier, il est mis en évidence que la signalisation calcique représente un mécanisme complémentaire indispensable pour soutenir l'action insulinique dans les muscles striés (Contreras-Ferrat et al., 2014) [27].

Dans le contexte de ce paragraphe, l'aspect crucial est que l'augmentation du Ca2+ induite par l'insuline constitue l'un des deux signaux fondamentaux requis pour l'activation fonctionnelle de la cPLA2α (Gijón et Leslie, 1999) [23].

Par conséquent, la stimulation insulinique chronique n'active pas seulement MAPK-ERK, mais induit également des signaux dépendants du Ca2+ qui coopèrent pour rendre la cPLA2α pleinement opérationnelle. Cette étape prépare le terrain pour la phase suivante, dans laquelle l'enzyme activée provoque la libération de phospholipides membranaires, libérant ainsi l'acide arachidonique, événement qui déclenche directement la dernière phase de la cascade pro-inflammatoire, que nous analyserons dans le prochain paragraphe.

La cPLA2α catalyse la libération d'acide arachidonique libre

Les phases précédentes ont montré que l'insuline, par l'activation de la cascade MAPK/ERK et l'augmentation du calcium intracellulaire, fournit les deux signaux fondamentaux nécessaires à l'activation complète de la cPLA2α. Une fois phosphorylée et transloquée vers les membranes intracellulaires, la cPLA2α est capable de catalyser l'étape biochimique décisive : la libération d'acide arachidonique libre (AA).

Cet événement représente un tournant dans la transition entre le métabolisme lipidique et la réponse inflammatoire. En conditions physiologiques, en effet, l'acide arachidonique n'est pas présent sous forme libre dans le cytoplasme (milieu interne de la cellule), mais est stocké dans les phospholipides membranaires : sa libération constitue donc un événement contrôlé et limitant, car elle détermine la disponibilité immédiate du substrat pour la synthèse de médiateurs inflammatoires.

La cPLA2α se distingue des autres phospholipases (enzymes qui dégradent les phospholipides des membranes cellulaires) précisément par sa spécificité marquée pour les phospholipides contenant de l'acide arachidonique. Elle représente la seule isoforme (variante d'une même protéine) bien caractérisée capable de mobiliser sélectivement cet acide gras, ce qui en fait le principal régulateur de la disponibilité de l'AA et, par conséquent, de la production d'eicosanoïdes pro-inflammatoires (Leslie, 1997) [28].

D'un point de vue moléculaire, l'activation de la cPLA2α se produit par un processus hautement ordonné. Dans les conditions basales, l'enzyme est localisée dans le cytosol (composant liquide interne de la cellule) ; suite à l'augmentation transitoire du Ca2+ intracellulaire, le calcium induit une translocation rapide vers des compartiments particulièrement riches en phospholipides contenant de l'acide arachidonique. Cette localisation stratégique permet une libération immédiate et efficace du substrat (AA) vers les enzymes situées en aval de la cascade inflammatoire (Hirabayashi et Shimizu, 2000) [29].

Une fois associée à la membrane, la cPLA2α permet la libération d'acide arachidonique libre : cette étape constitue l'événement initial et limitant dans la biosynthèse des prostaglandines, des thromboxanes et des leucotriènes (eicosanoïdes), car sans disponibilité d'AA libre, ces processus ne pourraient avoir lieu.

L'essentialité fonctionnelle de la cPLA2α pour la libération d'acide arachidonique a été démontrée de manière directe dans des modèles cellulaires immunitaires : dans les macrophages (cellules fondamentales du système immunitaire inné) génétiquement dépourvus de cPLA2α, la libération d'AA et la production d'eicosanoïdes sont pratiquement abolies en réponse aussi bien aux activateurs qui mobilisent le calcium qu'à ceux qui ne le mobilisent pas, confirmant que cette enzyme représente une étape obligatoire et irremplaçable de la cascade inflammatoire lipidique (Gijón et al., 2000) [6].

Dans ce contexte, la stimulation insulinique chronique revêt une importance pathogénique particulièrement pertinente : par le biais de MAPK/ERK et des signaux Ca2+-dépendants, l'insuline favorise non seulement la synthèse de l'acide arachidonique, mais rend également possible sa libération effective des membranes cellulaires. Cet événement constitue le lien direct entre hyperinsulinémie et activation de la cascade dépendante des eicosanoïdes.

Avec la libération d'acide arachidonique libre, la deuxième grande phase est donc terminée. Le système cellulaire se trouve désormais dans la condition biochimique nécessaire pour amorcer la production de médiateurs lipidiques pro-inflammatoires, qui seront analysés dans la phase suivante à travers l'activation des cyclo-oxygénases (COX, enzyme qui contribue à la production de prostaglandines à partir de l'acide arachidonique).

Insuline–MAPK–COX-2 : induction de l’enzyme clé de la prostaglandine E2

Une fois que l’insuline a rendu disponible l’acide arachidonique libre par l’activation de la cPLA2α, la cellule entre dans une nouvelle condition biochimique : le substrat lipidique AA est désormais présent dans le cytoplasme et peut être immédiatement dirigé vers la synthèse d’eicosanoïdes. Toutefois, pour que l’acide arachidonique soit effectivement transformé en prostaglandines, une seconde condition fondamentale est nécessaire : l’induction de la COX-2 (enzyme cyclooxygénase-2), principal catalyseur de la biosynthèse de la PGE2 (prostaglandine E2).

La COX-2 représente en effet l’étape limitante de la réponse inflammatoire lipidique : dans les conditions basales, son expression est faible ou absente dans la plupart des tissus, mais elle est rapidement induite par des signaux insuliniques via les voies de transduction intracellulaire dépendantes des MAPK.

Il a été démontré que la cascade MAPK est suffisante pour entraîner une augmentation directe de l’expression de la COX-2 et une augmentation parallèle de la production de PGE2. L’activation des médiateurs induit la COX-2 de manière totalement dépendante de la phosphorylation de la voie MAPK-ERK, et l’inhibition pharmacologique de cette dernière abolit entièrement tant l’expression de l’enzyme que la synthèse des prostaglandines (Guan et al., 1998) [30].

Ces résultats clarifient un point crucial : la signalisation MAPK-ERK n’agit pas seulement en amont de la libération de l’acide arachidonique, mais elle contrôle également la capacité de la cellule à le transformer en médiateurs inflammatoires par l’induction de la COX-2.

L’importance de la voie MAPK-ERK dans la régulation de la COX-2 a également été confirmée dans des contextes pathologiques caractérisés par une inflammation persistante et des microenvironnements pro-tumoraux. Il a été observé qu’une activation soutenue de la protéine MAPK-ERK stabilise l’ARNm de la COX-2 et en amplifie l’expression, produisant une réponse pro-inflammatoire renforcée et durable (Park et Kwon, 2011) [31].

Dans le contexte spécifique de la signalisation insulinique, ce lien prend une signification directe. Il a été démontré que l’insuline peut activer des cellules immunitaires résidentes, comme la microglie (un type de cellules assurant la principale défense immunitaire active dans le système nerveux central), induisant une augmentation persistante de l’expression de la COX-2. Cette donnée indique que l’insuline ne mobilise pas seulement le substrat lipidique, mais peut également déclencher l’induction de l’appareil enzymatique nécessaire à sa conversion en prostaglandines pro-inflammatoires (Haas et al., 2020) [32].

Au niveau transcriptionnel (régulation durant laquelle se produit la transcription de l’ADN en ARN messager, ARNm), l’expression de la COX-2 est régulée par l’activation des signaux MAPK-ERK. Dans des modèles cellulaires humains, l’inhibition sélective de MAPK-ERK réduit significativement l’induction de la COX-2, confirmant que cette kinase représente l’un des principaux nœuds fonctionnels dans la régulation de l’enzyme (Garcia-Garcia et al., 2012) [33].

Dans l’ensemble, cette première sous-phase de la dernière séquence montre que l’insuline, par l’activation de la voie MAPK-ERK, est capable d’induire la COX-2, créant les conditions enzymatiques nécessaires pour que l’acide arachidonique libéré soit canalisé vers la synthèse de prostaglandine E2. De cette manière, le signal insulinique chronique complète la transition d’un état métabolique physiologique vers un état pro-inflammatoire, prédisposant la cellule à la production de médiateurs inflammatoires actifs, comme nous le verrons dans le paragraphe suivant.

La COX-2 convertit l'acide arachidonique en prostaglandine E2

Une fois que l’insuline a rendu disponible l’acide arachidonique libre par l’activation de la cPLA2α et a induit l’expression de l’enzyme COX-2, la cellule se trouve dans la condition biochimique nécessaire pour accomplir l’étape suivante : la transformation de l’acide arachidonique en prostaglandines. Ce processus représente le moment où le signal insulinique chronique est traduit directement en production de médiateurs lipidiques inflammatoires.

La COX-2 catalyse l’étape limitante de la biosynthèse des prostaglandines, en convertissant l’acide arachidonique en prostaglandine E2 (PGE2), l’un des principaux médiateurs pro-inflammatoires dérivés de l’acide arachidonique (McGinty et al., 2000) [34].

Il est fondamental de souligner que la disponibilité d’acide arachidonique libre et l’expression de la COX-2 constituent deux exigences conjointes : sans mobilisation de l’acide arachidonique à partir des membranes par la cPLA2α, la COX-2 ne dispose pas du substrat nécessaire ; sans induction de la COX-2, l’acide arachidonique libre n’est pas efficacement canalisé vers la synthèse des prostaglandines. En ce sens, la séquence insuline → AA → COX-2 représente une véritable architecture causale complète de l’inflammation.

La suffisance des voies MAPK-ERK à activer cet axe biosynthétique a été démontrée de manière directe : l’activation constitutive des cascades principales de MAPK-ERK est capable d’induire la COX-2 et d’augmenter par conséquent la production de PGE2, montrant que les voies de signalisation ne régulent pas seulement l’expression de l’enzyme, mais déterminent également une augmentation fonctionnelle de la production de prostaglandines (McGinty et al., 2000) [34].

Dans une recherche effectuée sur des modèles humains, l’induction de la COX-2 par des stimuli intracellulaires convergents comme l’insuline, sur les voies MAPK-ERK et PI3K, s’accompagne systématiquement d’une augmentation mesurable de la synthèse de PGE2. Dans les cellules mésangiales humaines (cellules spécialisées du glomérule rénal), l’activation coordonnée des voies principales de MAPK détermine une augmentation marquée de la production de PGE2 en aval de l’induction de la COX-2, démontrant que cette voie est pleinement opérationnelle même dans des contextes pathologiques chroniques (Rodríguez-Barbero et al., 2006) [35].

L’importance biologique de la synthèse de PGE2 médiée par la COX-2 émerge également de modèles physiologiques et métaboliques : il a été démontré que l’inhibition sélective de la COX-2 réduit la production de PGE2 dans les îlots pancréatiques et améliore la sécrétion insulinique stimulée par le glucose, indiquant que la PGE2 dérivée de la COX-2 exerce un rôle fonctionnel actif et régulateur également dans le métabolisme endocrinien (Fujita et al., 2007) [36].

Dans le système nerveux central, l’activation aberrante de la voie MAPK-ERK détermine une augmentation de l’expression de la COX-2 et une surproduction de PGE2, contribuant à la neurotoxicité et à la mort neuronale médiée par la microglie (une attaque des cellules neuronales par le système immunitaire). Cette donnée souligne comment l’axe COX-2–PGE2 représente un effecteur direct de la transition vers un état pro-inflammatoire (Xia et al., 2015) [37].

Dans l’ensemble, cette dernière phase conclut la troisième action directe de l’insuline sur l’induction de l’inflammation, par la disponibilité de l’acide arachidonique et l’activation de la COX-2, qui rend possible la synthèse de prostaglandine E2. De cette manière, un signal métabolique chronique est transformé en une production soutenue de médiateurs lipidiques pro-inflammatoires, ouvrant la voie à la phase suivante, dans laquelle la PGE2 exercera des effets directs sur l’expression de l’inflammation systémique.

La PGE2 se lie au récepteur EP4 – EGFR

Cette phase représente une étape cruciale car elle montre comment un médiateur lipidique inflammatoire tel que la PGE2, produit en aval de l'hyperinsulinémie, peut activer des programmes cellulaires de croissance, de survie et d'amplification inflammatoire par le biais d'interactions avec l'EGFR (un récepteur membranaire qui lie le facteur de croissance épidermique).

Une fois synthétisée à partir de l'acide arachidonique via l'axe COX-2, la PGE2 n'agit pas simplement comme un produit terminal de l'inflammation, mais devient un véritable signal actif. La PGE2 exerce ses effets en se liant à quatre récepteurs (EP1/2/3/4), parmi lesquels le récepteur EP4 émerge comme l'un des principaux médiateurs des réponses prolifératives et inflammatoires.

La liaison de la PGE2 à l'EP4 déclenche une cascade intracellulaire complexe, impliquant des mécanismes de transduction capables d'activer le récepteur EGFR. Cet événement, connu sous le nom de transactivation (activation indirecte d'une autre voie de signalisation cellulaire), représente un point d'amplification fondamental dans la biologie de l'inflammation chronique.

Il a été démontré de manière directe que la signalisation PGE2–EP4 est capable d'activer l'EGFR dans les tumeurs gastriques par une augmentation de l'expression de l'EGFR. L'inhibition sélective de l'EP4 supprime complètement cette induction, démontrant que l'EP4 constitue le nœud essentiel du lien entre la PGE2 et l'EGFR in vivo (Oshima et al., 2011) [7].

À côté de ce mécanisme indirect, il existe également des formes de transactivation intracellulaire plus rapides. Il a été observé que la PGE2 peut induire en quelques minutes la phosphorylation de l'EGFR et l'activation d'AKT. Des inhibiteurs de l'EGFR abolissaient complètement la migration cellulaire induite par la PGE2, soulignant que l'activation de l'EGFR représente un événement précoce obligatoire dans la réponse cellulaire à la prostaglandine (Buchanan et al., 2003) [38].

Cet axe est également particulièrement bien caractérisé dans les cellules non tumorales. Dans les myocytes cardiaques (cellules spécialisées qui composent le myocarde), la PGE2 induit une hypertrophie cellulaire par un mécanisme dépendant de l'EP4, qui implique la transactivation de l'EGFR. L'antagonisme de l'EP4 ou l'inhibition de l'EGFR abolissent complètement la synthèse protéique induite par la PGE2, démontrant une séquence causale EP4 → EGFR (Mendez et LaPointe, 2005) [39].

Au niveau moléculaire, il a été démontré que la stimulation du récepteur EP4 par la PGE2 induit la transactivation de l'EGFR. L'interruption de ce complexe réduit radicalement la migration cellulaire et la capacité métastatique, indiquant que l'EP4 n'est pas seulement un récepteur, mais un centre organisateur de la signalisation inflammatoire pro-oncogénique (Buchanan et al., 2006) [40].

Dans leur ensemble, ces preuves indiquent que la PGE2 produite en aval de l'hyperinsulinémie ne représente pas un simple médiateur terminal, mais un activateur fonctionnel de l'EP4 capable de transactiver l'EGFR et d'amplifier ainsi le signal AKT et tous les programmes cellulaires pro-inflammatoires et prolifératifs. Cette étape complète la transformation du signal insulinique chronique en un réseau inflammatoire auto-entretenu, qui n'implique plus seulement le métabolisme lipidique, mais aussi la croissance cellulaire, la migration et le remodelage pathologique, à travers la voie de l'insuline PI3K-AKT-mTOR.

L'EGFR active la voie PI3K–AKT–mTOR : convergence entre inflammation et croissance cellulaire

Après la liaison de la PGE2 au récepteur EP4 et l’activation du récepteur EGFR, la cellule entre dans une phase qualitativement nouvelle : un signal lipidique inflammatoire intracellulaire est transformé en un programme de croissance, de survie et de remodelage métabolique.

L’EGFR représente donc, comme nous l’avons vu, l’un des nœuds d’activation de la voie PI3K–AKT-mTOR, l’axe central de l’action métabolique de l’insuline. De cette manière, l’inflammation dérivée de l’acide arachidonique converge directement sur les mêmes effecteurs moléculaires que l’hyperinsulinémie, établissant un puissant circuit d’amplification.

Comme nous l’avons vu dans le paragraphe précédent, il a été démontré que la PGE2, par l’intermédiaire d’EP4, induit une phosphorylation rapide de l’EGFR et, immédiatement en aval, l’activation d’AKT. L’inhibition pharmacologique de l’EGFR abolit complètement l’activation d’AKT induite par la PGE2, démontrant que l’EGFR est un passage obligé dans le lien entre la signalisation prostaglandinique et la voie PI3K/AKT (Buchanan et al., 2003) [38].

Cette observation est cruciale : la PGE2 n’agit pas seulement comme un médiateur inflammatoire, mais comme un activateur en amont de l’architecture même de la voie que l’insuline utilise physiologiquement.

Une preuve encore plus spécifique a été fournie en démontrant qu’EP4, mais pas EP2, est capable d’activer sélectivement la cascade PI3K/ERK et d’induire des gènes précoces de croissance comme EGR-1 (protéine qui contrôle l’activité de certains gènes). L’inhibition de PI3K élimine complètement la réponse MAPK-ERK, confirmant qu’EP4 est fonctionnellement couplé à la voie PI3K en tant que branche dominante de sa signalisation (Fujino et al., 2003) [41].

Cette propriété distingue EP4 comme un récepteur capable de transformer un signal inflammatoire en une impulsion proliférative PI3K-dépendante.

Dans le cancer du côlon, la stimulation du récepteur EP4 rétablit pleinement la prolifération cellulaire même lorsque la synthèse endogène de PGE2 est bloquée par des inhibiteurs de la COX. Cet effet s’avère dépendant de l’activation de la cascade PI3K/ERK, démontrant que la PGE2 est suffisante pour activer des voies prolifératives par l’intermédiaire d’EP4 et de PI3K (Pozzi et al., 2004) [42].

En aval d’AKT, comme nous l’avons largement vu précédemment dans le chapitre sur la voie de l’insuline, l’un des effecteurs les plus pertinents est le complexe mTOR, régulateur central de la croissance cellulaire et du métabolisme biosynthétique. Dans des conditions pathologiques, cet axe PI3K/AKT/mTOR constitue l’un des principaux ponts entre l’inflammation chronique et la progression tumorale.

Dans des modèles murins de tumorigenèse intestinale, la délétion sélective d’EP4 dans les cellules myéloïdes (cellules de la moelle osseuse) réduit drastiquement la formation d’adénomes et est associée à une suppression marquée de l’activation de mTOR et MAPK-ERK dans le microenvironnement tumoral. Cette donnée démontre que la signalisation PGE2–EP4 est un moteur en amont de l’activation de mTOR dans des contextes inflammatoires chroniques (Chang et al., 2015) [43].

Une étude de 2020 analyse le rôle de la prostaglandine E2 (PGE2) et de son récepteur EP4 dans la progression tumorale. Dans les tumeurs, l’activité accrue de la COX-2 favorise la production de PGE2, qui, par l’intermédiaire d’EP4, peut activer des voies de signalisation telles que PI3K/AKT et MAPK-ERK, soutenant la prolifération, la migration, l’invasion et les métastases. EP4 contribue également à la résistance aux thérapies et à la suppression de la réponse immunitaire antitumorale. Les auteurs soulignent donc comment le blocage pharmacologique d’EP4 représente une stratégie thérapeutique possible, surtout en association avec la chimiothérapie et l’immunothérapie (Ching et al., 2020) [44].

Dans l’ensemble, cette phase finale clôt la séquence causale initiée par l’hyperinsulinémie et converge finalement sur mTOR, transformant un signal inflammatoire en un programme anabolique et prolifératif auto-entretenu.

Cela représente l’un des mécanismes les plus puissants par lesquels l’hyperinsulinémie peut déclencher l’inflammation chronique et la progression des pathologies métaboliques et dégénératives.

Le véritable aboutissement de l'hyperinsulinémie : macrophages, inflammation et activation lymphocytaire

La cellule qui active de manière centrale la réponse inflammatoire que nous venons de voir en détail, étape par étape, en suivant tous les processus de la voie de signalisation, est le macrophage, une « sentinelle » du système immunitaire inné présente dans les tissus. Le macrophage, comme nous le verrons mieux dans le chapitre suivant entièrement consacré au système immunitaire, est une cellule clé de l'inflammation. Dans des conditions normales, il ne s'active qu'en cas de besoin. Cependant, lorsque la voie mTOR est stimulée de manière persistante, le macrophage peut entrer dans un état d'hyperactivation chronique.

Dans le macrophage, mTOR fonctionne comme un véritable « interrupteur métabolique » : il intègre les signaux de disponibilité énergétique et de nutriments pour les traduire en un programme cellulaire plus « agressif », capable de soutenir une réponse inflammatoire intense. En termes pratiques, c'est comme si le macrophage était « mis en condition » de produire plus rapidement de l'énergie et des substrats utiles à la synthèse de cytokines, d'enzymes et de médiateurs de l'inflammation. En résumé, lorsque mTOR reste chroniquement « allumé », le macrophage n'est pas seulement plus actif : il est métaboliquement prédisposé à soutenir une production pro-inflammatoire et, simultanément, il est moins efficace pour éteindre et nettoyer les signaux intracellulaires qui alimentent l'inflammation. (Weichhart et al., 2015) [45]

Le passage décisif, cependant, est ce qui se produit en aval du macrophage hyperactif : une fois la production de cytokines et de chimiokines (petites protéines utilisées par les cellules, surtout celles du système immunitaire, pour communiquer entre elles) augmentée, une cascade d'activation du système immunitaire se déclenche. Les cytokines pro-inflammatoires libérées (comme le TNF-α, l'IL-1β et l'IL-6) induisent dans les tissus une réponse « d'alarme » qui comprend une augmentation de l'expression de molécules d'adhésion endothéliales (protéines fondamentales pour médier l'interaction et la migration des leucocytes du sang vers les tissus pendant l'inflammation). En pratique, l'endothélium (le tissu qui tapisse l'intérieur des vaisseaux sanguins) est rendu plus « adhérent » et permissif au passage des cellules immunitaires : c'est l'une des étapes par lesquelles l'inflammation locale devient un processus organisé, peuplé de cellules effectrices (Zhang et al., 2011) [46].

Simultanément, le macrophage produit des chimiokines qui guident le recrutement d'autres cellules immunitaires innées (monocytes, neutrophiles) et contribuent à maintenir et amplifier le microenvironnement inflammatoire. C'est le moment où la réponse cesse d'être le comportement isolé d'une seule cellule pour devenir un événement étendu à l'ensemble du tissu : plus le macrophage produit de signaux, plus les cellules sont recrutées, plus les médiateurs sont libérés, avec un effet de boucle qui tend à s'auto-entretenir (Duque et Descoteaux, 2014) [47].

Enfin, la transition vers l'immunité adaptative (la deuxième ligne de défense du système immunitaire, qui se développe après le contact avec des agents pathogènes spécifiques) est facilitée lorsque les cellules présentatrices d'antigènes (substance reconnue par le système immunitaire), comme les macrophages, augmentent la production de cytokines capables d'orienter l'activation des lymphocytes T ; dans ce domaine, mTOR est décrit comme un régulateur de la fonction des cellules immunitaires et de leur capacité à stimuler les lymphocytes, agissant comme un pont entre immunométabolisme et réponse lymphocytaire (Sukhbaatar et al., 2016) [48].

Conclusions

Le parcours abordé dans ce chapitre nous a permis d'observer l'inflammation sous un angle différent de celui sous lequel elle est communément décrite. Non seulement comme une réponse de l'organisme à un dommage, à une infection ou à une condition pathologique déjà présente, mais aussi comme une conséquence possible d'une altération persistante des signaux métaboliques. Dans ce scénario, l'hyperinsulinémie chronique revêt une signification particulière : l'insuline, signal physiologique indispensable à l'homéostasie de l'organisme, peut, lorsqu'elle est présente en excès et sur des périodes prolongées, contribuer à la création d'un environnement cellulaire favorable à l'inflammation.

En suivant pas à pas cette transformation, nous avons tout d'abord vu comment la stimulation insulinique peut modifier le métabolisme lipidique via SREBP-1c et l'activation des désaturases, augmentant la capacité cellulaire à produire de l'acide arachidonique. On crée ainsi une plus grande disponibilité d'un substrat qui, bien qu'exerçant d'importantes fonctions physiologiques, représente également le point de départ de la production de nombreux médiateurs de l'inflammation.

Mais produire de l'acide arachidonique ne suffit pas : pour qu'il puisse être utilisé, il doit être libéré des phospholipides des membranes cellulaires, à travers un second parcours dans lequel l'insuline, en activant MAPK/ERK et en augmentant le calcium intracellulaire, favorise l'activation de cPLA2α. C'est cet enzyme qui rend disponible l'acide arachidonique libre, permettant à la cascade de se poursuivre.

À partir de ce moment, le signal prend des caractéristiques de plus en plus clairement inflammatoires. L'induction de COX-2 permet d'utiliser l'acide arachidonique pour la production de prostaglandine E2. La PGE2, à son tour, ne représente pas simplement le produit final de la cascade : via le récepteur EP4, elle peut interagir avec EGFR et réactiver PI3K, AKT et enfin mTOR. Un circuit particulièrement significatif se referme ainsi : nous sommes partis d'un excès chronique d'un signal métabolique et, en traversant le métabolisme lipidique et les médiateurs de l'inflammation, nous sommes revenus précisément à cette voie PI3K–AKT–mTOR rencontrée dans le chapitre précédent.

C'est probablement le concept le plus important à retenir au terme d'un chapitre inévitablement complexe : le métabolisme et l'inflammation ne constituent pas deux systèmes indépendants. Ils communiquent en permanence et partagent des nœuds moléculaires à travers lesquels une altération métabolique persistante peut progressivement modifier le comportement des cellules.

À ce stade, cependant, notre parcours doit nécessairement passer de la cascade moléculaire unique aux cellules qui transforment ces signaux en une véritable réponse immunitaire. Et c'est là qu'émerge le macrophage. Son activation peut déterminer la production de cytokines et de chimiokines, attirer d'autres cellules immunitaires, modifier le microenvironnement tissulaire et contribuer à l'activation des lymphocytes. Ce qui avait commencé comme un signal métabolique intracellulaire peut ainsi prendre une dimension progressivement plus large, impliquant d'abord une cellule, puis un tissu et enfin un réseau complexe de communication immunitaire.

Pour comprendre ce qui se passe à partir de maintenant, nous devons donc mieux connaître les protagonistes de ce réseau : macrophages, cellules présentatrices d'antigène, lymphocytes T et les nombreuses populations cellulaires qui coopèrent pour déterminer l'intensité, la durée et la résolution de la réponse inflammatoire.

C'est précisément à partir de là que commencera le prochain chapitre : du système immunitaire et des cellules qui transforment un signal d'alarme en une réponse biologique organisée.

Références

[1] Hyperinsulinemia in Obesity, Inflammation, and Cancer

Zhang et al., 2021

Diabetes Metab J. 2021 May;45(3):285-311.

[2] Chronic hyperinsulinemia promotes meta-inflammation and extracellular matrix deposition in adipose tissue: Implications of nitric oxide

Kumar et al., 2018

Mol Cell Endocrinol. 2018 Dec 5:477:15-28.

[3] Hyperinsulinemia-induced microglial mitochondrial dynamic and metabolic alterations lead to neuroinflammation in vivo and in vitro

Yang et al., 2022

Front Neurosci. 2022 Nov 16:16:1036872.

[4] Macrophages, Low-Grade Inflammation, Insulin Resistance and Hyperinsulinemia: A Mutual Ambiguous Relationship in the Development of Metabolic Diseases

Püschel et al., 2022

J Clin Med. 2022 Jul 27;11(15):4358.

[5] Dual regulation of mouse Delta(5)- and Delta(6)-desaturase gene expression by SREBP-1 and PPARalpha

Matsuzaka et al., 2002

J Lipid Res. 2002 Jan;43(1):107-14.

[6] Cytosolic phospholipase A2 is required for macrophage arachidonic acid release by agonists that Do and Do not mobilize calcium. Novel role of mitogen-activated protein kinase pathways in cytosolic phospholipase A2 regulation

Gijón et al., 2000

J Biol Chem. 2000 Jun30;275(26):20146-56.

[7] Activation of epidermal growth factor receptor signaling by the prostaglandin E(2) receptor EP4 pathway during gastric tumorigenesis

Oshima et al., 2011

Cancer Sci. 2011 Apr;102(4):713-9.

[8] Bifurcation of insulin signaling pathway in rat liver: mTORC1 required for stimulation of lipogenesis, but not inhibition of gluconeogenesis

Li et al., 2010

Proc Natl Acad Sci U S A. 2010 Feb 23;107(8):3441-6.

[9] Insulin stimulation of SREBP-1c processing in transgenic rat hepatocytes requires p70 S6-kinase

Owen et al., 2012

Proc Natl Acad Sci U S A. 2012 Oct 2;109(40):16184-9.

[10] SREBP activity is regulated by mTORC1 and contributes to Akt-dependent cell growth

Porstmann et al., 2008

Cell Metab. 2008 Sep;8(3):224-36.

[11] Insulin induces fatty acid desaturase expression in human monocytes

Arbo et al., 2011

Scand J Clin Lab Invest. 2011 Jul;71(4):330-9.

[12] Essential fatty acid synthesis and its regulation in mammals

Nakamura e Nara, 2003

Prostaglandins Leukot Essent Fatty Acids. 2003 Feb;68(2):145-50.

[13] Delta5 desaturase mRNA levels are increased by simvastatin via SREBP-1 at early stages, not via PPARalpha, in THP-1 cells

Patrizia Risé, 2007

Silvia Ghezzi, Romina Carissimi, Francesca Mastromauro, Anna Petroni, Claudio Galli Eur J Pharmacol. 2007 Oct 1;571(2-3):97-105.

[14] Gene regulation of mammalian desaturases

Nakamura e Nara, 2002

Biochem Soc Trans. 2002 Nov;30(Pt 6):1076-9.

[15] Direct in vivo characterization of delta 5 desaturase activity in humans by deuterium labeling: effect of insulin

El Boustani et al., 1989

Metabolism. 1989 Apr;38(4):315-21.

[16] A Novel Orally Available Delta-5 Desaturase Inhibitor Prevents Atherosclerotic Lesions Accompanied by Changes in Fatty Acid Composition and Eicosanoid Production in ApoE Knockout Mice

Takagahara et al., 2019

J Pharmacol Exp Ther. 2019 Nov;371(2):290-298.

[17] A Novel Selective Inhibitor of Delta-5 Desaturase Lowers Insulin Resistance and Reduces Body Weight in Diet-Induced Obese C57BL/6J Mice

Yashiro et al., 2016

PLoS One. 2016 Nov 10;11(11):e0166198.

[18] Dynamic Modeling and Analysis of the Cross-Talk between Insulin/AKT and MAPK/ERK Signaling Pathways

Yaman Arkun, 2016

PLoS One. 2016 Mar 1;11(3):e0149684.

[19] Mitotic regulators and the SHP2-MAPK pathway promote IR endocytosis and feedback regulation of insulin signaling

Choi et al., 2019

Nat Commun. 2019 Apr 1;10(1):1473.

[20] MAPK signalling in cellular metabolism: stress or wellness?

Gehart et al., 2010

EMBO Rep. 2010 Nov;11(11):834-40.

[21] MAPK/ERK signaling regulates insulin sensitivity to control glucose metabolism in Drosophila

Zhang et al., 2011

PLoS Genet. 2011 Dec;7(12):e1002429.

[22] cPLA2 is phosphorylated and activated by MAP kinase

Lin et al., 1993

Cell. 1993 Jan 29;72(2):269-78.

[23] Regulation of arachidonic acid release and cytosolic phospholipase A2 activation

Gijón e Leslie, 1999

J Leukoc Biol. 1999 Mar;65(3):330-6.

[24] Calcium influx: a possible role for insulin modulation of intracellular distribution and activity of 6-phosphofructo-1-kinase in human erythrocytes

Zancan e Sola-Penna, 2005

Mol Genet Metab. 2005 Nov;86(3):392-400.

[25] IGF-I and insulin induce different intracellular calcium signals in skeletal muscle cells

Espinosa et al., 2004

J Endocrinol. 2004 Aug;182(2):339-52.

[26] Calcium signaling in insulin action on striated muscle

Contreras-Ferrat et al., 2014

Cell Calcium. 2014 Nov;56(5):390-6.

[27] Insulin elicits a ROS-activated and an IP2-dependent Ca2+ release, which both impinge on GLUT4 translocation

Contreras-Ferrat et al., 2014

J Cell Sci. 2014 May 1;127(Pt 9):1911-23.

[28] Properties and regulation of cytosolic phospholipase A2

Leslie, 1997

J Biol Chem. 1997 Jul 4;272(27):16709-12.

[29] Localization and regulation of cytosolic phospholipase A(2)

Hirabayashi e Shimizu, 2000

Biochim Biophys Acta. 2000 Oct 31;1488(1-2):124-38.

[30] Induction of cyclooxygenase-2 by the activated MEKK1 --> SEK1/MKK4 --> p38 mitogen-activated protein kinase pathway

Guan et al., 1998

J Biol Chem. 1998 May 22;273(21):12901-8.

[31] Rottlerin enhances IL-1β-induced COX-2 expression through sustained p38 MAPK activation in MDA-MB-231 human breast cancer cells

Park e Kwon, 2011

Exp Mol Med. 2011 Dec 31;43(12):669-75.

[32] Insulin activates microglia and increases COX-2/IL-1β expression in young but not in aged hippocampus

Haas et al., 2020

Brain Res. 2020 Aug 15:1741:146884.

[33] Signal transduction pathways (MAPKs, NF-κB, and C/EBP) regulating COX-2 expression in nasal fibroblasts from asthma patients with aspirin intolerance

Garcia-Garcia et al., 2012

PLoS One. 2012;7(12):e51281.

[34] Induction of prostaglandin endoperoxide synthase 2 by mitogen-activated protein kinase cascades

McGinty et al., 2000

Biochem J. 2000 Dec 1;352 Pt 2(Pt 2):419-24.

[35] TGF-beta1 induces COX-2 expression and PGE2 synthesis through MAPK and PI3K pathways in human mesangial cells

Rodríguez-Barbero et al., 2006

Kidney Int. 2006 Sep;70(5):901-9.

[36] Effect of selective cyclooxygenase-2 (COX-2) inhibitor treatment on glucose-stimulated insulin secretion in C57BL/6 mice

Fujita et al., 2007

Biochem Biophys Res Commun. 2007 Nov 9;363(1):37-43.

[37] Induction of COX-2-PGE2 synthesis by activation of the MAPK/ERK pathway contributes to neuronal death triggered by TDP-43-depleted microglia

Xia et al., 2015

Cell Death Dis. 2015 Mar 26;6(3):e1702.

[38] Prostaglandin E2 regulates cell migration via the intracellular activation of the epidermal growth factor receptor

Buchanan et al., 2003

J Biol Chem. 2003 Sep 12;278(37):35451-7.

[39] PGE2-induced hypertrophy of cardiac myocytes involves EP4 receptor-dependent activation of p42/44 MAPK and EGFR transactivation

Mendez e LaPointe, 2005

Am J Physiol Heart Circ Physiol. 2005 May;288(5):H2111-7.

[40] Role of beta-arrestin 1 in the metastatic progression of colorectal cancer

Buchanan et al., 2006

Proc Natl Acad Sci U S A. 2006 Jan 31;103(5):1492-7. Epub 2006 Jan 23.

[41] Prostaglandin E2 induced functional expression of early growth response factor-1 by EP4, but not EP2, prostanoid receptors via the phosphatidylinositol 3-kinase and extracellular signal-regulated kinases

Fujino et al., 2003

J Biol Chem. 2003 Apr 4;278(14):12151-6.

[42] Colon carcinoma cell growth is associated with prostaglandin E2/EP4 receptor-evoked ERK activation

Pozzi et al., 2004

J Biol Chem. 2004 Jul 9;279(28):29797-804.

[43] Prostaglandin E receptor 4 (EP4) promotes colonic tumorigenesis

Chang et al., 2015

Oncotarget. 2015 Oct 20;6(32):33500-11.

[44] Eicosanoids in Cancer: Prostaglandin E2 Receptor 4 in Cancer Therapeutics and Immunotherapy

Ching et al., 2020

Front Pharmacol. 2020 May 29:11:819.

[45] Regulation of innate immune cell function by mTOR

Weichhart et al., 2015

Review Nat Rev Immunol. 2015 Oct;15(10):599-614.

[46] Regulation of endothelial cell adhesion molecule expression by mast cells, macrophages, and neutrophils

Zhang et al., 2011

PLoS One. 2011 Jan 14;6(1):e14525.

[47] Macrophage cytokines: involvement in immunity and infectious diseases

Duque e Descoteaux, 2014

Front Immunol. 2014 Oct 7:5:491.

[48] mTOR-Mediated Regulation of Dendritic Cell Differentiation and Function

Sukhbaatar et al., 2016

Trends Immunol. 2016 Nov;37(11):778-789.