
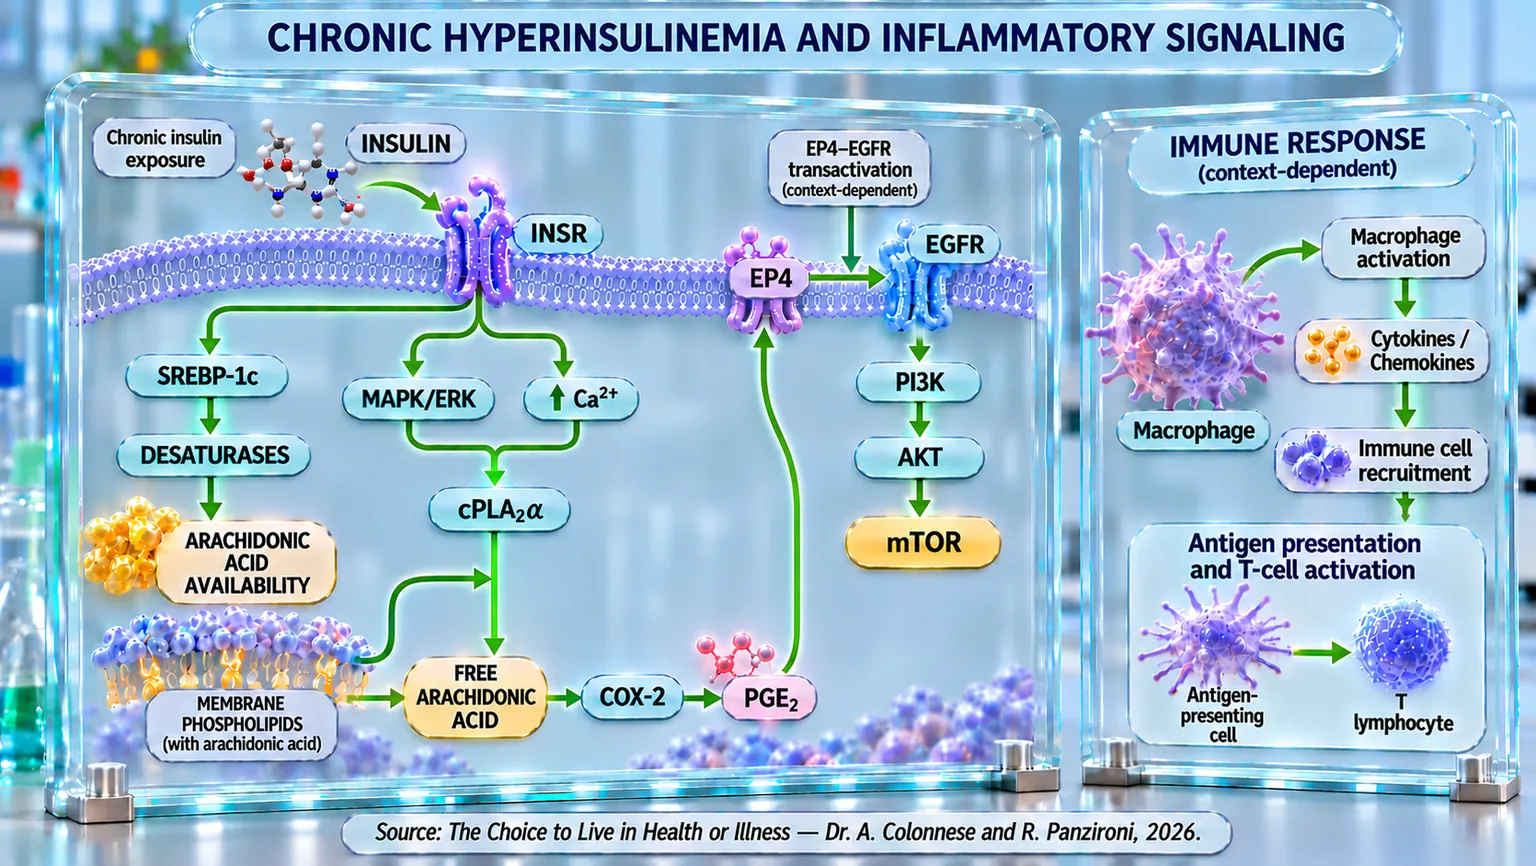
Wie wir in den vorangegangenen Kapiteln aufgezeigt haben, stellt eine wachsende Zahl wissenschaftlicher Erkenntnisse das Paradigma zunehmend in Frage, wonach Hyperinsulinämie ausschließlich eine kompensatorische Reaktion auf eine Insulinresistenz darstellt; ebenso kann die Hyperinsulinämie, wie wir anhand der folgenden wissenschaftlichen Belege sehen werden, auch zum Motor für die Aktivierung und Aufrechterhaltung chronischer Entzündungen werden.
Tatsächlich wurde im Jahr 2021 eine umfassende und systematische Übersichtsarbeit veröffentlicht, die entscheidend zu diesem Perspektivwechsel beigetragen hat. Bei der Analyse experimenteller und klinischer Daten zeigt sich, dass in den Anfangsstadien von Adipositas und Typ-2-Diabetes die Hyperinsulinämie oft sowohl der Hyperglykämie als auch der manifesten Insulinresistenz vorausgeht. In diesem Kontext fungiert das überschüssige Insulin nicht als neutrales Signal, sondern als potenter Modulator der zellulären Signalübertragung, der in der Lage ist, chronische Entzündungen, Stoffwechselstörungen, die Beschleunigung von Alterungsprozessen und ein erhöhtes onkologisches Risiko zu fördern (Zhang et al., 2021) [1].
Zur Unterstützung dieser Sichtweise liefern experimentelle Studien, die die Wirkung von Insulin vom Kalorienüberschuss isolieren, besonders robuste Beweise. In einer Studie aus dem Jahr 2018 wurde bei Mausmodellen (Labortieren, vor allem Mäusen, die in wissenschaftlichen Studien verwendet werden) durch kontinuierliche Insulininfusion eine chronische Hyperinsulinämie induziert, ohne dass die Energiezufuhr erhöht wurde. Unter diesen Bedingungen erwies sich die Hyperinsulinämie als ausreichend, um eine Entzündung des Fettgewebes auszulösen, die durch eine Zunahme proinflammatorischer Immunpopulationen, ein Ungleichgewicht zwischen M1- und M2-Makrophagen (Zellen des Immunsystems) und eine ausgeprägte Ablagerung extrazellulärer Matrix gekennzeichnet war. Im Gegensatz dazu verringerte die teilweise Reduktion des zirkulierenden Insulins, selbst bei bestehender Adipositas, die Entzündung und verbesserte die Insulinsensitivität, was die Hyperinsulinämie als direkten kausalen Faktor für metabolische Entzündungen identifiziert (Kumar et al., 2018) [2].
Die pathogenetische Rolle der Hyperinsulinämie zeigt sich auch außerhalb der klassischen Stoffwechselgewebe deutlich. Im Jahr 2022 wurde nachgewiesen, dass die mit Insulinresistenz assoziierte Hyperinsulinämie die proinflammatorische Aktivierung der Mikroglia, der wichtigsten Immunpopulation des zentralen Nervensystems, fördert. In Tier- und Zellmodellen führt die chronische Exposition gegenüber Insulin zu Veränderungen des mikroglialen Energiestoffwechsels, mitochondrialen Dysfunktionen (zelluläre Strukturen, die die für die Zelle notwendige Energie produzieren) und einer Polarisierung hin zu einem proinflammatorischen Phänotyp. Diese Veränderungen sind eng mit der Entwicklung von Neuroinflammation und kognitiven Defiziten assoziiert, was auf einen direkten pathogenetischen Zusammenhang zwischen Typ-2-Diabetes und neurodegenerativen Erkrankungen hindeutet (Yang et al., 2022) [3].
Eine weitere Bestätigung dieses Modells ergibt sich aus einer 2022 veröffentlichten Übersichtsarbeit, die die Wechselwirkungen zwischen Hyperinsulinämie, Entzündung und Stoffwechselstörungen kritisch analysiert. In diesem Zusammenhang werden Makrophagen als zentraler Knotenpunkt für die Integration von Stoffwechsel- und Immunsignalen identifiziert. Makrophagen exprimieren Insulinrezeptoren und reagieren direkt auf dessen Signalübertragung; die chronische Exposition gegenüber hohen Insulinkonzentrationen beeinträchtigt jedoch die physiologische regulatorische Funktion, was den Verlust entzündungshemmender Signale und die Verstärkung proinflammatorischer Reaktionen begünstigt. Dieses Ungleichgewicht trägt zur Bildung immun-metabolischer Teufelskreise bei, die das Fortschreiten von Stoffwechselerkrankungen aufrechterhalten und verstärken (Püschel et al., 2022) [4].
Zusammengenommen konvergieren diese Studien auf einem grundlegenden Punkt: Die chronische Hyperinsulinämie erweist sich als aktive pathogenetische Determinante, die in der Lage ist, systemische und gewebespezifische Entzündungsprozesse auszulösen und aufrechtzuerhalten. Die Entzündung erscheint daher nicht als sekundäres oder nachgelagertes Ereignis, sondern als konsequente Folge einer aberranten und nicht-physiologischen Insulinsignalisierung. Dieser konzeptionelle Rahmen bildet die notwendige Voraussetzung, um in den folgenden Abschnitten die 3 Phasen zu analysieren, durch die überschüssiges Insulin in eine entzündliche Aktivierung übersetzt wird.
Das erste Ereignis ist still, aber grundlegend: Insulin stimuliert die Zelle dazu, die Produktion von Arachidonsäure zu erhöhen, einer mehrfach ungesättigten Omega-6-Fettsäure, die in den Zellmembranen vorhanden ist. Dies geschieht durch die Aktivierung von SREBP-1c (ein Protein, das Gene aktiviert, die an der Produktion von Fetten durch die Zelle beteiligt sind), welches die Enzyme verstärkt, die für den Aufbau lipidischer Substrate wie Triglyzeride und Cholesterin notwendig sind (Matsuzaka et al., 2002) [5]. Mit anderen Worten: Die Hyperinsulinämie erzeugt noch keine Entzündung, schafft aber die Bedingungen dafür, dass sie möglich wird.
Sobald sie sich in den Zellmembranen angesammelt hat, muss die Arachidonsäure freigesetzt werden, um biologisch aktiv zu werden. Hier kommt ein zweiter entscheidender Schritt ins Spiel: Insulin aktiviert die MAPK-Kaskade (eine Signalkette, die Informationen innerhalb der Zelle überträgt), erhöht das intrazelluläre Kalzium und setzt cPLA2α in Gang, das Enzym, das für die Freisetzung freier Arachidonsäure verantwortlich ist (Gijón et al., 2000) [6].
Schließlich wird die freigesetzte Arachidonsäure durch die Wirkung von COX2 (ein Enzym, das zur Produktion von Substanzen beiträgt, die an Entzündungen beteiligt sind) in Prostaglandin E2 umgewandelt, einen der zentralen Mediatoren chronischer Entzündungen. COX2 wird durch überschüssiges Insulin über die Aktivierung der MAPK-Kaskade stimuliert. PGE2 bleibt kein bloßes Endprodukt: Es wird zu einem aktiven Signal, das den EP4-Rezeptor (Zellrezeptor, der das Signal von Prostaglandin E2 (PGE2) empfängt) einschaltet, den EGFR (Zellrezeptor, der bei Aktivierung Wachstums- und Überlebenssignale der Zelle stimuliert) reaktiviert und erneut auf der PI3K–AKT–mTOR-Achse konvergiert, wodurch ein tiefer Verstärkungskreislauf zwischen Entzündung und Zellwachstum geschlossen wird (Oshima et al., 2011) [7].
In den folgenden Abschnitten werden wir detaillierter auf jede der oben beschriebenen 3 Phasen eingehen, um alle biologisch miteinander verbundenen Schritte besser verständlich zu machen.