
Scientific Book

El diálogo entre metabolismo e inflamación

La inflamación es una respuesta biológica esencial para la defensa del organismo, pero cuando se vuelve persistente puede contribuir al desarrollo de numerosas patologías crónicas. El metabolismo lipídico, el ácido araquidónico, las prostaglandinas y las vías PI3K/AKT/mTOR participan en la regulación de las señales inflamatorias. En el libro «La scelta di Vivere in Salute o in Malattia» (La elección de vivir con salud o con enfermedad), el Dr. A. Colonnese y R. Panzironi analizan las conexiones entre la insulina, el metabolismo celular y la inflamación, distinguiendo los mecanismos fisiológicos de las alteraciones patológicas.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). El diálogo entre metabolismo e inflamación. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/el-dialogo-entre-metabolismo-e-inflamacion
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.5

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • HIPERINSULINEMIA CRÓNICA
  • INFLAMACIÓN METABÓLICA
  • ÁCIDO ARAQUIDÓNICO
  • SREBP-1C
  • COX-2/PGE₂
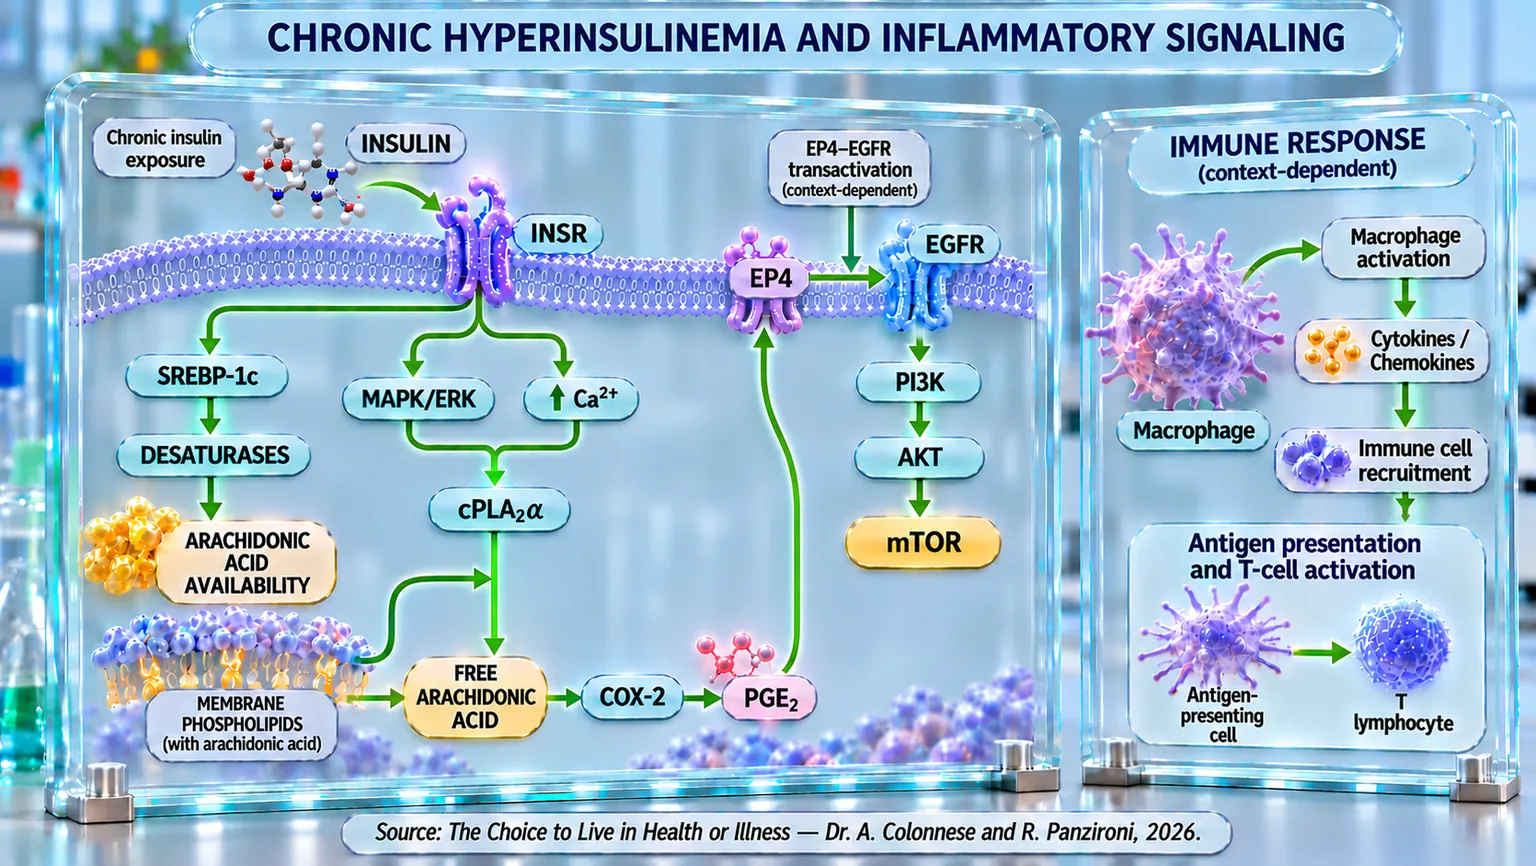
Infografía con receptores INSR, EP4 y EGFR, cascada del ácido araquidónico y respuesta inmunitaria coordinada por macrófagos y linfocitos T.
Esquema de la hiperinsulinemia crónica: la activación de INSR conecta SREBP-1c, desaturasas, ácido araquidónico y el eje MAPK/ERK–cPLA₂α–COX-2–PGE₂; la transactivación EP4–EGFR involucra a PI3K/AKT/mTOR. Estas señales convergen en la respuesta inmunitaria, con activación de macrófagos, citoquinas, reclutamiento celular, presentación de antígenos y activación de linfocitos T.

ABSTRACT

La inflamación crónica también puede desarrollarse en relación con alteraciones persistentes de la regulación metabólica. En el quinto capítulo del libro "La scelta di Vivere in Salute o in Malattia", el Dr. A. Colonnese y R. Panzironi examinan los posibles vínculos moleculares entre la hiperinsulinemia, el metabolismo lipídico y la activación de las señales inflamatorias, describiendo un circuito en el cual procesos fisiológicamente distintos pueden influirse mutuamente.

Una estimulación insulínica prolongada puede favorecer, a través de SREBP-1c y las desaturasas, la síntesis de ácido araquidónico, un componente lipídico involucrado en la producción de mediadores inflamatorios. Sin embargo, su disponibilidad depende también de su liberación desde los fosfolípidos de membrana. En este paso, la señalización MAPK/ERK y el aumento del calcio intracelular pueden promover la actividad de cPLA₂α, haciendo accesible el sustrato necesario para las transformaciones posteriores.

La inducción de COX-2 permite entonces la formación de prostaglandina E₂ (PGE₂), una molécula capaz de participar en la comunicación inflamatoria. A través del receptor EP4, la PGE₂ puede interactuar con EGFR y favorecer la reactivación de la cascada PI3K/AKT/mTOR. Se configura así un posible circuito de amplificación en el cual la estimulación metabólica persistente alimenta la producción de mediadores lipídicos que, a su vez, influyen en las vías intracelulares involucradas en el crecimiento y la adaptación celular.

Las consecuencias de estas señales pueden extenderse más allá de la célula individual. La activación de los macrófagos favorece, de hecho, la liberación de citocinas y quimiocinas, el reclutamiento de otras células inmunitarias y la modificación del microambiente tisular, contribuyendo a la comunicación con los linfocitos y a la modulación de la respuesta inflamatoria.

Esta perspectiva distingue la descripción de los mecanismos celulares de la demostración de su peso clínico en las diversas condiciones patológicas humanas. En conjunto, el capítulo propone una lectura integrada del metabolismo y la inmunidad, en la cual la hiperinsulinemia persistente representa un posible factor de disregulación, no una causa universal de inflamación. Comprender tales interacciones ofrece una base para profundizar en el papel de las poblaciones inmunitarias en la duración y la resolución de las respuestas inflamatorias.

Hiperinsulinemia e inflamación

La inflamación crónica de bajo grado representa uno de los rasgos distintivos de las principales patologías metabólicas modernas, incluidas la obesidad, la diabetes tipo 2, el síndrome metabólico y las enfermedades cardiovasculares. Durante mucho tiempo, este estado inflamatorio se interpretó como una consecuencia tardía de la disfunción metabólica, a menudo atribuida casi exclusivamente a la hiperglucemia o a la acumulación de tejido adiposo. Sin embargo, un análisis más atento de la literatura científica sugiere un marco causal más complejo y, sobre todo, temporalmente distinto.

En los últimos años ha surgido con mayor claridad la hipótesis de que la hiperinsulinemia crónica —entendida como la exposición persistente de los tejidos a niveles elevados de insulina basal— precede y contribuye directamente al desarrollo del estado inflamatorio sistémico. De hecho, en numerosos contextos clínicos, los marcadores de inflamación aparecen aumentados ya en sujetos normoglucémicos pero hiperinsulinémicos, lo que sugiere que la activación inflamatoria no es necesariamente una respuesta secundaria a la hiperglucemia, sino un evento biológico más precoz.

En este capítulo nos adentramos en uno de los pasos quizás más complejos, pero también más sorprendentes, de la fisiopatología moderna: la forma en que el exceso de insulina puede contribuir directamente al origen y al mantenimiento de la inflamación crónica.

Como ya hemos visto en el capítulo anterior dedicado a la vía de la insulina, la hiperinsulinemia no es solo una consecuencia pasiva de un desequilibrio metabólico. Al contrario, puede convertirse en una señal biológica activa, capaz de empujar a la célula hacia modificaciones profundas y duraderas. También en este caso, lo que emerge es un concepto muy interesante, del que todavía se habla relativamente poco: al final del recorrido, volveremos de nuevo a mTOR, que aparece como el punto de convergencia final, como una especie de nodo central donde el metabolismo, el crecimiento celular y la inflamación terminan por encontrarse.

Esta vez, sin embargo, el camino que conduce a mTOR es diferente. No se trata de la vía de la insulina descrita en el capítulo anterior, sino de un recorrido alternativo, más tortuoso, que atraviesa la cascada MAPK, la movilización del ácido araquidónico, la producción de prostaglandinas y la utilización de receptores inflamatorios como EP4 y EGFR para mantener e iniciar la inflamación. Es como si la insulina, cuando está presente en exceso durante demasiado tiempo, lograra transformar una señal metabólica en una señal inflamatoria, y desde ahí reingresar nuevamente en los circuitos del crecimiento y la estimulación celular.

Es importante advertir al lector que este capítulo es inevitablemente técnico. Para demostrar realmente la relación entre la insulina crónica y la inflamación, la única forma posible era entrar en el detalle bioquímico más profundo, siguiendo paso a paso enzimas, receptores y mediadores lipídicos. Algunos términos podrán resultar complejos, pero son necesarios para mantener el rigor y la coherencia científica.

Precisamente por este motivo, quien no esté interesado en profundizar en este nivel específico de detalle puede saltarse tranquilamente este capítulo sin perder el hilo general del libro. A diferencia del capítulo sobre la vía insulínica canónica que tratamos anteriormente, que representa el hilo conductor al que se conectarán todos los capítulos sucesivos donde abordaremos las patologías individuales, aquí se describen, en una primera fase, las evidencias clínicas y experimentales que identifican a la hiperinsulinemia como un factor clave en la patogenia de la inflamación crónica de bajo grado; posteriormente, se examinan de forma secuencial y rigurosa los mecanismos bioquímicos a través de los cuales una estimulación insulínica crónica puede activar vías proinflamatorias, contribuyendo a la pérdida progresiva de la homeostasis metabólica. Este capítulo representa, por tanto, una profundización especializada para quienes deseen comprender a fondo cómo la hiperinsulinemia puede transformarse, con el tiempo, en un motor biológico de la inflamación crónica.

La hiperinsulinemia como factor patogénico primario

Como hemos destacado en los capítulos anteriores, un número creciente de evidencias científicas ha cuestionado progresivamente el paradigma según el cual la hiperinsulinemia representaría exclusivamente una respuesta compensatoria a la insulinorresistencia; del mismo modo, la hiperinsulinemia, como veremos con las siguientes evidencias científicas, puede convertirse también en el motor de la activación y el mantenimiento de la inflamación crónica.

De hecho, en 2021 se publicó una revisión amplia y sistemática que contribuyó de forma decisiva a este cambio de perspectiva. Al analizar datos experimentales y clínicos, se observa cómo, en las fases iniciales de la obesidad y la diabetes tipo 2, la hiperinsulinemia precede a menudo tanto a la hiperglucemia como a la insulinorresistencia manifiesta. En este contexto, el exceso de insulina no actúa como una señal neutra, sino como un potente modulador de la señalización celular, capaz de promover la inflamación crónica, la disfunción metabólica, la aceleración de los procesos de envejecimiento y el aumento del riesgo oncológico (Zhang et al., 2021) [1].

En apoyo a esta visión, los estudios experimentales que aíslan el efecto de la insulina del exceso calórico proporcionan pruebas particularmente sólidas. En un estudio de 2018, se indujo hiperinsulinemia crónica en modelos murinos (animales de laboratorio, sobre todo ratones, utilizados en estudios científicos) mediante infusión continua de insulina, en ausencia de un incremento del aporte energético. En estas condiciones, la hiperinsulinemia demostró ser suficiente para inducir inflamación del tejido adiposo, caracterizada por un aumento de las poblaciones inmunitarias proinflamatorias, por un desequilibrio entre macrófagos M1 y M2 (células del sistema inmunitario) y por una marcada deposición de matriz extracelular. Por el contrario, la reducción parcial de la insulina circulante, incluso en presencia de obesidad, atenuaba la inflamación y mejoraba la sensibilidad insulínica, identificando la hiperinsulinemia como un factor causal directo de la inflamación metabólica (Kumar et al., 2018) [2].

El papel patogénico de la hiperinsulinemia emerge con claridad también fuera de los tejidos metabólicamente clásicos. En 2022 se demostró que la hiperinsulinemia asociada a la resistencia a la insulina promueve la activación proinflamatoria de la microglía, la principal población inmunitaria del sistema nervioso central. En modelos animales y celulares, la exposición crónica a la insulina induce alteraciones del metabolismo energético microglial, disfunciones mitocondriales (estructuras celulares que producen la energía necesaria para la célula) y polarización hacia un fenotipo proinflamatorio. Estos cambios están estrechamente asociados al desarrollo de neuroinflamación y a déficits cognitivos, lo que sugiere una conexión patogénica directa entre la diabetes tipo 2 y las enfermedades neurodegenerativas (Yang et al., 2022) [3].

Una confirmación adicional de este modelo surge de una revisión publicada en 2022, que analiza de forma crítica las interacciones entre hiperinsulinemia, inflamación y disfunción metabólica. En este contexto, los macrófagos se identifican como un nodo central de integración entre señales metabólicas e inmunitarias. Los macrófagos expresan receptores para la insulina y responden directamente a su señalización; sin embargo, la exposición crónica a concentraciones elevadas de insulina compromete la función reguladora fisiológica, favoreciendo la pérdida de las señales antiinflamatorias y el potenciamiento de las respuestas proinflamatorias. Este desequilibrio contribuye a la formación de circuitos viciosos inmunometabólicos que sostienen y amplifican la progresión de las enfermedades metabólicas (Püschel et al., 2022) [4].

En conjunto, estos estudios convergen en un punto fundamental: la hiperinsulinemia crónica emerge como un determinante patogénico activo, capaz de desencadenar y sostener procesos inflamatorios sistémicos y tisulares. La inflamación no aparece, por tanto, como un evento secundario o posterior, sino como una consecuencia coherente de una señalización insulínica aberrante y no fisiológica. Este marco conceptual constituye el presupuesto necesario para analizar, en las secciones siguientes, las 3 fases a través de las cuales el exceso de insulina se traduce en activación inflamatoria.

El primer evento es silencioso pero fundamental: la insulina estimula a la célula para que aumente la producción de ácido araquidónico, un ácido graso poliinsaturado omega-6 presente en las membranas de las células. Esto ocurre a través de la activación de SREBP-1c (proteína que activa genes implicados en la producción de grasas por parte de la célula), que potencia las enzimas necesarias para construir sustratos lipídicos como triglicéridos y colesterol (Matsuzaka et al., 2002) [5]. En otras palabras, la hiperinsulinemia aún no genera inflamación, pero crea las condiciones para que esta sea posible.

Una vez acumulado en las membranas celulares, el ácido araquidónico debe ser liberado para volverse biológicamente activo. Aquí entra en juego un segundo paso decisivo: la insulina activa la cascada MAPK (una cadena de señales que transmite información dentro de la célula), aumenta el calcio intracelular y pone en funcionamiento la cPLA2α, la enzima responsable de la liberación del ácido araquidónico libre (Gijón et al., 2000) [6].

Finalmente, el ácido araquidónico liberado se convierte en prostaglandina E2, uno de los mediadores centrales de la inflamación crónica, por acción de la COX2 (enzima que contribuye a la producción de sustancias implicadas en la inflamación) estimulada por el exceso de insulina, a través de la activación de la cascada MAPK. La PGE2 no permanece como un simple producto terminal: se convierte en una señal activa que enciende el receptor EP4 (receptor celular que recibe la señal de la prostaglandina E2 (PGE2)), reactiva el EGFR (receptor celular que, cuando se activa, estimula señales de crecimiento y supervivencia de la célula) y converge nuevamente en el eje PI3K–AKT–mTOR, cerrando un circuito de amplificación profundo entre inflamación y crecimiento celular (Oshima et al., 2011) [7].

En los siguientes párrafos entraremos de manera más detallada en cada una de las 3 fases descritas anteriormente para facilitar la comprensión de todos los pasos biológicamente conectados.

Activación de SREBP-1c

Una de las primeras respuestas celulares a la estimulación insulínica crónica es la activación del factor de transcripción SREBP-1c (Sterol Regulatory Element-Binding Protein-1c), que permite el inicio del programa lipogénico (producción de lípidos como triglicéridos y colesterol). Este paso representa un nodo crucial de conversión de la señal insulínica en remodelación lipídica y constituye el primer eslabón de unión entre la hiperinsulinemia y la producción de mediadores lipídicos bioactivos.

Ya en modelos fisiológicos, la estimulación insulínica es capaz de aumentar de forma marcada la expresión de SREBP-1c a nivel hepático, con un efecto que resulta selectivamente conservado (mantenido en el tiempo por ser útil o importante) incluso en condiciones de resistencia a la insulina. En particular, se ha demostrado que la activación de SREBP-1c y de la lipogénesis permanece intacta o incluso potenciada.

Desde el punto de vista molecular, la activación insulínica de SREBP-1c requiere la integridad de la vía PI3K/AKT y, de forma específica, del complejo mTORC1. La inhibición farmacológica de mTORC1 bloquea selectivamente la inducción de SREBP-1c por parte de la insulina, independientemente de otros efectos metabólicos de la hormona, lo que demuestra que la lipogénesis representa una rama funcional de la señalización insulínica (Li et al., 2010) [8].

Además de la regulación transcripcional, la insulina también controla la proteólisis (el proceso de degradación de las proteínas por parte del organismo) de SREBP-1c, necesaria para su translocación al núcleo y la activación de los genes diana. Se ha aclarado que este segundo nivel de control depende también de mTORC1. Este doble control —transcripcional y postraduccional— hace que SREBP-1c sea particularmente sensible a una estimulación insulínica persistente, como en el caso de la hiperinsulinemia (Owen et al., 2012) [9].

La importancia funcional de este eje ha sido confirmada adicionalmente en modelos celulares y animales, en los cuales la activación de AKT promueve el crecimiento celular y la acumulación lipídica exclusivamente cuando la actividad de mTORC1 y SREBP está preservada. El bloqueo de SREBP impide el aumento de la síntesis lipídica y limita la expansión celular, demostrando que la lipogénesis inducida por la insulina no representa un efecto accesorio, sino un componente estructural del programa anabólico insulínico (Porstmann et al., 2008) [10].

Este mecanismo no se limita al hígado. Incluso las células inmunitarias como los monocitos responden directamente a la insulina a través de la inducción de SREBP-1c. Se ha demostrado que la exposición a la insulina aumenta la expresión de SREBP-1c y de las principales desaturasas de ácidos grasos (enzimas fundamentales en el metabolismo de los lípidos), lo que sugiere que la insulina puede modular de forma directa la composición lipídica celular y la disponibilidad de ácidos grasos poliinsaturados (ácido linoleico, DGLA, ácido araquidónico), precursores de mediadores inflamatorios, como veremos más adelante (Arbo et al., 2011) [11].

En conjunto, estas evidencias indican que la activación de SREBP-1c representa una respuesta primaria y altamente conservada a la estimulación insulínica. En condiciones de hiperinsulinemia crónica, este programa lipogénico pierde su carácter adaptativo y se vuelve persistente, predisponiendo al entorno celular a un aumento de la síntesis y la modificación de los ácidos grasos, paso esencial para las fases sucesivas de la cascada inflamatoria.

SREBP-1c aumenta la desaturasa 6 para la conversión del ácido linoleico en DGLA

La activación insulínica de SREBP-1c no se limita a la inducción de los genes implicados en la síntesis de ácidos grasos saturados y monoinsaturados, sino que se extiende de forma específica a la regulación de las enzimas clave responsables de la biosíntesis de los ácidos grasos poliinsaturados de cadena larga (ácido linoleico, DGLA, ácido araquidónico). Entre ellas, la Δ6-desaturasa representa el principal punto de control de toda la vía.

Se ha demostrado que esta desaturasa es un gen diana directo de SREBP-1c. En modelos murinos, la sobreexpresión hepática de SREBP-1 determina un marcado aumento de la expresión de la desaturasa, mientras que la deleción del gen SREBP-1 se asocia a una reducción significativa de la expresión de esta enzima clave, en particular en las condiciones de realimentación tras el ayuno, cuando la señal insulínica es fisiológicamente elevada (Matsuzaka et al., 2002) [5].

Desde el punto de vista molecular, la activación de SREBP-1c promueve la transcripción de la Δ6-desaturasa y aumenta la capacidad celular para iniciar la desaturación de los ácidos grasos esenciales omega-6 (Nakamura y Nara, 2003) [12].

La importancia fisiológica de este control resulta evidente al considerar que la Δ6-desaturasa representa el primer paso obligado en la conversión del ácido linoleico (el más difundido y principal representante de los ácidos grasos omega-6) en DGLA (ácido dihomo-gamma-linolénico), un punto central porque constituye una posible «encrucijada» entre la producción de señales antiinflamatorias o la transformación en ácido araquidónico, potencialmente proinflamatorio. En consecuencia, la activación crónica de SREBP-1c en condiciones de hiperinsulinemia conlleva un aumento estructural de la capacidad celular para producir ácido araquidónico, predisponiendo al sistema a una mayor disponibilidad de sustratos para la síntesis de eicosanoides (lípidos con función similar a las hormonas derivados del ácido araquidónico: leucotrienos, prostaglandinas, prostaciclinas, tromboxanos).

Este mecanismo no se limita al hígado. También en las células inmunitarias, la activación de SREBP-1c se asocia a un aumento de la expresión de la Δ6-desaturasa. Se ha demostrado que la exposición a la insulina induce en los monocitos humanos (células del sistema inmunitario) un aumento coordinado de la expresión de SREBP-1c, lo que sugiere que el mismo eje transcripcional opera también en células directamente implicadas en los procesos inflamatorios (Arbo et al., 2011) [11].

En conjunto, estas evidencias indican que la activación de SREBP-1c representa no solo una señal lipogénica general, sino un paso funcional específico que potencia la síntesis endógena de ácido araquidónico a través de la inducción de la Δ6-desaturasa. En condiciones fisiológicas, este mecanismo contribuye a la constitución de la membrana lipídica celular. En condiciones de hiperinsulinemia, en cambio, su activación persistente crea el presupuesto bioquímico para la amplificación de las vías proinflamatorias, abriendo el camino a la fase siguiente de la cascada que observaremos mejor en el siguiente párrafo.

SREBP-1c aumenta la desaturasa 5

La activación de SREBP-1c no termina con la inducción de la Δ6-desaturasa, sino que continúa a lo largo de la misma vía biosintética mediante el aumento de la expresión de la Δ5-desaturasa, la enzima responsable del paso final y determinante en la síntesis del ácido araquidónico. Este evento representa un punto de consolidación del programa lipogénico inducido por la insulina, ya que hace efectiva la conversión de precursores poliinsaturados como el DGLA en ácido araquidónico.

Se ha demostrado que la expresión de la Δ5-desaturasa está regulada de forma coordinada con la de la Δ6-desaturasa y responde a las mismas señales de la insulina. En particular, la estimulación de SREBP-1 es suficiente para inducir un aumento temprano de los niveles de ARNm de la Δ5-desaturasa en monocitos (glóbulos blancos, parte del sistema inmunitario innato, que circulan en la sangre). Este dato indica que SREBP-1c representa el principal mediador de la regulación inicial de la Δ5-desaturasa en respuesta a señales anabólicas (Risé et al., 2007) [13].

Desde el punto de vista funcional, la Δ5-desaturasa cataliza la conversión del DGLA (ácido graso poliinsaturado de cadena larga de la serie omega-6) en ácido araquidónico, un paso que determina de forma directa la cantidad de sustrato disponible para la síntesis de eicosanoides. En consecuencia, la inducción coordinada de las Δ6- y Δ5-desaturasas por parte de SREBP-1c no representa una simple adaptación metabólica, sino un mecanismo estructurado destinado a potenciar selectivamente la producción de ácido araquidónico.

Este esquema regulador también se ha observado en las células inmunitarias. En condiciones de estimulación insulínica, los monocitos humanos muestran un aumento dependiente de la dosis y del tiempo en la expresión de un gen que codifica la enzima delta-5 desaturasa, en paralelo con la inducción de SREBP-1c, lo que sugiere que el eje insulina–SREBP-1c–Δ5-desaturasa también está operativo en células directamente involucradas en los procesos inflamatorios (Arbo et al., 2011) [11]; (Nakamura y Nara, 2002) [14].

En condiciones fisiológicas, este sistema permite una adaptación precisa de la composición lipídica celular. En condiciones de hiperinsulinemia, por el contrario, la activación persistente de SREBP-1c determina un aumento estructural de la expresión de la Δ5-desaturasa, completando el potenciamiento de la vía biosintética del ácido araquidónico. Este paso crea el presupuesto bioquímico directo para el aumento de la disponibilidad de DGLA, preparando la transición hacia la fase siguiente de la cascada.

Conversión del DGLA en ácido araquidónico

La inducción de la Δ5-desaturasa representa el punto de llegada funcional del eje insulina–SREBP-1c–desaturasa, ya que permite la conversión efectiva del DGLA en ácido araquidónico (AA). Este paso no es meramente teórico o potencial, sino que constituye un evento bioquímico medible y regulado, con consecuencias directas sobre la disponibilidad de sustratos para la síntesis de mediadores lipídicos proinflamatorios, como el ácido araquidónico.

La demostración más directa de este proceso proviene de estudios realizados en humanos, en los cuales la conversión de DGLA en AA se ha rastreado in vivo mediante marcaje isotópico, una técnica de laboratorio muy útil para seguir el recorrido de una sustancia. Se ha demostrado que el DGLA administrado por vía oral se incorpora progresivamente en los fosfolípidos plasmáticos (grasas presentes en la sangre) y se convierte en AA de forma dependiente de la actividad de la Δ5-desaturasa. En sujetos diabéticos no tratados, esta conversión resulta fuertemente reducida, mientras que se restablece tras el tratamiento con insulina, demostrando de forma directa que la actividad de la Δ5-desaturasa es sensible al estado insulínico también en humanos (El Boustani et al., 1989) [15].

Desde el punto de vista fisiopatológico, este dato adquiere un significado relevante: la insulina no se limita a regular la expresión de las enzimas situadas aguas arriba, sino que controla la producción final de ácido araquidónico en los fosfolípidos de membrana. Es precisamente de este reservorio de donde el AA puede ser movilizado rápidamente en respuesta a estímulos inflamatorios, convirtiéndose en sustrato para la síntesis de eicosanoides tipo prostaglandinas, tromboxanos y leucotrienos (hormonas locales que regulan la inflamación, la coagulación y las respuestas inmunitarias).

El papel causal de la Δ5-desaturasa en la determinación de los niveles de AA se ve confirmado además por estudios de inhibición selectiva de la enzima. Se ha demostrado que el bloqueo farmacológico de la Δ5-desaturasa determina una reducción significativa de los niveles de AA y, al mismo tiempo, un aumento del DGLA, con una profunda remodelación del perfil de los eicosanoides producidos. En modelos murinos predispuestos a la aterosclerosis, esta modulación se asocia a una marcada reducción de las lesiones vasculares, independientemente de los niveles plasmáticos de colesterol, lo que indica que la conversión de DGLA en AA representa un nodo crítico de la inflamación crónica (Takagahara et al., 2019) [16].

Resultados análogos surgen en modelos de obesidad inducida por la dieta, en los cuales la inhibición selectiva de la Δ5-desaturasa reduce la relación AA/DGLA, mejora la sensibilidad a la insulina y atenúa la inflamación del tejido adiposo. Estos efectos se acompañan de una reducción de la infiltración macrofágica (proceso en el que los macrófagos migran a los tejidos, habitualmente asociado a estados inflamatorios) y de una mejora del perfil metabólico global, lo que sugiere que la producción de AA representa un paso funcional central en la conexión entre el metabolismo lipídico y la inflamación (Yashiro et al., 2016) [17].

En conjunto, estas evidencias demuestran que el aumento de la actividad de la Δ5-desaturasa completa la secuencia iniciada por la hiperinsulinemia: la inducción coordinada de las desaturasas delta-6 y delta-5 conduce a un incremento estructural de la producción de ácido araquidónico, transformando una señal metabólica crónica en una mayor disponibilidad de precursores proinflamatorios. Este paso cierra la primera gran fase mecanística (fase en la que se estudia cómo y por qué ocurre un proceso biológico) y crea el presupuesto directo para la activación de las vías dependientes de eicosanoides, mediadores inflamatorios, que se analizarán en la siguiente sección.

Insulina y liberación de ácido araquidónico con activación de la vía MAPK-ERK

La unión de la insulina a su receptor no activa exclusivamente la vía PI3K–AKT, responsable de los efectos metabólicos clásicos, sino que desencadena en paralelo una segunda cascada de señalización: la vía MAPK-ERK. Esta bifurcación de la señal insulínica es un evento fisiológico bien documentado y representa un paso clave en la traducción de la señal hormonal en respuestas celulares no tradicionalmente metabólicas.

Tras la activación del receptor de insulina, la fosforilación de los sustratos IRS (la adición de grupos fosfato a IRS que modifica su capacidad para transmitir la señal insulínica) desencadena entonces la cascada secuencial MAPK-ERK: esta rama de la señalización insulínica es funcionalmente distinta de la vía AKT, pero se activa de forma coordinada y temporalmente superpuesta (Arkun, 2016) [18].

La activación de la vía MAPK-ERK por parte de la insulina no es un evento accesorio, sino un paso regulado y necesario para el control preciso de la duración y la intensidad de la señal insulínica. Se ha demostrado que los mediadores de esta cascada participan en circuitos de retroalimentación que modulan la activación del receptor de insulina en la membrana plasmática, contribuyendo a su actividad en la membrana celular (Choi et al., 2019) [19].

Desde el punto de vista funcional, la vía MAPK-ERK representa un eje de integración entre señales nutricionales, hormonales y mitogénicas (efectos que favorecen la multiplicación celular). En condiciones fisiológicas, su activación transitoria contribuye a la adaptación metabólica y a la regulación de la expresión génica celular. Sin embargo, cuando la estimulación insulínica se vuelve crónica, como en la hiperinsulinemia, la activación repetida o prolongada de MAPK-ERK puede adquirir un significado cualitativamente distinto, favoreciendo programas celulares asociados al estrés metabólico y a la inflamación (Gehart et al., 2010) [20].

Es importante subrayar que esta vía no actúa simplemente como un amplificador de la señal insulínica, sino que modula la sensibilidad misma de la célula a la insulina. Estudios in vivo han demostrado que una actividad adecuada de la cascada MAPK-ERK es necesaria para mantener una respuesta insulínica normal, mientras que su alteración crónica contribuye al desarrollo de resistencia a la insulina a través de mecanismos de regulación transcripcional y de retroalimentación negativa (Zhang et al., 2011) [21].

En conjunto, la activación de la vía MAPK-ERK representa el primer paso de la segunda fase del proceso que, a través de esta cascada, conduce la señal insulínica hacia programas celulares capaces de modular enzimas, lípidos de membrana y respuestas inflamatorias, creando el presupuesto molecular para todos los eventos subsiguientes.

MAPK/ERK activa la cPLA2α: el puente entre la señalización de la insulina y la movilización lipídica

Una vez activada la cascada MAPK-ERK, la señal insulínica adquiere la capacidad de modular directamente enzimas encargadas de la movilización de los fosfolípidos de membrana, como el ácido araquidónico. En este contexto, la cPLA2α (fosfolipasa A2 citosólica α) representa el nodo bioquímico más relevante, ya que constituye la principal enzima responsable de la liberación de los fosfolípidos que contienen ácido araquidónico.

La importancia de la cPLA2α reside en el hecho de que su activación representa el primer paso obligado para transformar la liberación intracelular de ácido araquidónico en una disponibilidad inmediatamente utilizable para la síntesis de mediadores proinflamatorios. En condiciones fisiológicas, la actividad de esta enzima está estrictamente controlada por señales intracelulares rápidas, entre ellas la liberación de calcio.

Ya en 1993 se demostró de forma directa que la cPLA2α es un sustrato específico de la MAPK y que incrementa significativamente su actividad catalítica (capacidad de facilitar y acelerar una reacción química). En particular, se identificó una mutación que reduce la actividad de esta enzima, lo que determinó una drástica reducción de la liberación de ácido araquidónico en respuesta a estímulos extracelulares (Lin et al., 1993) [22].

Las investigaciones posteriores han mostrado que la activación de la cPLA2α ocurre a través de múltiples mecanismos que colaboran entre sí. Por una parte, las MAPK activan la enzima mediante la fosforilación; por otra, el aumento de calcio dentro de la célula favorece el desplazamiento de la cPLA2α hacia la membrana celular, que contiene fosfolípidos ricos en ácido araquidónico. Una vez allí, la cPLA2α puede actuar directamente sobre estos fosfolípidos y liberar el ácido araquidónico, que queda así disponible para las reacciones celulares posteriores, incluidas aquellas involucradas en la producción de importantes mediadores de la inflamación (Gijón y Leslie, 1999) [23].

En conjunto, estas evidencias demuestran que la cascada insulínica MAPK/ERK representa el principal activador de la cPLA2α. Este paso constituye el puente molecular que conecta la señalización insulínica crónica con la movilización del ácido araquidónico desde las membranas celulares, preparando la transición hacia la fase siguiente que veremos en el próximo párrafo.

La insulina induce un aumento del Ca2+ intracelular

Para que la cPLA2α pueda ser plenamente activada y trasladarse hacia los compartimentos de membrana ricos en fosfolípidos que contienen ácido araquidónico, no basta con la fosforilación mediada por MAPK/ERK. Se requiere también una segunda señal indispensable: el aumento del calcio intracelular (Ca2+). Este paso representa, por tanto, un elemento clave en la conexión entre la señalización insulínica y la movilización del ácido araquidónico.

La insulina es capaz de modular rápidamente la dinámica del Ca2+ en numerosos tipos celulares, activando tanto la entrada de calcio desde el exterior como su liberación desde depósitos intracelulares. Ya en 2005 se demostró que la estimulación insulínica induce un aumento significativo del flujo de Ca2+ en células humanas, con un incremento de hasta cuatro veces respecto a los niveles basales. Este efecto resulta dependiente de la actividad enzimática del receptor de insulina e involucra canales de calcio sensibles al “verapamilo” (un fármaco calcioantagonista utilizado principalmente para tratar la hipertensión y las arritmias), lo que indica que la señal insulínica puede activar directamente vías dependientes de Ca2+ incluso en células no clásicas (Zancan y Sola-Penna, 2005) [24].

En el músculo esquelético, uno de los principales objetivos fisiológicos de la insulina, el aumento del Ca2+ inducido por la hormona es extremadamente rápido y requiere la entrada de Ca2+ extracelular. Este perfil es distinto al inducido por el IGF-I (hormona que favorece el crecimiento y el desarrollo de las células y los tejidos), lo que demuestra que la insulina posee un mecanismo específico y dedicado para movilizar señales tempranas de Ca2+ (Espinosa et al., 2004) [25].

Evidencias más recientes han aclarado que este aumento del Ca2+ no representa un evento secundario, sino una componente integrada de la acción insulínica. Se ha demostrado que la insulina estimula la producción controlada de radicales libres a través de una enzima fundamental en las células inmunitarias, y que dichas señales redox (señales químicas que permiten a la célula percibir y responder a los cambios en su equilibrio oxidativo) activan la liberación de Ca2+. Paralelamente, la insulina activa también otro canal, generando un doble circuito convergente de movilización del Ca2+ (Contreras-Ferrat et al., 2014) [26].

Esta arquitectura ha sido sintetizada adicionalmente en una revisión dedicada, en la cual se subraya cómo la insulina induce picos de Ca2+ citoplasmático (calcio presente en el interior de la célula que contribuye a la transmisión de las señales celulares), y cómo estas señales cooperan con la cascada canónica PI3K/AKT en el control del metabolismo. En particular, se destaca que la señalización del calcio representa un mecanismo complementario indispensable para sostener la acción insulínica en los músculos estriados (Contreras-Ferrat et al., 2014) [27].

En el contexto de este párrafo, el aspecto crucial es que el aumento del Ca2+ inducido por la insulina constituye una de las dos señales fundamentales requeridas para la activación funcional de la cPLA2α (Gijón y Leslie, 1999) [23].

En consecuencia, la estimulación insulínica crónica no solo activa la MAPK-ERK, sino que también induce señales dependientes de Ca2+ que cooperan para hacer que la cPLA2α sea plenamente operativa. Este paso prepara el terreno para la fase siguiente, en la cual la enzima activada causa la liberación de fosfolípidos de membrana, liberando así el ácido araquidónico, evento que desencadena directamente la última fase de la cascada proinflamatoria, que analizaremos en el próximo párrafo.

cPLA2α cataliza la liberación de ácido araquidónico libre

Las fases anteriores han mostrado que la insulina, a través de la activación de la cascada MAPK/ERK y el aumento del calcio intracelular, proporciona las dos señales fundamentales necesarias para la activación completa de la cPLA2α. Una vez fosforilada y traslocada hacia las membranas intracelulares, la cPLA2α es capaz de catalizar el paso bioquímico decisivo: la liberación de ácido araquidónico libre (AA).

Este evento representa un punto de inflexión en la transición entre el metabolismo lipídico y la respuesta inflamatoria. En condiciones fisiológicas, de hecho, el ácido araquidónico no está presente en forma libre en el citoplasma (entorno interno de la célula), sino que está almacenado en los fosfolípidos de membrana: su liberación constituye, por tanto, un evento controlado y limitante, ya que determina la disponibilidad inmediata del sustrato para la síntesis de mediadores inflamatorios.

La cPLA2α se distingue de las otras fosfolipasas (enzimas que escinden los fosfolípidos de las membranas celulares) precisamente por su marcada especificidad hacia los fosfolípidos que contienen ácido araquidónico. Representa la única isoforma (variante de una misma proteína) bien caracterizada capaz de movilizar selectivamente este ácido graso, lo que la convierte en el principal regulador de la disponibilidad de AA y, en consecuencia, de la producción de eicosanoides proinflamatorios (Leslie, 1997) [28].

Desde el punto de vista molecular, la activación de la cPLA2α ocurre a través de un proceso altamente ordenado. En condiciones basales, la enzima se localiza en el citosol (componente líquido interno de la célula); tras el aumento transitorio del Ca2+ intracelular, el calcio induce una rápida traslocación hacia compartimentos particularmente ricos en fosfolípidos que contienen ácido araquidónico. Esta localización estratégica permite una liberación inmediata y eficiente del sustrato (AA) hacia las enzimas situadas aguas abajo de la cascada inflamatoria (Hirabayashi y Shimizu, 2000) [29].

Una vez asociada a la membrana, la cPLA2α permite la liberación de ácido araquidónico libre: este paso constituye el evento inicial y limitante en la biosíntesis de prostaglandinas, tromboxanos y leucotrienos (eicosanoides), ya que, sin la disponibilidad de AA libre, estos procesos no podrían llevarse a cabo.

La esencialidad funcional de la cPLA2α para la liberación de ácido araquidónico se ha demostrado de forma directa en modelos celulares inmunitarios: en macrófagos (células fundamentales del sistema inmunitario innato) privados genéticamente de cPLA2α, la liberación de AA y la producción de eicosanoides resultan prácticamente abolidas en respuesta tanto a activadores que movilizan el calcio como a activadores que no lo movilizan, confirmando que esta enzima representa un paso obligado e insustituible de la cascada inflamatoria lipídica (Gijón et al., 2000) [6].

En este contexto, la estimulación insulínica crónica adquiere un significado patogenético particularmente relevante: a través de MAPK/ERK y señales dependientes de Ca2+, la insulina no solo promueve la síntesis del ácido araquidónico, sino que también hace posible su liberación efectiva desde las membranas celulares. Este evento constituye el eslabón directo entre la hiperinsulinemia y la activación de la cascada dependiente de eicosanoides.

Con la liberación de ácido araquidónico libre, se completa, por tanto, la segunda gran fase. El sistema celular se encuentra ahora en la condición bioquímica necesaria para iniciar la producción de mediadores lipídicos proinflamatorios, que serán analizados en la fase siguiente a través de la activación de las ciclooxigenasas (COX, enzima que contribuye a la producción de prostaglandinas a partir del ácido araquidónico).

Insulina–MAPK–COX-2: inducción de la enzima clave de la prostaglandina E2

Una vez que la insulina ha hecho disponible el ácido araquidónico libre mediante la activación de cPLA2α, la célula entra en una nueva condición bioquímica: el sustrato lipídico AA está ahora presente en el citoplasma y puede ser canalizado inmediatamente hacia la síntesis de eicosanoides. Sin embargo, para que el ácido araquidónico se transforme efectivamente en prostaglandinas, es necesario un segundo requisito fundamental: la inducción de COX-2 (enzima ciclooxigenasa-2), principal catalizador de la biosíntesis de PGE2 (prostaglandina E2).

La COX-2 representa, de hecho, el eslabón limitante de la respuesta inflamatoria lipídica: en condiciones basales, su expresión es baja o nula en la mayoría de los tejidos, pero es rápidamente inducida por señales insulínicas a través de las vías de transducción intracelular dependientes de MAPK.

Se ha demostrado que la cascada MAPK es suficiente para determinar un aumento directo de la expresión de COX-2 y un incremento paralelo de la producción de PGE2. La activación de los mediadores induce la COX-2 de forma completamente dependiente de la fosforilación de la vía MAPK-ERK, y la inhibición farmacológica de esta última anula por completo tanto la expresión de la enzima como la síntesis de prostaglandinas (Guan et al., 1998) [30].

Estos resultados aclaran un punto crucial: la señalización MAPK-ERK no solo actúa antes de la liberación del ácido araquidónico, sino que también controla la capacidad de la célula para transformarlo en mediadores inflamatorios mediante la inducción de COX-2.

La importancia de la vía MAPK-ERK en la regulación de la COX-2 también se ha confirmado en contextos patológicos caracterizados por inflamación persistente y microambientes protumorales. Se ha observado que una activación sostenida de la proteína MAPK-ERK estabiliza el ARNm de la COX-2 y amplifica su expresión, produciendo una respuesta proinflamatoria potenciada y duradera (Park y Kwon, 2011) [31].

En el contexto específico de la señalización insulínica, este vínculo adquiere un significado directo. Se ha demostrado que la insulina puede activar células inmunitarias residentes, como la microglía (un tipo de células que se encargan de la principal defensa inmunitaria activa en el sistema nervioso central), induciendo un aumento persistente de la expresión de COX-2. Este dato indica que la insulina no solo moviliza el sustrato lipídico, sino que también puede iniciar la inducción del aparato enzimático necesario para su conversión en prostaglandinas proinflamatorias (Haas et al., 2020) [32].

A nivel transcripcional (regulación durante la cual ocurre la transcripción del ADN en ARN mensajero, ARNm), la expresión de COX-2 resulta regulada por la activación de señales MAPK-ERK. En modelos celulares humanos, la inhibición selectiva de MAPK-ERK reduce significativamente la inducción de COX-2, confirmando que esta quinasa representa uno de los principales nodos funcionales en la regulación de la enzima (Garcia-Garcia et al., 2012) [33].

En conjunto, esta primera subfase de la última secuencia muestra que la insulina, a través de la activación de la vía MAPK-ERK, es capaz de inducir la COX-2, creando las condiciones enzimáticas necesarias para que el ácido araquidónico liberado sea canalizado hacia la síntesis de prostaglandina E2. De este modo, la señal insulínica crónica completa la transición de un estado metabólico fisiológico a uno proinflamatorio, predisponiendo a la célula a la producción de mediadores inflamatorios activos, como veremos en el siguiente párrafo.

La COX-2 convierte el ácido araquidónico en prostaglandina E2

Una vez que la insulina ha hecho disponible el ácido araquidónico libre a través de la activación de cPLA2α y ha inducido la expresión de la enzima COX-2, la célula se encuentra en la condición bioquímica necesaria para realizar el siguiente paso: la transformación del ácido araquidónico en prostaglandinas. Este proceso representa el momento en el que la señal insulínica crónica se traduce de forma directa en la producción de mediadores lipídicos inflamatorios.

La COX-2 cataliza el paso limitante de la biosíntesis de las prostaglandinas, convirtiendo el ácido araquidónico en prostaglandina E2 (PGE2), uno de los principales mediadores proinflamatorios derivados del ácido araquidónico (McGinty et al., 2000) [34].

Es fundamental subrayar que la disponibilidad de ácido araquidónico libre y la expresión de COX-2 constituyen dos requisitos conjuntos: sin la movilización del ácido araquidónico de las membranas por parte de la cPLA2α, la COX-2 no dispone del sustrato necesario; sin la inducción de la COX-2, el ácido araquidónico libre no se canaliza eficazmente hacia la síntesis de prostaglandinas. En este sentido, la secuencia insulina → AA → COX-2 representa una verdadera arquitectura causal completa de la inflamación.

La suficiencia de las vías MAPK-ERK para activar este eje biosintético ha sido demostrada de forma directa: la activación constitutiva de las cascadas principales de MAPK-ERK es capaz de inducir la COX-2 y aumentar consecuentemente la producción de PGE2, lo que demuestra que las vías de señalización no solo regulan la expresión de la enzima, sino que también determinan un incremento funcional del rendimiento de prostaglandinas (McGinty et al., 2000) [34].

En una investigación realizada en modelos humanos, la inducción de COX-2 por parte de estímulos intracelulares convergentes como la insulina, sobre MAPK-ERK y PI3K, se acompaña sistemáticamente de un aumento medible de la síntesis de PGE2. En las células mesangiales humanas (células especializadas en el glomérulo renal), la activación coordinada de las vías principales de MAPK determina un incremento marcado de la producción de PGE2 tras la inducción de COX-2, lo que demuestra que esta vía es plenamente operativa incluso en contextos patológicos crónicos (Rodríguez-Barbero et al., 2006) [35].

La importancia biológica de la síntesis de PGE2 mediada por COX-2 emerge también de modelos fisiológicos y metabólicos: se ha demostrado que la inhibición selectiva de la COX-2 reduce la producción de PGE2 en los islotes pancreáticos y mejora la secreción de insulina estimulada por la glucosa, lo que indica que la PGE2 derivada de la COX-2 ejerce un papel funcional activo y regulador también en el metabolismo endocrino (Fujita et al., 2007) [36].

En el sistema nervioso central, la activación aberrante de la vía MAPK-ERK determina un aumento de la expresión de COX-2 y una sobreproducción de PGE2, contribuyendo a la neurotoxicidad y a la muerte neuronal mediada por la microglía (un ataque a las células neuronales por parte del sistema inmunitario). Este dato pone de relieve cómo el eje COX-2–PGE2 representa un efector directo de la transición hacia un estado proinflamatorio (Xia et al., 2015) [37].

En conjunto, esta última fase concluye la tercera acción directa de la insulina sobre la inducción de la inflamación, a través de la disponibilidad de ácido araquidónico y la activación de la COX-2, que hace posible la síntesis de prostaglandina E2. De este modo, una señal metabólica crónica se transforma en una producción sostenida de mediadores lipídicos proinflamatorios, abriendo el camino a la fase siguiente, en la cual la PGE2 ejercerá efectos directos sobre la expresión de la inflamación sistémica.

La PGE2 se une al receptor EP4 – EGFR

Esta fase representa un paso crucial porque muestra cómo un mediador lipídico inflamatorio como la PGE2, producido a raíz de la hiperinsulinemia, puede activar programas celulares de crecimiento, supervivencia y amplificación inflamatoria a través de interacciones con el EGFR (un receptor de membrana que se une al factor de crecimiento epidérmico).

Una vez sintetizada a partir del ácido araquidónico mediante el eje COX-2, la PGE2 no actúa simplemente como un producto terminal de la inflamación, sino que se convierte en una señal activa propiamente dicha. La PGE2 ejerce sus efectos uniéndose a cuatro receptores (EP1/2/3/4), entre los cuales el receptor EP4 emerge como uno de los principales mediadores de las respuestas proliferativas e inflamatorias.

La unión de la PGE2 con el EP4 desencadena una cascada intracelular compleja, que involucra mecanismos de transducción capaces de activar el receptor EGFR. Este evento, conocido como transactivación (activación indirecta de otra vía de señalización celular), representa un punto de amplificación fundamental en la biología de la inflamación crónica.

Se ha demostrado de forma directa que la señalización PGE2–EP4 es capaz de activar el EGFR en tumores gástricos a través de un aumento de la expresión de EGFR. La inhibición selectiva de EP4 suprime completamente esta inducción, demostrando que EP4 constituye el nodo esencial de la conexión entre la PGE2 y el EGFR in vivo (Oshima et al., 2011) [7].

Junto a este mecanismo indirecto, existen también formas de transactivación intracelular más rápidas. Se ha observado que la PGE2 puede inducir en pocos minutos la fosforilación del EGFR y la activación de AKT. Los inhibidores de EGFR abolían completamente la migración celular inducida por la PGE2, lo que pone de relieve que la activación del EGFR representa un evento precoz obligado en la respuesta celular a la prostaglandina (Buchanan et al., 2003) [38].

Este eje resulta particularmente bien caracterizado también en células no tumorales. En los miocitos cardíacos (células especializadas que componen el miocardio), la PGE2 induce hipertrofia celular a través de un mecanismo dependiente de EP4, que involucra la transactivación del EGFR. El antagonismo de EP4 o la inhibición del EGFR abolen completamente la síntesis proteica inducida por la PGE2, demostrando una secuencia causal EP4 → EGFR (Mendez y LaPointe, 2005) [39].

A nivel molecular, se ha demostrado que la estimulación del receptor EP4 por parte de la PGE2 induce la transactivación del EGFR. La interrupción de este complejo reduce drásticamente la migración celular y la capacidad metastásica, lo que indica que EP4 no es solo un receptor, sino un centro organizador de la señalización inflamatoria prooncogénica (Buchanan et al., 2006) [40].

En su conjunto, estas evidencias indican que la PGE2 producida a raíz de la hiperinsulinemia no representa un simple mediador terminal, sino un activador funcional de EP4 capaz de transactivar el EGFR y amplificar, por tanto, la señal AKT y todos los programas celulares proinflamatorios y proliferativos. Este paso completa la transformación de la señal insulínica crónica en una red inflamatoria autosostenida, que ya no involucra solo el metabolismo lipídico, sino también el crecimiento celular, la migración y el remodelado patológico, a través de la vía de la insulina PI3K-AKT-mTOR.

EGFR activa PI3K–AKT–mTOR: convergencia entre inflamación y crecimiento celular

Tras la unión de la PGE2 al receptor EP4 y la activación del receptor EGFR, la célula entra en una fase cualitativamente nueva: una señal lipídica inflamatoria intracelular se transforma en un programa de crecimiento, supervivencia y remodelación metabólica.

El EGFR representa, por tanto, como hemos visto, uno de los nodos de activación de la vía PI3K–AKT-mTOR, el eje central de la acción metabólica de la insulina. De este modo, la inflamación derivada del ácido araquidónico converge directamente en los mismos efectores moleculares de la hiperinsulinemia, estableciendo un potente circuito de amplificación.

Como hemos visto en el párrafo anterior, se ha demostrado que la PGE2, a través de EP4, induce una rápida fosforilación del EGFR y, inmediatamente después, la activación de AKT. La inhibición farmacológica del EGFR abole completamente la activación de AKT inducida por la PGE2, lo que demuestra que el EGFR es un paso obligado en la conexión entre la señalización de prostaglandinas y la vía PI3K/AKT (Buchanan et al., 2003) [38].

Esta observación es crucial: la PGE2 no actúa solo como mediador inflamatorio, sino como activador ascendente de la misma arquitectura de la vía que la insulina utiliza fisiológicamente.

Una evidencia aún más específica se ha aportado al demostrar que el EP4, pero no el EP2, es capaz de activar selectivamente la cascada PI3K/ERK e inducir genes precoces de crecimiento como EGR-1 (proteína que controla la actividad de algunos genes). La inhibición de PI3K elimina completamente la respuesta MAPK-ERK, confirmando que el EP4 está funcionalmente acoplado a la vía PI3K como rama dominante de su señalización (Fujino et al., 2003) [41].

Esta propiedad distingue al EP4 como un receptor capaz de transformar una señal inflamatoria en un impulso proliferativo dependiente de PI3K.

En el carcinoma de colon, la estimulación del receptor EP4 restablece plenamente la proliferación celular incluso cuando la síntesis endógena de PGE2 se bloquea mediante inhibidores de la COX. Este efecto resulta dependiente de la activación de la cascada PI3K/ERK, lo que demuestra que la PGE2 es suficiente para activar vías proliferativas a través de EP4 y PI3K (Pozzi et al., 2004) [42].

Aguas abajo de AKT, como hemos visto ampliamente antes en el capítulo de la vía de la insulina, uno de los efectores más relevantes es el complejo mTOR, regulador central del crecimiento celular y del metabolismo biosintético. En condiciones patológicas, este eje PI3K/AKT/mTOR constituye uno de los principales puentes entre la inflamación crónica y la progresión tumoral.

En modelos murinos de tumorigénesis intestinal, la deleción selectiva de EP4 en las células mieloides (células de la médula ósea) reduce drásticamente la formación de adenomas y se asocia a una marcada supresión de la activación de mTOR y MAPK-ERK en el microambiente tumoral. Este dato demuestra que la señalización PGE2–EP4 es un impulsor ascendente de la activación de mTOR en contextos de inflamación crónica (Chang et al., 2015) [43].

Un estudio de 2020 analiza el papel de la prostaglandina E2 (PGE2) y de su receptor EP4 en la progresión tumoral. En los tumores, la mayor actividad de la COX-2 favorece la producción de PGE2, que a través del EP4 puede activar vías de señalización como PI3K/AKT y MAPK-ERK, favoreciendo la proliferación, migración, invasión y metástasis. El EP4 contribuye además a la resistencia a las terapias y a la supresión de la respuesta inmunitaria antitumoral. Los autores destacan, por tanto, cómo el bloqueo farmacológico del EP4 representa una posible estrategia terapéutica, sobre todo en asociación con quimioterapia e inmunoterapia (Ching et al., 2020) [44].

En conjunto, esta fase final cierra la secuencia causal iniciada con la hiperinsulinemia y finalmente converge en mTOR, transformando una señal inflamatoria en un programa anabólico y proliferativo autosostenido.

Esto representa uno de los mecanismos más potentes a través de los cuales la hiperinsulinemia puede desencadenar la inflamación crónica y la progresión de las patologías metabólicas y degenerativas.

El verdadero punto de llegada de la hiperinsulinemia: macrófagos, inflamación y activación linfocitaria

La célula que activa de forma central la respuesta inflamatoria que acabamos de ver detalladamente, paso a paso, siguiendo todos los procesos de la vía, es el macrófago, una “centinela” del sistema inmunitario innato presente en los tejidos. El macrófago, como veremos mejor en el capítulo siguiente dedicado íntegramente al sistema inmunitario, es una célula clave de la inflamación. En condiciones normales, se activa solo cuando es necesario. Sin embargo, cuando la vía mTOR se estimula de forma persistente, el macrófago puede entrar en un estado de hiperactivación crónica.

En el macrófago, mTOR funciona como un verdadero “interruptor metabólico”: integra señales de disponibilidad energética y nutrientes y las traduce en un programa celular más “agresivo”, capaz de sostener una respuesta inflamatoria intensa. En términos prácticos, es como si el macrófago fuera “puesto en condiciones” de producir más rápidamente energía y sustratos útiles para sintetizar citocinas, enzimas y mediadores de la inflamación. En resumen, cuando mTOR permanece crónicamente “encendido”, el macrófago no solo está más activo: está metabólicamente predispuesto a sostener una producción proinflamatoria y, al mismo tiempo, es menos eficiente a la hora de apagar y limpiar las señales intracelulares que alimentan la inflamación. (Weichhart et al., 2015) [45]

El paso decisivo, sin embargo, es lo que sucede después del macrófago hiperactivo: una vez aumentada la producción de citocinas y quimiocinas (pequeñas proteínas utilizadas por las células, sobre todo las inmunitarias, para comunicarse entre sí), se desencadena una cascada de activación del sistema inmunitario. Las citocinas proinflamatorias liberadas (como TNF-α, IL-1β e IL-6) inducen en los tejidos una respuesta “de alarma” que incluye un aumento de la expresión de moléculas de adhesión endotelial (proteínas fundamentales para mediar la interacción y la migración de los leucocitos desde la sangre hacia los tejidos durante la inflamación). En la práctica, el endotelio (el tejido que reviste el interior de los vasos sanguíneos) se vuelve más “adherente” y permisivo al paso de las células inmunitarias: es uno de los pasos con los que la inflamación local se convierte en un proceso organizado, poblado por células efectoras (Zhang et al., 2011) [46].

Simultáneamente, el macrófago produce quimiocinas que guían el reclutamiento de otras células inmunitarias innatas (monocitos, neutrófilos) y contribuyen a mantener y amplificar el microambiente inflamatorio. Este es el momento en el que la respuesta deja de ser el comportamiento aislado de una sola célula y se convierte en un evento extendido a todo el tejido: más señales producidas por el macrófago, más células son reclutadas, más mediadores son liberados, con un efecto de circuito que tiende a autosostenerse (Duque y Descoteaux, 2014) [47].

Finalmente, la transición hacia la inmunidad adaptativa (la segunda línea de defensa del sistema inmunitario, que se desarrolla tras el contacto con agentes patógenos específicos) se ve facilitada cuando las células presentadoras de antígeno (sustancia reconocida por el sistema inmunitario), como los macrófagos, aumentan la producción de citocinas capaces de orientar la activación de los linfocitos T; en este ámbito, mTOR se describe como regulador de la función de las células inmunitarias y de su capacidad para estimular a los linfocitos, actuando como puente entre el inmunometabolismo y la respuesta linfocitaria (Sukhbaatar et al., 2016) [48].

Conclusiones

El recorrido abordado en este capítulo nos ha permitido observar la inflamación desde una perspectiva distinta a la que se describe habitualmente. No solo como una respuesta del organismo ante un daño, una infección o una condición patológica ya presente, sino también como una posible consecuencia de una alteración persistente de las señales metabólicas. En este escenario, la hiperinsulinemia crónica adquiere un significado particular: la insulina, que es una señal fisiológica indispensable para la homeostasis del organismo, cuando está presente en exceso y durante periodos prolongados, puede contribuir a la creación de un entorno celular favorable a la inflamación.

Siguiendo paso a paso esta transformación, hemos visto en primer lugar cómo la estimulación insulínica puede modificar el metabolismo lipídico a través de SREBP-1c y la activación de las desaturasas, aumentando la capacidad celular de producir ácido araquidónico. Se crea así una mayor disponibilidad de un sustrato que, aunque desempeña importantes funciones fisiológicas, representa también el punto de partida para la producción de numerosos mediadores de la inflamación.

Pero producir ácido araquidónico no es suficiente: para que pueda ser utilizado, debe liberarse de los fosfolípidos de las membranas celulares, a través de una segunda vía en la que la insulina, al activar MAPK/ERK y aumentar el calcio intracelular, favorece la activación de cPLA2α. Es esta enzima la que hace disponible el ácido araquidónico libre, permitiendo que la cascada continúe.

A partir de ese momento, la señal adquiere características cada vez más claramente inflamatorias. La inducción de COX-2 permite utilizar el ácido araquidónico para la producción de prostaglandina E2. La PGE2, a su vez, no representa simplemente el producto final de la cascada: a través del receptor EP4 puede interactuar con EGFR y reactivar PI3K, AKT y, finalmente, mTOR. Se cierra así un circuito particularmente significativo: hemos partido de un exceso crónico de una señal metabólica y, atravesando el metabolismo lipídico y los mediadores de la inflamación, hemos regresado precisamente a esa vía PI3K–AKT–mTOR encontrada en el capítulo anterior.

Este es probablemente el concepto más importante que debemos conservar al terminar un capítulo inevitablemente complejo: el metabolismo y la inflamación no constituyen dos sistemas independientes. Se comunican continuamente y comparten nodos moleculares a través de los cuales una alteración metabólica persistente puede modificar progresivamente el comportamiento de las células.

En este punto, sin embargo, nuestro recorrido debe desplazarse necesariamente de la cascada molecular individual a las células que transforman estas señales en una verdadera respuesta inmunitaria. Y es aquí donde emerge el macrófago. Su activación puede determinar la producción de citocinas y quimiocinas, atraer a otras células inmunitarias, modificar el microambiente tisular y contribuir a la activación de los linfocitos. Lo que comenzó como una señal metabólica intracelular puede así adquirir una dimensión progresivamente más amplia, involucrando primero a una célula, luego a un tejido y, finalmente, a una compleja red de comunicación inmunitaria.

Para comprender lo que sucede de este momento en adelante, debemos conocer mejor a los protagonistas de esta red: macrófagos, células presentadoras de antígenos, linfocitos T y las numerosas poblaciones celulares que cooperan para determinar la intensidad, la duración y la resolución de la respuesta inflamatoria.

Es precisamente aquí donde comenzará el próximo capítulo: desde el sistema inmunitario y las células que transforman una señal de alarma en una respuesta biológica organizada.

Referencias

[1] Hyperinsulinemia in Obesity, Inflammation, and Cancer

Zhang et al., 2021

Diabetes Metab J. 2021 May;45(3):285-311.

[2] Chronic hyperinsulinemia promotes meta-inflammation and extracellular matrix deposition in adipose tissue: Implications of nitric oxide

Kumar et al., 2018

Mol Cell Endocrinol. 2018 Dec 5:477:15-28.

[3] Hyperinsulinemia-induced microglial mitochondrial dynamic and metabolic alterations lead to neuroinflammation in vivo and in vitro

Yang et al., 2022

Front Neurosci. 2022 Nov 16:16:1036872.

[4] Macrophages, Low-Grade Inflammation, Insulin Resistance and Hyperinsulinemia: A Mutual Ambiguous Relationship in the Development of Metabolic Diseases

Püschel et al., 2022

J Clin Med. 2022 Jul 27;11(15):4358.

[5] Dual regulation of mouse Delta(5)- and Delta(6)-desaturase gene expression by SREBP-1 and PPARalpha

Matsuzaka et al., 2002

J Lipid Res. 2002 Jan;43(1):107-14.

[6] Cytosolic phospholipase A2 is required for macrophage arachidonic acid release by agonists that Do and Do not mobilize calcium. Novel role of mitogen-activated protein kinase pathways in cytosolic phospholipase A2 regulation

Gijón et al., 2000

J Biol Chem. 2000 Jun30;275(26):20146-56.

[7] Activation of epidermal growth factor receptor signaling by the prostaglandin E(2) receptor EP4 pathway during gastric tumorigenesis

Oshima et al., 2011

Cancer Sci. 2011 Apr;102(4):713-9.

[8] Bifurcation of insulin signaling pathway in rat liver: mTORC1 required for stimulation of lipogenesis, but not inhibition of gluconeogenesis

Li et al., 2010

Proc Natl Acad Sci U S A. 2010 Feb 23;107(8):3441-6.

[9] Insulin stimulation of SREBP-1c processing in transgenic rat hepatocytes requires p70 S6-kinase

Owen et al., 2012

Proc Natl Acad Sci U S A. 2012 Oct 2;109(40):16184-9.

[10] SREBP activity is regulated by mTORC1 and contributes to Akt-dependent cell growth

Porstmann et al., 2008

Cell Metab. 2008 Sep;8(3):224-36.

[11] Insulin induces fatty acid desaturase expression in human monocytes

Arbo et al., 2011

Scand J Clin Lab Invest. 2011 Jul;71(4):330-9.

[12] Essential fatty acid synthesis and its regulation in mammals

Nakamura e Nara, 2003

Prostaglandins Leukot Essent Fatty Acids. 2003 Feb;68(2):145-50.

[13] Delta5 desaturase mRNA levels are increased by simvastatin via SREBP-1 at early stages, not via PPARalpha, in THP-1 cells

Patrizia Risé, 2007

Silvia Ghezzi, Romina Carissimi, Francesca Mastromauro, Anna Petroni, Claudio Galli Eur J Pharmacol. 2007 Oct 1;571(2-3):97-105.

[14] Gene regulation of mammalian desaturases

Nakamura e Nara, 2002

Biochem Soc Trans. 2002 Nov;30(Pt 6):1076-9.

[15] Direct in vivo characterization of delta 5 desaturase activity in humans by deuterium labeling: effect of insulin

El Boustani et al., 1989

Metabolism. 1989 Apr;38(4):315-21.

[16] A Novel Orally Available Delta-5 Desaturase Inhibitor Prevents Atherosclerotic Lesions Accompanied by Changes in Fatty Acid Composition and Eicosanoid Production in ApoE Knockout Mice

Takagahara et al., 2019

J Pharmacol Exp Ther. 2019 Nov;371(2):290-298.

[17] A Novel Selective Inhibitor of Delta-5 Desaturase Lowers Insulin Resistance and Reduces Body Weight in Diet-Induced Obese C57BL/6J Mice

Yashiro et al., 2016

PLoS One. 2016 Nov 10;11(11):e0166198.

[18] Dynamic Modeling and Analysis of the Cross-Talk between Insulin/AKT and MAPK/ERK Signaling Pathways

Yaman Arkun, 2016

PLoS One. 2016 Mar 1;11(3):e0149684.

[19] Mitotic regulators and the SHP2-MAPK pathway promote IR endocytosis and feedback regulation of insulin signaling

Choi et al., 2019

Nat Commun. 2019 Apr 1;10(1):1473.

[20] MAPK signalling in cellular metabolism: stress or wellness?

Gehart et al., 2010

EMBO Rep. 2010 Nov;11(11):834-40.

[21] MAPK/ERK signaling regulates insulin sensitivity to control glucose metabolism in Drosophila

Zhang et al., 2011

PLoS Genet. 2011 Dec;7(12):e1002429.

[22] cPLA2 is phosphorylated and activated by MAP kinase

Lin et al., 1993

Cell. 1993 Jan 29;72(2):269-78.

[23] Regulation of arachidonic acid release and cytosolic phospholipase A2 activation

Gijón e Leslie, 1999

J Leukoc Biol. 1999 Mar;65(3):330-6.

[24] Calcium influx: a possible role for insulin modulation of intracellular distribution and activity of 6-phosphofructo-1-kinase in human erythrocytes

Zancan e Sola-Penna, 2005

Mol Genet Metab. 2005 Nov;86(3):392-400.

[25] IGF-I and insulin induce different intracellular calcium signals in skeletal muscle cells

Espinosa et al., 2004

J Endocrinol. 2004 Aug;182(2):339-52.

[26] Calcium signaling in insulin action on striated muscle

Contreras-Ferrat et al., 2014

Cell Calcium. 2014 Nov;56(5):390-6.

[27] Insulin elicits a ROS-activated and an IP2-dependent Ca2+ release, which both impinge on GLUT4 translocation

Contreras-Ferrat et al., 2014

J Cell Sci. 2014 May 1;127(Pt 9):1911-23.

[28] Properties and regulation of cytosolic phospholipase A2

Leslie, 1997

J Biol Chem. 1997 Jul 4;272(27):16709-12.

[29] Localization and regulation of cytosolic phospholipase A(2)

Hirabayashi e Shimizu, 2000

Biochim Biophys Acta. 2000 Oct 31;1488(1-2):124-38.

[30] Induction of cyclooxygenase-2 by the activated MEKK1 --> SEK1/MKK4 --> p38 mitogen-activated protein kinase pathway

Guan et al., 1998

J Biol Chem. 1998 May 22;273(21):12901-8.

[31] Rottlerin enhances IL-1β-induced COX-2 expression through sustained p38 MAPK activation in MDA-MB-231 human breast cancer cells

Park e Kwon, 2011

Exp Mol Med. 2011 Dec 31;43(12):669-75.

[32] Insulin activates microglia and increases COX-2/IL-1β expression in young but not in aged hippocampus

Haas et al., 2020

Brain Res. 2020 Aug 15:1741:146884.

[33] Signal transduction pathways (MAPKs, NF-κB, and C/EBP) regulating COX-2 expression in nasal fibroblasts from asthma patients with aspirin intolerance

Garcia-Garcia et al., 2012

PLoS One. 2012;7(12):e51281.

[34] Induction of prostaglandin endoperoxide synthase 2 by mitogen-activated protein kinase cascades

McGinty et al., 2000

Biochem J. 2000 Dec 1;352 Pt 2(Pt 2):419-24.

[35] TGF-beta1 induces COX-2 expression and PGE2 synthesis through MAPK and PI3K pathways in human mesangial cells

Rodríguez-Barbero et al., 2006

Kidney Int. 2006 Sep;70(5):901-9.

[36] Effect of selective cyclooxygenase-2 (COX-2) inhibitor treatment on glucose-stimulated insulin secretion in C57BL/6 mice

Fujita et al., 2007

Biochem Biophys Res Commun. 2007 Nov 9;363(1):37-43.

[37] Induction of COX-2-PGE2 synthesis by activation of the MAPK/ERK pathway contributes to neuronal death triggered by TDP-43-depleted microglia

Xia et al., 2015

Cell Death Dis. 2015 Mar 26;6(3):e1702.

[38] Prostaglandin E2 regulates cell migration via the intracellular activation of the epidermal growth factor receptor

Buchanan et al., 2003

J Biol Chem. 2003 Sep 12;278(37):35451-7.

[39] PGE2-induced hypertrophy of cardiac myocytes involves EP4 receptor-dependent activation of p42/44 MAPK and EGFR transactivation

Mendez e LaPointe, 2005

Am J Physiol Heart Circ Physiol. 2005 May;288(5):H2111-7.

[40] Role of beta-arrestin 1 in the metastatic progression of colorectal cancer

Buchanan et al., 2006

Proc Natl Acad Sci U S A. 2006 Jan 31;103(5):1492-7. Epub 2006 Jan 23.

[41] Prostaglandin E2 induced functional expression of early growth response factor-1 by EP4, but not EP2, prostanoid receptors via the phosphatidylinositol 3-kinase and extracellular signal-regulated kinases

Fujino et al., 2003

J Biol Chem. 2003 Apr 4;278(14):12151-6.

[42] Colon carcinoma cell growth is associated with prostaglandin E2/EP4 receptor-evoked ERK activation

Pozzi et al., 2004

J Biol Chem. 2004 Jul 9;279(28):29797-804.

[43] Prostaglandin E receptor 4 (EP4) promotes colonic tumorigenesis

Chang et al., 2015

Oncotarget. 2015 Oct 20;6(32):33500-11.

[44] Eicosanoids in Cancer: Prostaglandin E2 Receptor 4 in Cancer Therapeutics and Immunotherapy

Ching et al., 2020

Front Pharmacol. 2020 May 29:11:819.

[45] Regulation of innate immune cell function by mTOR

Weichhart et al., 2015

Review Nat Rev Immunol. 2015 Oct;15(10):599-614.

[46] Regulation of endothelial cell adhesion molecule expression by mast cells, macrophages, and neutrophils

Zhang et al., 2011

PLoS One. 2011 Jan 14;6(1):e14525.

[47] Macrophage cytokines: involvement in immunity and infectious diseases

Duque e Descoteaux, 2014

Front Immunol. 2014 Oct 7:5:491.

[48] mTOR-Mediated Regulation of Dendritic Cell Differentiation and Function

Sukhbaatar et al., 2016

Trends Immunol. 2016 Nov;37(11):778-789.