
Scientific Book

Les défenses immunitaires et leur équilibre métabolique

Le système immunitaire protège l'organisme grâce à un réseau complexe de cellules, de molécules et de signaux qui coordonnent la défense et la tolérance immunologique. Les lymphocytes T et B, les macrophages, les cellules dendritiques ainsi que les populations Th17 et Treg dépendent également de programmes métaboliques spécifiques régulés par mTOR, AMPK et d'autres voies cellulaires. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent la relation entre immunité, métabolisme et développement des maladies auto-immunes.

Citer cet article
Colonnese, A. & Panzironi, R. (2026). Les défenses immunitaires et leur équilibre métabolique. Le choix de vivre en santé ou en maladie. https://lifesciencehub.info/fr/la-scelta-di-vivere-in-salute-o-in-malattia/les-defenses-immunitaires-et-leur-equilibre-metabolique
Le choix de vivre en santé ou en maladie · ISBN 979-12-82692-04-5

DOI lsh.fr.libro.6

  • Publication 05/11/2026
  • Mise à jour 05/11/2026
  • IMMUNOMÉTABOLISME
  • MTORC1
  • AMPK
  • HIF-1Α
  • LYMPHOCYTES TH17/TREG
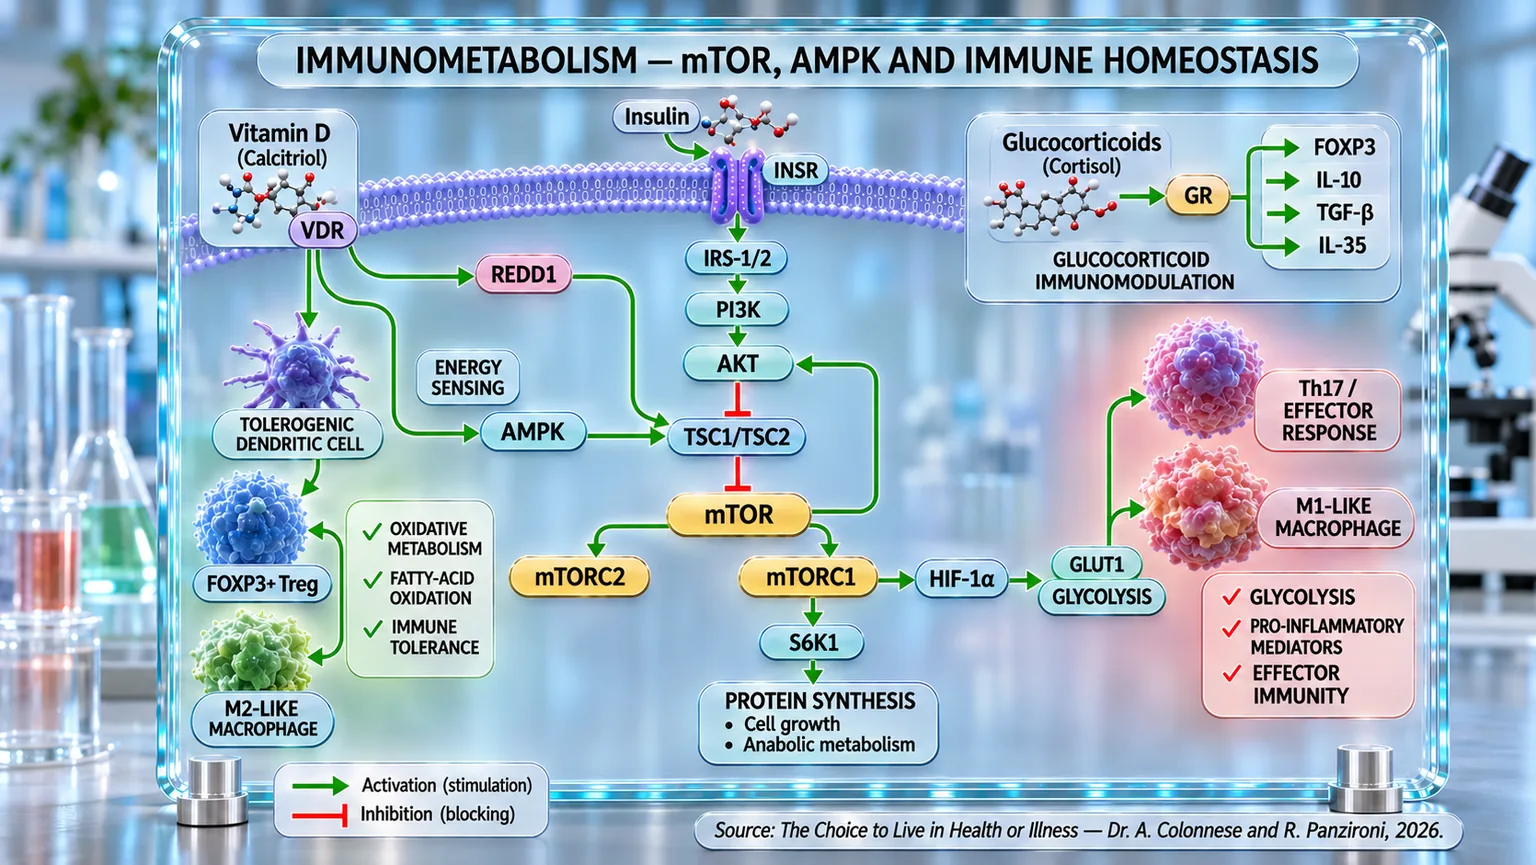
Infographie montrant une membrane cellulaire et des flèches d'activation ou d'inhibition entre les récepteurs, AMPK, mTOR, HIF-1α et les phénotypes immunitaires.
Schéma de l'immunométabolisme : la vitamine D et l'insuline modulent les circuits AMPK–TSC1/TSC2–mTOR et mTORC1–HIF-1α, tandis que les glucocorticoïdes agissent via le GR. Les signaux orientent le métabolisme oxydatif et la tolérance des cellules dendritiques, des Treg et des macrophages M2, ou bien la glycolyse et les réponses effectrices Th17 et macrophagiques M1.

ABSTRACT

Le système immunitaire et le métabolisme énergétique constituent des réseaux fonctionnellement interconnectés, dans lesquels la disponibilité des nutriments influence l'activation, la différenciation et la régulation cellulaires. Dans le livre « La scelta di Vivere in Salute o in Malattia », le Dr A. Colonnese et R. Panzironi approfondissent les mécanismes de l'immunométabolisme, en soulignant le rôle des voies moléculaires dans la coordination des réponses immunitaires innées et adaptatives.

Les macrophages pro-inflammatoires M1 et les lymphocytes T effecteurs utilisent principalement la glycolyse, tandis que les phénotypes réparateurs et régulateurs ont davantage recours au métabolisme oxydatif. Dans cet équilibre, mTORC1 intègre les signaux nutritionnels et les facteurs de croissance, soutenant la prolifération et la différenciation des cellules effectrices. Par l'intermédiaire de HIF-1α, il favorise également l'expression de GLUT1 et des enzymes glycolytiques, contribuant à la différenciation Th17 et à la modulation du programme régulateur associé à FOXP3.

AMPK exerce un contrôle énergétique complémentaire, favorisant des conditions métaboliques compatibles avec les fonctions régulatrices. La phosphorylation de TSC2 contribue à l'inhibition de mTORC1, soulignant comment l'équilibre immunitaire dépend de la modulation coordonnée de signaux métaboliques opposés. Des études expérimentales sur l'inhibition de HIF-1α décrivent des réductions de la glycolyse et de l'inflammation, associées à des modifications de l'équilibre Th17/Treg et de la polarisation macrophagique.

Ces mécanismes soutiennent l'intérêt envers les interventions immunomodulatrices. La rapamycine peut favoriser les populations Treg FOXP3+ et limiter les réponses effectrices, tandis que les glucocorticoïdes influencent FOXP3 et les médiateurs régulateurs tels que l'IL-10, le TGF-β et l'IL-35. Le calcitriol, via le VDR, peut également soutenir la différenciation régulatrice et modifier l'activité des cellules dendritiques, en impliquant REDD1 et TSC1/TSC2 dans la modulation de mTOR.

Dans l'ensemble, il émerge une relation dynamique entre métabolisme cellulaire, différenciation immunitaire et tolérance. Comprendre ces interactions offre une base interprétative pour approfondir les pathologies inflammatoires et auto-immunes, en distinguant les preuves expérimentales des applications cliniques restant à définir.

Qu'est-ce que le système immunitaire

Dans le chapitre 4, nous avons suivi pas à pas le parcours de l’insuline : un signal hormonal crucial qui guide l’absorption du glucose, régule la croissance cellulaire et coordonne un réseau complexe d’activations intracellulaires. Cette voie de signalisation, apparemment confinée au métabolisme, est en réalité profondément imbriquée avec de nombreuses autres fonctions de l’organisme. Parmi celles-ci, l’une des plus surprenantes et stratégiques est la fonction immunitaire. Ces dernières années, la recherche scientifique a mis en lumière un lien de plus en plus étroit entre le métabolisme et le système immunitaire. Les altérations de la signalisation insulinique, telles que celles observées dans les conditions d’insulinorésistance, n’influencent pas seulement l’homéostasie glycémique, mais peuvent moduler l’activité des cellules immunitaires, alimenter un état inflammatoire chronique et contribuer au développement de maladies métaboliques et auto-immunes. Dans ce chapitre, nous approfondirons précisément ce point : comment la dérégulation de la voie insulinique impacte le système immunitaire, ouvrant la voie à de nouvelles interprétations de l’inflammation et de nombreuses pathologies chroniques modernes. Car aujourd’hui plus que jamais, le métabolisme et l’immunité parlent la même langue.

Le système immunitaire représente un réseau complexe de cellules et de molécules dédiées à la défense de l’organisme contre des agents pathogènes tels que les bactéries, les virus ou les cellules transformées. Il s’agit d’un mécanisme extraordinairement organisé qui intègre deux composantes principales : l’immunité innée et l’immunité adaptative. Parmi les protagonistes de la première ligne de défense figurent les macrophages, des cellules capables de reconnaître et d’englober des micro-organismes pathogènes, les détruisant par des processus de phagocytose. Ces cellules ne jouent pas seulement un rôle d’élimination, mais libèrent également des signaux chimiques, comme les cytokines, capables d’attirer d’autres cellules immunitaires et de moduler l’intensité de la réponse (Gordon et Martinez, 2010) [1]. Les macrophages présentent en outre une remarquable plasticité fonctionnelle : selon les signaux reçus de l’environnement, ils peuvent adopter un profil pro-inflammatoire (M1) ou anti-inflammatoire et réparateur (M2), une caractéristique qui s’avère cruciale dans les processus de guérison et dans la régulation de l’état inflammatoire.

À côté de ces cellules du système immunitaire, nous trouvons également les lymphocytes, qui représentent l’élément clé de l’immunité adaptative. Les lymphocytes T ont la capacité de reconnaître les cellules infectées ou tumorales et de les éliminer, avec des sous-populations spécialisées comme les lymphocytes T auxiliaires (helper), qui coordonnent la réponse, et les T cytotoxiques, qui détruisent directement les cellules cibles. Les lymphocytes B, quant à eux, produisent des anticorps, de petites protéines capables de se lier de manière hautement spécifique aux virus ou aux bactéries, les neutralisant et les signalant à d’autres cellules du système immunitaire (Murphy et Weaver, 2016) [2]. La collaboration entre l’immunité innée et adaptative n’est pas nette mais dynamique : les macrophages, par la présentation de l’antigène, servent de pont vers les lymphocytes T, favorisant le développement d’une réponse précise et durable.

Au cours des dernières décennies, l’idée que le métabolisme joue un rôle décisif dans la modulation des fonctions immunitaires a émergé de manière de plus en plus claire, au point d’avoir donné naissance à un nouveau champ de recherche appelé immuno-métabolisme. Les cellules immunitaires, en effet, n’utilisent pas les voies métaboliques uniquement pour obtenir de l’énergie, mais aussi pour réguler leur propre activation et fonction. Les macrophages, par exemple, adoptent une prévalence de la glycolyse dans le phénotype M1, tandis qu’ils utilisent la phosphorylation oxydative (processus par lequel les mitochondries produisent de l’énergie (ATP) en utilisant de l’oxygène) et l’oxydation des acides gras dans le phénotype M2 (O’Neill et al., 2016) [3]. Cette plasticité métabolique n’est pas un simple détail biochimique, mais un mécanisme qui détermine si la réponse immunitaire sera orientée vers l’inflammation ou vers la résolution et la réparation des tissus.

Cette connexion étroite entre immunité et métabolisme a des retombées cliniques significatives. Il est désormais bien documenté que dans les conditions d’obésité et de diabète de type 2, les macrophages des tissus adipeux adoptent principalement un profil pro-inflammatoire, contribuant à un état d’inflammation chronique de bas grade qui alimente davantage la dysfonction métabolique (Hotamisligil, 2017) [4]. Ce concept, apparemment abstrait, a en réalité un impact concret sur la santé quotidienne : cela signifie que les mécanismes qui régulent la glycémie et l’action de l’insuline ne sont pas indépendants du système immunitaire, mais au contraire s’entremêlent, comme nous le verrons bientôt, de manière profonde et constante.

mTOR, HIF-1α et le système immunitaire

Lorsqu'une cellule T rencontre son antigène (élément que le système immunitaire peut reconnaître comme une cible), c'est comme si elle recevait un appel d'urgence : quelque chose dans le corps nécessite une attention immédiate. Mais pour répondre avec force et efficacité, elle a besoin de carburant et d'instructions précises : c'est là qu'intervient mTOR, le complexe moléculaire vu précédemment dans le chapitre sur la voie de l'insuline ; ainsi, en plus d'être une centrale opérationnelle qui intègre les signaux provenant de l'environnement, tels que les nutriments et les facteurs de croissance, il interagit également avec les stimuli immunologiques. Parmi ses deux principaux complexes, mTORC1 se comporte comme un accélérateur qui, une fois activé, déclenche la croissance et la transformation des cellules T naïves (lymphocytes T « vierges », c'est-à-dire des cellules du système immunitaire qui n'ont pas encore rencontré l'antigène spécifique pour lequel elles ont été programmées) en véritables soldats : les cellules effectrices.

L'un des rôles les plus surprenants de mTORC1 est d'activer, même en l'absence d'hypoxie, le facteur clé HIF-1α (Hypoxia-Inducible Factor 1 alpha), lui aussi vu précédemment. Normalement, HIF-1α est rapidement dégradé lorsqu'il y a suffisamment d'oxygène. Mais si mTORC1 est actif, ce facteur est produit et stabilisé malgré tout, comme si l'environnement hypoxique était « simulé ». Cette activation n'est pas fortuite : HIF-1α est essentiel pour guider un changement profond dans le métabolisme des cellules T, en les poussant vers la glycolyse, c'est-à-dire un type de respiration cellulaire très rapide mais moins efficace. C'est comme passer d'une voiture hybride à un moteur turbo qui consomme plus de carburant mais accélère immédiatement : parfait en cas d'urgence immunitaire.

HIF-1α agit sur plusieurs fronts. D'un côté, il favorise la synthèse de transporteurs comme GLUT1 et l'activation d'enzymes glycolytiques, garantissant un afflux immédiat d'énergie nécessaire pour soutenir la prolifération et la fonction des cellules effectrices (Shi et al., 2011) [5]. De l'autre, il module leur identité. Les cellules T ne deviennent pas toutes identiques : certaines assument un rôle régulateur, en maintenant l'équilibre (les Treg), tandis que d'autres se transforment en combattants actifs, comme les Th17 ou les lymphocytes CD8+ cytotoxiques. HIF-1α favorise résolument cette seconde option. Il promeut, en effet, la production d'un facteur spécifique, fondamental pour orienter les cellules vers la spécialisation Th17, et dégrade simultanément FOXP3 (protéine fondamentale pour le fonctionnement des lymphocytes T régulateurs), le « signe distinctif » des Treg (Guan et al., 2017) [6].

Cette double action a également été observée dans des modèles expérimentaux de maladie auto-immune : l'absence de HIF-1α dans les cellules T a réduit l'inflammation et augmenté la présence de Treg, suggérant que le blocage de ce facteur pourrait avoir des implications thérapeutiques importantes (Dang et al., 2011) [7].

Le lien entre mTOR et HIF-1α n'est donc pas seulement biochimique, mais stratégique. mTORC1 active HIF-1α pour garantir que les cellules T reçoivent non seulement de l'énergie rapidement, mais qu'elles se transforment en effecteurs capables d'affronter des infections ou des situations inflammatoires avec détermination. C'est un circuit fermé, mais dynamique : mTORC1 alimente HIF-1α, qui à son tour active la glycolyse et la transcription de facteurs qui changent le destin de la cellule T, favorisant une immunité agressive et, dans certains cas, excessive (Wang et al., 2024) [8].

En termes simples, nous pourrions dire que mTOR est l'interrupteur, et HIF-1α est le transformateur qui allume le moteur haute performance des cellules T, les orientant à devenir des combattants infatigables plutôt que des pacificateurs. Et comme tout système puissant, s'il n'est pas contrôlé, il peut contribuer à l'inflammation chronique et à l'auto-immunité. C'est précisément pour cette raison qu'aujourd'hui, mTOR et HIF-1α font l'objet d'une attention particulière dans le domaine thérapeutique.

Médicaments inhibiteurs de HIF-1α

Nous avons vu comment, dans le réseau complexe qui régule les réponses inflammatoires de notre organisme, HIF-1α agit comme un chef d'orchestre silencieux mais très efficace. Lorsqu'il est activé, ce facteur de transcription oriente les cellules immunitaires, en particulier les macrophages et les cellules T, vers un métabolisme glycolytique, leur fournissant l'énergie nécessaire pour faire face aux situations d'urgence. Cependant, lorsque cet interrupteur reste allumé trop longtemps, l'inflammation peut devenir chronique, contribuant au développement de maladies auto-immunes et inflammatoires. C'est pourquoi, ces dernières années, de nombreuses études se sont concentrées sur des molécules capables de désactiver sélectivement HIF-1α, offrant ainsi de nouveaux espoirs thérapeutiques.

Un exemple notable est la berbérine, un composé d'origine végétale connu depuis des siècles dans la médecine traditionnelle. Des études récentes ont démontré que la berbérine agit en régulant le métabolisme des macrophages : elle réduit la glycolyse et favorise le passage du phénotype inflammatoire M1 au phénotype anti-inflammatoire M2. Cela se produit par l'activation de l'AMPK (capteur énergétique de la cellule qui s'active lorsque l'énergie vient à manquer) et l'inhibition directe de HIF-1α. En d'autres termes, la berbérine agit comme un interrupteur métabolique qui coupe l'alimentation énergétique des cellules inflammatoires, sans les éliminer, mais en les « rééduquant » à se comporter de manière plus pacifique (Yu et al., 2020) [9].

Le costunolide, extrait de plantes médicinales, a également montré des effets similaires dans des modèles animaux de colite. Ce composé favorise la dégradation de HIF-1α. Le résultat est une réduction drastique de la glycolyse dans les cellules Th17, connues pour leur rôle pro-inflammatoire, et un rétablissement de l'équilibre immunitaire entre les Th17 et les Treg (Lv et al., 2021) [10].

Dans le domaine auto-immun, le lupus représente l'une des pathologies les plus complexes et difficiles à traiter : dans une étude intéressante sur des souris MRL/lpr, modèles connus pour le lupus systémique, le silençage de HIF-1α par ARN interférent (petit ARN utilisé par la cellule pour « éteindre » ou réduire l'activité d'un gène) a conduit à une nette amélioration clinique. Les souris traitées ont montré une réduction significative des cellules Th17, de la production d'IL-17 (molécule du système immunitaire qui favorise et soutient l'inflammation) et des dommages rénaux associés, confirmant le rôle clé de HIF-1α dans la progression de la maladie (Zhao et al., 2018) [11].

Certains composés moins connus, comme le cassiaside C, attirent également l'attention de la recherche. Dérivée des graines de Cassia (une plante appartenant à la famille des légumineuses), cette molécule a démontré sa capacité à inhiber la glycolyse et la polarisation M1 des macrophages, en supprimant l'activation de la voie PI3K/AKT/mTOR et l'expression de HIF-1α. C'est comme si le cassiaside C interrompait le « courant électrique » qui alimente l'activité inflammatoire, ramenant les cellules immunitaires à un état d'équilibre (Kim et al., 2022) [12].

Enfin, un médicament déjà connu dans le domaine de l'anesthésiologie, la dexmédétomidine, s'est révélé étonnamment utile également comme modulateur de l'inflammation : dans les macrophages exposés au LPS (composant liposaccharidique), cette molécule a réduit drastiquement la production de cytokines pro-inflammatoires, la consommation de glucose et la production de lactate. Ces effets ont été attribués à la suppression de la glycolyse médiée par HIF-1α, suggérant que même des médicaments déjà disponibles sur le marché pourraient trouver de nouvelles applications dans le contrôle de l'immuno-métabolisme (Meng et al., 2020) [13].

Cette reprogrammation métabolique, cependant, ne naît pas de manière isolée. HIF-1α représente en effet l'un des effecteurs par lesquels la cellule traduit certains signaux métaboliques en un comportement plus glycolytique et pro-inflammatoire, mais son activité peut être soutenue et modulée par des systèmes régulateurs situés plus en amont. Parmi ceux-ci, un rôle central est joué par mTOR, déjà rencontré dans les chapitres précédents comme l'un des principaux capteurs de la disponibilité des nutriments et de l'énergie cellulaire.

Lorsque mTOR reste durablement activé, il peut favoriser l'expression et l'activité de HIF-1α, contribuant ainsi à maintenir cette reprogrammation métabolique qui soutient l'activation des cellules immunitaires et la production de médiateurs pro-inflammatoires. Dans cette perspective, HIF-1α ne représente donc pas seulement une cible finale, mais aussi le point d'expression d'un équilibre métabolique plus large, dans lequel mTOR occupe une position de premier plan.

Pour comprendre jusqu'au bout comment une cellule immunitaire peut s'orienter vers un état plus actif ou, au contraire, plus régulateur, il est donc nécessaire de déplacer l'attention précisément sur ce niveau supérieur de contrôle. Dans les paragraphes suivants, nous analyserons donc le rapport entre mTOR et AMPK, deux systèmes métaboliques en grande partie opposés, capables de déterminer si la réponse immunitaire doit être soutenue, contenue ou progressivement ramenée vers une condition d'équilibre.

Régulation métabolique de mTOR et AMPK

Dans le système immunitaire, l’équilibre entre attaque et tolérance est régulé par un système raffiné d’« interrupteurs métaboliques » qui déterminent si une cellule doit répondre avec force ou rester silencieuse. Deux de ces interrupteurs moléculaires sont mTOR, dont nous avons parlé en détail au chapitre 4 concernant la voie de l’insuline, et AMPK, deux kinases qui fonctionnent un peu comme l’accélérateur et le frein du système immunitaire. mTOR, par exemple, peut être imaginé comme une centrale qui évalue si les nutriments et les ressources sont suffisants pour activer la réponse immunitaire. Lorsque le « feu » est au vert, c’est-à-dire lorsque le glucose, les acides aminés et les facteurs de croissance sont disponibles, mTOR s’active et favorise la croissance, la prolifération et la spécialisation des cellules T en sous-types pro-inflammatoires comme Th1, Th2 et Th17 (Powell et Delgoffe, 2010) [14]. Ce processus est crucial pour combattre les infections ou réagir à une agression externe, mais s’il reste activé trop longtemps, il peut alimenter une réponse inflammatoire chronique.

L’activation de mTORC1 pousse les cellules T à passer d’un métabolisme oxydatif à un métabolisme glycolytique, semblable au « moteur turbo » utilisé par une voiture de course : il consomme beaucoup, mais accélère rapidement. Cette stratégie est idéale pour les cellules qui doivent proliférer rapidement, comme les cellules effectrices. Cependant, pour maintenir l’homéostasie immunitaire et éteindre l’inflammation, il faut un autre type d’énergie et un autre type de conduite : c’est là qu’entre en jeu AMPK, l’autre grand régulateur, qui s’active lorsque les ressources viennent à manquer, par exemple pendant le jeûne ou le stress métabolique, et qui favorise un métabolisme plus efficace, basé sur l’oxydation des acides gras, plus lent mais durable sur le long terme (Sun et al., 2017) [15].

Dans ce scénario, les cellules T régulatrices (Treg), chargées de « refroidir » les réactions immunitaires et de maintenir la tolérance, s’appuient précisément sur des voies métaboliques plus sobres, comme l’oxydation lipidique, soutenues par AMPK. À l’inverse, les cellules effectrices comme les Th17, spécialisées dans le maintien de l’inflammation, dépendent de la glycolyse et donc de mTOR. Ce lien entre métabolisme et fonction immunitaire a également été observé dans des modèles murins (souris ou rats utilisés comme modèles dans les études scientifiques), où la stimulation d’AMPK a favorisé la génération de Treg, tandis que l’activation de mTOR a favorisé l’expansion des Teff (Michalek et al., 2011) [16].

Mais ces deux régulateurs ne travaillent pas isolément : ils interagissent et s’influencent mutuellement. AMPK peut inhiber mTORC1 par la phosphorylation de TSC2, agissant comme un frein d’urgence capable d’interrompre la cascade pro-inflammatoire et de favoriser la transition vers la tolérance immunitaire (Chi, 2012) [17]. Cet antagonisme a des implications cliniques significatives : par exemple, l’hyperactivité de mTOR a été associée à des maladies auto-immunes et inflammatoires chroniques, où la réponse immunitaire devient excessive et incontrôlée. C’est pourquoi des médicaments comme la rapamycine, inhibiteur de mTOR, sont utilisés comme immunosuppresseurs (Waickman et Powell, 2012) [18].

Cependant, il faut aussi considérer le revers de la médaille. Si, d’un côté, AMPK aide à contenir l’inflammation, une activation excessive de ce système pourrait compromettre la réponse immunitaire nécessaire pour combattre les infections ou les tumeurs. Comme un commandant trop prudent, AMPK pourrait empêcher les troupes immunitaires d’intervenir avec force lorsque cela est vraiment nécessaire (Wang et al., 2019) [19].

En oncologie, par exemple, il a été démontré que mTOR joue un rôle crucial dans le renforcement de la réponse des lymphocytes T contre les cellules tumorales. Inhiber mTOR de manière indiscriminée pourrait donc freiner l’efficacité de l’immunothérapie. Par conséquent, le défi clinique est de trouver le juste équilibre : moduler mTOR et AMPK de manière personnalisée, comme s’il s’agissait de régler le volume entre deux haut-parleurs, pour obtenir une réponse immunitaire forte mais contrôlée, efficace mais sûre (Gerriets et Rathmell, 2012) [20].

En résumé, mTOR et AMPK représentent les deux faces d’une même médaille immunitaire. Le premier pousse le système à réagir, le second l’invite au calme. Et comme dans tout bon système de contrôle, la santé dépend de la capacité à passer d’un état à l’autre avec le bon timing et en fonction des besoins réels du corps.

L'AMPK inhibe mTOR

De nombreuses recherches ont démontré avec une précision moléculaire comment l'AMPK parvient à inhiber l'activité de mTOR par le biais de différents mécanismes : l'un des plus étudiés est l'implication de TSC2, une protéine qui agit comme un véritable frein biochimique sur mTOR et que nous avions déjà « rencontrée » dans le chapitre sur la voie de l'insuline. Lorsque l'AMPK est activée, par exemple en réponse à une baisse des niveaux d'ATP (principale source d'énergie immédiatement utilisable par la cellule), elle phosphoryle TSC2, désactivant ainsi mTORC1 et bloquant par conséquent les signaux de croissance cellulaire. C'est ce qui a été observé dans des études sur des cellules tumorales traitées avec de la cryptotanshinone, un composé dérivé de la sauge : l'activation de l'AMPK conduit à la phosphorylation de TSC2 et à l'inhibition du complexe mTOR, réduisant ainsi la prolifération des cellules malignes (Chen et al., 2017) [21].

L'adiponectine, une hormone produite par le tissu adipeux ayant des effets protecteurs sur le système cardiovasculaire, agit également par l'activation de l'AMPK. Dans un modèle de calcification vasculaire, le traitement par l'adiponectine a conduit à l'activation de l'AMPK, à la phosphorylation de TSC2 et, par conséquent, à l'inhibition de mTORC1, réduisant la différenciation des cellules musculaires lisses vasculaires. Cela suggère que le circuit AMPK–TSC2–mTORC1 n'est pas seulement pertinent dans le contexte tumoral, mais aussi dans des pathologies vasculaires telles que l'athérosclérose (Zhan et al., 2014) [22].

Une autre confirmation provient d'études de revue qui analysent le potentiel thérapeutique de l'AMPK dans le traitement du cancer. En particulier, l'AMPK agit comme un régulateur pléiotrope (elle exerce plusieurs effets simultanément sur différents processus biologiques ou sur plusieurs tissus/organismes) : elle n'inhibe pas seulement mTOR par l'intermédiaire de TSC2, mais elle intervient également sur d'autres nœuds critiques de la croissance tumorale. Le résultat est une cellule qui ralentit sa prolifération et active des mécanismes de survie contrôlée, surtout dans des conditions de carence énergétique (Rehman et al., 2014) [23].

En résumé, l'AMPK se comporte comme un chef d'orchestre du métabolisme cellulaire, capable de détecter le niveau d'énergie et de répondre de manière opportune et multiniveau pour empêcher une activation excessive de mTOR. Par la phosphorylation de TSC2, l'AMPK garantit que les cellules ne croissent pas de manière incontrôlée, surtout lorsque les conditions environnementales ne le permettent pas. Cet équilibre est fondamental non seulement pour le métabolisme normal, mais aussi pour prévenir et contrôler des conditions pathologiques telles que le cancer, l'athérosclérose et les maladies dégénératives.

La rapamycine et autres inhibiteurs de mTOR

Lorsque nous parlons de nouvelles stratégies thérapeutiques pour traiter les maladies inflammatoires et auto-immunes, le dialogue biochimique entre mTOR et AMPK apparaît comme un point crucial. Nous avons vu comment mTOR agit comme un accélérateur du système immunitaire, tandis qu'AMPK joue le rôle de frein : le premier pousse la réponse inflammatoire vers l'avant, le second l'équilibre et, si nécessaire, la ralentit. Cette dynamique, finement orchestrée, représente une opportunité précieuse pour intervenir de manière ciblée sur le système immunitaire.

Un exemple emblématique est l'utilisation de la rapamycine, un inhibiteur spécifique de mTOR, qui a montré un effet direct et sélectif sur les cellules T régulatrices (Treg). Dans une étude pionnière, il a été démontré que la rapamycine est capable d'étendre in vitro les cellules T CD4+ CD25+ FoxP3+ sans compromettre leur fonction suppressive. Ce résultat a ouvert la voie à la possibilité d'utiliser ce médicament dans des thérapies cellulaires ex vivo (avec réinjection chez le patient) pour renforcer la tolérance immunitaire chez les patients atteints de maladies auto-immunes ou dans des contextes de transplantation (Battaglia et al., 2005) [24].

Pour confirmer cela, une autre étude a observé comment la rapamycine améliore l'évolution clinique de l'encéphalomyélite auto-immune expérimentale, un modèle animal de la sclérose en plaques. Cette amélioration a été obtenue grâce à une double modulation : d'une part, la réduction des cellules T effectrices pro-inflammatoires et, d'autre part, l'expansion des Treg, avec un équilibre favorable dans le rapport entre ces deux populations cellulaires (Esposito et al., 2010) [25].

Mais la stratégie ne se limite pas à l'inhibition de mTOR. Il est également possible d'agir sur le versant opposé en renforçant l'AMPK, qui représente une sorte d'« interrupteur anti-inflammatoire ». Des substances naturelles et des composés de synthèse émergent comme des stimulateurs de l'AMPK, capables d'orienter le système immunitaire vers une réponse plus régulée et moins agressive.

Par exemple, l'arctigénine, un composé naturel dérivé des graines d'Arctium lappa, a démontré une action anti-inflammatoire efficace dans les macrophages : elle réduit non seulement les cytokines inflammatoires comme IL-1β, IL-6 et TNF-α, mais favorise également la polarisation vers un phénotype M2 anti-inflammatoire, par l'inhibition de la voie PI3K/AKT (Hyam et al., 2013) [26].

Parallèlement, le LZ205, un flavonoïde de nouvelle synthèse (substance naturelle d'origine végétale appartenant aux polyphénols), a montré qu'il pouvait bloquer la polarisation des macrophages M1, ceux qui sont pro-inflammatoires, toujours par la suppression de la cascade PI3K/AKT/mTOR, avec une réduction conséquente de l'inflammation tant dans les modèles de colite que de péritonite (Bai et al., 2018) [27].

Dans l'ensemble, ces résultats nous indiquent qu'il est possible d'intervenir sur le système immunitaire soit en appuyant sur le frein (en activant l'AMPK), soit en levant le pied de l'accélérateur (en inhibant mTOR). Dans une perspective thérapeutique, la combinaison ou la sélection ciblée de ces stratégies pourrait représenter une nouvelle frontière pour le traitement des maladies immuno-médiées, en offrant des approches personnalisées qui tiennent compte de l'état métabolique et immunologique du patient.

Facteurs de transcription Foxp3

Lorsqu'on parle de tolérance immunitaire et de régulation de la réponse inflammatoire, le facteur de transcription Foxp3 représente une sorte de « signature moléculaire » des lymphocytes T régulateurs, ou Treg. Tout comme un chef d'orchestre qui guide l'ensemble de la symphonie, Foxp3 régule les gènes responsables de la fonction suppressive de ces cellules, maintenant ainsi l'équilibre du système immunitaire. Son expression n'est pas seulement un simple marqueur, mais une condition essentielle pour conférer aux Treg leur identité et leur capacité fonctionnelle. Lorsque Foxp3 est absent ou altéré, les Treg perdent leur contrôle sur les réponses immunitaires et de graves maladies auto-immunes peuvent se développer, comme le démontrent les patients atteints du syndrome IPEX, lié à des mutations du gène FOXP3 (Bacchetta et al., 2007) [28].

Les cellules Treg CD4+ CD25+, produites principalement dans le thymus, jouent un rôle central en empêchant le système immunitaire d'attaquer les tissus de l'organisme lui-même. Foxp3 agit activement dans ces cellules en bloquant les gènes qui stimulent l'inflammation et en activant ceux qui favorisent la tolérance. Si l'on considère le système immunitaire comme un système de sécurité, Foxp3 est le « régulateur central » qui prévient les fausses alertes : il empêche le corps de réagir de manière excessive ou erronée contre ses propres tissus (Sakaguchi et al., 2006) [29].

L'environnement métabolique dans lequel ces cellules opèrent influence profondément la stabilité et l'efficacité de leur fonction. La voie mTOR, activée par l'abondance de nutriments et les signaux de croissance, tend à favoriser la prolifération des lymphocytes T effecteurs et peut interférer avec la stabilité du phénotype Treg. À l'inverse, l'activation de l'AMPK, un capteur cellulaire activé par le jeûne, l'exercice ou le stress énergétique, crée un contexte métabolique favorable à la fonction de Foxp3, favorisant une réponse plus acceptable et moins inflammatoire. En termes simples, nous pourrions dire que l'AMPK « nourrit » le calme et l'équilibre immunitaire, tandis que mTOR peut alimenter l'activation et l'agressivité des réponses (Bacchetta et al., 2007) [28].

L'alimentation joue également un rôle important : les régimes riches en calories et en nutriments, qui stimulent fortement mTOR, semblent réduire l'expression et la stabilité de Foxp3, favorisant un déséquilibre qui peut faciliter le développement de maladies inflammatoires. À l'inverse, la restriction calorique ou les approches nutritionnelles qui stimulent l'AMPK peuvent augmenter l'expression de Foxp3, renforçant ainsi la capacité des Treg à maintenir l'homéostasie immunitaire (Sakaguchi et al., 2006) [29].

Ce type d'approche pourrait révolutionner la prise en charge des pathologies auto-immunes, où la carence ou le dysfonctionnement des Treg est l'une des principales causes de la maladie. Renforcer la voie de Foxp3, que ce soit par des stratégies métaboliques (comme le régime alimentaire ou l'activation de l'AMPK) ou par des médicaments immunomodulateurs (comme la rapamycine), représente une opportunité concrète de rétablir l'équilibre immunologique et de contenir l'agressivité des réponses auto-immunes. En d'autres termes, soutenir l'action de Foxp3 dans les Treg équivaut à renforcer le « frein naturel » du système immunitaire, en l'aidant à distinguer ce qui doit être défendu de ce qui doit être toléré.

mTOR inactive Foxp3

L’environnement métabolique dans lequel opèrent les Treg – et en particulier l’activité de capteurs clés comme mTOR et AMPK – module directement l’efficacité de Foxp3. mTOR, notre accélérateur cellulaire qui favorise la croissance et l’activité effectrice, tend à réduire l’expression de Foxp3, surtout lors des phases initiales de la différenciation des Treg. Il a été démontré que l’activation de l’axe PI3K/AKT/mTOR entrave l’induction de Foxp3 : lorsque cette voie est hyperactive, les cellules CD4+ peinent à se transformer en véritables Treg (Sauer et al., 2008) [30]. De même, un AKT constitutivement actif, s’il est exprimé avant l’induction de Foxp3, bloque sélectivement l’apparition du phénotype Treg, entravant ainsi le déclenchement de la tolérance immunitaire. Cet effet n’influence toutefois pas les Treg déjà matures, ce qui suggère que l’état épigénétique des cellules (changement dans la manière dont un gène est activé ou désactivé) joue un rôle protecteur une fois que l’expression de Foxp3 est établie (Haxhinasto et al., 2008) [31].

À l’inverse, AMPK, notre « frein métabolique » activé par des conditions de stress énergétique, favorise un environnement propice à la stabilité et à la fonction des Treg. Lorsque AMPK est actif, par exemple lors d’une restriction calorique, d’un exercice physique ou d’une exposition à des nutriments spécifiques, il facilite la stabilité épigénétique de Foxp3 et soutient le profil suppressif des cellules régulatrices. Il s’agit d’un équilibre dynamique, une sorte de bras de fer moléculaire où mTOR pousse vers une réponse inflammatoire et AMPK tente de rétablir le calme immunologique.

Cet équilibre est si crucial qu’il représente aujourd’hui une véritable cible thérapeutique : il a été démontré que l’utilisation de la rapamycine, un inhibiteur connu de mTOR, permet d’étendre ex vivo les cellules Treg Foxp3(+) de manière sélective, sans qu’elles ne perdent leur identité. En seulement deux semaines, le nombre de ces cellules augmente de plus de dix fois, tout en maintenant une expression élevée de FOXP3 et CD25 et en conservant la capacité de supprimer la prolifération des cellules T effectrices de plus de 70 % (Battaglia et al., 2005) [24].

En résumé, la relation entre le métabolisme et le système immunitaire se reflète directement sur l’expression de Foxp3 et sur la fonction des Treg. mTOR et AMPK ne sont pas seulement deux voies biochimiques : ils représentent deux stratégies opposées que notre organisme peut activer en fonction des conditions environnementales, alimentaires et thérapeutiques, afin de maintenir ou de rétablir l’équilibre immunitaire. La capacité de moduler cet équilibre, que ce soit par le biais de médicaments comme la rapamycine ou par des interventions sur le mode de vie, représente aujourd’hui l’une des frontières les plus prometteuses dans la prévention et le traitement des maladies auto-immunes.

L’action des glucocorticoïdes sur Foxp3

Un élément supplémentaire provient des glucocorticoïdes, des médicaments largement utilisés dans les contextes allergiques et auto-immuns. Au-delà de leur effet anti-inflammatoire bien connu, il est apparu que les glucocorticoïdes augmentent directement l’expression de FOXP3 et la production de cytokines régulatrices comme l’IL-10, favorisant ainsi la génération de cellules Treg.

Une confirmation expérimentale particulièrement significative est venue d’une étude de 2018 menée sur des modèles murins. Le traitement par glucocorticoïdes a entraîné une augmentation de l’expression de Foxp3 dans les cellules T régulatrices, associée à une production accrue de cytokines immunosuppressives telles que l’IL-10, le TGF-β et l’IL-35. Les glucocorticoïdes semblent donc pouvoir intervenir non seulement sur la survie des cellules régulatrices, mais aussi sur leur identité transcriptionnelle et sur leur capacité à produire des signaux capables de contenir l’inflammation (Ugor et al., 2018) [32].

Une avancée supplémentaire a été obtenue en 2020, lorsqu’il a été démontré que les cellules Treg FOXP3+ constituent une cible indispensable de l’action anti-inflammatoire des glucocorticoïdes. Dans des modèles murins d’inflammation auto-immune et allergique, la dexaméthasone perdait en effet une grande partie de sa capacité thérapeutique lorsque les Treg étaient éliminées ou lorsque le récepteur des glucocorticoïdes était sélectivement supprimé de ces cellules. Ce résultat élargit considérablement la signification biologique de FOXP3 : les Treg FOXP3+ ne représentent pas simplement des cellules influencées par les glucocorticoïdes, mais l’un des principaux outils par lesquels ces médicaments exercent leur action anti-inflammatoire (Kim et al., 2020) [33].

À la même période, une étude comparative menée sur des cellules T humaines a montré que la prednisolone possède une capacité particulière à favoriser la génération de cellules T régulatrices. Parmi les différents agents immunomodulateurs analysés, la prednisolone et la rapamycine se sont révélées être les plus capables d’augmenter la population CD4+CD25^highFOXP3^high et l’expression de FOXP3. Les cellules obtenues maintenaient en outre une bonne stabilité phénotypique et une réelle activité suppressive lors des tests fonctionnels. Ces résultats indiquent que, du moins dans des conditions expérimentales spécifiques, les glucocorticoïdes peuvent favoriser non seulement l’expression de FOXP3, mais aussi la formation de cellules régulatrices fonctionnellement compétentes (Janyst et al., 2020) [34].

Le rôle des Treg FOXP3+ dans la réponse aux glucocorticoïdes a été davantage confirmé en 2021 dans un modèle d’inflammation allergique des voies respiratoires résistante aux stéroïdes. Dans cette étude, l’efficacité de la dexaméthasone dépendait directement de la capacité des cellules FOXP3+ à répondre au signal glucocorticoïde. La modulation des différentes isoformes du récepteur des glucocorticoïdes dans les Treg était en effet suffisante pour modifier la sensibilité ou la résistance à la thérapie stéroïdienne. Les cellules T régulatrices FOXP3+ émergent donc comme une composante fonctionnelle indispensable par laquelle les glucocorticoïdes peuvent limiter la réponse immunitaire, tandis qu’une altération de leur sensibilité peut contribuer à la résistance pharmacologique observée dans certaines conditions inflammatoires (Nguyen et al., 2021) [35].

L’importance de la vitamine D

La vitamine D, sous sa forme active appelée calcitriol (1,25(OH)2D3), agit presque comme un chef d'orchestre pour le système immunitaire. Les lymphocytes T, y compris les cellules T régulatrices (Treg), possèdent un récepteur spécifique pour cette vitamine, connu sous le nom de VDR (Vitamin D Receptor). Lorsque le calcitriol se lie à ce récepteur, il active une cascade de signaux qui conduit à la modulation de l'expression de centaines de gènes, dont beaucoup sont directement impliqués dans l'équilibre entre tolérance et inflammation. C'est comme si la vitamine D pouvait décider, en partie, si l'orchestre immunitaire doit jouer une symphonie calme et harmonieuse ou déclencher un assaut inflammatoire.

L'un des effets les plus significatifs du calcitriol est sa capacité à orienter les cellules T naïves vers un destin régulateur, en les transformant en Treg plutôt qu'en cellules effectrices pro-inflammatoires comme les Th1 ou les Th17. Cette orientation se produit principalement grâce à deux mécanismes : le premier est l'augmentation de l'expression du facteur de transcription FOXP3, véritable marqueur d'identité des Treg. Des études cliniques ont démontré que l'administration de vitamine D favorise directement la production de FOXP3, renforçant les capacités suppressives des Treg et le maintien de l'homéostasie immunitaire (Terrier et al., 2012) [36].

Le second mécanisme concerne les cellules dendritiques, qui représentent une sorte d'« enseignants » pour les cellules T immatures. En présence de vitamine D, ces cellules adoptent un comportement plus ordonné, c'est-à-dire moins enclin à stimuler l'inflammation, facilitant ainsi la transformation des cellules T en cellules régulatrices plutôt qu'en cellules effectrices inflammatoires (Hafkamp et al., 2022) [37].

Ce double effet produit un déplacement clair de la balance immunitaire : d'un état pro-inflammatoire dominé par les cellules Th1 et Th17, responsables de maladies auto-immunes comme le lupus érythémateux disséminé, la sclérose en plaques et la polyarthrite rhumatoïde, vers un état de tolérance immunologique. Chez les patients atteints de lupus, par exemple, la supplémentation en vitamine D a conduit à une nette réduction des cellules Th1 et Th17, accompagnée d'une augmentation des Treg et d'une baisse des auto-anticorps anti-ADN, marqueurs typiques de la maladie (Terrier et al., 2012) [36].

La même tendance a également été observée chez les nouveau-nés prématurés, une population notoirement vulnérable aux déséquilibres immunitaires. Dans une étude contrôlée randomisée, une supplémentation quotidienne de 800 UI de vitamine D3 a entraîné une augmentation allant jusqu'à 73 % des Treg, contre une modeste augmentation de 1,8 % dans le groupe recevant 400 UI (Aly et al., 2019) [38]. Ces données suggèrent non seulement l'efficacité de la vitamine D dans la promotion d'une régulation immunitaire plus stable, mais aussi un effet dose-dépendant clair.

En résumé, la vitamine D peut être considérée comme un véritable levier thérapeutique pour réorienter le système immunitaire. Par l'induction de FOXP3 et la promotion de cellules dendritiques plus tolérantes, elle favorise l'expansion et la fonction des Treg, déplaçant l'équilibre immunitaire vers le calme et la tolérance, plutôt que vers l'agression inflammatoire. Une intervention simple comme la supplémentation peut donc avoir des effets profonds, tant dans la prévention que dans la gestion des maladies auto-immunes et inflammatoires.

La vitamine D inhibe mTOR et active REDD1

La vitamine D, souvent associée à la santé osseuse, exerce en réalité une influence bien plus vaste sur notre organisme, agissant comme un véritable chef d'orchestre du système immunitaire et du métabolisme. Sa forme active, appelée calcitriol, fonctionne comme une clé ouvrant des portes génétiques : une fois liée au récepteur nucléaire VDR (récepteur de la vitamine D), elle pénètre dans les cellules et module l'expression de nombreux gènes impliqués dans la régulation immunitaire, la croissance cellulaire et la réponse au stress.

Parmi les acteurs principaux répondant à cette commande figure REDD1, une protéine qui, comme nous l'avons déjà vu dans la voie de l'insuline, entre en scène lorsque la cellule est sous pression, par exemple en conditions d'hypoxie, d'exposition aux radicaux libres (substances très réactives qui, en excès, peuvent provoquer des dommages cellulaires) ou de carence en nutriments. REDD1 joue un rôle clé : elle est chargée de freiner le complexe mTORC1, notre accélérateur cellulaire qui favorise la croissance et la synthèse des protéines. Le mécanisme, également approfondi précédemment au chapitre 4, est efficace : REDD1 stimule le complexe TSC1/TSC2 qui, une fois activé, inhibe mTOR ; la cellule cesse alors de s'activer et revient à un état plus prudent et moins inflammatoire.

La vitamine D contribue directement à ce processus. Des études récentes ont montré que le calcitriol peut augmenter l'expression de REDD1 dans différents types cellulaires, notamment les muscles et les cellules immunitaires, précisément par l'activation du récepteur VDR qui se lie à des régions spécifiques de REDD1 (Lisse et Hewison, 2011) [39].

Ce lien entre vitamine D et REDD1 constitue un pont important entre l'environnement, le métabolisme et la réponse immunitaire : lorsque la vitamine D est présente en quantités adéquates, la cellule s'oriente vers un comportement plus conservateur, activant des mécanismes de protection comme l'autophagie et réduisant les signaux qui mèneraient à une croissance incontrôlée ou à une inflammation chronique.

En oncologie, il a été observé que le traitement par la vitamine D active entraîne une augmentation de REDD1 et une inhibition conséquente du complexe mTOR, avec une réduction de la prolifération cellulaire dans les tumeurs solides. Cet effet s'accompagne également d'un contrôle de la réponse inflammatoire, suggérant un potentiel thérapeutique de la vitamine D dans les pathologies auto-immunes, infectieuses et néoplasiques (Vishlaghi et Lisse, 2020) [40].

En résumé, la vitamine D n'est pas seulement une vitamine : c'est un régulateur fin des décisions cellulaires. Par la stimulation de REDD1 et l'inhibition de mTOR, elle agit comme une voix sage qui invite les cellules à ne pas brûler trop rapidement leurs énergies, à éviter les réponses inflammatoires exagérées et à maintenir l'équilibre entre croissance et survie. Une carence en vitamine D, au contraire, peut compromettre ce délicat équilibre, favorisant des conditions métaboliques défavorables, l'inflammation et les maladies auto-immunes.

Les pathologies du système immunitaire : le point de départ

Au fil des chapitres précédents, une réalité physiopathologique aussi simple que perturbante a émergé avec force : la variabilité glycémique est le terreau sur lequel germe ou se fissure tout équilibre systémique. Ce qui orchestre ce processus de manière silencieuse et constante n'est pas seulement la valeur absolue de la glycémie, mais précisément sa variabilité, c'est-à-dire l'amplitude des oscillations des niveaux de glucose dans le sang au cours des repas, de la journée et des années. Longtemps négligée, la variabilité glycémique postprandiale (glycémie dans les 1, 2 ou 3 heures suivant le repas) s'impose aujourd'hui comme le premier signal de dysfonctionnement, bien avant que la glycémie à jeun ou l'HbA1c ne soient altérées.

En aval de ces fluctuations se développe inévitablement une condition chronique et insidieuse : l'hyperinsulinémie compensatoire. Il ne s'agit pas encore d'une insulinorésistance avérée ni d'un diabète, mais d'un hyperstimulus insulinique constant, nécessaire pour contenir les pics glycémiques générés par un mode de vie inadapté et improductif. Cet excès chronique d'insuline représente le maillon central du désadaptation métabolique, activant des voies intracellulaires profondément conservées (ensemble de mécanismes et de voies biochimiques restés pratiquement inchangés au cours de l'évolution) et sensibles à la disponibilité énergétique.

Parmi celles-ci, comme nous l'avons déjà vu dans les chapitres précédents, le complexe mTOR (mechanistic Target of Rapamycin) joue un rôle crucial : il agit comme un capteur et un régulateur de la croissance cellulaire, répondant à la présence de nutriments, d'insuline et de facteurs de croissance. Dans des conditions physiologiques, mTOR orchestre la prolifération, la réparation et l'anabolisme. Mais en présence d'hyperinsulinémie chronique et de signaux métaboliques altérés, mTOR peut être excessivement activé, contribuant à des états inflammatoires, des dérégulations immunitaires et à l'auto-immunité.

Pourquoi tout cela est-il important dans le domaine immunitaire ?

Pour comprendre les pathologies auto-immunes ou inflammatoires chroniques, telles que la polyarthrite rhumatoïde, le psoriasis, les maladies inflammatoires chroniques de l'intestin, etc., il est fondamental de partir de ce qui se passe au sein de la voie de signalisation de l'insuline, dont l'acteur principal est précisément mTOR. Nous ne sommes plus face à un système immunitaire « devenu fou » de manière aléatoire, mais face à un contexte où le signal énergétique perturbé altère l'homéostasie immunitaire, en modulant : M1 et M2 (les deux principaux états fonctionnels des macrophages), la polarisation des lymphocytes T eff et T reg (les deux sous-groupes de lymphocytes T), l'activation chronique des cellules de l'immunité innée (la première ligne de défense de l'organisme, active dès la naissance), la production persistante de cytokines pro-inflammatoires qui activent la réponse immunitaire et, enfin, l'épuisement immunologique et la perte de tolérance.

Dans le prochain chapitre, nous aborderons certaines des principales pathologies du système immunitaire, des conditions qui ne représentent pas seulement un dysfonctionnement de la défense, mais le résultat d'un entrelacement complexe entre métabolisme et habitudes quotidiennes. Le système immunitaire, en effet, ne vit pas isolé : il dialogue constamment avec les hormones, les nutriments et les signaux provenant de notre mode de vie. Chaque choix alimentaire, chaque oscillation glycémique, chaque facteur environnemental contribue à moduler sa force ou à compromettre son équilibre.

Chaque pathologie que nous aborderons dans les paragraphes suivants aura sa spécificité, sa génétique et sa cible organique, mais toutes, sans exception, seront observées avec un regard nouveau : celui qui part de la nouvelle frontière définie comme « immunométabolisme ». Cela nous permettra non seulement d'expliquer de manière plus cohérente l'origine des symptômes et des dommages organiques, mais aussi d'identifier des stratégies d'intervention concrètes, basées sur la modulation de l'insuline, de mTOR et des stimuli nutritionnels qui les influencent.

Conclusions

Les preuves scientifiques analysées dans ce chapitre montrent à quel point le système immunitaire et le métabolisme sont profondément interconnectés. Le parcours a commencé par la distinction entre l'immunité innée, dans laquelle les macrophages peuvent adopter des phénotypes pro-inflammatoires M1 ou anti-inflammatoires et réparateurs M2, et l'immunité adaptative, confiée principalement aux lymphocytes T et B. Cette organisation ne dépend pas uniquement de la reconnaissance des antigènes : les cellules immunitaires modifient en effet leur propre métabolisme en fonction de la fonction qu'elles doivent remplir. Les macrophages M1 et les cellules T effectrices utilisent davantage la glycolyse, tandis que les phénotypes régulateurs et réparateurs s'appuient davantage sur le métabolisme oxydatif et l'oxydation des acides gras. C'est de cette relation que naît le concept d'immunométabolisme, par lequel la disponibilité énergétique devient partie intégrante de la régulation immunitaire.

Dans ce système, mTOR représente l'un des principaux points d'intégration entre les nutriments, les facteurs de croissance et l'activation immunologique : en effet, l'activation de mTORC1 soutient la croissance et la différenciation des cellules T effectrices et favorise un métabolisme glycolytique. Une étape fondamentale passe par HIF-1α, que mTORC1 peut soutenir même indépendamment de l'hypoxie. HIF-1α augmente GLUT1 et les enzymes glycolytiques, fournissant de l'énergie aux cellules effectrices, mais il intervient également sur leur différenciation, favorisant le phénotype Th17 et contrecarrant celui régulateur associé à FOXP3. De manière cohérente, l'inhibition de HIF-1α a été associée expérimentalement à une réduction de la glycolyse et de l'inflammation, à un rééquilibrage Th17/Treg et à une modification de la polarisation macrophagique.

Au contrôle exercé par mTOR s'oppose celui de l'AMPK, capteur de l'état énergétique cellulaire. Si mTOR favorise la croissance, la glycolyse et la réponse effectrice, l'AMPK soutient un métabolisme davantage orienté vers l'efficacité énergétique et peut favoriser des conditions compatibles avec la fonction régulatrice. Un mécanisme documenté implique la phosphorylation de TSC2, par laquelle l'AMPK contribue à l'inhibition de mTORC1. Les preuves analysées montrent donc que l'équilibre immunitaire ne nécessite pas simplement l'activation ou l'inhibition d'une seule voie, mais une modulation correcte entre des signaux capables de soutenir la réponse immunitaire et des systèmes dédiés à la contenir.

Cette relation explique l'intérêt thérapeutique envers mTOR. La rapamycine, par exemple, a démontré en l'inhibant qu'elle peut favoriser l'expansion des Treg FOXP3+ et réduire les populations effectrices pro-inflammatoires. D'autres composés capables d'interférer avec PI3K/AKT/mTOR ou de favoriser des voies anti-inflammatoires ont également montré des effets sur la polarisation des macrophages, soulignant la possibilité d'intervenir sur l'immunité par le biais de ses régulateurs métaboliques.

Une étape supplémentaire conduit donc à FOXP3, facteur essentiel pour l'identité et la fonction suppressive des Treg. L'activation de l'axe PI3K/AKT/mTOR peut entraver l'induction de FOXP3 lors des phases de différenciation, tandis que des conditions métaboliques favorables à la régulation contribuent au maintien du phénotype Treg. Les glucocorticoïdes interviennent également sur cet équilibre : les études rapportées montrent une augmentation de FOXP3 et de médiateurs régulateurs comme IL-10, TGF-β et IL-35, et indiquent les Treg FOXP3+ comme des médiateurs importants de leur activité anti-inflammatoire.

Enfin, la vitamine D ajoute un niveau de régulation supplémentaire : par le biais du VDR, le calcitriol peut favoriser FOXP3, les Treg et un phénotype plus tolérogène des cellules dendritiques, tout en réduisant parallèlement l'orientation vers des réponses Th1 et Th17. Les preuves rapportées lient également la vitamine D à l'augmentation de REDD1, qui, par le biais de TSC1/TSC2, peut contribuer à l'inhibition de mTOR.

Un fil conducteur unique se dessine ainsi : nutriments et signaux métaboliques → mTOR/AMPK → HIF-1α et métabolisme cellulaire → différenciation des cellules immunitaires → équilibre entre cellules effectrices et Treg → FOXP3 et tolérance immunitaire. Le système immunitaire apparaît donc non pas comme une structure isolée, mais comme un réseau continuellement influencé par l'état métabolique de l'organisme. C'est précisément cette intégration entre métabolisme et immunité qui fournit la base conceptuelle pour comprendre, dans les chapitres suivants, comment la perte de cet équilibre peut s'inscrire dans la physiopathologie des maladies inflammatoires et auto-immunes.

Références

[1] Alternative activation of macrophages: mechanism and functions

Gordon e Martinez, 2010

Immunity. 2010 May 28;32(5):593-604.

[2] Janeway’s Immunobiology

Murphy e Weaver, 2016

Garland Science. (2016)

[3] A guide to immunometabolism for immunologists

O'Neill et al., 2016

Nat Rev Immunol. 2016 Sep;16(9):553-65.

[4] Inflammation, metaflammation and immunometabolic disorders

Hotamisligil, 2017

Nature. 2017 Feb 8;542(7640):177-185.

[5] HIF-1αlpha-dependent glycolytic pathway orchestrates a metabolic checkpoint for the differentiation of TH17 and Treg cells

Shi et al., 2011

J Exp Med. 2011 Jul 4;208(7):1367-76.

[6] Hypoxia-inducible factor-1α: a promising therapeutic target for autoimmune diseases

Guan et al., 2017

Expert Opin Ther Targets. 2017 Jul;21(7):715-723.

[7] Control of T(H)17/T(reg) balance by hypoxia-inducible factor 1

Dang et al., 2011

Cell. 2011 Sep 2;146(5):772-84.

[8] mTOR promotes an inflammatory response through the HIF1 signaling pathway in ulcerative colitis

Wang et al., 2024

Int Immunopharmacol. 2024 Jun 15:134:112217.

[9] Anti-arthritis effect of berberine associated with regulating energy metabolism of macrophages through AMPK/ HIF-1α pathway

Yu et al., 2020

Int Immunopharmacol. 2020 Oct:87:106830.

[10] Costunolide ameliorates colitis via specific inhibition of HIF1α/glycolysis-mediated Th17 differentiation

Lv et al., 2021

Int Immunopharmacol. 2021 Aug:97:107688.

[11] RNAi Silencing of HIF-1α Ameliorates Lupus Development in MRL/lpr Mice

Zhao et al., 2018

Inflammation. 2018 Oct;41(5):1717-1730.

[12] Cassiaside C Inhibits M1 Polarization of Macrophages by Downregulating Glycolysis

Kim et al., 2022

Int J Mol Sci. 2022 Feb 1;23(3):1696.

[13] Dexmedetomidine inhibits LPS-induced proinflammatory responses via suppressing HIF1α-dependent glycolysis in macrophages

Meng et al., 2020

Aging (Albany NY). 2020 May 20;12(10):9534-9548.

[14] The mammalian target of rapamycin: linking T cell differentiation, function, and metabolism

Powell e Delgoffe, 2010

Immunity. 2010 Sep 24;33(3):301-11.

[15] Metabolism Controls the Balance of Th17/T-Regulatory Cells

Sun et al., 2017

Front Immunol. 2017 Nov 27:8:1632.

[16] Cutting edge: distinct glycolytic and lipid oxidative metabolic programs are essential for effector and regulatory CD4+ T cell subsets

Michalek et al., 2011

J Immunol. 2011 Mar 15;186(6):3299-303.

[17] Regulation and function of mTOR signalling in T cell fate decisions

Chi, 2012

Nat Rev Immunol. 2012 Apr 20;12(5):325-38.

[18] mTOR, metabolism, and the regulation of T-cell differentiation and function

Waickman e Powell, 2012

Immunol Rev. 2012 Sep;249(1):43-58.

[19] Hyperglycemia exacerbates acetaminophen-induced acute liver injury by promoting liver-resident macrophage proinflammatory response via AMPK/PI3K/AKT-mediated oxidative stress

Wang et al., 2019

Cell Death Discov. 2019 Jul 19:5:119.

[20] Metabolic pathways in T cell fate and function Gerriets e Rathmell, Trends Immunol.

2012

2012 Apr;33(4):168-73.

[21] Cryptotanshinone activates AMPK-TSC2 axis leading to inhibition of mTORC1 signaling in cancer cells

Chen et al., 2017

BMC Cancer. 2017 Jan 7;17(1):34.

[22] Adiponectin attenuates the osteoblastic differentiation of vascular smooth muscle cells through the AMPK/mTOR pathway

Zhan et al., 2014

Exp Cell Res. 2014 May 1;323(2):352-8.

[23] Role of AMP-activated protein kinase in cancer therapy

Rehman et al., 2014

Arch Pharm (Weinheim). 2014 Jul;347(7):457-68.

[24] Rapamycin selectively expands CD4+CD25+FoxP3+ regulatory T cells

Battaglia et al., 2005

Blood. 2005 Jun 15;105(12):4743-8.

[25] Rapamycin inhibits relapsing experimental autoimmune encephalomyelitis by both effector and regulatory T cells modulation

Esposito et al., 2010

J Neuroimmunol. 2010 Mar 30;220(1-2):52-63.

[26] Arctigenin ameliorates inflammation in vitro and in vivo by inhibiting the PI3K/AKT pathway and polarizing M1 macrophages to M2-like macrophages

Hyam et al., 2013

Eur J Pharmacol. 2013 May 15;708(1-3):21-9.

[27] LZ205, a newly synthesized flavonoid compound, exerts anti-inflammatory effect by inhibiting M1 macrophage polarization through regulating PI3K/AKT/mTOR signaling pathway

Bai et al., 2018

Exp Cell Res. 2018 Mar 1;364(1):84-94.

[28] Role of regulatory T cells and FOXP3 in human diseases

Bacchetta et al., 2007

J Allergy Clin Immunol. 2007 Aug;120(2):227-35; quiz 236-7.

[29] Foxp3+ CD25+ CD4+ natural regulatory T cells in dominant self-tolerance and autoimmune disease

Sakaguchi et al., 2006

Immunol Rev. 2006 Aug:212:8-27.

[30] T cell receptor signaling controls Foxp3 expression via PI3K, Akt, and mTOR

Sauer et al., 2008

Proc Natl Acad Sci U S A. 2008 Jun 3;105(22):7797-802.

[31] The AKT-mTOR axis regulates de novo differentiation of CD4+Foxp3+ cells

Haxhinasto et al., 2008

J Exp Med. 2008 Mar 17;205(3):565-74.

[32] Glucocorticoid Hormone Treatment Enhances the Cytokine Production of Regulatory T Cells by Upregulation of Foxp3 Expression

Ugor et al. Immunobiology, 2018

vol. 223, nos. 4–5, 2018, pp. 422–431.

[33] Anti-inflammatory Roles of Glucocorticoids Are Mediated by Foxp3+ Regulatory T Cells via a miR-342-Dependent Mechanism

Kim et al., 2020

Immunity, vol. 53, no. 3, 2020, pp. 581– 596.e5.

[34] Comparative Study of Immunomodulatory Agents to Induce Human T Regulatory (Treg) Cells: Preferential Treg-Stimulatory Effect of Prednisolone and Rapamycin

Janyst et al., 2020

Archivum Immunologiae et Therapiae Experimentalis, vol. 68, 2020, article 20.

[35] Cutting Edge: Steroid Responsiveness in Foxp3+ Regulatory T Cells Determines Steroid Sensitivity during Allergic Airway Inflammation in Mice

Nguyen et al., 2021

The Journal of Immunology, vol. 207, no. 3, 2021, pp. 765–770.

[36] Restoration of regulatory and effector T cell balance and B cell homeostasis in systemic lupus erythematosus patients through vitamin D supplementation

Terrier et al., 2012

Arthritis Res Ther. 2012 Oct 17;14(5):R221.

[37] Vitamin D3 Priming of Dendritic Cells Shifts Human Neutrophil-Dependent Th17 Cell Development to Regulatory T Cells

Hafkamp et al., 2022

Front Immunol. 2022 Jul 7:13:872665.

[38] Vitamin D Supplementation and T Cell Regulation in Preterm Infants: A Randomized Controlled Trial

Aly et al., 2019

J Pediatr Gastroenterol Nutr. 2019 Nov;69(5):607-610.

[39] Vitamin D: a new player in the world of mTOR signaling

Lisse e Hewison, 2011

Cell Cycle. 2011 Jun 15;10(12):1888-9.

[40] Exploring vitamin D signalling within skin cancer

Vishlaghi e Lisse, 2020

Clin Endocrinol (Oxf). 2020 Apr;92(4):273-281.