
Scientific Book

Die Immunabwehr und ihr metabolisches Gleichgewicht

Das Immunsystem schützt den Organismus durch ein komplexes Netzwerk aus Zellen, Molekülen und Signalen, die Abwehr und immunologische Toleranz koordinieren. T- und B-Lymphozyten, Makrophagen, dendritische Zellen sowie Th17- und Treg-Populationen hängen zudem von spezifischen Stoffwechselprogrammen ab, die durch mTOR, AMPK und andere zelluläre Signalwege reguliert werden. Im Buch „La scelta di Vivere in Salute o in Malattia“ vertiefen Dr. A. Colonnese und R. Panzironi den Zusammenhang zwischen Immunität, Stoffwechsel und der Entstehung von Autoimmunerkrankungen.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Die Immunabwehr und ihr metabolisches Gleichgewicht. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/die-immunabwehr-und-ihr-metabolisches-gleichgewicht
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.6

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • IMMUNMETABOLISMUS
  • MTORC1
  • AMPK
  • HIF-1Α
  • TH17/TREG-LYMPHOZYTEN
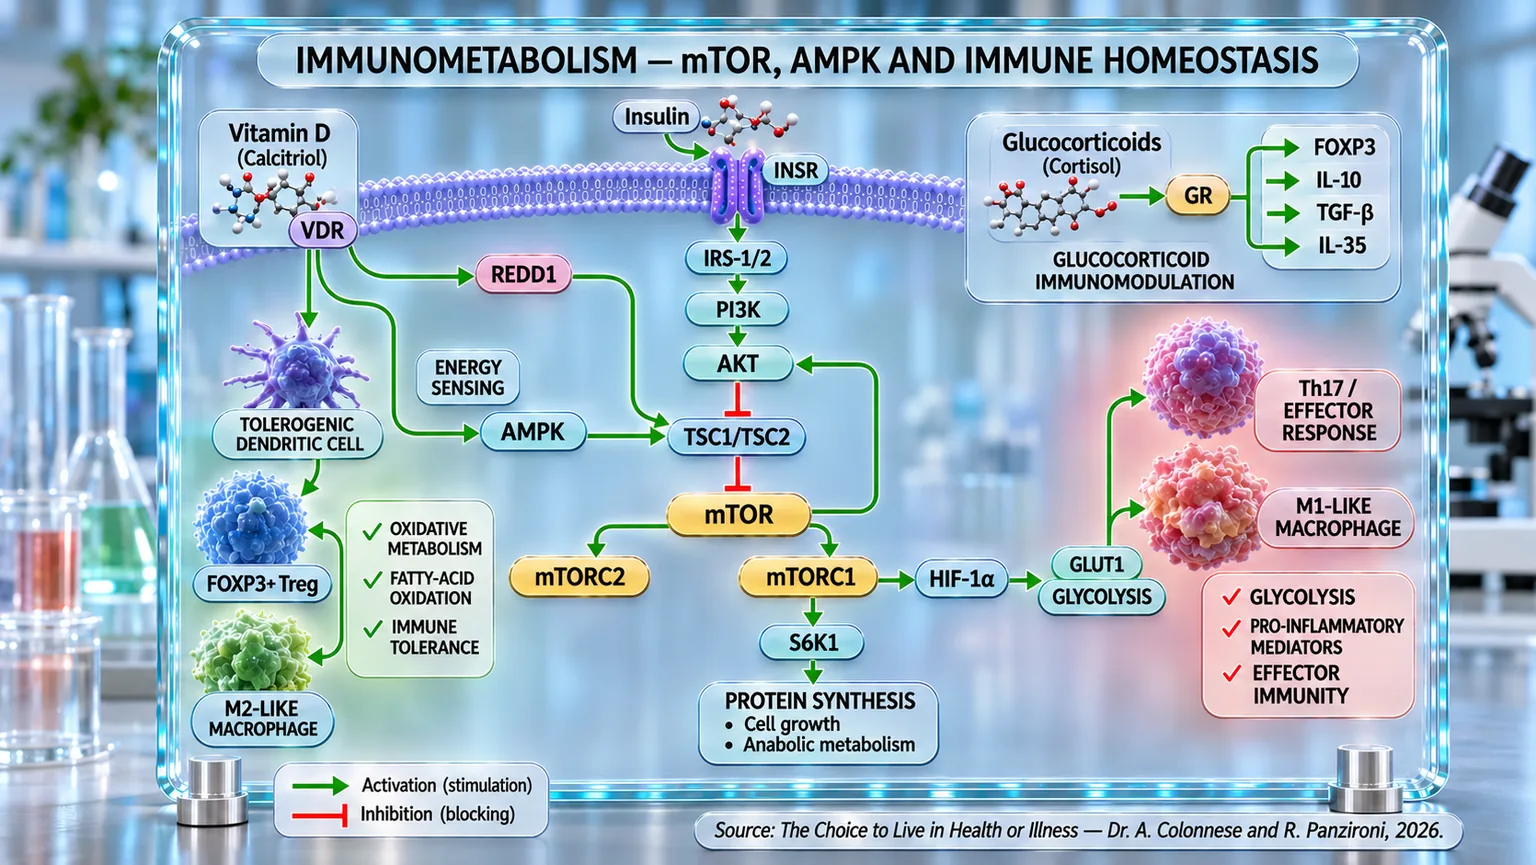
Infografik mit Zellmembran und Aktivierungs- bzw. Hemmungspfeilen zwischen Rezeptoren, AMPK, mTOR, HIF-1α und Immunphänotypen.
Schema des Immunmetabolismus: Vitamin D und Insulin modulieren die AMPK–TSC1/TSC2–mTOR- und mTORC1–HIF-1α-Schaltkreise, während Glukokortikoide über GR wirken. Die Signale steuern den oxidativen Stoffwechsel und die Toleranz von dendritischen Zellen, Treg-Zellen und M2-Makrophagen oder die Glykolyse und die Effektorantworten von Th17-Zellen und M1-Makrophagen.

ABSTRACT

Das Immunsystem und der Energiestoffwechsel bilden funktionell miteinander verknüpfte Netzwerke, in denen die Verfügbarkeit von Nährstoffen die Zellaktivierung, -differenzierung und -regulation beeinflusst. Im Buch „La scelta di Vivere in Salute o in Malattia“ vertiefen Dr. A. Colonnese und R. Panzironi die Mechanismen des Immunmetabolismus und beleuchten die Rolle molekularer Signalwege bei der Koordination angeborener und adaptiver Immunantworten.

Proinflammatorische M1-Makrophagen und Effektor-T-Lymphozyten nutzen vorwiegend die Glykolyse, während reparative und regulatorische Phänotypen verstärkt auf den oxidativen Stoffwechsel zurückgreifen. In diesem Gleichgewicht integriert mTORC1 Nährstoffsignale und Wachstumsfaktoren und unterstützt so die Proliferation und Differenzierung von Effektorzellen. Über HIF-1α fördert es zudem die Expression von GLUT1 und glykolytischen Enzymen, was zur Th17-Differenzierung und zur Modulation des mit FOXP3 assoziierten regulatorischen Programms beiträgt.

AMPK übt eine komplementäre energetische Kontrolle aus und begünstigt metabolische Bedingungen, die mit regulatorischen Funktionen vereinbar sind. Die Phosphorylierung von TSC2 trägt zur Hemmung von mTORC1 bei, was verdeutlicht, dass das Immungleichgewicht von der koordinierten Modulation gegensätzlicher Stoffwechselsignale abhängt. Experimentelle Studien zur Hemmung von HIF-1α beschreiben eine Verringerung der Glykolyse und Entzündung, die mit Veränderungen des Th17/Treg-Gleichgewichts und der Makrophagen-Polarisierung einhergehen.

Diese Mechanismen stützen das Interesse an immunmodulatorischen Interventionen. Rapamycin kann FOXP3+-Treg-Populationen fördern und Effektorantworten begrenzen, während Glukokortikoide FOXP3 und regulatorische Mediatoren wie IL-10, TGF-β und IL-35 beeinflussen. Auch Calcitriol kann über den VDR die regulatorische Differenzierung unterstützen und die Aktivität dendritischer Zellen verändern, wobei REDD1 und TSC1/TSC2 in die Modulation von mTOR einbezogen werden.

Insgesamt zeigt sich eine dynamische Beziehung zwischen Zellstoffwechsel, Immundifferenzierung und Toleranz. Das Verständnis dieser Wechselwirkungen bietet eine interpretative Grundlage, um entzündliche und Autoimmunerkrankungen tiefergehend zu untersuchen, wobei experimentelle Erkenntnisse von noch zu definierenden klinischen Anwendungen unterschieden werden müssen.

Was ist das Immunsystem

In Kapitel 4 haben wir Schritt für Schritt den Weg des Insulins verfolgt: ein entscheidendes hormonelles Signal, das die Glukoseaufnahme steuert, das Zellwachstum reguliert und ein komplexes Netzwerk intrazellulärer Aktivierungen koordiniert. Dieser Signalweg, der scheinbar auf den Stoffwechsel beschränkt ist, ist in Wirklichkeit tief mit vielen anderen Körperfunktionen verflochten. Eine der überraschendsten und strategisch wichtigsten davon ist die Immunfunktion. In den letzten Jahren hat die wissenschaftliche Forschung eine immer engere Verbindung zwischen Stoffwechsel und Immunsystem aufgezeigt. Veränderungen in der Insulinsignalisierung, wie sie bei Insulinresistenz beobachtet werden, beeinflussen nicht nur die Glukosehomöostase, sondern können auch die Aktivität von Immunzellen modulieren, einen chronischen Entzündungszustand fördern und zur Entstehung von Stoffwechsel- und Autoimmunerkrankungen beitragen. In diesem Kapitel werden wir genau diesen Punkt vertiefen: wie die Fehlregulation des Insulin-Signalwegs das Immunsystem beeinflusst und den Weg für neue Interpretationen von Entzündungen und vielen modernen chronischen Krankheiten ebnet. Denn heute mehr denn je sprechen Stoffwechsel und Immunsystem dieselbe Sprache.

Das Immunsystem stellt ein komplexes Netzwerk aus Zellen und Molekülen dar, das der Abwehr des Körpers gegen Krankheitserreger wie Bakterien, Viren oder transformierte Zellen dient. Es handelt sich um einen außerordentlich gut organisierten Mechanismus, der zwei Hauptkomponenten integriert: die angeborene und die adaptive Immunität. Zu den Hauptakteuren der ersten Verteidigungslinie gehören die Makrophagen, Zellen, die in der Lage sind, pathogene Mikroorganismen zu erkennen, aufzunehmen und durch Phagozytose zu zerstören. Diese Zellen erfüllen nicht nur eine Beseitigungsfunktion, sondern setzen auch chemische Signale wie Zytokine frei, die andere Immunzellen rekrutieren und die Intensität der Reaktion modulieren können (Gordon und Martinez, 2010) [1]. Makrophagen zeigen zudem eine bemerkenswerte funktionelle Plastizität: Je nach den Signalen, die sie aus ihrer Umgebung erhalten, können sie ein pro-inflammatorisches (M1) oder ein anti-inflammatorisches und regeneratives (M2) Profil annehmen – eine Eigenschaft, die bei Heilungsprozessen und der Regulierung des Entzündungszustands von entscheidender Bedeutung ist.

Neben diesen Zellen des Immunsystems finden wir auch Lymphozyten, die das Schlüsselelement der adaptiven Immunität darstellen. T-Lymphozyten haben die Fähigkeit, infizierte oder tumoröse Zellen zu erkennen und zu eliminieren, wobei spezialisierte Untergruppen wie T-Helferzellen die Reaktion koordinieren und zytotoxische T-Zellen die Zielzellen direkt zerstören. B-Lymphozyten hingegen produzieren Antikörper, kleine Proteine, die hochspezifisch an Viren oder Bakterien binden, diese neutralisieren und sie für andere Zellen des Immunsystems markieren können (Murphy und Weaver, 2016) [2]. Die Zusammenarbeit zwischen angeborener und adaptiver Immunität ist nicht starr, sondern dynamisch: Makrophagen fungieren durch die Antigenpräsentation als Brücke zu den T-Lymphozyten und fördern so die Entwicklung einer präzisen und dauerhaften Reaktion.

In den letzten Jahrzehnten hat sich die Erkenntnis immer stärker durchgesetzt, dass der Stoffwechsel eine entscheidende Rolle bei der Modulation von Immunfunktionen spielt, was zur Entstehung eines neuen Forschungsfeldes geführt hat, das als Immunmetabolismus bekannt ist. Immunzellen nutzen Stoffwechselwege nämlich nicht nur zur Energiegewinnung, sondern auch zur Regulierung ihrer eigenen Aktivierung und Funktion. Makrophagen beispielsweise setzen im M1-Phänotyp verstärkt auf Glykolyse, während sie im M2-Phänotyp die oxidative Phosphorylierung (der Prozess, bei dem Mitochondrien unter Verwendung von Sauerstoff Energie (ATP) produzieren) und die Fettsäureoxidation nutzen (O’Neill et al., 2016) [3]. Diese metabolische Plastizität ist kein bloßes biochemisches Detail, sondern ein Mechanismus, der bestimmt, ob die Immunantwort in Richtung Entzündung oder in Richtung Auflösung und Gewebereparatur gelenkt wird.

Diese enge Verbindung zwischen Immunität und Stoffwechsel hat erhebliche klinische Auswirkungen. Es ist mittlerweile gut dokumentiert, dass Makrophagen im Fettgewebe bei Adipositas und Typ-2-Diabetes überwiegend ein pro-inflammatorisches Profil annehmen und so zu einem chronischen, niedriggradigen Entzündungszustand beitragen, der die Stoffwechselstörung weiter anheizt (Hotamisligil, 2017) [4]. Dieses scheinbar abstrakte Konzept hat jedoch konkrete Auswirkungen auf die tägliche Gesundheit: Es bedeutet, dass die Mechanismen, die den Blutzuckerspiegel und die Insulinwirkung regulieren, nicht unabhängig vom Immunsystem sind, sondern – wie wir gleich sehen werden – auf tiefe und ständige Weise miteinander verflochten sind.

mTOR, HIF-1α und das Immunsystem

Wenn eine T-Zelle auf ihr Antigen trifft (ein Element, das das Immunsystem als Ziel erkennen kann), ist es, als würde sie einen Alarmruf erhalten: Etwas im Körper erfordert sofortige Aufmerksamkeit. Um jedoch kraftvoll und effektiv reagieren zu können, benötigt sie Treibstoff und präzise Anweisungen: Hier kommt mTOR ins Spiel, der molekulare Komplex, den wir bereits im Kapitel über den Insulin-Signalweg kennengelernt haben. Er fungiert nicht nur als operative Zentrale, die Signale aus der Umgebung wie Nährstoffe und Wachstumsfaktoren integriert, sondern interagiert auch mit immunologischen Reizen. Von seinen beiden Hauptkomplexen verhält sich mTORC1 wie ein Gaspedal, das nach dem Betätigen das Wachstum und die Umwandlung von naiven T-Zellen („jungfräuliche“ T-Lymphozyten, also Zellen des Immunsystems, die noch nicht auf das spezifische Antigen getroffen sind, für das sie programmiert wurden) in echte Soldaten – die Effektorzellen – einleitet.

Eine der überraschendsten Rollen von mTORC1 ist die Aktivierung des Schlüsselfaktors HIF-1α (Hypoxia-Inducible Factor 1 alpha), den wir ebenfalls bereits kennengelernt haben, und zwar auch dann, wenn keine Hypoxie vorliegt. Normalerweise wird HIF-1α bei ausreichendem Sauerstoffgehalt schnell abgebaut. Wenn mTORC1 jedoch aktiv ist, wird dieser Faktor dennoch produziert und stabilisiert, als ob die hypoxische Umgebung „simuliert“ würde. Diese Aktivierung ist kein Zufall: HIF-1α ist entscheidend, um einen tiefgreifenden Wandel im Stoffwechsel der T-Zellen zu steuern und sie in Richtung Glykolyse zu drängen, einer Art der Zellatmung, die sehr schnell, aber weniger effizient ist. Es ist, als würde man von einem Hybridauto auf einen Turbomotor umsteigen, der mehr Treibstoff verbraucht, aber sofort beschleunigt: perfekt für einen immunologischen Notfall.

HIF-1α wirkt an mehreren Fronten. Einerseits fördert es die Synthese von Transportern wie GLUT1 und die Aktivierung glykolytischer Enzyme, was einen sofortigen Energiezufluss garantiert, der notwendig ist, um die Proliferation und Funktion der Effektorzellen zu unterstützen (Shi et al., 2011) [5]. Andererseits moduliert es deren Identität. T-Zellen werden nicht alle gleich: Einige übernehmen eine regulatorische Rolle und wahren das Gleichgewicht (die Treg-Zellen), während andere sich in aktive Kämpfer verwandeln, wie etwa Th17-Zellen oder zytotoxische CD8+-Lymphozyten. HIF-1α begünstigt eindeutig diese zweite Option. Es fördert nämlich die Produktion eines spezifischen Faktors, der grundlegend dafür ist, die Zellen in Richtung Th17-Spezialisierung zu lenken, und baut gleichzeitig FOXP3 ab (ein Protein, das für die Funktion der regulatorischen T-Lymphozyten entscheidend ist), das „Markenzeichen“ der Treg-Zellen (Guan et al., 2017) [6].

Diese doppelte Wirkung wurde auch in experimentellen Modellen für Autoimmunerkrankungen beobachtet: Das Fehlen von HIF-1α in T-Zellen reduzierte die Entzündung und erhöhte das Vorhandensein von Treg-Zellen, was darauf hindeutet, dass die Blockade dieses Faktors wichtige therapeutische Auswirkungen haben könnte (Dang et al., 2011) [7].

Die Verbindung zwischen mTOR und HIF-1α ist also nicht nur biochemisch, sondern strategisch. mTORC1 aktiviert HIF-1α, um sicherzustellen, dass T-Zellen nicht nur schnell Energie erhalten, sondern sich auch in Effektoren verwandeln, die in der Lage sind, Infektionen oder Entzündungssituationen entschlossen zu begegnen. Es ist ein geschlossener, aber dynamischer Kreislauf: mTORC1 speist HIF-1α, welches wiederum die Glykolyse und die Transkription von Faktoren einschaltet, die das Schicksal der T-Zelle verändern und eine aggressive und in manchen Fällen sogar übermäßige Immunität fördern (Wang et al., 2024) [8].

Einfach ausgedrückt könnte man sagen, dass mTOR der Schalter ist und HIF-1α der Transformator, der den Hochleistungsmotor der T-Zellen startet und sie dazu bringt, eher zu unermüdlichen Kämpfern als zu Friedensstiftern zu werden. Und wie jedes leistungsstarke System kann es, wenn es nicht kontrolliert wird, zu chronischen Entzündungen und Autoimmunität beitragen. Genau aus diesem Grund stehen mTOR und HIF-1α heute auch im therapeutischen Bereich unter besonderer Beobachtung.

Medikamente, die HIF-1α hemmen

Wir haben gesehen, wie HIF-1α in dem komplexen Netzwerk, das die Entzündungsreaktionen unseres Körpers reguliert, als stiller, aber sehr effektiver Regisseur fungiert. Wenn dieser Transkriptionsfaktor aktiviert wird, lenkt er Immunzellen, insbesondere Makrophagen und T-Zellen, in einen glykolytischen Stoffwechsel und liefert ihnen so die Energie, die sie für Notfallsituationen benötigen. Wenn dieser Schalter jedoch zu lange eingeschaltet bleibt, kann die Entzündung chronisch werden und zur Entstehung von Autoimmun- und Entzündungskrankheiten beitragen. Aus diesem Grund haben sich in den letzten Jahren zahlreiche Studien auf Moleküle konzentriert, die HIF-1α selektiv deaktivieren können, was neue therapeutische Hoffnungen bietet.

Ein bemerkenswertes Beispiel ist Berberin, eine pflanzliche Verbindung, die in der traditionellen Medizin seit Jahrhunderten bekannt ist. Jüngste Studien haben gezeigt, dass Berberin den Stoffwechsel von Makrophagen reguliert: Es reduziert die Glykolyse und fördert den Übergang vom entzündlichen M1-Phänotyp zum entzündungshemmenden M2-Phänotyp. Dies geschieht durch die Aktivierung von AMPK (einem Energiesensor der Zelle, der bei Energiemangel aktiviert wird) und die direkte Hemmung von HIF-1α. Mit anderen Worten: Berberin wirkt wie ein Stoffwechselschalter, der die Energiezufuhr der Entzündungszellen drosselt, ohne sie zu eliminieren, sondern sie „umschult“, damit sie sich friedlicher verhalten (Yu et al., 2020) [9].

Auch Costunolid, das aus Heilpflanzen gewonnen wird, hat in Tiermodellen für Kolitis ähnliche Wirkungen gezeigt. Diese Verbindung fördert den Abbau von HIF-1α. Das Ergebnis ist eine drastische Reduzierung der Glykolyse in Th17-Zellen, die für ihre pro-inflammatorische Rolle bekannt sind, sowie eine Wiederherstellung des immunologischen Gleichgewichts zwischen Th17- und Treg-Zellen (Lv et al., 2021) [10].

Im Bereich der Autoimmunerkrankungen stellt Lupus eine der komplexesten und am schwierigsten zu behandelnden Pathologien dar: In einer interessanten Studie an MRL/lpr-Mäusen, bekannten Modellen für systemischen Lupus, führte das Ausschalten von HIF-1α mittels RNA-Interferenz (kleine RNA, die von der Zelle genutzt wird, um die Aktivität eines Gens „abzuschalten“ oder zu reduzieren) zu einer deutlichen klinischen Verbesserung. Die behandelten Mäuse zeigten eine signifikante Verringerung der Th17-Zellen, der Produktion von IL-17 (einem Molekül des Immunsystems, das Entzündungen fördert und aufrechterhält) sowie der damit verbundenen Nierenschäden, was die Schlüsselrolle von HIF-1α beim Fortschreiten der Krankheit bestätigt (Zhao et al., 2018) [11].

Auch einige weniger bekannte Verbindungen, wie Cassiasid C, ziehen die Aufmerksamkeit der Forschung auf sich. Dieses Molekül, das aus den Samen von Cassia (einer Pflanze aus der Familie der Hülsenfrüchtler) gewonnen wird, hat gezeigt, dass es die Glykolyse und die M1-Polarisierung von Makrophagen hemmt, indem es die Aktivierung des PI3K/AKT/mTOR-Signalwegs und die Expression von HIF-1α unterdrückt. Es ist, als würde Cassiasid C den „elektrischen Strom“ unterbrechen, der die Entzündungsaktivität antreibt, und die Immunzellen in einen Zustand des Gleichgewichts zurückversetzen (Kim et al., 2022) [12].

Schließlich hat sich ein in der Anästhesiologie bereits bekanntes Medikament, Dexmedetomidin, überraschenderweise auch als Entzündungsmodulator als nützlich erwiesen: Bei Makrophagen, die LPS (einer Lipopolysaccharid-Komponente) ausgesetzt waren, reduzierte dieses Molekül drastisch die Produktion von pro-inflammatorischen Zytokinen, den Glukoseverbrauch und die Laktatproduktion. Diese Effekte wurden auf die Unterdrückung der durch HIF-1α vermittelten Glykolyse zurückgeführt, was darauf hindeutet, dass auch bereits auf dem Markt erhältliche Medikamente neue Anwendungen bei der Kontrolle des Immunstoffwechsels finden könnten (Meng et al., 2020) [13].

Diese metabolische Umprogrammierung entsteht jedoch nicht isoliert. HIF-1α stellt tatsächlich einen der Effektoren dar, durch die die Zelle bestimmte metabolische Signale in ein glykolytischeres und pro-inflammatorisches Verhalten übersetzt, aber seine Aktivität kann durch regulatorische Systeme, die weiter „stromaufwärts“ liegen, unterstützt und moduliert werden. Unter diesen spielt mTOR eine zentrale Rolle, das wir bereits in den vorangegangenen Kapiteln als einen der wichtigsten Sensoren für die Verfügbarkeit von Nährstoffen und zellulärer Energie kennengelernt haben.

Wenn mTOR dauerhaft aktiviert bleibt, kann es die Expression und Aktivität von HIF-1α fördern und so dazu beitragen, jene metabolische Umprogrammierung aufrechtzuerhalten, die die Aktivierung von Immunzellen und die Produktion von pro-inflammatorischen Mediatoren unterstützt. Aus dieser Perspektive ist HIF-1α daher nicht nur ein Endziel, sondern auch der Ausdruckspunkt eines umfassenderen metabolischen Gleichgewichts, in dem mTOR eine besonders wichtige Position einnimmt.

Um vollständig zu verstehen, wie sich eine Immunzelle in Richtung eines aktiveren oder, im Gegenteil, eines regulatorischeren Zustands orientieren kann, ist es daher notwendig, die Aufmerksamkeit genau auf diese höhere Kontrollebene zu richten. In den folgenden Abschnitten werden wir daher das Verhältnis zwischen mTOR und AMPK analysieren, zwei weitgehend gegensätzliche Stoffwechselsysteme, die bestimmen können, ob die Immunantwort unterstützt, eingedämmt oder schrittweise wieder in einen Zustand des Gleichgewichts zurückgeführt werden soll.

Stoffwechselregulation von mTOR und AMPK

Im Immunsystem wird das Gleichgewicht zwischen Angriff und Toleranz durch ein ausgeklügeltes System von „Stoffwechselschaltern“ reguliert, die bestimmen, ob eine Zelle stark reagieren oder inaktiv bleiben soll. Zwei dieser molekularen Schalter sind mTOR, das wir bereits ausführlich in Kapitel 4 im Zusammenhang mit dem Insulin-Signalweg besprochen haben, und AMPK. Diese beiden Kinasen fungieren gewissermaßen als Gaspedal und Bremse des Immunsystems. mTOR kann man sich beispielsweise als eine Steuereinheit vorstellen, die bewertet, ob genügend Nährstoffe und Ressourcen vorhanden sind, um die Immunantwort zu aktivieren. Wenn die „Ampel“ auf Grün steht, also Glukose, Aminosäuren und Wachstumsfaktoren verfügbar sind, wird mTOR aktiviert und fördert das Wachstum, die Proliferation und die Spezialisierung von T-Zellen in proinflammatorische Subtypen wie Th1, Th2 und Th17 (Powell und Delgoffe, 2010) [14]. Dieser Prozess ist entscheidend für die Bekämpfung von Infektionen oder die Reaktion auf äußere Bedrohungen, doch wenn er zu lange anhält, kann er eine chronische Entzündungsreaktion befeuern.

Die Aktivierung von mTORC1 veranlasst T-Zellen dazu, von einem oxidativen zu einem glykolytischen Stoffwechsel zu wechseln, ähnlich dem „Turbomotor“ eines Rennwagens: Er verbraucht viel, beschleunigt aber schnell. Diese Strategie ist ideal für Zellen, die sich rasch vermehren müssen, wie etwa Effektorzellen. Um jedoch die Immunhomöostase aufrechtzuerhalten und Entzündungen zu stoppen, sind eine andere Energiequelle und eine andere Steuerung erforderlich: Hier kommt AMPK ins Spiel, der andere große Regulator. Er wird aktiviert, wenn Ressourcen knapp sind, beispielsweise während des Fastens oder bei metabolischem Stress, und fördert einen effizienteren Stoffwechsel, der auf der Oxidation von Fettsäuren basiert – langsamer, aber langfristig nachhaltig (Sun et al., 2017) [15].

In diesem Szenario verlassen sich regulatorische T-Zellen (Treg), die dafür zuständig sind, Immunreaktionen zu „kühlen“ und die Toleranz aufrechtzuerhalten, genau auf diese sparsameren Stoffwechselwege wie die Lipidoxidation, die durch AMPK unterstützt werden. Im Gegensatz dazu sind Effektorzellen wie Th17, die auf die Unterstützung von Entzündungen spezialisiert sind, auf die Glykolyse und damit auf mTOR angewiesen. Dieser Zusammenhang zwischen Stoffwechsel und Immunfunktion wurde auch in Mausmodellen (Mäuse oder Ratten, die in wissenschaftlichen Studien als Modell verwendet werden) beobachtet, wobei die Stimulation von AMPK die Entstehung von Treg begünstigte, während die Aktivierung von mTOR die Expansion von Teff förderte (Michalek et al., 2011) [16].

Doch diese beiden Regulatoren arbeiten nicht isoliert: Sie interagieren und beeinflussen sich gegenseitig. AMPK kann mTORC1 durch die Phosphorylierung von TSC2 hemmen und fungiert so als Notbremse, die in der Lage ist, die proinflammatorische Kaskade zu unterbrechen und den Übergang zur Immuntoleranz zu fördern (Chi, 2012) [17]. Dieser Antagonismus hat bedeutende klinische Auswirkungen: So wird beispielsweise eine Hyperaktivität von mTOR mit Autoimmunerkrankungen und chronischen Entzündungen in Verbindung gebracht, bei denen die Immunantwort übermäßig und unkontrolliert wird. Aus diesem Grund werden Medikamente wie Rapamycin, ein mTOR-Inhibitor, als Immunsuppressiva eingesetzt (Waickman und Powell, 2012) [18].

Man muss jedoch auch die Kehrseite der Medaille betrachten. Während AMPK dazu beiträgt, Entzündungen einzudämmen, könnte eine übermäßige Aktivierung dieses Systems die Immunantwort schwächen, die zur Bekämpfung von Infektionen oder Tumoren erforderlich ist. Wie ein zu vorsichtiger Kommandant könnte AMPK die Immunzellen daran hindern, bei echtem Bedarf mit Nachdruck einzugreifen (Wang et al., 2019) [19].

In der Onkologie wurde beispielsweise beobachtet, dass mTOR eine entscheidende Rolle bei der Verstärkung der Reaktion von T-Lymphozyten gegen Tumorzellen spielt. Eine wahllose Hemmung von mTOR könnte daher die Wirksamkeit der Immuntherapie bremsen. Die klinische Herausforderung besteht folglich darin, das richtige Gleichgewicht zu finden: mTOR und AMPK individuell zu modulieren, als würde man die Lautstärke zwischen zwei Lautsprechern regeln, um eine starke, aber kontrollierte sowie effektive und sichere Immunantwort zu erzielen (Gerriets und Rathmell, 2012) [20].

Zusammenfassend lässt sich sagen, dass mTOR und AMPK die zwei Seiten derselben immunologischen Medaille darstellen. Ersteres treibt das System zur Reaktion an, Letzteres lädt es zur Ruhe ein. Und wie bei jedem guten Kontrollsystem hängt die Gesundheit von der Fähigkeit ab, zum richtigen Zeitpunkt und entsprechend den tatsächlichen Bedürfnissen des Körpers zwischen diesen Zuständen zu wechseln.

AMPK hemmt mTOR

Zahlreiche Untersuchungen haben mit molekularer Präzision gezeigt, wie AMPK die Aktivität von mTOR über verschiedene Mechanismen hemmen kann: Einer der am besten untersuchten ist die Beteiligung von TSC2, einem Protein, das als regelrechter biochemischer Bremsmechanismus für mTOR fungiert und dem wir bereits im Kapitel über den Insulin-Signalweg „begegnet“ sind. Wenn AMPK aktiviert wird, beispielsweise als Reaktion auf einen Abfall des ATP-Spiegels (der wichtigsten sofort verfügbaren Energiequelle der Zelle), phosphoryliert es TSC2, deaktiviert dadurch mTORC1 und blockiert somit die Signale für das Zellwachstum. Dies wurde in Studien an Tumorzellen beobachtet, die mit Cryptotanshinon, einer aus Salbei gewonnenen Verbindung, behandelt wurden: Die Aktivierung von AMPK führt zur Phosphorylierung von TSC2 und zur Hemmung des mTOR-Komplexes, wodurch die Proliferation maligner Zellen reduziert wird (Chen et al., 2017) [21].

Auch Adiponektin, ein vom Fettgewebe produziertes Hormon mit schützender Wirkung auf das Herz-Kreislauf-System, wirkt über die Aktivierung von AMPK. In einem Modell der Gefäßverkalkung führte die Behandlung mit Adiponektin zur Aktivierung von AMPK, zur Phosphorylierung von TSC2 und folglich zur Hemmung von mTORC1, wodurch die Differenzierung vaskulärer glatter Muskelzellen verringert wurde. Dies legt nahe, dass der AMPK–TSC2–mTORC1-Signalweg nicht nur im Kontext von Tumoren relevant ist, sondern auch bei Gefäßerkrankungen wie Atherosklerose (Zhan et al., 2014) [22].

Eine weitere Bestätigung liefern Übersichtsarbeiten, die das therapeutische Potenzial von AMPK bei der Krebsbehandlung analysieren. Insbesondere fungiert AMPK als pleiotroper Regulator (es übt gleichzeitig mehrere Wirkungen auf verschiedene biologische Prozesse oder auf mehrere Gewebe/Organismen aus): Es hemmt nicht nur mTOR über TSC2, sondern greift auch in andere kritische Knotenpunkte des Tumorwachstums ein. Das Ergebnis ist eine Zelle, die ihre Proliferation verlangsamt und Mechanismen des kontrollierten Überlebens aktiviert, insbesondere unter Bedingungen des Energiemangels (Rehman et al., 2014) [23].

Zusammenfassend lässt sich sagen, dass AMPK wie ein Dirigent des Zellstoffwechsels agiert, der in der Lage ist, das Energieniveau zu erfassen und zeitnah sowie auf mehreren Ebenen zu reagieren, um eine übermäßige Aktivierung von mTOR zu verhindern. Durch die Phosphorylierung von TSC2 stellt AMPK sicher, dass Zellen nicht unkontrolliert wachsen, insbesondere wenn die Umweltbedingungen dies nicht zulassen. Dieses Gleichgewicht ist nicht nur für den normalen Stoffwechsel von grundlegender Bedeutung, sondern auch für die Prävention und Kontrolle pathologischer Zustände wie Krebs, Atherosklerose und degenerativer Erkrankungen.

Rapamycin und andere mTOR-Inhibitoren

Wenn wir über neue therapeutische Strategien zur Behandlung von entzündlichen und Autoimmunerkrankungen sprechen, erweist sich der biochemische Dialog zwischen mTOR und AMPK als entscheidender Punkt. Wir haben gesehen, dass mTOR als Beschleuniger des Immunsystems fungiert, während AMPK als Bremse dient: Ersteres treibt die Entzündungsreaktion voran, Letzteres gleicht sie aus und verlangsamt sie bei Bedarf. Diese fein abgestimmte Dynamik stellt eine wertvolle Gelegenheit dar, gezielt in das Immunsystem einzugreifen.

Ein emblematisches Beispiel ist der Einsatz von Rapamycin, einem spezifischen mTOR-Inhibitor, der eine direkte und selektive Wirkung auf regulatorische T-Zellen (Treg) gezeigt hat. In einer wegweisenden Studie wurde nachgewiesen, dass Rapamycin in der Lage ist, CD4+ CD25+ FoxP3+ T-Zellen in vitro zu expandieren, ohne deren suppressive Funktion zu beeinträchtigen. Dieses Ergebnis eröffnete die Möglichkeit, das Medikament in ex-vivo-Zelltherapien (mit Reinfusion beim Patienten) einzusetzen, um die Immuntoleranz bei Patienten mit Autoimmunerkrankungen oder im Rahmen von Transplantationen zu stärken (Battaglia et al., 2005) [24].

Zur Bestätigung dessen wurde in einer weiteren Studie beobachtet, wie Rapamycin den klinischen Verlauf der experimentellen autoimmunen Enzephalomyelitis, einem Tiermodell für Multiple Sklerose, verbessert. Diese Verbesserung wurde durch eine doppelte Modulation erreicht: einerseits durch die Reduktion pro-inflammatorischer Effektor-T-Zellen und andererseits durch die Expansion von Treg-Zellen, was zu einem günstigen Gleichgewicht im Verhältnis zwischen diesen beiden Zellpopulationen führte (Esposito et al., 2010) [25].

Die Strategie beschränkt sich jedoch nicht nur auf die Hemmung von mTOR. Man kann auch auf der entgegengesetzten Seite ansetzen und AMPK stärken, das eine Art „Anti-Entzündungs-Schalter“ darstellt. Natürliche Substanzen und synthetische Verbindungen erweisen sich zunehmend als AMPK-Stimulatoren, die in der Lage sind, das Immunsystem in Richtung einer regulierteren und weniger aggressiven Reaktion zu lenken.

Beispielsweise hat Arctigenin, eine natürliche Verbindung aus den Samen von Arctium lappa, eine wirksame entzündungshemmende Wirkung in Makrophagen gezeigt: Es reduziert nicht nur entzündliche Zytokine wie IL-1β, IL-6 und TNF-α, sondern fördert durch die Hemmung des PI3K/AKT-Signalwegs auch die Polarisierung hin zu einem entzündungshemmenden M2-Phänotyp (Hyam et al., 2013) [26].

Parallel dazu hat LZ205, ein neu synthetisiertes Flavonoid (ein natürlicher pflanzlicher Stoff aus der Gruppe der Polyphenole), gezeigt, dass es die Polarisierung von M1-Makrophagen – den pro-inflammatorischen Makrophagen – blockiert, ebenfalls durch die Unterdrückung der PI3K/AKT/mTOR-Kaskade, was zu einer Verringerung der Entzündung sowohl bei Kolitis- als auch bei Peritonitis-Modellen führte (Bai et al., 2018) [27].

Zusammengenommen zeigen uns diese Ergebnisse, dass es möglich ist, in das Immunsystem einzugreifen, indem man entweder auf die Bremse tritt (durch Aktivierung von AMPK) oder den Fuß vom Gaspedal nimmt (durch Hemmung von mTOR). Aus therapeutischer Sicht könnte die Kombination oder die gezielte Auswahl dieser Strategien eine neue Grenze für die Behandlung immunvermittelter Krankheiten darstellen und personalisierte Ansätze bieten, die den metabolischen und immunologischen Zustand des Patienten berücksichtigen.

Foxp3-Transkriptionsfaktoren

Wenn es um Immuntoleranz und die Regulierung der Entzündungsreaktion geht, stellt der Transkriptionsfaktor Foxp3 eine Art „molekulare Signatur“ der regulatorischen T-Zellen, kurz Treg, dar. Wie ein Dirigent, der eine ganze Sinfonie leitet, reguliert Foxp3 die Gene, die für die unterdrückende Funktion dieser Zellen verantwortlich sind, und bewahrt so das Gleichgewicht des Immunsystems. Seine Expression ist nicht nur ein einfacher Marker, sondern eine wesentliche Voraussetzung, um den Treg ihre Identität und funktionelle Kapazität zu verleihen. Wenn Foxp3 fehlt oder verändert ist, verlieren die Treg ihre Kontrolle über die Immunantworten, was zur Entstehung schwerer Autoimmunerkrankungen führen kann, wie bei Patienten mit dem IPEX-Syndrom gezeigt wurde, das mit Mutationen im FOXP3-Gen in Verbindung steht (Bacchetta et al., 2007) [28].

Die CD4+ CD25+ Treg-Zellen, die vor allem im Thymus produziert werden, spielen eine zentrale Rolle dabei, zu verhindern, dass das Immunsystem das körpereigene Gewebe angreift. Foxp3 wirkt aktiv in diesen Zellen, indem es Gene blockiert, die Entzündungen stimulieren, und jene aktiviert, die Toleranz fördern. Wenn wir uns das Immunsystem als Sicherheitssystem vorstellen, ist Foxp3 der „zentrale Regler“, der Fehlalarme verhindert: Er hindert den Körper daran, übermäßig oder fälschlicherweise gegen das eigene Gewebe zu reagieren (Sakaguchi et al., 2006) [29].

Das metabolische Umfeld, in dem diese Zellen agieren, beeinflusst die Stabilität und Wirksamkeit ihrer Funktion maßgeblich. Der mTOR-Signalweg, der durch ein Überangebot an Nährstoffen und Wachstumssignalen aktiviert wird, fördert tendenziell die Proliferation von Effektor-T-Zellen und kann die Stabilität des Treg-Phänotyps beeinträchtigen. Im Gegensatz dazu schafft die Aktivierung von AMPK, einem zellulären Sensor, der durch Fasten, körperliche Betätigung oder energetischen Stress aktiviert wird, einen metabolischen Kontext, der die Funktion von Foxp3 begünstigt und eine akzeptablere, weniger entzündliche Reaktion fördert. Einfach ausgedrückt könnte man sagen, dass AMPK die Ruhe und das immunologische Gleichgewicht „nährt“, während mTOR die Aktivierung und Aggressivität der Reaktionen befeuern kann (Bacchetta et al., 2007) [28].

Auch die Ernährung spielt eine wichtige Rolle: Kalorien- und nährstoffreiche Ernährungsweisen, die mTOR stark stimulieren, scheinen die Expression und Stabilität von Foxp3 zu verringern und ein Ungleichgewicht zu begünstigen, das die Entstehung von Entzündungskrankheiten erleichtern kann. Im Gegensatz dazu können Kalorienrestriktion oder Ernährungsansätze, die AMPK stimulieren, die Expression von Foxp3 erhöhen und so die Fähigkeit der Treg stärken, die Immunhomöostase aufrechtzuerhalten (Sakaguchi et al., 2006) [29].

Dieser Ansatz könnte die Behandlung von Autoimmunerkrankungen revolutionieren, bei denen der Mangel oder die Fehlfunktion der Treg eine der Hauptursachen der Krankheit darstellt. Die Stärkung des Foxp3-Signalwegs, sei es durch metabolische Strategien (wie Ernährung oder die Aktivierung von AMPK) oder durch immunmodulierende Medikamente (wie Rapamycin), stellt eine konkrete Möglichkeit dar, das immunologische Gleichgewicht wiederherzustellen und die Aggressivität von Autoimmunreaktionen einzudämmen. Mit anderen Worten: Die Unterstützung der Foxp3-Aktion in den Treg kommt einer Stärkung der „natürlichen Bremse“ des Immunsystems gleich und hilft ihm dabei, zwischen dem, was verteidigt werden muss, und dem, was toleriert werden sollte, zu unterscheiden.

mTOR inaktiviert Foxp3

Die metabolische Umgebung, in der Treg-Zellen agieren – insbesondere die Aktivität zentraler Sensoren wie mTOR und AMPK –, moduliert direkt die Wirksamkeit von Foxp3. mTOR, unser zellulärer Beschleuniger, der Wachstum und Effektoraktivität vorantreibt, neigt dazu, die Expression von Foxp3 zu reduzieren, insbesondere in den frühen Phasen der Treg-Differenzierung. Es wurde nachgewiesen, dass die Aktivierung der PI3K/AKT/mTOR-Achse die Induktion von Foxp3 behindert: Wenn dieser Signalweg überaktiv ist, haben CD4+-Zellen Schwierigkeiten, sich in echte Treg-Zellen zu verwandeln (Sauer et al., 2008) [30]. Ähnlich blockiert ein konstitutiv aktives AKT, wenn es vor der Foxp3-Induktion exprimiert wird, selektiv das Auftreten des Treg-Phänotyps und behindert so den Beginn der Immuntoleranz. Dieser Effekt beeinflusst jedoch keine bereits ausgereiften Treg-Zellen, was darauf hindeutet, dass der epigenetische Zustand der Zellen (Veränderungen in der Art und Weise, wie ein Gen an- oder abgeschaltet wird) eine schützende Rolle spielt, sobald die Foxp3-Expression etabliert ist (Haxhinasto et al., 2008) [31].

Im Gegensatz dazu fördert AMPK, unser „metabolischer Bremsmechanismus“, der bei energetischem Stress aktiviert wird, ein Umfeld, das die Stabilität und Funktion der Treg-Zellen begünstigt. Wenn AMPK aktiv ist, beispielsweise während einer Kalorienrestriktion, bei körperlicher Betätigung oder durch die Aufnahme spezifischer Nährstoffe, erleichtert es die epigenetische Stabilität von Foxp3 und unterstützt das suppressive Profil der regulatorischen Zellen. Es handelt sich um ein dynamisches Gleichgewicht, eine Art molekulares Tauziehen, bei dem mTOR auf eine Entzündungsreaktion drängt und AMPK versucht, die immunologische Ruhe wiederherzustellen.

Dieses Gleichgewicht ist so entscheidend, dass es heute ein echtes therapeutisches Ziel darstellt: Es wurde gezeigt, dass die Verwendung von Rapamycin, einem bekannten mTOR-Inhibitor, die selektive Expansion von Foxp3(+)-Treg-Zellen ex vivo ermöglicht, ohne dass diese ihre Identität verlieren. In nur zwei Wochen steigt die Anzahl dieser Zellen um mehr als das Zehnfache, wobei eine hohe Expression von FOXP3 und CD25 beibehalten wird und die Fähigkeit, die Proliferation von T-Effektorzellen um mehr als 70 % zu unterdrücken, erhalten bleibt (Battaglia et al., 2005) [24].

Zusammenfassend lässt sich sagen, dass sich die Beziehung zwischen Stoffwechsel und Immunsystem direkt auf die Expression von Foxp3 und die Funktion der Treg-Zellen auswirkt. mTOR und AMPK sind nicht nur zwei biochemische Signalwege: Sie repräsentieren zwei gegensätzliche Strategien, die unser Organismus je nach Umwelt-, Ernährungs- und Therapiebedingungen aktivieren kann, um das Immungleichgewicht aufrechtzuerhalten oder wiederherzustellen. Die Fähigkeit, dieses Gleichgewicht zu modulieren – sei es durch Medikamente wie Rapamycin oder durch Lebensstilinterventionen –, stellt heute eine der vielversprechendsten Grenzen in der Prävention und Behandlung von Autoimmunerkrankungen dar.

Die Wirkung von Glukokortikoiden auf Foxp3

Ein weiterer Aspekt betrifft Glukokortikoide, Medikamente, die bei allergischen und Autoimmunerkrankungen weit verbreitet sind. Über ihre bekannte entzündungshemmende Wirkung hinaus hat sich gezeigt, dass Glukokortikoide direkt die Expression von FOXP3 und die Produktion regulatorischer Zytokine wie IL-10 erhöhen und so die Entstehung von Treg-Zellen fördern.

Eine besonders aussagekräftige experimentelle Bestätigung lieferte eine Studie aus dem Jahr 2018, die an Mausmodellen durchgeführt wurde. Die Behandlung mit Glukokortikoiden führte zu einer erhöhten Expression von Foxp3 in regulatorischen T-Zellen, was mit einer verstärkten Produktion immunsuppressiver Zytokine wie IL-10, TGF-β und IL-35 einherging. Glukokortikoide scheinen somit nicht nur das Überleben regulatorischer Zellen beeinflussen zu können, sondern auch deren transkriptionelle Identität sowie die Fähigkeit, Signale zur Eindämmung von Entzündungen zu produzieren (Ugor et al., 2018) [32].

Ein weiterer Fortschritt wurde 2020 erzielt, als nachgewiesen wurde, dass FOXP3+-Treg-Zellen ein unverzichtbares Ziel für die entzündungshemmende Wirkung von Glukokortikoiden darstellen. In Mausmodellen für Autoimmun- und allergische Entzündungen verlor Dexamethason einen Großteil seiner therapeutischen Wirkung, wenn die Tregs eliminiert wurden oder wenn der Glukokortikoid-Rezeptor selektiv aus diesen Zellen entfernt wurde. Dieses Ergebnis erweitert die biologische Bedeutung von FOXP3 erheblich: FOXP3+-Tregs sind nicht einfach nur Zellen, die von Glukokortikoiden beeinflusst werden, sondern eines der wichtigsten Instrumente, durch die diese Medikamente ihre entzündungshemmende Wirkung ausüben (Kim et al., 2020) [33].

Im gleichen Zeitraum zeigte eine vergleichende Studie an menschlichen T-Zellen, dass Prednisolon eine besondere Fähigkeit besitzt, die Entstehung regulatorischer T-Zellen zu fördern. Unter den verschiedenen untersuchten immunmodulatorischen Wirkstoffen erwiesen sich Prednisolon und Rapamycin als am effektivsten bei der Erhöhung der CD4+CD25^highFOXP3^high-Population und der FOXP3-Expression. Die so gewonnenen Zellen behielten zudem eine gute phänotypische Stabilität und eine tatsächliche suppressive Aktivität in Funktionstests bei. Diese Ergebnisse deuten darauf hin, dass Glukokortikoide zumindest unter bestimmten experimentellen Bedingungen nicht nur die FOXP3-Expression, sondern auch die Bildung funktionell kompetenter regulatorischer Zellen fördern können (Janyst et al., 2020) [34].

Die Rolle von FOXP3+-Tregs bei der Reaktion auf Glukokortikoide wurde 2021 in einem Modell für steroidresistente allergische Atemwegsentzündungen weiter bestätigt. In dieser Studie hing die Wirksamkeit von Dexamethason direkt von der Fähigkeit der FOXP3+-Zellen ab, auf das Glukokortikoid-Signal zu reagieren. Die Modulation der verschiedenen Isoformen des Glukokortikoid-Rezeptors in den Tregs reichte aus, um die Empfindlichkeit oder Resistenz gegenüber der Steroidtherapie zu verändern. FOXP3+-regulatorische T-Zellen erweisen sich somit als unverzichtbare funktionelle Komponente, durch die Glukokortikoide die Immunantwort begrenzen können, während eine veränderte Empfindlichkeit dieser Zellen zur pharmakologischen Resistenz beitragen kann, die bei einigen entzündlichen Erkrankungen beobachtet wird (Nguyen et al., 2021) [35].

Die Bedeutung von Vitamin D

Vitamin D, in ihrer aktiven Form Calcitriol (1,25(OH)2D3) genannt, fungiert fast wie ein Dirigent für das Immunsystem. T-Lymphozyten, einschließlich der regulatorischen T-Zellen (Treg), besitzen einen spezifischen Rezeptor für dieses Vitamin, den sogenannten VDR (Vitamin D Receptor). Wenn Calcitriol an diesen Rezeptor bindet, aktiviert es eine Signalkaskade, die zur Modulation der Expression hunderter Gene führt, von denen viele direkt an der Balance zwischen Toleranz und Entzündung beteiligt sind. Es ist, als könnte Vitamin D teilweise entscheiden, ob das Immunorchester eine ruhige und harmonische Sinfonie spielen oder einen entzündlichen Angriff auslösen soll.

Eine der bedeutendsten Wirkungen von Calcitriol ist seine Fähigkeit, naive T-Zellen in eine regulatorische Richtung zu lenken und sie eher in Treg-Zellen als in pro-inflammatorische Effektorzellen wie Th1 oder Th17 umzuwandeln. Diese Ausrichtung erfolgt hauptsächlich durch zwei Mechanismen: Der erste ist die erhöhte Expression des Transkriptionsfaktors FOXP3, dem eigentlichen Identitätsmerkmal der Treg-Zellen. Klinische Studien haben gezeigt, dass die Gabe von Vitamin D direkt die Produktion von FOXP3 fördert, wodurch die unterdrückenden Fähigkeiten der Treg-Zellen und die Aufrechterhaltung der Immunhomöostase gestärkt werden (Terrier et al., 2012) [36].

Der zweite Mechanismus betrifft die dendritischen Zellen, die eine Art „Lehrer“ für unreife T-Zellen darstellen. In Gegenwart von Vitamin D nehmen diese Zellen ein geordneteres Verhalten an, das heißt, sie sind weniger geneigt, Entzündungen zu stimulieren, was die Umwandlung von T-Zellen in regulatorische statt in entzündliche Effektorzellen erleichtert (Hafkamp et al., 2022) [37].

Dieser doppelte Effekt führt zu einer deutlichen Verschiebung des Immunhaushalts: von einem pro-inflammatorischen Zustand, der von Th1- und Th17-Zellen dominiert wird – die für Autoimmunerkrankungen wie systemischen Lupus erythematodes, Multiple Sklerose und rheumatoide Arthritis verantwortlich sind – hin zu einem Zustand der immunologischen Toleranz. Bei Patienten mit Lupus führte die Supplementierung mit Vitamin D beispielsweise zu einer deutlichen Verringerung der Th1- und Th17-Zellen, begleitet von einem Anstieg der Treg-Zellen und einem Rückgang der Anti-DNA-Autoantikörper, die typische Marker der Erkrankung sind (Terrier et al., 2012) [36].

Dieselbe Tendenz wurde auch bei Frühgeborenen beobachtet, einer Bevölkerungsgruppe, die bekanntermaßen anfällig für Immunungleichgewichte ist. In einer randomisierten kontrollierten Studie führte eine tägliche Supplementierung von 800 IE Vitamin D3 zu einem Anstieg der Treg-Zellen um bis zu 73 %, verglichen mit einem bescheidenen Anstieg von 1,8 % in der Gruppe, die 400 IE erhielt (Aly et al., 2019) [38]. Diese Daten deuten nicht nur auf die Wirksamkeit von Vitamin D bei der Förderung einer stabileren Immunregulation hin, sondern zeigen auch einen klaren dosisabhängigen Effekt.

Zusammenfassend lässt sich sagen, dass Vitamin D als ein echtes therapeutisches Instrument zur Neuausrichtung des Immunsystems betrachtet werden kann. Durch die Induktion von FOXP3 und die Förderung toleranterer dendritischer Zellen begünstigt es die Ausbreitung und Funktion der Treg-Zellen und verschiebt das Immungleichgewicht eher in Richtung Ruhe und Toleranz als in Richtung entzündlicher Aggression. Ein einfacher Eingriff wie eine Supplementierung kann daher tiefgreifende Auswirkungen haben, sowohl bei der Prävention als auch bei der Behandlung von Autoimmun- und Entzündungskrankheiten.

Vitamin D hemmt mTOR und aktiviert REDD1

Vitamin D, die oft mit der Knochengesundheit in Verbindung gebracht wird, hat in Wirklichkeit einen weitaus größeren Einfluss auf unseren Organismus und fungiert als wahrer Dirigent des Immunsystems und des Stoffwechsels. Ihre aktive Form, das Calcitriol, wirkt wie ein Schlüssel, der genetische Türen öffnet: Sobald es an den nukleären VDR (Vitamin-D-Rezeptor) gebunden ist, dringt es in die Zellen ein und moduliert die Expression zahlreicher Gene, die an der Immunregulation, dem Zellwachstum und der Stressreaktion beteiligt sind.

Zu den Hauptakteuren, die auf dieses Signal reagieren, gehört REDD1, ein Protein, das, wie wir bereits im Insulin-Signalweg gesehen haben, dann auf den Plan tritt, wenn die Zelle unter Druck steht, beispielsweise bei Hypoxie, Einwirkung freier Radikale (hochreaktive Substanzen, die bei übermäßigem Vorkommen Zellschäden verursachen können) oder Nährstoffmangel. REDD1 spielt eine Schlüsselrolle: Es ist dafür verantwortlich, den mTORC1-Komplex zu bremsen, unseren zellulären Beschleuniger, der das Wachstum und die Proteinsynthese fördert. Der Mechanismus, der ebenfalls bereits in Kapitel 4 erläutert wurde, ist effizient: REDD1 stimuliert den TSC1/TSC2-Komplex, der nach seiner Aktivierung mTOR hemmt; die Zelle hört daraufhin auf, sich zu aktivieren, und kehrt in einen vorsichtigeren und weniger entzündlichen Zustand zurück.

Vitamin D trägt direkt zu diesem Prozess bei. Neuere Studien haben gezeigt, dass Calcitriol die Expression von REDD1 in verschiedenen Zelltypen, einschließlich Muskel- und Immunzellen, erhöhen kann, und zwar durch die Aktivierung des VDR-Rezeptors, der an spezifische Regionen von REDD1 bindet (Lisse und Hewison, 2011) [39].

Diese Verbindung zwischen Vitamin D und REDD1 stellt eine wichtige Brücke zwischen Umwelt, Stoffwechsel und Immunantwort dar: Wenn Vitamin D in ausreichender Menge vorhanden ist, orientiert sich die Zelle an einem konservativeren Verhalten, aktiviert Schutzmechanismen wie die Autophagie und reduziert Signale, die zu unkontrolliertem Wachstum oder chronischen Entzündungen führen würden.

Im onkologischen Bereich wurde hingegen beobachtet, dass die Behandlung mit aktivem Vitamin D zu einem Anstieg von REDD1 und einer daraus resultierenden Hemmung des mTOR-Komplexes führt, was die Zellproliferation bei soliden Tumoren verringert. Dieser Effekt geht auch mit einer Kontrolle der Entzündungsreaktion einher, was auf ein therapeutisches Potenzial von Vitamin D bei Autoimmunerkrankungen, Infektionskrankheiten und Neoplasien hindeutet (Vishlaghi und Lisse, 2020) [40].

Zusammenfassend lässt sich sagen, dass Vitamin D nicht nur ein Vitamin ist: Es ist ein Feinregulator zellulärer Entscheidungen. Durch die Stimulation von REDD1 und die Hemmung von mTOR wirkt es wie eine weise Stimme, die die Zellen dazu anhält, ihre Energien nicht zu schnell zu verbrauchen, übermäßige Entzündungsreaktionen zu vermeiden und das Gleichgewicht zwischen Wachstum und Überleben aufrechtzuerhalten. Ein Vitamin-D-Mangel hingegen kann dieses empfindliche Gleichgewicht stören und ungünstige Stoffwechselbedingungen, Entzündungen sowie Autoimmunerkrankungen begünstigen.

Erkrankungen des Immunsystems: Der Ausgangspunkt

Im Laufe der vorangegangenen Kapitel hat sich eine pathophysiologische Realität herauskristallisiert, die ebenso einfach wie bahnbrechend ist: Die glykämische Variabilität ist der Boden, auf dem jedes systemische Gleichgewicht gedeiht oder zerbricht. Als stiller und ständiger Regisseur fungiert dabei nicht nur der absolute Blutzuckerwert, sondern eben dessen Variabilität, also das Ausmaß, in dem die Glukosespiegel im Blut im Laufe der Mahlzeiten, des Tages und der Jahre schwanken. Lange Zeit vernachlässigt, setzt sich die postprandiale glykämische Variabilität (Blutzucker innerhalb von 1/2/3 Stunden nach der Mahlzeit) heute als erstes Anzeichen einer Dysfunktion durch, lange bevor der Nüchternblutzucker oder der HbA1c-Wert verändert sind.

Im Gefolge dieser Schwankungen entwickelt sich zwangsläufig ein chronischer und schleichender Zustand: die kompensatorische Hyperinsulinämie. Es handelt sich dabei noch nicht um eine manifeste Insulinresistenz oder Diabetes, sondern um einen konstanten Insulin-Hyperstimulus, der notwendig ist, um die durch einen unangemessenen und ineffizienten Lebensstil verursachten Blutzuckerspitzen einzudämmen. Dieser chronische Insulinüberschuss stellt das zentrale Glied der metabolischen Fehlanpassung dar und aktiviert tief konservierte intrazelluläre Signalwege (eine Gesamtheit von Mechanismen und biochemischen Pfaden, die im Laufe der Evolution nahezu unverändert geblieben sind) und reagiert empfindlich auf die Energieverfügbarkeit.

Unter diesen spielt, wie wir bereits in den vorangegangenen Kapiteln gesehen haben, der mTOR-Komplex (mechanistic Target of Rapamycin) eine entscheidende Rolle: Er fungiert als Sensor und Regulator des Zellwachstums und reagiert auf das Vorhandensein von Nährstoffen, Insulin und Wachstumsfaktoren. Unter physiologischen Bedingungen orchestriert mTOR die Proliferation, die Reparatur und den Anabolismus. Doch bei chronischer Hyperinsulinämie und gestörten metabolischen Signalen kann mTOR übermäßig aktiviert werden, was zu Entzündungszuständen, Immunfehlregulationen und Autoimmunität beiträgt.

Warum ist das alles im Bereich des Immunsystems wichtig?

Um Autoimmunerkrankungen oder chronisch entzündliche Erkrankungen wie rheumatoide Arthritis, Psoriasis, chronisch entzündliche Darmerkrankungen usw. zu verstehen, ist es grundlegend, bei dem anzusetzen, was innerhalb des Insulin-Signalwegs geschieht, dessen Hauptakteur eben mTOR ist. Wir haben es nicht mehr mit einem Immunsystem zu tun, das „zufällig verrückt spielt“, sondern mit einem Kontext, in dem das gestörte Energiesignal die Immunhomöostase verändert, indem es Folgendes moduliert: M1 und M2 (die zwei wichtigsten Funktionszustände der Makrophagen), die Polarisierung von T-Effektor- und T-regulatorischen Zellen (die zwei Untergruppen der T-Lymphozyten), die chronische Aktivierung der Zellen des angeborenen Immunsystems (die erste Verteidigungslinie des Organismus, die von Geburt an aktiv ist), die anhaltende Produktion von pro-inflammatorischen Zytokinen, die die Immunantwort aktivieren, und schließlich die immunologische Erschöpfung und den Verlust der Toleranz.

Im nächsten Kapitel werden wir einige der wichtigsten Erkrankungen des Immunsystems behandeln – Zustände, die nicht nur eine Abwehrdysfunktion darstellen, sondern das Ergebnis eines komplexen Zusammenspiels zwischen Stoffwechsel und täglichen Gewohnheiten sind. Das Immunsystem lebt nämlich nicht isoliert: Es steht in ständigem Dialog mit Hormonen, Nährstoffen und Signalen, die aus unserem Lebensstil stammen. Jede Ernährungsentscheidung, jede glykämische Schwankung, jeder Umweltfaktor trägt dazu bei, seine Stärke zu modulieren oder sein Gleichgewicht zu gefährden.

Jede Pathologie, die wir in den nächsten Abschnitten behandeln werden, wird ihre Spezifität, ihre Genetik und ihr Zielorgan haben, aber alle, ohne Ausnahme, werden mit einem neuen Blick betrachtet: dem Blick, der von der neuen Grenze ausgeht, die als „Immunmetabolismus“ definiert wird. Dies wird es uns ermöglichen, nicht nur den Ursprung der Symptome und Organschäden kohärenter zu erklären, sondern auch konkrete Interventionsstrategien zu identifizieren, die auf der Modulation von Insulin, mTOR und den sie beeinflussenden ernährungsphysiologischen Reizen basieren.

Schlussfolgerungen

Die in diesem Kapitel analysierten wissenschaftlichen Erkenntnisse zeigen, wie eng das Immunsystem und der Stoffwechsel miteinander verknüpft sind. Der Weg begann mit der Unterscheidung zwischen der angeborenen Immunität, bei der Makrophagen pro-inflammatorische M1- oder entzündungshemmende und reparative M2-Phänotypen annehmen können, und der adaptiven Immunität, die hauptsächlich von T- und B-Lymphozyten getragen wird. Diese Organisation hängt nicht nur von der Erkennung von Antigenen ab: Immunzellen verändern ihren Stoffwechsel tatsächlich in Abhängigkeit von der Funktion, die sie ausüben müssen. M1-Makrophagen und Effektor-T-Zellen nutzen verstärkt die Glykolyse, während regulatorische und reparative Phänotypen stärker auf den oxidativen Stoffwechsel und die Fettsäureoxidation angewiesen sind. Aus dieser Beziehung entsteht das Konzept des Immunmetabolismus, durch das die Energieverfügbarkeit zu einem integralen Bestandteil der Immunregulation wird.

In diesem System stellt mTOR einen der wichtigsten Integrationspunkte zwischen Nährstoffen, Wachstumsfaktoren und immunologischer Aktivierung dar: Tatsächlich unterstützt die Aktivierung von mTORC1 das Wachstum und die Differenzierung von Effektor-T-Zellen und begünstigt einen glykolytischen Stoffwechsel. Ein grundlegender Schritt erfolgt über HIF-1α, das von mTORC1 auch unabhängig von Hypoxie unterstützt werden kann. HIF-1α erhöht GLUT1 und die glykolytischen Enzyme, was den Effektorzellen Energie liefert, greift aber auch in deren Differenzierung ein, indem es den Th17-Phänotyp begünstigt und dem mit FOXP3 assoziierten regulatorischen Phänotyp entgegenwirkt. Dementsprechend wurde die Hemmung von HIF-1α experimentell mit einer Verringerung der Glykolyse und Entzündung, einem Wiederausgleich des Th17/Treg-Verhältnisses und einer Veränderung der Makrophagen-Polarisierung in Verbindung gebracht.

Der von mTOR ausgeübten Kontrolle steht die von AMPK gegenüber, dem Sensor für den zellulären Energiestatus. Während mTOR Wachstum, Glykolyse und Effektorantworten fördert, unterstützt AMPK einen Stoffwechsel, der stärker auf Energieeffizienz ausgerichtet ist, und kann Bedingungen begünstigen, die mit der regulatorischen Funktion vereinbar sind. Ein dokumentierter Mechanismus beinhaltet die Phosphorylierung von TSC2, durch die AMPK zur Hemmung von mTORC1 beiträgt. Die analysierten Erkenntnisse zeigen daher, dass das immunologische Gleichgewicht nicht einfach die Aktivierung oder Hemmung eines einzelnen Signalwegs erfordert, sondern eine korrekte Modulation zwischen Signalen, die die Immunantwort unterstützen, und Systemen, die für deren Eindämmung zuständig sind.

Diese Beziehung erklärt das therapeutische Interesse an mTOR. Rapamycin hat beispielsweise durch dessen Hemmung gezeigt, dass es die Expansion von FOXP3+-Tregs fördern und pro-inflammatorische Effektorpopulationen reduzieren kann. Auch andere Verbindungen, die in den PI3K/AKT/mTOR-Signalweg eingreifen oder entzündungshemmende Pfade fördern können, zeigten Auswirkungen auf die Polarisierung von Makrophagen, was die Möglichkeit unterstreicht, über die metabolischen Regulatoren auf das Immunsystem einzuwirken.

Ein weiterer Schritt führt zu FOXP3, einem wesentlichen Faktor für die Identität und die suppressive Funktion der Tregs. Die Aktivierung der PI3K/AKT/mTOR-Achse kann die Induktion von FOXP3 in den Differenzierungsphasen behindern, während metabolische Bedingungen, die die Regulation begünstigen, zur Aufrechterhaltung des Treg-Phänotyps beitragen. Auch Glukokortikoide greifen in dieses Gleichgewicht ein: Die angeführten Studien zeigen einen Anstieg von FOXP3 und regulatorischen Mediatoren wie IL-10, TGF-β und IL-35 und weisen FOXP3+-Tregs als wichtige Mediatoren ihrer entzündungshemmenden Wirkung aus.

Schließlich fügt Vitamin D eine weitere Regulationsebene hinzu: Über den VDR kann Calcitriol FOXP3, Tregs und einen tolerogeneren Phänotyp dendritischer Zellen fördern, während gleichzeitig die Ausrichtung auf Th1- und Th17-Antworten reduziert wird. Die angeführten Erkenntnisse verbinden Vitamin D zudem mit einem Anstieg von REDD1, das über TSC1/TSC2 zur Hemmung von mTOR beitragen kann.

So zeichnet sich ein roter Faden ab: Nährstoffe und metabolische Signale → mTOR/AMPK → HIF-1α und Zellstoffwechsel → Differenzierung der Immunzellen → Gleichgewicht zwischen Effektorzellen und Tregs → FOXP3 und Immuntoleranz. Das Immunsystem erscheint somit nicht als isolierte Struktur, sondern als ein Netzwerk, das kontinuierlich vom Stoffwechselzustand des Organismus beeinflusst wird. Genau diese Integration von Stoffwechsel und Immunität bildet die konzeptionelle Grundlage, um in den folgenden Kapiteln zu verstehen, wie der Verlust dieses Gleichgewichts in die Pathophysiologie von entzündlichen und Autoimmunerkrankungen eingebettet sein kann.

Quellen

[1] Alternative activation of macrophages: mechanism and functions

Gordon e Martinez, 2010

Immunity. 2010 May 28;32(5):593-604.

[2] Janeway’s Immunobiology

Murphy e Weaver, 2016

Garland Science. (2016)

[3] A guide to immunometabolism for immunologists

O'Neill et al., 2016

Nat Rev Immunol. 2016 Sep;16(9):553-65.

[4] Inflammation, metaflammation and immunometabolic disorders

Hotamisligil, 2017

Nature. 2017 Feb 8;542(7640):177-185.

[5] HIF-1αlpha-dependent glycolytic pathway orchestrates a metabolic checkpoint for the differentiation of TH17 and Treg cells

Shi et al., 2011

J Exp Med. 2011 Jul 4;208(7):1367-76.

[6] Hypoxia-inducible factor-1α: a promising therapeutic target for autoimmune diseases

Guan et al., 2017

Expert Opin Ther Targets. 2017 Jul;21(7):715-723.

[7] Control of T(H)17/T(reg) balance by hypoxia-inducible factor 1

Dang et al., 2011

Cell. 2011 Sep 2;146(5):772-84.

[8] mTOR promotes an inflammatory response through the HIF1 signaling pathway in ulcerative colitis

Wang et al., 2024

Int Immunopharmacol. 2024 Jun 15:134:112217.

[9] Anti-arthritis effect of berberine associated with regulating energy metabolism of macrophages through AMPK/ HIF-1α pathway

Yu et al., 2020

Int Immunopharmacol. 2020 Oct:87:106830.

[10] Costunolide ameliorates colitis via specific inhibition of HIF1α/glycolysis-mediated Th17 differentiation

Lv et al., 2021

Int Immunopharmacol. 2021 Aug:97:107688.

[11] RNAi Silencing of HIF-1α Ameliorates Lupus Development in MRL/lpr Mice

Zhao et al., 2018

Inflammation. 2018 Oct;41(5):1717-1730.

[12] Cassiaside C Inhibits M1 Polarization of Macrophages by Downregulating Glycolysis

Kim et al., 2022

Int J Mol Sci. 2022 Feb 1;23(3):1696.

[13] Dexmedetomidine inhibits LPS-induced proinflammatory responses via suppressing HIF1α-dependent glycolysis in macrophages

Meng et al., 2020

Aging (Albany NY). 2020 May 20;12(10):9534-9548.

[14] The mammalian target of rapamycin: linking T cell differentiation, function, and metabolism

Powell e Delgoffe, 2010

Immunity. 2010 Sep 24;33(3):301-11.

[15] Metabolism Controls the Balance of Th17/T-Regulatory Cells

Sun et al., 2017

Front Immunol. 2017 Nov 27:8:1632.

[16] Cutting edge: distinct glycolytic and lipid oxidative metabolic programs are essential for effector and regulatory CD4+ T cell subsets

Michalek et al., 2011

J Immunol. 2011 Mar 15;186(6):3299-303.

[17] Regulation and function of mTOR signalling in T cell fate decisions

Chi, 2012

Nat Rev Immunol. 2012 Apr 20;12(5):325-38.

[18] mTOR, metabolism, and the regulation of T-cell differentiation and function

Waickman e Powell, 2012

Immunol Rev. 2012 Sep;249(1):43-58.

[19] Hyperglycemia exacerbates acetaminophen-induced acute liver injury by promoting liver-resident macrophage proinflammatory response via AMPK/PI3K/AKT-mediated oxidative stress

Wang et al., 2019

Cell Death Discov. 2019 Jul 19:5:119.

[20] Metabolic pathways in T cell fate and function Gerriets e Rathmell, Trends Immunol.

2012

2012 Apr;33(4):168-73.

[21] Cryptotanshinone activates AMPK-TSC2 axis leading to inhibition of mTORC1 signaling in cancer cells

Chen et al., 2017

BMC Cancer. 2017 Jan 7;17(1):34.

[22] Adiponectin attenuates the osteoblastic differentiation of vascular smooth muscle cells through the AMPK/mTOR pathway

Zhan et al., 2014

Exp Cell Res. 2014 May 1;323(2):352-8.

[23] Role of AMP-activated protein kinase in cancer therapy

Rehman et al., 2014

Arch Pharm (Weinheim). 2014 Jul;347(7):457-68.

[24] Rapamycin selectively expands CD4+CD25+FoxP3+ regulatory T cells

Battaglia et al., 2005

Blood. 2005 Jun 15;105(12):4743-8.

[25] Rapamycin inhibits relapsing experimental autoimmune encephalomyelitis by both effector and regulatory T cells modulation

Esposito et al., 2010

J Neuroimmunol. 2010 Mar 30;220(1-2):52-63.

[26] Arctigenin ameliorates inflammation in vitro and in vivo by inhibiting the PI3K/AKT pathway and polarizing M1 macrophages to M2-like macrophages

Hyam et al., 2013

Eur J Pharmacol. 2013 May 15;708(1-3):21-9.

[27] LZ205, a newly synthesized flavonoid compound, exerts anti-inflammatory effect by inhibiting M1 macrophage polarization through regulating PI3K/AKT/mTOR signaling pathway

Bai et al., 2018

Exp Cell Res. 2018 Mar 1;364(1):84-94.

[28] Role of regulatory T cells and FOXP3 in human diseases

Bacchetta et al., 2007

J Allergy Clin Immunol. 2007 Aug;120(2):227-35; quiz 236-7.

[29] Foxp3+ CD25+ CD4+ natural regulatory T cells in dominant self-tolerance and autoimmune disease

Sakaguchi et al., 2006

Immunol Rev. 2006 Aug:212:8-27.

[30] T cell receptor signaling controls Foxp3 expression via PI3K, Akt, and mTOR

Sauer et al., 2008

Proc Natl Acad Sci U S A. 2008 Jun 3;105(22):7797-802.

[31] The AKT-mTOR axis regulates de novo differentiation of CD4+Foxp3+ cells

Haxhinasto et al., 2008

J Exp Med. 2008 Mar 17;205(3):565-74.

[32] Glucocorticoid Hormone Treatment Enhances the Cytokine Production of Regulatory T Cells by Upregulation of Foxp3 Expression

Ugor et al. Immunobiology, 2018

vol. 223, nos. 4–5, 2018, pp. 422–431.

[33] Anti-inflammatory Roles of Glucocorticoids Are Mediated by Foxp3+ Regulatory T Cells via a miR-342-Dependent Mechanism

Kim et al., 2020

Immunity, vol. 53, no. 3, 2020, pp. 581– 596.e5.

[34] Comparative Study of Immunomodulatory Agents to Induce Human T Regulatory (Treg) Cells: Preferential Treg-Stimulatory Effect of Prednisolone and Rapamycin

Janyst et al., 2020

Archivum Immunologiae et Therapiae Experimentalis, vol. 68, 2020, article 20.

[35] Cutting Edge: Steroid Responsiveness in Foxp3+ Regulatory T Cells Determines Steroid Sensitivity during Allergic Airway Inflammation in Mice

Nguyen et al., 2021

The Journal of Immunology, vol. 207, no. 3, 2021, pp. 765–770.

[36] Restoration of regulatory and effector T cell balance and B cell homeostasis in systemic lupus erythematosus patients through vitamin D supplementation

Terrier et al., 2012

Arthritis Res Ther. 2012 Oct 17;14(5):R221.

[37] Vitamin D3 Priming of Dendritic Cells Shifts Human Neutrophil-Dependent Th17 Cell Development to Regulatory T Cells

Hafkamp et al., 2022

Front Immunol. 2022 Jul 7:13:872665.

[38] Vitamin D Supplementation and T Cell Regulation in Preterm Infants: A Randomized Controlled Trial

Aly et al., 2019

J Pediatr Gastroenterol Nutr. 2019 Nov;69(5):607-610.

[39] Vitamin D: a new player in the world of mTOR signaling

Lisse e Hewison, 2011

Cell Cycle. 2011 Jun 15;10(12):1888-9.

[40] Exploring vitamin D signalling within skin cancer

Vishlaghi e Lisse, 2020

Clin Endocrinol (Oxf). 2020 Apr;92(4):273-281.