
Scientific Book

Las defensas inmunitarias y su equilibrio metabólico

El sistema inmunitario protege al organismo a través de una compleja red de células, moléculas y señales que coordinan la defensa y la tolerancia inmunológica. Los linfocitos T y B, los macrófagos, las células dendríticas y las poblaciones Th17 y Treg dependen también de programas metabólicos específicos regulados por mTOR, AMPK y otras vías celulares. En el libro «La scelta di Vivere in Salute o in Malattia», el Dr. A. Colonnese y R. Panzironi profundizan en la relación entre inmunidad, metabolismo y desarrollo de enfermedades autoinmunes.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Las defensas inmunitarias y su equilibrio metabólico. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/las-defensas-inmunitarias-y-su-equilibrio-metabolico
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.6

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • INMUNOMETABOLISMO
  • MTORC1
  • AMPK
  • HIF-1Α
  • LINFOCITOS TH17/TREG
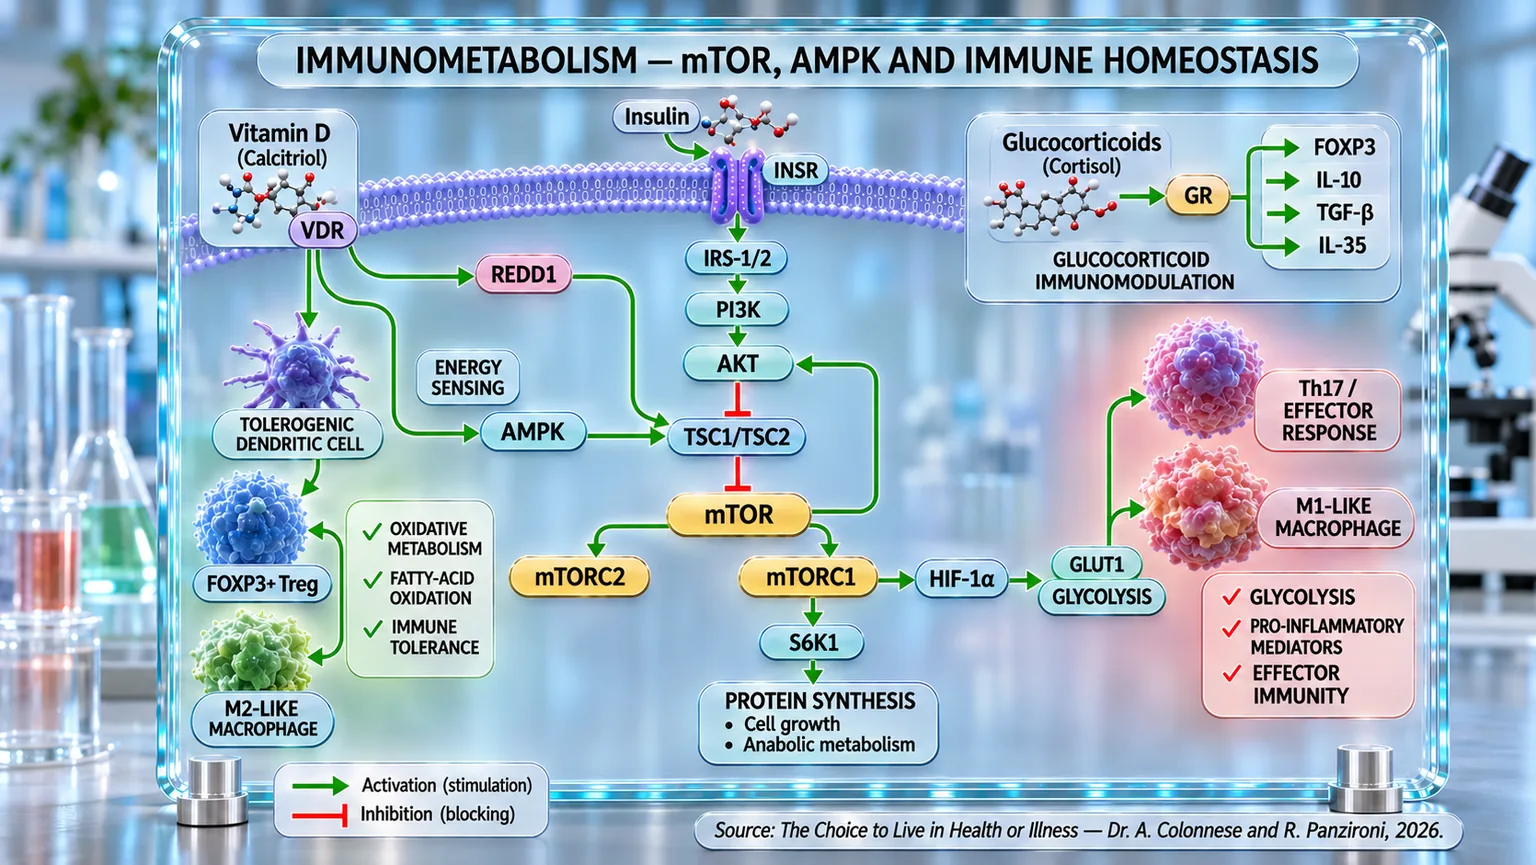
Infografía con membrana celular y flechas de activación o inhibición entre receptores, AMPK, mTOR, HIF-1α y fenotipos inmunitarios.
Esquema del inmunometabolismo: la vitamina D y la insulina modulan los circuitos AMPK–TSC1/TSC2–mTOR y mTORC1–HIF-1α, mientras que los glucocorticoides actúan a través del GR. Las señales orientan el metabolismo oxidativo y la tolerancia de las células dendríticas, Treg y macrófagos M2, o bien la glucólisis y las respuestas efectoras Th17 y macrofágicas M1.

ABSTRACT

El sistema inmunitario y el metabolismo energético constituyen redes funcionalmente interconectadas, en las cuales la disponibilidad de nutrientes influye en la activación, diferenciación y regulación celular. En el libro "La scelta di Vivere in Salute o in Malattia" (La elección de vivir con salud o en la enfermedad), el Dr. A. Colonnese y R. Panzironi profundizan en los mecanismos del inmunometabolismo, destacando el papel de las vías moleculares en la coordinación de las respuestas inmunitarias innatas y adaptativas.

Los macrófagos proinflamatorios M1 y los linfocitos T efectores utilizan predominantemente la glucólisis, mientras que los fenotipos reparadores y reguladores recurren en mayor medida al metabolismo oxidativo. En este equilibrio, mTORC1 integra señales nutricionales y factores de crecimiento, apoyando la proliferación y diferenciación de las células efectoras. A través de HIF-1α, favorece además la expresión de GLUT1 y de las enzimas glucolíticas, contribuyendo a la diferenciación Th17 y a la modulación del programa regulador asociado a FOXP3.

AMPK ejerce un control energético complementario, favoreciendo condiciones metabólicas compatibles con funciones reguladoras. La fosforilación de TSC2 contribuye a la inhibición de mTORC1, lo que pone de manifiesto cómo el equilibrio inmunitario depende de la modulación coordinada de señales metabólicas contrapuestas. Estudios experimentales sobre la inhibición de HIF-1α describen reducciones de la glucólisis y de la inflamación, asociadas a modificaciones del equilibrio Th17/Treg y de la polarización macrofágica.

Estos mecanismos respaldan el interés hacia las intervenciones inmunomoduladoras. La rapamicina puede favorecer poblaciones Treg FOXP3+ y limitar las respuestas efectoras, mientras que los glucocorticoides influyen en FOXP3 y en mediadores reguladores como IL-10, TGF-β e IL-35. Asimismo, el calcitriol, a través del VDR, puede apoyar la diferenciación reguladora y modificar la actividad de las células dendríticas, involucrando a REDD1 y TSC1/TSC2 en la modulación de mTOR.

En conjunto, emerge una relación dinámica entre metabolismo celular, diferenciación inmunitaria y tolerancia. Comprender estas interacciones ofrece una base interpretativa para profundizar en las patologías inflamatorias y autoinmunes, distinguiendo las evidencias experimentales de las aplicaciones clínicas aún por definir.

Qué es el sistema inmunitario

En el capítulo 4 seguimos paso a paso el recorrido de la insulina: una señal hormonal crucial que guía la absorción de glucosa, regula el crecimiento celular y coordina una red compleja de activaciones intracelulares. Esta vía, aparentemente confinada al metabolismo, está en realidad profundamente entrelazada con muchas otras funciones del organismo. Entre ellas, una de las más sorprendentes y estratégicas es la inmunitaria. En los últimos años, la investigación científica ha puesto de manifiesto un vínculo cada vez más estrecho entre el metabolismo y el sistema inmunitario. Las alteraciones en la señalización insulínica, como las que se observan en condiciones de resistencia a la insulina, no solo afectan a la homeostasis glucémica, sino que pueden modular la actividad de las células inmunitarias, alimentar un estado inflamatorio crónico y contribuir al desarrollo de enfermedades metabólicas y autoinmunes. En este capítulo profundizaremos precisamente en este punto: cómo la desregulación de la vía insulínica impacta en el sistema inmunitario, abriendo el camino a nuevas interpretaciones de la inflamación y de muchas patologías crónicas modernas. Porque hoy, más que nunca, el metabolismo y la inmunidad hablan el mismo idioma.

El sistema inmunitario representa una red compleja de células y moléculas dedicadas a la defensa del organismo contra agentes patógenos como bacterias, virus o células transformadas. Se trata de un mecanismo extraordinariamente organizado que integra dos componentes principales: la inmunidad innata y la inmunidad adaptativa. Entre los protagonistas de la primera línea de defensa se encuentran los macrófagos, células capaces de reconocer e ingerir microorganismos patógenos, destruyéndolos a través de procesos de fagocitosis. Estas células no solo cumplen una función de eliminación, sino que también liberan señales químicas, como las citoquinas, capaces de atraer a otras células inmunitarias y modular la intensidad de la respuesta (Gordon y Martinez, 2010) [1]. Los macrófagos muestran, además, una notable plasticidad funcional: según las señales recibidas del entorno, pueden adoptar un perfil proinflamatorio (M1) o antiinflamatorio y reparador (M2), una característica que resulta crucial en los procesos de curación y en la regulación del estado inflamatorio.

Junto a estas células del sistema inmunitario encontramos también los linfocitos, que representan el elemento clave de la inmunidad adaptativa. Los linfocitos T tienen la capacidad de reconocer células infectadas o tumorales y eliminarlas, con subpoblaciones especializadas como los linfocitos T helper, que coordinan la respuesta, y los T citotóxicos, que destruyen directamente las células diana. Los linfocitos B, por su parte, producen anticuerpos, pequeñas proteínas capaces de unirse de manera altamente específica a virus o bacterias, neutralizándolos y señalándolos a otras células del sistema inmunitario (Murphy y Weaver, 2016) [2]. La colaboración entre la inmunidad innata y la adaptativa no es nítida, sino dinámica: los macrófagos, a través de la presentación del antígeno, actúan como puente hacia los linfocitos T, favoreciendo el desarrollo de una respuesta precisa y duradera.

En las últimas décadas ha surgido con mayor claridad la idea de que el metabolismo desempeña un papel decisivo en la modulación de las funciones inmunitarias, tanto que ha dado origen a un nuevo campo de investigación conocido como inmunometabolismo. Las células inmunitarias, de hecho, no utilizan las vías metabólicas solo para obtener energía, sino también para regular su propia activación y función. Los macrófagos, por ejemplo, adoptan una prevalencia de la glucólisis en el fenotipo M1, mientras que utilizan la fosforilación oxidativa (proceso mediante el cual las mitocondrias producen energía (ATP) utilizando oxígeno) y la oxidación de los ácidos grasos en el fenotipo M2 (O’Neill et al., 2016) [3]. Esta plasticidad metabólica no es un simple detalle bioquímico, sino un mecanismo que determina si la respuesta inmunitaria estará orientada hacia la inflamación o hacia la resolución y la reparación de los tejidos.

Esta estrecha conexión entre inmunidad y metabolismo tiene repercusiones clínicas significativas. Está bien documentado que, en condiciones de obesidad y diabetes tipo 2, los macrófagos en los tejidos adiposos adoptan predominantemente un perfil proinflamatorio, contribuyendo a un estado de inflamación crónica de bajo grado que alimenta aún más la disfunción metabólica (Hotamisligil, 2017) [4]. Este concepto, aparentemente abstracto, tiene un impacto concreto en la salud cotidiana: significa que los mecanismos que regulan la glucemia y la acción de la insulina no son independientes del sistema inmunitario, sino que, al contrario, se entrelazan, como veremos en breve, de manera profunda y constante.

mTOR, HIF-1α y el sistema inmunitario

Cuando una célula T encuentra su antígeno (elemento que el sistema inmunitario puede reconocer como objetivo), es como si recibiera una llamada de alarma: algo en el cuerpo requiere atención inmediata. Pero para responder con fuerza y eficacia, necesita combustible e instrucciones precisas: y es aquí donde entra en juego mTOR, el complejo molecular visto anteriormente en el capítulo de la vía de la insulina; por lo tanto, además de ser una central operativa que integra las señales provenientes del entorno, como nutrientes y factores de crecimiento, también interactúa con los estímulos inmunológicos. Entre sus dos complejos principales, mTORC1 se comporta como un acelerador que, una vez presionado, inicia el crecimiento y la transformación de las células T naïve (linfocitos T “vírgenes”, es decir, células del sistema inmunitario que aún no han encontrado el antígeno específico para el que han sido programadas) en verdaderos soldados: las células efectoras.

Uno de los roles más sorprendentes de mTORC1 es el de activar, incluso en ausencia de hipoxia, el factor clave HIF-1α (Hypoxia-Inducible Factor 1 alpha), también visto anteriormente. Normalmente, HIF-1α se degrada rápidamente cuando hay suficiente oxígeno. Pero si mTORC1 está activo, este factor se produce y se estabiliza de todos modos, como si el entorno hipóxico estuviera “simulado”. Esta activación no es casual: HIF-1α es esencial para guiar un cambio profundo en el metabolismo de las células T, impulsándolas hacia la glucólisis, es decir, un tipo de respiración celular muy rápida pero menos eficiente. Es como pasar de un coche híbrido a un motor turbo que consume más combustible pero acelera de inmediato: perfecto en caso de emergencia inmunitaria.

HIF-1α actúa en varios frentes. Por un lado, promueve la síntesis de transportadores como GLUT1 y la activación de enzimas glucolíticas, garantizando un flujo inmediato de energía necesaria para sostener la proliferación y la función de las células efectoras (Shi et al., 2011) [5]. Por otro lado, modula su identidad. Las células T no se vuelven todas iguales: algunas asumen un papel regulador, manteniendo el equilibrio (las Treg), mientras que otras se transforman en combatientes activos, como las Th17 o los linfocitos CD8+ citotóxicos. HIF-1α favorece decididamente esta segunda opción. De hecho, promueve la producción de un factor específico, fundamental para dirigir a las células hacia la especialización Th17, y simultáneamente degrada FOXP3 (proteína fundamental para el funcionamiento de los linfocitos T reguladores), el “sello distintivo” de las Treg (Guan et al., 2017) [6].

Esta doble acción también se ha observado en modelos experimentales de enfermedades autoinmunes: la falta de HIF-1α en las células T redujo la inflamación y aumentó la presencia de Treg, lo que sugiere que el bloqueo de este factor podría tener implicaciones terapéuticas importantes (Dang et al., 2011) [7].

El vínculo entre mTOR y HIF-1α, por lo tanto, no es solo bioquímico, sino estratégico. mTORC1 activa HIF-1α para garantizar que las células T no solo reciban energía de forma rápida, sino que se transformen en efectores capaces de afrontar infecciones o situaciones inflamatorias con decisión. Es un circuito cerrado, pero dinámico: mTORC1 alimenta a HIF-1α, que a su vez enciende la glucólisis y la transcripción de factores que cambian el destino de la célula T, promoviendo una inmunidad agresiva y, en ciertos casos, incluso excesiva (Wang et al., 2024) [8].

En palabras sencillas, podríamos decir que mTOR es el interruptor, y HIF-1α es el transformador que enciende el motor de alto rendimiento de las células T, dirigiéndolas a convertirse en combatientes incansables en lugar de pacificadores. Y como todo sistema potente, si no se controla, puede contribuir a la inflamación crónica y a la autoinmunidad. Precisamente por esto, hoy en día, mTOR y HIF-1α son objeto de especial atención también en el campo terapéutico.

Fármacos que inhiben HIF-1α

Hemos visto cómo, en la compleja red que regula las respuestas inflamatorias de nuestro organismo, HIF-1α actúa como un director silencioso pero muy eficaz. Cuando se activa, este factor de transcripción dirige a las células inmunitarias, en particular a los macrófagos y a las células T, hacia un metabolismo glucolítico, proporcionándoles la energía necesaria para afrontar situaciones de emergencia. Sin embargo, cuando este interruptor permanece encendido demasiado tiempo, la inflamación puede volverse crónica, contribuyendo al desarrollo de enfermedades autoinmunes e inflamatorias. Es por ello que, en los últimos años, numerosos estudios se han centrado en moléculas capaces de desactivar selectivamente HIF-1α, ofreciendo nuevas esperanzas terapéuticas.

Un ejemplo notable es la berberina, un compuesto de origen vegetal conocido desde hace siglos en la medicina tradicional. Estudios recientes han demostrado que la berberina actúa regulando el metabolismo de los macrófagos: reduce la glucólisis y promueve el paso del fenotipo inflamatorio M1 al fenotipo antiinflamatorio M2. Esto ocurre a través de la activación de AMPK (sensor energético de la célula que se activa cuando la energía escasea) y la inhibición directa de HIF-1α. En otras palabras, la berberina actúa como un interruptor metabólico que apaga la alimentación energética de las células inflamatorias, sin eliminarlas, pero “reeducándolas” para que se comporten de forma más pacífica (Yu et al., 2020) [9].

También el costunólido, extraído de plantas medicinales, ha mostrado efectos similares en modelos animales de colitis. Este compuesto favorece la degradación de HIF-1α. El resultado es una drástica reducción de la glucólisis en las células Th17, conocidas por su papel proinflamatorio, y un restablecimiento del equilibrio inmunitario entre Th17 y Treg (Lv et al., 2021) [10].

En el ámbito autoinmunitario, el lupus representa una de las patologías más complejas y difíciles de tratar: en un interesante estudio sobre ratones MRL/lpr, conocidos modelos para el lupus sistémico, el silenciamiento de HIF-1α mediante ARN interferente (pequeño ARN utilizado por la célula para “apagar” o reducir la actividad de un gen) condujo a una clara mejoría clínica. Los ratones tratados mostraron una reducción significativa de las células Th17, de la producción de IL-17 (molécula del sistema inmunitario que favorece y sostiene la inflamación) y de los daños renales asociados, confirmando el papel clave de HIF-1α en la progresión de la enfermedad (Zhao et al., 2018) [11].

Incluso algunos compuestos menos conocidos, como la cassiaside C, están atrayendo la atención de la investigación. Derivada de las semillas de Cassia (una planta perteneciente a la familia de las leguminosas), esta molécula ha demostrado inhibir la glucólisis y la polarización M1 de los macrófagos, suprimiendo la activación de la vía PI3K/AKT/mTOR y la expresión de HIF-1α. Es como si la cassiaside C interrumpiera la “corriente eléctrica” que alimenta la actividad inflamatoria, devolviendo a las células inmunitarias a un estado de equilibrio (Kim et al., 2022) [12].

Por último, un fármaco ya conocido en el ámbito anestesiológico, la dexmedetomidina, se ha revelado sorprendentemente útil también como modulador de la inflamación: en macrófagos expuestos a LPS (componente lipopolisacárido), esta molécula redujo drásticamente la producción de citoquinas proinflamatorias, el consumo de glucosa y la producción de lactato. Estos efectos se atribuyeron a la supresión de la glucólisis mediada por HIF-1α, lo que sugiere que incluso fármacos ya disponibles en el mercado podrían encontrar nuevas aplicaciones en el control del inmunometabolismo (Meng et al., 2020) [13].

Esta reprogramación metabólica, sin embargo, no surge de forma aislada. HIF-1α representa, de hecho, uno de los efectores a través de los cuales la célula traduce determinados señales metabólicas en un comportamiento más glucolítico y proinflamatorio, pero su actividad puede ser sostenida y modulada por sistemas reguladores situados más arriba. Entre ellos, un papel central lo desempeña mTOR, ya encontrado en los capítulos anteriores como uno de los principales sensores de la disponibilidad de nutrientes y de la energía celular.

Cuando mTOR permanece persistentemente activado, puede favorecer la expresión y la actividad de HIF-1α, contribuyendo así a mantener esa reprogramación metabólica que sostiene la activación de las células inmunitarias y la producción de mediadores proinflamatorios. Bajo esta perspectiva, HIF-1α no representa, por tanto, solo un objetivo final, sino también el punto de expresión de un equilibrio metabólico más amplio, en el cual mTOR ocupa una posición de especial relevancia.

Para comprender hasta el fondo cómo una célula inmunitaria puede orientarse hacia un estado más activo o, por el contrario, más regulador, es necesario, por tanto, desplazar la atención precisamente a este nivel superior de control. En los párrafos siguientes analizaremos, pues, la relación entre mTOR y AMPK, dos sistemas metabólicos en gran medida contrapuestos, capaces de determinar si la respuesta inmunitaria debe ser sostenida, contenida o progresivamente devuelta hacia una condición de equilibrio.

Regulación metabólica de mTOR y AMPK

En el sistema inmunitario, el equilibrio entre ataque y tolerancia está regulado por un refinado sistema de “interruptores metabólicos” que determinan si una célula debe responder con fuerza o permanecer en silencio. Dos de estos interruptores moleculares son mTOR, del cual hemos hablado detalladamente en el capítulo 4 referente a la vía de la insulina, y AMPK, dos quinasas que funcionan un poco como el acelerador y el freno del sistema inmunitario. mTOR, por ejemplo, puede imaginarse como una centralita que evalúa si hay suficientes nutrientes y recursos para activar la respuesta inmunitaria. Cuando el “semáforo” está en verde, es decir, cuando la glucosa, los aminoácidos y los factores de crecimiento están disponibles, mTOR se activa y favorece el crecimiento, la proliferación y la especialización de las células T en subtipos proinflamatorios como Th1, Th2 y Th17 (Powell y Delgoffe, 2010) [14]. Este proceso es crucial para combatir las infecciones o reaccionar ante una agresión externa, pero si permanece encendido demasiado tiempo, puede alimentar una respuesta inflamatoria crónica.

La activación de mTORC1 impulsa a las células T a pasar de un metabolismo oxidativo a uno glucolítico, similar al “motor turbo” usado por un coche de carreras: consume mucho, pero acelera rápidamente. Esta estrategia es ideal para células que deben proliferar rápidamente, como las efectoras. Sin embargo, para mantener la homeostasis inmunitaria y apagar la inflamación, se necesita otro tipo de energía y otro tipo de conducción: y es aquí donde entra en juego AMPK, el otro gran regulador, que se activa cuando los recursos escasean, por ejemplo durante el ayuno o el estrés metabólico, y que promueve un metabolismo más eficiente, basado en la oxidación de los ácidos grasos, más lento pero sostenible a largo plazo (Sun et al., 2017) [15].

En este escenario, las células T reguladoras (Treg), encargadas de “enfriar” las reacciones inmunitarias y mantener la tolerancia, se basan precisamente en vías metabólicas más sobrias, como la oxidación lipídica, sostenidas por AMPK. Por el contrario, las células efectoras como las Th17, especializadas en sostener la inflamación, dependen de la glucólisis y, por tanto, de mTOR. Este vínculo entre metabolismo y función inmunitaria también se ha observado en modelos murinos (ratones o ratas utilizados como modelo en los estudios científicos), donde la estimulación de AMPK favoreció la generación de Treg, mientras que la activación de mTOR promovió la expansión de las Teff (Michalek et al., 2011) [16].

Pero estos dos reguladores no trabajan de forma aislada: interactúan y se influyen mutuamente. AMPK puede inhibir mTORC1 a través de la fosforilación de TSC2, actuando como un freno de emergencia capaz de interrumpir la cascada proinflamatoria y favorecer la transición hacia la tolerancia inmunitaria (Chi, 2012) [17]. Este antagonismo tiene implicaciones clínicas significativas: por ejemplo, la hiperactividad de mTOR se ha asociado a enfermedades autoinmunes e inflamatorias crónicas, donde la respuesta inmunitaria se vuelve excesiva e incontrolada. Es por esto que fármacos como la rapamicina, inhibidor de mTOR, se utilizan como inmunosupresores (Waickman y Powell, 2012) [18].

Sin embargo, también hay que considerar la otra cara de la moneda. Si bien AMPK ayuda a contener la inflamación, una activación excesiva de este sistema podría comprometer la respuesta inmunitaria necesaria para combatir infecciones o tumores. Como un comandante demasiado prudente, AMPK podría impedir que las tropas inmunitarias intervengan con fuerza cuando realmente se necesita (Wang et al., 2019) [19].

En oncología, por ejemplo, se ha visto que mTOR desempeña un papel crucial en potenciar la respuesta de los linfocitos T contra las células tumorales. Inhibir mTOR de forma indiscriminada podría, por tanto, frenar la eficacia de la inmunoterapia. En consecuencia, el desafío clínico es encontrar el equilibrio adecuado: modular mTOR y AMPK de forma personalizada, como si se tratara de regular el volumen entre dos altavoces, para obtener una respuesta inmunitaria fuerte pero controlada, eficaz pero segura (Gerriets y Rathmell, 2012) [20].

En resumen, mTOR y AMPK representan las dos caras de la misma moneda inmunitaria. El primero empuja al sistema a reaccionar, el segundo lo invita a la calma. Y como en todo buen sistema de control, la salud depende de la capacidad de pasar de un estado a otro con la sincronización adecuada y según las necesidades reales del cuerpo.

AMPK inhibe mTOR

Numerosas investigaciones han demostrado con precisión molecular cómo AMPK logra inhibir la actividad de mTOR a través de diversos mecanismos: uno de los más estudiados es la participación de TSC2, una proteína que actúa como un auténtico freno bioquímico sobre mTOR y que ya habíamos «encontrado» en el capítulo de la vía de la insulina. Cuando AMPK se activa, por ejemplo en respuesta a una caída de los niveles de ATP (la principal fuente de energía inmediatamente utilizable por la célula), esta fosforila TSC2, desactivando mTORC1 y bloqueando así las señales de crecimiento celular. Esto es lo que se ha observado en estudios sobre células tumorales tratadas con criptotanshinona, un compuesto derivado de la salvia: la activación de AMPK conduce a la fosforilación de TSC2 y a la inhibición del complejo mTOR, reduciendo la proliferación de las células malignas (Chen et al., 2017) [21].

También la adiponectina, una hormona producida por el tejido adiposo con efectos protectores sobre el sistema cardiovascular, actúa a través de la activación de AMPK. En un modelo de calcificación vascular, el tratamiento con adiponectina condujo a la activación de AMPK, a la fosforilación de TSC2 y, en consecuencia, a la inhibición de mTORC1, reduciendo la diferenciación de las células musculares lisas vasculares. Esto sugiere que el circuito AMPK–TSC2–mTORC1 no solo es relevante en el contexto tumoral, sino también en patologías vasculares como la aterosclerosis (Zhan et al., 2014) [22].

Otra confirmación proviene de estudios de revisión que analizan el potencial terapéutico de AMPK en el tratamiento del cáncer. En particular, AMPK actúa como un regulador pleiotrópico (ejerce múltiples efectos simultáneamente sobre diferentes procesos biológicos o sobre varios tejidos/organismos): no solo inhibe mTOR a través de TSC2, sino que también interviene en otros nodos críticos del crecimiento tumoral. El resultado es una célula que ralentiza su proliferación y activa mecanismos de supervivencia controlada, sobre todo en condiciones de carencia energética (Rehman et al., 2014) [23].

En resumen, AMPK se comporta como un director de orquesta del metabolismo celular, capaz de detectar el nivel de energía y responder de manera oportuna y multinivel para impedir una activación excesiva de mTOR. A través de la fosforilación de TSC2, AMPK garantiza que las células no crezcan de forma incontrolada, especialmente cuando las condiciones ambientales no lo permiten. Este equilibrio es fundamental no solo para el metabolismo normal, sino también para prevenir y controlar condiciones patológicas como el cáncer, la aterosclerosis y las enfermedades degenerativas.

La rapamicina y otros inhibidores de mTOR

Cuando hablamos de nuevas estrategias terapéuticas para abordar las enfermedades inflamatorias y autoinmunes, el diálogo bioquímico entre mTOR y AMPK emerge como un punto crucial. Hemos visto cómo mTOR actúa como acelerador del sistema inmunitario, mientras que AMPK funciona como freno: el primero impulsa la respuesta inflamatoria, mientras que el segundo la equilibra y, cuando es necesario, la ralentiza. Esta dinámica, finamente orquestada, representa una oportunidad valiosa para intervenir de forma dirigida en el sistema inmunitario.

Un ejemplo emblemático es el uso de la rapamicina, un inhibidor específico de mTOR, que ha mostrado un efecto directo y selectivo sobre las células T reguladoras (Treg). En un estudio pionero, se demostró que la rapamicina es capaz de expandir in vitro las células T CD4+ CD25+ FoxP3+ sin comprometer su función supresora. Este resultado abrió las puertas a la posibilidad de utilizar el fármaco en terapias celulares ex vivo (con reinfusión en el paciente) para potenciar la tolerancia inmunitaria en pacientes afectados por patologías autoinmunes o en contextos de trasplantes (Battaglia et al., 2005) [24].

Como confirmación de esto, otro estudio observó cómo la rapamicina mejora el curso clínico de la encefalomielitis autoinmune experimental, un modelo animal de la esclerosis múltiple. Esta mejora se obtuvo mediante una doble modulación: por un lado, la reducción de las células T efectoras proinflamatorias y, por otro, la expansión de las Treg, logrando un equilibrio favorable en la relación entre estas dos poblaciones celulares (Esposito et al., 2010) [25].

Pero la estrategia no se limita a la inhibición de mTOR. También se puede actuar en el lado opuesto, potenciando AMPK, que representa una especie de "interruptor antiinflamatorio". Sustancias naturales y compuestos de síntesis están emergiendo como estimuladores de AMPK, capaces de orientar al sistema inmunitario hacia una respuesta más regulada y menos agresiva.

Por ejemplo, la arctigenina, un compuesto natural derivado de las semillas de Arctium lappa, ha demostrado una eficaz acción antiinflamatoria en los macrófagos: no solo reduce las citocinas inflamatorias como IL-1β, IL-6 y TNF-α, sino que también promueve la polarización hacia un fenotipo M2 antiinflamatorio, a través de la inhibición de la vía PI3K/AKT (Hyam et al., 2013) [26].

Paralelamente, el LZ205, un flavonoide de nueva síntesis (sustancia natural de origen vegetal perteneciente a los polifenoles), ha demostrado bloquear la polarización de los macrófagos M1, los proinflamatorios, también mediante la supresión de la cascada PI3K/AKT/mTOR, con una consiguiente reducción de la inflamación tanto en modelos de colitis como de peritonitis (Bai et al., 2018) [27].

En conjunto, estos resultados nos indican que es posible intervenir en el sistema inmunitario tanto pisando el freno (activando AMPK) como levantando el pie del acelerador (inhibiendo mTOR). Desde una perspectiva terapéutica, la combinación o la selección dirigida de estas estrategias podría representar una nueva frontera para el tratamiento de las enfermedades inmunomediadas, ofreciendo enfoques personalizados que tengan en cuenta el estado metabólico e inmunológico del paciente.

Factores de transcripción de Foxp3

Cuando hablamos de tolerancia inmunitaria y regulación de la respuesta inflamatoria, el factor de transcripción Foxp3 representa una especie de “firma molecular” de las células T reguladoras, o Treg. Al igual que un director de orquesta que guía toda la sinfonía, Foxp3 regula los genes responsables de la función supresora de estas células, manteniendo el equilibrio del sistema inmunitario. Su expresión no es solo un simple marcador, sino un requisito esencial para conferir a las Treg su identidad y capacidad funcional. Cuando Foxp3 está ausente o alterado, las Treg pierden su control sobre las respuestas inmunitarias y pueden desarrollarse enfermedades autoinmunes graves, como se ha demostrado en pacientes afectados por el síndrome IPEX, vinculado a mutaciones en el gen FOXP3 (Bacchetta et al., 2007) [28].

Las células Treg CD4+ CD25+, producidas principalmente en el timo, desempeñan un papel central en la prevención de que el sistema inmunitario ataque los tejidos del propio organismo. Foxp3 actúa activamente en estas células, bloqueando los genes que estimulan la inflamación y activando aquellos que promueven la tolerancia. Si pensamos en el sistema inmunitario como un sistema de seguridad, Foxp3 es el “regulador central” que previene las falsas alarmas: impide que el cuerpo reaccione contra sus propios tejidos de forma excesiva o errónea (Sakaguchi et al., 2006) [29].

El entorno metabólico en el que operan estas células influye profundamente en la estabilidad y la eficacia de su función. La vía mTOR, activada por la abundancia de nutrientes y señales de crecimiento, tiende a promover la proliferación de células T efectoras y puede interferir con la estabilidad del fenotipo Treg. Por el contrario, la activación de AMPK, un sensor celular activado por el ayuno, el ejercicio o el estrés energético, crea un contexto metabólico favorable para la función de Foxp3, promoviendo una respuesta más aceptable y menos inflamatoria. En términos sencillos, podríamos decir que AMPK “nutre” la calma y el equilibrio inmunitario, mientras que mTOR puede alimentar la activación y la agresividad de las respuestas (Bacchetta et al., 2007) [28].

La dieta también desempeña un papel importante: los regímenes alimentarios ricos en calorías y nutrientes, que estimulan fuertemente mTOR, parecen reducir la expresión y la estabilidad de Foxp3, favoreciendo un desequilibrio que puede facilitar el desarrollo de enfermedades inflamatorias. Por el contrario, la restricción calórica o los enfoques nutricionales que estimulan AMPK pueden aumentar la expresión de Foxp3, reforzando así la capacidad de las Treg para mantener la homeostasis inmunitaria (Sakaguchi et al., 2006) [29].

Este tipo de enfoque podría revolucionar el manejo de las patologías autoinmunes, donde la carencia o la disfunción de las Treg es una de las principales causas de la enfermedad. Potenciar la vía de Foxp3, ya sea a través de estrategias metabólicas (como la dieta o la activación de AMPK) o con fármacos inmunomoduladores (como la rapamicina), representa una oportunidad concreta para restablecer el equilibrio inmunológico y contener la agresividad de las respuestas autoinmunes. En otras palabras, apoyar la acción de Foxp3 en las Treg equivale a dar fuerza al “freno natural” del sistema inmunitario, ayudándole a distinguir entre lo que debe defenderse y lo que debe tolerarse.

mTOR inactiva Foxp3

El entorno metabólico en el que operan las Treg —y en particular la actividad de sensores clave como mTOR y AMPK— modula directamente la eficacia de Foxp3. mTOR, nuestro acelerador celular que impulsa el crecimiento y la actividad efectora, tiende a reducir la expresión de Foxp3, especialmente en las fases iniciales de la diferenciación de las Treg. Se ha demostrado que la activación del eje PI3K/AKT/mTOR obstaculiza la inducción de Foxp3: cuando esta vía está hiperactiva, a las células CD4+ les cuesta transformarse en Treg verdaderas (Sauer et al., 2008) [30]. De manera similar, una AKT constitutivamente activa, si se expresa antes de la inducción de Foxp3, bloquea selectivamente la aparición del fenotipo Treg, obstaculizando el inicio de la tolerancia inmunitaria. Este efecto, sin embargo, no influye en las Treg ya maduras, lo que sugiere que el estado epigenético de las células (cambio en la forma en que un gen se activa o desactiva) desempeña un papel protector una vez establecida la expresión de Foxp3 (Haxhinasto et al., 2008) [31].

Por el contrario, AMPK, nuestro “freno metabólico” activado por condiciones de estrés energético, promueve un entorno favorable para la estabilidad y la función de las Treg. Cuando AMPK está activo, por ejemplo durante la restricción calórica, el ejercicio físico o la exposición a nutrientes específicos, facilita la estabilidad epigenética de Foxp3 y sostiene el perfil supresor de las células reguladoras. Es un equilibrio dinámico, una especie de tira y afloja molecular en el que mTOR empuja hacia una respuesta inflamatoria y AMPK intenta restablecer la calma inmunológica.

Este equilibrio es tan crucial que hoy representa un verdadero objetivo terapéutico: se ha demostrado que el uso de rapamicina, un conocido inhibidor de mTOR, permite expandir ex vivo las células Treg Foxp3(+) de forma selectiva, sin perder su identidad. En solo dos semanas, el número de estas células aumenta más de diez veces, manteniendo una elevada expresión de FOXP3 y CD25 y conservando la capacidad de suprimir la proliferación de las células T efectoras en más de un 70% (Battaglia et al., 2005) [24].

En resumen, la relación entre el metabolismo y el sistema inmunitario se refleja directamente en la expresión de Foxp3 y en la función de las Treg. mTOR y AMPK no son solo dos vías bioquímicas: representan dos estrategias opuestas que nuestro organismo puede activar según las condiciones ambientales, alimentarias y terapéuticas, para mantener o restablecer el equilibrio inmunitario. La capacidad de modular este equilibrio, ya sea a través de fármacos como la rapamicina o mediante intervenciones en el estilo de vida, representa hoy una de las fronteras más prometedoras en la prevención y el tratamiento de las enfermedades autoinmunes.

La acción de los glucocorticoides sobre Foxp3

Un elemento adicional proviene de los glucocorticoides, fármacos ampliamente utilizados en contextos alérgicos y autoinmunes. Más allá de su conocido efecto antiinflamatorio, se ha observado que los glucocorticoides aumentan directamente la expresión de FOXP3 y la producción de citocinas reguladoras como la IL-10, favoreciendo la generación de células Treg.

Una confirmación experimental particularmente significativa provino de un estudio de 2018 realizado en modelos murinos. El tratamiento con glucocorticoides determinó un aumento de la expresión de Foxp3 en las células T reguladoras, asociado a una mayor producción de citocinas inmunosupresoras como IL-10, TGF-β e IL-35. Por tanto, los glucocorticoides parecen poder intervenir no solo en la supervivencia de las células reguladoras, sino también en su identidad transcripcional y en la capacidad de producir señales capaces de contener la inflamación (Ugor et al., 2018) [32].

Un avance adicional se obtuvo en 2020, cuando se demostró que las células Treg FOXP3+ constituyen un objetivo indispensable de la acción antiinflamatoria de los glucocorticoides. En modelos murinos de inflamación autoinmune y alérgica, la dexametasona perdía, de hecho, gran parte de su capacidad terapéutica cuando las Treg eran eliminadas o cuando el receptor de los glucocorticoides se eliminaba selectivamente de estas células. Este resultado amplía notablemente el significado biológico de FOXP3: las Treg FOXP3+ no representan simplemente células influenciadas por los glucocorticoides, sino uno de los principales instrumentos a través de los cuales estos fármacos ejercen su acción antiinflamatoria (Kim et al., 2020) [33].

En el mismo periodo, un estudio comparativo realizado en células T humanas mostró que la prednisolona posee una capacidad particular para favorecer la generación de células T reguladoras. Entre los diversos agentes inmunomoduladores analizados, la prednisolona y la rapamicina resultaron ser los más capaces de aumentar la población CD4+CD25^highFOXP3^high y la expresión de FOXP3. Las células obtenidas mantenían además una buena estabilidad fenotípica y una actividad supresora real en las pruebas funcionales. Estos resultados indican que, al menos en condiciones experimentales específicas, los glucocorticoides pueden favorecer no solo la expresión de FOXP3, sino también la formación de células reguladoras funcionalmente competentes (Janyst et al., 2020) [34].

El papel de las Treg FOXP3+ en la respuesta a los glucocorticoides fue confirmado adicionalmente en 2021 en un modelo de inflamación alérgica de las vías respiratorias resistente a los esteroides. En este estudio, la eficacia de la dexametasona dependía directamente de la capacidad de las células FOXP3+ para responder a la señal glucocorticoide. La modulación de las diferentes isoformas del receptor de los glucocorticoides en las Treg era, de hecho, suficiente para modificar la sensibilidad o la resistencia a la terapia con esteroides. Las células T reguladoras FOXP3+ emergen, por tanto, como un componente funcional indispensable a través del cual los glucocorticoides pueden limitar la respuesta inmunitaria, mientras que su sensibilidad alterada puede contribuir a la resistencia farmacológica observada en algunas condiciones inflamatorias (Nguyen et al., 2021) [35].

La importancia de la vitamina D

La vitamina D, en su forma activa llamada calcitriol (1,25(OH)2D3), actúa casi como un director de orquesta para el sistema inmunitario. Los linfocitos T, incluidas las células T reguladoras (Treg), poseen un receptor específico para esta vitamina, conocido como VDR (Vitamin D Receptor). Cuando el calcitriol se une a este receptor, activa una cascada de señales que conduce a la modulación de la expresión de cientos de genes, muchos de los cuales están directamente involucrados en el equilibrio entre la tolerancia y la inflamación. Es como si la vitamina D pudiera decidir, en parte, si la orquesta inmunitaria debe tocar una sinfonía tranquila y armoniosa o desatar un asalto inflamatorio.

Uno de los efectos más significativos del calcitriol es su capacidad para dirigir a las células T naïve hacia un destino regulador, transformándolas en Treg en lugar de en células efectoras proinflamatorias como las Th1 o las Th17. Esta orientación ocurre principalmente gracias a dos mecanismos: el primero es el aumento de la expresión del factor de transcripción FOXP3, verdadero sello de identidad de las Treg. Estudios clínicos han demostrado que la administración de vitamina D promueve de forma directa la producción de FOXP3, reforzando las capacidades supresoras de las Treg y el mantenimiento de la homeostasis inmunitaria (Terrier et al., 2012) [36].

El segundo mecanismo se refiere a las células dendríticas, que representan una especie de "maestros" para las células T inmaduras. En presencia de vitamina D, estas células adoptan un comportamiento más ordenado, es decir, menos propenso a estimular la inflamación, facilitando así la transformación de las células T en reguladoras en lugar de efectoras inflamatorias (Hafkamp et al., 2022) [37].

Este doble efecto produce un claro desplazamiento del equilibrio inmunitario: de un estado proinflamatorio dominado por células Th1 y Th17, responsables de enfermedades autoinmunes como el lupus eritematoso sistémico, la esclerosis múltiple y la artritis reumatoide, a un estado de tolerancia inmunológica. En pacientes con lupus, por ejemplo, la suplementación con vitamina D ha llevado a una neta reducción de las células Th1 y Th17, acompañada de un aumento de las Treg y de una disminución de los autoanticuerpos anti-ADN, marcadores típicos de la enfermedad (Terrier et al., 2012) [36].

La misma dirección se ha observado también en los recién nacidos prematuros, una población notoriamente vulnerable a desequilibrios inmunitarios. En un estudio controlado aleatorizado, una suplementación diaria de 800 UI de vitamina D3 determinó un aumento de hasta el 73% de las Treg, frente a un modesto 1,8% en el grupo que recibía 400 UI (Aly et al., 2019) [38]. Estos datos sugieren no solo la eficacia de la vitamina D en favorecer una regulación inmunitaria más estable, sino también un claro efecto dependiente de la dosis.

En resumen, la vitamina D puede considerarse una verdadera palanca terapéutica para reorientar el sistema inmunitario. A través de la inducción de FOXP3 y la promoción de células dendríticas más tolerantes, favorece la expansión y la función de las Treg, desplazando el equilibrio inmunitario hacia la calma y la tolerancia, en lugar de hacia la agresión inflamatoria. Una intervención sencilla como la suplementación puede, por tanto, tener efectos profundos, tanto en la prevención como en el manejo de enfermedades autoinmunes e inflamatorias.

La vitamina D inhibe mTOR y activa REDD1

La vitamina D, a menudo asociada con la salud ósea, tiene en realidad una influencia mucho más amplia en nuestro organismo, actuando como un verdadero director de orquesta del sistema inmunitario y del metabolismo. Su forma activa, llamada calcitriol, funciona como una llave que abre puertas genéticas: una vez unida al receptor nuclear VDR (receptor de la vitamina D), entra en las células y modula la expresión de numerosos genes implicados en la regulación inmunitaria, el crecimiento celular y la respuesta al estrés.

Entre los actores principales que responden a este comando se encuentra REDD1, una proteína que, como ya hemos visto en la vía de la insulina, entra en escena cuando la célula está bajo presión, por ejemplo, en condiciones de hipoxia, exposición a radicales libres (sustancias muy reactivas que, si son excesivas, pueden provocar daños celulares) o carencia de nutrientes. REDD1 tiene un papel clave: se encarga de poner freno al complejo mTORC1, nuestro acelerador celular que promueve el crecimiento y la síntesis de proteínas. El mecanismo, también analizado anteriormente en el capítulo 4, resulta eficiente: REDD1 estimula el complejo TSC1/TSC2, que una vez activado, inhibe mTOR; la célula, por tanto, deja de activarse y vuelve a un estado más prudente y menos inflamatorio.

La vitamina D contribuye directamente a este proceso. Estudios recientes han mostrado que el calcitriol puede aumentar la expresión de REDD1 en diversos tipos celulares, incluidos músculos y células inmunitarias, precisamente a través de la activación del receptor VDR que se une a regiones específicas de REDD1 (Lisse y Hewison, 2011) [39].

Este vínculo entre vitamina D y REDD1 representa un puente importante entre el entorno, el metabolismo y la respuesta inmunitaria: cuando la vitamina D está presente en cantidades adecuadas, la célula se orienta hacia un comportamiento más conservador, activando mecanismos de protección como la autofagia y reduciendo señales que llevarían a un crecimiento descontrolado o a una inflamación crónica.

En el ámbito oncológico, por el contrario, se ha observado que el tratamiento con vitamina D activa conduce a un aumento de REDD1 y a una consiguiente inhibición del complejo mTOR, con reducción de la proliferación celular en los tumores sólidos. Este efecto se acompaña también de un control de la respuesta inflamatoria, lo que sugiere un potencial terapéutico de la vitamina D en patologías autoinmunes, infecciosas y neoplásicas (Vishlaghi y Lisse, 2020) [40].

En resumen, la vitamina D no es solo una vitamina: es un regulador fino de las decisiones celulares. A través de la estimulación de REDD1 y la inhibición de mTOR, actúa como una voz sabia que invita a las células a no consumir sus energías demasiado rápido, a evitar respuestas inflamatorias exageradas y a mantener el equilibrio entre crecimiento y supervivencia. Una carencia de vitamina D, por el contrario, puede comprometer este delicado equilibrio, favoreciendo condiciones metabólicas desfavorables, inflamación y enfermedades autoinmunes.

Las patologías del sistema inmunitario: el punto de partida

A lo largo de los capítulos anteriores, ha surgido con fuerza una realidad fisiopatológica tan sencilla como disruptiva: la variabilidad glucémica es el terreno sobre el que germina o se resquebraja todo equilibrio sistémico. Quien ejerce una dirección silenciosa y constante no es solo el valor absoluto de la glucemia, sino precisamente su variabilidad, es decir, cuánto oscilan los niveles de glucosa en sangre a lo largo de las comidas, del día y de los años. Durante mucho tiempo ignorada, hoy la variabilidad glucémica posprandial (glucemia entre 1, 2 o 3 horas después de la comida) se impone como la primera señal de disfunción, mucho antes de que la glucemia en ayunas o la HbA1c resulten alteradas.

Como consecuencia de estas fluctuaciones, se desarrolla inevitablemente una condición crónica y solapada: la hiperinsulinemia compensatoria. No se trata todavía de una resistencia a la insulina manifiesta ni de diabetes, sino de un hiperestímulo insulínico constante, necesario para contener los picos glucémicos generados por un estilo de vida inadecuado e improductivo. Este exceso crónico de insulina representa el eslabón central del desajuste metabólico, activando vías intracelulares profundamente conservadas (conjunto de mecanismos y rutas bioquímicas que han permanecido casi invariables a lo largo de la evolución) y sensibles a la disponibilidad energética.

Entre ellas, como ya hemos visto en los capítulos anteriores, el complejo mTOR (mechanistic Target of Rapamycin) desempeña un papel crucial: actúa como sensor y regulador del crecimiento celular, respondiendo a la presencia de nutrientes, insulina y factores de crecimiento. En condiciones fisiológicas, mTOR orquesta la proliferación, la reparación y el anabolismo. Pero en presencia de hiperinsulinemia crónica y señales metabólicas alteradas, mTOR puede resultar excesivamente activado, contribuyendo a estados inflamatorios, disregulaciones inmunitarias y autoinmunidad.

¿Por qué todo esto es importante en el ámbito inmunitario?

Para comprender las patologías autoinmunes o inflamatorias crónicas, como la artritis reumatoide, la psoriasis, las enfermedades inflamatorias intestinales, etc., es fundamental partir de lo que ocurre dentro de la vía de la insulina, cuyo actor principal es precisamente mTOR. Ya no nos encontramos ante un sistema inmunitario «enloquecido» de forma aleatoria, sino ante un contexto en el que la señal energética alterada altera la homeostasis inmunitaria, modulando: M1 y M2 (los dos principales estados funcionales de los macrófagos), la polarización de los linfocitos T eff y T reg (los dos subgrupos de linfocitos T), la activación crónica de las células de la inmunidad innata (la primera línea de defensa del organismo, activa desde el nacimiento), la producción persistente de citocinas proinflamatorias que activan la respuesta inmunitaria y, finalmente, el agotamiento inmunológico y la pérdida de tolerancia.

En el próximo capítulo abordaremos algunas de las principales patologías del sistema inmunitario, condiciones que no representan solo una disfunción de defensa, sino el resultado de un entrelazamiento complejo entre metabolismo y hábitos cotidianos. El sistema inmunitario, de hecho, no vive aislado: dialoga constantemente con hormonas, nutrientes y señales provenientes de nuestro estilo de vida. Cada elección alimentaria, cada oscilación glucémica, cada factor ambiental contribuye a modular su fuerza o a comprometer su equilibrio.

Cada patología que abordaremos en los próximos párrafos tendrá su especificidad, su genética y su órgano diana, pero todas, sin excepción, serán observadas con una nueva mirada: la que parte de la nueva frontera definida como «inmunometabolismo». Esto nos permitirá no solo explicar de forma más coherente el origen de los síntomas y de los daños orgánicos, sino también identificar estrategias concretas de intervención, basadas en la modulación de la insulina, mTOR y los estímulos nutricionales que los influyen.

Conclusiones

Las evidencias científicas analizadas en este capítulo muestran cómo el sistema inmunitario y el metabolismo están profundamente interconectados. El recorrido comenzó distinguiendo la inmunidad innata, en la que los macrófagos pueden adoptar fenotipos proinflamatorios M1 o antiinflamatorios y reparadores M2, de la inmunidad adaptativa, confiada principalmente a los linfocitos T y B. Esta organización no depende solo del reconocimiento de antígenos: las células inmunitarias modifican, de hecho, su propio metabolismo en relación con la función que deben desempeñar. Los macrófagos M1 y las células T efectoras utilizan mayoritariamente la glucólisis, mientras que los fenotipos reguladores y reparadores dependen más del metabolismo oxidativo y de la oxidación de los ácidos grasos. De esta relación nace el concepto de inmunometabolismo, a través del cual la disponibilidad energética se convierte en parte integrante de la regulación inmunitaria.

En este sistema, mTOR representa uno de los principales puntos de integración entre nutrientes, factores de crecimiento y activación inmunológica: de hecho, la activación de mTORC1 sostiene el crecimiento y la diferenciación de las células T efectoras y favorece un metabolismo glucolítico. Un paso fundamental ocurre a través de HIF-1α, que mTORC1 puede sostener incluso independientemente de la hipoxia. HIF-1α incrementa GLUT1 y las enzimas glucolíticas, proporcionando energía a las células efectoras, pero también interviene en su diferenciación, favoreciendo el fenotipo Th17 y contrarrestando el regulador asociado a FOXP3. Coherentemente, la inhibición de HIF-1α se ha asociado experimentalmente a una reducción de la glucólisis y de la inflamación, al reequilibrio Th17/Treg y a la modificación de la polarización macrofágica.

Al control ejercido por mTOR se contrapone el de AMPK, sensor del estado energético celular. Si mTOR favorece el crecimiento, la glucólisis y la respuesta efectora, AMPK sostiene un metabolismo más orientado a la eficiencia energética y puede favorecer condiciones compatibles con la función reguladora. Un mecanismo documentado implica la fosforilación de TSC2, a través de la cual AMPK contribuye a la inhibición de mTORC1. Las evidencias analizadas muestran, por tanto, que el equilibrio inmunitario no requiere simplemente la activación o la inhibición de una sola vía, sino una correcta modulación entre señales capaces de sostener la respuesta inmunitaria y sistemas destinados a contenerla.

Esta relación explica el interés terapéutico hacia mTOR. La rapamicina, por ejemplo, ha demostrado al inhibirlo que puede favorecer la expansión de las Treg FOXP3+ y reducir poblaciones efectoras proinflamatorias. Otros compuestos capaces de interferir con PI3K/AKT/mTOR o favorecer vías antiinflamatorias también han mostrado efectos sobre la polarización de los macrófagos, destacando la posibilidad de intervenir en la inmunidad a través de sus reguladores metabólicos.

Un paso adicional conduce, por tanto, a FOXP3, factor esencial para la identidad y la función supresora de las Treg. La activación del eje PI3K/AKT/mTOR puede obstaculizar la inducción de FOXP3 en las fases de diferenciación, mientras que las condiciones metabólicas favorables a la regulación contribuyen al mantenimiento del fenotipo Treg. Los glucocorticoides también intervienen en este equilibrio: los estudios reportados muestran un aumento de FOXP3 y de mediadores reguladores como IL-10, TGF-β e IL-35, e indican a las Treg FOXP3+ como importantes mediadores de su actividad antiinflamatoria.

Finalmente, la vitamina D añade un nivel adicional de regulación: a través del VDR, el calcitriol puede favorecer FOXP3, las Treg y un fenotipo más tolerogénico de las células dendríticas, reduciendo paralelamente la orientación hacia respuestas Th1 y Th17. Las evidencias reportadas vinculan además la vitamina D al aumento de REDD1, que a través de TSC1/TSC2 puede contribuir a la inhibición de mTOR.

Se perfila así un único hilo conductor: nutrientes y señales metabólicas → mTOR/AMPK → HIF-1α y metabolismo celular → diferenciación de las células inmunitarias → equilibrio entre células efectoras y Treg → FOXP3 y tolerancia inmunitaria. El sistema inmunitario emerge, por tanto, no como una estructura aislada, sino como una red continuamente influenciada por el estado metabólico del organismo. Es precisamente esta integración entre metabolismo e inmunidad la que proporciona la base conceptual para comprender, en los capítulos siguientes, cómo la pérdida de dicho equilibrio puede insertarse en la fisiopatología de las enfermedades inflamatorias y autoinmunes.

Referencias

[1] Alternative activation of macrophages: mechanism and functions

Gordon e Martinez, 2010

Immunity. 2010 May 28;32(5):593-604.

[2] Janeway’s Immunobiology

Murphy e Weaver, 2016

Garland Science. (2016)

[3] A guide to immunometabolism for immunologists

O'Neill et al., 2016

Nat Rev Immunol. 2016 Sep;16(9):553-65.

[4] Inflammation, metaflammation and immunometabolic disorders

Hotamisligil, 2017

Nature. 2017 Feb 8;542(7640):177-185.

[5] HIF-1αlpha-dependent glycolytic pathway orchestrates a metabolic checkpoint for the differentiation of TH17 and Treg cells

Shi et al., 2011

J Exp Med. 2011 Jul 4;208(7):1367-76.

[6] Hypoxia-inducible factor-1α: a promising therapeutic target for autoimmune diseases

Guan et al., 2017

Expert Opin Ther Targets. 2017 Jul;21(7):715-723.

[7] Control of T(H)17/T(reg) balance by hypoxia-inducible factor 1

Dang et al., 2011

Cell. 2011 Sep 2;146(5):772-84.

[8] mTOR promotes an inflammatory response through the HIF1 signaling pathway in ulcerative colitis

Wang et al., 2024

Int Immunopharmacol. 2024 Jun 15:134:112217.

[9] Anti-arthritis effect of berberine associated with regulating energy metabolism of macrophages through AMPK/ HIF-1α pathway

Yu et al., 2020

Int Immunopharmacol. 2020 Oct:87:106830.

[10] Costunolide ameliorates colitis via specific inhibition of HIF1α/glycolysis-mediated Th17 differentiation

Lv et al., 2021

Int Immunopharmacol. 2021 Aug:97:107688.

[11] RNAi Silencing of HIF-1α Ameliorates Lupus Development in MRL/lpr Mice

Zhao et al., 2018

Inflammation. 2018 Oct;41(5):1717-1730.

[12] Cassiaside C Inhibits M1 Polarization of Macrophages by Downregulating Glycolysis

Kim et al., 2022

Int J Mol Sci. 2022 Feb 1;23(3):1696.

[13] Dexmedetomidine inhibits LPS-induced proinflammatory responses via suppressing HIF1α-dependent glycolysis in macrophages

Meng et al., 2020

Aging (Albany NY). 2020 May 20;12(10):9534-9548.

[14] The mammalian target of rapamycin: linking T cell differentiation, function, and metabolism

Powell e Delgoffe, 2010

Immunity. 2010 Sep 24;33(3):301-11.

[15] Metabolism Controls the Balance of Th17/T-Regulatory Cells

Sun et al., 2017

Front Immunol. 2017 Nov 27:8:1632.

[16] Cutting edge: distinct glycolytic and lipid oxidative metabolic programs are essential for effector and regulatory CD4+ T cell subsets

Michalek et al., 2011

J Immunol. 2011 Mar 15;186(6):3299-303.

[17] Regulation and function of mTOR signalling in T cell fate decisions

Chi, 2012

Nat Rev Immunol. 2012 Apr 20;12(5):325-38.

[18] mTOR, metabolism, and the regulation of T-cell differentiation and function

Waickman e Powell, 2012

Immunol Rev. 2012 Sep;249(1):43-58.

[19] Hyperglycemia exacerbates acetaminophen-induced acute liver injury by promoting liver-resident macrophage proinflammatory response via AMPK/PI3K/AKT-mediated oxidative stress

Wang et al., 2019

Cell Death Discov. 2019 Jul 19:5:119.

[20] Metabolic pathways in T cell fate and function Gerriets e Rathmell, Trends Immunol.

2012

2012 Apr;33(4):168-73.

[21] Cryptotanshinone activates AMPK-TSC2 axis leading to inhibition of mTORC1 signaling in cancer cells

Chen et al., 2017

BMC Cancer. 2017 Jan 7;17(1):34.

[22] Adiponectin attenuates the osteoblastic differentiation of vascular smooth muscle cells through the AMPK/mTOR pathway

Zhan et al., 2014

Exp Cell Res. 2014 May 1;323(2):352-8.

[23] Role of AMP-activated protein kinase in cancer therapy

Rehman et al., 2014

Arch Pharm (Weinheim). 2014 Jul;347(7):457-68.

[24] Rapamycin selectively expands CD4+CD25+FoxP3+ regulatory T cells

Battaglia et al., 2005

Blood. 2005 Jun 15;105(12):4743-8.

[25] Rapamycin inhibits relapsing experimental autoimmune encephalomyelitis by both effector and regulatory T cells modulation

Esposito et al., 2010

J Neuroimmunol. 2010 Mar 30;220(1-2):52-63.

[26] Arctigenin ameliorates inflammation in vitro and in vivo by inhibiting the PI3K/AKT pathway and polarizing M1 macrophages to M2-like macrophages

Hyam et al., 2013

Eur J Pharmacol. 2013 May 15;708(1-3):21-9.

[27] LZ205, a newly synthesized flavonoid compound, exerts anti-inflammatory effect by inhibiting M1 macrophage polarization through regulating PI3K/AKT/mTOR signaling pathway

Bai et al., 2018

Exp Cell Res. 2018 Mar 1;364(1):84-94.

[28] Role of regulatory T cells and FOXP3 in human diseases

Bacchetta et al., 2007

J Allergy Clin Immunol. 2007 Aug;120(2):227-35; quiz 236-7.

[29] Foxp3+ CD25+ CD4+ natural regulatory T cells in dominant self-tolerance and autoimmune disease

Sakaguchi et al., 2006

Immunol Rev. 2006 Aug:212:8-27.

[30] T cell receptor signaling controls Foxp3 expression via PI3K, Akt, and mTOR

Sauer et al., 2008

Proc Natl Acad Sci U S A. 2008 Jun 3;105(22):7797-802.

[31] The AKT-mTOR axis regulates de novo differentiation of CD4+Foxp3+ cells

Haxhinasto et al., 2008

J Exp Med. 2008 Mar 17;205(3):565-74.

[32] Glucocorticoid Hormone Treatment Enhances the Cytokine Production of Regulatory T Cells by Upregulation of Foxp3 Expression

Ugor et al. Immunobiology, 2018

vol. 223, nos. 4–5, 2018, pp. 422–431.

[33] Anti-inflammatory Roles of Glucocorticoids Are Mediated by Foxp3+ Regulatory T Cells via a miR-342-Dependent Mechanism

Kim et al., 2020

Immunity, vol. 53, no. 3, 2020, pp. 581– 596.e5.

[34] Comparative Study of Immunomodulatory Agents to Induce Human T Regulatory (Treg) Cells: Preferential Treg-Stimulatory Effect of Prednisolone and Rapamycin

Janyst et al., 2020

Archivum Immunologiae et Therapiae Experimentalis, vol. 68, 2020, article 20.

[35] Cutting Edge: Steroid Responsiveness in Foxp3+ Regulatory T Cells Determines Steroid Sensitivity during Allergic Airway Inflammation in Mice

Nguyen et al., 2021

The Journal of Immunology, vol. 207, no. 3, 2021, pp. 765–770.

[36] Restoration of regulatory and effector T cell balance and B cell homeostasis in systemic lupus erythematosus patients through vitamin D supplementation

Terrier et al., 2012

Arthritis Res Ther. 2012 Oct 17;14(5):R221.

[37] Vitamin D3 Priming of Dendritic Cells Shifts Human Neutrophil-Dependent Th17 Cell Development to Regulatory T Cells

Hafkamp et al., 2022

Front Immunol. 2022 Jul 7:13:872665.

[38] Vitamin D Supplementation and T Cell Regulation in Preterm Infants: A Randomized Controlled Trial

Aly et al., 2019

J Pediatr Gastroenterol Nutr. 2019 Nov;69(5):607-610.

[39] Vitamin D: a new player in the world of mTOR signaling

Lisse e Hewison, 2011

Cell Cycle. 2011 Jun 15;10(12):1888-9.

[40] Exploring vitamin D signalling within skin cancer

Vishlaghi e Lisse, 2020

Clin Endocrinol (Oxf). 2020 Apr;92(4):273-281.