
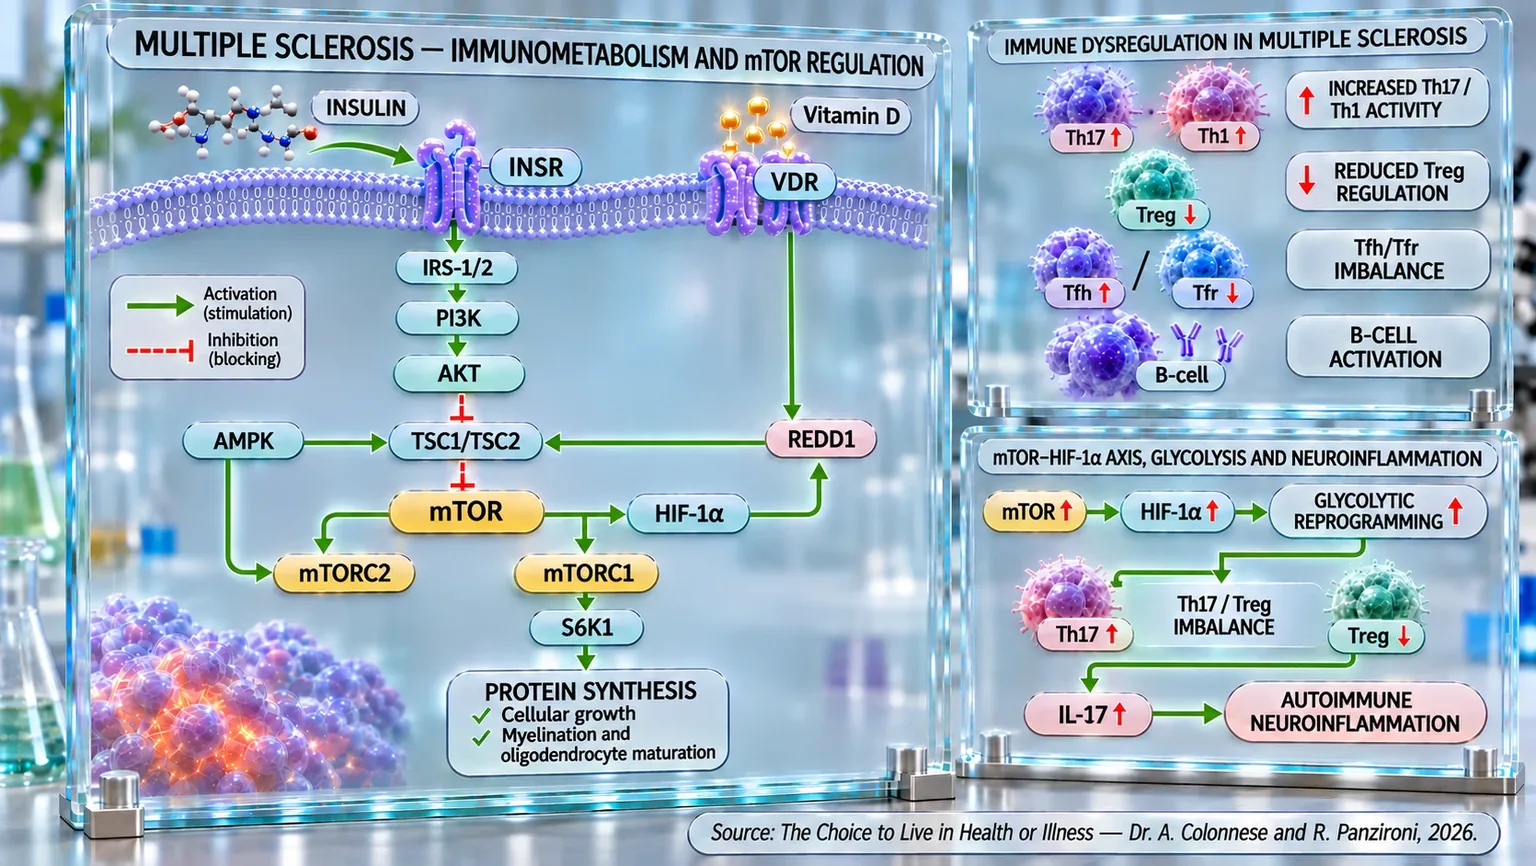
La sclérose en plaques peut être décrite comme une disharmonie complexe du système immunitaire, où les cellules chargées de maintenir l’équilibre et la tolérance immunologique, les lymphocytes T régulateurs, ou Treg, perdent leur capacité à contenir l’agressivité des cellules effectrices. Dans des conditions physiologiques, les Treg représentent le « frein » de l’immunité : elles maintiennent la tolérance envers les propres tissus de l’organisme et empêchent le système immunitaire de se retourner contre lui-même. Dans la sclérose en plaques, cependant, ce mécanisme de contrôle apparaît profondément compromis.
Les études menées ces dernières années ont montré que chez les patients atteints de sclérose en plaques récurrente-rémittente, les lymphocytes T CD4+, qui constituent la population principale des Treg, sont réduits tant en nombre qu’en capacité à supprimer les lymphocytes T effecteurs pro-inflammatoires (Viglietta et al., 2004) [1].
Cette perte de « pouvoir régulateur » facilite l’activation de lymphocytes autoréactifs dirigés contre les protéines de la myéline (revêtement protecteur des nerfs), entraînant une inflammation et une démyélinisation (endommagement de la gaine protectrice des nerfs) du système nerveux central. En un sens, c’est comme si le système immunitaire avait perdu le sens des proportions : les cellules qui devraient favoriser la paix deviennent incapables de contenir la guerre interne.
Les altérations ne se limitent pas à la quantité, mais touchent également la qualité des Treg. Certaines études ont démontré que leur fonction suppressive est sélectivement compromise et que les cellules effectrices résistent à leurs signaux inhibiteurs ; ce double défaut, un affaiblissement du contrôle et une résistance des cellules inflammatoires, crée un cercle vicieux qui amplifie la réponse auto-immune. Ce déséquilibre est particulièrement évident dans les cas à début pédiatrique, où l’on observe une expansion des lymphocytes T pro-inflammatoires (Th1 et Th17) et un déficit fonctionnel des Treg (Mexhitaj et al., 2019) [2].
Parallèlement, des recherches plus récentes ont montré que le dysfonctionnement des Treg peut découler d’altérations spécifiques des cellules dérivées du thymus (organe où les lymphocytes T maturent et sont sélectionnés), les t-Treg. Chez les patients atteints de sclérose en plaques, ces cellules présentent un profil profondément altéré et une capacité réduite à supprimer l’activité immunitaire ; cette anomalie semble s’aggraver avec l’âge et peut être modulée par certaines thérapies immunomodulatrices (Lorenzini et al., 2024) [3].
Le rapport entre les lymphocytes T folliculaires helper (Tfh) et les lymphocytes T folliculaires régulateurs (Tfr) apparaît également profondément perturbé. Normalement, ces populations maintiennent un équilibre qui régule la production d’anticorps par les lymphocytes B. Dans la sclérose en plaques, en revanche, un excès de Tfh par rapport aux Tfr est associé à une production anormale d’immunoglobulines dans le liquide céphalo-rachidien (anticorps présents dans le liquide qui protège le cerveau et la moelle épinière), l’une des caractéristiques distinctives de la maladie (Puthenparampil et al., 2019) [4] ; c’est comme si, au sein des centres germinatifs, l’orchestre des cellules immunitaires perdait son chef, menant à une symphonie chaotique d’anticorps autoréactifs.
Ce scénario complexe n’est pas sans espoir. Comprendre les mécanismes à l’origine de la défaillance régulatrice a déjà ouvert la voie à de nouvelles perspectives thérapeutiques. Certaines études ont démontré que des médicaments comme le sorafénib, initialement développé pour l’oncologie, peuvent inhiber la différenciation des cellules Th1 et Th17, les principaux artisans de la réponse auto-immune, tout en favorisant simultanément la polarisation vers un phénotype Treg (Wang et al., 2025) [5].
À un niveau plus général, le dysfonctionnement des Treg représente un paradigme commun aux maladies auto-immunes, mais dans la sclérose en plaques, il joue un rôle particulièrement évident : la compromission de ces cellules, qui agissent normalement comme des arbitres de l’immunité, explique en partie pourquoi le système nerveux central devient la cible d’une agression prolongée. Les études sur l’homme et sur les modèles animaux convergent pour démontrer que la perte d’équilibre entre les lymphocytes T effecteurs et régulateurs constitue la clé pour comprendre l’origine et la progression de la maladie (Buckner, 2010) [7] ; (Kleinewietfeld et Hafler, 2014) [8].
Une autre étude de 2019 a mis en évidence que dans la sclérose en plaques, les lymphocytes T régulateurs (Treg) peuvent présenter des altérations quantitatives et fonctionnelles, contribuant à la perte de contrôle sur les réponses immunitaires autoréactives et à la persistance de la neuro-inflammation. Les preuves analysées montrent que les Treg peuvent supprimer les lymphocytes T effecteurs, les lymphocytes B et les cellules présentatrices d’antigène et, dans le système nerveux central, favoriser également la remyélinisation. Sur ces bases, les auteurs indiquent le transfert adoptif de Treg comme une stratégie immunothérapeutique prometteuse pour la sclérose en plaques (Duffy et al., 2019) [6].
En définitive, la sclérose en plaques peut être vue comme le résultat d’une erreur de communication dans le langage du système immunitaire. Les cellules qui devraient parler le langage de la tolérance deviennent muettes ou mal comprises, tandis que celles de l’inflammation prennent le dessus. Redonner la parole aux cellules régulatrices signifie donc redonner de l’harmonie à un système qui a perdu son autorégulation naturelle.