
Scientific Book

Esclerosis múltiple y protección del sistema nervioso

La esclerosis múltiple es una enfermedad inflamatoria del sistema nervioso central en la que procesos inmunomediados dañan la mielina y las estructuras nerviosas. La investigación estudia el papel de los linfocitos Th17 y Treg, de la neuroinflamación y de los mecanismos metabólicos regulados por PI3K/AKT/mTOR y AMPK. En el libro «La scelta di Vivere in Salute o in Malattia», el Dr. A. Colonnese y R. Panzironi profundizan en estas conexiones para explicar cómo la inmunidad, el metabolismo energético y la función neuronal pueden influirse mutuamente.

Citar este artículo
Colonnese, A. & Panzironi, R. (2026). Esclerosis múltiple y protección del sistema nervioso. La elección de vivir en salud o en enfermedad. https://lifesciencehub.info/es/la-scelta-di-vivere-in-salute-o-in-malattia/esclerosis-multiple-y-proteccion-del-sistema-nervioso
La elección de vivir en salud o en enfermedad · ISBN 979-12-82692-05-2

DOI lsh.es.libro.11

  • Publicación 05/11/2026
  • Actualización 05/11/2026
  • ESCLEROSIS MÚLTIPLE
  • INMUNOMETABOLISMO
  • PI3K/AKT/MTOR
  • HIF-1Α
  • INSULINORRESISTENCIA
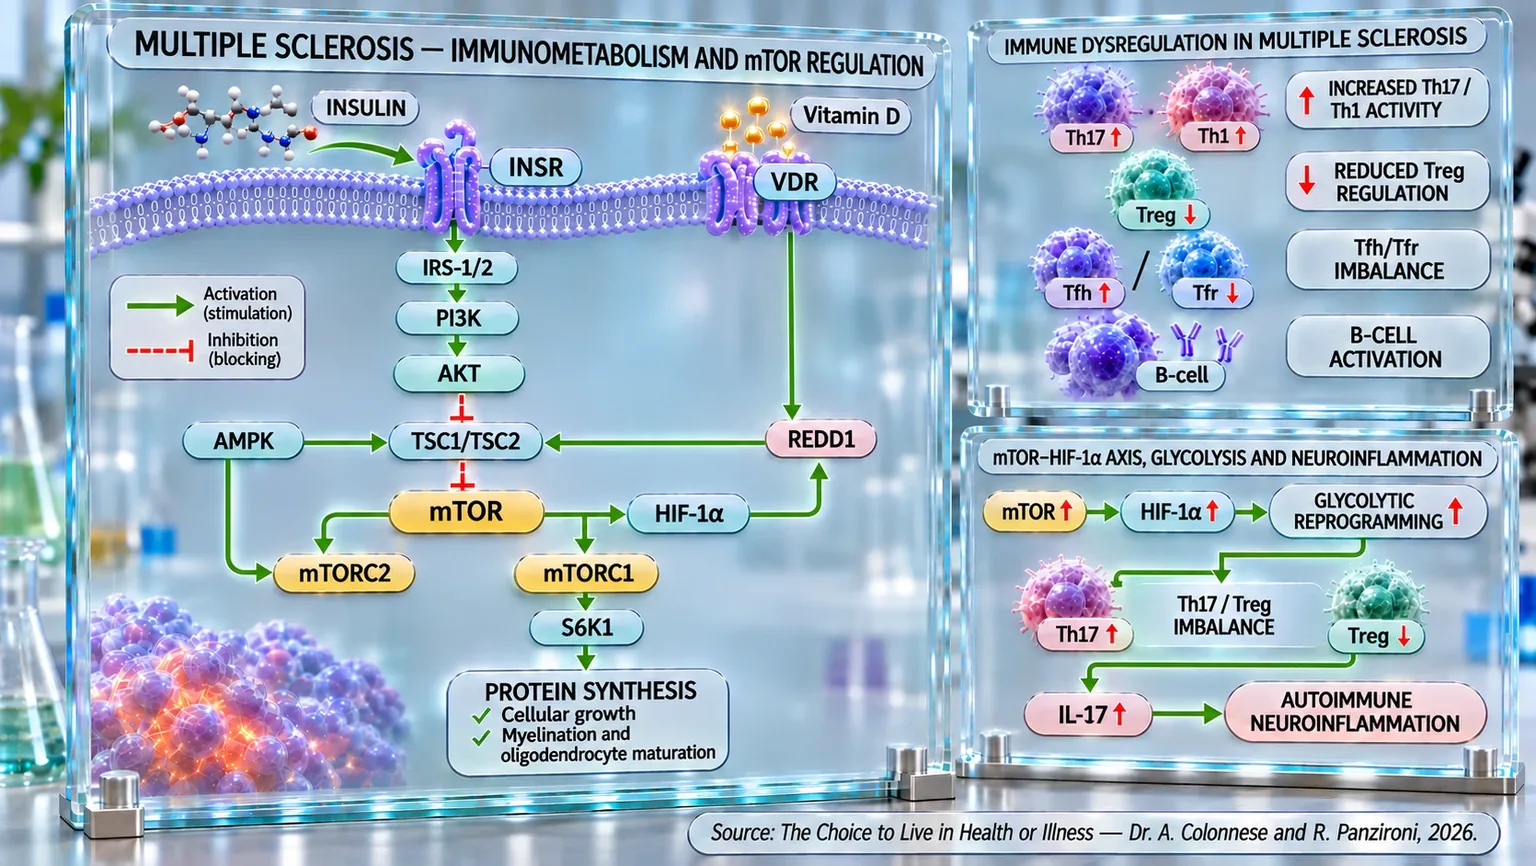
Infografía de tres paneles con receptores INSR y VDR, cascada molecular, subtipos linfocitarios y flechas de activación o inhibición.
Esquema del inmunometabolismo en la esclerosis múltiple: la insulina, la vitamina D, AMPK y REDD1 modulan PI3K/AKT/mTOR y HIF-1α, con efectos en la síntesis proteica y la mielinización. El aumento de mTOR, HIF-1α y la glucólisis acompaña al desequilibrio Th17/Treg, la activación de los linfocitos B, el aumento de IL-17 y la neuroinflamación autoinmune.

ABSTRACT

La esclerosis múltiple es una patología autoinmune del sistema nervioso central en la que la neuroinflamación y el metabolismo celular interactúan con la regulación inmunitaria. En el libro "La scelta di Vivere in Salute o in Malattia", el Dr. A. Colonnese y R. Panzironi examinan estas conexiones, profundizando en el papel de la señalización insulínica y de los mecanismos inmunometabólicos.

La pérdida de la tolerancia inmunitaria conlleva una funcionalidad reducida de las células Treg y una mayor actividad de las poblaciones Th1 y Th17. La alteración de la relación Tfh/Tfr puede, además, favorecer la activación de los linfocitos B y la producción de inmunoglobulinas. Paralelamente, en los pacientes se ha observado hiperinsulinemia e insulinorresistencia incluso en las fases iniciales, a veces con glucemia normal. Estudios clínicos y metaanálisis reportan incrementos de insulina y HOMA-IR, asociados a mediadores inflamatorios, estrés oxidativo y mayor discapacidad neurológica, sin establecer necesariamente relaciones causales.

La vía PI3K/AKT/mTOR representa un punto de convergencia entre señales metabólicas e inmunitarias. Su activación excesiva puede sustentar a las células Th17, la producción de citocinas y la activación microglial. A través de HIF-1α, mTOR favorece además la glucólisis y la diferenciación Th17 frente a las Treg, contribuyendo potencialmente a la neuroinflamación. En modelos experimentales, la modulación de mTOR o HIF-1α reduce las respuestas proinflamatorias; la rapamicina y el everolimus han mostrado efectos favorables sobre la neuroinflamación. Sin embargo, mTOR también participa en la maduración de los oligodendrocitos y en la mielinización, lo que hace inapropiada su supresión indiscriminada.

La vitamina D también interviene en la regulación inmunometabólica: niveles inferiores se asocian a recaídas, discapacidad y carga lesional, mientras que se describen posibles efectos sobre mTORC1 y la respuesta a los glucocorticoides. En conjunto, estas observaciones definen la esclerosis múltiple como una condición multifactorial en la que las alteraciones insulínicas, el equilibrio linfocitario y la reprogramación energética pueden contribuir a la neuroinflamación. Una modulación selectiva de los circuitos implicados constituye una perspectiva de investigación, que debe distinguirse de los beneficios clínicos efectivamente demostrados. Sigue siendo esencial aclarar cuándo dichas interacciones preceden a la enfermedad o acompañan a su progresión.

Epidemiología de la esclerosis múltiple

La esclerosis múltiple (EM) se presenta como una patología neurológica que afecta con mayor frecuencia a personas en la etapa de la adultez joven: el diagnóstico se realiza generalmente entre los 20 y los 40 años, con una edad media cercana a los 30 años (en la literatura se reporta un promedio de unos 32 años). Sin embargo, en las últimas décadas se observa un aumento de casos diagnosticados también después de los 50 años, con un pico de prevalencia que se alcanza hacia la sexta década de vida (alrededor de los 50-60 años).

En cuanto al sexo, la EM afecta claramente con mayor frecuencia al sexo femenino: a nivel global, las mujeres muestran una prevalencia aproximadamente doble en comparación con los hombres, con estudios más antiguos que reportan relaciones incluso de 3:1 (femenino-masculino). Un metaanálisis global reciente indica que la prevalencia estimada en mujeres es de aproximadamente 32,3 casos por cada 100.000 habitantes, frente a unos 15,6 por cada 100.000 en los hombres.

En términos numéricos absolutos, se estima que en el mundo hay entre 2 y 3 millones de personas afectadas por EM (por ejemplo, más de 2,9 millones en 2021).

Este cuadro epidemiológico subraya que la EM es una enfermedad que debe considerarse predominantemente en adultos jóvenes, sobre todo mujeres, pero que no excluye edades más avanzadas, y que su difusión es todo menos despreciable.

Desequilibrio de los linfocitos T

La esclerosis múltiple puede describirse como una compleja desarmonía del sistema inmunitario, donde las células encargadas de mantener el equilibrio y la tolerancia inmunológica, las células T reguladoras, o Treg, pierden su capacidad de contener la agresividad de las células efectoras. En condiciones fisiológicas, las Treg representan el “freno” de la inmunidad: mantienen la tolerancia hacia los propios tejidos e impiden que el sistema inmunitario se vuelva contra sí mismo. En la esclerosis múltiple, sin embargo, este mecanismo de control aparece profundamente comprometido.

Los estudios realizados en los últimos años han mostrado que en los pacientes afectados por esclerosis múltiple remitente-recurrente, las células T CD4+, que constituyen la población principal de las Treg, resultan reducidas tanto en número como en capacidad de suprimir a las células T efectoras proinflamatorias (Viglietta et al., 2004) [1].

Esta pérdida de “poder regulador” facilita la activación de linfocitos autorreactivos dirigidos contra las proteínas de la mielina (revestimiento protector de los nervios), con la consiguiente inflamación y desmielinización (daño de la vaina protectora de los nervios) del sistema nervioso central. En cierto sentido, es como si el sistema inmunitario hubiera perdido su sentido de la proporción: las células que deberían mediar la paz se vuelven incapaces de contener la guerra interna.

Las alteraciones no se limitan a la cantidad, sino que también involucran la calidad de las Treg. Algunos estudios han demostrado que su función supresora está selectivamente comprometida y que las células efectoras resisten sus señales inhibitorias; este doble defecto, un debilitamiento del control y una resistencia de las células inflamatorias, crea un círculo vicioso que amplifica la respuesta autoinmune. Tal desequilibrio es particularmente evidente en los casos de inicio pediátrico, donde se observa una expansión de los linfocitos T proinflamatorios (Th1 y Th17) y un déficit funcional de las Treg (Mexhitaj et al., 2019) [2].

Paralelamente, investigaciones más recientes han mostrado que la disfunción de las Treg puede derivar de alteraciones específicas de las células derivadas del timo (órgano en el que maduran y se seleccionan los linfocitos T), las llamadas t-Treg. En los pacientes con esclerosis múltiple, estas células muestran un perfil profundamente alterado y una reducida capacidad de suprimir la actividad inmunitaria; tal anomalía parece agravarse con la edad y puede ser modulada por algunas terapias inmunomoduladoras (Lorenzini et al., 2024) [3].

También la relación entre las células T foliculares helper (Tfh) y las células T foliculares reguladoras (Tfr) aparece profundamente perturbada. Normalmente, estas poblaciones mantienen un equilibrio que regula la producción de anticuerpos por parte de las células B. En la esclerosis múltiple, en cambio, un exceso de Tfh respecto a las Tfr se asocia a una producción anormal de inmunoglobulinas en el fluido cerebroespinal (anticuerpos presentes en el líquido que protege el cerebro y la médula espinal), una de las características distintivas de la enfermedad (Puthenparampil et al., 2019) [4]; es como si, dentro de los centros germinales, la orquesta de las células inmunitarias perdiera a su director, lo que conduce a una sinfonía caótica de anticuerpos autorreactivos.

Este escenario complejo no está exento de esperanza. Comprender los mecanismos que subyacen al fallo regulador ya ha abierto el camino a nuevas perspectivas terapéuticas. Algunos estudios han demostrado que fármacos como el sorafenib, desarrollado originalmente para la oncología, pueden inhibir la diferenciación de las células Th1 y Th17, las principales artífices de la respuesta autoinmune, y simultáneamente favorecer la polarización hacia un fenotipo Treg (Wang et al., 2025) [5].

A nivel más general, la disfunción de las Treg representa un paradigma común a las enfermedades autoinmunes, pero en la esclerosis múltiple asume un papel particularmente evidente: el compromiso de estas células, que normalmente operan como árbitros de la inmunidad, explica en parte por qué el sistema nervioso central se convierte en blanco de una agresión prolongada. Los estudios en humanos y en modelos animales convergen en demostrar que la pérdida de equilibrio entre células T efectoras y reguladoras constituye la clave para comprender el origen y la progresión de la enfermedad (Buckner, 2010) [7]; (Kleinewietfeld y Hafler, 2014) [8].

Otro estudio de 2019 destacó que en la esclerosis múltiple las células T reguladoras (Treg) pueden presentar alteraciones cuantitativas y funcionales, contribuyendo a la pérdida del control sobre las respuestas inmunitarias autorreactivas y a la persistencia de la neuroinflamación. Las evidencias analizadas muestran que las Treg pueden suprimir células T efectoras, células B y células presentadoras de antígeno y, en el sistema nervioso central, favorecer también la remielinización. Sobre estas bases, los autores indican la transferencia adoptiva de Treg como una prometedora estrategia inmunoterapéutica para la esclerosis múltiple (Duffy et al., 2019) [6].

En definitiva, la esclerosis múltiple puede verse como el resultado de un error de comunicación en el lenguaje del sistema inmunitario. Las células que deberían hablar el lenguaje de la tolerancia se vuelven mudas o son malinterpretadas, mientras que las de la inflamación toman el control. Devolver la voz a las células reguladoras significa, por tanto, devolver la armonía a un sistema que ha extraviado su propia autorregulación natural.

Alteraciones metabólicas: vía de la insulina e insulinorresistencia

La evidencia científica reciente muestra que la esclerosis múltiple (EM) ya no puede considerarse únicamente una enfermedad autoinmune del sistema nervioso central: también involucra el metabolismo, y en particular el de la insulina. Numerosos estudios indican que una parte significativa de los pacientes con EM presenta signos de resistencia a la insulina e hiperinsulinemia, condiciones que podrían amplificar la neuroinflamación y acelerar la progresión de la discapacidad.

Ya en los pacientes con EM de nuevo diagnóstico, aún no tratados y con niveles mínimos de discapacidad, se observan alteraciones significativas de la respuesta a la insulina: durante una prueba de tolerancia oral a la glucosa, estos sujetos muestran un pico de insulina mucho más elevado en comparación con los controles sanos, a pesar de mantener niveles de glucemia normales (Penesova et al., 2015) [9]. Es como si el sistema endocrino (sistema que produce y utiliza las hormonas para regular las funciones del organismo) reaccionara con un exceso de celo, liberando más insulina de la necesaria para gestionar la misma cantidad de glucosa.

Esta condición no es un evento aislado: una revisión sistemática y metaanálisis que incluyó dieciocho estudios independientes confirmó una asociación significativa entre la resistencia a la insulina y la esclerosis múltiple; en los pacientes, el índice HOMA-IR (índice utilizado para estimar la resistencia a la insulina y la funcionalidad de las células β del páncreas) resulta con una diferencia media estandarizada (SMD, una medida estadística usada en los metaanálisis y en la investigación para comparar la diferencia entre las medias de dos grupos) de 0,78 respecto a los controles sanos, mientras que los niveles de insulina resultan con una SMD de 0,72 (Sepidarkish et al., 2024) [10]. Estos datos refuerzan la idea de que la disfunción insulínica no es una consecuencia tardía de la enfermedad, sino un elemento fisiopatológico que acompaña su evolución.

El vínculo entre metabolismo y discapacidad emerge con claridad también en los estudios clínicos: en una cohorte de 110 pacientes, la resistencia a la insulina se observó en el 40% de los casos, frente al 21% de los controles, y resultó ser un predictor independiente de mayor discapacidad medida mediante la EDSS (escala de evaluación de la discapacidad neurológica) (Oliveira et al., 2014) [11]. Los sujetos con resistencia a la insulina presentaban niveles más altos de interleucinas proinflamatorias (IL-6, IL-17) y marcadores de estrés oxidativo, lo que demuestra una interacción constante entre metabolismo e inflamación. Se trata, en esencia, de un círculo vicioso: la hiperinsulinemia y la resistencia a la insulina alimentan la inflamación, que a su vez aumenta la resistencia a la insulina y el daño oxidativo.

Otros trabajos han descrito un verdadero "perfil metabólico" de la resistencia a la insulina en la EM: los pacientes con resistencia a la insulina muestran concentraciones plasmáticas más altas de α-hidroxibutirato (un marcador precoz de estrés oxidativo) y más bajas de linoleoil-glicerofosfocolina, un metabolito asociado a la eficiencia mitocondrial (Ruiz-Argüelles et al., 2018) [12]. Tales alteraciones bioquímicas se correlacionan con una mayor gravedad clínica y con formas más progresivas de la enfermedad, lo que sugiere que el deterioro del metabolismo energético puede contribuir directamente a la neurodegeneración.

De manera coherente, un estudio posterior mostró que más del 60% de los pacientes con EM presenta resistencia a la insulina documentada mediante pruebas de tolerancia a la glucosa (Maric et al., 2020) [13]. La glucemia postcarga después de un examen OGTT (prueba que mide la capacidad del organismo para controlar la glucemia después de una carga de glucosa), en particular la de los 120 minutos, se asocia con las puntuaciones de discapacidad y la gravedad de la enfermedad. Estos resultados indican que la medición de la tolerancia a la glucosa no es solo una prueba metabólica, sino que puede proporcionar una herramienta importante de evaluación pronóstica en el contexto neurológico.

A nivel sistémico, la esclerosis múltiple se acompaña de una alteración más amplia del metabolismo del hierro y de los lípidos, que se entrelaza con la disfunción insulínica. En los pacientes con EM se observan ferritina elevada e hiperinsulinemia. Sin embargo, en los sujetos deprimidos, una comorbilidad frecuente en la EM, los niveles de hierro tienden a disminuir, lo que sugiere que el metabolismo del hierro puede influir también en el estado de ánimo y la funcionalidad cerebral (Oliveira et al., 2017) [14].

En conjunto, estas evidencias describen la EM como una enfermedad en la que la inmunidad, el metabolismo y la neurodegeneración coexisten en un equilibrio frágil. La insulina, tradicionalmente considerada un simple regulador de la glucosa, aparece aquí como un modulador clave de la vitalidad neuronal y de la plasticidad sináptica. Cuando su acción se ve obstaculizada, las neuronas se vuelven más vulnerables al estrés oxidativo y a las citocinas inflamatorias.

Desde esta perspectiva, la resistencia a la insulina en la esclerosis múltiple puede verse como un puente patológico entre el cerebro y la periferia: una señal metabólica que amplifica la neuroinflamación y acelera la discapacidad. La identificación precoz de esta condición, a través de pruebas sencillas como la OGTT, puede representar, por tanto, no solo un paso diagnóstico, sino también una nueva oportunidad terapéutica para proteger el cerebro interviniendo en el metabolismo.

mTOR como nodo central

Al describir el vínculo entre la esclerosis múltiple y mTOR, conviene imaginar esta quinasa como un “regulador de tráfico” que integra señales nutricionales e inflamatorias y decide si las células deben crecer, activarse o, por el contrario, ralentizarse activando la autofagia: cuando este regulador se equivoca en los tiempos y la intensidad, el resultado puede ser una amplificación de la neuroinflamación y una menor capacidad del tejido nervioso para protegerse del estrés oxidativo (Vakrakou et al., 2022) [15].

El exceso de señal a lo largo de PI3K/AKT/mTOR sostiene la diferenciación de linfocitos T efectores, especialmente los Th17, y la producción de citocinas proinflamatorias, mientras que su inhibición desplaza el equilibrio hacia Treg más estables y menos “ruido” inmunitario; es uno de los motivos por los que la rapamicina y la metformina, en modelos experimentales, atenúan las recaídas al reequilibrar el perfil Teff/Treg (Mammana et al., 2018) [16]; (Vakrakou et al., 2022) [15].

Sin embargo, este no es un interruptor que deba dejarse apagado durante mucho tiempo: en los oligodendrocitos (células del cerebro y de la médula espinal que producen mielina), mTOR es necesario para las fases iniciales de maduración y, si se inhibe de forma crónica, puede teóricamente interferir con los programas de mielinización, es decir, aquellos procesos celulares que permiten formar la vaina de mielina alrededor de las neuronas; en consecuencia, la función de mTOR tiende a ser más útil como freno de la inflamación que como palanca directa para la remielinización (Mammana et al., 2018) [16].

En el cerebro inflamado, mTOR también modula las células gliales (células no nerviosas pero esenciales para el funcionamiento del cerebro): en la microglía (células inmunitarias residentes del sistema nervioso central), una actividad elevada promueve un perfil M1 con aumento de TNF-α e IL-1β, mientras que su inhibición “enfría” la respuesta; en los astrocitos (células gliales con forma estrellada presentes en el sistema nervioso central), regula la dinámica de la enzima responsable de la producción de grandes cantidades de óxido nítrico (una molécula señal producida por las células); en los oligodendrocitos, como se ha mencionado, sostiene la maduración y debe dosificarse con atención para no penalizar los procesos mielínicos (Dello Russo et al., 2013) [17].

En la práctica, los beneficios antiinflamatorios de la inhibición de mTOR coexisten con posibles costes si la señal se apaga de forma indiscriminada y en el momento equivocado, lo que explica por qué en los estudios clínicos los resultados con análogos han sido heterogéneos y por qué hoy se reflexiona sobre enfoques más selectivos (Vakrakou et al., 2022) [15].

En conjunto, estas evidencias muestran cómo, en la esclerosis múltiple, mTOR representa un nodo de regulación cuyo equilibrio resulta determinante. Una activación excesiva puede favorecer la neuroinflamación, la respuesta Th17 y la activación de la microglía, mientras que su inhibición puede promover un entorno inmunológico más regulador y favorable a las Treg. Sin embargo, una supresión excesiva o prolongada podría interferir con funciones necesarias para los oligodendrocitos y la mielinización. Más que apagar mTOR, por tanto, el objetivo parece ser restablecer una modulación equilibrada, selectiva y temporalmente apropiada.

Inhibidores de mTOR

En el contexto de la esclerosis múltiple, los inhibidores de mTOR funcionan como un regulador que “baja el volumen” de las señales inflamatorias sin apagar por completo la capacidad del sistema nervioso para protegerse: en modelos experimentales, la rapamicina y el everolimus atenúan el impulso Th1/Th17, mejoran la evolución clínica y, especialmente en las fases progresivas, activan programas de mitocondriogénesis (la formación de nuevas mitocondrias dentro de la célula) que respaldan la bioenergética neuronal, retrasando la progresión y prolongando la supervivencia (Buonvicino et al., 2024) [18].

Desde esta perspectiva “metabólico-inmunológica”, el beneficio no depende solo del efecto inmunosupresor: la rapamicina, por ejemplo, apaga mTOR, que alimenta la diferenciación Th1/Th17 y reduce las citocinas proinflamatorias, con un impacto tangible en las puntuaciones clínicas de la EAE (encefalomielitis autoinmune experimental, modelo animal utilizado para estudiar los mecanismos de la esclerosis múltiple) incluso cuando se administra una vez iniciados los síntomas (Hou et al., 2017) [19].

Al mismo tiempo, la propia rapamicina ayuda a “enderezar” las células Treg cuando atraviesan un microambiente hostil como el endotelio de la barrera hematoencefálica (filtro selectivo que protege al cerebro de las sustancias potencialmente dañinas presentes en la sangre): ante señales que desestabilizan las Treg hacia fenotipos efectores, la inhibición dirigida de mTORC1 restaura su función supresora, lo que explica por qué combinar la terapia celular reguladora y la modulación de mTORC1 puede fortalecer la tolerancia en el sistema nervioso central (Baeten et al., 2024) [20].

En cuanto a la administración, el objetivo es llevar el fármaco “donde se necesita y en la cantidad necesaria”: un parche de microagujas con everolimus concentrado mejora la penetración cutánea, permite una liberación controlada y, en modelos de EAE, reduce la inflamación y la desmielinización con menores efectos sistémicos, ofreciendo una vía práctica y potencialmente autogestionable (Yang et al., 2022) [21].

Incluso moléculas no clasificadas como inhibidores de mTOR pueden interceptar la misma vía: el fingolimod (fármaco que limita la circulación de ciertos linfocitos, reduciendo la actividad inflamatoria en la esclerosis múltiple), además de retener a los linfocitos en los ganglios linfáticos, amortigua directamente el eje AKT-mTOR y restablece el equilibrio entre las células Th1 y Treg, proporcionando una explicación adicional de su eficacia clínica (Hou et al., 2016) [22].

Por último, aguas arriba de la vía, la inhibición selectiva de PI3K con nuevos derivados químicos bloquea toda la vía de la insulina PI3K/AKT/mTOR en las células inmunitarias, reduciendo la gravedad de la EAE con un perfil de selectividad prometedor para traslaciones clínicas más dirigidas y menos tóxicas (Yu et al., 2024) [23].

En conjunto, estos datos componen un mensaje unitario para el lector: intervenir en mTOR, ya sea directamente o aguas arriba, no significa solo frenar la autoinmunidad, sino también apoyar los mecanismos energéticos que permiten al tejido nervioso resistir. La clave está en la medida: dosificar la inhibición según los tiempos de la inflamación, preservando la capacidad endógena de reparación y la estabilidad de las Treg en el microambiente cerebral.

mTOR, HIF-1α y reprogramación metabólica de las células del sistema inmunitario

En la esclerosis múltiple, la activación persistente de mTOR puede contribuir a la formación de un entorno inmunometabólico favorable para la diferenciación de los linfocitos Th17, células particularmente importantes en la neuroinflamación autoinmune. Uno de los principales efectores a través de los cuales mTOR ejerce esta función es HIF-1α. Cuando mTOR está activo, aumenta la expresión y la estabilización de HIF-1α, favoreciendo el paso de la célula hacia un metabolismo mayoritariamente glucolítico; este cambio no representa solo una modalidad diferente de producción energética, sino que modifica directamente el destino de los linfocitos T, favoreciendo a las células Th17 proinflamatorias en detrimento de las Treg reguladoras. De hecho, HIF-1α aumenta la expresión de genes glucolíticos y la producción de IL-17 y, simultáneamente, puede contrarrestar el programa regulador asociado a FOXP3. Por lo tanto, en la esclerosis múltiple, la hiperactivación de mTOR puede traducirse, a través de HIF-1α, en una reprogramación metabólica capaz de sostener una respuesta autoinmune dirigida contra el sistema nervioso central.

Una de las demostraciones más importantes se proporcionó en 2011: los autores de la investigación demostraron que HIF-1α se expresaba selectivamente durante la diferenciación de las células Th17 y que su inducción requería la señalización de mTOR. La pérdida de HIF-1α reducía la glucólisis, disminuía la formación de células Th17 y favorecía, en cambio, la diferenciación de las Treg. El aspecto particularmente relevante para la esclerosis múltiple es que los ratones carentes de HIF-1α en las células T resultaban protegidos de la neuroinflamación autoinmune experimental. El estudio identifica, por tanto, directamente el eje mTOR → HIF-1α → glucólisis → Th17 como mecanismo determinante de la autoinmunidad del sistema nervioso central (Shi et al., 2011) [24].

Un segundo estudio mecanístico se formuló al año siguiente, cuando se analizó el efecto de la disponibilidad de oxígeno en la diferenciación Th17. En condiciones de reducida tensión de oxígeno, similares a las presentes en los tejidos linfáticos, se activaba mTORC1, con la consiguiente estabilización de HIF-1α en las células Th17. Esta activación favorecía fuertemente su diferenciación. En ausencia de HIF-1α, la activación de mTORC1 ya no lograba sostener eficazmente la expansión Th17. Los autores identificaron, por tanto, un circuito positivo mTORC1–HIF-1α capaz de sostener el programa Th17 (Ikejiri et al., 2012) [25].

Una confirmación particularmente significativa en el modelo de esclerosis múltiple fue proporcionada por otros investigadores en 2016 utilizando ratones afectados por encefalomielitis autoinmune experimental. El tratamiento con metformina (fármaco que ayuda a reducir la glucemia y a mejorar la acción de la insulina) reducía la gravedad clínica de la enfermedad, disminuía las células Th17 y aumentaba las Treg. Paralelamente, se observó una reducción de la activación de mTOR y de su objetivo posterior HIF-1α. Los autores interpretaron estos resultados como indicativos de que la inhibición del eje AMPK/mTOR/HIF-1α modifica el metabolismo de los linfocitos T y reequilibra la relación Th17/Treg. El estudio vincula, por tanto, directamente la modulación de mTOR y HIF-1α con la mejora de la neuroinflamación autoinmune (Sun et al., 2016) [26].

Finalmente, en una investigación de 2021 se demostró directamente cuán importante es HIF-1α en la parte final de esta cascada: los autores desarrollaron una molécula capaz de entrar en la célula y reducir la actividad de HIF-1α en el núcleo; el tratamiento bloqueaba de forma dependiente de la dosis la diferenciación de las células Th17, reducía la expresión de IL-17A y transformaba funcionalmente las células hacia un fenotipo menos inflamatorio. En ratones con EAE, la inhibición funcional de HIF-1α atenuaba significativamente la enfermedad neurológica. Este estudio demuestra, por tanto, que HIF-1α representa un efector indispensable del programa Th17 involucrado en la patogenia de la neuroinflamación autoinmune (Shin et al., 2021) [27].

En su conjunto, estas evidencias permiten reconstruir un modelo coherente. En la esclerosis múltiple y en la encefalomielitis autoinmune experimental, señales inmunológicas, metabólicas y ambientales pueden determinar la activación de mTOR. Posteriormente, mTOR favorece la expresión y la estabilización de HIF-1α, que aumenta entonces la glucólisis y sostiene el programa transcripcional característico de las células Th17 y la producción de IL-17. Paralelamente, este ajuste metabólico hace menos favorable la diferenciación de las células Treg: el resultado es un desequilibrio inmunitario que facilita la infiltración de las células autorreactivas en el sistema nervioso central, la producción de citocinas inflamatorias y el mantenimiento de la desmielinización y la neuroinflamación. La secuencia puede, por tanto, sintetizarse como activación de mTOR → aumento/estabilización de HIF-1α → aumento de la glucólisis → expansión Th17 y reducción relativa de las Treg → aumento de IL-17 → neuroinflamación autoinmune.

La vitamina D como modulador inmunometabólico

En el relato de la esclerosis múltiple, la vitamina D entra en escena como un modulador silencioso que desplaza el equilibrio de la inmunidad del lado inflamatorio al regulador: en modelos preclínicos, la suplementación reduce la gravedad de la EAE al limitar la proliferación de las células T CD4+, disminuyendo la proporción de Th17 y remodulando en sentido antiinflamatorio los circuitos transcripcionales y epigenéticos (mecanismos que controlan qué genes se activan o desactivan) (Zeitelhofer et al., 2017) [28].

En un estudio realizado con 184 pacientes con esclerosis múltiple remitente-recurrente, se puso de manifiesto una asociación entre los niveles séricos bajos de vitamina D y una mayor gravedad de la enfermedad. Los pacientes con mayor discapacidad presentaban concentraciones invernales de 25(OH)D significativamente inferiores en comparación con los casos más leves y los controles sanos. Además, los niveles de vitamina D resultaron ser significativamente más bajos en los pacientes que manifestaban recaídas, tanto en invierno como en verano. Por tanto, el estudio asocia la hipovitaminosis D con una mayor discapacidad y frecuencia de las recaídas (Brola et al., 2016) [29].

En cuanto a la progresión, las pruebas convergen: a través de una revisión sistemática y metaanálisis de 14 estudios, se evidenció una correlación negativa significativa entre los niveles séricos de 25(OH) vitamina D y la discapacidad en pacientes con esclerosis múltiple. A mayor concentración de vitamina D correspondía una menor discapacidad, con una correlación global de −0,29, que resultaba más marcada en las mujeres (−0,35). Los resultados sugieren, por tanto, que unos niveles más elevados de vitamina D están asociados a un menor deterioro funcional en los pacientes con esclerosis múltiple (Moosazadeh et al., 2021) [32].

En cohortes observacionales, se realizó un seguimiento durante 24 meses a 133 pacientes con esclerosis múltiple remitente-recurrente, evaluando la vitamina D, la progresión clínica y la actividad radiológica. La suplementación no resultó estar significativamente asociada a la discapacidad o a las recaídas. Sin embargo, los pacientes que tomaban vitamina D presentaban un número significativamente menor de nuevas lesiones cerebrales T2 (áreas de tejido cerebral alterado visibles mediante resonancia magnética). Del mismo modo, mantener niveles séricos superiores a 30 ng/mL durante el seguimiento se asoció a menos lesiones nuevas. Los resultados sugieren, por tanto, un beneficio radiológico potencial de la vitamina D en la esclerosis múltiple (Galus et al., 2023) [33].

Incluso antes del inicio de la enfermedad, otros investigadores examinaron prospectivamente la asociación entre la ingesta de vitamina D y el riesgo de esclerosis múltiple en más de 187.000 mujeres, documentando 173 casos durante el seguimiento. Las mujeres que tomaban al menos 400 UI al día de vitamina D mediante suplementos presentaban un riesgo de desarrollar la enfermedad un 41% menor en comparación con quienes no utilizaban suplementos (RR 0,59, riesgo relativo:). En cambio, no surgió una asociación significativa con la vitamina D proveniente de los alimentos. Los resultados respaldan un posible efecto protector de la vitamina D (Munger et al., 2004) [30].

En una revisión sistemática y metaanálisis de 14 estudios de casos y controles que incluyeron a 4.130 pacientes con esclerosis múltiple y 4.604 controles, se evidenció una asociación entre la carencia de vitamina D y la esclerosis múltiple. Los sujetos con carencia presentaban una probabilidad de EM un 54% superior en comparación con aquellos con niveles suficientes (OR 1,54). En los estudios que excluían a quienes tomaban suplementos, la asociación resultaba aún más marcada (OR 2,19, medida estadística que compara cuánto está asociado un evento a un determinado factor entre dos grupos:). Los autores señalan, por tanto, que la suficiencia de vitamina D es un factor de riesgo potencial modificable (Balasooriya et al., 2024) [31].

En la fase de recaída, otros investigadores han demostrado que la vitamina D puede aumentar la eficacia de los glucocorticoides en la esclerosis múltiple mediante la inhibición de mTORC1 en las células T. In vitro, la vitamina D aumentaba la expresión del receptor de glucocorticoides y favorecía la apoptosis de las células T inducida por el tratamiento. En modelos animales, la combinación de vitamina D y glucocorticoides mejoraba más la enfermedad que las terapias por separado. Además, en los pacientes con esclerosis múltiple, la carencia de vitamina D resultaba asociada a recaídas resistentes al tratamiento con glucocorticoides (Hoepner et al., 2019) [34].

En términos prácticos para el lector no especialista: piense en la vitamina D como en la luz de un semáforo que, cuando es suficiente, mantiene más tiempo el verde para las señales de regulación y acorta el rojo de la inflamación. Las evidencias sugieren controlar regularmente la vitamina D y corregir las carencias, tanto por el impacto potencial en el riesgo como por la actividad de la enfermedad y la carga lesional; en las fases agudas, un estado vitamínico adecuado podría incluso hacer más eficaz la terapia con esteroides.

En conclusión, por tanto, la vitamina D desempeña un papel de regulador fundamental del equilibrio entre el sistema inmunitario y el metabolismo; de hecho, como hemos visto en el capítulo 6 dedicado al sistema inmunitario, a través de la modulación de mTOR, contribuye a reducir la síntesis de los mediadores de la inflamación, limita la proliferación excesiva de los linfocitos T efectores y favorece la diferenciación de los linfocitos T reguladores, mecanismos centrales en la génesis de la enfermedad. Gracias a esta acción de modulación, la vitamina D ayuda a mantener bajo control la respuesta inmunitaria, impidiendo que se dirija de forma anómala contra los tejidos.

Conclusiones

En conjunto, las evidencias científicas analizadas definen la esclerosis múltiple (EM) como una patología en la que la autoinmunidad, el metabolismo y la neuroinflamación están profundamente interconectados. La enfermedad afecta principalmente a adultos jóvenes, con una clara prevalencia en el sexo femenino, e involucra a millones de personas en todo el mundo.

El primer paso se refiere a la pérdida del equilibrio inmunitario. En los pacientes con EM, las células Treg resultan cuantitativa y funcionalmente comprometidas, lo que reduce la capacidad de contener a los linfocitos autorreactivos dirigidos contra la mielina. Paralelamente, aumentan las poblaciones efectoras como Th1 y Th17, y también se altera la relación Tfh/Tfr, lo que favorece la activación de las células B y la producción de inmunoglobulinas. Por tanto, la recuperación del componente regulador surge como uno de los posibles objetivos para restablecer la tolerancia inmunológica.

A esta desregulación se asocian importantes alteraciones del metabolismo insulínico. Los pacientes con EM, incluso en las fases iniciales y antes del tratamiento, pueden presentar una respuesta insulínica aumentada a pesar de tener valores glucémicos normales. Los metaanálisis y los estudios clínicos confirman niveles más elevados de insulina y HOMA-IR, así como una mayor prevalencia de insulinorresistencia, la cual se asocia a su vez con IL-6, IL-17, estrés oxidativo y una mayor discapacidad neurológica. La hiperinsulinemia y la insulinorresistencia entran así en un posible circuito de amplificación recíproca con la neuroinflamación.

Dentro de esta interacción, mTOR emerge como un nodo central. Una actividad excesiva de PI3K/AKT/mTOR sostiene a las células Th17, las citocinas proinflamatorias y la activación de la microglía, mientras que su inhibición puede favorecer a las Treg y reducir la inflamación. Sin embargo, mTOR también desempeña funciones necesarias para la maduración de los oligodendrocitos y la mielinización: por lo tanto, el objetivo no parece ser su supresión indiscriminada, sino una modulación equilibrada, selectiva y temporalmente apropiada.

De manera coherente, la rapamicina y el everolimus han atenuado la neuroinflamación y la actividad Th1/Th17 en modelos experimentales; la inhibición de mTORC1 puede, además, preservar la estabilidad funcional de las Treg.

El siguiente paso conduce a HIF-1α. Las investigaciones permiten reconstruir una secuencia en la que mTOR favorece la expresión y la estabilización de HIF-1α, incrementando la glucólisis y orientando la diferenciación hacia las células Th17 en detrimento de las Treg. La reducción de HIF-1α, ya sea directamente o a través de la modulación de mTOR, disminuye las Th17 y la IL-17, y atenúa la neuroinflamación experimental. Surge así el eje mTOR → HIF-1α → glucólisis → aumento de Th17/reducción relativa de Treg → IL-17 → neuroinflamación autoinmune.

Por último, la vitamina D representa un modulador inmunometabólico adicional. Los niveles bajos se asocian a una mayor discapacidad, recaídas y carga lesional, mientras que algunos datos sugieren un potencial efecto protector. La vitamina D también puede inhibir mTORC1 y potenciar la respuesta a los glucocorticoides.

En conjunto, la EM surge, por tanto, como una patología en la que la disfunción insulínica, mTOR, HIF-1α, la reprogramación metabólica y el desequilibrio inmunitario convergen en la neuroinflamación, lo que indica que su correcto equilibrio, más que la supresión de una señal única, es una clave fundamental para comprender su fisiopatología.

Referencias

[1] Loss of functional suppression by CD4+CD25+ regulatory T cells in patients with multiple sclerosis

Viglietta et al., 2004

J Exp Med. 2004 Apr 5;199(7):971-9.

[2] Abnormal effector and regulatory T cell subsets in paediatric-onset multiple sclerosis

Mexhitaj et al., 2019

Brain. 2019 Mar 1;142(3):617-632.

[3] Alterations of Thymus-Derived Tregs in Multiple Sclerosis

Lorenzini et al., 2024

Neurol Neuroimmunol Neuroinflamm. 2024 Jul;11(4):e200251.

[4] Peripheral imbalanced TFH/TFR ratio correlates with intrathecal IgG synthesis in multiple sclerosis at clinical onset

Puthenparampil et al., 2019

Mult Scler. 2019 Jun;25(7):918-926.

[5] Sorafenib inhibits multiple sclerosis by regulating T cell differentiation

Wang et al., 2025

Cell Signal. 2025 Sep:133:111872.

[6] Adoptive Transfer of Regulatory T Cells as a Promising Immunotherapy for the Treatment of Multiple Sclerosis

Duffy et al., 2019

Front Neurosci. 2019 Oct 15:13:1107.

[7] Mechanisms of impaired regulation by CD4(+) CD25(+)FOXP3(+) regulatory T cells in human autoimmune diseases

Buckner, 2010

Nat Rev Immunol. 2010 Dec;10(12):849-59.

[8] Regulatory T cells in autoimmune neuroinflammation

Kleinewietfeld e Hafler, 2014

Immunol Rev. 2014 May;259(1):231-44.

[9] Hyperinsulinemia in newly diagnosed patients with multiple sclerosis

Penesova et al., 2015

Metab Brain Dis. 2015 Aug;30(4):895-901.

[10] Association between insulin resistance and multiple sclerosis: a systematic review and meta-analysis

Sepidarkish et al., 2024

Metab Brain Dis. 2024 Jun;39(5):1015-1026.

[11] Disability in patients with multiple sclerosis: influence of insulin resistance, adiposity, and oxidative stress

Oliveira et al., 2014

Nutrition. 2014 Mar;30(3):268-73.

[12] Metabolomic profile of insulin resistance in patients with multiple sclerosis is associated to the severity of the disease

Ruiz-Argüelles et al., 2018

Mult Scler Relat Disord. 2018 Oct:25:316-321.

[13] Could the performance of oral glucose tolerance test contribute to the brain health-focused care in multiple sclerosis?

Maric et al., 2020

Mult Scler Relat Disord. 2020 Nov:46:102536.

[14] Insulin resistance, atherogenicity, and iron metabolism in multiple sclerosis with and without depression: Associations with inflammatory and oxidative stress biomarkers and uric acid

Oliveira et al., 2017

Psychiatry Res. 2017 Apr:250:113-120.

[15] The mTOR Signaling Pathway in Multiple Sclerosis; from Animal Models to Human Data

Vakrakou et al., 2022

Int J Mol Sci. 2022 Jul 22;23(15):8077.

[16] Preclinical evaluation of the PI3K/Akt/mTOR pathway in animal models of multiple sclerosis

Mammana et al., 2018

Oncotarget. 2018 Jan 3;9(9):8263-8277.

[17] mTOR kinase, a key player in the regulation of glial functions: relevance for the therapy of multiple sclerosis

Dello Russo et al., 2013

Glia. 2013 Mar;61(3):301-11.

[18] The mitochondriogenic but not the immunosuppressant effects of mTOR inhibitors prompt neuroprotection and delay disease evolution in a mouse model of progressive multiple sclerosis

Buonvicino et al., 2024

Neurobiol Dis. 2024 Feb:191:106387.

[19] Rapamycin Ameliorates Experimental Autoimmune Encephalomyelitis by Suppressing the mTOR-STAT3 Pathway

Hou et al., 2017

Neurochem Res. 2017 Oct;42(10):2831-2840.

[20] Rapamycin rescues loss of function in blood-brain barrier-interacting Tregs

Baeten et al., 2024

JCI Insight. 2024 Apr 8;9(7):e167457.

[21] Tip-concentrated microneedle patch delivering everolimus for therapy of multiple sclerosis

Yang et al., 2022

Biomater Adv. 2022 Apr:135:212729.

[22] Fingolimod ameliorates the development of experimental autoimmune encephalomyelitis by inhibiting Akt-mTOR axis in mice

Hou et al., 2016

Int Immunopharmacol. 2016 Jan:30:171-178.

[23] Discovery of Novel Azaindoles as Potent and Selective PI3Kδ Inhibitors for Treatment of Multiple Sclerosis

Yu et al., 2024

J Med Chem. 2024 Jun 13;67(11):9628-9644.

[24] HIF-1αlpha-Dependent Glycolytic Pathway Orchestrates a Metabolic Checkpoint for the Differentiation of TH17 and Treg Cells.

Shi et al. Journal of Experimental Medicine, 2011

vol. 208, no. 7, 2011, pp. 1367–1376.

[25] Dynamic Regulation of Th17 Differentiation by Oxygen Concentrations.

Ikejiri et al. International Immunology, 2012

vol. 24, no. 3, 2012, pp. 137–146.

[26] Metformin Ameliorates the Development of Experimental Autoimmune Encephalomyelitis by Regulating T Helper 17 and Regulatory T Cells in Mice.

Sun et al. Journal of Neuroimmunology, 2016

vol. 292, 2016, pp. 58–67.

[27] Intranuclear Delivery of HIF-1α-TMD Alleviates EAE via Functional Conversion of TH17 Cells.

Shin et al. Frontiers in Immunology, 2021

vol. 12, 2021, article 741938.

[28] Functional genomics analysis of vitamin D effects on CD4+ T cells in vivo in experimental autoimmune encephalomyelitis ‬

Zeitelhofer et al., 2017

Proc Natl Acad Sci U S A. 2017 Feb 28;114(9):E1678-E1687.

[29] Association of seasonal serum 25-hydroxyvitamin D levels with disability and relapses in relapsing-remitting multiple sclerosis

Brola et al., 2016

Eur J Clin Nutr. 2016 Sep;70(9):995-9.

[30] Vitamin D intake and incidence of multiple sclerosis

Munger et al., 2004

Neurology. 2004 Jan 13;62(1):60-5.

[31] The association between vitamin D deficiency and multiple sclerosis: an updated systematic review and meta-analysis

Balasooriya et al., 2024

Mult Scler Relat Disord. 2024 Oct:90:105804.

[32] Vitamin D status and disability among patients with multiple sclerosis: a systematic review and meta-analysis

Moosazadeh et al., 2021

AIMS Neurosci. 2021 Feb 5;8(2):239-253.

[33] Radiological Benefits of Vitamin D Status and Supplementation in Patients with MS-A Two-Year Prospective Observational Cohort Study

Galus et al., 2023

Observational Study Nutrients. 2023 Mar 17;15(6):1465.

[34] Vitamin D increases glucocorticoid efficacy via inhibition of mTORC1 in experimental models of multiple sclerosis

Hoepner et al., 2019

Acta Neuropathol. 2019 Sep;138(3):443-456.