
Scientific Book

Multiple Sklerose und Schutz des Nervensystems

Die Multiple Sklerose ist eine entzündliche Erkrankung des zentralen Nervensystems, bei der immunvermittelte Prozesse das Myelin und die Nervenstrukturen schädigen. Die Forschung untersucht die Rolle von Th17- und Treg-Lymphozyten, der Neuroinflammation sowie der metabolischen Mechanismen, die durch PI3K/AKT/mTOR und AMPK reguliert werden. Im Buch „La scelta di Vivere in Salute o in Malattia“ vertiefen Dr. A. Colonnese und R. Panzironi diese Zusammenhänge, um zu erklären, wie sich Immunität, Energiestoffwechsel und neuronale Funktion gegenseitig beeinflussen können.

Diesen Artikel zitieren
Colonnese, A. & Panzironi, R. (2026). Multiple Sklerose und Schutz des Nervensystems. Die Entscheidung, gesund oder krank zu leben. https://lifesciencehub.info/de/la-scelta-di-vivere-in-salute-o-in-malattia/multiple-sklerose-und-schutz-des-nervensystems
Die Entscheidung, gesund oder krank zu leben · ISBN 979-12-82692-06-9

DOI lsh.de.libro.11

  • Veröffentlichung 05/11/2026
  • Aktualisierung 05/11/2026
  • MULTIPLE SKLEROSE
  • IMMUNMETABOLISMUS
  • PI3K/AKT/MTOR
  • HIF-1Α
  • INSULINRESISTENZ
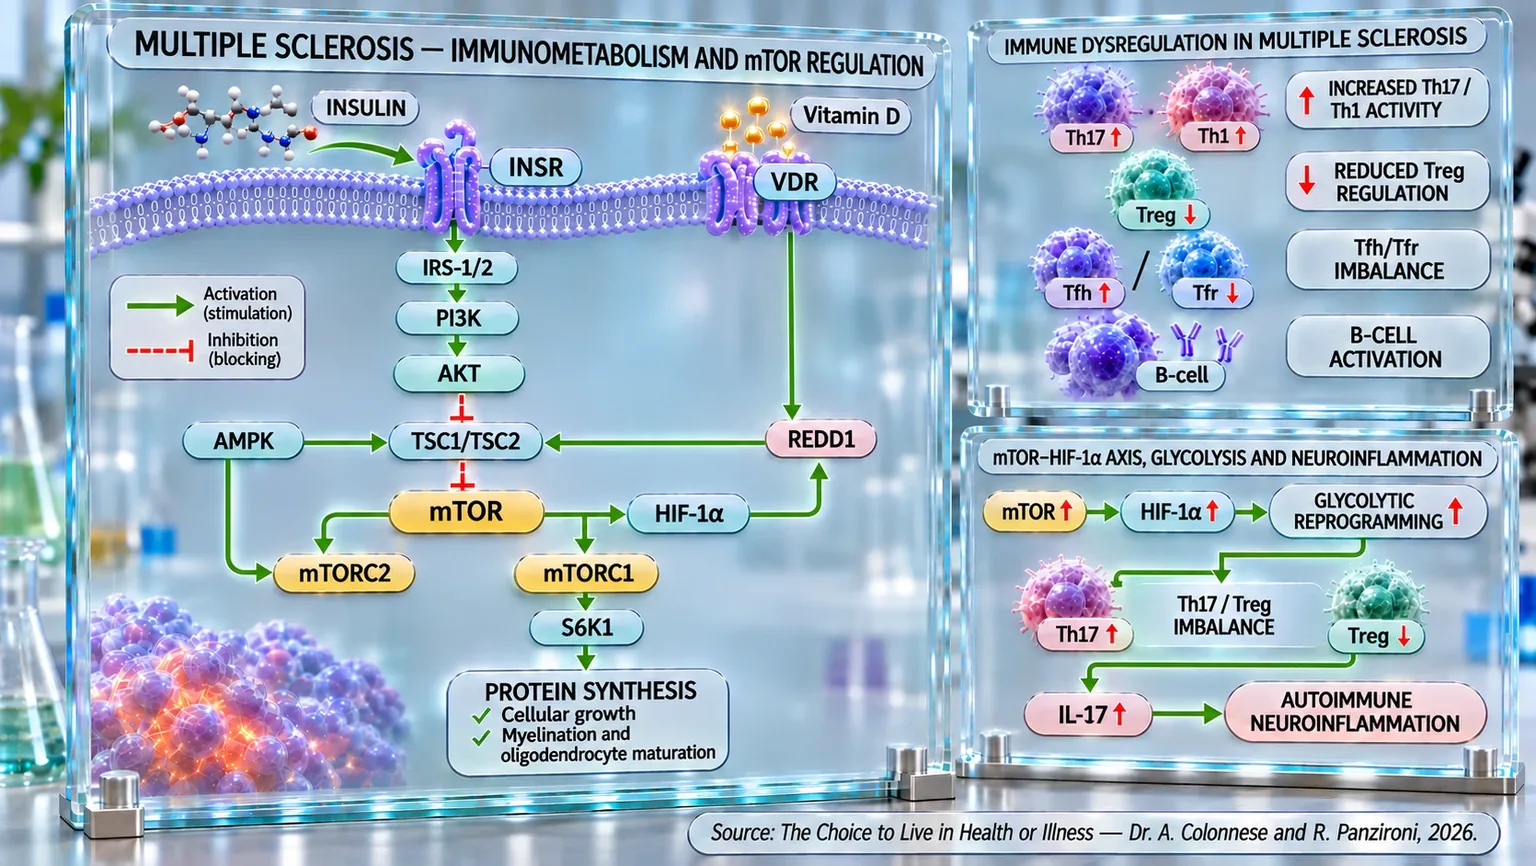
Infografik mit drei Feldern, die INSR- und VDR-Rezeptoren, eine Molekülkaskade, Lymphozyten-Subtypen sowie Aktivierungs- oder Hemmungspfeile zeigt.
Schema des Immunmetabolismus bei Multipler Sklerose: Insulin, Vitamin D, AMPK und REDD1 modulieren PI3K/AKT/mTOR und HIF-1α mit Auswirkungen auf die Proteinsynthese und Myelinisierung. Ein Anstieg von mTOR, HIF-1α und Glykolyse geht mit einem Ungleichgewicht zwischen Th17- und Treg-Zellen, der Aktivierung von B-Lymphozyten, einer Zunahme von IL-17 und einer autoimmunen Neuroinflammation einher.

ABSTRACT

Die Multiple Sklerose ist eine Autoimmunerkrankung des zentralen Nervensystems, bei der Neuroinflammation und zellulärer Stoffwechsel mit der Immunregulation interagieren. Im Buch "La scelta di Vivere in Salute o in Malattia" untersuchen Dr. A. Colonnese und R. Panzironi diese Zusammenhänge und vertiefen die Rolle der Insulinsignalisierung sowie immunmetabolischer Mechanismen.

Der Verlust der Immuntoleranz geht mit einer verminderten Funktionalität von Treg-Zellen und einer erhöhten Aktivität von Th1- und Th17-Populationen einher. Die Veränderung des Tfh/Tfr-Verhältnisses kann zudem die Aktivierung von B-Lymphozyten und die Produktion von Immunglobulinen begünstigen. Parallel dazu wurden bei Patienten bereits in frühen Stadien Hyperinsulinämie und Insulinresistenz beobachtet, teilweise bei normalem Blutzuckerspiegel. Klinische Studien und Meta-Analysen berichten von erhöhten Insulinwerten und einem höheren HOMA-IR-Index, die mit Entzündungsmediatoren, oxidativem Stress und einer stärkeren neurologischen Behinderung assoziiert sind, ohne dass dabei zwingend Kausalzusammenhänge belegt wären.

Der PI3K/AKT/mTOR-Signalweg stellt einen Konvergenzpunkt zwischen metabolischen und immunologischen Signalen dar. Seine übermäßige Aktivierung kann Th17-Zellen, die Zytokinproduktion und die Mikroglia-Aktivierung unterstützen. Über HIF-1α begünstigt mTOR zudem die Glykolyse und die Differenzierung von Th17-Zellen gegenüber Treg-Zellen, was potenziell zur Neuroinflammation beiträgt. In experimentellen Modellen reduziert die Modulation von mTOR oder HIF-1α proinflammatorische Reaktionen; Rapamycin und Everolimus zeigten günstige Effekte auf die Neuroinflammation. Da mTOR jedoch auch an der Reifung von Oligodendrozyten und der Myelinisierung beteiligt ist, wäre eine undifferenzierte Unterdrückung unangemessen.

Auch Vitamin D greift in die immunmetabolische Regulation ein: Niedrigere Spiegel sind mit Rückfällen, Behinderungen und Läsionslast assoziiert, während mögliche Auswirkungen auf mTORC1 und die Reaktion auf Glukokortikoide beschrieben werden. Insgesamt zeichnen diese Beobachtungen die Multiple Sklerose als multifaktorielle Erkrankung aus, bei der Insulinveränderungen, das Lymphozytengleichgewicht und eine energetische Umprogrammierung zur Neuroinflammation beitragen können. Eine selektive Modulation der beteiligten Schaltkreise stellt eine Forschungsperspektive dar, die von den tatsächlich nachgewiesenen klinischen Vorteilen zu unterscheiden ist. Es bleibt essenziell zu klären, wann diese Interaktionen der Erkrankung vorausgehen oder deren Fortschreiten begleiten.

Epidemiologie der Multiplen Sklerose

Die Multiple Sklerose (MS) ist eine neurologische Erkrankung, die am häufigsten bei jungen Erwachsenen auftritt: Die Diagnose erfolgt in der Regel im Alter zwischen 20 und 40 Jahren, wobei das Durchschnittsalter bei etwa 30 Jahren liegt (in der Fachliteratur wird ein Durchschnitt von etwa 32 Jahren angegeben). In den letzten Jahrzehnten ist jedoch ein Anstieg der Diagnosen auch bei über 50-Jährigen zu beobachten, mit einem Prävalenzgipfel, der sich in das sechste Lebensjahrzehnt (etwa 50–60 Jahre) verschiebt.

Was das Geschlecht betrifft, so betrifft MS deutlich häufiger Frauen: Weltweit ist die Prävalenz bei Frauen etwa doppelt so hoch wie bei Männern, wobei ältere Studien sogar Verhältnisse von 3:1 (weiblich zu männlich) angeben. Eine aktuelle globale Meta-Analyse zeigt, dass die geschätzte Prävalenz bei Frauen bei etwa 32,3 Fällen pro 100.000 liegt, gegenüber etwa 15,6 pro 100.000 bei Männern.

In absoluten Zahlen wird geschätzt, dass weltweit etwa 2 bis 3 Millionen Menschen an MS erkrankt sind (zum Beispiel über 2,9 Millionen im Jahr 2021).

Dieses epidemiologische Bild unterstreicht, dass MS eine Erkrankung ist, die vorwiegend bei jungen Erwachsenen, insbesondere Frauen, auftritt, jedoch auch ein höheres Alter nicht ausschließt und deren Verbreitung keineswegs zu vernachlässigen ist.

Ungleichgewicht der T-Lymphozyten

Multiple Sklerose lässt sich als eine komplexe Disharmonie des Immunsystems beschreiben, bei der die Zellen, die für die Aufrechterhaltung des Gleichgewichts und der immunologischen Toleranz zuständig sind – die regulatorischen T-Zellen oder Treg-Zellen –, ihre Fähigkeit verlieren, die Aggressivität der Effektorzellen einzudämmen. Unter physiologischen Bedingungen fungieren Treg-Zellen als „Bremse“ des Immunsystems: Sie bewahren die Toleranz gegenüber körpereigenem Gewebe und verhindern, dass sich das Immunsystem gegen den eigenen Körper richtet. Bei Multipler Sklerose erscheint dieser Kontrollmechanismus jedoch tiefgreifend gestört.

Studien der letzten Jahre haben gezeigt, dass bei Patienten mit schubförmig-remittierender Multipler Sklerose die CD4+-T-Zellen, die die Hauptpopulation der Treg-Zellen bilden, sowohl in ihrer Anzahl als auch in ihrer Fähigkeit, proinflammatorische T-Effektorzellen zu unterdrücken, reduziert sind (Viglietta et al., 2004) [1].

Dieser Verlust der „regulatorischen Kraft“ erleichtert die Aktivierung autoreaktiver Lymphozyten, die sich gegen Myelinproteine (die Schutzschicht der Nerven) richten, was zu Entzündungen und Demyelinisierung (Schädigung der Schutzhülle der Nerven) im zentralen Nervensystem führt. In gewisser Weise ist es so, als hätte das Immunsystem sein Maß verloren: Die Zellen, die eigentlich für den Frieden sorgen sollten, sind nicht mehr in der Lage, den internen Krieg einzudämmen.

Die Veränderungen beschränken sich nicht nur auf die Quantität, sondern betreffen auch die Qualität der Treg-Zellen. Einige Studien haben gezeigt, dass ihre unterdrückende Funktion selektiv beeinträchtigt ist und dass die Effektorzellen resistent gegenüber ihren hemmenden Signalen sind; dieser doppelte Defekt – eine Schwächung der Kontrolle und eine Resistenz der Entzündungszellen – erzeugt einen Teufelskreis, der die Autoimmunantwort verstärkt. Dieses Ungleichgewicht ist besonders bei pädiatrischen Fällen deutlich, bei denen eine Expansion proinflammatorischer T-Lymphozyten (Th1 und Th17) sowie ein funktionelles Defizit der Treg-Zellen beobachtet wird (Mexhitaj et al., 2019) [2].

Parallel dazu haben neuere Untersuchungen gezeigt, dass die Dysfunktion der Treg-Zellen auf spezifische Veränderungen der vom Thymus stammenden Zellen (dem Organ, in dem T-Lymphozyten reifen und selektiert werden), den sogenannten t-Treg-Zellen, zurückzuführen sein kann. Bei Patienten mit Multipler Sklerose weisen diese Zellen ein tiefgreifend verändertes Profil und eine verringerte Fähigkeit zur Unterdrückung der Immunaktivität auf; diese Anomalie scheint sich mit dem Alter zu verschlimmern und kann durch bestimmte immunmodulierende Therapien beeinflusst werden (Lorenzini et al., 2024) [3].

Auch das Verhältnis zwischen follikulären T-Helferzellen (Tfh) und follikulären regulatorischen T-Zellen (Tfr) erscheint tiefgreifend gestört. Normalerweise halten diese Populationen ein Gleichgewicht aufrecht, das die Antikörperproduktion durch B-Zellen reguliert. Bei Multipler Sklerose hingegen ist ein Überschuss an Tfh-Zellen gegenüber Tfr-Zellen mit einer abnormalen Produktion von Immunglobulinen im Liquor (Antikörper in der Flüssigkeit, die Gehirn und Rückenmark schützt) assoziiert, was eines der charakteristischen Merkmale der Krankheit ist (Puthenparampil et al., 2019) [4]; es ist, als würde in den Keimzentren das Orchester der Immunzellen seinen Dirigenten verlieren, was zu einer chaotischen Sinfonie autoreaktiver Antikörper führt.

Dieses komplexe Szenario ist nicht ohne Hoffnung. Das Verständnis der Mechanismen, die dem regulatorischen Versagen zugrunde liegen, hat bereits den Weg für neue therapeutische Perspektiven geebnet. Einige Studien haben gezeigt, dass Medikamente wie Sorafenib, die ursprünglich für die Onkologie entwickelt wurden, die Differenzierung von Th1- und Th17-Zellen – den Hauptverursachern der Autoimmunantwort – hemmen und gleichzeitig die Polarisierung hin zu einem Treg-Phänotyp fördern können (Wang et al., 2025) [5].

Auf einer allgemeineren Ebene stellt die Dysfunktion der Treg-Zellen ein Paradigma dar, das vielen Autoimmunerkrankungen gemeinsam ist, bei der Multiplen Sklerose jedoch eine besonders deutliche Rolle spielt: Die Beeinträchtigung dieser Zellen, die normalerweise als Schiedsrichter des Immunsystems fungieren, erklärt teilweise, warum das zentrale Nervensystem zum Ziel einer anhaltenden Aggression wird. Studien am Menschen und an Tiermodellen stimmen darin überein, dass der Verlust des Gleichgewichts zwischen T-Effektor- und regulatorischen T-Zellen der Schlüssel zum Verständnis des Ursprungs und des Fortschreitens der Krankheit ist (Buckner, 2010) [7]; (Kleinewietfeld und Hafler, 2014) [8].

Eine weitere Studie aus dem Jahr 2019 hat hervorgehoben, dass regulatorische T-Zellen (Treg) bei Multipler Sklerose quantitative und funktionelle Veränderungen aufweisen können, was zum Verlust der Kontrolle über autoreaktive Immunantworten und zur Persistenz der Neuroinflammation beiträgt. Die analysierten Belege zeigen, dass Treg-Zellen T-Effektorzellen, B-Zellen und antigenpräsentierende Zellen unterdrücken und im zentralen Nervensystem auch die Remyelinisierung fördern können. Auf dieser Grundlage bezeichnen die Autoren den adoptiven Transfer von Treg-Zellen als eine vielversprechende immuntherapeutische Strategie für die Multiple Sklerose (Duffy et al., 2019) [6].

Letztendlich kann Multiple Sklerose als das Ergebnis eines Kommunikationsfehlers in der Sprache des Immunsystems betrachtet werden. Die Zellen, die die Sprache der Toleranz sprechen sollten, werden stumm oder missverstanden, während die Zellen der Entzündung die Oberhand gewinnen. Den regulatorischen Zellen ihre Stimme zurückzugeben bedeutet daher, einem System, das seine natürliche Selbstregulierung verloren hat, wieder Harmonie zu verleihen.

Stoffwechselveränderungen: Insulin-Signalweg und Insulinresistenz

Aktuelle wissenschaftliche Erkenntnisse zeigen, dass Multiple Sklerose (MS) nicht mehr nur als Autoimmunerkrankung des zentralen Nervensystems betrachtet werden kann: Sie betrifft auch den Stoffwechsel, insbesondere den Insulinhaushalt. Zahlreiche Studien deuten darauf hin, dass ein erheblicher Teil der MS-Patienten Anzeichen einer Insulinresistenz und Hyperinsulinämie aufweist – Zustände, die die Neuroinflammation verstärken und das Fortschreiten der Behinderung beschleunigen könnten.

Bereits bei neu diagnostizierten MS-Patienten, die noch nicht behandelt wurden und nur minimale Behinderungen aufweisen, lassen sich signifikante Veränderungen der Insulinantwort beobachten: Während eines oralen Glukosetoleranztests zeigen diese Personen einen deutlich höheren Insulinpeak als gesunde Kontrollpersonen, obwohl sie normale Blutzuckerwerte beibehalten (Penesova et al., 2015) [9]. Es ist, als würde das endokrine System (das System, das Hormone produziert und nutzt, um die Körperfunktionen zu regulieren) mit übermäßigem Eifer reagieren und mehr Insulin als nötig freisetzen, um die gleiche Menge an Glukose zu verarbeiten.

Dieser Zustand ist kein Einzelfall: Eine systematische Übersichtsarbeit und Meta-Analyse, die achtzehn unabhängige Studien umfasste, bestätigte einen signifikanten Zusammenhang zwischen Insulinresistenz und Multipler Sklerose; bei den Patienten weist der HOMA-IR-Index (ein Index zur Abschätzung der Insulinresistenz und der Funktion der β-Zellen der Bauchspeicheldrüse) eine standardisierte Mittelwertdifferenz (SMD, ein statistisches Maß, das in Meta-Analysen und in der Forschung verwendet wird, um die Differenz zwischen den Mittelwerten zweier Gruppen zu vergleichen) von 0,78 im Vergleich zu gesunden Kontrollpersonen auf, während die Insulinspiegel eine SMD von 0,72 aufweisen (Sepidarkish et al., 2024) [10]. Diese Daten untermauern die Vorstellung, dass die Insulindysfunktion keine späte Folge der Krankheit ist, sondern ein pathophysiologisches Element, das deren Verlauf begleitet.

Die Verbindung zwischen Stoffwechsel und Behinderung zeigt sich auch in klinischen Studien deutlich: In einer Kohorte von 110 Patienten wurde bei 40 % der Fälle eine Insulinresistenz beobachtet, gegenüber 21 % in der Kontrollgruppe, und sie erwies sich als unabhängiger Prädiktor für eine stärkere Behinderung, gemessen mittels EDSS (Skala zur Bewertung der neurologischen Behinderung) (Oliveira et al., 2014) [11]. Die insulinresistenten Probanden wiesen höhere Spiegel an proinflammatorischen Interleukinen (IL-6, IL-17) und Markern für oxidativen Stress auf, was ein Beleg für die ständige Wechselwirkung zwischen Stoffwechsel und Entzündung ist. Im Grunde handelt es sich um einen Teufelskreis: Hyperinsulinämie und Insulinresistenz befeuern die Entzündung, die wiederum die Insulinresistenz und den oxidativen Schaden erhöht.

Andere Arbeiten haben ein regelrechtes „Stoffwechselprofil“ der Insulinresistenz bei MS beschrieben: Insulinresistente Patienten zeigen höhere Plasmakonzentrationen von α-Hydroxybutyrat (einem Frühmarker für oxidativen Stress) und niedrigere Konzentrationen von Linoleoyl-Glycerophosphocholin, einem Metaboliten, der mit der mitochondrialen Effizienz assoziiert ist (Ruiz-Argüelles et al., 2018) [12]. Solche biochemischen Veränderungen korrelieren mit einer größeren klinischen Schwere und progressiveren Krankheitsformen, was darauf hindeutet, dass die Beeinträchtigung des Energiestoffwechsels direkt zur Neurodegeneration beitragen kann.

In Übereinstimmung damit zeigte eine spätere Studie, dass über 60 % der MS-Patienten eine durch Glukosetoleranztests dokumentierte Insulinresistenz aufweisen (Maric et al., 2020) [13]. Der Blutzuckerspiegel nach einem OGTT (ein Test, der die Fähigkeit des Körpers misst, den Blutzuckerspiegel nach einer Glukosebelastung zu kontrollieren), insbesondere nach 120 Minuten, korreliert mit den Behinderungswerten und der Schwere der Erkrankung. Diese Ergebnisse deuten darauf hin, dass die Messung der Glukosetoleranz nicht nur ein Stoffwechseltest ist, sondern ein wichtiges Instrument zur prognostischen Bewertung im neurologischen Kontext darstellen kann.

Auf systemischer Ebene geht die Multiple Sklerose mit einer umfassenderen Veränderung des Eisen- und Lipidstoffwechsels einher, die mit der Insulindysfunktion verflochten ist. Bei MS-Patienten werden erhöhte Ferritinwerte und Hyperinsulinämie beobachtet. Bei depressiven Patienten, einer häufigen Komorbidität bei MS, sinken die Eisenwerte jedoch tendenziell, was darauf hindeutet, dass der Eisenstoffwechsel auch die Stimmungslage und die Gehirnfunktion beeinflussen kann (Oliveira et al., 2017) [14].

Zusammengenommen zeichnen diese Erkenntnisse die MS als eine Krankheit, bei der Immunität, Stoffwechsel und Neurodegeneration in einem fragilen Gleichgewicht koexistieren. Insulin, das traditionell als einfacher Glukoseregulator gilt, erscheint hier als Schlüsselmodulator der neuronalen Vitalität und der synaptischen Plastizität. Wenn seine Wirkung behindert wird, werden Neuronen anfälliger für oxidativen Stress und entzündliche Zytokine.

Aus dieser Perspektive kann die Insulinresistenz bei Multipler Sklerose als pathologische Brücke zwischen Gehirn und Peripherie betrachtet werden: ein Stoffwechselsignal, das die Neuroinflammation verstärkt und die Behinderung beschleunigt. Die frühzeitige Identifizierung dieses Zustands durch einfache Tests wie den OGTT kann daher nicht nur einen diagnostischen Schritt darstellen, sondern auch eine neue therapeutische Chance, das Gehirn durch Eingriffe in den Stoffwechsel zu schützen.

mTOR als zentraler Knotenpunkt

Wenn man den Zusammenhang zwischen Multipler Sklerose und mTOR beschreibt, kann man sich diese Kinase wie einen „Verkehrsregler“ vorstellen, der Ernährungs- und Entzündungssignale integriert und entscheidet, ob Zellen wachsen, sich aktivieren oder – im Gegenteil – durch die Aktivierung der Autophagie verlangsamen sollen: Wenn dieser Regler bei Zeitwahl und Intensität Fehler macht, kann dies zu einer Verstärkung der Neuroinflammation und einer verringerten Fähigkeit des Nervengewebes führen, sich vor oxidativem Stress zu schützen (Vakrakou et al., 2022) [15].

Ein überschießendes Signal entlang des PI3K/AKT/mTOR-Weges unterstützt die Differenzierung von Effektor-T-Zellen, insbesondere Th17-Zellen, sowie die Produktion proinflammatorischer Zytokine, während seine Hemmung das Gleichgewicht in Richtung stabilerer Treg-Zellen verschiebt und für weniger immunologisches „Rauschen“ sorgt; dies ist einer der Gründe, warum Rapamycin und Metformin in experimentellen Modellen die Rückfälle abschwächen, indem sie das Teff/Treg-Gleichgewicht wiederherstellen (Mammana et al., 2018) [16]; (Vakrakou et al., 2022) [15].

Dies ist jedoch kein Schalter, den man dauerhaft ausschalten sollte: In Oligodendrozyten (Zellen des Gehirns und Rückenmarks, die Myelin produzieren) wird mTOR für die frühen Phasen der Reifung benötigt. Eine chronische Hemmung könnte theoretisch die Myelinisierungsprogramme stören, also jene zellulären Prozesse, die die Bildung der Myelinscheide um die Neuronen ermöglichen; folglich ist die Funktion von mTOR eher als Bremse für Entzündungen nützlich denn als direkter Hebel für die Remyelinisierung (Mammana et al., 2018) [16].

Im entzündeten Gehirn moduliert mTOR auch die Gliazellen (nicht-nervöse Zellen, die jedoch für die Gehirnfunktion essenziell sind): Bei der Mikroglia (den im zentralen Nervensystem ansässigen Immunzellen) fördert eine hohe Aktivität ein M1-Profil mit steigenden TNF-α- und IL-1β-Werten, während eine Hemmung die Reaktion „abkühlt“; bei Astrozyten (sternförmige Gliazellen im zentralen Nervensystem) reguliert es die Dynamik des Enzyms, das für die Produktion großer Mengen an Stickstoffmonoxid (einem von Zellen produzierten Signalmolekül) verantwortlich ist; bei den Oligodendrozyten unterstützt es, wie erwähnt, die Reifung und muss daher sorgfältig dosiert werden, um die Myelinisierungsprozesse nicht zu beeinträchtigen (Dello Russo et al., 2013) [17].

In der Praxis gehen die entzündungshemmenden Vorteile einer mTOR-Hemmung mit möglichen Nachteilen einher, wenn das Signal wahllos und zum falschen Zeitpunkt abgeschaltet wird. Dies erklärt, warum die Ergebnisse klinischer Studien mit Analoga heterogen waren und warum heute über selektivere Ansätze nachgedacht wird (Vakrakou et al., 2022) [15].

Insgesamt zeigen diese Erkenntnisse, dass mTOR bei Multipler Sklerose einen Regulationsknotenpunkt darstellt, dessen Gleichgewicht entscheidend ist. Eine übermäßige Aktivierung kann Neuroinflammation, die Th17-Antwort und die Mikroglia-Aktivierung fördern, während eine Hemmung ein immunologisches Umfeld schaffen kann, das eher regulierend wirkt und Treg-Zellen begünstigt. Eine zu starke oder lang anhaltende Unterdrückung könnte jedoch Funktionen beeinträchtigen, die für Oligodendrozyten und die Myelinisierung notwendig sind. Anstatt mTOR einfach abzuschalten, scheint das Ziel daher darin zu bestehen, eine ausgewogene, selektive und zeitlich angemessene Modulation wiederherzustellen.

mTOR-Inhibitoren

Im Kontext der Multiplen Sklerose fungieren mTOR-Inhibitoren wie ein Regler, der die „Lautstärke“ der Entzündungssignale senkt, ohne die Schutzfähigkeit des Nervensystems vollständig auszuschalten: In experimentellen Modellen schwächen Rapamycin und Everolimus den Th1/Th17-Antrieb ab, verbessern den klinischen Verlauf und aktivieren, insbesondere in progressiven Phasen, Programme der Mitochondriogenese (die Bildung neuer Mitochondrien innerhalb der Zelle), die die neuronale Bioenergetik unterstützen, das Fortschreiten verzögern und das Überleben verlängern (Buonvicino et al., 2024) [18].

In diesem „metabolisch-immunologischen“ Sinne hängt der Nutzen nicht allein von der immunsuppressiven Wirkung ab: Rapamycin beispielsweise schaltet mTOR aus, das die Th1/Th17-Differenzierung antreibt, und reduziert proinflammatorische Zytokine, was sich spürbar auf die klinischen Scores der EAE (experimentelle autoimmune Enzephalomyelitis, ein Tiermodell zur Untersuchung der Mechanismen der Multiplen Sklerose) auswirkt, selbst wenn es nach Symptombeginn verabreicht wird (Hou et al., 2017) [19].

Gleichzeitig hilft Rapamycin dabei, Treg-Zellen „auf Kurs zu halten“, wenn sie eine feindliche Mikroumgebung wie das Endothel der Blut-Hirn-Schranke (ein selektiver Filter, der das Gehirn vor potenziell schädlichen Substanzen im Blut schützt) durchqueren: Bei Signalen, die Treg-Zellen in Richtung Effektor-Phänotypen destabilisieren, stellt die gezielte Hemmung von mTORC1 deren suppressive Funktion wieder her. Dies verdeutlicht, warum die Kombination aus regulatorischer Zelltherapie und mTORC1-Modulation die Toleranz im zentralen Nervensystem stärken kann (Baeten et al., 2024) [20].

Was die Verabreichung betrifft, so besteht das Ziel darin, das Medikament „dorthin zu bringen, wo es gebraucht wird, in der Menge, die gebraucht wird“: Ein Mikronadel-Pflaster mit konzentriertem Everolimus verbessert die Hautpenetration, ermöglicht eine kontrollierte Freisetzung und reduziert in EAE-Modellen Entzündungen und Demyelinisierung bei geringeren systemischen Nebenwirkungen, was einen praktischen und potenziell selbst anwendbaren Weg bietet (Yang et al., 2022) [21].

Auch Moleküle, die nicht als mTOR-Inhibitoren klassifiziert sind, können denselben Signalweg beeinflussen: Fingolimod (ein Medikament, das die Zirkulation bestimmter Lymphozyten einschränkt und so die entzündliche Aktivität bei Multipler Sklerose reduziert) hält nicht nur Lymphozyten in den Lymphknoten zurück, sondern dämpft auch direkt die AKT-mTOR-Achse und stellt das Gleichgewicht zwischen Th1- und Treg-Zellen wieder her, was eine zusätzliche Erklärung für seine klinische Wirksamkeit liefert (Hou et al., 2016) [22].

Schließlich blockiert die selektive Hemmung von PI3K durch neue chemische Derivate oberhalb des Signalwegs den gesamten PI3K/AKT/mTOR-Insulin-Signalweg in Immunzellen, wodurch die Schwere der EAE mit einem Selektivitätsprofil verringert wird, das vielversprechend für gezieltere und weniger toxische klinische Anwendungen ist (Yu et al., 2024) [23].

Insgesamt ergeben diese Daten eine einheitliche Botschaft für den Leser: Ein Eingreifen in mTOR, ob direkt oder vorgelagert, bedeutet nicht nur, die Autoimmunität zu bremsen, sondern auch die energetischen Mechanismen zu unterstützen, die es dem Nervengewebe ermöglichen, Widerstand zu leisten. Der Schlüssel liegt im richtigen Maß: die Hemmung zeitlich auf die Entzündung abzustimmen und dabei die körpereigene Reparaturfähigkeit sowie die Stabilität der Treg-Zellen in der zerebralen Mikroumgebung zu bewahren.

mTOR, HIF-1α und metabolische Reprogrammierung von Immunzellen

Bei Multipler Sklerose kann die anhaltende Aktivierung von mTOR zur Bildung eines immunmetabolischen Milieus beitragen, das die Differenzierung von Th17-Lymphozyten begünstigt – Zellen, die bei der autoimmunen Neuroinflammation eine besonders wichtige Rolle spielen. Einer der wichtigsten Effektoren, über die mTOR diese Funktion ausübt, ist HIF-1α. Wenn mTOR aktiv ist, erhöht es die Expression und Stabilisierung von HIF-1α, was den Übergang der Zelle zu einem stärker glykolytischen Stoffwechsel fördert. Diese Veränderung stellt nicht nur eine andere Art der Energiegewinnung dar, sondern beeinflusst direkt das Schicksal der T-Lymphozyten, indem sie proinflammatorische Th17-Zellen zulasten der regulatorischen Treg-Zellen begünstigt. HIF-1α erhöht tatsächlich die Expression glykolytischer Gene sowie die Produktion von IL-17 und kann gleichzeitig das mit FOXP3 assoziierte regulatorische Programm entgegenwirken. Bei Multipler Sklerose kann sich die Hyperaktivierung von mTOR also über HIF-1α in eine metabolische Umprogrammierung übersetzen, die eine gegen das Zentralnervensystem gerichtete Autoimmunantwort aufrechterhalten kann.

Einer der wichtigsten Nachweise wurde im Jahr 2011 erbracht: Die Autoren der Studie zeigten, dass HIF-1α während der Differenzierung von Th17-Zellen selektiv exprimiert wurde und dass seine Induktion die Signalübertragung von mTOR erforderte. Der Verlust von HIF-1α reduzierte die Glykolyse, verringerte die Bildung von Th17-Zellen und begünstigte stattdessen die Differenzierung von Treg-Zellen. Der für die Multiple Sklerose besonders relevante Aspekt ist, dass Mäuse, denen HIF-1α in den T-Zellen fehlte, vor der experimentellen autoimmunen Neuroinflammation geschützt waren. Die Studie identifiziert somit direkt die Achse mTOR → HIF-1α → Glykolyse → Th17 als entscheidenden Mechanismus der Autoimmunität des Zentralnervensystems (Shi et al., 2011) [24].

Eine zweite mechanistische Studie wurde im darauffolgenden Jahr formuliert, als die Auswirkung der Sauerstoffverfügbarkeit auf die Th17-Differenzierung analysiert wurde. Unter Bedingungen reduzierter Sauerstoffspannung, ähnlich denen in lymphatischem Gewebe, wurde mTORC1 aktiviert, was zu einer Stabilisierung von HIF-1α in den Th17-Zellen führte. Diese Aktivierung förderte deren Differenzierung stark. In Abwesenheit von HIF-1α konnte die Aktivierung von mTORC1 die Th17-Expansion nicht mehr effektiv unterstützen. Die Autoren identifizierten somit einen positiven mTORC1–HIF-1α-Schaltkreis, der das Th17-Programm aufrechterhalten kann (Ikejiri et al., 2012) [25].

Eine besonders bedeutsame Bestätigung im Modell der Multiplen Sklerose wurde 2016 von anderen Forschern unter Verwendung von Mäusen mit experimenteller autoimmuner Enzephalomyelitis geliefert. Die Behandlung mit Metformin (einem Medikament, das hilft, den Blutzuckerspiegel zu senken und die Insulinwirkung zu verbessern) reduzierte die klinische Schwere der Erkrankung, verringerte die Th17-Zellen und erhöhte die Treg-Zellen. Parallel dazu wurde eine Verringerung der Aktivierung von mTOR und dessen nachgeschaltetem Zielmolekül HIF-1α beobachtet. Die Autoren interpretierten diese Ergebnisse als Hinweis darauf, dass die Hemmung der AMPK/mTOR/HIF-1α-Achse den Stoffwechsel der T-Lymphozyten verändert und das Th17/Treg-Verhältnis wieder ins Gleichgewicht bringt. Die Studie verbindet somit direkt die Modulation von mTOR und HIF-1α mit der Verbesserung der autoimmunen Neuroinflammation (Sun et al., 2016) [26].

Schließlich wurde in einer Forschungsarbeit aus dem Jahr 2021 direkt nachgewiesen, wie wichtig HIF-1α nachgeschaltet in dieser Kaskade ist: Die Autoren entwickelten ein Molekül, das in die Zelle eindringen und die Aktivität von HIF-1α im Zellkern reduzieren konnte; die Behandlung blockierte dosisabhängig die Differenzierung der Th17-Zellen, reduzierte die Expression von IL-17A und wandelte die Zellen funktionell in einen weniger entzündlichen Phänotyp um. Bei Mäusen mit EAE schwächte die funktionelle Hemmung von HIF-1α die neurologische Erkrankung signifikant ab. Diese Studie zeigt somit, dass HIF-1α einen unverzichtbaren Effektor des Th17-Programms darstellt, das an der Pathogenese der autoimmunen Neuroinflammation beteiligt ist (Shin et al., 2021) [27].

Zusammengenommen ermöglichen diese Erkenntnisse die Rekonstruktion eines kohärenten Modells. Bei Multipler Sklerose und experimenteller autoimmuner Enzephalomyelitis können immunologische, metabolische und umweltbedingte Signale die Aktivierung von mTOR bestimmen. Nachgeschaltet begünstigt mTOR die Expression und Stabilisierung von HIF-1α, was wiederum die Glykolyse erhöht und das für Th17-Zellen charakteristische Transkriptionsprogramm sowie die Produktion von IL-17 unterstützt. Parallel dazu macht diese metabolische Konfiguration die Differenzierung von Treg-Zellen weniger begünstigt: Das Ergebnis ist ein Immungleichgewicht, das die Infiltration autoreaktiver Zellen in das Zentralnervensystem, die Produktion entzündlicher Zytokine sowie die Aufrechterhaltung der Demyelinisierung und Neuroinflammation erleichtert. Die Sequenz lässt sich daher zusammenfassen als: Aktivierung von mTOR → Erhöhung/Stabilisierung von HIF-1α → Erhöhung der Glykolyse → Th17-Expansion und relative Reduktion der Treg-Zellen → Erhöhung von IL-17 → autoimmune Neuroinflammation.

Vitamin D als immunometabolischer Modulator

Im Kontext der Multiplen Sklerose tritt Vitamin D als stiller Modulator auf, der das Gleichgewicht des Immunsystems von der entzündlichen zur regulatorischen Seite verschiebt: In präklinischen Modellen reduziert die Supplementierung die Schwere der EAE, indem sie die Proliferation von CD4+-T-Zellen begrenzt, den Th17-Anteil senkt und transkriptionelle sowie epigenetische Schaltkreise (Mechanismen, die steuern, welche Gene aktiviert oder deaktiviert werden) in eine entzündungshemmende Richtung moduliert (Zeitelhofer et al., 2017) [28].

In einer Studie an 184 Patienten mit schubförmig-remittierender Multipler Sklerose wurde ein Zusammenhang zwischen niedrigen Serumspiegeln von Vitamin D und einem höheren Schweregrad der Erkrankung festgestellt. Patienten mit stärkerer Behinderung wiesen im Winter signifikant niedrigere 25(OH)D-Konzentrationen auf als leichtere Fälle und gesunde Kontrollpersonen. Zudem waren die Vitamin-D-Spiegel bei Patienten, die Schübe erlitten, sowohl im Winter als auch im Sommer signifikant niedriger. Die Studie bringt Hypovitaminose D daher mit einer stärkeren Behinderung und einer höheren Schubfrequenz in Verbindung (Brola et al., 2016) [29].

Hinsichtlich des Krankheitsverlaufs konvergieren die Belege: Durch eine systematische Übersichtsarbeit und Meta-Analyse von 14 Studien wurde eine signifikante negative Korrelation zwischen den 25(OH)-Vitamin-D-Serumspiegeln und der Behinderung bei Patienten mit Multipler Sklerose aufgezeigt. Höhere Vitamin-D-Konzentrationen entsprachen einer geringeren Behinderung, mit einer Gesamtkorrelation von −0,29, die bei Frauen ausgeprägter war (−0,35). Die Ergebnisse legen somit nahe, dass höhere Vitamin-D-Spiegel mit einer geringeren funktionellen Beeinträchtigung bei Patienten mit Multipler Sklerose assoziiert sind (Moosazadeh et al., 2021) [32].

In Beobachtungskohorten wurden 133 Patienten mit schubförmig-remittierender Multipler Sklerose über 24 Monate begleitet, wobei Vitamin D, klinischer Verlauf und radiologische Aktivität bewertet wurden. Die Supplementierung war nicht signifikant mit Behinderung oder Schüben assoziiert. Patienten, die Vitamin D einnahmen, wiesen jedoch eine signifikant geringere Anzahl neuer T2-Gehirnläsionen (Bereiche mit verändertem Hirngewebe, die in der Magnetresonanztomographie sichtbar sind) auf. Ebenso war die Aufrechterhaltung von Serumspiegeln über 30 ng/mL während der Nachbeobachtung mit weniger neuen Läsionen verbunden. Die Ergebnisse deuten daher auf einen potenziellen radiologischen Nutzen von Vitamin D bei Multipler Sklerose hin (Galus et al., 2023) [33].

Bereits vor Krankheitsbeginn untersuchten andere Forscher prospektiv den Zusammenhang zwischen der Vitamin-D-Aufnahme und dem Risiko für Multiple Sklerose bei über 187.000 Frauen und dokumentierten 173 Fälle während der Nachbeobachtung. Frauen, die täglich mindestens 400 IE Vitamin D über Nahrungsergänzungsmittel aufnahmen, hatten ein um 41 % geringeres Risiko, an der Krankheit zu erkranken, als diejenigen, die keine Nahrungsergänzungsmittel verwendeten (RR 0,59, relatives Risiko:). Ein signifikanter Zusammenhang mit Vitamin D aus der Nahrung ergab sich hingegen nicht. Die Ergebnisse stützen eine mögliche Schutzwirkung von Vitamin D (Munger et al., 2004) [30].

In einer systematischen Übersichtsarbeit und Meta-Analyse von 14 Fall-Kontroll-Studien mit 4.130 Patienten mit Multipler Sklerose und 4.604 Kontrollpersonen wurde ein Zusammenhang zwischen Vitamin-D-Mangel und Multipler Sklerose aufgezeigt. Personen mit einem Mangel hatten eine um 54 % höhere Wahrscheinlichkeit für MS als solche mit ausreichenden Spiegeln (OR 1,54). In Studien, die Personen ausschlossen, die Nahrungsergänzungsmittel einnahmen, war der Zusammenhang sogar noch ausgeprägter (OR 2,19, statistisches Maß, das vergleicht, wie stark ein Ereignis bei zwei Gruppen mit einem bestimmten Faktor assoziiert ist:). Die Autoren weisen daher auf die ausreichende Vitamin-D-Versorgung als potenziellen modifizierbaren Risikofaktor hin (Balasooriya et al., 2024) [31].

In der Schubphase haben andere Forscher gezeigt, dass Vitamin D die Wirksamkeit von Glukokortikoiden bei Multipler Sklerose durch die Hemmung von mTORC1 in T-Zellen erhöhen kann. In vitro steigerte Vitamin D die Expression des Glukokortikoidrezeptors und förderte die durch die Behandlung induzierte Apoptose der T-Zellen. In Tiermodellen verbesserte die Kombination aus Vitamin D und Glukokortikoiden die Krankheit stärker als die Einzeltherapien. Zudem war bei Patienten mit Multipler Sklerose ein Vitamin-D-Mangel mit Schüben assoziiert, die resistent gegen die Glukokortikoid-Behandlung waren (Hoepner et al., 2019) [34].

In praktischer Hinsicht für den Laien: Man kann sich Vitamin D wie eine Ampel vorstellen, die bei ausreichender Versorgung länger auf Grün für Regulationssignale steht und das Rot der Entzündung verkürzt. Die Belege legen nahe, den Vitamin-D-Spiegel regelmäßig zu überwachen und Mängel auszugleichen, sowohl wegen des potenziellen Einflusses auf das Risiko als auch auf die Krankheitsaktivität und die Läsionslast; in akuten Phasen könnte ein adäquater Vitaminstatus zudem die Steroidtherapie wirksamer machen.

Zusammenfassend lässt sich also sagen, dass Vitamin D eine grundlegende regulatorische Rolle für das Gleichgewicht zwischen Immunsystem und Stoffwechsel spielt; wie wir im 6. Kapitel über das Immunsystem gesehen haben, trägt es durch die Modulation von mTOR dazu bei, die Synthese von Entzündungsmediatoren zu reduzieren, begrenzt die übermäßige Proliferation von Effektor-T-Zellen und fördert die Differenzierung regulatorischer T-Zellen – Mechanismen, die bei der Entstehung der Krankheit eine zentrale Rolle spielen. Dank dieser modulierenden Wirkung hilft Vitamin D, die Immunantwort unter Kontrolle zu halten und zu verhindern, dass sie sich in abnormaler Weise gegen das eigene Gewebe richtet.

Schlussfolgerungen

Zusammengenommen zeichnen die analysierten wissenschaftlichen Erkenntnisse die Multiple Sklerose (MS) als eine Erkrankung, bei der Autoimmunität, Stoffwechsel und Neuroinflammation tiefgreifend miteinander verknüpft sind. Die Krankheit betrifft vor allem junge Erwachsene, tritt deutlich häufiger bei Frauen auf und betrifft weltweit Millionen von Menschen.

Der erste Schritt betrifft den Verlust des immunologischen Gleichgewichts. Bei MS-Patienten sind Treg-Zellen quantitativ und funktionell beeinträchtigt, was die Fähigkeit verringert, autoreaktive Lymphozyten, die sich gegen das Myelin richten, in Schach zu halten. Parallel dazu nehmen Effektorpopulationen wie Th1 und Th17 zu, und auch das Verhältnis von Tfh/Tfr verändert sich, was die Aktivierung von B-Zellen und die Produktion von Immunglobulinen begünstigt. Die Wiederherstellung der regulatorischen Komponente erweist sich daher als eines der möglichen Ziele zur Wiederherstellung der immunologischen Toleranz.

Mit dieser Fehlregulation gehen bedeutende Veränderungen des Insulinstoffwechsels einher. MS-Patienten können bereits in den frühen Stadien und vor Beginn einer Behandlung eine erhöhte Insulinantwort trotz normaler Blutzuckerwerte aufweisen. Meta-Analysen und klinische Studien bestätigen höhere Insulinspiegel und HOMA-IR-Werte sowie eine höhere Prävalenz von Insulinresistenz, die wiederum mit IL-6, IL-17, oxidativem Stress und einer stärkeren neurologischen Behinderung assoziiert ist. Hyperinsulinämie und Insulinresistenz treten somit in einen möglichen Kreislauf der gegenseitigen Verstärkung mit der Neuroinflammation ein.

Innerhalb dieser Wechselwirkung erweist sich mTOR als zentraler Knotenpunkt. Eine übermäßige Aktivität von PI3K/AKT/mTOR unterstützt Th17-Zellen, proinflammatorische Zytokine und die Aktivierung der Mikroglia, während ihre Hemmung Treg-Zellen fördern und Entzündungen reduzieren kann. Da mTOR jedoch auch Funktionen erfüllt, die für die Reifung von Oligodendrozyten und die Myelinisierung notwendig sind, scheint das Ziel nicht in einer wahllosen Unterdrückung zu liegen, sondern in einer ausgewogenen, selektiven und zeitlich angemessenen Modulation.

Dementsprechend haben Rapamycin und Everolimus in experimentellen Modellen die Neuroinflammation und die Th1/Th17-Aktivität abgeschwächt; die Hemmung von mTORC1 kann zudem die funktionelle Stabilität der Treg-Zellen bewahren.

Der nächste Schritt führt zu HIF-1α. Die Forschung ermöglicht es, eine Sequenz zu rekonstruieren, in der mTOR die Expression und Stabilisierung von HIF-1α fördert, die Glykolyse steigert und die Differenzierung in Richtung Th17-Zellen auf Kosten der Treg-Zellen lenkt. Die Reduktion von HIF-1α, direkt oder durch die Modulation von mTOR, verringert Th17-Zellen und IL-17 und schwächt die experimentelle Neuroinflammation ab. Es ergibt sich somit die Achse mTOR → HIF-1α → Glykolyse → Zunahme von Th17/relative Abnahme von Treg → IL-17 → autoimmune Neuroinflammation.

Schließlich stellt Vitamin D einen weiteren immunometabolischen Modulator dar. Niedrige Spiegel sind mit einer stärkeren Behinderung, Rückfällen und Läsionslast assoziiert, während einige Daten auf eine potenzielle Schutzwirkung hindeuten. Vitamin D kann zudem mTORC1 hemmen und die Reaktion auf Glukokortikoide verstärken.

Insgesamt erweist sich die MS somit als eine Erkrankung, bei der Insulindysfunktion, mTOR, HIF-1α, metabolische Umprogrammierung und immunologisches Ungleichgewicht in der Neuroinflammation zusammenlaufen, was darauf hindeutet, dass ihr korrektes Gleichgewicht – mehr als die Unterdrückung eines einzelnen Signals – ein grundlegender Schlüssel zum Verständnis ihrer Pathophysiologie ist.

Quellen

[1] Loss of functional suppression by CD4+CD25+ regulatory T cells in patients with multiple sclerosis

Viglietta et al., 2004

J Exp Med. 2004 Apr 5;199(7):971-9.

[2] Abnormal effector and regulatory T cell subsets in paediatric-onset multiple sclerosis

Mexhitaj et al., 2019

Brain. 2019 Mar 1;142(3):617-632.

[3] Alterations of Thymus-Derived Tregs in Multiple Sclerosis

Lorenzini et al., 2024

Neurol Neuroimmunol Neuroinflamm. 2024 Jul;11(4):e200251.

[4] Peripheral imbalanced TFH/TFR ratio correlates with intrathecal IgG synthesis in multiple sclerosis at clinical onset

Puthenparampil et al., 2019

Mult Scler. 2019 Jun;25(7):918-926.

[5] Sorafenib inhibits multiple sclerosis by regulating T cell differentiation

Wang et al., 2025

Cell Signal. 2025 Sep:133:111872.

[6] Adoptive Transfer of Regulatory T Cells as a Promising Immunotherapy for the Treatment of Multiple Sclerosis

Duffy et al., 2019

Front Neurosci. 2019 Oct 15:13:1107.

[7] Mechanisms of impaired regulation by CD4(+) CD25(+)FOXP3(+) regulatory T cells in human autoimmune diseases

Buckner, 2010

Nat Rev Immunol. 2010 Dec;10(12):849-59.

[8] Regulatory T cells in autoimmune neuroinflammation

Kleinewietfeld e Hafler, 2014

Immunol Rev. 2014 May;259(1):231-44.

[9] Hyperinsulinemia in newly diagnosed patients with multiple sclerosis

Penesova et al., 2015

Metab Brain Dis. 2015 Aug;30(4):895-901.

[10] Association between insulin resistance and multiple sclerosis: a systematic review and meta-analysis

Sepidarkish et al., 2024

Metab Brain Dis. 2024 Jun;39(5):1015-1026.

[11] Disability in patients with multiple sclerosis: influence of insulin resistance, adiposity, and oxidative stress

Oliveira et al., 2014

Nutrition. 2014 Mar;30(3):268-73.

[12] Metabolomic profile of insulin resistance in patients with multiple sclerosis is associated to the severity of the disease

Ruiz-Argüelles et al., 2018

Mult Scler Relat Disord. 2018 Oct:25:316-321.

[13] Could the performance of oral glucose tolerance test contribute to the brain health-focused care in multiple sclerosis?

Maric et al., 2020

Mult Scler Relat Disord. 2020 Nov:46:102536.

[14] Insulin resistance, atherogenicity, and iron metabolism in multiple sclerosis with and without depression: Associations with inflammatory and oxidative stress biomarkers and uric acid

Oliveira et al., 2017

Psychiatry Res. 2017 Apr:250:113-120.

[15] The mTOR Signaling Pathway in Multiple Sclerosis; from Animal Models to Human Data

Vakrakou et al., 2022

Int J Mol Sci. 2022 Jul 22;23(15):8077.

[16] Preclinical evaluation of the PI3K/Akt/mTOR pathway in animal models of multiple sclerosis

Mammana et al., 2018

Oncotarget. 2018 Jan 3;9(9):8263-8277.

[17] mTOR kinase, a key player in the regulation of glial functions: relevance for the therapy of multiple sclerosis

Dello Russo et al., 2013

Glia. 2013 Mar;61(3):301-11.

[18] The mitochondriogenic but not the immunosuppressant effects of mTOR inhibitors prompt neuroprotection and delay disease evolution in a mouse model of progressive multiple sclerosis

Buonvicino et al., 2024

Neurobiol Dis. 2024 Feb:191:106387.

[19] Rapamycin Ameliorates Experimental Autoimmune Encephalomyelitis by Suppressing the mTOR-STAT3 Pathway

Hou et al., 2017

Neurochem Res. 2017 Oct;42(10):2831-2840.

[20] Rapamycin rescues loss of function in blood-brain barrier-interacting Tregs

Baeten et al., 2024

JCI Insight. 2024 Apr 8;9(7):e167457.

[21] Tip-concentrated microneedle patch delivering everolimus for therapy of multiple sclerosis

Yang et al., 2022

Biomater Adv. 2022 Apr:135:212729.

[22] Fingolimod ameliorates the development of experimental autoimmune encephalomyelitis by inhibiting Akt-mTOR axis in mice

Hou et al., 2016

Int Immunopharmacol. 2016 Jan:30:171-178.

[23] Discovery of Novel Azaindoles as Potent and Selective PI3Kδ Inhibitors for Treatment of Multiple Sclerosis

Yu et al., 2024

J Med Chem. 2024 Jun 13;67(11):9628-9644.

[24] HIF-1αlpha-Dependent Glycolytic Pathway Orchestrates a Metabolic Checkpoint for the Differentiation of TH17 and Treg Cells.

Shi et al. Journal of Experimental Medicine, 2011

vol. 208, no. 7, 2011, pp. 1367–1376.

[25] Dynamic Regulation of Th17 Differentiation by Oxygen Concentrations.

Ikejiri et al. International Immunology, 2012

vol. 24, no. 3, 2012, pp. 137–146.

[26] Metformin Ameliorates the Development of Experimental Autoimmune Encephalomyelitis by Regulating T Helper 17 and Regulatory T Cells in Mice.

Sun et al. Journal of Neuroimmunology, 2016

vol. 292, 2016, pp. 58–67.

[27] Intranuclear Delivery of HIF-1α-TMD Alleviates EAE via Functional Conversion of TH17 Cells.

Shin et al. Frontiers in Immunology, 2021

vol. 12, 2021, article 741938.

[28] Functional genomics analysis of vitamin D effects on CD4+ T cells in vivo in experimental autoimmune encephalomyelitis ‬

Zeitelhofer et al., 2017

Proc Natl Acad Sci U S A. 2017 Feb 28;114(9):E1678-E1687.

[29] Association of seasonal serum 25-hydroxyvitamin D levels with disability and relapses in relapsing-remitting multiple sclerosis

Brola et al., 2016

Eur J Clin Nutr. 2016 Sep;70(9):995-9.

[30] Vitamin D intake and incidence of multiple sclerosis

Munger et al., 2004

Neurology. 2004 Jan 13;62(1):60-5.

[31] The association between vitamin D deficiency and multiple sclerosis: an updated systematic review and meta-analysis

Balasooriya et al., 2024

Mult Scler Relat Disord. 2024 Oct:90:105804.

[32] Vitamin D status and disability among patients with multiple sclerosis: a systematic review and meta-analysis

Moosazadeh et al., 2021

AIMS Neurosci. 2021 Feb 5;8(2):239-253.

[33] Radiological Benefits of Vitamin D Status and Supplementation in Patients with MS-A Two-Year Prospective Observational Cohort Study

Galus et al., 2023

Observational Study Nutrients. 2023 Mar 17;15(6):1465.

[34] Vitamin D increases glucocorticoid efficacy via inhibition of mTORC1 in experimental models of multiple sclerosis

Hoepner et al., 2019

Acta Neuropathol. 2019 Sep;138(3):443-456.